


SmPC (samenvatting van de productkenmerken) - Cofact, poeder en oplosmiddel voor oplossing voor injectie 250 en
1. NAAM VAN HET GENEESMIDDEL
Cofact 250 IE poeder en oplosmiddel voor oplossing voor injectie
of
Cofact 500 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Cofact wordt gepresenteerd als een poeder en oplosmiddel voor oplossing voor injectie dat humaan protrombinecomplex bevat. Het product bevat nominaal de volgende Internationale Eenheden (IE) aan humane stollingsfactoren:
| Cofact 250 IE | Cofact 500 IE | Na reconstitutie* (IE/ml) | |
| Werkzame bestanddelen | |||
| Stollingsfactor II | 140 - 350 | 280 - 700 | 14 - 35 |
| Stollingsfactor VII | 70 - 200 | 140 - 400 | 7 - 20 |
| Stollingsfactor IX | 250 | 500 | 25 |
| Stollingsfactor X | 140 - 350 | 280 - 700 | 14 - 35 |
| Andere werkzame bestanddelen | |||
| Proteïne C | 111 - 390 | 222 - 780 | 11 - 39 |
| Proteïne S | 10 - 80 | 20 - 160 | 1 - 8 |
*Na reconstitutie met 10 ml (voor Cofact 250 IE) of 20 ml (voor Cofact 500 IE) water voor injecties.
Het totale eiwitgehalte per 250 IE injectieflacon is 130 - 350 mg of per 500 IE injectieflacon 260 - 700 mg. De specifieke activiteit van het product is ≥ 0,6 IE/mg, uitgedrukt als factor IX-activiteit.
De activiteiten van alle stollingsfactoren en van proteïne C en S (antigeen) zijn getest conform de huidige normen van de WHO of Europese Farmacopee.
Hulpstof met bekend effect
Na reconstitutie bevat dit geneesmiddel 125 - 195 mmol natrium/l, tot 44,8 mg natrium per 250 IE injectieflacon of tot 89,6 mg natrium per 500 IE injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Het poeder is blauwachtig van kleur. Het oplosmiddel is een heldere, kleurloze vloeistof die vrij is van zichtbare deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
- Behandeling van bloedingen en perioperatieve profylaxe bij een verworven deficiëntie van de protrombinecomplexstollingsfactoren, zoals deficiëntie veroorzaakt door behandeling met vitamine K-antagonisten of in geval van overdosering van vitamine K-antagonisten, wanneer snelle correctie van de deficiëntie nodig is.
- Behandeling van bloedingen en perioperatieve profylaxe bij een aangeboren deficiëntie van een van de vitamine K-afhankelijke stollingsfactoren, wanneer de gezuiverde specifieke stollingsfactor niet beschikbaar is.
4.2 Dosering en wijze van toediening
Dosering
Hieronder worden alleen algemene doseringsrichtlijnen gegeven. De behandeling moet geïnitieerd worden onder supervisie van een arts met ervaring in de behandeling van stollingsstoornissen. De dosering en de duur van de substitutietherapie zijn afhankelijk van de ernst van de aandoening, de locatie en de ernst van de bloeding, en de klinische toestand van de patiënt.
De hoeveelheid en de frequentie van toedienen moeten per patiënt worden berekend. De doseringsintervallen moeten zijn afgestemd op de verschillende halfwaardetijden van de verschillende stollingsfactoren in het protrombinecomplex (zie rubriek 5.2). De individuele doseringsvereisten kunnen alleen bepaald worden op basis van regelmatige bepalingen van de individuele plasmaniveaus van de stollingsfactoren die van belang zijn, of op basis van algemene bepalingen van de protrombinecomplexwaarden (protrombinetijd, INR) en continue monitoring van de klinische toestand van de patiënt.
Bij grote chirurgische ingrepen is nauwlettende monitoring van de substitutietherapie met behulp van stollingsbepalingen essentieel (specifieke stollingsfactorbepalingen en/of algemene bepalingen van de protrombinecomplexwaarden).
Bloedingen en perioperatieve profylaxe van bloedingen tijdens behandeling met vitamine K-antagonisten:
De dosis zal afhangen van de INR vóór behandeling (initiële INR), de gewenste INR en het lichaamsgewicht. In de volgende tabellen worden de doses bij benadering gegeven die vereist zijn voor normalisering van de INR bij verschillende initiële INR-waarden.
De dosistabellen geven alleen algemene doseringsrichtlijnen die de individuele bepaling van de dosis voor elke individuele patiënt en nauwkeurige controle van de INR en andere stollingsparameters tijdens de behandeling niet kunnen vervangen.
Aanbevolen doses van Cofact in ml om een gewenste INR van ≤ 2,1 te bereiken
Initiële INR Lichaams gewicht | 7,5 | 5,9 | 4,8 | 4,2 | 3,6 | 3,3 | 3,0 | 2,8 | 2,6 | 2,5 | 2,3 | 2,2 |
| 50 kg | 40 | 40 | 40 | 30 | 30 | 30 | 20 | 20 | X | X | X | X |
| 60 kg | 50 | 50 | 40 | 40 | 30 | 30 | 30 | 20 | X | X | X | X |
| 70 kg | 60 | 50 | 50 | 50 | 40 | 40 | 30 | 30 | X | X | X | X |
| 80 kg | 60 | 60 | 60 | 50 | 50 | 40 | 40 | 30 | X | X | X | X |
| 90 kg | 60 | 60 | 60 | 60 | 50 | 50 | 40 | 30 | X | X | X | X |
| 100 kg | 60 | 60 | 60 | 60 | 60 | 50 | 40 | 40 | X | X | X | X |
Aanbevolen doseringen van Cofact in ml om een gewenste INR van ≤ 1,5 te bereiken
Initiële INR Lichaams gewicht | 7,5 | 5,9 | 4,8 | 4,2 | 3,6 | 3,3 | 3,0 | 2,8 | 2,6 | 2,5 | 2,3 | 2,2 |
| 50 kg | 60 | 60 | 60 | 50 | 50 | 50 | 40 | 40 | 30 | 30 | 30 | 30 |
| 60 kg | 80 | 70 | 70 | 60 | 60 | 60 | 50 | 50 | 40 | 40 | 40 | 30 |
| 70 kg | 90 | 80 | 80 | 70 | 70 | 70 | 60 | 60 | 50 | 40 | 40 | 40 |
| 80 kg | 100 | 100 | 90 | 90 | 90 | 80 | 80 | 70 | 60 | 50 | 50 | 40 |
| 90 kg | 100 | 100 | 100 | 90 | 90 | 90 | 80 | 80 | 70 | 60 | 50 | 40 |
| 100 kg | 100 | 100 | 100 | 100 | 100 | 90 | 90 | 80 | 70 | 70 | 60 | 50 |
De doses worden berekend op basis van de factor IX-concentratie in Cofact, vanwege de relatief korte halfwaardetijd en lage opbrengst ervan na infusie in vergelijking met de andere stollingsfactoren in Cofact. Hierbij wordt aangenomen dat een gemiddelde plasmaconcentratie van factor IX ≥ 30% voldoende is om een INR van ≤ 2,1 te bereiken, en ≥ 60% voldoende is om een INR van ≤ 1,5 te bereiken. De berekende hoeveelheden zijn afgerond op een veelvoud van 10 ml en er is een bovengrens vastgelegd van in totaal 60 of 100 ml (zie bovenstaande tabellen). De gewenste INR-waarden worden aanbevolen door de Federatie van Nederlandse Trombosediensten en komen overeen met Engelse en Duitse aanbevelingen.
De correctie van de door de vitamine K-antagonisten geïnduceerde vermindering van de hemostase houdt ongeveer 6 - 8 uur aan. De effecten van vitamine K, bij gelijktijdige toediening, worden gewoonlijk binnen 4 - 6 uur bereikt. Derhalve is herhaalde behandeling met humaan protrombinecomplex gewoonlijk niet nodig na toediening van vitamine K.
Aangezien deze aanbevelingen empirisch zijn en het herstel en de duur van het effect kunnen variëren, is monitoring van de INR tijdens de behandeling verplicht.
Bloedingen en perioperatieve profylaxe bij een aangeboren deficiëntie van een van de vitamine K-afhankelijke stollingsfactoren wanneer het specifieke stollingsfactorproduct niet beschikbaar is:
De berekende benodigde dosis voor behandeling is gebaseerd op de empirische bevinding dat ongeveer 1 IE van factor VII of factor IX per kg lichaamsgewicht een stijging geeft van 0,01 IE/ml van de plasma-activiteit van factor VII of IX, en dat 1 IE van factor II of X per kg lichaamsgewicht een stijging van de plasma-activiteit van factor II of X geeft van respectievelijk 0,02 en 0,017 IE/ml.
De dosis van een specifieke stollingsfactor die is toegediend wordt uitgedrukt in Internationale Eenheden (IE), die gerelateerd zijn aan de huidige WHO-norm voor elke factor. De activiteit in plasma van een specifieke stollingsfactor wordt uitgedrukt als percentage (ten opzichte van normaal plasma) of in Internationale Eenheden (ten opzichte van de internationale norm voor de specifieke stollingsfactor).
Eén Internationale Eenheid (IE) van een stollingsfactoractiviteit is gelijk aan de hoeveelheid in één ml normaal plasma.
Bijvoorbeeld, de berekening van de benodigde dosis van factor X is gebaseerd op de empirische bevinding dat 1 IE van factor X per kg lichaamsgewicht de plasma-activiteit van factor X met 0,017 IE/ml verhoogt. De benodigde dosis wordt met de volgende formule berekend:
Benodigde eenheden = lichaamsgewicht (kg) x gewenste factor X stijging (IE/ml) x 60
Waarbij 60 (ml/kg) de reciproke is van de geschatte recovery.
Als de individuele recovery bekend is, dient die waarde te worden gebruikt voor de berekening.
Pediatrische patiënten
De veiligheid en werkzaamheid van het gebruik van Cofact bij pediatrische patiënten zijn niet vastgesteld.
Wijze van toediening
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6. Cofact moet intraveneus toegediend worden.
Het is aanbevolen het gereconstitueerde product met een snelheid van ongeveer 2 ml per minuut toe te dienen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Er moet advies worden ingewonnen van een specialist met ervaring in de behandeling van stollingsstoornissen.
Bij patiënten met verworven deficiëntie van de vitamine K-afhankelijke stollingsfactoren (bijvoorbeeld zoals geïnduceerd door behandeling met vitamine K-antagonisten) mag Cofact uitsluitend gebruikt worden wanneer snelle correctie van de protrombinecomplexwaarden nodig is, zoals bij ernstige bloedingen of spoedoperaties. In andere gevallen is het verlagen van de dosis vitamine K-antagonist en/of toediening van vitamine K meestal voldoende.
Patiënten die vitamine K-antagonisten ontvangen kunnen een onderliggende hypercoagulabiliteit hebben en een infuus met humaan protrombinecomplex kan dit verergeren.
Bij een aangeboren deficiëntie van een van de vitamine K-afhankelijke stollingsfactoren moet, indien beschikbaar, een specifiek stollingsfactorproduct gebruikt worden.
Als zich een allergische of anafylactoïde reactie voordoet, moet de injectie/infusie onmiddellijk worden gestaakt. In geval van shock moet de gebruikelijke medische behandeling van shock worden toegepast.
De gebruikelijke maatregelen om infecties door het gebruik van uit menselijk bloed of plasma bereide geneesmiddelen te voorkomen zijn onder meer een selectie van donoren, het testen van elke donatie en plasmapool op tekenen van virussen/infecties, en het toepassen van effectieve stappen in het productieproces voor het inactiveren of verwijderen van virussen. Desondanks kan, wanneer uit menselijk bloed of plasma bereide geneesmiddelen worden toegediend, de mogelijkheid van overdracht van een infectie niet volledig worden uitgesloten. Dat geldt ook voor onbekende of nieuwe virussen en andere pathogenen.
De genomen maatregelen worden als effectief beschouwd tegen omhulde virussen zoals humaan immunodeficiëntievirus (hiv), hepatitis B-virus (HBV), hepatitis C-virus (HCV) en tegen het niet-omhulde hepatitis A-virus (HAV). De genomen maatregelen zijn mogelijk van beperkte waarde tegen andere niet-omhulde virussen zoals parvovirus B19. Parvovirus B19 kan ernstig zijn voor zwangere vrouwen (foetale infectie) en voor personen met immuundeficiëntie of verhoogde erytropoëse (bijvoorbeeld hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) moet worden overwogen voor patiënten die regelmatig/herhaaldelijk uit humaan plasma afgeleide protrombinecomplexproducten krijgen toegediend.
Wanneer patiënten met aangeboren of verworven deficiëntie behandeld worden met humaan protrombinecomplex bestaat er een risico op trombose of diffuse intravasale stolling, met name bij herhaalde dosering. Het risico kan groter zijn bij de behandeling van geïsoleerde factor VII-deficiëntie aangezien de andere vitamine K-afhankelijke stollingsfactoren, met langere halfwaardetijden, kunnen accumuleren tot waarden die aanzienlijk hoger zijn dan normaal.
Patiënten die humaan protrombinecomplex toegediend krijgen, moeten nauwlettend gecontroleerd worden op tekenen of symptomen van intravasale stolling of trombose.
Wegens het risico op trombo-embolische complicaties moet nauwlettende observatie plaatsvinden bij toediening van humaan protrombinecomplex bij patiënten met een coronaire hartaandoening in de anamnese, bij patiënten met een leveraandoening, bij patiënten tijdens en na een operatie, bij pasgeborenen of bij patiënten met een risico op trombo-embolische voorvallen of diffuse intravasale stolling. In ieder van deze situaties moet het potentiële voordeel van de behandeling worden afgewogen tegen de risico’s van deze complicaties.
Er zijn geen gegevens beschikbaar over het gebruik van Cofact bij perinatale bloedingen als gevolg van vitamine K-deficiëntie bij pasgeborenen.
Hulpstoffen
Cofact bevat tot 448 mg natrium per 100 ml, overeenkomend met maximaal 22% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene. Dit moet in overweging worden genomen in het geval van patiënten die een gecontroleerd natriumdieet volgen.
Pediatrische patiënten
Er zijn onvoldoende gegevens om de toediening van Cofact bij kinderen en adolescenten aan te bevelen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Humaan protrombinecomplexproducten neutraliseren het effect van behandeling met vitamine K-antagonisten. Interacties met andere geneesmiddelen zijn niet bekend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
De veiligheid van humaan protrombinecomplex voor gebruik tijdens de zwangerschap en tijdens borstvoeding bij mensen is niet vastgesteld.
Dieronderzoek is niet geschikt om de veiligheid met betrekking tot de zwangerschap, de ontwikkeling van embryo/foetus, de bevalling of postnatale ontwikkeling te beoordelen. Humaan protrombinecomplex mag daarom uitsluitend worden gebruikt tijdens de zwangerschap en borstvoeding als de noodzaak duidelijk vaststaat. Zie rubriek 4.4 voor informatie over het risico op een infectie met parvovirus B19 bij zwangere vrouwen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek uitgevoerd naar de effecten op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Lijst met bijwerkingen van Cofact in tabelvorm.
De gepresenteerde bijwerkingen zijn gemeld tijdens klinische studies en tijdens post-marketinggebruik van Cofact. De onderstaande tabel is ingedeeld volgens de MedDRA systeem-/orgaanklassen (SOC en voorkeurstermniveau). De frequentie van de bijwerkingen wordt bepaald volgens de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen vermeld in volgorde van afnemende ernst.
Frequentie van bijwerkingen.
| Systeem-/orgaanklasse (SOC) volgens MedDRA | Bijwerking | Frequentie |
|---|---|---|
| Immuunsysteemaandoeningen | Anafylactische reactie, overgevoeligheid | Niet bekend |
| Zenuwstelselaandoeningen | Cerebrovasculair accident, duizeligheid | Niet bekend |
| Hartaandoeningen | Acuut myocardinfarct | Niet bekend |
| Bloedvataandoeningen | Trombo-embolische voorvallen (embolie, diepe veneuze trombose); zie rubriek 4.4 | Vaak |
| Hypotensie | Soms | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Longembolie, respiratoir falen | Niet bekend |
| Maagdarmstelselaandoeningen | Misselijkheid, braken | Niet bekend |
| Huid- en onderhuidaandoeningen | Hyperhidrose, pruritus, urticaria | Niet bekend |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Infuusplaatsroodheid, irritatie van infuusplaats, zwelling van infuusplaats | Niet bekend |
| Malaise | ||
| Onderzoeken | Leverfunctie afwijkend | Niet bekend |
Substitutietherapie kan leiden tot de vorming van circulerende antistoffen tegen een of meer van de humaan protrombinecomplexfactoren. Als een dergelijk remmend effect optreedt, zal dat zich uiten als een slechte klinische respons, e.g. aanhoudende bloeding.
Voor veiligheidsinformatie met betrekking tot overdraagbare agentia, zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (Website: www.lareb.nl).
4.9 Overdosering
Het gebruik van hoge doses van humaan protrombinecomplexproducten is in verband gebracht met gevallen van myocardinfarct, diffuse intravasale stolling, veneuze trombose en longembolie. In het geval van overdosering is derhalve het risico op het ontwikkelen van trombo-embolische complicaties of diffuse intravasale stolling verhoogd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hemostatica, bloedstollingsfactoren IX, II, VII en X in combinatie, ATC-code: B02BD01.
De stollingsfactoren II, VII, IX en X, die in de lever gesynthetiseerd worden met behulp van vitamine K, worden gewoonlijk het protrombinecomplex genoemd. Naast de stollingsfactoren bevat Cofact de vitamine K-afhankelijke stollingsremmers proteïne C en proteïne S.
Factor VII is het zymogeen van de actieve serineproteasefactor VIIa die de extrinsieke stollingscascade initieert. Het tissuefactor-factor VIIa-complex activeert de stollingsfactoren X en IX, waardoor factor IXa en Xa worden gevormd. Bij verdere activering van de stollingscascade wordt protrombine (factor II) geactiveerd en omgezet tot trombine. Door de werking van trombine wordt fibrinogeen omgezet in fibrine, wat resulteert in stolselvorming. De normale vorming van trombine is ook van vitaal belang voor de functie van bloedplaatjes als onderdeel van de primaire hemostase.
Ernstige geïsoleerde factor VII-deficiëntie leidt tot verminderde trombinevorming en een bloedingsneiging als gevolg van verminderde fibrinevorming en verminderde primaire hemostase. Geïsoleerde factor IX-deficiëntie is een van de klassieke vormen van hemofilie (hemofilie B). Geïsoleerde factor II of factor X-deficiëntie is zeer zeldzaam, maar veroorzaakt in ernstige vorm een bloedingsneiging gelijkend op die wordt waargenomen bij klassieke hemofilie.
De andere stoffen, de stollingsremmers proteïne C en proteïne S, worden ook gesynthetiseerd in de lever. De biologische activiteit van proteïne C wordt versterkt door de cofactor proteïne S.
Geactiveerde proteïne C remt de stolling door de stollingsfactoren Va en VIIIa te inactiveren. Proteïne S ondersteunt als cofactor van proteïne C de inactivering van de stolling. Proteïne C-deficiëntie wordt in verband gebracht met een verhoogd risico op trombose.
Verworven deficiëntie van de vitamine K-afhankelijke stollingsfactoren komt voor tijdens behandeling met vitamine K-antagonisten. Wanneer de deficiëntie ernstig wordt, resulteert dat in een ernstige bloedingsneiging die eerder gekenmerkt wordt door retroperitoneale of cerebrale bloedingen dan door spier- en gewrichtsbloedingen. Ernstige leverinsufficiëntie resulteert ook in aanzienlijk verlaagde waarden van de vitamine K-afhankelijke stollingsfactoren en een klinische bloedingsneiging, die echter vaak complex is als gevolg van een gelijktijdige laaggradige intravasale stolling, een laag aantal bloedplaatjes, deficiëntie van stollingsremmers en verstoorde fibrinolyse.
De toediening van humaan protrombinecomplex zorgt voor een stijging van de plasmawaarden van de vitamine K-afhankelijke stollingsfactoren en kan tijdelijk het stollingsdefect van patiënten met een deficiëntie van een of meer van deze factoren corrigeren.
5.2 Farmacokinetische eigenschappen
Voor de plasma-halfwaardetijden van de vier stollingsfactoren die voorkomen in Cofact zijn de ranges beschreven in de literatuur:
| Stollingsfactor | Halfwaardetijd |
| Factor II | 40 - 60 uur |
| Factor VII | 4 - 6 uur |
| Factor IX | 18 - 25 uur |
| Factor X | 30 - 60 uur |
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Dierexperimenteel onderzoek is niet uitgevoerd met Cofact, met uitzondering van één onderzoek bij ratten naar een mogelijk bloeddrukverlagend effect (waarvan is aangetoond dat het niet aanwezig is).
Toxicologische onderzoeken bij proefdieren zijn uitgevoerd met TNBP en Tween 80. Cofact bevat maximaal 0,4 μg TNBP per IE van factor IX en maximaal 4 μg Tween 80 per IE van factor IX. Bij gebruik van Cofact in de aanbevolen dosis zullen de hoeveelheden TNBP en Tween 80 die een patiënt toegediend krijgt ruim onder de niveaus die schadelijk zijn gebleken in dierproeven blijven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder: trinatriumcitraat-dihydraat, natriumchloride, antitrombine ≤ 0,6 IE/ml.
Oplosmiddel: water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
Cofact is compatibel met materiaal van polypropyleen. Behandeling kan falen als gevolg van adsorptie van de stollingsfactoren aan het inwendige oppervlak van andere injectie-/infusieapparatuur.
6.3 Houdbaarheid
3 jaar.
Na reconstitutie is bij gebruik chemische en fysische stabiliteit aangetoond van 3 uur bij 15 °C - 25 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk na reconstitutie gebruikt worden. Als het niet onmiddellijk wordt gebruikt, zijn bij gebruik de bewaartijd en de bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C). Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Binnen de houdbaarheidstermijn kan het product vóór gebruik maximaal 6 maanden worden bewaard bij of beneden 25 °C. Als het in die periode niet wordt gebruikt, moet het weggegooid worden. Nadat het product uit de koelkast is gehaald, mag het niet opnieuw in de koelkast worden geplaatst. De datum waarop het product op kamertemperatuur werd gebracht, moet op de verpakking genoteerd worden.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Eén verpakking bevat:
- 250 IE poeder in een injectieflacon (glas, type I), afgesloten met een rubberen stop (broombutyl met een coating van gefluoreerd polymeer) en een aluminium zegel met een plastic flip-off-dop
- 10 ml oplosmiddel in een injectieflacon (glas, type I), afgesloten met een rubberen stop (broombutyl met een coating van gefluoreerd polymeer) en een aluminium zegel met een plastic flip-off-dop
- 1 overloopnaald
of
- 500 IE poeder in een injectieflacon (glas, type I), afgesloten met een rubberen stop (broombutyl met een coating van gefluoreerd polymeer) en een aluminium zegel met een plastic flip-off-dop
- 20 ml oplosmiddel in een injectieflacon (glas, type I), afgesloten met een rubberen stop (broombutyl met een coating van gefluoreerd polymeer) en een aluminium zegel met een plastic flip-off-dop
- 1 overloophulpmiddel nextaro v (15 µm-filter nominaal)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Cofact 250 IE
Het oplossen
De gedroogde eiwitfractie moet worden opgelost in het voorgeschreven volume water voor injecties. Indien bij 2 °C - 8 °C bewaard, is het noodzakelijk de injectieflacons van Cofact en het water voor injecties op kamertemperatuur (15 C - 25 C) te brengen alvorens het product op te lossen.
Handelwijze met een overloopnaald
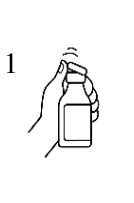
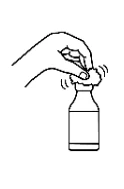
- 1. Verwijder de plastic beschermdop van zowel de injectieflacon met water voor injecties als de injectieflacon met het product.
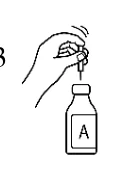
- 2. Ontsmet van beide injectieflacons de rubberen stop met een in alcohol (70%) gedrenkt gaasje.
- 3. Verwijder de beschermhuls van één uiteinde van de overloopnaald en breng de naald in de injectieflacon met water voor injecties in (A).
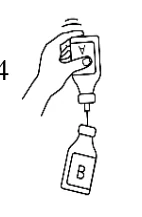
- 4. Verwijder vervolgens de beschermhuls van het andere uiteinde van de overloopnaald, keer de injectieflacon met de ingebrachte overloopnaald om en breng onmiddellijk de nog vrije naald in de injectieflacon met product in (B).
Door de onderdruk in de injectieflacon met het product zal het water voor injecties in de injectieflacon worden gezogen. Het verdient aanbeveling om tijdens het overlopen van het water voor injecties de injectieflacon met het product schuin te houden en het water langs de wand van de injectieflacon te laten lopen. Dit bevordert de oplossnelheid van het product. Zodra het water geheel is overgelopen, moet de geledigde injectieflacon samen met de overloopnaald in één beweging worden verwijderd.
Om het oplossingsproces te bespoedigen, mag de injectieflacon lichtjes worden gezwenkt en, indien nodig, opgewarmd tot 30 °C. In geen geval mag de injectieflacon worden geschud of de temperatuur hoger worden dan 37 °C. Als de injectieflacon wordt opgewarmd in een waterbad, moet ervoor gezorgd worden dat het water niet met de beschermdop en/of de rubberen stop in aanraking komt.
In de regel moet de gedroogde stof binnen 10 minuten volledig zijn opgelost tot een blauwgekleurde oplossing; de blauwe kleur wordt veroorzaakt door de aanwezigheid van het plasma-eiwit ceruloplasmine.
De oplossing moet helder of enigszins opaalachtig zijn. Gebruik geen oplossingen die troebel zijn of neerslag bevatten. Gereconstitueerd product moet vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Cofact 500 IE
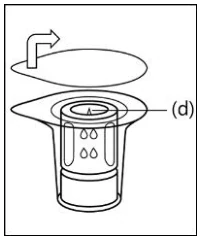
Algemene instructies voor het gebruik van een nextaro v overloophulpmiddel
- De gedroogde eiwitfractie moet worden opgelost in 20 ml water voor injecties. Indien bewaard bij 2 °C - 8 °C laat dan vóór de reconstitutie de gesloten injectieflacons met poeder en oplosmiddel (water voor injecties) op kamertemperatuur (15 °C - 25 °C) komen alvorens het product op te lossen. Deze temperatuur moet tijdens de reconstitutie gehandhaafd blijven. Als voor het opwarmen een waterbad wordt gebruikt, let dan op dat er geen water in contact komt met de rubberen stoppen of de flip-off-doppen van de injectieflacons. De temperatuur van het waterbad mag niet hoger zijn dan 37 °C.
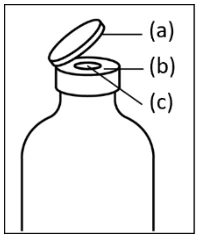
- Tijdens de hieronder beschreven procedure moet een aseptische techniek worden toegepast. Zorg ervoor dat de flip-off-doppen van de injectieflacons van het poeder en het oplosmiddel worden verwijderd en dat de bovenrand en de rubberen stoppen worden ontsmet met een antiseptische oplossing en droog zijn voordat de verpakking van het overloophulpmiddel wordt geopend. Raak de rubberen stoppen van de injectieflacon van het oplosmiddel of het poeder niet aan.
- Als gevolg van het vacuüm in de injectieflacon met poeder wordt het oplosmiddel automatisch overgebracht naar de injectieflacon met poeder.
- Als algemene regel geldt dat het poeder binnen 10 minuten volledig moet zijn opgelost en daarbij een blauwgekleurde oplossing vormt. De oplossing moet helder of licht opaalachtig zijn. Gebruik geen oplossingen die troebel zijn of die een neerslag bevatten. De oplossing moet voor toediening visueel worden geïnspecteerd op deeltjes en verkleuring.
- Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
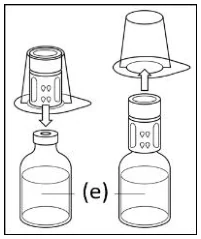
Handelwijze met een nextaro v overloophulpmiddel
|  |
|---|
|  |
|---|---|
|  |
| |
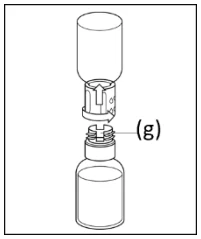
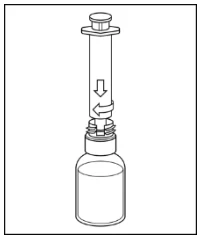
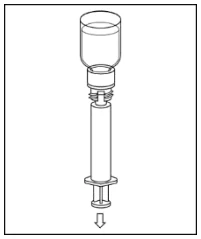
N.B.: Het overloophulpmiddel moet eerst aan de injectieflacon met oplosmiddel worden vastgemaakt en dan aan de injectieflacon met poeder. Anders treedt verlies van vacuüm op en zal het oplosmiddel niet overlopen. | 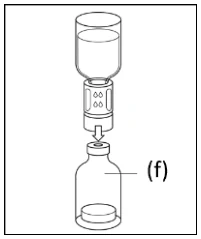 |
Wacht tot het oplosmiddel volledig is overgelopen. Blijf de complete eenheid vasthouden, dat wil zeggen de injectieflacon met oplosmiddel, het overloophulpmiddel en de injectieflacon met poeder. Zorg ervoor dat dit tijdens het hele overloopproces op een vlak oppervlak blijft staan. Zodra het oplosmiddel is overgelopen, draait u de injectieflacon met poeder zachtjes rond totdat het product volledig is opgelost, waarbij beide injectieflacons nog steeds aan elkaar vast zitten. Om schuimvorming te voorkomen, mag u de injectieflacon niet schudden. | 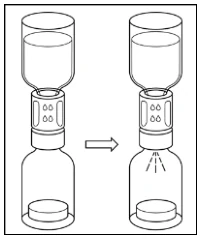 |
|  |
|---|---|
|  |
|  |
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Prothya Biosolutions Netherlands B.V.
Plesmanlaan 125
1066 CX Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 17060
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 oktober 1997
Datum van laatste verlenging: 29 september 2011
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.5: 21 november 2024