


SmPC (samenvatting van de productkenmerken) - Nuwiq
1. NAAM VAN HET GENEESMIDDEL
Nuwiq 250 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 500 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 1500 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 2500 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 3000 IE poeder en oplosmiddel voor oplossing voor injectie
Nuwiq 4000 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Nuwiq 250 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 250 IE bevat ongeveer 100 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 500 IE bevat ongeveer 200 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1000 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 1000 IE bevat ongeveer 400 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 1500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1500 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 1500 IE bevat ongeveer 600 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2000 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 2000 IE bevat ongeveer 800 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 2500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2500 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 2500 IE bevat ongeveer 1000 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 3000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3000 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 3000 IE bevat ongeveer 1200 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
Nuwiq 4000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 4000 IE humane stollingsfactor VIII (rDNA), simoctocog alfa. Nuwiq 4000 IE bevat ongeveer 1600 IE/ml humane stollingsfactor VIII (rDNA), simoctocog alfa na reconstitutie.
De sterkte (IE) wordt bepaald via het chromogeenonderzoek van de Europese Farmacopee. De specifieke activiteit van Nuwiq bedraagt ongeveer 9500 IE/mg proteïne.
Simoctocog alfa (humane stollingsfactor VIII (rDNA)) is een gezuiverde proteïne die bestaat uit 1440 aminozuren. De volgorde van de aminozuren is vergelijkbaar met de 90 + 80 kDa vorm van humane plasmafactor VIII (d.w.z. zonder B-domein). Nuwiq wordt middels recombinant-DNA-technologie geproduceerd in genetisch gemodificeerde humane embryonale niercellen (HEK-293F cellen). Tijdens het productieproces of aan het eindproduct wordt geen materiaal van dierlijke of menselijke oorsprong toegevoegd.
Hulpstof met bekend effect
Eén ml gereconstitueerde oplossing bevat 7,35 mg natrium (18,4 mg natrium per injectieflacon).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: wit tot gebroken wit kruimelig poeder.
Oplosmiddel: een heldere, kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie).
Nuwiq kan bij alle leeftijdsgroepen worden gebruikt.
4.2 Dosering en wijze van toediening
De behandeling dient onder toezicht te staan van een arts die ervaren is in de behandeling van hemofilie.
Monitoring van de behandeling
Tijdens de behandeling worden geadviseerd om passende factor VIII-spiegels te bepalen om de toe te passen dosering en de frequentie van herhaalde toedieningen te kunnen sturen. Individuele patiënten kunnen verschillen in hun respons op factor VIII, gedemonstreerd door verschillende halfwaardetijden en herstelwaarden. De op lichaamsgewicht gebaseerde dosis kan aanpassingen vergen bij patiënten met een te laag of te hoog gewicht. Vooral bij grote chirurgische ingrepen is nauwkeurige monitoring van de vervangingstherapie door middel van coagulatieanalyse (factor VIII-activiteit in plasma) onontbeerlijk.
Indien een in vitro op tromboplastinetijd (aPTT)-gebaseerde eenstapsstollingstest gebruikt wordt voor het bepalen van factor VIII-activiteit in het bloed van de patiënt, kunnen de plasmafactor VIII-activiteitsresultaten significant beïnvloed worden door zowel het type aPTT-reagens als de referentiestandaard van de test. Er kunnen tevens significante afwijkingen optreden tussen testresultaten van de op aPTT-gebaseerde eenstapsstollingstest en de chromogene test volgens de Ph. Eur. Dit is vooral van belang bij het wisselen van laboratorium en/of de reagentia die in de test worden gebruikt.
Dosering
De dosis en duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, de plaats en de omvang van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende eenheden van factor VIII wordt uitgedrukt in Internationale Eenheden (IE), die verband houden met de huidige WHO concentraatstandaard voor factor VIII-producten. De activiteit van factor VIII in plasma wordt uitgedrukt als een percentage (ten opzichte van de normaalwaarde in humaan plasma) of bij voorkeur in Internationale Eenheden (ten opzichte van een Internationale Standaard voor factor VIII in plasma).
Eén Internationale Eenheid (IE) van factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
'On demand'-behandeling
De berekening van de vereiste dosis van factor VIII is gebaseerd op de empirische vaststelling dat 1 Internationale Eenheid (IE) factor VIII per kg lichaamsgewicht de factor VIII-activiteit in het plasma verhoogt met ongeveer 2% van de normale activiteit of 2 IE/dl. De vereiste dosis wordt bepaald met behulp van de volgende formule:
Vereiste eenheden = lichaamsgewicht (kg) x gewenste factor VIII-stijging (%) (IE/dl) x 0,5 (IE/kg per IE/dl)
Verwachte factor VIII-stijging (% van normaal) = _2 x toegediende IE_ lichaamsgewicht (kg)
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten altijd gericht zijn op de individuele klinische werkzaamheid bij de patiënt.
In geval van de volgende bloedingen mag de factor VIII-activiteit niet dalen onder de in de overeenkomstige periode bepaalde plasma-activiteitswaarde (als % van normaal of IE/dl). De volgende tabel kan worden gebruikt als doseringsleidraad bij bloedingen en chirurgische ingrepen.
Mate van bloeding/ type van chirurgische ingreep | Vereiste factor VIII-waarde (%) (IE/dl) | Dosisfrequentie (uren)/ duur van de behandeling (dagen) |
| Bloeding | ||
| Beginnende hemartrose, spier- of mondbloeding | 20–40 | De toediening om de 12 tot 24 uur herhalen. Minstens 1 dag, tot de bloeding gestelpt is, zoals blijkt uit het verdwijnen van de pijn, of heling is verkregen. |
| Meer uitgebreide hemartrose, spierbloeding of hematomen | 30–60 | Herhaal het infuus om de 12 tot 24 uur gedurende 3 tot 4 dagen of langer, tot het acute ongemak en de pijn verdwenen zijn. |
| Levensbedreigende bloedingen | 60–100 | Herhaal het infuus om de 8 tot 24 uur tot het gevaar geweken is. |
| Chirurgische ingreep |
Mate van bloeding/ type van chirurgische ingreep | Vereiste factor VIII-waarde (%) (IE/dl) | Dosisfrequentie (uren)/ duur van de behandeling (dagen) |
Kleine ingrepen, met inbegrip van tandextractie | 30–60 | Om de 24 uur, minstens 1 dag, tot heling is opgetreden. |
| Zware ingrepen | 80–100 (pre- en postoperatief) | Herhaal het infuus om de 8 tot 24 uur tot de wond voldoende geheeld is, vervolg dan de behandeling nog minstens 7 dagen om een factor VIII-activiteit te behouden tussen 30% en 60% (IE/dl). |
Profylaxe
Voor de langetermijnprofylaxe van bloedingen bij patiënten met ernstige hemofilie A zijn de gebruikelijke doses 20 tot 40 IE factor VIII per kg lichaamsgewicht, toegediend om de 2 tot 3 dagen. Het regime kan op basis van de respons van de patiënt worden aangepast.
In sommige gevallen, vooral bij jongere patiënten, kunnen kortere dosissintervallen of hogere doses noodzakelijk zijn.
Pediatrische patiënten
De dosering is hetzelfde bij volwassenen en kinderen en adolescenten, maar voor kinderen en adolescenten kunnen kortere dosisintervallen of hogere doses noodzakelijk zijn. De momenteel beschikbare gegevens worden beschreven in de rubrieken 4.8, 5.1 en 5.2.
Wijze van toediening
Nuwiq is voor intraveneus gebruik.
Er wordt aanbevolen niet meer dan 4 ml per minuut toe te dienen.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Zoals elk geneesmiddel dat eiwitten bevat en intraveneus wordt toegediend, kan dit geneesmiddel leiden tot het optreden van allergische overgevoeligheidsreacties. Nuwiq bevat sporen van andere humane gastcelproteïnen dan factor VIII. Als symptomen van overgevoeligheid zich voordoen, moeten patiënten worden geadviseerd om de behandeling onmiddellijk stop te zetten en contact op te nemen met hun arts. De patiënten moeten worden ingelicht over de eerste symptomen van overgevoeligheidsreacties waaronder netelroos, gegeneraliseerde urticaria, beklemd gevoel op de borst, piepende ademhaling, hypotensie en anafylaxie.
In geval van shock moet de huidige medische standaardbehandeling voor shock worden gevolgd.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de prostollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen maar levenslang blijft bestaan, hoewel het risico klein is.
Bij eerder behandelde patiënten met meer dan 100 behandelingsdagen die een voorgeschiedenis van vorming van remmers hebben, zijn gevallen van terugkomende remmers (lage titer) waargenomen nadat overgeschakeld is op een ander factor VIII-product. Om die reden wordt aanbevolen alle patiënten na het overschakelen op een ander product zorgvuldig te controleren op de aanwezigheid van remmers.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers die kort aanwezig zijn of waarvan de titer consequent laag blijft, minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutiebehandeling met FVIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Als een centraal veneuze katheter (CVC) nodig is, dan dient er rekening te worden gehouden met het risico op CVC-gerelateerde complicaties waaronder lokale infecties, bacteriëmie en trombose op de katheterplaats.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen bij gebruik zijn zowel van toepassing op volwassenen als op kinderen en adolescenten.
Hulpstofgerelateerde overwegingen (natriumgehalte)
Dit geneesmiddel bevat 18,4 mg natrium per injectieflacon, overeenkomend met 0,92% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd met Nuwiq.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is met factor VIII geen voortplantingsonderzoek bij dieren uitgevoerd.
Omdat hemofilie A zelden voorkomt bij vrouwen, is er geen ervaring met het gebruik van factor VIII tijdens de zwangerschap en borstvoeding. Factor VIII mag daarom alleen tijdens de zwangerschap en borstvoeding worden toegediend indien absoluut geïndiceerd. Er zijn geen gegevens betreffende de vruchtbaarheid beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nuwiq heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheid of allergische reacties (onder meer angio-oedeem, brandend en stekend gevoel op de plaats van injectie, rillingen, blozen/rood, hoofdpijn, netelroos, hypotensie, lethargie, misselijkheid, huiduitslag, rusteloosheid, tachycardie, beklemd gevoel op de borst, tintelingen, urticaria, waaronder gegeneraliseerde urticaria, braken, piepende ademhaling) zijn zelden waargenomen bij FVIII-preparaten. Ze kunnen in sommige gevallen evolueren naar ernstige anafylaxie (waaronder shock).
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder Nuwiq, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Bijwerkingen in tabelvorm
Tabel 1 hieronder is opgesteld volgens de MedDRA systeem/orgaanclassificatie (SOC en Preferred Term Level). De frequenties zijn gebaseerd op meldingen afkomstig uit klinische onderzoeken met in totaal 355 unieke proefpersonen met ernstige hemofilie A, onder wie 247 eerder behandelde patiënten (previously treated patient, PTP) en 108 niet eerder behandelde patiënten (previously untreated patient, PUP).
De frequenties zijn vastgesteld aan de hand van de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1000, <1/100), zelden (≥1/10.000, <1/1000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep worden bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 1. Frequentie van bijwerkingen in klinische studies
| MedDRA systeem/orgaanklasse | Bijwerkingen | Frequentie |
Bloed- en lymfestelselaandoeningen | anemie FVIII-remming hemorragische anemie | Soms* Soms (PTP’s) # Zeer vaak (PUP’s)# Soms* |
| Immuunsysteemaandoeningen | overgevoeligheid | Vaak* |
| Zenuwstelselaandoeningen | duizeligheid hoofdpijn paresthesie | Soms* Soms* Soms* |
| Evenwichtsorgaan- en ooraandoeningen | draaiduizeligheid | Soms* |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | dyspneu | Soms* |
| Maagdarmstelselaandoeningen | droge mond | Soms* |
| Skeletspierstelsel- en bindweefselaandoeningen | rugpijn | Soms* |
| Algemene aandoeningen en toedieningsplaatsstoornissen | pyrexie borstkaspijn ontsteking op injectieplaats pijn op injectieplaats malaise | Vaak* Soms* Soms* Soms* Soms* |
| Onderzoeken | niet-neutraliserende antistof positief (in PTP’s) | Soms* |
* Berekend als patiënten met een bijwerking per het totale aantal van 355 studiepatiënten, waarvan 247 eerder behandelde patiënten (PTP’s) en 108 niet eerder behandelde patiënten (PUP’s).
# De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen. PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
Beschrijving van de geselecteerde bijwerkingen
Bij één volwassen patiënt werd een niet-neutraliserende anti-factor VIII-antistof gevonden (zie Tabel 1). Het monster werd door het centrale laboratorium bij acht verdunningen getest. De uitslag was alleen bij verdunningsfactor 1 positief en de antistoftiter was erg laag. Een remmende activiteit, zoals gekwantificeerd met de gemodificeerde Bethesda-test, werd niet gevonden bij deze patiënt. Klinische werkzaamheid en in vivo herstel van Nuwiq werden bij deze patiënt niet beïnvloed.
Pediatrische patiënten
Er wordt aangenomen dat frequentie, type en ernst van bijwerkingen bij kinderen en adolescenten hetzelfde zijn als bij volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werden geen gevallen van overdosering gerapporteerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antibloedingsmiddelen, bloedstollingsfactor VIII, ATC-code: B02BD02.
Het factor VIII/von Willebrandfactor-complex bestaat uit twee moleculen (factor VIII en von Willebrandfactor) die verschillende fysiologische functies hebben. Bij infuus in een hemofiliepatiënt bindt factor VIII zich aan von Willebrandfactor in de bloedbaan van de patiënt. Geactiveerde factor VIII werkt als een co-factor van geactiveerde factor IX en versnelt de omzetting van factor X in geactiveerde factor X. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine waardoor een stolsel kan worden gevormd. Hemofilie A is een geslachtsgebonden erfelijke aandoening van de bloedstolling vanwege een tekort aan factor VIII:C en leidt tot hevige bloedingen in de gewrichten, de spieren of de inwendige organen. De bloedingen treden spontaan op of worden veroorzaakt door een accidenteel of een chirurgisch trauma. Met substitutietherapie worden de plasmaspiegels van factor VIII verhoogd, waardoor tijdelijk een correctie van het tekort aan factor VIII en van de bloedingsneiging mogelijk wordt.
Volwassen en adolescente patiënten 12 – 65 jaar
Profylaxe
In een klinische studie bij 32 volwassen patiënten met ernstige hemofilie A was het mediane verbruik van Nuwiq voor profylaxe 468,7 IE/kg/maand.
Behandeling van bloeding
De mediane dosis voor behandeling van episodes van doorbraakbloedingen was 33,0 IE/kg bij deze patiënten die profylactisch werden behandeld. In een andere klinische studie werden 22 volwassen patiënten 'on demand' behandeld. In totaal werden 986 bloedingen behandeld met een mediane dosis van 30,9 IE/kg. Over het algemeen vereisten kleine bloedingen iets lagere mediane doses, en ernstigere bloedingen tot driemaal hogere mediane doses.
Geïndividualiseerde profylaxe
De geïndividualiseerde op PK gebaseerde profylaxe werd geëvalueerd bij 66 volwassen PTP’s met ernstige hemofilie A. Na een standaard profylaxefase van 1-3 maanden (dosering om de dag of 3 keer per week) werden 44 (67%) patiënten overgeschakeld op een dosisregime op basis van hun PK-beoordeling, en 40 werkten de 6 maanden durende profylaxe af volgens het toegewezen doserings- en behandelingsschema. Van deze patiënten werden er 34 (85%) tweemaal per week of minder behandeld. 33 (82,5%) patiënten hadden geen bloedingen en 36 (90,0%) patiënten hadden geen spontane bloedingen. Het gemiddelde ± SD geannualiseerde percentage bloedingen bedroeg 1,2 ± 3,9 en de gemiddelde ± SD dosis was 52,2 ± 12,2 IE/kg per injectie en 99,7 ± 25,6 IE/kg per week. Opmerkelijk is dat de ABR (Annualised Bleeding Rate – geannualiseerd percentage bloedingen) niet vergelijkbaar is tussen de verschillende factorconcentraten en tussen verschillende klinische studies.
Pediatrische patiënten
Gegevens werden verkregen van 29 eerder behandelde kinderen tussen 2 en 5 jaar oud, 31 kinderen tussen 6 en 12 jaar oud en één adolescent van 14 jaar. De mediane dosis per profylactische infusie was 37,8 IE/kg. Twintig patiënten gebruikten mediane doses van meer dan 45 IE/kg. Het mediane verbruik van Nuwiq voor profylaxe per maand was 521,9 IE/kg. Voor de behandeling van bloedingen bij kinderen was een hogere mediane dosis Nuwiq nodig (43,9 IE/kg) dan bij volwassenen (33,0 IE/kg), en voor de behandeling van matig ernstige tot ernstige bloedingen was een hogere mediane dosis nodig dan bij kleine bloedingen (78,2 IE/kg versus 41,7 IE/kg). Bij jongere kinderen waren over het algemeen hogere mediane doses nodig (6-12 jaar: 43,9 IE/kg; 2-5 jaar: 52,6 IE/kg). Deze gegevens werden bekrachtigd door een langetermijn opvolging van 49 van deze kinderen die werden behandeld gedurende een aanvullende mediane periode van ongeveer 30 maanden (bereik van 9,5 tot 52 maanden); tijdens deze periode vertoonden 45% van de kinderen geen spontane bloedingen.
De gegevens van 108 niet eerder behandelde patiënten met ernstige hemofilie A (<1% FVIII:C) werden verkregen in een prospectieve open-label klinische studie. Bij de meerderheid van de patiënten werd profylactische behandeling geïnitieerd nadat de eerste bloeding optrad waarvoor behandeling nodig was.
5.2 Farmacokinetische eigenschappen
Volwassen patiënten
Tabel 2. Farmacokinetische parameters voor Nuwiq (dosis: 50 IE/kg) bij eerder behandelde volwassen patiënten (leeftijd 18-65 jaar) met ernstige hemofilie A (n = 20)
| FK-parameter | Chromogene gehaltebepaling | |
| Gemiddelde ± SD | Mediaan (bereik) | |
| AUC (u*IE/ml) | 22,6 ± 8,0 | 22,3 (8,4 – 38,1) |
| T1/2 (u) | 14,7 ± 10,4 | 12,5 (5,4 – 55,6) |
| IVR (%/IE/kg) | 2,5 ± 0,4 | 2,5 (1,7 – 3,2) |
| CL (ml/u/kg) | 3,0 ± 1,2 | 2,7 (1,5 – 6,4) |
AUC = area under the curve (oppervlakte onder de curve) (FVIII:C), T1/2 = halfwaardetijd, IVR = incremental in vivo recovery (incrementele in vivo recovery), CL = clearance (klaring), SD = standaarddeviatie
Tabel 3. Farmacokinetische parameters voor Nuwiq (dosis: 50 IE/kg) bij eerder behandelde kinderen in de leeftijd van 6 tot 12 jaar met ernstige hemofilie A (n = 12)
| FK-parameter | Chromogene gehaltebepaling | |
| Gemiddelde ± SD | Mediaan (bereik) | |
| AUC (u*IE/ml) | 13,2 ± 3,4 | 12,8 (7,8 – 19,1) |
| T1/2 (u) | 10,0 ± 1,9 | 9,9 (7,6 – 14,1) |
| IVR (%/IE/kg) | 1,9 ± 0,4 | 1,9 (1,2 – 2,6) |
| CL (ml/u/kg) | 4,3 ± 1,2 | 4,2 (2,8 – 6,9) |
AUC = area under the curve (oppervlakte onder de curve) (FVIII:C), T1/2 = halfwaardetijd, IVR = incremental in vivo recovery (incrementele in vivo recovery), CL = clearance (klaring), SD = standaarddeviatie
Tabel 4. Farmacokinetische parameters voor Nuwiq (dosis: 50 IE/kg) bij eerder behandelde kinderen in de leeftijd van 2 tot 5 jaar met ernstige hemofilie A (n = 13)
| FK-parameter | Chromogene gehaltebepaling | |
| Gemiddelde ± SD | Mediaan (bereik) | |
| AUC (u*IE/ml) | 11,7 ± 5,3 | 10,5 (4,9 – 23,8) |
| T1/2 (u) | 9,5 ± 3,3 | 8,2 (4,3 – 17,3) |
| IVR (%/IE/kg) | 1,9 ± 0,3 | 1,8 (1,5 – 2,4) |
| CL (ml/u/kg) | 5,4 ± 2,4 | 5,1 ( 2,3 – 10,9) |
AUC = area under the curve (oppervlakte onder de curve) (FVIII:C), T1/2 = halfwaardetijd, IVR = incremental in vivo recovery (incrementele in vivo recovery), CL = clearance (klaring), SD = standaarddeviatie
Pediatrische patiënten
Zoals bekend uit de literatuur waren herstel en halfwaardetijd lager bij jonge kinderen dan bij volwassenen en was de klaring hoger. Dit kan gedeeltelijk worden veroorzaakt door het bekend hogere plasmavolume per kilogram lichaamsgewicht bij jongere patiënten.
Op basis van gewicht aangepaste subgroepen
Tabel 5. Op basis van gewicht aangepaste farmacokinetische parameters voor Nuwiq (dosis: 50 IE/kg) bij eerder behandelde volwassen patiënten (leeftijd 18-65 jaar) met ernstige hemofilie A (n = 20)
| FK-parameter | Allen (n=20) | Normaal gewicht (n=14) | Overgewicht (n=4) | Obesitas (n=2) |
| Chromogene gehaltebepaling Gemiddelde ± SD | ||||
| AUC (hr*IE/ml) | 22,6 ± 8,0 | 20,4 ± 6,9 | 24,9 ± 8,9 | 33,5 ± 6,5 |
| T1/2 (hr) | 14,7 ± 10,4 | 14,7 ± 12,1 | 13,4 ± 5,9 | 17,2 ± 4,8 |
| IVR (%/IE/kg) | 2,5 ± 0,4 | 2,4 ± 0,4 | 2,7 ± 0,4 | 2,8 ± 0,3 |
| CL (ml/hr/kg) | 3,0 ± 1,2 | 3,2 ± 1,3 | 2,6 ± 1,0 | 1,8 ± 0,4 |
| Chromogene gehaltebepaling Mediaan (bereik) | ||||
| AUC (hr*IE/ml) | 22,3 (8,4 – 38,1) | 21,2 (8,4 – 32,6) | 23,3 (17,4 – 35,5) | 33,5 (28,9 – 38,1) |
| T1/2 (hr) | 12,5 (5,4 – 55,6) | 12,3 (5,4 – 55,6) | 11,2 (9,3 – 22,0) | 17,2 (13,8 – 20,6) |
| IVR (%/IE/kg) | 2,5 (1,7 – 3,2) | 2,4 (1,7 – 3,1) | 2,8 (2,3 – 3,2) | 2,8 (2,6 – 3,0) |
| CL (ml/hr/kg) | 2,7 (1,5 – 6,4) | 2,8 (1,7 – 6,4) | 2,5 (1,6 – 3,7) | 1,8 (1,5 – 2,0) |
Normaal gewicht: BMI 18,5-25 kg/m2, Overgewicht: BMI 25-30 kg/m2, Obesitas: BMI > 30 kg/m2, SD = standaarddeviatie
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In preklinisch onderzoek werd Nuwiq gebruikt om hemostase veilig en effectief bij honden met hemofilie te herstellen. Onderzoek op het gebied van toxiciteit heeft getoond dat lokale intraveneuze toediening en systemische blootstelling goed werden verdragen bij laboratoriumdieren (ratten en cynomolgus-apen).
Specifiek onderzoek met langdurige herhaalde toediening zoals reproductietoxiciteit, chronische toxiciteit en carcinogeniteit werden niet uitgevoerd met Nuwiq vanwege de immuunrespons op heterologe eiwitten bij alle niet-humane zoogdiersoorten.
Er werd geen onderzoek uitgevoerd naar het mutageen potentieel van Nuwiq. Ex vivo-evaluaties met behulp van een commerciële testkit voor kwantificatie van de T-cel-respons op eiwittherapeutica duiden op een laag risico op immunogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
sucrose
natriumchloride
calciumchloridedihydraat
arginine hydrochloride
natriumcitraatdihydraat
poloxameer 188
Oplosmiddel
water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Enkel de meegeleverde injectiesets mogen worden gebruikt aangezien humane stollingsfactor VIII zich hecht aan de binnenwand van sommige injectiesystemen, waardoor de behandeling kan falen.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar
Tijdens de houdbaarheidsperiode mag het geneesmiddel gedurende één enkele periode van maximaal 1 maand bij kamertemperatuur (maximaal 25 °C) worden bewaard. Wanneer het geneesmiddel eenmaal uit de koelkast is gehaald mag het niet meer worden teruggeplaatst in de koelkast. Noteer het begin van de bewaarperiode bij kamertemperatuur op de buitenverpakking van het geneesmiddel.
Na reconstitutie
Na reconstitutie werd de chemische en fysische stabiliteit gedurende 24 uur getoond bij bewaring op kamertemperatuur.
Vanuit een microbiologisch oogpunt dient het product onmiddellijk na reconstitutie te worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden tijdens gebruik en de omstandigheden vóór gebruik de verantwoordelijkheid van de gebruiker.
De gereconstitueerde oplossing moet op kamertemperatuur bewaard worden. Niet in de koelkast bewaren na reconstitutie.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de oorspronkelijke verpakking bewaren ter bescherming tegen licht.
Voor bewaren van het geneesmiddel bij kamertemperatuur en de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Nuwiq met oplosmiddel geleverd in een voorgevulde spuit
Elke verpakking bevat:
- 1 injectieflacon poeder met 250, 500, 1000, 1500, 2000, 2500, 3000 of 4000 IE simoctocog alfa in een injectieflacon (glas type I), afgesloten met een broombutylrubber stop en verzegeld met een aluminium flip-off dop
- Oplosmiddel: 1 voorgevulde borosilicaatglazen spuit met 2,5 ml water voor injecties
- 1 steriele injectieflaconadapter voor reconstitutie met 1 vleugelnaald en 2 alcoholdoekjes
Nuwiq met oplosmiddel geleverd in een injectieflacon
Elke verpakking bevat:
- 1 injectieflacon poeder met 250, 500, 1000, 1500, 2000, 2500, 3000 of 4000 IE simoctocog alfa in een injectieflacon (glas type I), afgesloten met een broombutylrubber stop en verzegeld met een aluminium flip-off dop
- Oplosmiddel: 1 injectieflacon van type 1-glas met 2,5 ml water voor injecties
- 1 overloophulpmiddel voor reconstitutie, 1 wegwerpspuit, 1 vleugelnaald (infusieset) en 2 alcoholdoekjes
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nuwiq met oplosmiddel geleverd in een voorgevulde spuit
Het poeder mag alleen worden gereconstitueerd met het meegeleverde oplosmiddel (2,5 ml water voor injecties) met gebruikmaking van de meegeleverde injectieset. De injectieflacon moet voorzichtig worden gedraaid tot alle poeder is opgelost. Na reconstitutie moet de oplossing terug in de spuit worden opgetrokken.
Het gereconstitueerde geneesmiddel moet vóór toediening visueel worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring. Het gereconstitueerde geneesmiddel is een heldere, kleurloze oplossing zonder vreemde deeltjes en heeft een pH van 6,5 tot 7,5. Gebruik geen oplossingen die troebel zijn of bezinksels bevatten.
Instructies voor voorbereiding en toediening
- 1. Laat de spuit met oplosmiddel (water voor injecties) en het poeder in de gesloten injectieflacon op kamertemperatuur komen. U kunt dit doen door deze in uw handen te houden tot ze net zo warm aanvoelen als uw handen. Gebruik geen andere methode voor het opwarmen van de injectieflacon en voorgevulde spuit. Deze temperatuur moet tijdens reconstitutie worden behouden.
- 2. Verwijder de plastic flip-off dop van de injectieflacon met poeder, zodat het middenstuk van de rubber stop zichtbaar wordt. Verwijder niet de grijze stop of de metalen ring rond de bovenkant van de injectieflacon.
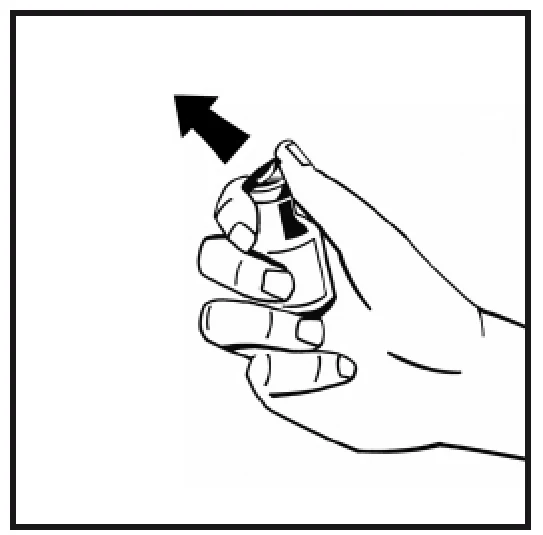
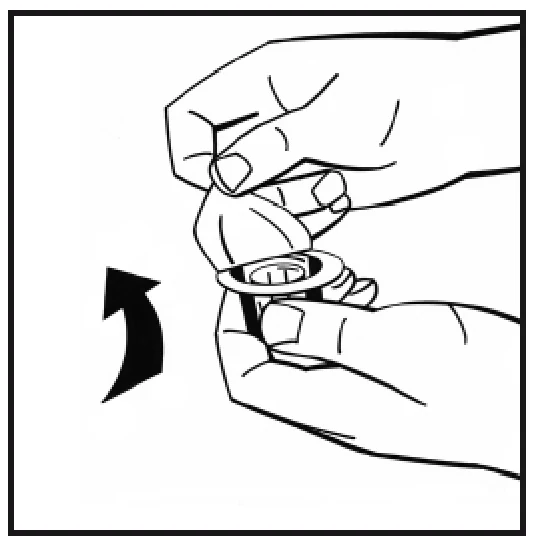
- 3. Reinig de bovenkant van de injectieflacon met een alcoholdoekje. Laat de alcohol drogen.
- 4.
Verwijder de papieren beschermlaag van de verpakking die de injectieflaconadapter bevat.
Haal de adapter niet uit de verpakking.
- 5. Plaats de injectieflacon met poeder op een effen oppervlak en houd deze stevig vast. Pak de verpakking met de adapter en plaats de injectieflaconadapter op het midden van de rubber stop van de flacon met poeder. Druk de verpakking van de adapter stevig omlaag tot de punt van de adapter door de rubber stop dringt. De adapter klikt vast op de injectieflacon wanneer dit is gebeurd.
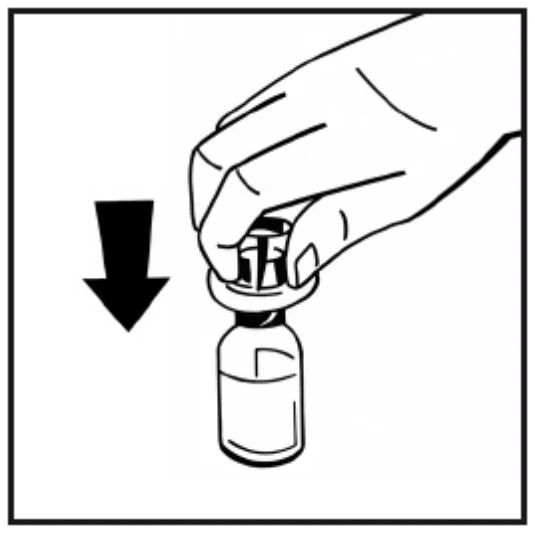
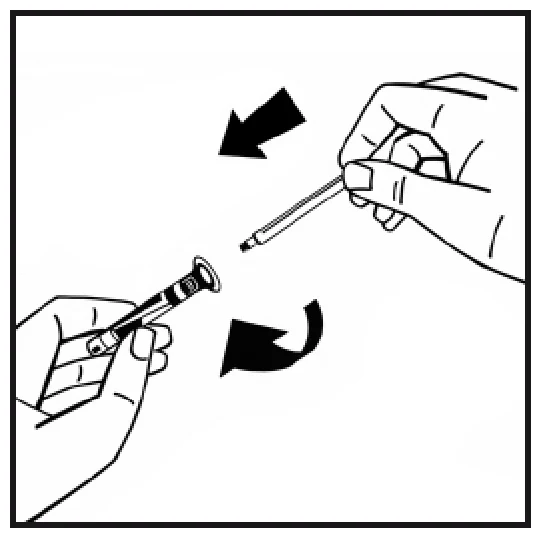
- 6. Verwijder de papieren beschermlaag van de verpakking die de voorgevulde spuit bevat. Houd de zuigerstang bij het uiteinde vast en raak de schacht niet aan. Bevestig het uiteinde met schroefdraad van de zuigerstang op de zuiger van de spuit met oplosmiddel. Draai de zuigerstang met de klok mee tot u een lichte weerstand voelt.
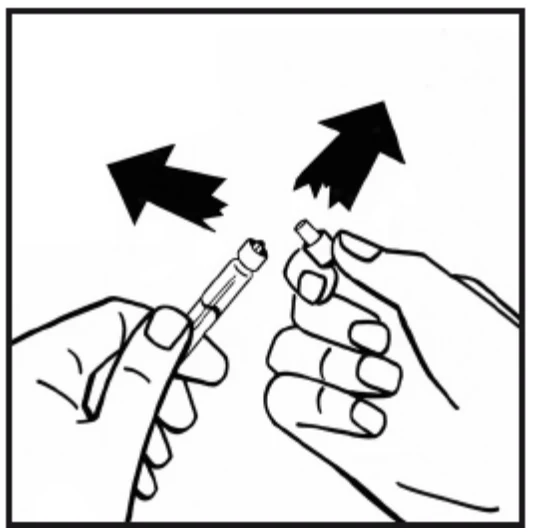
- 7. Breek de beveiligde plastic beschermpunt van de spuit met oplosmiddel af bij de perforatie op de dop. Raak de binnenkant van de dop of de punt van de spuit niet aan. Als de oplossing niet onmiddellijk wordt gebruikt, sluit de gevulde spuit dan met de beveiligde plastic beschermpunt af om deze te bewaren.
- 8. Verwijder de verpakking van de adapter en voer deze af.
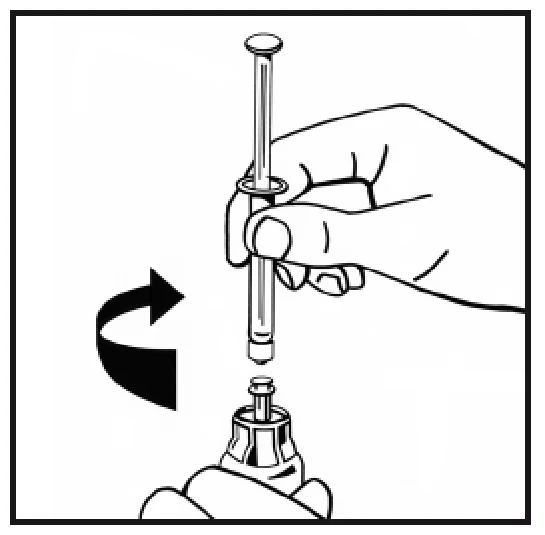
- 9. Bevestig de spuit met oplosmiddel stevig op de injectieflaconadapter door de spuit met de klok mee te draaien tot u weerstand voelt.
- 10. Spuit langzaam al het oplosmiddel in de injectieflacon met poeder door de zuigerstang omlaag te drukken.
- 11. Beweeg de injectieflacon, zonder de spuit te verwijderen, heel voorzichtig een paar keer of draai deze rond om het poeder op te lossen. Niet schudden. Wacht tot al het poeder helemaal is opgelost.
- 12. Controleer de uiteindelijke oplossing visueel vóór toediening op vaste deeltjes. De oplossing moet helder, kleurloos en zo goed als vrij van zichtbare deeltjes zijn. Gebruik geen oplossingen die troebel zijn of bezinksels bevatten.
- 13. Draai de injectieflacon met de spuit ondersteboven en trek langzaam de uiteindelijke oplossing op in de spuit. Zorg ervoor dat de volledige inhoud van de injectieflacon wordt opgetrokken in de spuit.
- 14. Maak de gevulde spuit los van de injectieflaconadapter door deze tegen de klok in te draaien en voer de lege injectieflacon af.
- 15. De oplossing is nu klaar voor onmiddellijk gebruik. Niet in de koelkast bewaren.
- 16. Reinig de geselecteerde injectieplaats met één van de meegeleverde alcoholdoekjes.
- 17. Bevestig de meegeleverde infusieset op de spuit.
Steek de naald van de infusieset in de gekozen ader. Als u een knelband heeft gebruikt om de ader gemakkelijker te kunnen zien, moet de knelband worden gelost voor u de oplossing begint te injecteren. 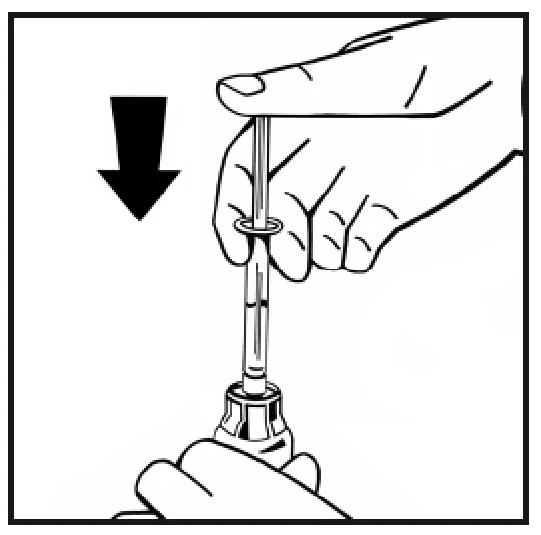
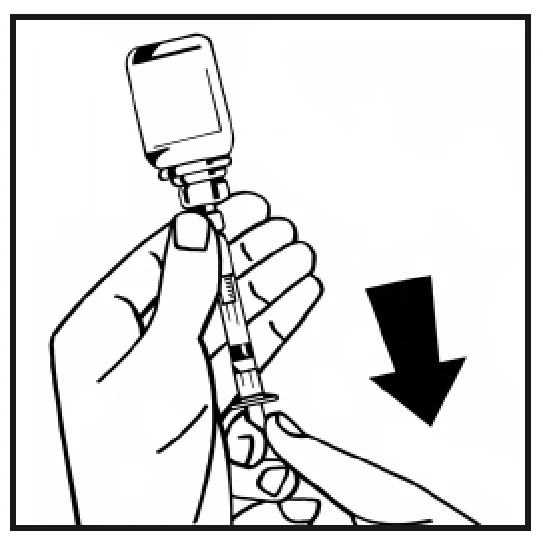
Er mag geen bloed in de spuit stromen vanwege het risico op de vorming van fibrinestolsels.
- 18. Injecteer de oplossing in de ader met een trage snelheid, niet sneller dan 4 ml per minuut.
Als u meer dan één injectieflacon poeder gebruikt voor één behandeling, mag u dezelfde injectienaald opnieuw gebruiken. De injectieflaconadapter en de spuit zijn bestemd voor eenmalig gebruik.
Nuwiq met oplosmiddel geleverd in een injectieflacon
Het poeder mag alleen worden gereconstitueerd met het meegeleverde oplosmiddel (2,5 ml water voor injecties) met gebruikmaking van het meegeleverde overloophulpmiddel. Het overloophulpmiddel moet worden bevestigd op de injectieflacon met oplosmiddel en daarna op de injectieflacon met poeder. Anders gaat het vacuüm verloren en kan het oplosmiddel niet in de injectieflacon met poeder worden overgeheveld. Als het oplosmiddel tijdens dit proces niet volledig wordt overgeheveld naar de injectieflacon met poeder, moet contact worden opgenomen met de handelsvergunninghouder.
De injectieflacon moet voorzichtig worden gedraaid tot alle poeder is opgelost. Na reconstitutie moet de oplossing terug in de spuit worden opgetrokken.
Het gereconstitueerde geneesmiddel moet vóór toediening visueel worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring. Het gereconstitueerde geneesmiddel is een heldere, kleurloze oplossing zonder vreemde deeltjes en heeft een pH van 6,5 tot 7,5. Gebruik geen oplossingen die troebel zijn of bezinksels bevatten.
Instructies voor voorbereiding en toediening
- 1. Laat het oplosmiddel (water voor injecties) in de gesloten injectieflacon en het poeder in de gesloten injectieflacon op kamertemperatuur komen. U kunt dit doen door deze in uw handen te houden tot ze net zo warm aanvoelen als uw handen. Gebruik geen andere methode voor het opwarmen van de twee injectieflacons. Deze temperatuur moet tijdens reconstitutie worden behouden.
- 2. Verwijder de plastic flip-off doppen van de injectieflacon met poeder en de injectieflacon met oplosmiddel, zodat het middenstuk van de rubber stop zichtbaar wordt. Verwijder niet de grijze stop of de metalen ring rond de bovenkant van de injectieflacon.
- 3. Reinig de bovenkant van beide injectieflacons met een alcoholdoekje. Laat de alcohol drogen.
Raak de rubber stoppen niet aan nadat u ze heeft gereinigd met het alcoholdoekje. 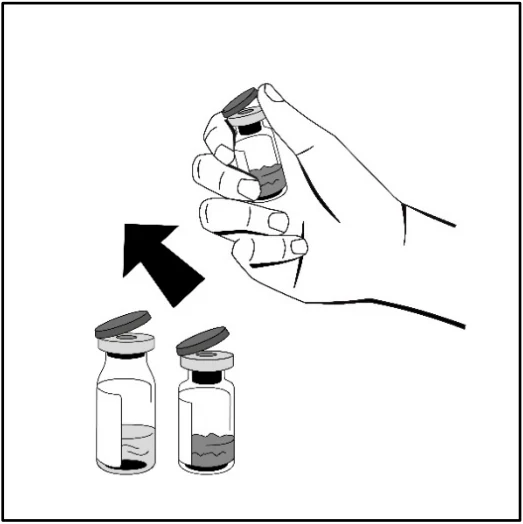
- 4. Verwijder de deksel van de blisterverpakking van het overloophulpmiddel. Haal het overloophulpmiddel niet uit zijn verpakking.
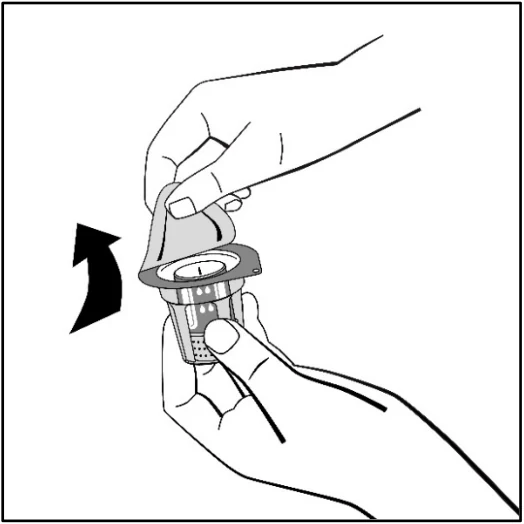
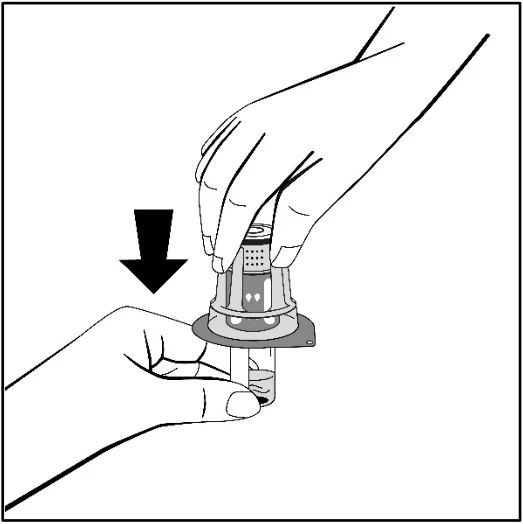
- 5.
Plaats de injectieflacon met oplosmiddel op een effen oppervlak en houd deze stevig vast.
Zonder de blisterverpakking te verwijderen, plaatst u het blauwe deel van het overloophulpmiddel op de bovenkant van de injectieflacon met oplosmiddel en duwt u het stevig recht omlaag totdat het op zijn plaats vastklikt. Draai het overloophulpmiddel niet terwijl u het bevestigt.
- 6. Houd de injectieflacon met oplosmiddel vast, verwijder de buitenverpakking van het overloophulpmiddel terwijl u het overloophulpmiddel stevig bevestigd laat op de injectieflacon met oplosmiddel.
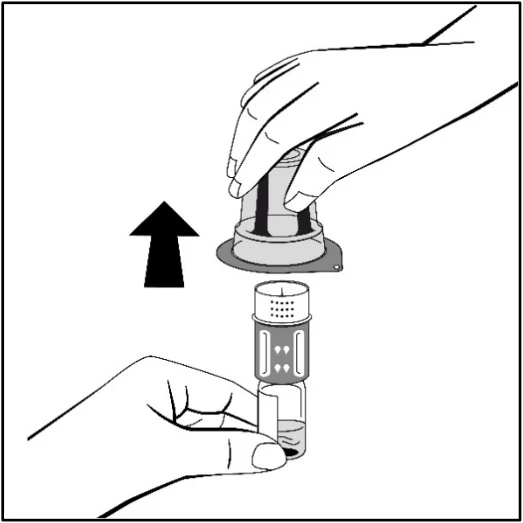
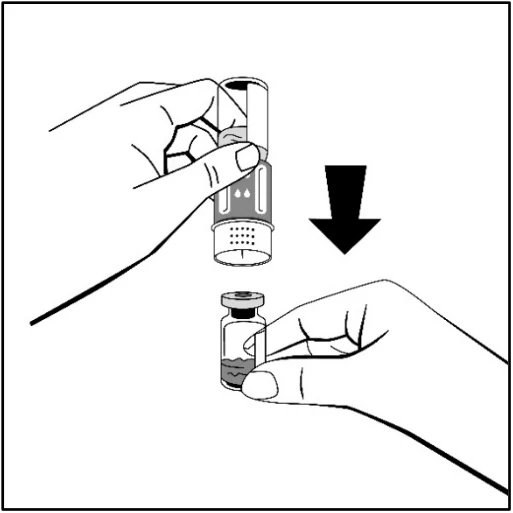
- 7. Plaats de injectieflacon met poeder op een effen oppervlak en houd deze stevig vast. Keer snel de injectieflacon met oplosmiddel met het daarop bevestigde overloophulpmiddel om. Plaats het witte deel van het overloophulpmiddel op de bovenkant van de injectieflacon met poeder en duw het stevig omlaag totdat het op zijn plaats vastklikt. Draai het overloophulpmiddel niet terwijl u het bevestigt. Het oplosmiddel zal automatisch in de injectieflacon met poeder stromen.
- 8. Beweeg de injectieflacon, zonder het op de injectieflacon met oplosmiddel bevestigde overloophulpmiddel te verwijderen, heel voorzichtig een paar keer of draai deze rond om het poeder op te lossen. Niet schudden. Wacht tot al het poeder helemaal is opgelost.
- 9. Schroef het overloophulpmiddel los in twee delen. Voer de lege oplosmiddelflacon en het blauwe deel van het overloophulpmiddel af.
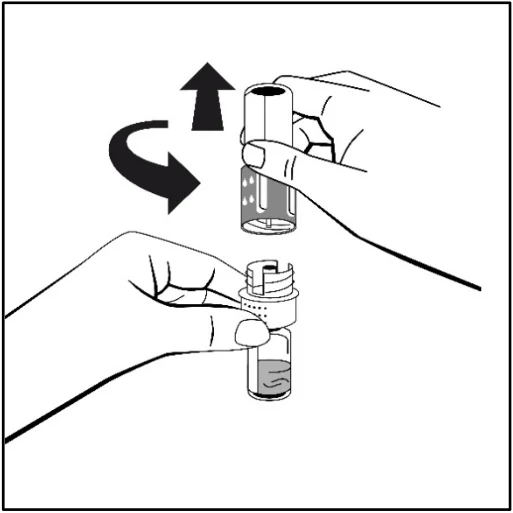
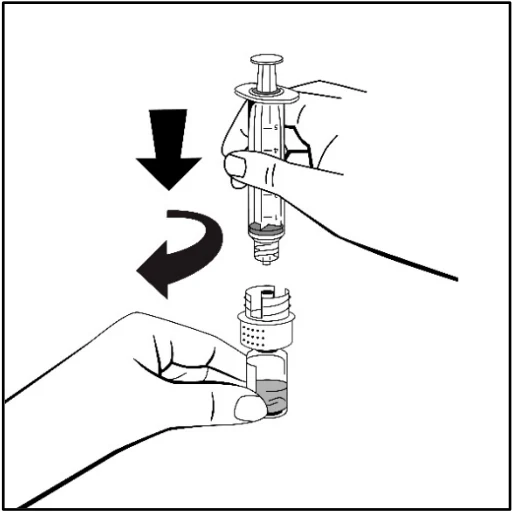
- 10. Controleer de uiteindelijke oplossing visueel vóór toediening op vaste deeltjes. De oplossing moet helder, kleurloos en zo goed als vrij van zichtbare deeltjes zijn. Gebruik geen oplossingen die troebel zijn of bezinksels bevatten.
- 11. Bevestig de wegwerpspuit op het witte plastic deel van het overloophulpmiddel door met de klok mee te draaien.
- 12. Draai de injectieflacon met de spuit ondersteboven en trek langzaam de uiteindelijke oplossing op in de spuit. Zorg ervoor dat de volledige inhoud van de injectieflacon wordt opgetrokken in de spuit.
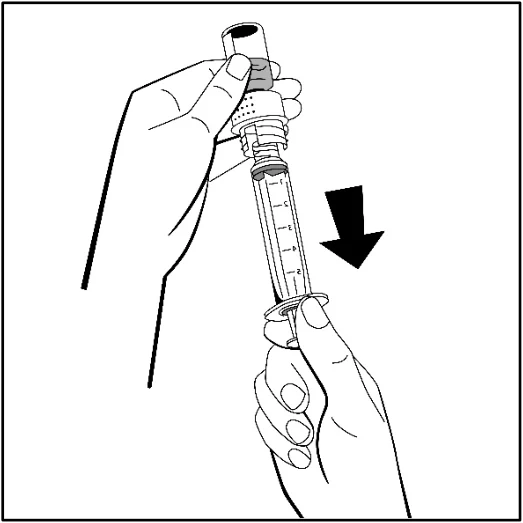
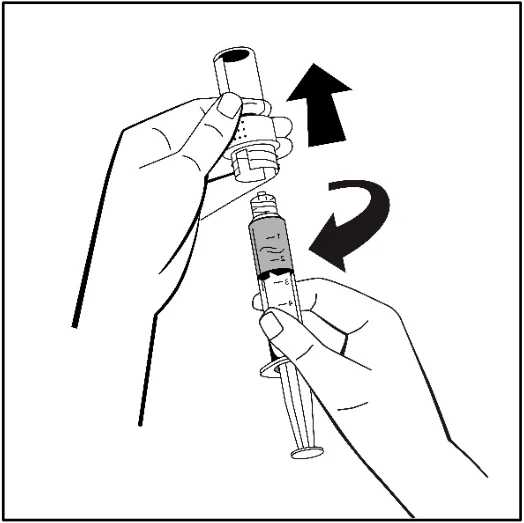
- 13. Maak de gevulde spuit los van het witte deel van het overloophulpmiddel door het met de klok mee te draaien. Voer de lege injectieflacon en het witte deel van het overloophulpmiddel af.
- 14. De oplossing is nu klaar voor onmiddellijk gebruik. Niet in de koelkast bewaren.
- 15. Reinig de geselecteerde injectieplaats met één van de meegeleverde alcoholdoekjes.
- 16.
Bevestig de meegeleverde infusieset (vleugelnaald) op de spuit.
Steek de naald van de infusieset in de gekozen ader. Als u een knelband heeft gebruikt om de ader gemakkelijker te kunnen zien, moet de knelband worden gelost voor u de oplossing begint te injecteren.
Er mag geen bloed in de spuit stromen vanwege het risico op de vorming van fibrinestolsels.
- 17. Injecteer de oplossing in de ader met een trage snelheid, niet sneller dan 4 ml per minuut.
Als u meer dan één injectieflacon poeder gebruikt voor één behandeling, mag u dezelfde injectienaald opnieuw gebruiken. Het overloophulpmiddel en de spuit zijn bestemd voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Octapharma AB
Lars Forssells gata 23
112 75 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Nuwiq met oplosmiddel geleverd in een voorgevulde spuit
EU/1/14/936/001-008
Nuwiq met oplosmiddel geleverd in een injectieflacon
EU/1/14/936/009-016
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 juli 2014
Datum van laatste verlenging: 26 april 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.