


SmPC (samenvatting van de productkenmerken) - Cluvot
1. NAAM VAN HET GENEESMIDDEL
Cluvot 250 IE, poeder en oplosmiddel voor oplossing voor injectie of infusie.
Cluvot 1250 IE, poeder en oplosmiddel voor oplossing voor injectie of infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Werkzame stof: Cluvot is een gezuiverd concentraat van humane plasmastollingsfactor XIII (FXIII). Het wordt aangeboden als een wit poeder.
Elke injectieflacon bevat nominaal 250 of 1250 IE humane plasmastollingsfactor XIII. Cluvot bevat ongeveer 62,5 IE/ml (250 IE/4 ml en 1250 IE/20 ml) humane plasmastollingsfactor XIII na reconstitutie met respectievelijk 4 en 20 ml water voor injectie.
De specifieke activiteit van Cluvot is ongeveer 6 - 10 IE/mg eiwit.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie/infusie.
Wit poeder en helder, kleurloos oplosmiddel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cluvot is geïndiceerd voor gebruik bij volwassen en pediatrische patiënten
- voor profylactische behandeling van aangeboren FXIII-deficiëntie en
- voor perioperatieve behandeling van chirurgische bloeding bij een aangeboren FXIII-deficiëntie
4.2 Dosering en wijze van toediening
Dosering
1 ml is equivalent aan ongeveer 62,5 IE en 100 IE is equivalent aan 1,6 ml.
Belangrijk:
De hoeveelheid die moet worden toegediend, en de frequentie van toediening moeten bij elke patiënt afzonderlijk worden bepaald volgens de klinische werkzaamheid.
Dosering
Het toedieningsschema moet bij elke patiënt afzonderlijk worden aangepast volgens het lichaamsgewicht, de laboratoriumwaarden en de klinische toestand van de patiënt.
Toedieningsschema voor routineprofylaxe
Initiële dosis
- 40 internationale eenheden (IE) per kg lichaamsgewicht
- De injectiesnelheid mag niet hoger zijn dan 4 ml per minuut.
Volgende doses
- De toediening moet worden geleid door de meest recente dalspiegel van FXIII-activiteit, met toediening om de 28 dagen (4 weken) om een dal-FXIII-activiteit van ongeveer 5 tot 20% te handhaven.
- Het wordt aanbevolen de dosering met ± 5 IE per kg aan te passen volgens de dalspiegel van FXIII-activiteit, zoals wordt getoond in tabel 1, en de klinische toestand van de patiënt.
- De dosering moet worden aangepast op grond van een specifieke, gevoelige test voor bepaling van de FXIII-spiegels. Een voorbeeld van aanpassing van de dosering bij gebruik van de standaard Berichrom®-activiteitstest worden weergegeven in tabel 1.
Tabel 1: aanpassing van de dosering met de Berichrom®-activiteitstest
| Dalwaarde van factor XIII-activiteit (%) | Aanpassing van de dosering |
| Eén dalwaarde < 5% | Verhoog met 5 eenheden per kg |
| Dalwaarde 5% tot 20% | Geen verandering |
| Twee dalwaarden > 20% | Verlaag met 5 eenheden per kg |
| Eén dalwaarde > 25% | Verlaag met 5 eenheden per kg |
De sterkte uitgedrukt in eenheden wordt bepaald met de Berichrom®-activiteitstest met referentie naar de huidige internationale standaard voor bloedstollingsfactor XIII, plasma. Een eenheid hier is dus equivalent aan een internationale eenheid.
Profylaxe voor chirurgie
Na de laatste routine profylactische dosis, als een operatie wordt gepland:
- 21 tot 28 dagen later - dien de volle profylactische dosis toe onmiddellijk voor de operatie en de volgende profylactische dosis dient 28 dagen later gegeven te worden.
- 8 tot 21 dagen later - voor de operatie kan een extra (volledige of gedeeltelijke) dosis worden toegediend. De dosis hangt af van de FXIII-activiteit spiegels en de klinische toestand van de patiënt en moet worden aangepast volgens de halfwaardetijd van Cluvot.
- Minder dan 7 dagen na de laatste dosis - er is misschien geen extra dosis nodig.
De aanpassingen van de dosering kunnen verschillen van die richtlijnen en moeten bij elke patiënt afzonderlijk worden aangepast volgens de FXIII-activiteit spiegels en de klinische toestand van de patiënt. Alle patiënten moeten tijdens en na de operatie nauwgezet worden gevolgd.
Het wordt dus aanbevolen om de stijging van FXIII-activiteit te volgen met een FXIII-test. In geval van een grote operatie en ernstige bloedingen moet worden gestreefd naar bijna normale waarden (gezonde personen: 70% - 140%).
Pediatrische patiënten
De dosering en de wijze van toediening bij kinderen en adolescenten zijn gebaseerd op het lichaamsgewicht en zijn daarom doorgaans gebaseerd op dezelfde richtlijnen als bij volwassenen. De dosis en/of de frequentie van toediening moeten altijd worden bepaald volgens de klinische werkzaamheid en de FXIII-activiteit spiegels (zie ook rubrieken 5.1 en 5.2).
Ouderen
De dosering en de wijze van toediening bij ouderen (> 65 jaar) zijn nog niet gedocumenteerd in klinische studies.
Wijze van toediening
Na reconstitutie moet de oplossing helder of licht opaalachtig zijn. Het preparaat moet voor toediening worden opgewarmd tot kamer- of lichaamstemperatuur. Injecteer of dien traag intraveneus toe in een aparte injectie/infuuslijn (meegeleverd met het product) met een snelheid die de patiënt comfortabel vindt. De injectie- of infuussnelheid mag niet hoger zijn dan ongeveer 4 ml per minuut.
Observeer de patiënt op een eventuele onmiddellijke reactie. Als er een reactie plaatsvindt die gerelateerd zou kunnen zijn aan toediening van Cluvot, moet de infuussnelheid worden verlaagd of moet het infuus worden stopgezet als de klinische toestand van de patiënt dat vereist.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij patiënten met een bekende allergie voor het product (met symptomen zoals gegeneraliseerde urticaria, huiduitslag, daling van de bloeddruk, dyspneu) kunnen antihistaminica en corticosteroïden profylactisch worden toegediend.
Allergieachtige overgevoeligheidsreacties zijn mogelijk met Cluvot. Als er symptomen van overgevoeligheid (zoals netelroos, gegeneraliseerde urticaria, beklemming in de borstkas, piepende ademhaling, hypotensie en anafylaxie) optreden, moet de intraveneuze toediening van Cluvot onmiddellijk worden stopgezet. In geval van shock moeten de huidige medische standaarden voor de behandeling van shock worden nageleefd.
In geval van een nieuwe trombose is voorzichtigheid geboden gezien het fibrinestabiliserende effect van FXIII.
Immunogeniciteit
Bij patiënten die Cluvot kregen is een ontwikkeling van remmende antilichamen tegen FXIII waargenomen. Daarom moeten de patiënten worden gecontroleerd op een mogelijke ontwikkeling van remmende antilichamen. De aanwezigheid van remmende antilichamen kan zich uiten als een ontoereikende respons op de behandeling. Als de verwachte plasma-FXIII-activiteit niet wordt bereikt of als er een doorbraakbloeding optreedt tijdens profylactische toediening, moet de concentratie van remmende antilichamen tegen FXIII worden gemeten.
Opmerking voor patiënten die een zoutarm dieet moeten volgen
Cluvot bevat 124,4 tot 195,4 mg (5,41 tot 8,50 mmol) natrium per dosis (40 IE/kg lichaamsgewicht - voor gemiddeld 70 kg) als de aanbevolen dosis (2800 IE = 44,8 ml) wordt gegeven. Daar moet rekening mee worden gehouden bij patiënten die een natriumarm dieet moeten volgen.
Virale veiligheid
De standaardmaatregelen ter voorkoming van infecties door gebruik van uit menselijk bloed of plasma bereide geneesmiddelen zijn onder andere: selectie van donoren, screening van individuele bloeddonaties en plasmapools voor specifieke markers van infecties en het inlassen van doeltreffende productieprocessen voor het inactiveren/verwijderen van virussen. Desondanks kan bij de toediening van uit menselijk bloed of plasma bereide geneesmiddelen de kans op overdracht van infectieuze agentia niet volledig worden uitgesloten. Dit geldt ook voor onbekende of nieuwe virussen en andere pathogenen.
De genomen maatregelen worden doeltreffend geacht voor omkapselde virussen zoals het humane-immunodeficiëntievirus (hiv), het hepatitis B-virus (HBV) en het hepatitis C-virus (HCV) en voor het niet-omkapselde hepatitis A-virus en parvovirus B19.
Het wordt nadrukkelijk aangeraden om bij elke toediening van Cluvot aan een patiënt, de naam en het batchnummer te noteren, zodat traceerbaar is welk batchnummer aan de patiënt is toegediend.
Voor patiënten die regelmatig/herhaaldelijk producten toegediend krijgen die uit menselijk plasma bereid zijn, moet geschikte vaccinatie worden overwogen (hepatitis A en B).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Beperkte gegevens over het klinische gebruik van Cluvot tijdens de zwangerschap wezen niet op negatieve effecten op het verloop van de zwangerschap en de peri- of postnatale ontwikkeling. Het gebruik van Cluvot kan tijdens de zwangerschap worden overwogen indien noodzakelijk.
Borstvoeding
Er zijn geen gegevens over het overgaan van Cluvot in de moedermelk bij de mens. Echter, gezien zijn grote molecuulgrootte is overgaan in de moedermelk onwaarschijnlijk en gezien zijn eiwitachtige karakter is absorptie van intacte moleculen bij zuigelingen ook onwaarschijnlijk. Daarom mag Cluvot worden gebruikt tijdens de periode van borstvoeding.
Vruchtbaarheid
Er zijn geen gegevens over het effect van Cluvot op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht naar de effecten op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
De volgende bijwerkingen zijn gebaseerd op de postmarketingervaring.
Lijst van bijwerkingen in tabelvorm
De onderstaande tabel volgt de MedDRA-systeem-orgaanclassificatie.
Frequenties zijn geëvalueerd volgens de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000); zeer zelden (< 1/10.000).
| MedDRA-systeem/orgaanklasse | Bijwerking | Frequentie |
| Immuunsysteemaandoening en | Allergoïde anafylactoïde reacties (zoals gegeneraliseerde urticaria, huiduitslag, daling van de bloeddruk, dyspneu) | Zelden |
| Ontwikkeling van remmers van FXIII | Zeer zelden | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Stijging van de temperatuur | Zelden |
Als er allergoïde anafylactoïde reacties optreden, moet de toediening van Cluvot onmiddellijk worden stopgezet en moet een geschikte behandeling worden gestart. Bij de behandeling van shock moeten de huidige medische standaarden in acht worden genomen.
Pediatrische patiënten
Het veiligheidsprofiel bij pediatrische patiënten verschilt niet van dat bij volwassenen in klinische studies.
Voor informatie over de veiligheid ten aanzien van overdraagbare agentia, zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
Er zijn geen gevallen van overdosering gerapporteerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica
ATC-code: B02B D07
Factor XIII verbindt door zijn enzymatische functie (transamidaseactiviteit) de aminogroep van lysine met glutamine, wat leidt tot de vorming van dwarsverbindingen tussen fibrinemoleculen. De vorming van dergelijke dwarsverbindingen en de stabilisering van fibrine bevorderen de penetratie van fibroblasten en ondersteunen de wondheling.
Pediatrische patiënten
In klinische studies bij patiënten <18 jaar met aangeboren FXIII-deficiëntie was profylactische toediening van Cluvot om de 28 dagen doeltreffend bij het handhaven van een dalspiegel-FXIII-activiteit van ongeveer 5% tot 20%.
5.2 Farmacokinetische eigenschappen
Distributie
Het product wordt intraveneus toegediend. Het is dan ook onmiddellijk biologisch beschikbaar en de plasmaconcentratie stemt overeen met de toegediende dosis.
Eliminatie
Bij patiënten met een aangeboren FXIII-deficiëntie bedroeg de biologische halfwaardetijd van Cluvot 6,6 ± 2,29 dagen (gemiddelde ± SD). Cluvot wordt op dezelfde manier gemetaboliseerd als de endogene stollingsfactor FXIII.
De onderstaande tabel geeft een overzicht van de farmacokinetische parameters (volwassenen/18 jaar en ouder):
| Parameters | Gemiddelde (min – max) |
| AUC ss, 0-inf (eenheden•uur/ml) | 182,9 (133,5 – 300,2) |
| Css, max (eenheden/ml)* | 0,9 (0,6 – 1,2) |
| Css, min (eenheden/ml)* | 0,07 (0,0 – 0,16) |
| Tmax (uur) | 1,2 (0,7 – 4,2) |
| Halfwaardetijd [dagen] | 7,8 (3,1 – 11,02) |
| CL [ml/uur/kg] | 0,22 (0,13 – 0,30) |
| Vss [ml/kg] | 49,4 (31,65 – 62,91) |
| MRT [dagen] | 11,7 (5,7 – 17,02) |
AUC ss, (0-inf) = oppervlakte onder de curve van de plasmaconcentratie van tijd 0 tot oneindig in evenwichtstoestand
* 100% activiteit stemt overeen met 1 eenheid/ml
Css, max: piekconcentratie in evenwichtstoestand
Css, min: dalconcentratie in evenwichtstoestand
Tmax: tijd nodig om de piekconcentratie te bereiken
CL: klaring
Vss: distributievolume in evenwichtstoestand
MRT = gemiddelde residentietijd
Pediatrische patiënten
Van de 188 patiënten die hebben deelgenomen aan de klinische studies met (humane) factor XIII-concentraat, waren er 117 <18 jaar op het ogenblik van inclusie (1 maand tot < 2 jaar, n = 17; 2 tot <12 jaar, n = 62; 12 tot <16 jaar, n = 30; 17 tot 18 jaar, n = 8). In de farmacokinetische studie PK 2002 waren 5 van de 14 proefpersonen in de leeftijd van 2 tot < 18 jaar (2-11 jaar, n = 3; 12-16 jaar, n = 2; 17 tot 18 jaar, n = 0). Proefpersonen jonger dan 16 jaar hadden een kortere halfwaardetijd en een snellere klaring (halfwaardetijd: 5,7 ± 1,00 dagen; klaring: 0,291± 0,12 ml/uur/kg) dan volwassenen (halfwaardetijd: 7,1 ± 2,74 dagen, klaring: 0,22 ± 0,07 ml/uur /kg).
Het product heeft een kortere halfwaardetijd en wordt sneller geklaard bij kinderen dan bij volwassenen. Aangezien de dosis in alle leeftijdsgroepen echter individueel aangepast wordt op basis van het gewicht van de patiënt en de dal-FXIII-activiteit, is er geen specifieke aanpassing van de dosering volgens de leeftijd vereist.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De eiwitten die in Cluvot zitten, zijn afkomstig van humaan plasma en werken als humane plasmaproteïnen.
In toxiciteitsstudies met eenmalige en herhaalde toediening van Cluvot bij proefdieren werd geen toxisch potentieel vastgesteld.
Er werd geen onderzoek op het gebied van reproductietoxiciteit en de embryofoetale ontwikkeling uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
Humaan albumine
Glucosemonohydraat
Natriumchloride
Natriumhydroxide , (voor aanpassing van de pH)
Oplosmiddel:
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Cluvot mag niet worden vermengd met andere geneesmiddelen, verdunningsmiddelen of oplosmiddelen behalve die die in rubriek 6.6 worden vermeld, en moet via een aparte infuuslijn worden toegediend.
6.3 Houdbaarheid
3 jaar
Niet gebruiken na de uiterste houdbaarheidsdatum die op de verpakking en de container staat.
Chemische en fysische stabiliteit bij gebruiken is aangetoond gedurende 24 uur bij ≤25 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, mag de bewaring niet langer dan 4 uur duren bij kamertemperatuur. De gereconstitueerde oplossing niet in de koelkast of de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacons:
250 IE
Poeder: injectieflacon van kleurloos glas, verzegeld met een rubber stop (bromobutylrubber), een aluminiumdopje en een plastic schijfje.
Oplosmiddel (water voor injectie): injectieflacon van kleurloos glas
1250 IE
Poeder: injectieflacon van kleurloos glas, verzegeld met een rubber stop (bromobutylrubber), een aluminiumdopje en een plastic schijfje.
Oplosmiddel (water voor injectie): injectieflacon van kleurloos glas
Presentaties:
Verpakking met 250 IE
1 injectieflacon met poeder
1 injectieflacon met 4 ml water voor injectie
1 filtertransferhulpmiddel 20/20 (Mix2Vial)
Toedieningsset (binnenste doos):
1 wegwerpspuit van 5 ml
1 set voor veneuze punctie
2 alcoholdoekjes
1 niet-steriele pleister
Verpakking met 1250 IE
1 injectieflacon met poeder
1 injectieflacon met 20 ml water voor injectie
1 filtertransferhulpmiddel 20/20 (Mix2Vial)
Toedieningsset (binnenste doos):
1 wegwerpspuit van 20 ml
1 set voor veneuze punctie
2 alcoholdoekjes
1 niet-steriele pleister
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
De oplossing moet helder of licht opaalachtig zijn. Na filtratie/opzuigen (zie hieronder)
moet het gereconstitueerde product visueel worden gecontroleerd op vaste deeltjes en verkleuring, alvorens dit wordt toegediend. Gebruik geen troebele oplossingen of oplossingen die nog vlokken of vaste deeltjes bevatten.
Reconstitutie en opzuigen moet onder aseptische omstandigheden gebeuren.
Reconstitutie
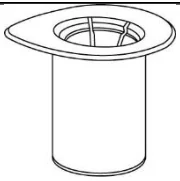
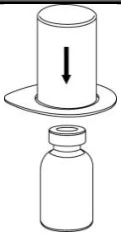
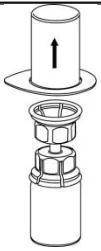
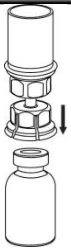
Breng het oplosmiddel op kamertemperatuur. Zorg ervoor dat de dopjes van de injectieflacon met het product en van de injectieflacon met het oplosmiddel zijn verwijderd en dat de rubberstoppen met een aseptische oplossing zijn behandeld en opgedroogd zijn voordat u de Mix2Vial-verpakking opent.
| 1 |
|
| 2 |
|
| 3 |
|
| 4 |
|
| 5 |
Gooi de injectieflacon voor het oplosmiddel weg samen met de daarop bevestigde, blauwe Mix2Vial-adapter. |
| 6 |
|
| 7 |
|
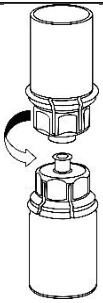
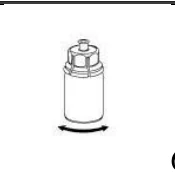
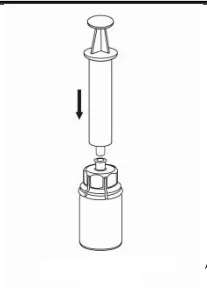
Opzuigen en toepassing
| 8 |
|
| 9 |
|
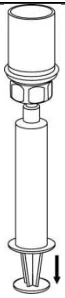
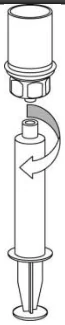
Zorg ervoor dat er geen bloed in het met product gevulde spuitje komt omdat het bloed anders in de spuit zou kunnen stollen en er dan fibrinestolsels aan de patiënt zouden worden toegediend.
De gereconstitueerde oplossing moet intraveneus worden toegediend in een aparte injectie/infuuslijn (meegeleverd met het product) door middel van een trage injectie met een snelheid van niet meer dan 4 ml per minuut.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Cluvot 250 IE, poeder en oplosmiddel voor oplossing voor injectie of infusie RVG 113096
Cluvot 1250 IE Poeder en oplosmiddel voor oplossing voor injectie of infusie RVG 113097
9. DATUM EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 maart 2014
Datum van laatste verlenging: 7 maart 2019
10. DATUM VAN HERZIENING VAN DE TEKST
De laatste gedeeltelijke wijziging betreft de rubriek 9: 21 december 2018