


SmPC (samenvatting van de productkenmerken) - Octanate LV
1 NAAM VAN HET GENEESMIDDEL
Octanate LV 100 IE/ml poeder en oplosmiddel voor oplossing voor injectie
Octanate LV 200 IE/ml poeder en oplosmiddel voor oplossing voor injectie
2 KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Octanate LV 100 IE/ml
Elke injectieflacon bevat nominaal 500 IE humane stollingsfactor VIII.
Na reconstitutie met 5 ml oplosmiddel bevat het product ongeveer 100 IE* per ml humane stollingsfactor VIII.
Het product bevat ongeveer ≤ 60 IE per ml von Willebrandfactor (vWF:Rco).
Octanate LV 200 IE/ml
Elke injectieflacon bevat nominaal 1000 IE humane stollingsfactor VIII.
Na reconstitutie met 5 ml oplosmiddel bevat het product ongeveer 200 IE* per ml humane stollingsfactor VIII.
Het product bevat ongeveer ≤ 120 IE per ml von Willebrandfactor (vWF:Rco).
*De sterkte (IE) wordt bepaald aan de hand van de chromogeentest van de Europese Farmacopee. De gemiddelde specifieke activiteit van Octanate LV is ≥ 100 IE/mg eiwit.
Geproduceerd uit het plasma van menselijke donoren.
Hulpstof met bekend effect:
Natrium tot 1,75 mmol (40 mg) per dosis
Natriumconcentratie na reconstitutie: 250 – 350 mmol/l
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3 FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Het poeder is wit tot lichtgeel en kan er ook uitzien als brokkelige vaste substantie.
Het oplosmiddel is een heldere en kleurloze vloeistof.
4 KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie).
Octanate LV kan voor alle leeftijdsgroepen worden gebruikt.
Het preparaat bevat geen von Willebrandfactor in farmacologisch werkzame hoeveelheden. Daarom is het niet aanbevolen bij de ziekte van von Willebrand.
4.2 Dosering en wijze van toediening
De behandeling moet worden gegeven onder het toezicht van een arts die ervaring heeft in de behandeling van hemofilie.
Controle van de behandeling
Het wordt aangeraden om gedurende de behandeling het factor VIII-gehalte op een geschikte wijze te bepalen en deze als leidraad te gebruiken voor de toe te dienen dosis en de frequentie van herhaalde infusies. Individuele patiënten kunnen verschillen in hun respons op factor VIII, waarbij er verschillen tussen de halfwaardetijd en opbrengst (recovery) worden gevonden. Bij een op het lichaamsgewicht gebaseerde dosis kan het nodig zijn om de dosis bij patiënten met ondergewicht of overgewicht aan te passen. Met name bij grote chirurgische ingrepen is het essentieel om de substitutietherapie door middel van stollingsonderzoek (activiteit van plasmafactor VIII) zorgvuldig te controleren.
Dosering
De dosering en de duur van de substitutietherapie zijn afhankelijk af van de ernst van de factor VIII-deficiëntie, de plaats en de omvang van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende eenheden factor VIII wordt uitgedrukt in internationale eenheden (IE), in overeenstemming met de huidige WGO-concentraatstandaard voor producten op basis van factor VIII. De activiteit van factor VIII in het plasma wordt uitgedrukt ofwel in een percentage (in verhouding tot normaal humaan plasma) ofwel in internationale eenheden (in verhouding tot een internationale standaard voor factor VIII in plasma).
Een internationale eenheid (IE) factor VIII-activiteit is het equivalent van de hoeveelheid factor VIII in één ml normaal humaan plasma.
Behandeling naargelang nodig (on demand)
De berekening van de vereiste dosis factor VIII is gebaseerd op de empirische vaststelling dat 1 internationale eenheid (IE) factor VIII per kg lichaamsgewicht de activiteit van factor VIII in het plasma verhoogt met 1,5%-2% van de normale activiteit. De vereiste dosering wordt berekend met de volgende formule:
Vereiste eenheden = lichaamsgewicht (kg) x gewenste factor VIII-verhoging (%) (IE/dl) x 0,5
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten steeds gericht zijn op de klinische doeltreffendheid in het individuele geval.
In geval van de volgende bloedingen mag de factor VIII-activiteit niet dalen beneden het aangegeven niveau van de plasma-activiteit (in % van de normale toestand) tijdens de overeenstemmende periode. De onderstaande tabel kan worden gebruikt als doseringsleidraad bij bloedingen of een operatieve ingreep:
| Mate van bloeding/Type van chirurgische ingreep | Vereist niveau van factor VIII (%) (IE/dl) | Toedieningsfrequentie (uur) / duur van de behandeling (dagen) |
| Bloeding | ||
| Beginnende hemartrose, spier- of mondbloeding | 20 – 40 | De toediening om de 12 tot 24 uur herhalen, minstens 1 dag, tot de bloeding gestelpt is zoals blijkt uit het verdwijnen van de pijn of de verkregen heling. |
| Meer uitgebreide hemartrose, spierbloeding en hematomen | 30 – 60 | Het infuus om de 12 tot 24 uur herhalen gedurende 3-4 dagen of langer tot de acute beperkingen en pijn verdwenen zijn. |
| Levensbedreigende bloedingen | 60 – 100 | Het infuus om de 8-24 uur herhalen tot het gevaar geweken is. |
| Operatieve ingrepen |
| Kleine chirurgische ingrepen Met inbegrip van tandextractie | 30 – 60 | Om de 24 uur, minstens 1 dag, tot heling is opgetreden |
| Grote chirurgische ingrepen | 80 – 100 (pre- en postoperatief) | Het infuus om de 8 tot 24 uur herhalen tot de wond voldoende genezen is. Daarna de behandeling nog minstens 7 dagen voortzetten om een FVIII-activiteit van 30% tot 60% te behouden. |
Profylaxe
Voor de preventie op lange termijn van bloedingen bij patiënten met een ernstige hemofilie A zijn de gebruikelijke doses 20 tot 40 IE factor VIII per kg lichaamsgewicht toegediend om de 2 tot 3 dagen.
In sommige gevallen, met name bij jongere patiënten, kunnen kortere doseringsintervallen of hogere doses noodzakelijk zijn.
Continue infusie
Voorafgaand aan een chirurgische ingreep dient een farmacokinetische analyse te worden verricht om een schatting van de klaring te verkrijgen.
De aanvankelijke infusiesnelheid kan als volgt worden berekend: klaring x gewenste plasmaconcentratie tijdens de plateaufase (steady state) = infusiesnelheid (IE/kg/uur).
Na de eerste 24 uur van continue infusie dient de klaring elke dag opnieuw te worden berekend, waarbij de ‘steady state’-vergelijking wordt gebruikt samen met de gemeten plasmaconcentratie en de bekende infusiesnelheid.
Pediatrische patiënten
Een klinische studie uitgevoerd bij 15 patiënten van 6 jaar oud of jonger, heeft niet aangetoond dateen speciale dosering voor kinderen nodig is.
De dosering is bij volwassenen en kinderen voor zowel behandeling als profylaxe hetzelfde.
Wijze van toediening
Intraveneus gebruik.
Het wordt aanbevolen niet meer dan 2-3 ml per minuut toe te dienen.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij het gebruik
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te verbeteren, dient de naam en het partijnummer van het toegediende product duidelijk te worden vastgelegd.
Overgevoeligheid
Bij Octanate LV kunnen allergische overgevoeligheidsreacties optreden. Dit product bevat sporen van andere menselijke eiwitten dan factor VIII. Patiënten dienen te worden geïnstrueerd dat als ze symptomen krijgen van overgevoeligheid, ze onmiddellijk moeten stoppen met het gebruik van het geneesmiddel en contact moeten opnemen met hun arts. Patiënten moeten worden voorgelicht over de vroege verschijnselen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde netelroos, beklemd gevoel op de borst, piepende ademhaling, lage bloeddruk en anafylaxie.
In geval van shock moet de huidige symptomatische behandeling voor shock worden ingesteld.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de prostollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen, hoewel een veel kleiner risico het hele leven blijft bestaan.De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij een lage titer minder risico op een onvoldoende klinische respons oplevert dan een hoge titer.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met FVIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Al er een centraalveneuze katheter (CVC) nodig is, dient er rekening te worden gehouden met CVC-gerelateerde complicaties, waaronder lokale infecties, bacteriëmie en trombose op de katheterplaats.
Overdraagbare agentia
De standaardmaatregelen voor preventie van infecties bij gebruik van geneesmiddelen bereid uit menselijk bloed of plasma omvatten een selectie van donoren, een screening van elke individuele donatie en van de plasmapools op specifieke markers van infecties en het gebruik van doeltreffende productiestappen om virussen te inactiveren/elimineren. Desondanks kan het risico op overdracht van infectieverwekkers niet volledig worden uitgesloten als geneesmiddelen worden toegediend die zijn bereid uit humaan bloed of plasma. Dat geldt ook voor nieuwe virussen waarvan de aard nog niet bekend is en andere pathogenen
De genomen maatregelen worden als doeltreffend beschouwd tegen omkapselde virussen zoals het humaan immunodeficiëntievirus (HIV), hepatitis B-virus (HBV) en hepatitis C-virus (HCV) en tegen het niet-omkapselde hepatitis A-virus (HAV). De doeltreffendheid van het eliminatie-/inactivatieprocédé tegen bepaalde niet-omkapselde virussen, zoals het parvovirus B19, is echter beperkt. Een infectie met parvovirus B19 kan ernstig zijn bij zwangere vrouwen (besmetting van de foetus) of bij patiënten met een immunodeficiëntie of een verhoogde productie van rode bloedlichaampjes (bv. bij hemolytische anemie).
Een passende vaccinatie (hepatitis A en B) dient te worden overwogen bij patiënten die regelmatig of herhaaldelijk uit menselijk plasma gewonnen FVIII-producten krijgen toegediend.
Het wordt sterk aanbevolen de naam en het lotnummer van het product te noteren bij elke toediening van Octanate LV aan een patiënt, zodat er een koppeling gemaakt kan worden tussen de patiënt en het lot van het product.
Dit geneesmiddel bevat tot 1,75 mmol natrium (40 mg) per injectieflacon, gelijk aan tot 2% van de door de Wereldgezondheidsorganisatie aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassen persoon.
Pediatrische patiënten
De bovengenoemde waarschuwingen en voorzorgen gelden voor zowel volwassenen als kinderen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van producten op basis van humane stollingsfactor VIII met andere geneesmiddelen gemeld
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er werd geen studie verricht naar het effect van factor VIII op de voortplanting bij dieren. Gezien hemofilie A zelden voorkomt bij vrouwen, is er geen ervaring met het gebruik van factor VIII tijdens de zwangerschap en borstvoeding. Factor VIII mag dus tijdens de zwangerschap en borstvoeding enkel worden toegediend in geval van een duidelijke indicatie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Octanate LV heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheid of allergische reacties (onder meer angio-oedeem, brandend of stekend gevoel op de plaats van injectie, rillingen, opvliegers, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, misselijkheid, rusteloosheid, tachycardie, beklemmend gevoel in de borstkas, tintelingen, braken, piepende ademhaling) zijn zelden waargenomen. Ze kunnen in sommige gevallen evolueren naar een ernstige anafylactische reactie (waaronder een shocktoestand).
In zeldzame gevallen werd koorts waargenomen.
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder Octanate LV, kunnen zich neutraliserende antistoffen (remmers) vormen, zie rubriek 5.1. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Zie rubriek 4.4 voor veiligheidsinformatie met betrekking tot overdraagbare agentia.
Bijwerkingen in tabelvorm
De onderstaande tabel is opgesteld volgens de MedDRA-systeem/orgaanclassificatie (systeem/orgaanklasse en niveau van de voorkeurs term).
Frequenties zijn geëvalueerd aan de hand van de volgende regel: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Standaard MedDRA-systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Immuunsysteem aandoeningen | Overgevoeligheidsreactie Anafylactische shock | Zelden Zeer zelden |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zelden |
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming | Soms (PTP’s)* Zeer vaak (PUP’s)* |
|---|---|---|
| Onderzoek | Positief voor antistoffen tegen factor VIII | Zelden |
*De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen. PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
Pediatrische patiënten
Frequentie, type en ernst van de bijwerkingen bij kinderen zijn hetzelfde als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
Er werden geen gevallen van overdosering gemeld.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antibloedingsmiddelen; bloedstollingsfactor VIII
ATC-code : B02BD02
Het factor VIII-von Willebrandfactorcomplex bestaat uit twee moleculen (FVIII en vWF) die twee verschillende fysiologische functies hebben. Bij toediening bij een hemofiliepatiënt bindt factor VIII zich aan de von Willebrandfactor in de bloedbaan van de patiënt.
Geactiveerde factor VIII werkt als een cofactor van geactiveerde factor IX en versnelt de omzetting van factor X tot geactiveerde factor X. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine, waaruit een stolsel gevormd kan worden.
Hemofilie A is een geslachtsgebonden erfelijke aandoening van de bloedstolling die gepaard gaat met een tekort aan factor VIII:C. De ziekte wordt gekenmerkt door hevige bloedingen in de gewrichten, de spieren of de inwendige organen. De bloedingen treden spontaan op of worden veroorzaakt door een accidenteel of een chirurgisch trauma. De substitutietherapie verhoogt de plasmaspiegels van factor VIII, wat resulteert in een tijdelijke correctie van het tekort en van de bloedingsneiging.
Vermeld moet worden dat het aantal bloedingen per jaar (ABR) voor concentraten van verschillende factoren en verschillende klinische onderzoeken niet kan worden vergeleken.
Voorheen onbehandelde patiënten
Antilichamen tegen FVIII ontwikkelen zich hoofdzakelijk bij patiënten die nog niet eerder zijn behandeld (PUP’s). In een prospectief open-label onderzoek waarin de immunogeniciteit van Octanate LV bij PUP’s werd bepaald, werden 51 patiënten opgenomen. Hiervan werden 20 patiënten primair naargelang nodig (on demand) behandeld en 31 patiënten profylactisch. Bij dit onderzoek voldeden 44 patiënten aan de criteria voor bepaling van immunogeniciteit (d.w.z. >50 blootstellingsdagen [ED’s] en FVIII-stollingsactiviteit [FVIII:C] <1%). Bij twee van de vijf patiënten met remmers (neutraliserende antilichamen), waarbij één met een hoge titer en één met een lage titer voor remmers, verdwenen de remmers tijdens de normale behandeling met Octanate LV, zonder een verandering van de dosis of de behandelingsfrequentie. Alle remmers werden vastgesteld bij de patiënten die naargelang nodig (on demand) waren behandeld. De gemiddelde tijd tot het optreden van de hoge titer en de lage titer voor remmers was respectievelijk 10 ED’s (bereik 3-19) en 48 ED’s.
Octanate LV wordt getest op inductie van immuuntolerantie (ITI-therapie) in het kader van een lopende observationele klinische studie.
Bij een tussentijdse analyse van de 69 patiënten die al een behandeling met Octanate LV hadden gekregen via ITI, hebben 49 patiënten de studie voltooid. Bij de patiënten bij wie de remmer met succes werd geëlimineerd, daalde de maandelijkse frequentie van bloedingen significant.
5.2 Farmacokinetische eigenschappen
Humane bloedstollingsfactor VIII (van het poeder) is een normaal bestanddeel van het humane plasma en werkt als endogene factor VIII. Na injectie van het product blijft ongeveer twee derde tot drie vierde in de bloedbaan. Het niveau van factor VIII-activiteit dat in het plasma wordt verkregen, zou tussen 80% en 120% van de voorspelde factor VIII-activiteit moeten liggen. De plasma factor VIII-activiteit vermindert volgens een dalende exponentiële curve in twee fasen. In de initiële fase verloopt de distributie tussen de bloedvaten en de andere lichaamscompartimenten (lichaamsvochten) met een plasma-eliminatiehalfwaardetijd van 3 tot 6 uur. In de daaropvolgende, tragere fase (die waarschijnlijk de consumptie van factor VIII weerspiegelt) varieert de halfwaardetijd 8 tot 20 uur met een gemiddelde van 12 uur. Dat stemt overeen met de echte biologische halfwaardetijd.
Met Octanate LV werden de volgende resultaten behaald in twee farmacokinetische studies met respectievelijk 10 en 14 patiënten met hemofilie A:
| Niveau van recuperatie (% x IE-1 x kg) | Oppervlakte onder de curvenorm (% x uur x IE-1 x kg) | Halfwaarde tijd (uren) | Gemiddelde residentie tijd (uren) | Klaring (ml x uur--1 x kg) | |
|---|---|---|---|---|---|
Studie 1, n = 10 Gemiddelde ± SD* | 2,4 ± 0,36 | 45,5 ± 17,2 | 14,3 ± 4,01 | 19,6 ± 6,05 | 2,6 ± 1,21 |
Studie 2, n = 14 Gemiddelde ± SD* | 2,4 ± 0,25 | 33,4 ± 8,50 | 12,6 ± 3,03 | 16,6 ± 3,73 | 3,2 ± 0,88 |
* SD = standaarddeviatie
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De beschikbare toxicologische gegevens over tri(n-butyl)fosfaat (TNBP), polysorbaat 80 (tween 80), de solvens/detergens reagentia die in de SD-methode van virusinactivatie worden gebruikt bij fabricatie van Octanate LV, hoewel beperkt voor dat laatste, wijzen erop dat bijwerkingen onwaarschijnlijk zijn bij de voorziene humane blootstelling.
Zelfs doses van meerdere malen de bij de mens aanbevolen dosering van die bestanddelen per kilogram lichaamsgewicht, brachten geen toxische effecten bij proefdieren aan het licht. Voor geen van beide stoffen werd er een mutageen potentieel vastgesteld.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
- Natriumcitraat
- Natriumchloride
- Calciumchloride
- Glycine
Oplosmiddel: water voor injecties.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Enkel het meegeleverde injectie- of infuusset mag worden gebruikt. Humane stollingsfactor VIII hecht zich aan de binnenwand van sommige injectie-/infuussystemen, waardoor de behandeling mogelijk niet optimaal werkt.
6.3 Houdbaarheid
2 jaar
De gereconstitueerde oplossing moet meteen worden gebruikt en is uitsluitend bestemd voor eenmalig gebruik.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
1 verpakking Octanate LV bevat:
- Poeder in een injectieflacon (type 1 glas), gesloten met een stop (uit broombutylrubber) en voorzien van een beschermkapje
- 5 ml oplosmiddel in een injectieflacon (type 1 glas), afgesloten met een stop (uit chloorbutyl- of broombutylrubber) en voorzien van een beschermkapje
- 1 instrumentenset voor intraveneuze injectie (1 transferset, 1 infuusset, 1 wegwerpspuit)
- 2 alcoholdoekjes
De beschikbare verpakkingsgroottes hebben een verschillende hoeveelheid humane bloedstollingsfactor VIII/oplosmiddel:
500 IE/injectieflacon: reconstitutie met 5 ml.
1000 IE/injectieflacon: reconstitutie met 5 ml.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
- Lees de instructies en leef ze zorgvuldig na.
- Gebruik Octanate LV niet na de uiterste houdbaarheidsdatum, die op het etiket staat.
- Tijdens de onderstaande procedure moet de steriliteit worden gehandhaafd.
- Het gereconstitueerde geneesmiddel moet vóór toediening visueel worden gecontroleerd op vaste deeltjes en verkleuring.
- De oplossing moet helder of licht opalescent zijn. Injecteer geen oplossingen die troebel zijn of neerslag bevatten.
- Gebruik de bereide oplossing onmiddellijk om microbiële contaminatie te voorkomen.
Gebruik alleen de meegeleverde infuusset. Het gebruik van ander injectie-/infusiemateriaal kan extra risico’s veroorzaken en mislukt.
Instructies voor bereiding van de oplossing:
- 1. Gebruik het product niet direct als het uit de koelkast komt. Laat het oplosmiddel en het poeder in de gesloten injectieflacons opwarmen tot kamertemperatuur.
- 2. Verwijder de flip-off-kapjes van beide injectieflacons en reinig de rubber stoppen met één van de meegeleverde alcoholdoekjes.
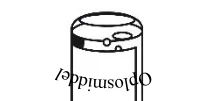
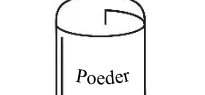
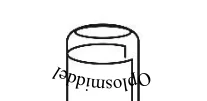
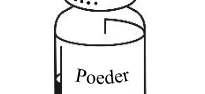
- 3. De transferset wordt getoond in fig. 1. Plaats de injectieflacon met het oplosmiddel op een effen oppervlak en houd de flacon stevig vast. Neem de transferset en draai hem ondersteboven. Plaats het blauwe gedeelte van de transferset bovenop de injectieflacon met het oplosmiddel en druk het stevig naar beneden tot het vastklikt (fig. 2 + 3). Niet draaien tijdens het bevestigen.
|
|---|
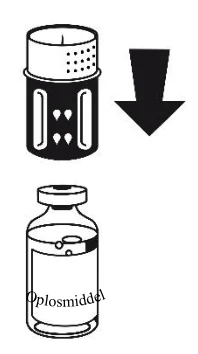
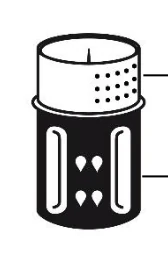
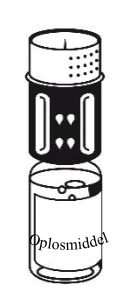
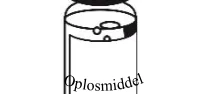
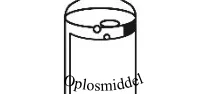
Fig. 1
Fig. 2
Fig. 3
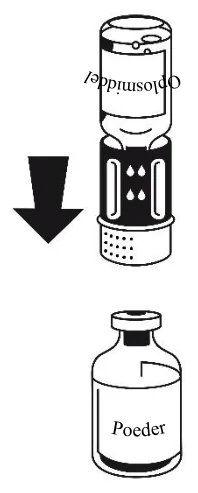 Fig. 4 |
|---|
|
|---|
Instructies voor injectie:
Als voorzorgsmaatregel moet uw polsslag voor en tijdens de injectie worden opgenomen. Als uw polsslag sterk toeneemt, moet u de snelheid van injectie verlagen of de toediening gedurende een korte tijd onderbreken.
- 1.
Maak de spuit vast op het witte gedeelte van de transferset. Draai de injectieflacon ondersteboven en zuig de oplossing op in de spuit (fig. 6).
De oplossing moet helder of licht opaalachtig zijn. Zodra de oplossing is overgeheveld, houdt u de zuiger van de spuit stevig vast (met de spuit naar beneden gericht) en verwijdert u de spuit van de transferset (Fig. 7).
Gooi de lege injectieflacon samen met het witte gedeelte van de transferset weg.
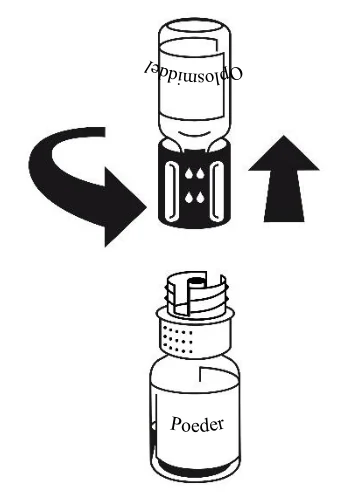 Fig. 5 |
|---|
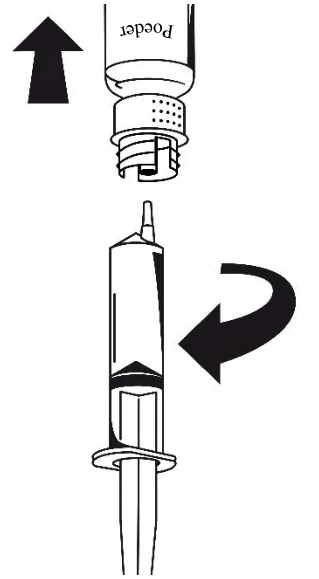
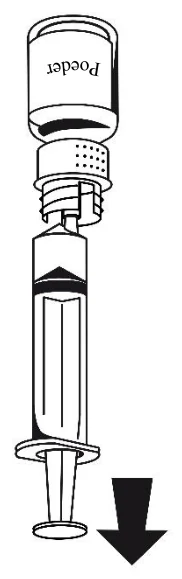
Fig. 6
Fig. 7
- 2. Reinig de geselecteerde injectieplaats met één van de meegeleverde alcoholdoekjes.
- 3. Bevestig de meegeleverde infuusset op de spuit.
- 4. Steek de injectienaald in de gekozen ader. Als u een knelband hebt gebruikt om de ader gemakkelijker te kunnen zien, moet de knelband worden los gemaakt voor u begint met de injectie van Octanate LV.
- 5. Er mag geen bloed in de spuit lopen gezien het risico op vorming van fibrinestolsels.
- 6. Injecteer de oplossing langzaam in de ader met, niet sneller dan 2-3 ml per minuut.
Als u meer dan één injectieflacon van Octanate LV poeder gebruikt voor één behandeling, mag u dezelfde injectienaald en hetzelfde spuitje opnieuw gebruiken. De infuusset is uitsluitend voor eenmalig gebruik.
Al het ongebruikte product of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Octapharma GmbH
Elisabeth-Selbert-Str. 11
D-40764 Langenfeld
Duitsland
8 NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 114882 (Octanate LV 100 IE/ml)
RVG 114887 (Octanate LV 200 IE/ml)
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 maart 2015
Datum van laatste verlenging: 13 oktober 2019
10 DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 26 maart 2021