


SmPC (samenvatting van de productkenmerken) - Prothromplex
1. NAAM VAN HET GENEESMIDDEL
Prothromplex 500 IE, poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Werkzaam bestanddeel: humaan protrombinecomplex
Prothromplex 500 IE is een poeder voor oplossing voor intraveneuze toediening. Elke injectieflacon bevat nominaal de volgende IE humane stollingsfactoren.
Per injectieflacon [IE] | Na reconstitutie in 17 ml gesteriliseerd water voor injectie [IE/ml] | |
|---|---|---|
| Humane stollingsfactor II | 375 – 708 | 22,5 – 42,5 |
| Humane stollingsfactor VII | 417 | 25 |
| Humane stollingsfactor IX | 500 | 30 |
| Humane stollingsfactor X | 500 | 30 |
Het totale proteïnegehalte per injectieflacon is 250 – 625 mg. De product-specifieke activiteit is ten minste 0,6 IE/mg ten opzichte van de activiteit van factor IX.
Een injectieflacon bevat ten minste 333 IE proteïne-C, mede gezuiverd met de bloedstollingsfactoren.
De activiteit (IE) van factor IX is bepaald met de enkelvoudige stollingstest beschreven in de Europese Farmacopee, die is gekalibreerd volgens de Internationale Standaard voor factor IX-concentraten van de Wereldgezondheidsorganisatie (WHO).
De activiteit (IE) van factor II, factor VII en factor X is bepaald met de chromogeentest beschreven in de Europese Farmacopee, die is gekalibreerd volgens de Internationale Standaard voor factor II-, factor VII- en factor X-concentraten van de Wereldgezondheidsorganisatie (WHO).
De activiteit (IE) van proteïne-C is bepaald met de chromogeentest beschreven in de Europese Farmacopee, die is gekalibreerd volgens de Internationale Standaard voor proteïne-C-concentraten van de WHO.
Hulpstoffen met bekend effect
Prothromplex 500 IE bevat 68 mg natrium per injectieflacon. Daarnaast bevat elke injectieflacon heparinenatrium (max. 0,5 IE/IE factor IX).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: witte tot lichtgele, gevriesdroogde poederachtige of compacte droge stof.
Oplosmiddel: gesteriliseerd water voor injectie
Na reconstitutie is de pH-waarde van de oplossing 6,5 tot 7,5 en de osmolaliteit niet lager dan 240 mOsm/kg. De oplossing is helder of licht opalescent.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
- Behandeling van en perioperatieve profylaxe tegen bloedingen als gevolg van verworven deficiëntie van protrombinecomplex stollingsfactoren. Bijvoorbeeld een deficiëntie ontstaan door behandeling met vitamine K-antagonisten of in geval van overdosering van vitamine K-antagonisten, waarbij een snelle correctie van de deficiëntie vereist is.
- Behandeling van en perioperatieve profylaxe tegen bloedingen bij aangeboren deficiëntie van vitamine K-afhankelijke stollingsfactoren, wanneer een gezuiverd specifiek stollingsfactorconcentraat niet beschikbaar is.
Prothromplex 500 IE is geïndiceerd voor volwassenen. Er zijn onvoldoende pediatrische gegevens om de toediening van Prothromplex 500 IE aan te bevelen bij kinderen.
4.2 Dosering en wijze van toediening
Dosering
Behalve voor de behandeling van en perioperatieve profylaxe tegen bloedingen tijdens behandeling met vitamine K-antagonisten, worden hier alleen algemene doseringsrichtlijnen gegeven. De behandeling moet worden gestart onder toezicht van een arts die ervaring heeft met de behandeling van stollingsstoornissen.
De dosering en de duur van de substitutietherapie zijn afhankelijk van de ernst van de stollingsstoornis, de plaats en ernst van de bloeding en de klinische toestand van de patiënt.
De dosering en frequentie van toediening moeten voor iedere patiënt afzonderlijk worden berekend. De intervallen tussen de doseringen moeten zijn afgestemd op de verschillende halfwaardetijden van de verschillende stollingsfactoren in het protrombinecomplex (zie rubriek 5.2).
Individuele doseringen kunnen alleen bepaald worden op basis van regelmatige bepaling van de individuele plasmawaarden van stollingsfactoren die van specifiek belang zijn, of op basis van een algemene bepaling van de protrombinecomplexwaarde (zoals Quick-tijdwaarde, INR, protrombine tijd) en continue bewaking van de klinische toestand van de patiënt.
Bij grote chirurgische ingrepen is nauwkeurige bewaking van de substitutietherapie door middel van stollingsbepalingen noodzakelijk (specifieke stollingsfactorbepalingen en/of algemene bepalingen van de protrombinecomplexwaarden).
Bloedingen en perioperatieve profylaxe tegen bloedingen tijdens behandeling met vitamine K-antagonisten:
Bij ernstige hemorragie of voor operatieve ingrepen met hoog bloedingsrisico, moet worden gestreefd naar normale waarden (Quick-tijdwaarde 100 %, INR 1,0). De volgende vuistregel is van toepassing: 1 IE factor IX/kg lichaamsgewicht doet de Quick-tijdwaarde stijgen met ongeveer 1 %.Als de dosering van Prothromplex 500 IE wordt gebaseerd op de gemeten INR, is de dosis afhankelijk van de INR van vóór de behandeling en de streefwaarde van de INR.
De dosering in de onderstaande tabel moet worden aangehouden volgens de aanbeveling in de publicatie van Makris et al. 2001 1.
| Dosering van Prothromplex 500 IE op basis van de INR-waarde bij aanvang | |
|---|---|
| INR | Dosis, [IE/kg] (IE heeft betrekking op factor IX) |
| 2,0 – 3,9 | 25 |
| 4,0 – 6,0 | 35 |
| > 6,0 | 50 |
De correctie van de door de vitamine K-antagonist geïnduceerde verminderde hemostase blijft ongeveer 6-8 uur aanhouden. De effecten van vitamine K, indien gelijktijdig toegediend, worden gewoonlijk echter bereikt binnen 4-6 uur. Herhaalde behandeling met humaan protrombinecomplex is daarom gewoonlijk niet nodig als er vitamine K is toegediend.
Aangezien deze aanbevelingen empirisch zijn en het herstel en de duur van het effect kunnen variëren, is regelmatige controle van de INR tijdens de behandeling noodzakelijk.
Bloedingen en perioperatieve profylaxe bij aangeboren deficiëntie van alle van vitamine K-afhankelijke stollingsfactoren wanneer een specifiek stollingsfactorproduct niet beschikbaar is.
De berekende benodigde dosis voor behandeling is gebaseerd op de empirische bevinding dat ongeveer 1 IE factor IX per kg lichaamsgewicht een stijging van de plasma factor IX activiteit geeft van ongeveer 0,015 IE/ml; en 1 IE per kg lichaamsgewicht van factor VII van ongeveer 0,024 IE/ml. Een IE factor II of X per kg lichaamsgewicht geeft een stijging van de plasma factor II of X activiteit van 0,021 IE/ml.2
De dosis van een specifieke toegediende factor wordt uitgedrukt in Internationale Eenheden (IE), die overeenkomen met de huidige WHO-standaard voor elke factor. De activiteit in plasma van een specifieke stollingsfactor wordt uitgedrukt als percentage (ten opzichte van normaal menselijk plasma) of in Internationale Eenheden (volgens de internationale standaard voor specifieke stollingsfactorconcentraten).
Eén Internationale Eenheid (IE) van een stollingsfactor activiteit is gelijk aan de hoeveelheid in één ml normaal menselijk plasma.
De berekening van de benodigde dosering van factor X is bijvoorbeeld gebaseerd op de empirische bevinding dat één Internationale Eenheid (IE) factor X per kg lichaamsgewicht een stijging van de plasma factor X activiteit geeft van 0,017 IE/ml. De benodigde dosering wordt bepaald met de volgende formule:
Benodigde eenheden = lichaamsgewicht (kg) x gewenste factor X stijging (IE/ml) x 60 waar 60 (ml/kg) de reciproke van het geschatte herstel is.
Als het individuele herstel bekend is, dan moet die waarde voor de berekening gebruikt worden.
Maximale enkelvoudige dosis:
1 1. Makris M, Watson HG: The Management of Coumarin-Induced Over-Anticoagulation Br.J.Haematol. 2001; 114: 271-280
2 Ostermann H, Haertel S, Knaub S, Kalina U, Jung K, Pabinger I. Pharmacokinetics of Beriplex P/N prothrombin complex concentrate in healthy volunteers. Thromb Haemost. 2007;98(4):790-797.
Om de INR te corrigeren, is het niet nodig om de dosis van 50 IE/kg te overschrijden. Als de ernst van de bloeding een hogere dosis vereist, moet de behandelende arts de voordelen afwegen tegen de risico’s.
Pediatrische patiënten
De veiligheid en werkzaamheid van het gebruik van Prothromplex 500 IE bij pediatrische patiënten zijn niet gecontroleerd in klinische onderzoeken.
Wijze van toediening
Intraveneuze toediening
Prothromplex 500 IE moet langzaam intraveneus worden toegediend. Het wordt aanbevolen om niet meer dan 2 ml per minuut (60 IE/min) toe te dienen.
Lees vóór toediening de instructies over reconstitutie van het geneesmiddel in rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Bekende allergie voor heparine of een voorgeschiedenis van heparine-geïnduceerde trombocytopenie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Er moet advies worden gevraagd aan een specialist die ervaring heeft met de behandeling van stollingsstoornissen.
Bij patiënten met verworven deficiëntie van vitamine K-afhankelijke stollingsfactoren (zoals geïnduceerd door behandeling met vitamine K-antagonisten) dient Prothromplex 500 IE alleen te worden gebruikt wanneer snelle correctie van de protrombinecomplex-waarden nodig is, zoals bij ernstige bloedingen of spoedoperaties. In andere gevallen is vermindering van de dosis vitamine K-antagonisten en/of toediening van vitamine K meestal voldoende.
Patiënten die vitamine K-antagonisten ontvangen kunnen een onderliggende verhoogde stollingsneiging hebben en infusie van humaan protrombinecomplex kan dit verergeren.
Bij aangeboren deficiëntie van één van de van vitamine K-afhankelijke stollingsfactoren, dient, indien beschikbaar, een specifiek stollingsfactorproduct te worden gebruikt.
Allergische overgevoeligheidsreacties, waaronder anafylactische reacties en anafylactische shock zijn gemeld bij gebruik van Prothromplex 500 IE.
In geval van een allergische of anafylactische reactie dient de injectie/infusie onmiddellijk te worden gestaakt. In geval van shock moet de gangbare medische behandeling voor shock toegepast worden.
Trombo-embolie, DIS, Fibrinolyse
Wanneer patiënten met aangeboren of verworven deficiëntie behandeld worden met humaan protrombinecomplex-concentraten, waaronder Prothromplex 500 IE, bestaat er een risico op trombose en uitgezaaide intravasculaire stolling (DIS), met name bij herhaalde dosering.
Arteriële en veneuze trombo-embolische voorvallen waaronder myocardinfarct, cerebrovasculair accident (zoals een beroerte), longembolie en DIS zijn gemeld bij gebruik van Prothromplex 500 IE.
Het risico kan hoger zijn bij behandeling van geïsoleerde Factor VII-deficiëntie aangezien de andere vitamine K-afhankelijke stollingsfactoren, met langere halfwaardetijden, kunnen accumuleren tot waarden die aanzienlijk hoger zijn dan normaal.
Patiënten die behandeld worden met humaan protrombinecomplex-concentraten dienen nauwkeurig geobserveerd te worden op tekenen van intravasculaire stolling of trombose. Wegens het risico op trombo-embolische complicaties moet nauwkeurige observatie plaatsvinden bij toediening van protrombinecomplexconcentraten aan
- patiënten met coronaire hartziekte in de anamnese;
- patiënten met leverziekte;
- patiënten voor of na een operatie;
- pasgeborenen;
- patiënten met risico op trombo-embolische voorvallen of uitgezaaide intravasculaire stolling.
In elke situatie moeten per patiënt de voordelen en het risico op mogelijke complicaties worden afgewogen.
Virusveiligheid
Standaardmaatregelen ter preventie van infecties die overgedragen kunnen worden door geneesmiddelen die zijn gemaakt van humaan bloed of plasma omvatten selectie van donoren, testen van individuele donaties en plasmapools op specifieke infectiemarkers en doeltreffende stappen in het productieproces om virussen te inactiveren/verwijderen. Bij toediening van geneesmiddelen die zijn bereid uit humaan bloed of plasma kunnen infectieziekten als gevolg van overdracht van ziekteverwekkers echter niet helemaal uitgesloten worden. Dat geldt ook voor onbekende of opkomende virussen of andere ziekteverwekkers.
De genomen maatregelen worden geacht effectief te zijn tegen omhulde virussen zoals HIV, HBV en HCV, en tegen het niet-omhulde virus HAV.
De genomen maatregelen kunnen van beperkte waarde zijn tegen niet-omhulde virussen zoals parvovirus B19. Een infectie met het parvovirus B19 kan ernstige gevolgen hebben voor zwangere vrouwen (foetale infectie) en voor mensen met immunodeficiëntie of een verhoogde erytropoëse (bijv. hemolytische anemie).
Het wordt sterk aanbevolen om bij elke toediening van Prothromplex aan een patiënt de naam en het batchnummer van het product te registreren, zodat er een koppeling blijft bestaan tussen de patiënt en de batch van het product.
Bij regelmatige/herhaalde toediening van geneesmiddelen die zijn bereid uit humaan bloed of plasma, moet adequate vaccinatie (hepatitis A en B) worden overwogen.
Natrium
Dit geneesmiddel bevat 68 mg natrium per injectieflacon of 0,14 mg natrium per Internationale Eenheid, overeenkomend met 3,4 % van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Heparine
Heparine kan allergische reacties en een verlaagd aantal bloedplaatjes veroorzaken. Deze factoren kunnen de bloedstolling beïnvloeden. Patiënten met een anamnese van allergische reacties veroorzaakt door heparine moeten het gebruik van geneesmiddelen die heparine bevatten vermijden.
Pediatrische patiënten
Er zijn onvoldoende gegevens om de toediening van Prothromplex 500 IE bij kinderen aan te bevelen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Humaan protrombinecomplex-producten neutraliseren het effect van behandeling met vitamine K-antagonisten.
Er is geen onderzoek naar interacties uitgevoerd.
Interferentie met biologische tests
Bij het uitvoeren stollingstests, welke gevoelig zijn voor heparine bij patiënten die hoge doses humaan protrombinecomplex krijgen toegediend, moet de heparine als bestanddeel van het toegediende product in aanmerking worden genomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is geen gecontroleerd klinisch onderzoek gedaan naar de effecten van Prothromplex 500 IE op de vruchtbaarheid.
De veiligheid van humaan protrombinecomplex voor gebruik tijdens humane zwangerschap en borstvoeding is niet vastgesteld. Er zijn geen adequate gegevens over het gebruik van Prothromplex 500 IE bij zwangere vrouwen of vrouwen die borstvoeding geven.
Onderzoek bij dieren is niet geschikt om de veiligheid te bepalen met betrekking tot zwangerschap, ontwikkeling van het embryo/de foetus, bevalling of postnatale ontwikkeling. Daarom mag Prothromplex 500 IE niet worden gebruikt bij vrouwen die zwanger zijn en borstvoeding geven, tenzij dit duidelijk geïndiceerd is.
Zie rubriek 4.4 voor informatie over het risico op Parvovirus B19-infectie bij zwangere vrouwen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen onderzoeken uitgevoerd naar de effecten op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
Overzicht van het veiligheidsprofiel
Immuunsysteemaandoeningen
Substitutietherapie met humaan protrombinecomplex-concentraten, waaronder therapie met Prothromplex 500 IE, kan leiden tot vorming van circulerende antistoffen tegen een of meer humaan protrombinecomplex factoren. Als dergelijke remmers optreden, zal zich dat tonen door een slechte klinische reactie op de behandeling.
Allergische of anafylactisch-achtige reacties worden vaak waargenomen.
Algemene aandoeningen en toedieningsplaatsstoornissen
Verhoging van de lichaamstemperatuur wordt vaak waargenomen.
Bloedvataandoeningen
Er bestaat een risico op trombo-embolische episodes na toediening van humaan protrombinecomplex (zie rubriek 4.4).
Voor veiligheid met betrekking tot overdraagbare ziekteverwekkers, zie rubriek 4.4.
Tabel met bijwerkingen
Het acuut myocardinfarct, de veneuze trombose en de koorts in de volgende tabel met bijwerkingen zijn gemeld in één klinisch onderzoek met Prothromplex 500 IE in orale anticoagulans omkeerbaar bij patiënten (n = 61) met verworven deficiëntie van protrombinecomplex stollingsfactoren (II, VII, IX, X). De andere bijwerkingen in de tabel zijn alleen gemeld tijdens postmarketingervaring en de frequentiecategorieën van bijwerkingen zijn toegewezen op basis van de veronderstelling dat elke bijwerking in het klinische onderzoek onder 61 patiënten kan hebben plaatsgevonden.
Bijwerkingen bij behandeling met Prothromplex 500 IE zijn gerangschikt op MedDRA-systeemorgaanklasse (versie 15.1). Binnen elke frequentiegroep worden bijwerkingen gepresenteerd op volgorde van aflopende ernst. De frequenties zijn gedefinieerd als zeer vaak (≥1/10), vaak (≥1/100 tot <1/10), soms (≥1/1.000 tot <1/100), zelden (≥1/10.000 tot <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeemorgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Bloed en lymfestelselaandoeningen | Uitgezaaide intravasculaire stolling, Antistoffen tegen een of meer van de protrombinecomplex factoren (factoren II, VII, IX, X)* | Vaak |
| Immuunsysteemaandoeningen | Anafylactische shock, | Vaak |
| Anafylactische reactie | ||
| Overgevoeligheid | ||
| Zenuwstelselaandoeningen | Cerebrovasculair accident, | Vaak |
| Hoofdpijn | ||
| Hartaandoeningen | Hartfalen, | Vaak |
| Acuut myocardinfarct** | ||
| Tachycardie | ||
| Bloedvataandoeningen | Arteriële trombose, | Vaak |
| Veneuze trombose**, | ||
| Hypotensie, | ||
| Overmatig blozen, | ||
| Ademhalingsstelsel-, borstkas en mediastinumaandoeningen | Longembolie, | Vaak |
| Dyspneu, | ||
| Piepen | ||
| Maagdarmstelselaandoeningen | Braken, | Vaak |
| Misselijkheid |
| Systeemorgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Huid- en onderhuidaandoeningen | Urticaria | Vaak |
| Erythemateuze huiduitslag | ||
| Pruritus | ||
| Nier- en urinewegaandoeningen | Nefrotisch syndroom | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Koorts** | Vaak |
* Ontwikkeling bij patiënten met aangeboren deficiëntie van stollingsfactoren
** Gemeld uit het klinische onderzoek
Bijwerkingen per klasse
Huid- en onderhuidaandoeningen: angio-oedeem, paresthesie
Algemene aandoeningen en toedieningsplaatsstoornissen: reactie op de infuusplaats
Zenuwstelselaandoeningen: lethargie
Psychische stoornissen: rusteloosheid
Pediatrische patiënten
Zie de verklaring in rubriek 4.2 voor informatie over pediatrische patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Het gebruik van hoge doseringen van protrombinecomplex-producten uit humaan plasma is in verband gebracht met myocardinfarct, uitgezaaide intravasculaire stolling, veneuze trombose en longembolie. In het geval van overdosering is daarom het risico op het ontwikkelen van trombo-embolische complicaties of uitgezaaide intravasculaire stolling verhoogd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hemostatica, stollingsfactoren IX, II, VII en X in combinatie, ATC-code: B02BD01.
Stollingsfactoren II, VII, IX en X, die in de lever worden gesynthetiseerd onder invloed van vitamine K, worden gewoonlijk protrombinecomplex genoemd.
Factor VII is het zymogeen van de actieve serine protease factor VIIa die de extrinsieke bloedstollingscascade initieert. Het tissue-factor/factor VIIa-complex activeert de stollingsfactoren X en IX, waarbij factoren IXa en Xa worden gevormd. Bij verdere activering van de stollingscascade wordt protrombine (factor II) geactiveerd en getransformeerd tot trombine. Door de werking van trombine wordt fibrinogeen omgezet in fibrine, wat resulteert in stolselvorming. De normale vorming van trombine is ook van vitaal belang voor de functie van bloedplaatjes als onderdeel van de primaire hemostase.
Ernstige geïsoleerde factor VII deficiëntie leidt tot verminderde trombinevorming en een bloedingsneiging als gevolg van verminderde fibrinevorming en verminderde primaire hemostase. Geïsoleerde factor IX deficiëntie is een van de klassieke vormen van hemofilie (hemofilie B). Geïsoleerde factor II of factor X deficiëntie komt zeer zelden voor, maar veroorzaakt in ernstige vorm een bloedingsneiging die lijkt op klassieke hemofilie.
Verworven deficiëntie van vitamine K-afhankelijke stollingsfactoren komt voor tijdens behandeling met vitamine K-antagonisten. Wanneer de deficiëntie ernstig wordt, leidt dit tot een ernstige bloedingsneiging die gekenmerkt wordt door retroperitoneale of cerebrale bloedingen in tegenstelling tot de gebruikelijke spier- en gewrichtsbloedingen. Ernstige leverinsufficiëntie resulteert ook in een merkbare daling van de vitamine K-afhankelijke stollingsfactoren en klinische bloedingneiging. Deze bloedingneiging is echter vaak complex als gevolg van de gelijktijdige “low grade” intravasculaire stolling, een laag aantal bloedplaatjes, deficiëntie van stollingsinhibitoren en verstoorde fibrinolyse.
Toediening van humaan protrombinecomplex-concentraten zorgt voor een stijging in plasmawaarden van vitamine K-afhankelijke stollingsfactoren en kan tijdelijk het stollingsdefect corrigeren bij patiënten met deficiëntie van een of meer van deze factoren.
Pediatrische patiënten
Er zijn onvoldoende gegevens om de toediening van Prothromplex 500 IE bij kinderen aan te bevelen.
5.2 Farmacokinetische eigenschappen
Stollingsfactor Halfwaardetijd
Factor II 40 – 60 uur
Factor VII 3 – 5 uur
Factor IX 16 – 30 uur
Factor X 30 – 60 uur
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De factoren van het humane protrombinecomplex (in een concentraat) zijn normale bestanddelen van humaan plasma en werken als endogene stollingsfactoren. Aangezien hogere doses leiden tot volumeoverbelasting, heeft het testen van toxiciteit na eenmalige toediening geen zin. Toxiciteitsonderzoeken na herhaalde toediening in dierproeven zijn niet mogelijk vanwege de interferentie die ontstaat door de ontwikkeling van antistoffen tegen heterologe proteïnen.
Aangezien humane stollingsfactoren niet als carcinogeen of mutageen worden beschouwd, worden experimentele onderzoeken, met name in heterologe exemplaren, niet nodig geacht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder: Natriumchloride
Natriumcitraat
Heparinenatrium max. 0,2 – 0,5 IE/IE factor IX
Antitrombine III 12,5 – 25 IE per injectieflacon (0,75 – 1,5 IE/ml)
Oplosmiddel: Gesteriliseerd water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6. Voor de reconstitutie mag alleen de bijgesloten reconstitutieset gebruikt worden.
Zoals bij alle stollingsfactorpreparaten kan de werkzaamheid en tolerantie van het geneesmiddel worden aangetast wanneer het met andere geneesmiddelen wordt gemengd. Aangeraden wordt om voor en na toediening van Prothromplex 500 IE de gemeenschappelijke veneuze toegang te spoelen met een isotone zoutoplossing.
6.3 Houdbaarheid
3 jaar.
Het product mag binnen de houdbaarheidstermijn gedurende maximaal één aaneengesloten periode van maximaal zes maanden worden bewaard bij kamertemperatuur (max. 25 °C). Het begin en het einde van de bewaarperiode bij kamertemperatuur dient te worden genoteerd op de verpakking. Na een bewaarperiode bij kamertemperatuur mag Prothromplex 500 IE niet opnieuw in de koelkast worden geplaatst (2 °C tot 8 ºC), maar moet binnen zes maanden worden gebruikt of worden vernietigd.
De chemische en fysische gebruiksstabiliteit is aangetoond gedurende drie uur bij 20 °C – 25 °C.
Vanuit microbiologisch oogpunt moet Prothromplex 500 IE onmiddellijk worden gebruikt na reconstitutie omdat het preparaat geen conserveringsmiddelen bevat. Indien niet meteen toegediend, is de gebruiker zelf verantwoordelijk voor de bewaartermijnen en condities vóór het gebruik. De gebruiksklare oplossing mag niet opnieuw in de koelkast worden geplaatst.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities na reconstitutie van het geneesmiddel, zie rubriek 6.3
6.5 Aard en inhoud van de verpakking
Het poeder wordt geleverd in injectieflacons van gecoat, kleurloos glas (hydrolytische klasse II), het oplosmiddel in injectieflacons van gecoat, kleurloos glas (hydrolytische klasse I). Beide injectieflacons, met het product en met het oplosmiddel, zijn afgesloten met een butylrubber stop.
Inhoud van de verpakking:
1 injectieflacon met Prothromplex 500 IE – poeder voor oplossing voor injectie
1 injectieflacon met 17 ml gesteriliseerd water voor injectie
1 Mix2Vial voor reconstitutie
Verpakkingsgrootte
1 x 500 IE
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
- Voor reconstitutie mag alleen de meegeleverde reconstitutieset worden gebruikt.
- Controleer de uiterste gebruiksdatum en zorg dat het Prothromplex-poeder en water voor injecties (oplosmiddel) vóór preparatie op kamertemperatuur zijn. Niet gebruiken na de uiterste houdbaarheidsdatum die vermeld staat op de etiketten en de doos.
- Hanteer een antiseptische werkwijze (schone en kiemvrije omstandigheden) en gebruik een vlak werkoppervlak tijdens de reconstitutie. Was uw handen en trek schone onderzoekshandschoenen aan (het gebruik van handschoenen is optioneel).
- Verwarm de ongeopende injectieflacon met het oplosmiddel (gesteriliseerd water voor injecties) tot op kamer- of lichaamstemperatuur (maximaal 37 °C).
- Prothromplex 500 IE mag alleen direct voor gebruik worden gereconstitueerd. De oplossing is helder of enigszins ondoorzichtig. Oplossingen die troebel zijn of neerslag bevatten, moeten worden afgedankt.
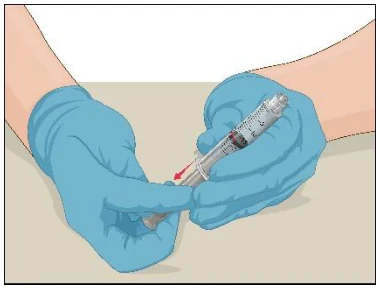
Instructies voor reconstitutie van het poeder voor oplossing voor injectie:
| Stappen | Afbeelding | |
|---|---|---|
| 1 |
| |
| 2 |
| |
| 3 |
| |
| 4 |
|
| Stappen | Afbeelding | |
|---|---|---|
| ||
| 5 |
| |
| 6 |
| |
| 7 |
|
| Stappen | 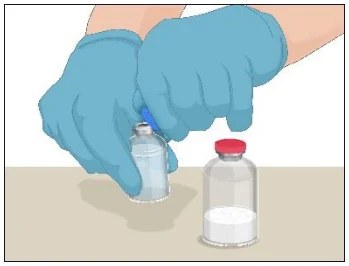 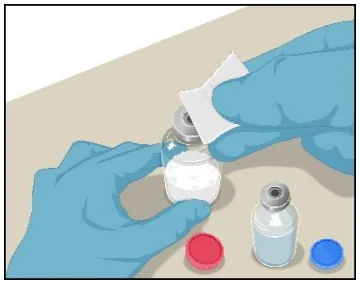 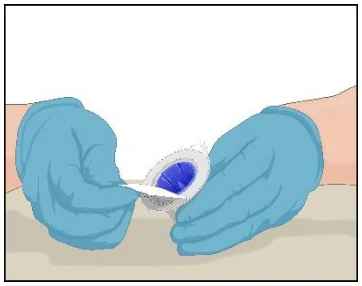 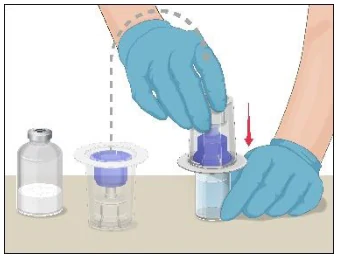 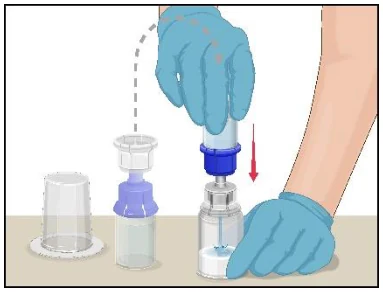 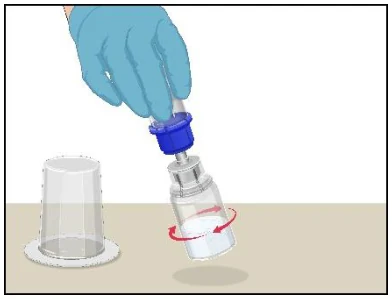 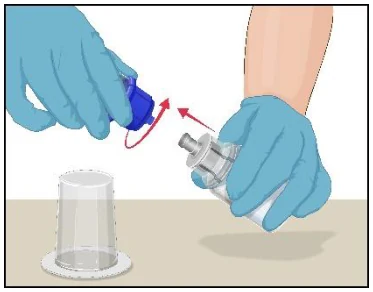 Afbeelding | |
|---|---|---|
| 8 |
|  |
| 9 |
| 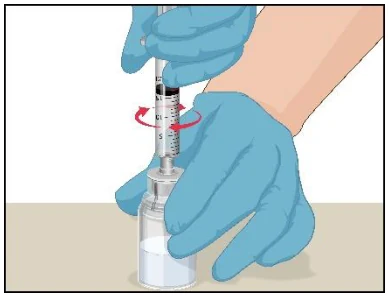 |
| 10 |
| 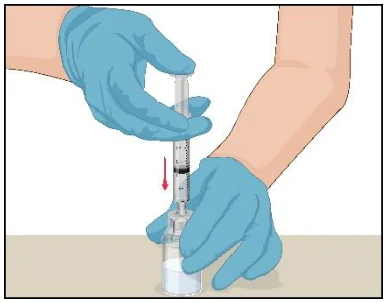 |
| 11 |
| 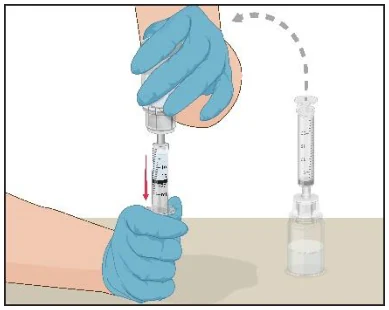 |
| 12 |
| 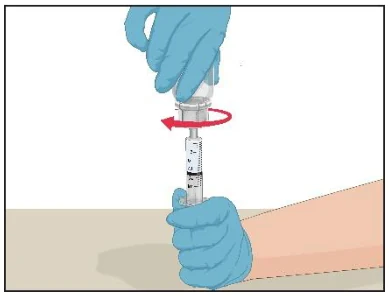 |
Instructies voor toediening
Inspecteer de geprepareerde oplossing in de injectiespuit vóór toediening op deeltjes en verkleuring. De oplossing moet helder, kleurloos en vrij van deeltjes zijn. Het filter in het Mix2Vial-hulpmiddel verwijdert deze deeltjes volledig. Filtratie heeft geen invloed op de berekening van de dosering. De oplossing in de injectiespuit mag niet worden gebruikt als deze na de filtratie troebel is of vlokken of deeltjes bevat.
- 1. Bevestig de infuusnaald op een injectiespuit die de Prothromplex-oplossing bevat. Voor meer gebruiksgemak wordt een gevleugelde infusieset (vlinder) geadviseerd. Richt de naald omhoog en verwijder eventuele luchtbellen door voorzichtig met uw vinger op de injectiespuit te tikken en de lucht langzaam en voorzichtig uit de injectiespuit en naald te duwen.
- 2. Breng een tourniquet aan en prepareer de infuusplaats door de huid goed af te nemen met een steriel alcoholdoekje (of een andere geschikte steriele oplossing).
- 3.
Steek de naald in de ader en verwijder de tourniquet. Dien Prothromplex 500 IE langzaam toe. Zorg dat u niet meer dan 2 ml per minuut toedient. Koppel de lege injectiespuit los.
Opmerking:
Verwijder de vlindernaald pas nadat alle injectiespuiten zijn toegediend en raak de luerpoort die de verbinding vormt met de injectiespuit niet aan.
- 4. Verwijder de naald uit de ader en gebruik een steriel gaasje om enkele minuten druk te zetten op de infuusplaats.
Plaats de dop niet terug op de naald. Doe de naald, de injectiespuit en de lege injectieflacons van Prothromplex 500 IE en het oplosmiddel in een hardwandige naaldencontainer om ze op juiste wijze af te voeren. Gooi deze benodigdheden niet weg bij het gewone huisvuil.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
A-1221 Wenen
Oostenrijk
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 129897
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 april 2023