


SmPC (samenvatting van de productkenmerken) - Elocta
1. NAAM VAN HET GENEESMIDDEL
ELOCTA 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 750 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 1000 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 1500 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 2000 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 3000 I.E. poeder en oplosmiddel voor oplossing voor injectie
ELOCTA 4000 I.E. poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ELOCTA 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 I.E. efmoroctocog alfa.
Na reconstitutie bevat ELOCTA ongeveer 83 I.E./ml recombinant-humane-stollingsfactor VIII, efmoroctocog alfa.
ELOCTA 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 167 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 750 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 750 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 250 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 1000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1000 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 333 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 1500 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1500 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 500 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 2000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2000 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 667 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 3000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3000 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 1000 I.E./ml recombinant efmoroctocog alfa.
ELOCTA 4000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 4000 I.E. efmoroctocog alfa. Na reconstitutie bevat ELOCTA ongeveer 1333 I.E./ml recombinant efmoroctocog alfa.
De sterkte (Internationale Eenheden, I.E.) wordt bepaald aan de hand van de chromogene assay van de Europese Farmacopee (Ph. Eur.). De specifieke activiteit van ELOCTA is 4.000-10.200 I.E./mg eiwit.
Efmoroctocog alfa (recombinant-humane-stollingsfactor VIII, Fc-fusie-eiwit (rFVIIIFc)) heeft 1.890 aminozuren. Het wordt geproduceerd met recombinant-DNA-technologie in een cellijn van humane embryonale niercellen (HEK) zonder toevoeging van exogene eiwitten die van mensen of dieren afkomstig zijn, in het celkweekproces, de zuivering of de eindformulering.
Hulpstof met bekend effect
0,6 mmol (of 14 mg) natrium per injectieflacon.
0,4 mg polysorbaat 20 per injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: gelyofiliseerd, wit tot gebroken wit poeder of cake.
Oplosmiddel: water voor injectie, een heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie).
ELOCTA kan worden gebruikt voor alle leeftijdsgroepen.
4.2 Dosering en wijze van toediening
Behandeling moet worden ingesteld onder het toezicht van een arts met ervaring in de behandeling van hemofilie.
Monitoring van de behandeling
Tijdens behandeling is een geschikte bepaling van de factor VIII-waarde (aan de hand van een one-stage clotting assay [eentrapsstollingstest] of chromogene assay) aanbevolen als leidraad voor de toe te dienen dosis en de frequentie van herhaalde injecties. De respons op factor VIII kan van patiënt tot patiënt verschillen, wat zich uit in verschillende halfwaardetijden en verschillende recoverywaarden. Een dosis die is gebaseerd op het lichaamsgewicht moet mogelijk worden aangepast bij patiënten met onder- en overgewicht. Met name in het geval van grote chirurgische ingrepen is een precieze monitoring van de substitutietherapie aan de hand van stollingsanalyse (factor VIII-activiteit in plasma) onontbeerlijk.
Wanneer een one-stage clotting assay in vitro op basis van de geactiveerde partiële tromboplastinetijd (aPTT) wordt gebruikt voor bepaling van factor VIII-activiteit in bloedmonsters van patiënten, kunnen resultaten van factor VIII-activiteit in plasma aanzienlijk beïnvloed worden door zowel het type aPTT-reagens als de referentiestandaard die in de test worden gebruikt. Er kunnen ook aanzienlijke verschillen zijn tussen resultaten van assays die verkregen zijn met one-stage clotting assay op basis van de aPTT en de chromogene assay conform Ph. Eur. Dit is vooral van belang wanneer het laboratorium en/of het in de test gebruikte reagens worden gewijzigd.
Dosering
De dosering en de duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, van de plaats en ernst van de bloeding en van de klinische toestand van de patiënt.
Het aantal eenheden van recombinant-factor VIII Fc dat toegediend wordt, wordt volgens de huidige WGO-standaard voor factor VIII-producten uitgedrukt in I.E. De activiteit van factor VIII in plasma wordt uitgedrukt als een percentage (t.o.v. normaal humaan plasma) of in I.E. (t.o.v. een internationale norm voor factor VIII in plasma).
Eén I.E. van recombinant-factor VIII Fc-activiteit is gelijk aan de hoeveelheid factor VIII in één ml normaal humaan plasma.
Behandeling naar behoefte (on-demand)
De berekening van de vereiste dosis van recombinant-factor VIII Fc is gebaseerd op de empirische vaststelling dat 1 I.E. factor VIII per kg lichaamsgewicht de factor VIII-activiteit in plasma met 2 I.E./dl verhoogt. De vereiste dosis wordt bepaald met behulp van de volgende formule:
Benodigd aantal eenheden = lichaamsgewicht (kg) × gewenste factor VIII-toename (%) (I.E./dl) × 0,5 (I.E./kg per I.E./dl)
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten altijd afgestemd worden op de klinische werkzaamheid voor die specifieke persoon.
Bij de volgende bloedingsepisode mag de factor VIII-activiteit niet lager zijn dan de vermelde plasma-activiteit (in % van de normale waarde of I.E./dl) in de betreffende periode. Tabel 1 kan gebruikt worden als leidraad bij de dosering tijdens bloedingsepisodes en chirurgische ingrepen:
Tabel 1: Leidraad voor dosering van ELOCTA bij behandeling van bloedingsepisodes en chirurgische ingrepen
Mate van hemorragie / type
chirurgische ingreep
Vereiste factor VIII-
waarde (%) (I.E./dl)
Doseringsfrequentie (uren) / duur van behandeling (dagen)
Hemorragie
Hemartrose, spierbloeding of
orale bloeding in een vroeg
stadium
20-40 Injectie elke 12 tot 24 uur herhalen gedurende ten minste 1 dag, tot de bloedingsepisode zoals aangegeven door pijn is verdwenen of genezing is bereikt.1
Grotere hemartrose,
spierbloeding of hematoom
30-60 Injectie elke 12 tot 24 uur gedurende 3-4 dagen of langer herhalen tot pijn en acute invaliditeit zijn verdwenen.1
Levensbedreigende
bloedingen
60-100 Injectie elke 8 tot 24 uur herhalen tot de toestand niet meer levensbedreigend is. Chirurgische ingrepen
Kleine operatie, waaronder
tandextractie
30-60 Injectie elke 24 uur herhalen, gedurende ten minste 1 dag, tot genezing is bereikt.
Grote chirurgische ingrepen 80-100
(pre- en postoperatief)
Injectie elke 8 tot 24 uur volgens als nodig herhalen tot adequate wondgenezing, vervolgens behandeling gedurende ten minste nog eens 7 dagen voortzetten om een factor VIII-activiteit van 30% tot 60% (I.E./dl) te handhaven.
1 Bij sommige patiënten en onder sommige omstandigheden kan het doseringsinterval worden verlengd tot 36 uur. Zie rubriek 5.2 voor farmacokinetische gegevens.
Profylaxe
Voor een langdurige profylaxe is de aanbevolen dosering 50 I.E. factor VIII per kg lichaamsgewicht met tussenperiodes van 3 tot 5 dagen. De dosis kan worden aangepast op basis van de respons van de patiënt in een bereik van 25 tot 65 I.E./kg (zie rubriek 5.1 en 5.2).
In sommige gevallen, met name bij jongere patiënten, kunnen kortere doseringsintervallen of hogere doses noodzakelijk zijn.
Ouderen
Er is beperkte ervaring bij patiënten ≥ 65 jaar.
Pediatrische patiënten
Voor kinderen jonger dan 12 jaar zijn mogelijk frequentere of hogere doses vereist (rubriek 5.1). Voor adolescenten van 12 jaar en ouder zijn de dosisaanbevelingen dezelfde als voor volwassenen.
Wijze van toediening
ELOCTA is voor intraveneus gebruik.
ELOCTA moet over een periode van enkele minuten intraveneus worden geïnjecteerd. De toedieningssnelheid moet worden afgestemd op wat de patiënt als prettig ervaart en mag niet hoger zijn dan 10 ml/min.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Overgevoeligheid
Er kunnen allergische overgevoeligheidsreacties optreden met ELOCTA. Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten geadviseerd worden het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts.
Patiënten moeten geïnformeerd worden over de symptomen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde urticaria, beklemd gevoel in de borst, piepende ademhaling, hypotensie en anafylaxie.
In geval van shock moet de gebruikelijke medische behandeling voor shock worden toegepast.
Remmers
De vorming van neutraliserende antilichamen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn gewoonlijk IgG-immunoglobulines gericht tegen de stollingsbevorderende activiteit van factor VIII en worden gekwantificeerd in Bethesda-eenheden (BU) per ml plasma, gebruikmakend van de gemodificeerde assay. Het risico op ontwikkeling van remmers is gecorreleerd aan de ernst van de aandoening en de blootstelling aan factor VIII. Dit risico is het hoogst gedurende de eerste 50 dagen van blootstelling, maar blijft bestaan gedurende het verdere leven, zij het als een weinig voorkomend risico.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
Over het algemeen moeten alle patiënten die behandeld worden met stollingsfactor VIII-producten zorgvuldig gemonitord worden op het ontwikkelen van remmers door middel van passende klinische observatie en laboratoriumtesten. Als de verwachte plasmawaarden van factor VIII-activiteit niet worden bereikt, of als een bloeding niet onder controle kan worden gebracht met een passende dosis, moet er een onderzoek gedaan worden om te bepalen of een factor VIII-remmer aanwezig is. Bij patiënten met een hoge hoeveelheid remmers is het mogelijk dat de factor VIII-therapie niet werkzaam is en moeten andere therapeutische opties in overweging genomen worden. Behandeling van dergelijke patiënten dient geleid te worden door artsen met ervaring in de behandeling van hemofilie en van factor VIII-remmers.
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met FVIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Indien een centraal-veneuze lijn moet worden gebruikt, dient rekening te worden gehouden met het risico van complicaties die verband houden met de centraal-veneuze lijn, waaronder lokale infecties, bacteriëmie en trombose ter hoogte van de katheter.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen zijn van toepassing op volwassenen, kinderen en adolescenten.
Overwegingen met betrekking tot hulpstoffen
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Afhankelijk van het lichaamsgewicht en de dosering is het echter mogelijk dat de patiënt meer dan een injectieflacon toegediend krijgt (zie rubriek 2 voor informatie over de inhoud per injectieflacon). Hiermee moet rekening worden gehouden bij patiënten op een gecontroleerd natriumdieet.
Polysorbaat
Dit geneesmiddel bevat 0,4 mg polysorbaat 20 per injectieflacon. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van humane stollingsfactor VIII (rDNA) met andere geneesmiddelen gemeld. Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is geen dieronderzoek met betrekking tot reproductie uitgevoerd met factor VIII. Bij muizen is een onderzoek met ELOCTA uitgevoerd naar overdracht door de placenta (zie rubriek 5.3). Aangezien hemofilie A zelden voorkomt bij vrouwen is er geen ervaring beschikbaar met betrekking tot het gebruik van factor VIII tijdens de zwangerschap en tijdens borstvoeding. Bijgevolg dient factor VIII alleen toegediend te worden aan zwangere vrouwen of vrouwen die borstvoeding geven als het duidelijk is geïndiceerd.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ELOCTA heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheids- of allergische reacties (die kunnen bestaan uit angio-oedeem, brandend en stekend gevoel op de infuusplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelingen, braken, piepende ademhaling) zijn zelden waargenomen en kunnen in sommige gevallen verergeren tot ernstige anafylaxie (waaronder shock).
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder ELOCTA, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, zal de toestand zich manifesteren als een onvoldoende klinische respons. In dergelijke gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Lijst van bijwerkingen in tabelvorm
Tabel 2 hieronder is in overeenstemming met de classificatie van de systeem/orgaanklasse volgens MedDRA (niveau van SOC en voorkeursterm). Frequenties van bijwerkingen zijn gebaseerd op klinische onderzoeken met in totaal 379 patiënten met ernstige hemofilie A, waaronder 276 eerder behandelde patiënten (PTP’s) en 103 niet eerder behandelde patiënten (PUP’s). Zie rubriek 5.1 voor aanvullende gegevens over de klinische onderzoeken.
Frequenties zijn geëvalueerd in overeenstemming met de volgende afspraak: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep worden bijwerkingen vermeld in afnemende ernst.
Tabel 2: Bijwerkingen gemeld voor ELOCTA in klinische onderzoeken1
| Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentiecategorie1 |
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming | Soms (PTP’s)2 Zeer vaak (PUP’s)2 |
| Zenuwstelselaandoeningen | Hoofdpijn | Soms |
| Duizeligheid | Soms | |
| Dysgeusie | Soms | |
| Hartaandoeningen | Bradycardie | Soms |
| Bloedvataandoeningen | Hypertensie | Soms |
| Opvlieger | Soms | |
| Angiopathie4 | Soms | |
| Ademhalingsstelsel-, borstkas-, en mediastinumaandoeningen | Hoesten | Soms |
| Maagdarmstelselaandoeningen | Lage abdominale pijn | Soms |
| Huid- en onderhuidaandoeningen | Papuleuze rash | Vaak (PUP’s)3 |
| Rash | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Soms |
| Myalgie | Soms | |
| Rugpijn | Soms | |
| Gewrichtszwelling | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Hulpmiddelgerelateerde trombose | Vaak (PUP’s)3 |
| Malaise | Soms | |
| Pijn op de borst | Soms | |
| Het koud hebben | Soms | |
| Het heet hebben | Soms | |
| Letsels, intoxicaties en verrichtingscomplicaties | Hypotensie t.g.v. een verrichting | Soms |
PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
1 De bijwerkingen en frequenties zijn gebaseerd op gevallen bij alleen PTP’s, tenzij anders aangegeven. 2 De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen.
3 De bijwerkingen en frequenties zijn gebaseerd op gevallen bij alleen PUP’s.
4 Term van de onderzoeker: pijn aan het bloedvat na injectie van ELOCTA.
Pediatrische patiënten
Er zijn geen leeftijdsspecifieke verschillen in bijwerkingen op het geneesmiddel waargenomen tussen kinderen en volwassenen. De frequentie, het type en de ernst van bijwerkingen bij kinderen zijn naar verwachting hetzelfde als die bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen verschijnselen van overdosering gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, bloedstollingsfactor VIII, ATC-code: B02BD02
Werkingsmechanisme
Het factor VIII/von-willebrandfactor-complex bestaat uit twee moleculen (factor VIII en von-willebrandfactor) met verschillende fysiologische functies. Bij infusie bij een patiënt met hemofilie bindt factor VIII aan de von-willebrandfactor in de bloedsomloop van de patiënt. -Geactiveerde factor VIII werkt als een cofactor voor geactiveerde factor IX en versnelt de omzetting van factor X in geactiveerde factor X. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine en kan een stolsel worden gevormd.
Hemofilie A is een X-gebonden erfelijke afwijking in de bloedstolling, veroorzaakt door verlaagde functionele factor VIII:C-spiegels en resulterend in bloedingen in gewrichten, spieren of inwendige organen, hetzij spontaan, hetzij als gevolg van een ongeluk of chirurgisch trauma. Door substitutietherapie worden de factor VIII-spiegels in plasma verhoogd, waardoor tijdelijk de factordeficiëntie wordt gecorrigeerd en de bloedingsneigingen worden verholpen.
Opmerking: Het aantal bloedingen per jaar (ABR, annualized bleeding rate) is niet vergelijkbaar tussen verschillende factorconcentraten noch tussen verschillende klinische onderzoeken.
ELOCTA (efmoroctocog alfa) is een volledig recombinant-fusie-eiwit met verlengde halfwaardetijd. ELOCTA bestaat uit recombinant-humane stollingsfactor VIII zonder het B-domein, covalent gekoppeld aan het Fc-domein van humaan immunoglobuline G1. Het Fc-domein van humaan immunoglobuline G1 bindt aan de neonatale Fc-receptor. Deze receptor wordt gedurende het hele leven tot expressie gebracht en maakt deel uit van een van nature voorkomende route die immunoglobulines beschermt tegen lysosomale afbraak door deze eiwitten opnieuw in de circulatie te brengen, resulterend in hun lange plasmahalfwaardetijd. Efmoroctocog alfa bindt aan neonatale Fc-receptor en maakt daarbij gebruik van dezelfde, van nature voorkomende route om lysosomale afbraak te vertragen en een langere plasmahalfwaardetijd mogelijk te maken dan die van endogene factor VIII.
Klinische werkzaamheid en veiligheid
De veiligheid, werkzaamheid en farmacokinetiek van ELOCTA bij eerder behandelde patiënten (PTP’s) werden geëvalueerd in 2 multinationale, open-label fase 3-hoofdonderzoeken, onderzoek I en onderzoek II (zie Pediatrische patiënten), en een verlengd onderzoek (onderzoek III) met een maximale duur van vier jaar. In totaal werden 276 PTP’s gevolgd gedurende in totaal 80.848 blootstellingsdagen met een mediaan van 294 (bereik: 1-735) blootstellingsdagen per patiënt. Aanvullend werd een fase 3-onderzoek (onderzoek IV) uitgevoerd voor een evaluatie van de veiligheid en werkzaamheid van ELOCTA bij niet eerder behandelde patiënten (PUP’s) (zie Pediatrische patiënten).
In onderzoek I werden 165 eerder behandelde mannelijke patiënten (12 tot 65 jaar oud) met ernstige hemofilie A opgenomen. Proefpersonen die profylactisch werden behandeld voorafgaand aan opname in het onderzoek kregen de geïndividualiseerde profylaxegroep toegewezen. Proefpersonen die de behandeling naar behoefte kregen voorafgaand aan opname in het onderzoek werden ofwel opgenomen in de geïndividualiseerde profylaxegroep, of werden gerandomiseerd naar de wekelijkse profylaxegroep of de groep van behandeling naar behoefte.
Profylactische behandelingen:
Geïndividualiseerde profylaxe: 25 tot 65 I.E./kg elke 3 tot 5 dagen.
Wekelijkse profylaxe: 65 I.E./kg.
Van de 153 proefpersonen die onderzoek I voltooiden, werden er 150 opgenomen in onderzoek III (verlengd onderzoek). De mediane totale duur in onderzoek I+III bedroeg 4,2 jaar en het mediane aantal blootstellingsdagen was 309.
Geïndividualiseerde profylaxe: De mediane factorconsumptie per jaar was 4.212 I.E./kg (min. 2.877, max. 7.943) in onderzoek I en 4.223 I.E./kg (min. 2.668, max. 8.317) in onderzoek III. Het respectieve mediane aantal bloedingen per jaar (ABR) was 1,60 (min. 0; max. 18,2) en 0,74 (min. 0; max. 15,6).
Wekelijkse profylaxe: De mediane factorconsumptie per jaar was 3.805 I.E./kg (min. 3.353, max. 6.196) in onderzoek I en 3.510 I.E./kg (min. 2.758, max. 3.984) in onderzoek III. Het respectieve mediane ABR was 3,59 (min. 0; max. 58,0) en 2,24 (min. 0; max. 17,2).
Behandeling naar behoefte: De mediane factorconsumptie per jaar was 1.039 I.E./kg (min. 280, max. 3.571) voor 23 patiënten die waren gerandomiseerd naar de groep van behandeling naar behoefte in onderzoek I en 671 I.E./kg (min. 286, max. 913) voor 6 patiënten die de behandeling naar behoefte bleven krijgen gedurende ten minste één jaar in onderzoek III.
Proefpersonen die tijdens onderzoek III overschakelden van behandeling naar behoefte op wekelijkse profylaxe hadden een mediane ABR van 1,67.
Behandeling van bloedingen: 2.490 bloedingen werden behandeld tijdens onderzoek I en III met een mediane dosis van 43,8 I.E./kg (min. 13,0; max. 172,8) om elke bloeding onder controle te brengen. 79,2% van de eerste injecties werd door de patiënten beoordeeld als ‘uitstekend’ of ‘goed’.
Perioperatieve behandeling (chirurgische profylaxe): In totaal vonden 48 grote chirurgische ingrepen plaats en werden 34 proefpersonen geëvalueerd in onderzoek I en onderzoek III. De hemostatische respons werd door de artsen beoordeeld als ‘uitstekend’ bij 41 en als ‘goed’ bij 3 van de 44 grote chirurgische ingrepen. De mediane dosis om hemostase te handhaven tijdens de chirurgische ingreep was 60,6 I.E./kg (min. 38, max. 158).
Pediatrische patiënten
In onderzoek II werden in totaal 71 eerder behandelde mannelijke pediatrische patiënten < 12 jaar opgenomen met ernstige hemofilie A. Van de 71 opgenomen proefpersonen kregen er 69, die evalueerbaar waren voor werkzaamheid, ten minste 1 dosis ELOCTA (35 waren in de leeftijd < 6 jaar en 34 waren in de leeftijd van 6 tot < 12 jaar). Het profylactische schema waarmee werd gestart, bestond uit 25 I.E./kg op de eerste dag en vervolgens 50 I.E./kg op de vierde dag. Dosering tot 80 I.E./kg en een doseringsinterval van slechts 2 dagen waren toegelaten en werden gebruikt bij een beperkt aantal patiënten. Van de 67 proefpersonen die onderzoek II voltooiden, werden er 61 opgenomen in onderzoek III (verlengd onderzoek). De mediane totale duur in onderzoek II+III bedroeg 3,4 jaar en het mediane aantal blootstellingsdagen was 332.
Profylaxe, in de leeftijd < 6 jaar: Het mediane dosisinterval was 3,50 dagen in onderzoek II en onderzoek III. De mediane factorconsumptie per jaar was 5.146 I.E./kg (min. 3.695, max. 8.474) in onderzoek II en 5.418 I.E./kg (min. 3.435, max. 9.564) in onderzoek III. Het respectieve mediane ABR was 0,00 (min. 0; max. 10,5) en 1,18 (min. 0; max. 9,2).
Profylaxe, in de leeftijd van 6 tot < 12 jaar: Het mediane dosisinterval was 3,49 dagen in onderzoek II en 3,50 dagen in onderzoek III. De mediane factorconsumptie per jaar was 4.700 I.E./kg (min. 3.819, max. 8.230 I.E./kg) in onderzoek II en 4.990 I.E./kg (min. 3.856, max. 9.527) in onderzoek III. Het respectieve mediane ABR was 2,01 (min. 0; max. 27,2) en 1,59 (min. 0; max. 8,0).
12 adolescente proefpersonen in de leeftijd van 12 tot 18 jaar werden opgenomen in de volwassen onderzoekspopulatie die een profylactische behandeling kregen. De mediane factorconsumptie per jaar was 5.572 I.E./kg (min. 3.849, max. 7.035) in onderzoek I en 4.456 I.E./kg (min. 3.563, max. 8.011) in onderzoek III. Het respectieve mediane ABR was 1,92 (min. 0; max. 7,1) en 1,25 (min. 0; max. 9,5).
Behandeling van bloedingen: Tijdens onderzoeken II en III werden 447 bloedingen behandeld met een mediane dosis van 63 I.E./kg (min. 28, max. 186) om elke bloeding onder controle te brengen. 90,2% van de eerste injecties werd door de patiënten en hun zorgverleners beoordeeld als ‘uitstekend’ of ‘goed’.
In onderzoek IV werden 103 mannelijke, niet eerder behandelde patiënten (PUP’s) < 6 jaar met ernstige hemofilie A onderzocht. De patiënten werden gedurende in totaal 11.255 blootstellingsdagen gevolgd met een mediaan aantal van 100 (bereik 0-649) blootstellingsdagen per patiënt. De meeste proefpersonen begonnen met een episodische behandeling (N = 81) met een daaropvolgende overgang naar profylaxe (N = 69). Gedurende het onderzoek kregen 89 PUP’s op enig moment profylaxe. De aanbevolen aanvangsdosis voor profylactische behandeling was 25–80 I.E./kg met intervallen van 3–5 dagen. Voor proefpersonen die profylactisch behandeld werden, was de mediane gemiddelde wekelijkse dosis 101,4 I.E./kg (bereik: 28,5-776,3 I.E./kg) en het mediane doseringsinterval 3,87 dagen (bereik 1,1 tot 7 dagen). De mediane factorconsumptie per jaar was 3.971,4 I.E./kg. Het ABR was 1,49 (min. 0,0; max. 18,7).
5.2 Farmacokinetische eigenschappen
Alle farmacokinetische onderzoeken met ELOCTA werden uitgevoerd bij eerder behandelde patiënten met ernstige hemofilie A. De gegevens die in deze rubriek worden gegeven, werden verkregen aan de hand van chromogene en one-stage clotting assays. De farmacokinetische parameters van de gegevens van de chromogene assay waren vergelijkbaar met die afkomstig van de one-stage assay.
Farmacokinetische eigenschappen werden geëvalueerd bij 28 proefpersonen (≥ 15 jaar) die ELOCTA (rFVIIIFc) kregen. Na een uitwasperiode van ten minste 96 uur (4 dagen) kregen de proefpersonen een enkele dosis van 50 I.E./kg ELOCTA. Farmacokinetische monsters werden vóór de dosis afgenomen en daarna vervolgens op 7 tijdpunten tot 120 uur (5 dagen) na de dosis. Farmacokinetische parameters na een dosis van 50 I.E./kg ELOCTA worden in tabel 3 en 4 gegeven.
| Tabel 3: Farmacokinetische parameters van ELOCTA met behulp van de one-stage clotting assay | ||
| Farmacokinetische parameters1 | ELOCTA (95% BI) | |
| N = 28 | ||
| Incrementele recovery (I.E./dl per I.E./kg) | 2,24 (2,11-2,38) | |
AUC/dosis (I.E.*uur/dl per I.E./kg) | 51,2 (45,0-58,4) | |
| Cmax (I.E./dl) | 108 (101-115) | |
| CL (ml/uur/kg) | 1,95 (1,71-2,22) | |
| t½ (uur) | 19,0 (17,0-21,1) | |
| MRT (uur) | 25,2 (22,7-27,9) | |
| Vss (ml/kg) | 49,1 (46,6-51,7) | |
1 Farmacokinetische parameters worden gegeven in geometrisch gemiddelde (95% BI) Afkortingen: BI = betrouwbaarheidsinterval; Cmax = maximale activiteit; AUC = oppervlakte onder de FVIII-activiteit/tijd-curve; t½ = terminale halfwaardetijd; CL = klaring; Vss = distributievolume bij steady-state; MRT = gemiddelde verblijfstijd (mean residence time).
Tabel 4: Farmacokinetische parameters van ELOCTA met behulp van de chromogene assay
| Farmacokinetische parameters1 | ELOCTA (95% BI) | ||
| N = 27 | |||
| Incrementele recovery (I.E./dl per I.E./kg) | 2,49 | ||
| (2,28-2,73) | |||
AUC/dosis (I.E.*uur/dl per I.E./kg) | 47,5 | ||
| (41,6-54,2) | |||
| Cmax (I.E./dl) | 131 | ||
| (104-165) | |||
| CL (ml/uur/kg) | 2,11 | ||
| (1,85-2,41) | |||
| t½ (uur) | 20,9 | ||
| (18,2-23,9) | |||
| MRT (uur) | 25,0 | ||
| (22,4-27,8) | |||
| Vss (ml/kg) | 52,6 | ||
| (47,4-58,3) | |||
1 Farmacokinetische parameters worden gegeven in geometrisch gemiddelde (95% BI) Afkortingen: BI = betrouwbaarheidsinterval; Cmax = maximale activiteit; AUC = oppervlakte onder de FVIII-activiteit/tijd-curve; t½ = terminale halfwaardetijd; CL = klaring; Vss = distributievolume bij steady-state; MRT = gemiddelde verblijfstijd (mean residence time).
Uit de PK-gegevens blijkt dat ELOCTA een verlengde circulerende halfwaardetijd heeft.
Pediatrische patiënten
Farmacokinetische parameters van ELOCTA werden bepaald voor adolescenten in onderzoek I (farmacokinetische monsterafname vond plaats vóór de dosis, gevolgd door een evaluatie op meerdere tijdpunten tot 120 uur (5 dagen) na de dosis) en voor kinderen in onderzoek II (farmacokinetische monsterafname vond plaats vóór de dosis, gevolgd door een evaluatie op meerdere tijdpunten tot 72 uur (3 dagen) na de dosis). Tabel 5 en 6 geven de farmacokinetische parameters die werden berekend met de pediatrische gegevens van proefpersonen in de leeftijd jonger dan 18 jaar.
Tabel 5: Farmacokinetische parameters van ELOCTA voor kinderen met behulp van de one-stage clotting assay
Farmacokinetische parameters1 | Onderzoek II | Onderzoek I* | ||
| < 6 jaar | 6 tot < 12 jaar | 12 tot < 18 jaar | ||
| N = 23 | N = 31 | N = 11 | ||
| Incrementele recovery (I.E./dl per I.E./kg) | 1,90 (1,79-2,02) | 2,30 (2,04-2,59) | 1,81 (1,56-2,09) | |
AUC/dosis (I.E.*uur/dl per I.E./kg) | 28,9 (25,6-32,7) | 38,4 (33,2-44,4) | 38,2 (34,0-42,9) | |
| t½ (uur) | 12,3 (11,0-13,7) | 13,5 (11,4-15,8) | 16,0 (13,9-18,5) | |
| MRT (uur) | 16,8 (15,1-18,6) | 19,0 (16,2-22,3) | 22,7 (19,7-26,1) | |
| CL (ml/uur/kg) | 3,46 (3,06-3,91) | 2,61 (2,26-3,01) | 2,62 (2,33-2,95) | |
| Vss (ml/kg) | 57,9 (54,1-62,0) | 49,5 (44,1-55,6) | 59,4 (52,7-67,0) | |
1 Farmacokinetische parameters worden gegeven in geometrisch gemiddelde (95% BI) Afkortingen: BI = betrouwbaarheidsinterval; AUC = oppervlakte onder de FVIII-activiteit/tijd-curve; t½ = terminale halfwaardetijd; CL = klaring; MRT = gemiddelde verblijfstijd (mean residence time); Vss = distributievolume bij steady-state
*Farmacokinetische parameters bij 12 tot < 18 jaar omvatten proefpersonen van alle groepen in onderzoek I met verschillende schema’s voor monsterafname
Tabel 6: Farmacokinetische parameters van ELOCTA voor kinderen met behulp van de chromogene assay
Farmacokinetische parameters1 | Onderzoek II | Onderzoek I* | ||
| < 6 jaar | 6 tot < 12 jaar | 12 tot < 18 jaar | ||
| N = 24 | N = 27 | N = 11 | ||
| Incrementele recovery (I.E./dl per I.E./kg) | 1,88 (1,73-2,05) | 2,08 (1,91-2,25) | 1,91 (1,61-2,27) | |
AUC/dosis (I.E.*uur/dl per I.E./kg) | 25,9 (23,4-28,7) | 32,8 (28,2-38,2) | 40,8 (29,3-56,7) | |
| t½ (uur) | 14,3 (12,6-16,2) | 15,9 (13,8-18,2) | 17,5 (12,7-24,0) | |
| MRT (uur) | 17,2 (15,4-19,3) | 20,7 (18,0-23,8) | 23,5 (17,0-32,4) | |
| CL (ml/uur/kg) | 3,86 (3,48-4,28) | 3,05 (2,62-3,55) | 2,45 (1,76-3,41) | |
| Vss (ml/kg) | 66,5 (59,8-73,9) | 63,1 (56,3-70,9) | 57,6 (50,2-65,9) | |
1 Farmacokinetische parameters worden gegeven in geometrisch gemiddelde (95% BI) Afkortingen: BI = betrouwbaarheidsinterval; AUC = oppervlakte onder de FVIII-activiteit/tijd-curve; t½ = terminale halfwaardetijd; CL = klaring; MRT = gemiddelde verblijfstijd (mean residence time); Vss = distributievolume bij steady-state
*Farmacokinetische parameters bij 12 tot < 18 jaar omvatten proefpersonen van alle groepen in onderzoek I met verschillende schema’s voor monsterafname
In vergelijking met adolescenten en volwassenen is het mogelijk dat kinderen in de leeftijd jonger dan 12 jaar een hogere klaring en een kortere halfwaardetijd hebben, hetgeen overeenstemt met observaties van andere stollingsfactoren. Bij de dosering moet rekening worden gehouden met deze verschillen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van acute toxiciteit en toxiciteit bij herhaalde dosering (dat bestond uit beoordelingen van lokale toxiciteit en veiligheidsfarmacologie). Er is geen onderzoek uitgevoerd naar genotoxiciteit, carcinogeniciteit, reproductietoxiciteit of embryofoetale ontwikkelingstoxiciteit. In een onderzoek naar overdracht door de placenta bleek dat ELOCTA bij muizen in kleine hoeveelheden de placenta passeert.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Sucrose
Natriumchloride
Histidine
Calciumchloridedihydraat
Polysorbaat 20
Natriumhydroxide (voor aanpassing van de pH)
Zoutzuur (voor aanpassing van de pH)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Alleen de meegeleverde infusieset mag worden gebruikt, omdat behandeling kan falen als gevolg van adsorptie van stollingsfactor VIII op de interne oppervlakken van sommige injectieapparatuur.
6.3 Houdbaarheid
Ongeopende injectieflacon
5 jaar
Tijdens de houdbaarheidsperiode kan het product worden bewaard bij kamertemperatuur (tot 30 °C) gedurende een enkele periode die 6 maanden niet mag overschrijden. De datum waarop het product uit de koelkast wordt genomen, moet op de doos worden genoteerd. Na bewaring bij kamertemperatuur mag het product niet opnieuw in de koelkast worden geplaatst. Niet gebruiken na de uiterste gebruiksdatum die op de injectieflacon staat gedrukt of zes maanden nadat de doos uit de koelkast werd genomen, waarbij de kortste periode doorslaggevend is.
Na reconstitutie
Na reconstitutie is chemische en fysische stabiliteit aangetoond gedurende 6 uur wanneer bij kamertemperatuur (tot 30 °C) wordt bewaard. Het product beschermen tegen direct zonlicht. Als het product na reconstitutie niet binnen 6 uur wordt gebruikt, moet het worden weggegooid. Vanuit microbiologisch standpunt moet het product onmiddellijk na reconstitutie worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijd en bewaarcondities van de bereide oplossing voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C). Niet in de vriezer bewaren. De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke verpakking bevat:
- poeder in een glazen injectieflacon van type 1-glas met een chloorbutylrubberen stop
- 3 ml oplosmiddel in een voorgevulde spuit van type 1-glas met een broombutylrubberen plunjerstop
- een zuigerstaaf
- een steriele adapter voor de injectieflacon voor reconstitutie
- een steriele infusieset
- twee alcoholdoekjes
- twee pleisters
- één gaasje.
Verpakkingsgrootte van 1.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het gelyofiliseerde poeder voor injectie in de injectieflacon moet worden gereconstitueerd met het meegeleverde oplosmiddel (water voor injecties) van de voorgevulde spuit met behulp van de steriele adapter voor de injectieflacon voor reconstitutie.
Zwenk voorzichtig met de injectieflacon totdat al het poeder is opgelost.
Het gereconstitueerde geneesmiddel moet vóór toediening visueel worden gecontroleerd op deeltjes en verkleuring. De oplossing moet helder tot bijna doorschijnend en kleurloos zijn. Oplossingen die troebel zijn of die een neerslag bevatten, mogen niet worden gebruikt.
Aanvullende informatie over reconstitutie en toediening:
ELOCTA wordt toegediend via een intraveneuze (i.v., in een ader) injectie nadat het poeder voor injectie is opgelost met het in de voorgevulde spuit meegeleverde oplosmiddel. De verpakking van ELOCTA bevat:
ELOCTA mag niet met andere oplossingen voor injectie of infusie gemengd worden.
Was uw handen voordat u de verpakking opent.
Bereiding:
- 1.
Controleer de naam en de sterkte die op de verpakking staan, om zeker te zijn dat de verpakking het juiste geneesmiddel bevat. Controleer de uiterste houdbaarheidsdatum op de doos van ELOCTA. Gebruik het geneesmiddel niet na de uiterste houdbaarheidsdatum.
A) 1 injectieflacon met poeder
B) 3 ml oplosmiddel in een voorgevulde spuit C) 1 zuigerstaaf
D) 1 adapter voor de injectieflacon E) 1 infusieset
F) 2 alcoholdoekjes
G) 2 pleisters
H) 1 gaasje 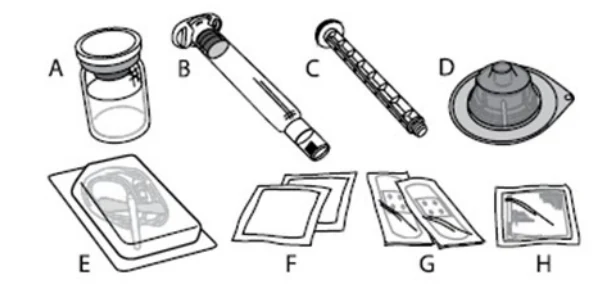
- 2.
Als ELOCTA in een koelkast is bewaard, laat dan vóór gebruik de injectieflacon met
ELOCTA (A) en de spuit met het oplosmiddel (B) op kamertemperatuur komen. Gebruik geen hittebron voor het opwarmen van de injectieflacon en de voorgevulde spuit.
- 3.
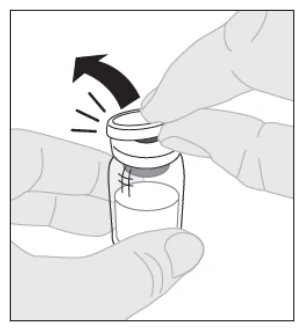
Plaats de injectieflacon op een schoon, vlak oppervlak. Verwijder
de plastic flip-off dop van de injectieflacon met ELOCTA.
- 4.
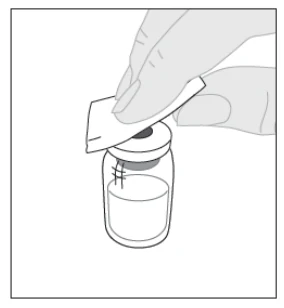
Veeg de bovenkant van de injectieflacon schoon met een van de in
de verpakking meegeleverde alcoholdoekjes (F) en laat aan de
lucht drogen. Eenmaal schoongeveegd mag de bovenkant van de
injectieflacon niet meer worden aangeraakt of met iets in
aanraking komen.
- 5.
Verwijder het papieren beschermlipje van de heldere, plastic adapter voor de injectieflacon (D).
Verwijder de adapter niet uit zijn beschermkap. Raak de binnenkant van de verpakking van de adapter voor de injectieflacon niet aan.
- 6.
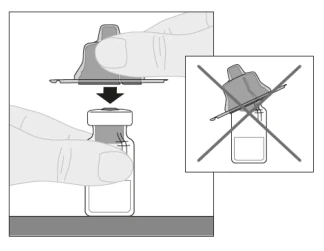
Plaats de injectieflacon op een vlak oppervlak. Houd de adapter
voor de injectieflacon in zijn beschermkap vast en plaats hem
recht over de bovenkant van de injectieflacon. Duw de adapter
stevig naar beneden tot hij op zijn plaats vastklikt op de bovenkant
van de injectieflacon, waarbij de pin van de adapter door de stop
van de injectieflacon prikt.
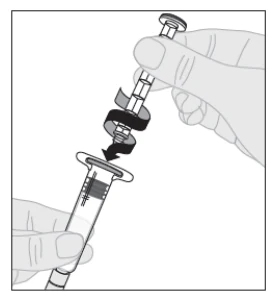
- 7.
Bevestig de zuigerstaaf (C) op de spuit met het oplosmiddel door
de top van de zuigerstaaf in de opening in de plunjer van de spuit
in te brengen. Draai de zuigerstaaf stevig rechtsom totdat hij goed
vastzit in de plunjer van de spuit.
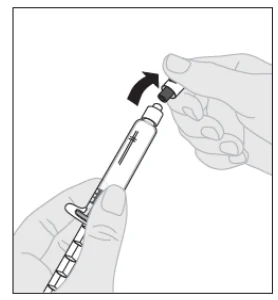
- 8. Breek de witte, beveiligde, plastic dop van de spuit met het oplosmiddel af door hem bij de perforatie van de dop te buigen tot hij loskomt. Leg de dop opzij, met de bovenkant naar beneden op een vlak oppervlak. Raak de binnenkant van de dop of de punt van de spuit niet aan.
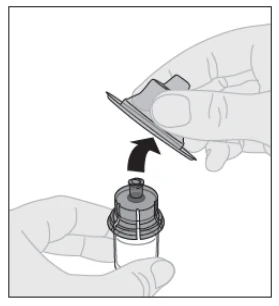
- 9. Verwijder de beschermkap van de adapter en gooi hem weg.
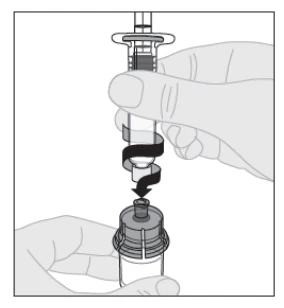
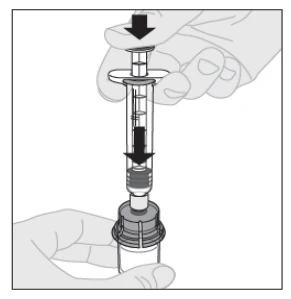
- 10. Breng de spuit met het oplosmiddel aan op de adapter voor de injectieflacon door de punt van de spuit in de opening van de adapter in te brengen. Duw stevig en draai de spuit rechtsom totdat hij stevig vastzit.
- 11. Druk langzaam de zuigerstaaf naar beneden om al het oplosmiddel in de injectieflacon met ELOCTA te injecteren.
- 12.
Zwenk voorzichtig met de injectieflacon, terwijl de spuit nog
steeds op de adapter is bevestigd en de zuigerstaaf naar beneden is
geduwd, totdat het poeder is opgelost.
Niet schudden.
- 13. De uiteindelijke oplossing moet vóór toediening worden gecontroleerd door hem goed te bekijken. De oplossing moet helder tot bijna doorschijnend en kleurloos zijn. Gebruik de oplossing niet als die troebel is of zichtbare deeltjes bevat.
- 14.
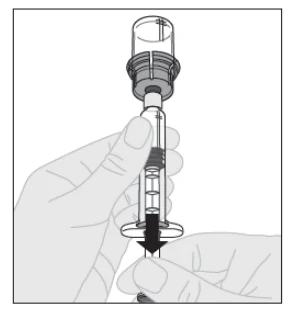
Keer de injectieflacon om, waarbij u ervoor zorgt dat de
zuigerstaaf van de spuit nog steeds helemaal is ingeduwd. Trek
voorzichtig aan de zuigerstaaf om alle vloeistof via de adapter
voor de injectieflacon op te trekken in de spuit.
- 15.
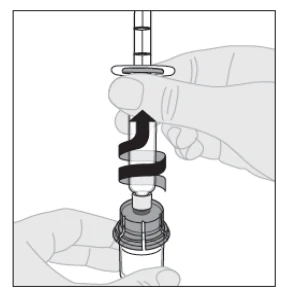
Maak de spuit los van de adapter door hem voorzichtig linksom te
draaien en van de spuit weg te trekken.
Opmerking: Als u meer dan één injectieflacon met ELOCTA per injectie gebruikt, moet elke injectieflacon afzonderlijk worden bereid volgens de hierboven vermelde instructies (stap 1 tot en met 13) en moet de spuit van het oplosmiddel worden verwijderd, terwijl de adapter voor de injectieflacon op zijn plaats moet blijven. Een enkele, grote luerlockspuit kan worden gebruikt om de bereide inhoud van elk van de afzonderlijke injectieflacons op te trekken.
- 16. Gooi de injectieflacon en de adapter weg.
Opmerking: Als de oplossing niet onmiddellijk wordt gebruikt, moet de dop van de spuit zorgvuldig op de punt van de spuit worden teruggeplaatst. Raak de punt van de spuit of de binnenkant van de dop niet aan.
Na bereiding kan ELOCTA vóór toediening tot 6 uur worden bewaard bij kamertemperatuur. Na die tijd moet het bereide ELOCTA worden weggegooid. Beschermen tegen direct zonlicht. 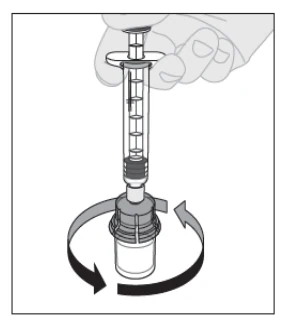
Toediening (intraveneuze injectie):
ELOCTA moet met de in deze verpakking meegeleverde infusieset (E) worden toegediend.
- 1.
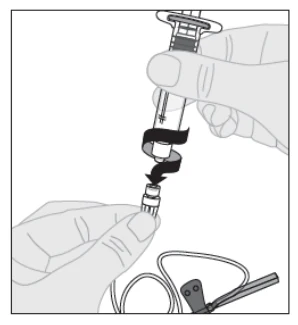
Open de verpakking van de infusieset en verwijder de dop aan het
uiteinde van het slangetje. Bevestig de spuit met de bereide
ELOCTA-oplossing aan het uiteinde van het slangetje van de
infusieset door deze rechtsom te draaien.
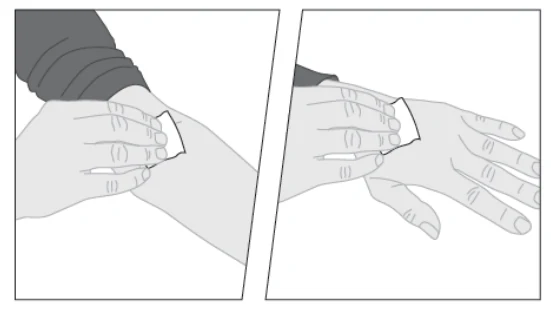
- 2. Breng indien nodig een stuwband aan. Maak de injectieplaats klaar door de huid goed schoon te vegen met het andere, in de verpakking meegeleverde alcoholdoekje.
- 3. Verwijder eventuele lucht uit het slangetje van de infusieset door de zuigerstaaf langzaam naar beneden te duwen totdat de vloeistof de naald van de infusieset heeft bereikt. Duw de oplossing niet door de naald. Verwijder de heldere, plastic beschermdop van de naald.
- 4. Breng de naald van de infusieset in een ader in, volgens de instructies van de arts of verpleegkundige, en verwijder de stuwband. Als u wilt, kunt u een van de in de verpakking meegeleverde pleisters (G) gebruiken om de plastic vleugeltjes van de naald op hun plaats te houden op de injectieplaats. Het bereide product moet over een periode van enkele minuten intraveneus (in de ader) worden geïnjecteerd. Het is mogelijk dat uw arts de aanbevolen injectiesnelheid verandert om het voor u aangenamer te maken.
- 5. Wanneer de injectie voltooid is en de naald is verwijderd, moet u
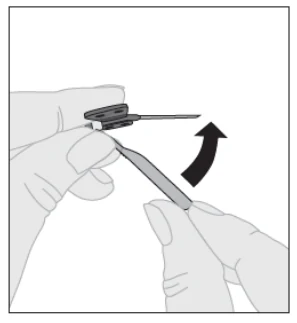
de beschermdop van de naald omvouwen en over de naald
klikken.
- 6. Gooi de gebruikte naald, eventueel ongebruikte oplossing, de spuit en de lege injectieflacon op veilige wijze weg in een daartoe bestemde container voor (scherp) medisch afval, aangezien deze materialen anderen letsel kunnen bezorgen als ze niet op de juiste wijze worden afgevoerd. Materiaal niet opnieuw gebruiken.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1046/001
EU/1/15/1046/002
EU/1/15/1046/003
EU/1/15/1046/004
EU/1/15/1046/005
EU/1/15/1046/006
EU/1/15/1046/007
EU/1/15/1046/008
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 november 2015
Datum van laatste verlenging: 19 augustus 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.