


SmPC (samenvatting van de productkenmerken) - FEIBA
1. NAAM VAN HET GENEESMIDDEL
FEIBA 100 E/ml, poeder en oplosmiddel voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Werkzame stof: bypassactiviteit van de factor VIII-inhibitor (Factor VIII Inhibitor Bypassing Activity)
1 ml bevat 100 E* bypassactiviteit van de factor VIII-inhibitor.
FEIBA 100 E/ml is beschikbaar in drie verschillende verpakkingsgrootten:
- 200 – 600 mg humane plasmaproteïnen met een bypassactiviteit van de factor VIII-inhibitor (Factor VIII Inhibitor Bypassing Activity) van 500 E,
- 400 – 1.200 mg humane plasmaproteïnen met een bypassactiviteit van de factor VIII-inhibitor (Factor VIII Inhibitor Bypassing Activity) van 1.000 E,
- 1.000 – 3.000 mg humane plasmaproteïnen met een bypassactiviteit van de factor VIII-inhibitor (Factor VIII Inhibitor Bypassing Activity) van 2.500 E.
FEIBA bevat eveneens factor II, IX en X, voornamelijk in niet-geactiveerde vorm, alsook geactiveerde factor VII. Factor VIII coagulant antigeen (FVIII C:Ag) is aanwezig in een concentratie tot 0,1 E/1 E FEIBA. De factoren van het kallikreïne-kininesysteem zijn slechts in uiterst geringe mate aanwezig, als ze al aanwezig zijn.
* 1 eenheid FEIBA verkort de geactiveerde partiële tromboplastinetijd (activated partial thromboplastin time (aPTT)) van een factor VIII-inhibitor referentieplasma tot 50% van de bufferwaarde (blanco).
Hulpstof met een bekend effect:
500 E
FEIBA bevat ongeveer 40 mg natrium per injectieflacon.
1.000 E
FEIBA bevat ongeveer 80 mg natrium per injectieflacon.
2.500 E
FEIBA bevat ongeveer 200 mg natrium per injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor infusie.
Witte, gebroken witte of lichtgroene kleur. De pH-waarde van de gebruiksklare oplossing ligt tussen 6,5 en 7,3.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
- Behandeling en profylaxe van bloeding bij hemofilie A-patiënten met inhibitoren.
- Behandeling van bloedingen bij patiënten met hemofilie B met inhibitoren.
- Behandeling en profylaxe van bloedingen bij patiënten zonder hemofilie met verworven antistoffen tegen stollingsfactor VIII.
- Profylaxe bij chirurgische interventies bij patiënten met hemofilie A met inhibitoren.
FEIBA kan worden gebruikt voor alle leeftijdsgroepen.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart onder toezicht van een arts die ervaring heeft met de behandeling van stollingsaandoeningen.
Dosering
De dosering en de duur van de behandeling zijn afhankelijk van de ernst van de hemostatische stoornis, de plaats en de omvang van de bloeding en de klinische toestand van de patiënt.
De toe te dienen dosis en de frequentie van toediening moeten steeds per patiënt worden bepaald op basis van de klinische werkzaamheid.
In de regel wordt een dosis van 50 tot 100 E FEIBA per kg lichaamsgewicht aanbevolen. Een eenmalige dosis van 100 E/kg lichaamsgewicht en een maximale dagdosis van 200 E/kg lichaamsgewicht mag niet worden overschreden tenzij de ernst van de bloeding het gebruik van een hogere dosis rechtvaardigt. Zie rubriek 4.4.
Pediatrische patiënten
De ervaring bij kinderen jonger dan 6 jaar is beperkt; hetzelfde doseringsschema als bij volwassenen kan worden aangepast aan de klinische conditie van het kind.
- 1) Spontane bloedingen
Gewrichtsbloedingen, musculaire bloedingen en bloedingen in de weke delen
Voor de behandeling van lichte tot matige bloedingen worden doses aanbevolen van 50 – 75 E/kg lichaamsgewicht iedere 12 uur. De behandeling moet worden voortgezet tot er duidelijke tekenen zijn van klinische verbetering, zoals vermindering van de pijn en van de zwelling of toename van de beweeglijkheid van het gewricht.
Bij ernstige bloedingen van spieren en weke delen, zoals retroperitoneale bloedingen, is een dosis aanbevolen van 100 E/kg lichaamsgewicht iedere 12 uur.
Bloedingen van de slijmvliezen
Er wordt een dosering aanbevolen van 50 E/kg lichaamsgewicht iedere 6 uur, onder zorgvuldig toezicht (controle van de zichtbare bloedingsplaats en herhaalde hematocriet-bepalingen).
Wanneer de bloeding niet ophoudt, kan de dosis verhoogd worden tot 100 E/kg lichaamsgewicht zonder echter de maximale dagdosis van 200 E/kg lichaamsgewicht te overschrijden.
Andere ernstige bloedingen
Bij een ernstige bloeding, zoals een bloeding van het centrale zenuwstelsel, wordt een dosis van 100 E/kg lichaamsgewicht iedere 12 uur aanbevolen. In bepaalde gevallen kan FEIBA iedere 6 uur toegediend worden, totdat de klinische toestand duidelijk verbeterd is (overschrijd de maximale dagdosis van 200 E/kg lichaamsgewicht niet).
- 2) Chirurgische ingrepen
Bij chirurgische ingrepen kan een initiële dosis van 100 E/kg lichaamsgewicht preoperatief toegediend worden en een opvolgende dosis van 50 tot 100 E/kg lichaamsgewicht kan toegediend worden na 6 tot 12 uur. Als postoperatieve onderhoudsdosis kan 50 tot 100 E/kg lichaamsgewicht toegediend worden iedere 6 tot 12 uur; dosis, doseringsintervallen en duur van de peri- en postoperatieve behandeling zijn op geleide van de chirurgische ingreep, de algemene conditie van de patiënt en de klinische werkzaamheid in ieder individueel geval (overschrijd de maximale dagdosis van 200 E/kg lichaamsgewicht niet).
- 3) Profylaxe bij hemofilie A-patiënten met inhibitoren
Profylaxe van bloedingen bij patiënten met een hoge inhibitortiter en frequente bloedingen na gefaalde immuuntolerantie inductie (ITI) of als een ITI niet overwogen wordt:
Een dosis van 70 tot 100 E/kg lichaamsgewicht om de dag wordt aanbevolen. Indien nodig, kan de dosis worden verhoogd tot 100 E/kg lichaamsgewicht per dag of het mag geleidelijk worden verlaagd.
Profylaxe van bloedingen bij patiënten met een hoge inhibitortiter tijdens een immuuntolerantie inductie (ITI):
FEIBA mag gelijktijdig worden toegediend met factor VIII-toediening, in een doseringsrange van 50 ‒ 100 E/kg lichaamsgewicht, twee keer per dag, totdat de factor VIII-inhibitortiter verlaagd is tot < 2 BE.*
* 1 Bethesda Eenheid is gedefinieerd als de hoeveelheid antistoffen die factor VIII-activiteit in geïncubeerd plasma (2 uur bij 37 °C) met 50% remt.
- 4) Gebruik van FEIBA in speciale patiëntengroepen
Zie rubriek 5.1 voor informatie over hemofilie B-patiënten met factor IX-inhibitor.
FEIBA werd ook gebruikt in combinatie met factor VIII-concentraat voor een langetermijntherapie om een complete en permanente eliminatie van de factor VIII-inhibitor te bereiken.
Monitoring
In geval van onvoldoende respons op de behandeling met het product, wordt het aanbevolen dat een bloedplaatjestelling wordt uitgevoerd omdat een voldoende aantal van functionele intacte bloedplaatjes nodig beschouwd wordt voor de werkzaamheid van het product.
Door het complexe werkingsmechanisme is er geen directe bewaking van actieve bestanddelen beschikbaar.
Stollingstesten, waaronder de stollingstijd van vol bloed (WBCT), het trombo-elastogram (TEG, r-waarde) en de activated partial thromboplastin time (aPTT) laten gewoonlijk alleen kleine vermindering zien en hoeven noodzakelijkerwijs niet te correleren met de klinische werkzaamheid. Daarom hebben deze testen weinig betekenis bij het monitoren van de behandeling met FEIBA. Zie rubriek 4.4.
Wijze van toediening
Langzaam intraveneus infunderen. FEIBA moet worden toegediend met een infusiesnelheid van 2 E/kg lichaamsgewicht per minuut. Bij patiënten die de infusiesnelheid van 2 E/kg lichaamsgewicht per minuut goed hebben verdragen, kan bij volgende infusies de snelheid worden verhoogd tot een maximum van 10 E/kg lichaamsgewicht per minuut. Zie rubriek 5.1.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
In de volgende situaties mag FEIBA niet worden toegediend indien er alternatieve therapeutische mogelijkheden zijn:
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Diffuse Intravasale Stolling (DIS).
- Acute trombose of embolieën (waaronder myocardinfarct).
Zie rubriek 4.4.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
WAARSCHUWINGEN
Overgevoeligheidsreacties
FEIBA kan allergische overgevoeligheidsreacties teweegbrengen zoals urticaria, angio-oedeem, gastro-intestinale manifestaties, bronchospasmen en hypotensie; deze reacties kunnen ernstig en systemisch zijn (bijv. anafylaxie met urticaria en angio-oedeem, bronchospasmen en circulatoire shock). Andere infusiereacties zoals rillingen, pyrexie en hypertensie zijn ook gemeld.
Patiënten moeten worden geïnformeerd over de vroege tekenen van een overgevoeligheidsreactie, zoals erytheem, huiduitslag, gegeneraliseerde urticaria, pruritus, moeite met ademen (dyspneu), gevoel van beklemming op de borst, zich niet lekker voelen, duizeligheid en daling van de bloeddruk tot aan allergische shock.
Bij het eerste optreden van tekenen of symptomen van een infusie-/overgevoeligheidsreactie, moet die FEIBA-toediening gestopt worden en medische zorg moet gestart worden indien nodig.
Wanneer wordt overwogen om FEIBA opnieuw toe te dienen aan patiënten met vermoede overgevoeligheid voor het product of een van zijn componenten, moet het potentiële voordeel zorgvuldig worden afgewogen tegen het risico van herhaalde blootstelling. Men moet rekening houden met het bekende of vermoede type van (allergische of niet-allergische) overgevoeligheid van de patiënt, waaronder mogelijke corrigerende en/of preventieve behandeling of alternatieve therapeutische agentia.
Trombotische en trombo-embolische incidenten
Tijdens de behandeling met FEIBA zijn trombotische en trombo-embolische incidenten, inclusief diffuse intravasale stolling (DIS), veneuze trombose, longembolie, myocardinfarct en beroerte, opgetreden.
Enkele van deze incidenten deden zich voor in geval van een dosis van meer dan 200 E/kg per dag of bij patiënten met andere risicofactoren (waaronder DIS, gevorderde atherosclerotische ziekte, pletletsel, septikemie) voor trombo-embolische incidenten. Gelijktijdige behandeling met recombinante factor VIIa (rFVIIa) kan mogelijk het risico op de ontwikkeling van trombo-embolische incidenten verhogen. Bij toediening van hoge doses FEIBA kan het risico op trombotische en trombo-embolische incidenten toenemen. Bij patiënten met aangeboren en verworven hemofilie moet steeds rekening gehouden worden met de aanwezigheid van dergelijke risicofactoren.
FEIBA moet met bijzondere voorzichtigheid worden gebruikt en alleen als er geen therapeutische alternatieven zijn bij patiënten met een verhoogd risico trombo-embolische complicaties. Deze zijn, maar niet beperkt tot, patiënten met een geschiedenis van coronaire hartaandoeningen, leveraandoeningen, DIS, arteriële of veneuze trombose, postoperatieve immobilisatie, oudere patiënten en pasgeborenen.
Trombotische microangiopathie (TMA) is niet gemeld voor FEIBA in klinische onderzoeken. Gevallen van TMA’s zijn gemeld in een klinisch onderzoek naar emicizumab waarin proefpersonen FEIBA kregen als onderdeel van een behandelingsschema voor doorbraakbloeding. De veiligheid en werkzaamheid van FEIBA bij de behandeling van doorbraakbloeding bij patiënten die emicizumab krijgen, is onbekend. Weeg daarom de risico's en voordelen af als FEIBA moet worden gebruikt bij een patiënt die emicizumab-profylaxe krijgt en patiënten moeten nauwlettend door hun arts worden gecontroleerd (zie ook rubriek 4.5).
Bij de tekenen of symptomen van trombotische of trombo-embolische verschijnselen moet de infusie met FEIBA onmiddellijk worden gestaakt en geschikte diagnostische en therapeutische maatregelen ingezet worden.
Een individuele dosis van 100 E/kg lichaamsgewicht en een dagdosis van 200 E/kg lichaamsgewicht mag niet worden overschreden tenzij de ernst van de bloeding het gebruik van een hogere dosis rechtvaardigt. Wanneer het wordt gebruikt om bloeding te stoppen, moet het product alleen worden gegeven zo lang als absoluut nodig is om het therapeutische doel te bereiken.
Bewaking van de therapie
Enkele doses van 100 E/kg lichaamsgewicht en doseringen van 200 E/kg lichaamsgewicht per dag mogen niet worden overschreden. Patiënten die 100 E/kg lichaamsgewicht of meer krijgen, moeten nauwkeurig gecontroleerd worden, vooral op de ontwikkeling van diffuse intravasale stolling (DIS) en/of acute coronaire ischemie en op tekenen van andere trombotische of trombo-embolische voorvallen. Hoge doses FEIBA mogen uitsluitend worden toegediend zolang dit absoluut noodzakelijk is om de bloeding te stoppen.
Als klinisch significante veranderingen in bloeddruk of hartslag, ademnood, hoesten of pijn op de borst optreedt, moet de infusie onmiddellijk worden stopgezet en moet worden overgegaan tot diagnostische en therapeutische behandelingen. Significante laboratoriumparameters voor DIS zijn een daling van het fibrinogeen, een vermindering van het aantal bloedplaatjes en/of de aanwezigheid van fibrine/fibrinogeen degradatie producten (FDP). Andere parameters van DIS zijn een duidelijke verlenging van de trombine- en protrombinetijd of aPTT. Bij patiënten met hemofilie met inhibitoren of met verworven inhibitoren voor factor VIII, IX, en/of XI, is de aPTT verlengd door de onderliggende ziekte.
Patiënten met hemofilie met inhibitoren of met verworven inhibitoren voor stollingsfactoren, die worden behandeld met FEIBA, kunnen mogelijk een verhoogde bloedingsneiging en tegelijkertijd een verhoogd risico op trombose hebben.
Laboratoriumtests en klinische werkzaamheid
In vitro-tests om de werkzaamheid van FEIBA te controleren, waaronder de aPTT, de stollingstijd van vol bloed (WBCT) en het trombo-elastogram (TEG), hoeven noodzakelijkerwijs niet te correleren met het klinische beeld. Daarom kunnen pogingen om deze waarden te normaliseren door het verhogen van de dosis FEIBA niet succesvol zijn, en zijn zelfs sterk af te raden vanwege het mogelijke risico op uitlokking van een DIS door overdosering.
Betekenis van het aantal bloedplaatjes
In geval van een ontoereikende respons op de behandeling met FEIBA is het aangewezen dat het aantal bloedplaatjes bepaald wordt, omdat een voldoende aantal functioneel intacte bloedplaatjes noodzakelijk is voor de werkzaamheid van FEIBA.
VOORZORGEN
Trombotische en trombo-embolische complicaties
In de volgende situaties mag FEIBA uitsluitend worden toegediend als er geen reactie op de behandeling met geschikte bloedstollingsfactorconcentraten kunnen worden verwacht – bijv. in geval van een hoge inhibitortiter en een levensbedreigende bloeding of risico op bloeding (bijv. posttraumatisch of postoperatief):
- Diffuse intravasale stolling (DIS): laboratoriumuitkomsten en/of klinische tekenen.
- Leverbeschadiging: Omwille onder andere van de vertraagde klaring van geactiveerde stollingsfactoren hebben patiënten met leverbeschadiging een verhoogd risico om een DIS te ontwikkelen.
- Coronaire hartziekte, acute trombose en/of embolie.
Patiënten die FEIBA krijgen moeten worden gecontroleerd op de ontwikkeling van DIS, acute coronaire ischemie, en tekenen en symptomen van andere trombotische of trombo-embolische incidenten. Bij de eerste tekenen of symptomen van trombotische en trombo-embolische incidenten moet de toediening onmiddellijk worden gestopt en de juiste diagnostische en therapeutische maatregelen worden gestart.
Afwijkende reactie op bypass agentia
Door patiënt-specifieke factoren kan de reactie op een bypass agent variëren, en in een gegeven bloedingssituatie kunnen patiënten die onvoldoende op de ene agent reageren, op een andere agent reageren. In geval van onvoldoende reactie op een bypass agent moet het gebruik van een andere agent overwogen worden.
Anamnetische respons
Toediening van FEIBA aan patiënten met inhibitoren kan leiden tot een initiële "anamnetische" stijging van inhibitorspiegels. Bij aanhoudende toediening van FEIBA kunnen de inhibitoren na verloop van tijd afnemen. Klinische en gepubliceerde gegevens wijzen erop dat de werkzaamheid van FEIBA niet afneemt.
Interferentie met laboratoriumtesten
Na toediening van hoge doses FEIBA, kan de tijdelijk verhoging van passief getransfereerde hepatitis B-oppervlakte-antilichamen resulteren in misleidende interpretatie van positieve resultaten bij serologische testen.
FEIBA bevat iso-hemagglutininen in bloed (anti-A en anti-B). Passieve transmissie van antilichamen op erytrocytenantigenen, zoals A, B of D, kan interfereren met enkele serologische tests op antistoffen tegen rode bloedcellen, zoals de anti-globulinetest (Coombs-test).
Pediatrische patiënten
Gemelde gevallen en beperkte klinische onderzoeksgegevens suggereren dat FEIBA gebruikt kan worden bij kinderen jonger dan 6 jaar. Hetzelfde doseringsschema als bij volwassenen moet worden aangepast aan de klinische conditie van het kind.
Ouderen
Er zijn slechts beperkte klinische onderzoeksgegevens over het gebruik van FEIBA bij ouderen.
Profylactisch gebruik bij hemofilie B-patiënten met inhibitoren
Vanwege de zeldzaamheid van de ziekte, zijn er enkel beperkte klinische gegevens beschikbaar van de toediening van FEIBA voor de profylaxis van bloedingen bij hemofilie B-patiënten (literatuur case reports, n = 6, klinische gegevens bij profylaxe onderzoek 090701, n = 1 en PASS-EU-006, n = 1).
Overdracht van ziekteverwekkers
Selectie van donoren, screening van individuele donaties en plasmapools op specifieke infectiemarkers, en doeltreffende virusinactivatie-/virusverwijderingsstappen in het productieproces behoren tot de standaardmaatregelen om infecties als gevolg van het gebruik van geneesmiddelen bereid uit humaan bloed of plasma te voorkomen. Ondanks deze voorzorgsmaatregelen kan het risico op overdracht van ziekteverwekkers niet helemaal worden uitgesloten wanneer geneesmiddelen bereid uit humaan bloed of plasma toegediend worden. Dat geldt tevens voor onbekende of opkomende virussen en andere ziekteverwekkers.
Deze maatregelen worden beschouwd als doeltreffend tegen omhulde virussen zoals humaan immunodeficiëntie virus (HIV), hepatitis B virus (HBV) en hepatitis C virus (HCV), en tegen niet-omhulde virussen zoals hepatitis A virus (HAV). Deze maatregelen zijn van geringe waarde tegen niet-omhulde virussen zoals parvovirus B19. Een parvovirus B19-infectie kan ernstig zijn voor zwangere vrouwen (foetale infectie) en personen met immuundeficiëntie of een toegenomen productie van rode bloedcellen (zoals bij hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) moet worden overwogen voor patiënten die regelmatig/herhaaldelijk humaan plasma-afgeleide producten, waaronder FEIBA, toegediend krijgen.
Natrium
500 E
FEIBA bevat ongeveer 40 mg natrium per injectieflacon, overeenkomend met 2% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
1.000 E
FEIBA bevat ongeveer 80 mg natrium per injectieflacon, overeenkomend met 4% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
2.500 E
FEIBA bevat ongeveer 200 mg natrium per injectieflacon, overeenkomend met 10% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen adequate en goed gecontroleerde studies uitgevoerd naar het gecombineerde of sequentiële gebruik van FEIBA en rFVIIa, antifibrinolytica of emicizumab.
De mogelijkheid van trombo-embolische voorvallen moet worden overwogen als systemische antifibrinolytica zoals tranexaminezuur en aminocapronzuur zijn gebruikt tijdens de behandeling met FEIBA. Daarom mogen antifibrinolytica niet gebruikt worden gedurende ongeveer 6 tot 12 uur na toediening van FEIBA. In gevallen van gelijktijdig gebruik van rFVIIa kan volgens beschikbare in vitro-gegevens en klinische waarnemingen een mogelijke geneesmiddeleninteractie optreden (die kan leiden tot bijwerkingen zoals een trombo-embolisch voorval).
Tijdens twee klinische onderzoeken met emicizumab kregen 23 deelnemers die profylaxe met emicizumab kregen ook FEIBA voor de behandeling van 78 doorbraakbloedingen. 59 van de 78 bloedingen werden behandeld met een gemiddelde dagelijkse dosis van ≤ 100 E/kg/dag gedurende ≤ 2 dagen zonder TMA-complicaties. 19 van de 78 bloedingen werden behandeld met > 100 E/kg/dag gedurende > 1 dag waarbij TMA-complicaties optraden bij 3 patiënten (waarvan 2 patiënten ook rFVIIa kregen voor hetzelfde bloedingsvoorval). Zie rubriek 4.4.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen geschikte gegevens over het gebruik van FEIBA bij zwangerschap. Artsen moeten de mogelijke risico’s afwegen en alleen FEIBA voorschrijven indien dit strikt noodzakelijk is, rekening houdend met het feit dat tijdens de zwangerschap het risico op trombo-embolische voorvallen toegenomen is en verscheidene zwangerschapscomplicaties worden gelinkt aan een toegenomen risico op DIS.
Borstvoeding
Er zijn geen geschikte gegevens over het gebruik van FEIBA bij borstvoeding. De stollingsfactoren zijn grote eiwitmoleculen; daarom is de hoeveelheid in de moedermelk waarschijnlijk zeer laag. Omdat er echter geen gegevens beschikbaar zijn, moeten artsen de mogelijke risico’s afwegen en alleen FEIBA voorschrijven indien dit strikt noodzakelijk is, rekening houdend met het feit dat tijdens de periode na de bevalling het risico op trombo-embolische voorvallen toegenomen is.
Vruchtbaarheid
Er werden geen studies met FEIBA uitgevoerd op dieren tijdens de voortplanting en de effecten van FEIBA op de vruchtbaarheid zijn niet vastgelegd in gecontroleerde klinische onderzoeken.
Zie rubriek 4.4 voor informatie over een parvovirus B19-infectie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
FEIBA heeft geen of een verwaarloosbare invloed op de rijvaardigheid of het vermogen om machines te bedienen.
4.8 Bijwerkingen
Allergische overgevoeligheidsreacties kunnen worden waargenomen bij toediening van FEIBA waaronder urticaria, angio-oedeem, gastro-intestinale verschijnselen, bronchospasme en bloeddrukdaling; deze reacties kunnen ernstig en gegeneraliseerd zijn (bijv. anafylaxie met urticaria en angio-oedeem, bronchospasme en circulatoire shock). Zie ook rubriek 4.4 ‘Overgevoeligheidsreacties’.
De in de tabel vermelde bijwerkingen werden gerapporteerd in het kader van postmarketing toezicht en tijdens studies met FEIBA voor de behandeling van bloedingsepisoden bij pediatrische en volwassen patiënten met hemofilie A of B met inhibitoren voor factor VIII of IX. Eén studie includeerde ook verworven hemofiliepatiënten met factor VIII-inhibitoren (2 van 49 patiënten). De bijwerkingen van een derde studie die profylaxe met ‘on-demand’ therapie vergelijkt zijn toegevoegd.
Frequenties zijn gedefinieerd volgens de volgende conventie:
zeer vaak > 1/10
vaak > 1/100 tot < 1/10
soms > 1/1.000 tot < 1/100
zelden > 1/10.000 tot < 1/1.000
zeer zelden < 1/10.000
niet bekend kan met de beschikbare gegevens niet worden bepaald
| Bijwerkingen | ||
|---|---|---|
| Systeemorgaanklassen | Huidige MedDRA Voorkeursterm | Frequentie* |
| Bloed- en lymfstelselaandoeningen | Diffuse intravasale stolling (DIS) Verhoging van inhibitortiter (anamnetische reactie)a | Niet bekend Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheidc Urticaria Anafylactisch reactie | Vaak Niet bekend Niet bekend |
| Zenuwstelselaandoeningen | Paresthesie Hypoesthesie Trombotische beroerte Embolische beroerte Hoofdpijnc Slaperigheid Duizeligheidb Dysgeusie | Niet bekend Niet bekend Niet bekend Niet bekend Vaak Niet bekend Vaak Niet bekend |
| Bijwerkingen | ||
| Systeemorgaanklassen | Huidige MedDRA Voorkeursterm | Frequentie* |
| Hartaandoeningen | Hartinfarct Tachycardie | Niet bekend Niet bekend |
| Bloedvataandoeningen | Trombose Veneuze trombose Arteriële trombose Embolie (trombo-embolische complicaties) Hypotensiec Hypertensie Blozen | Niet bekend Niet bekend Niet bekend Niet bekend Vaak Niet bekend Niet bekend |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Longembolie Bronchospasme Piepen Hoesten Dyspneu | Niet bekend Niet bekend Niet bekend Niet bekend Niet bekend |
| Maag-darmstelselaandoeningen | Braken Diarree Abdominaal ongemak Nausea | Niet bekend Niet bekend Niet bekend Niet bekend |
| Huid- en onderhuidaandoeningen | Hypoesthesie gezicht Angio-oedeem Urticaria Pruritus Huiduitslagc | Niet bekend Niet bekend Niet bekend Niet bekend Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatspijn Malaise Het warm hebben Koude rillingen Pyrexie Borstkaspijn Borstongemak | Niet bekend Niet bekend Niet bekend Niet bekend Niet bekend Niet bekend Niet bekend |
| Onderzoeken | Daling in bloeddruk Positiviteit voor hepatitis B oppervlakte-antilichamenc Fibrine D-dimeer verhoogd | Niet bekend Vaak Niet bekend |
* De exacte frequentie kan met de beschikbare gegevens niet worden bepaald.
a Stijging van inhibitor-titer (anamnetische reactie) [geen MedDRA voorkeursterm] is de stijging van vooraf bestaande inhibitor-titers die zich na de toediening van FEIBA voordoet. Zie rubriek 4.4.
b Bijwerkingen werden gemeld in de oorspronkelijke en profylaxestudies. Frequentie vermeld is afkomstig van de profylaxestudie.
c Bijwerkingen werden gemeld in de profylaxestudie. Frequentie vermeld is afkomstig van de profylaxestudie.
Klasse-reacties
Andere tekenen van overgevoeligheidsreacties op plasma-afgeleide producten zijn onder andere lethargie en rusteloosheid.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
Bij toediening van hoge doses FEIBA kan het risico op trombotische en trombo-embolische incidenten (inclusief DIS, myocardinfarct, veneuze trombose en longembolie) toenemen. Enkele van deze gemelde incidenten deden zich voor in geval van doses van meer dan 200 E/kg of bij patiënten met andere risicofactoren voor trombo-embolische incidenten. Indien tekenen of symptomen van trombotische en trombo-embolische incidenten vastgesteld worden, moet de infusie onmiddellijk stopgezet worden en moeten gepaste diagnostische en therapeutische maatregelen genomen worden. Zie rubriek 4.4.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hemostatica, bloedstollingsfactoren, ATC-code: B02BD03.
Hoewel FEIBA werd ontwikkeld in de vroege jaren zeventig, en zijn factor VIII-inhibitor bypassactiviteit zowel in vitro als in vivo bewezen is, is zijn werkingsmechanisme nog steeds onderwerp van wetenschappelijke discussie. In activiteits-assays is getoond dat FEIBA bestaat uit protrombine-complex-zymogenen die zowel pro-coagulant (protrombine, FVII, FIX. FX) en anti-coagulant (proteïne C) in relatief gelijke hoeveelheden aan de willekeurige FEIBA potentie-eenheid, maar zijn pro-coagulant-enzyminhoud is relatief laag. FEIBA bevat dus de pro-enzymen van de protrombine-complex-factoren, maar slechts hele kleine hoeveelheden van hun activatieproducten, waarbij de inhoud van FVIIa het hoogste is.
Huidig wetenschappelijk werk wijst op de rol van specifieke componenten van het geactiveerde protrombine-complex, protrombine (FII) en geactiveerde factor X (FXa) in het werkingsmechanisme van FEIBA.
FEIBA beheerst de bloeding door inductie en faciliteren van trombinegeneratie, een proces waarvoor de vorming van het protrombinase-complex cruciaal is. Een aantal biochemische in vitro- en in vivo-onderzoeken hebben laten zien dat FXa en protrombine een belangrijke rol spelen in de activiteit van FEIBA. Het protrombinase-complex blijkt een belangrijke target site voor FEIBA. Naast protrombine en FXa, bevat FEIBA andere eiwitten van het protrombine-complex die ook hemostase bij hemofiliepatiënten met inhibitoren kunnen faciliteren.
Behandeling van hemofilie B-patiënten met inhibitoren
De ervaring bij hemofilie B-patiënten met factor IX-inhibitoren is beperkt door de zeldzaamheid van de ziekte. Vijf hemofilie B-patiënten met inhibitoren werden behandeld met FEIBA tijdens klinische onderzoeken ofwel ‘on-demand’, profylactisch of voor chirurgische ingrepen:
In een prospectieve, open-label, gerandomiseerde, vergelijkende klinische onderzoek bij hemofilie A- of B-patiënten met persisterende hoge remmer-titers (090701, PROOF), werden 36 patiënten 12 maanden ± 14 dagen behandeld met profylactische therapie of ‘on-demand’ therapie. De 17 patiënten in de profylaxe groep kregen 85 ± 15 E/kg FEIBA om de dag toegediend en de 19 patiënten in de ‘on-demand’ groep werden individueel behandeld volgens het oordeel van de arts. Twee hemofilie B-patiënten met inhibitoren werden behandeld in de ‘on-demand’ groep en een hemofilie B-patiënt werd behandeld in de profylactische groep. De mediane ABR (annualized bleeding rate) voor alle type bloedingen bij patiënten in de profylaxe groep (mediane ABR = 7,9) was minder dan die van de patiënten in de ‘on-demand’ groep (mediane ABR = 28,7), dat neerkomt op een 72,5% vermindering van de mediane ABR’s tussen de behandelgroepen.
In een andere afgeronde prospectieve niet-interventionele surveillance onderzoek van het perioperatieve gebruik van FEIBA (PASS-INT-003, SURF) werden een totaal van 34 chirurgische procedures uitgevoerd bij 23 patiënten. De meerderheid van de patiënten (18) waren congenitale hemofilie A-patiënten met inhibitoren, twee waren hemofilie B-patiënten met inhibitoren en drie waren patiënten met verworven hemofilie A met inhibitoren. De duur van blootstelling aan FEIBA varieerde van 1 tot 28 dagen, met een gemiddelde van 9 dagen en een mediaan van 8 dagen. De gemiddelde cumulatieve dosis was 88.347 E en de mediane dosis was 59.000 E. Voor hemofilie B-patiënten met inhibitoren was de langste blootstelling aan FEIBA 21 dagen en de maximum toegepaste dosis was 7.324 E.
Bovendien werden 48 patiënten gemeld in de literatuur wanneer FEIBA werd gebruikt voor behandeling en voorkoming van bloedingsepisodes bij hemofilie B-patiënten met factor IX-inhibitor (34 hemofilie B-patiënten met inhibitoren werden ‘on-demand’ behandeld, zes hemofilie B-patiënten met inhibitoren werden profylactisch behandeld en acht hemofilie B-patiënten met inhibitoren werden voor chirurgische procedures behandeld).
De verdraagbaarheid en veiligheid van FEIBA, gereconstitueerd in normale of 50% gereduceerd volume en van snellere infusiesnelheden bij hemofiliepatiënten met inhibitors werd onderzocht in een prospectieve, open-label, en gerandomiseerd cross-over onderzoek (091501). 33 patiënten werden behandeld en 28 patiënten voltooiden het onderzoek. Bij het onderzoek werd FEIBA gereconstitueerd in 50% gereduceerd volume (100 E/ml concentratie) en intraveneus toegediend bij infusiesnelheden van 2, 4 en 10 E/kg/min bij de gelabelde dosis van 85 E/kg ± 15 E/kg voor alle patiënten. De primaire eindpunten waren verdraagbaarheid en veiligheid met het 50% gereduceerd volume (verhoogde concentratie) bij standaard en verhoogde infusiesnelheden. Het onderzoek toonde dat zowel de hogere concentratie (100 E/ml) als de hogere infusiesnelheden (4 en 10 E/kg/min) goed verdragen werden en dat het veiligheidsprofiel vergelijkbaar was met de gelabelde dosis van 85 E/kg ± 15 E/kg. De patiënten die het 50% gereduceerd volume (verhoogde concentratie) ontvingen bij de standaard infusiesnelheid van 2 E/kg/min hadden vergelijkbare snelheden van gerelateerde ‘treatment emergent adverse events’ (TEAE’s) vergeleken met de patiënten die het normale volume (50 E/ml concentratie) ontvingen bij dezelfde infusiesnelheid. Er werden geen gerelateerde TEAE’s gemeld bij de infusiesnelheid van 4 E/kg/min. Patiënten die het 50% gereduceerd volume (100 E/ml) ontvingen bij de infusiesnelheid van 10 E/kg/min ervaarden 1 gerelateerde, niet-ernstige TEAE. Daarnaast ervaarden de patiënten die het 50% gereduceerd volume (verhoogde concentratie) ontvingen bij de verhoogde infusiesnelheid van 4 en 10 E/kg/min geen enkele ernstige TEAE, overgevoeligheidsreacties, reacties op de infusieplaats, trombotische TEAE’s, of TEAE’s die leidden tot terugtrekking van de medicatie of stopzetting van het onderzoek. Over het algemeen waren de TEAE’s die gezien werden in het onderzoek consistent met het bekende veiligheidsprofiel van FEIBA bij patiënten met hemofilie met inhibitors.
In een open, ongecontroleerde, non-interventionele observationele post-autorisatie veiligheidsonderzoek met FEIBA (PASS-EU-006), werden 75 patiënten (gemiddelde leeftijd 34,8 jaar, 70 mannen en 5 vrouwen), waarvan 73 hemofilie A met inhibitors hadden en 2 hemofilie B met inhibitors, behandeld met FEIBA. Van de 65 patiënten met aangeboren hemofilie, hadden 63 aangeboren hemofilie A en 2 aangeboren hemofilie B. Bij baseline, kregen 43 patiënten FEIBA voor profylaxe voorgeschreven en 32 kregen FEIBA voor on-demand behandeling voorgeschreven. Hogere infusiesnelheden (> 2 E/kg/min) werden gebruikt bij 6 pediatrische patiënten in de leeftijd van 11 maanden tot 11 jaar en bij 5 adolescenten in de leeftijd van 13 tot 16 jaar.
Van de 320 infusies met een beschikbare infusiesnelheid bij 7 pediatrische en 6 adolescente patiënten, waren er 129 infusies (40,3%) bij 2 patiënten (beide pediatrisch) met infusiesnelheid > 10 E/kg/min, 26 infusies (8,1%) bij 7 patiënten (4 pediatrisch; 3 adolescenten) met infusiesnelheid > 4 en ≤ 10 E/kg/min, 135 infusies (42,2%) bij 7 patiënten (3 pediatrisch; 4 adolescenten) met infusiesnelheid > 2 en ≤ 4 E/kg/min, en 30 infusies (9,4%) bij 3 patiënten (1 pediatrisch; 2 adolescenten) met infusiesnelheid ≤ 2 E/kg/min.
Er zijn ook geïsoleerde rapporten over het gebruik van FEIBA bij de behandeling van patiënten met verworven inhibitoren voor factor IX, X, XI, en XIII.
In zeldzame gevallen werd FEIBA ook gebruikt bij patiënten met aanwezigheid van Von Willebrand-factor-inhibitor.
5.2 Farmacokinetische eigenschappen
Omdat het werkingsmechanisme van FEIBA nog bediscussieerd wordt, is het niet mogelijk een definitieve uitspraak te doen betreffende de farmacokinetische eigenschappen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Gebaseerd op acute toxiciteitsonderzoeken bij muizen zonder factor VIII en bij normale muizen, en bij ratten, met hogere doses dan de maximale dagelijkse dosis in mensen (> 200 E/kg lichaamsgewicht), kan geconcludeerd worden dat de bijwerkingen gerelateerd aan FEIBA hoofdzakelijk het resultaat zijn van hypercoagulatie vanwege de farmacologische eigenschappen.
Het bepalen van de toxiciteit bij herhaalde toediening is in dierexperimenten niet uitvoerbaar omdat er interferentie optreedt tijdens de ontwikkeling van antilichamen naar heterogene eiwitten.
Experimentele studies, voornamelijk in heterologe species, worden niet nodig geacht, omdat humaan bloed coagulatiefactoren niet worden gezien als carcinogeen of mutageen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder: natriumchloride
natriumcitraat
Oplosmiddel: water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet met andere geneesmiddelen worden gemengd behalve het oplosmiddel genoemd in rubriek 6.6.
Zoals bij alle bloedstollingspreparaten kan de werkzaamheid en tolerantie van het geneesmiddel verminderd kan zijn door te mengen met andere geneesmiddelen. Het wordt geadviseerd om een algemene veneuze toegang vóór en na de toediening van FEIBA te spoelen met een geschikte oplossing, bijv. met isotone zoutoplossing.
Stollingsfactoren uit humaan plasma kunnen aan het binnen-oppervlak van bepaalde injectie-/infusiesets adsorberen. Dat kan een negatieve invloed hebben op de behandeling. Daarom mag FEIBA uitsluitend met goedgekeurd plastic infusiesets gebruikt worden.
6.3 Houdbaarheid
2 jaar.
Chemische en fysische stabiliteit na bereiding is vastgesteld voor 3 uur bij kamertemperatuur (tot 25 °C). Vanuit microbiologisch oogpunt, tenzij de reconstitutiemethode het risico van microbiologische contaminatie (gecontroleerde en gevalideerde aseptische condities) uitsluit, moet het product onmiddellijk gebruikt worden. Als het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en -condities na bereiding de verantwoordelijkheid van de gebruiker.
Gereconstitueerd product mag niet in de koelkast bewaard worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C. Niet in de vriezer bewaren.
De injectieflacon bewaren in de oorspronkelijke verpakking ter bescherming tegen licht. Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Het poeder wordt geleverd in injectieflacons uit oppervlakte-behandeld, kleurloos glas (hydrolytisch type I voor 500 E en 2.500 E, hydrolytisch type II voor 1.000 E). Het oplosmiddel wordt geleverd in injectieflacons uit oppervlakte-behandeld, kleurloos glas (hydrolytisch type I voor 5 ml, 10 ml en 25 ml). De injectieflacons zijn afgesloten met een butylrubberen stop.
FEIBA 100 E/ml is beschikbaar in:
1 x 500 E
1 x 1.000 E
1 x 2.500 E
De verpakking van 500 E / 1.000 E / 2.500 E bevat:
- 1 injectieflacon met FEIBA 500 E / 1.000 E / 2.500 E poeder voor oplossing voor infusie
- 1 injectieflacon met 5 ml / 10 ml / 25 ml water voor injecties
- 1 BAXJECT II Hi-Flow
- 1 wegwerpspuit
- 1 vleugelnaald
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
FEIBA moet onmiddellijk vóór toediening worden gereconstitueerd. De oplossing moet onmiddellijk worden gebruikt (omdat het preparaat geen conserveringsmiddelen bevat).
Zwenk voorzichtig tot alle materiaal opgelost is. Controleer of FEIBA volledig opgelost is. Als dat niet het geval is, zullen minder FEIBA-eenheden de filter passeren.
Na reconstitutie dient de oplossing gecontroleerd te worden op neerslag en verkleuring alvorens toe te dienen. Oplossingen die troebel zijn of een neerslag vertonen, mogen niet worden gebruikt.
Geopende verpakkingen mogen niet worden hergebruikt.
Niet gebruiken als met de steriele barrière geknoeid is, de verpakking beschadigd is of tekenen van beschadiging vertoont.
Om de FEIBA-oplossing te bereiden, mogen uitsluitend het ingesloten water voor injecties en het hulpmiddel voor reconstitutie worden gebruikt. Als hulpmiddelen anders dan die bijgeleverd zijn gebruikt worden, wees er dan zeker van dat een geschikte filter wordt gebruikt met ten minste 149 micrometer poriegrootte.
Niet bewaren in de koelkast na reconstitutie.
Na volledige reconstitutie van FEIBA, moet de injectie of infusie onmiddellijk worden gestart en worden voltooid binnen drie uur na reconstitutie.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Reconstitutie van het poeder voor oplossing voor infusie met de BAXJECT II Hi-Flow:
- 1. Warm de ongeopende injectieflacon met oplosmiddel (water voor injecties) op tot kamertemperatuur (15 °C – 25 °C), met gebruik van bijvoorbeeld een waterbad gedurende enkele minuten (maximaal 37 °C) indien nodig.
- 2. Verwijder de beschermkapjes van de injectieflacon met poeder en de injectieflacon met oplosmiddel, en desinfecteer de rubberen stop van beide injectieflacons. Plaats de injectieflacons op een vlakke ondergrond.
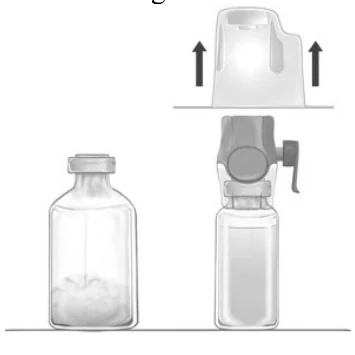
- 3. Open de verpakking van de BAXJECT II Hi-Flow door de beschermfolie te verwijderen zonder de inhoud van de verpakking aan te raken (figuur a). Neem het hulpmiddel nog niet uit de verpakking.
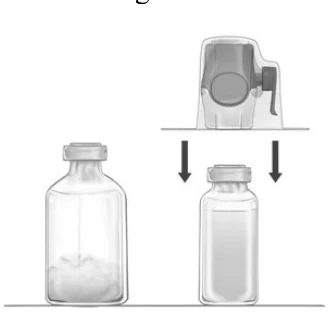
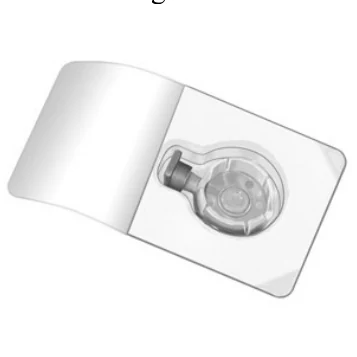
- 4. Draai de verpakking om en druk de doorzichtige plastic spike door de rubberen stop van de injectieflacon met oplosmiddel (figuur b). Verwijder de verpakking van de BAXJECT II Hi-Flow (figuur c). Laat het blauwe beschermkapje op de BAXJECT II Hi-Flow zitten.
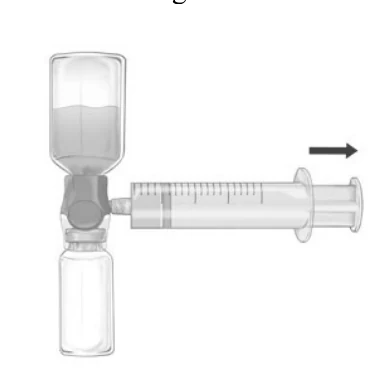
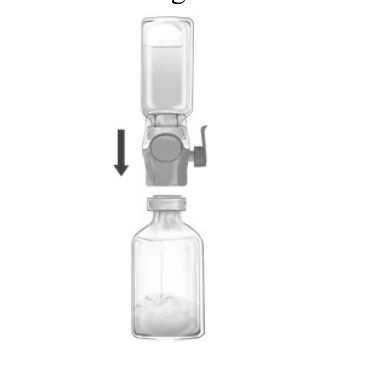
- 5. Draai het systeem, dat bestaat uit de BAXJECT II Hi-Flow en de injectieflacon met oplosmiddel, om zodat de injectieflacon met oplosmiddel zich bovenaan bevindt. Druk de paarse plastic spike door de stop van de injectieflacon met FEIBA. Door het vacuüm wordt het oplosmiddel opgezogen in de injectieflacon met FEIBA (figuur d).
- 6. Zwenk voorzichtig (maar schud niet) de injectieflacon tot alle materiaal opgelost is. Controleer of FEIBA volledig opgelost is. Als dat niet het geval is, kan het actieve materiaal de filter niet passeren.
| figuur a | figuur b | figuur c |
Infusie
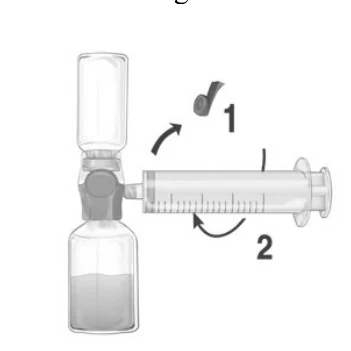
- 1. Verwijder het blauwe beschermkapje van de BAXJECT II Hi-Flow. Sluit de spuit stevig aan op de BAXJECT II Hi-Flow. GEEN LUCHT OPZUIGEN IN DE SPUIT (figuur e). Om een stevige connectie tussen de spuit en de BAXJECT II Hi-Flow te verzekeren, wordt het gebruik van een spuit met luer lock systeem sterk aangeraden (bij montage, draai de spuit met de klok mee tot de eindpositie).
- 2. Draai het systeem om zodat het opgeloste product zich bovenaan bevindt. Zuig het opgeloste product in de spuit door de zuiger langzaam achteruit te trekken en zorg ervoor dat de stevige connectie tussen de BAXJECT II Hi-Flow en de spuit behouden blijft gedurende het gehele proces (figuur f).
- 3. Koppel de spuit los.
- 4. Indien schuimen van het product optreedt, wacht dan tot het schuim verdwenen is. Injecteer de oplossing langzaam intraveneus met de ingesloten infusieset.
| figuur d | figuur e | figuur f |
Een infusiesnelheid van 10 E FEIBA/kg lichaamsgewicht per minuut mag niet worden overschreden.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
1221 Wenen
Oostenrijk
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
FEIBA 100 E/ml, poeder en oplosmiddel voor oplossing voor infusie: RVG 131320.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 februari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.1, 4.2, 4.4 t/m 4.6, 5.1 en 6.5: 28 augustus 2024