


SmPC (samenvatting van de productkenmerken) - Prufibry
1. NAAM VAN HET GENEESMIDDEL
Prufibry 1 g poeder en oplosmiddel voor oplossing voor injectie/infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Humaan fibrinogeen
Eén flacon bevat nominaal 1 g humaan fibrinogeen.
Prufibry bevat ongeveer 20 mg/ml humaan fibrinogeen na reconstitutie met 50 ml oplosmiddel (water voor injecties).
Het gehalte aan stollingseiwit wordt bepaald volgens de Europese Farmacopee voor humaan fibrinogeen.
Geproduceerd uit het plasma van menselijke donoren.
Hulpstoffen met bekend effect
Eén flacon bevat ongeveer 132,2 mg natrium (5,8 mmol) en 25,5 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie/infusie
Wit poeder en helder, kleurloos oplosmiddel.
Prufibry heeft een pH van 6,5-7,5 en een osmolaliteit van ≥ 240 mOsmol/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Prufibry is geïndiceerd:
- voor de behandeling en perioperatieve profylaxe van bloedingen bij patiënten met congenitale hypo- of afibrinogenemie met bloedingsneiging;
- als aanvullende therapie bij de behandeling van ongecontroleerde ernstige hemorragie bij verworven hypofibrinogenemie als gevolg van chirurgie of trauma.
Prufibry is geïndiceerd voor gebruik bij volwassenen, kinderen en adolescenten (0-18 jaar).
4.2 Dosering en wijze van toediening
De behandeling dient te worden ingesteld onder toezicht van een arts met ervaring in de behandeling van stollingsstoornissen.
Dosering
De dosering en duur van de substitutietherapie zijn afhankelijk van de ernst van de stoornis, de locatie en omvang van de bloeding en de klinische toestand van de patiënt.
De (functionele) fibrinogeenspiegel moet worden bepaald om de individuele dosering te berekenen, en de hoeveelheid en de frequentie van de toediening moeten per patiënt individueel worden bepaald door regelmatige meting van de plasmaspiegel van fibrinogeen en voortdurende controle van de klinische toestand van de patiënt en andere gebruikte substitutietherapieën.
De normale plasmaspiegel van fibrinogeen ligt in het bereik van 1,5-4,5 g/l. Bij congenitale hypo- of afibrinogenemie is de kritische plasmaspiegel van fibrinogeen waaronder bloedingen kunnen optreden ongeveer 0,5-1,0 g/l.
In geval van een grote operatieve ingreep is de precieze controle van substitutietherapie via stollingstesten essentieel.
- 1. Perioperatieve profylaxe en behandeling van bloedingen bij patiënten met congenitale hypo- of afibrinogenemie met bloedingsneiging
In geval van operatieve ingrepen wordt, om overmatig bloeden tijdens de operatie te voorkomen, een preventieve behandeling aanbevolen om de fibrinogeenspiegel te verhogen naar 1 g/l en het fibrinogeen op dit niveau te houden tot hemostase is gewaarborgd, en tot boven 0,5 g/l tot de wondgenezing is voltooid.
In geval van bloedingsepisodes wordt een plasmaspiegel van fibrinogeen met een streefwaarde van 1 g/l aanbevolen.
In beide gevallen, zowel bij een operatieve ingreep als bij de behandeling van een bloedingsepisode, moet de dosis als volgt worden berekend:
Volwassenen, kinderen en adolescenten (6-18 jaar):

Kinderen < 6 jaar:
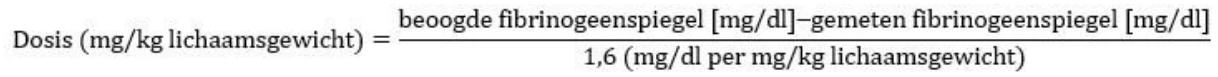
Als de fibrinogeenspiegel niet bekend is, wordt de volgende aanvangsdosis aanbevolen:
Volwassenen, kinderen en adolescenten (0-18 jaar):
70 mg/kg lichaamsgewicht.
Daaropvolgende doseringen (doses en frequentie van injecties) moeten worden aangepast op basis van de klinische toestand van de patiënt en de laboratoriumuitslagen.
De biologische halfwaardetijd van fibrinogeen is 3-4 dagen. Als er geen verbruik is, is herhaalde behandeling met humaan fibrinogeen dus meestal niet nodig. Gezien de accumulatie die optreedt in geval van herhaalde toediening voor profylactisch gebruik, dienen de dosis en frequentie te worden bepaald aan de hand van de therapeutische doelen van de arts bij een bepaalde patiënt.
- 2. Behandeling van bloedingen bij patiënten met verworven hypofibrinogenemie
Volwassenen:
In het algemeen wordt eerst 1-2 g toegediend, indien nodig gevolgd door aanvullende infusies. In geval van ernstige hemorragie, bijvoorbeeld bij grote operaties, kunnen grotere hoeveelheden (4-8 g) fibrinogeen nodig zijn.
Kinderen en adolescenten (0-18 jaar):
De dosering moet worden bepaald op basis van het lichaamsgewicht en de klinische noodzaak, maar is meestal 20-30 mg/kg.
Wijze van toediening
Intraveneuze infusie of injectie
Prufibry moet langzaam intraveneus worden toegediend. De geadviseerde maximumsnelheid is:
| Patiëntengroep | Maximale infusiesnelheid |
|---|---|
| Volwassenen, kinderen en adolescenten (6-18 jaar) met congenitale hypo- of afibrinogenemie | 5 ml/min (100 mg/min) |
| Kinderen (< 6 jaar) met congenitale hypo- of afibrinogenemie | < 5 ml/min (< 100 mg/min) via infuuspomp, aangepast naar leeftijd, lichaamsgewicht en medische toestand |
| Volwassenen, kinderen en adolescenten (0-18 jaar) met verworven fibrinogeendeficiëntie | 250 ml/min (5 g/min) |
Voor instructies over de reconstitutie van het product voorafgaand aan toediening, zie rubriek 6.2 en 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Trombo-embolie
Er bestaat een risico op trombose als patiënten met ofwel congenitale ofwel verworven deficiëntie worden behandeld met humaan fibrinogeen, met name bij hoge doses of herhaalde dosering. Patiënten die humaan fibrinogeen krijgen, dienen nauwkeurig te worden geobserveerd op tekenen of symptomen van trombose.
Bij patiënten met een voorgeschiedenis van coronaire hartziekte of myocardinfarct, bij patiënten met een leveraandoening, bij peri- of postoperatieve patiënten, bij neonaten of bij patiënten met een risico op trombo-embolische voorvallen of gedissemineerde intravasale bloedstolling moet het mogelijke voordeel van een behandeling met humaan plasmafibrinogeen worden afgewogen tegen het risico op trombo-embolische complicaties. Voorzichtigheid en nauwgezette controle zijn ook geboden.
Verworven hypofibrinogenemie gaat gepaard met lage plasmaconcentraties van alle stollingsfactoren (niet alleen fibrinogeen) en remmers en dus moet een behandeling worden overwogen met bloedproducten die stollingsfactoren bevatten. Zorgvuldige controle van het stollingssysteem is vereist.
Allergische of anafylaxie-achtige reacties
Als er allergische of anafylaxie-achtige reacties optreden, moet de injectie/infusie onmiddellijk worden gestopt. In geval van een anafylactische shock moet de standaard medische behandeling voor shocks worden ingesteld.
Overdraagbare agentia
Standaardmaatregelen om infecties te voorkomen als gevolg van het gebruik van geneesmiddelen die zijn bereid uit humaan bloed of plasma zijn onder meer de selectie van donoren, screening van individuele donaties en plasmapools op specifieke infectiemarkers en het opnemen van doeltreffende productiestappen voor het inactiveren/verwijderen van virussen. Ondanks dit kan de mogelijkheid van de overdracht van infectieuze agentia niet volledig worden uitgesloten bij de toediening van geneesmiddelen die uit humaan bloed of plasma zijn bereid. Dit geldt ook voor onbekende of opkomende virussen en andere pathogenen.
De genomen maatregelen worden als doeltreffend beschouwd voor omhulde virussen, zoals het humaan immunodeficiëntievirus (hiv), het hepatitis B-virus (HBV) en het hepatitis C-virus (HCV), en voor het niet-omhulde hepatitis A-virus (HAV).
De genomen maatregelen kunnen van beperkte waarde zijn tegen niet-omhulde virussen, zoals het parvovirus B19. Infectie met het parvovirus B19 kan ernstig zijn voor zwangere vrouwen (foetale infectie) en voor personen met immunodeficiëntie of verhoogde erytropoëse (bijv. bij hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) moet worden overwogen voor patiënten die regelmatig/herhaaldelijk van humaan plasma afgeleide producten krijgen.
Immunogeniciteit
In geval van substitutietherapie met stollingsfactoren bij andere congenitale deficiënties zijn antilichaamreacties waargenomen, maar er zijn momenteel geen gegevens over fibrinogeen.
Hulpstoffen met bekend effect
Gehalte aan natrium
Dit geneesmiddel bevat ongeveer 132,2 mg (5,8 mmol) natrium per flacon, overeenkomend met 6,6% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Gehalte aan polysorbaat 80
Dit geneesmiddel bevat ongeveer 25,5 mg polysorbaat 80 per flacon. Polysorbaten kunnen allergische reacties veroorzaken.
Pediatrische patiënten
De bijzondere waarschuwingen en voorzorgen bij gebruik die voor volwassenen worden genoemd, gelden ook voor pediatrische patiënten.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van producten met humaan fibrinogeen en andere geneesmiddelen bekend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid van Prufibry voor gebruik tijdens de zwangerschap bij de mens is niet in gecontroleerde klinische onderzoeken vastgesteld. De klinische ervaring met fibrinogeenproducten bij de behandeling van verloskundige complicaties duidt erop dat er geen schadelijke effecten te verwachten zijn voor het verloop van de zwangerschap of de gezondheid van de foetus of de neonaat.
Borstvoeding
De veiligheid van Prufibry voor gebruik tijdens de borstvoeding is niet in gecontroleerde klinische onderzoeken vastgesteld.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Prufibry heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Lijst van bijwerkingen in tabelvorm:
De onderstaande tabel is opgesteld volgens de MedDRA-classificatie voor systeem/orgaanklasse (SOC en voorkeurstermniveau (PT)).
De frequenties zijn geëvalueerd op basis van de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De volgende bijwerkingen van Prufibry zijn gemeld in twee gecontroleerde klinische onderzoeken of zijn bekend van andere fibrinogeenproducten:
| Standaard systeem/orgaanklassen volgens MedDRA | Bijwerking | Frequentie |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Trombocytopenie | Soms |
| Immuunsysteemaandoeningen | Allergische/anafylactisch-achtige reacties | Niet bekend |
| Bloedvataandoeningen | Trombo-embolische voorvallen (waaronder myocardinfarct en longembolie (zie rubriek 4.4)) | Vaak* |
| Huid- en onderhuidaandoeningen | Urticaria, pruritus | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Soms |
* De frequentie is afkomstig van een gepoolde analyse van één enkelarmig klinisch onderzoek en één actief gecontroleerd klinisch onderzoek (incidentie: 1,3% van de proefpersonen). In het actief gecontroleerde onderzoek was de frequentie hoger in de groep met het vergelijkingsmiddel (0,9% vs. 3,6% van de proefpersonen).
Voor veiligheidsinformatie met betrekking tot overdraagbare agentia, zie rubriek 4.4.
Pediatrische patiënten
Vierentwintig patiënten in de leeftijd van 1 tot < 18 jaar werden behandeld in een klinisch fase I/III-onderzoek naar congenitale fibrinogeendeficiëntie (zie rubriek 5.1). Het algemene veiligheidsprofiel van volwassenen, adolescenten en kinderen vertoont geen verschillen. Er zijn geen gegevens beschikbaar over pediatrisch gebruik van Prufibry bij verworven fibrinogeendeficiëntie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl
4.9 Overdosering
Om overdosering te voorkomen, is regelmatige controle van de plasmaspiegel van fibrinogeen tijdens de therapie geïndiceerd (zie rubriek 4.2).
In geval van overdosering is het risico op het ontstaan van trombo-embolische complicaties vergroot.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, humaan fibrinogeen, ATC-code: B02BB01
Humaan fibrinogeen (coagulatiefactor I) wordt, bij aanwezigheid van trombine, geactiveerde coagulatiefactor XIII (FXIIIa) en calciumionen, omgezet in een stabiel en elastisch driedimensionaal hemostatisch fibrinestolsel.
Werkingsmechanisme
De toediening van humaan fibrinogeen leidt tot een stijging van de plasmaspiegel van fibrinogeen en kan tijdelijk het stollingsdefect van patiënten met fibrinogeendeficiëntie corrigeren.
Farmacodynamische effecten
In een prospectief, open-label, multicentrisch klinisch fase I-onderzoek werden de farmacodynamische eigenschappen van Prufibry geëvalueerd bij 27 patiënten uit alle leeftijdsgroepen met afibrinogenemie of ernstige hypofibrinogenemie. De beoordeling was gebaseerd op het niveau van fibrinogeenactiviteit (fibrinogen activity, FiAc) in plasma na een enkelvoudige intraveneuze toediening van 70 mg/kg lichaamsgewicht. De maximale stevigheid van de stolsels (maximum clot firmness, MCF), als surrogaatparameter van de klinische werkzaamheid, liet een sterke positieve correlatie zien met het FiAc-gehalte aan Prufibry (correlatiecoëfficiënt van Pearson > 0,7) bij patiënten uit alle leeftijdsgroepen.
Klinische werkzaamheid en veiligheid
Congenitale hypo- of afibrinogenemie
In een prospectief, open-label, multicentrisch klinisch fase III-onderzoek werden de werkzaamheid en veiligheid van een enkelvoudige of herhaalde toediening van Prufibry onderzocht bij behandeling op aanvraag (on-demand treatment, ODT) of profylaxe op aanvraag (on-demand prophylaxis, ODP) van 175 bloedingsvoorvallen bij 36 patiënten uit alle leeftijdsgroepen met congenitale fibrinogeendeficiëntie. De totale hemostatische respons (overall haemostatic response, OHR) voor elke operatieve ingreep en elk behandeld bloedingsvoorval werd beoordeeld door de onderzoeker middels een vooraf gedefinieerde schaal. De doses Prufibry die preoperatief voor operatieve bloedingsvoorvallen waren gebruikt, waren ongeveer 58 mg/kg lichaamsgewicht bij volwassenen en 71-83 mg/kg lichaamsgewicht bij pediatrische patiënten. De OHR voor een spontane bloeding, operatie of posttraumatische bloeding liet een behandelsucces zien bij 173 van de 175 bloedingsvoorvallen (98,9%, waaronder een uitstekende OHR (85,7%) en goede OHR (13,1%)). In alle leeftijdsgroepen werd in de loop van de tijd na intraveneuze toediening van Prufibry een significante toename van de gemiddelde MCF waargenomen.
De resultaten van alle eindpunten voor de werkzaamheid lieten noch opvallende verschillen tussen leeftijdsgroepen zien, noch verschillen ten aanzien van het soort behandeling (ODT of ODP) en de ernst van de bloeding.
Enkelvoudige of herhaalde infusie van Prufibry bleek veilig te zijn en werd goed verdragen door alle leeftijdsgroepen met congenitale fibrinogeendeficiëntie. Het veiligheidsprofiel is in overeenstemming met de aard van de onderliggende ziekte en het farmacologische werkingsmechanisme en sluit aan bij het verwachte veiligheidsprofiel van producten met humaan fibrinogeen.
Verworven hypofibrinogenemie
In een prospectief, gerandomiseerd, actief gecontroleerd, multicentrisch, deels geblindeerd klinisch fase III-onderzoek bij volwassenen die een grote wervelkolom- of buikoperatie (cytoreductieve pseudomyxoma peritonei (PMP)) ondergingen, werd de werkzaamheid en veiligheid van intraoperatieve intraveneuze toediening van Prufibry onderzocht als aanvullende therapie voor de behandeling van ongecontroleerde ernstige hemorragie bij verworven hypofibrinogenemie. Als gevolg van verschillen tussen de operatieve ingrepen (operatie aan wervelkolom - geïndividualiseerd, FIBTEM-geleide dosering, en PMP-operatie - vaste, preventieve dosering) werden bij twee operatiepopulaties verschillende doseringsschema’s toegepast. De resultaten voor beide operatiepopulaties bevestigden de doseringsinstructies van Prufibry bij verworven hypofibrinogenemie die vermeld staan in rubriek 4.2. Het primaire eindpunt voor de werkzaamheid had tot doel om de non-inferioriteit van Prufibry aan te tonen ten opzichte van standaardtherapie (vers bevroren plasma/cryoprecipitaat (fresh frozen plasma, FFP/cryo) met een non-inferioriteitsmarge van 150 ml bij het verminderen van intraoperatief bloedverlies.
De non-inferioriteit van Prufibry vergeleken met FFP/cryo werd aangetoond (p < 0,001 van Van Elteren). Prufibry is uiterst effectief in diverse subgroepen, zoals aangetoond door het significant lagere gemiddelde bloedverlies in de Prufibry-groep vergeleken met de FFP/cryo-groep en bevestigd door gevoeligheidsanalyses. Het gemiddelde (SD) bloedverlies voor alle patiënten na het besluit om tot het eind van de operatie met Prufibry of FFP/cryo te behandelen, was 1.444,4 ml (992,77 ml) in de Prufibry-groep en 1.735,1 ml (1.029,17 ml) in de FFP/cryo-groep. Het kleinste-kwadratengemiddelde verschil tussen de twee behandelingsgroepen was -279,43 ml en de bovengrens van het tweezijdige 95%-BI van het verschil was -6,48 ml, wat niet groter was dan de vooraf gedefinieerde non-inferioriteitsmarge van 150 ml.
De toegediende totale dosis Prufibry varieerde van 1 g tot 9 g, waarbij het merendeel van de patiënten 1 g tot 4 g kreeg. De toediening in de Prufibry-groep resulteerde in een lager totaal bloedverlies vergeleken met de FFP/cryo-groep.
De gegevens bevestigden het gunstige veiligheidsprofiel van Prufibry. De waargenomen bijwerkingen en klinische parameters zijn in lijn met de verwachtingen voor dit type operatieve interventies en voor producten met humaan fibrinogeen.
Pediatrische patiënten
Prufibry werd toegediend in een klinisch fase I/III-onderzoek aan in totaal 28 pediatrische patiënten met congenitale fibrinogeendeficiëntie (12 patiënten in fase I/16 patiënten in fase III. In beide fasen werden 4 patiënten behandeld met Prufibry). In het klinische fase I-onderzoek werden de FK- en FD- eigenschappen geëvalueerd voor 6 kinderen (in de leeftijd tot 6 jaar), 3 kinderen (in de leeftijd van 6 tot 12 jaar) en 3 adolescenten (in de leeftijd van 12 tot 18 jaar). De pediatrische patiënten die in het klinische fase III-onderzoek werden behandeld, bestonden uit 3 kinderen (in de leeftijd tot 6 jaar), 9 kinderen (in de leeftijd van 6 tot <12 jaar) en 4 adolescenten (in de leeftijd van 12 tot <18 jaar).
De gemelde gegevens laten geen opvallende verschillen zien in de blootstelling aan Prufibry en het herstel van de fibrinogeenspiegel tussen volwassenen, kinderen en adolescenten.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Prufibry in alle subgroepen van pediatrische patiënten bij de behandeling van verworven fibrinogeendeficiëntie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Humaan fibrinogeen is een normaal bestanddeel van menselijk plasma en werkt zoals endogeen fibrinogeen.
Prufibry wordt intraveneus toegediend en is onmiddellijk beschikbaar in een plasmaconcentratie die overeenkomt met de toegediende dosis. De biologische halfwaardetijd van fibrinogeen in plasma is 3-4 dagen.
De farmacokinetische eigenschappen van Prufibry werden onderzocht op basis van het gehalte aan FiAg (fibrinogeen-antigeen) en FiAc in plasma na een enkelvoudige intraveneuze toediening van 70 mg/kg lichaamsgewicht bij patiënten met congenitale afibrinogenemie of ernstige hypofibrinogenemie uit alle leeftijdsgroepen.
De FK-eigenschappen van FiAg na intraveneuze toediening van Prufibry werden goed beschreven in een dispositiemodel met twee compartimenten met eliminatie van de eerste orde. De voorspellingen die voor de non-compartimentele analyse (NCA) van het FiAg-plasmagehalte werden gebruikt, kwamen goed overeen met de individuele FiAg-waarnemingen in het onderzoek. De tabel hieronder bevat een samenvatting van de FK-parameters van FiAg en FiAc aan de hand van een populatie-FK/FD-model, gebaseerd op individuele NCA-parameters.
Tabel 1: Samenvatting van de farmacokinetische parameters (n=27) van Prufibry
| Parameter | Gemiddeld (SD) | Bereik |
|---|---|---|
| Fibrinogeen-antigeen | ||
| t1/2 [u] | 67,9 (15,3) | 45,7-96,4 |
| Cmax [g/l] | 1,81 (0,42) | 0,713-2,81 |
| AUC0-∞ [g×u/l)] | 173 (45,4) | 104-289 |
| MRT0-∞ [u] | 133 (17,4) | 99,4-166 |
| Vdss per kg [ml/kg] | 57,8 (19,1) | 32,9-112 |
| CL per kg (ml/[u*kg]) | 0,43 (0,1) | 0,24-0,67 |
| IR (mg/dl per mg/kg dosis) | 2,63 (0,652) | (1-4,42) |
| Fibrinogeenactiviteit | ||
| t1/2 [u] | 60,3 (13,3) | 41,2-90,3 |
| Cmax [g/l] | 1,26 (0,4) | 0,403-2,26 |
| AUC0-∞ [g×u/l)] | 104 (33,5) | 55,5-200 |
| MRT0-∞ [u] | 124 (16,2) | 95,8-159 |
| Vdss per kg [ml/kg] | 92,4 (34,7) | 43-201 |
| CL per kg (ml/[u*kg]) | 0,733 (0,2) | 0,35-1,26 |
| IR (mg/dl per mg/kg dosis) | 1,88 (0,61) | 0,56-3,17 |
Afkortingen: AUC0-∞ = AUC van tijdstip 0 tot oneindig; Cmax = maximale concentratie; CL: klaring; IR: incrementeel herstel op basis van waarnemingen; MRT0-∞: gemiddelde verblijftijd geëxtrapoleerd naar ∞; n: aantal patiënten; SD: standaarddeviatie; t1/2: halfwaardetijd; Vdss: distributievolume bij steady state.
De verkregen gegevens tonen aan dat de toediening van Prufibry resulteert in een toename van de systemische fibrinogeenconcentratie (FiAg) (vanaf 0 g/l vóór de dosis tot 1,86 g/l aan het eind van de infusie) bij de patiënten, gekoppeld aan een verbeterde fibrinogeenactiviteit (FiAc) (tot 1,28 g/l in de pediatrische groepen en 1,34 g/l bij volwassenen). Derhalve is bewezen dat Prufibry een geschikte substitutietherapie is voor patiënten met fibrinogeendeficiëntie.
Pediatrische patiënten
De gemiddelde AUC0-∞ van zowel FiAg als FiAc was lager in alle 3 pediatrische groepen vergeleken met volwassenen. De verlaagde AUC0-∞ bij kinderen was het verwachte gevolg van de toediening op basis van lichaamsgewicht, waarbij bekend is dat de metabole capaciteit per kilogram toeneemt naarmate het lichaamsgewicht afneemt.
Andere FK-parameters laten geen klinisch relevant verschil zien tussen leeftijdsgroepen.
De FK/FD-gegevens tonen bovendien aan dat Prufibry geschikt is voor gebruik bij alle leeftijdsgroepen indien een toedieningsaanpak wordt gebruikt die is gebaseerd op lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering en trombogeniciteit (Wessler-test).
Preklinische onderzoeken met toxiciteit bij herhaalde toediening (chronische of reproductietoxiciteit, carcinogeniciteit en mutageniciteit) kunnen redelijkerwijs niet in conventionele diermodellen worden uitgevoerd vanwege de aanmaak van antilichamen na de toediening van heterologe menselijke eiwitten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder: argininehydrochloride, polysorbaat 80, natriumchloride, natriumcitraatdihydraat, trehalosedihydraat.
Oplosmiddel: water voor injecties.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden en moet het via een afzonderlijke injectie/infuuslijn worden toegediend.
Voor de intraveneuze toediening van de gereconstitueerde oplossing bij kamertemperatuur wordt een standaard infuusset geadviseerd.
6.3 Houdbaarheid
2 jaar
De chemische en fysische stabiliteit tijdens gebruik van de gereconstitueerde oplossing is gedurende 24 uur bij kamertemperatuur (max. 25°C) aangetoond.
Vanuit microbiologisch oogpunt moet het product onmiddellijk na reconstitutie worden gebruikt. Als het product niet onmiddellijk wordt gebruikt, zijn de bewaarperiode en de condities tijdens gebruik voor de verantwoordelijkheid van de gebruiker. De gereconstitueerde oplossing mag niet worden ingevroren of in een koelkast worden bewaard.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C. Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
1 verpakking met Prufibry bevat:
- 1 g humaan fibrinogeen in een kleurloze flacon van 100 ml (glas type I), afgesloten met een broombutylrubberen stop en afgedicht met een flip-off-dop van aluminium en kunststof;
- 50 ml oplosmiddel (water voor injecties) in een kleurloze flacon van 50 ml (glas type I), afgesloten met een chloorbutylrubberen stop en afgedicht met een flip-off-dop van aluminium en kunststof;
- 1 overhevelsysteem met geïntegreerde filter.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en hantering:
Tijdens alle stappen van de procedure moet volledige steriliteit worden gewaarborgd!
Afb. 1
Afb. 2
Afb. 3
Afb. 4
Afb. 5
Afb. 6
Afb. 7
Afb. 8
Afb. 9
Oplossen van het concentraat:
- Laat de ongeopende flacons met het oplosmiddel (water voor injecties) en het product op kamertemperatuur komen.
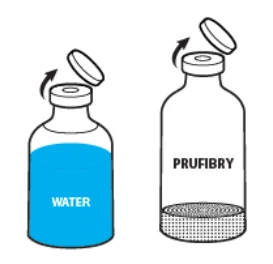
- Verwijder de doppen van het oplosmiddel en de productflacon om het middelste deel van de rubberen stoppen bloot te leggen (afb. 1). Zorg dat de rubberen stoppen van het product en de flacons met oplosmiddel met een desinfectiemiddel zijn behandeld.
- Verwijder de bovenkant van de verpakking van het overhevelsysteem in zijn geheel (afb. 2). Om de steriliteit te behouden, mag het overhevelsysteem niet uit de doorzichtige blisterverpakking worden gehaald. Raak de punt niet aan.
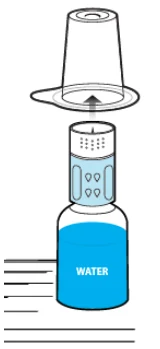
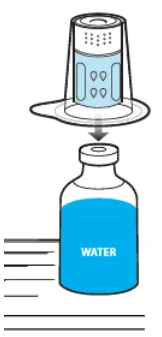
- Zet de flacon met oplosmiddel op een vlakke ondergrond. Plaats het blauwe gedeelte van het overhevelsysteem, dat zich in de blisterverpakking bevindt, recht op de rechtop staande flacon met oplosmiddel (afb. 3) tot het vastklikt. Draai niet aan het overhevelsysteem!
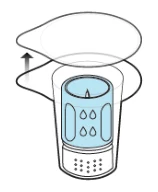
- Verwijder het resterende deel van de blisterverpakking van het overhevelsysteem. Nu is het witte gedeelte van het overhevelsysteem zichtbaar (afb. 4).
- Zet de productflacon op een vlakke ondergrond.
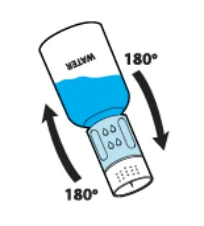
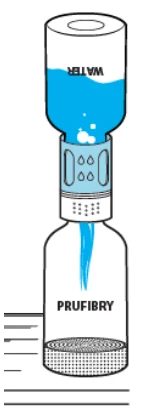
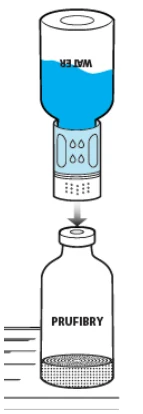
- Keer het overhevelsysteem en de flacon met oplosmiddel als één geheel om (afb. 5). Duw de punt van het witte gedeelte van de adapter recht naar beneden door de stop van de productflacon (afb. 6) tot deze vastklikt. Door het vacuüm dat in de productflacon aanwezig is, stroomt het oplosmiddel in de productflacon (afb. 7).
- Zwenk het geheel, bestaande uit overhevelsysteem, product- en oplosmiddelflacon, voorzichtig zodat het preparaat kan oplossen. Schud het geheel niet, om schuimvorming te voorkomen. Het poeder moet binnen ongeveer 3 minuten volledig zijn opgelost. Het oplossen van het poeder mag niet langer dan 30 minuten duren. Als het poeder niet binnen 30 minuten is opgelost, moet het product worden weggegooid. De oplossing is helder of licht opalescent.
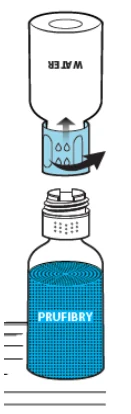
- Schroef daarna het blauwe gedeelte van het overhevelsysteem samen met de oplosmiddelflacon tegen de klok in los (afb. 8). Gooi de flacon met oplosmiddel weg, inclusief het daaraan bevestigde blauwe gedeelte van het overhevelsysteem. Nu is de luerlockconnector zichtbaar. Raak de luerlockconnector niet aan om de steriliteit te behouden.
De gebruiksklare oplossing moet onmiddellijk na het oplossen worden gebruikt. Het gereconstitueerde product moet voorafgaand aan toediening visueel worden gecontroleerd op deeltjes en verkleuring.
De oplossing moet vrijwel kleurloos zijn. Gebruik geen oplossingen die troebel zijn of zichtbare deeltjes bevatten.
Injectie:
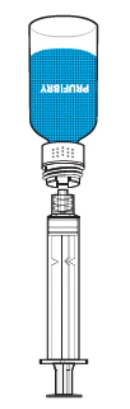
- Nadat u het poeder op de hierboven beschreven manier hebt opgelost, schroeft u met behulp van het witte deel van het overhevelsysteem een spuit op de luerlockconnector van de productflacon (afb. 9). Hierdoor kunt u het opgeloste geneesmiddel gemakkelijk opzuigen in de spuit. Dit moet met een constante kracht worden gedaan om schuimvorming te voorkomen. Een aparte filter is niet nodig, omdat het overhevelsysteem een eigen geïntegreerde filter heeft.
Koppel de flacon voorzichtig los van de spuit met behulp van het witte gedeelte van het overhevelsysteem. Voor de intraveneuze toediening van de gereconstitueerde oplossing wordt een
- standaard infuusset geadviseerd. Prufibry mag niet met andere geneesmiddelen gemengd worden en moet via een afzonderlijke injectie/infuuslijn worden toegediend.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Biotest Pharma GmbH
Landsteinerstraße 5
63303 Dreieich
Duitsland
Tel.: +49-6103 801-0
Telefax: +49 6103 801-150
e-mail: mail@biotest.com
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 136736
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 augustus 2026