


SmPC (samenvatting van de productkenmerken) - Veyvondi
1. NAAM VAN HET GENEESMIDDEL
VEYVONDI 650 IE poeder en oplosmiddel voor oplossing voor injectie
VEYVONDI 1.300 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
VEYVONDI 650 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon met poeder bevat nominaal 650 Internationale Eenheden (IE) vonicog alfa. Na reconstitutie met 5 ml van het verstrekte oplosmiddel bevat VEYVONDI circa 130 IE/ml vonicog alfa.
VEYVONDI 1.300 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon met poeder bevat nominaal 1.300 Internationale Eenheden (IE) vonicog alfa. Na reconstitutie met 10 ml van het verstrekte oplosmiddel bevat VEYVONDI 130 IE/ml vonicog alfa.
De specifieke activiteit van VEYVONDI is ongeveer 110 IE vWF:RCo/mg eiwit. De sterkte van von-Willebrand-factor (vWF) (IE) wordt bepaald aan de hand van de test voor ristocetinecofactoractiviteit (vWF:RCo) uit de Europese Farmacopee. De ristocetinecofactoractiviteit van recombinant menselijk von-Willebrand-factor werd bepaald met de Internationale Standaard voor von-Willebrand-factorconcentraat (WGO).
Vonicog alfa is een gezuiverde recombinant menselijk von-Willebrand-factor (rVWF). Het middel wordt vervaardigd met recombinant-DNA-techniek (rDNA) in de ovariumcellen van de Chinese hamster zonder toevoeging van exogeen eiwit afkomstig van mensen of dieren tijdens de celkweek, zuivering of voorbereiding.
Het product bevat slechts sporen van recombinant menselijk stollingsfactor VIII (≤ 0,01 IE FVIII/IE vWF:RCo) zoals bepaald met de chromogene test voor factor VIII (FVIII) uit de Europese Farmacopee.
Hulpstof(fen) met bekend effect
Elke injectieflacon met 650 IE poeder bevat 5,2 mg natrium en 0,5 mg polysorbaat 80. Elke injectieflacon met 1.300 IE poeder bevat 10,4 mg natrium en 1,0 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Het poeder is een wit tot gebroken wit, gelyofiliseerd poeder.
Het oplosmiddel is een heldere en kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie en behandeling van hemorragie of chirurgische bloedingen bij volwassenen (18 jaar en ouder) met de ziekte van von Willebrand, wanneer de behandeling met desmopressine (DDAVP) alleen niet doeltreffend of gecontra-indiceerd is.
Behandeling van hemorragie bij kinderen (jonger dan 18 jaar) met de ziekte van von Willebrand, wanneer de behandeling met desmopressine (DDAVP) alleen niet doeltreffend of gecontra-indiceerd is.
VEYVONDI mag niet worden gebruikt bij de behandeling van hemofilie A.
4.2 Dosering en wijze van toediening
De behandeling van de ziekte van von Willebrand dient plaats te vinden onder toezicht van een arts die ervaring heeft met de behandeling van hemostatische stoornissen.
Dosering
De dosering en frequentie van toediening dienen individueel te worden vastgesteld aan de hand van het klinisch oordeel en op basis van het gewicht van de patiënt, het type en de ernst van de bloedingen/chirurgische ingreep en op basis van monitoring van passende klinische maatstaven en laboratoriummaatstaven. Indien de dosis wordt bepaald op basis van lichaamsgewicht, kan aanpassing voor patiënten met onder- of overgewicht nodig zijn.
In het algemeen verhoogt 1 IE/kg (vWF:RCo/VEYVONDI/vonicog alfa) de vWF:RCo in plasma met 0,02 IE/ml (2%).
Hemostase kan niet worden bereikt totdat de stollingsactiviteit van factor VIII (FVIII:C) ten minste 0,4 IE/ml is (≥ 40% van de normale activiteit). Afhankelijk van de FVIII:C-spiegels van de patiënt bij baseline zal een enkelvoudige infusie van rVWF bij een meerderheid van de patiënten leiden tot een stijging boven 40% in endogene activiteit van FVIII:C binnen 6 uur en resulteren in behoud van dit niveau tot maximaal 72 uur na infusie. De dosis en duur van de behandeling zijn afhankelijk van de klinische toestand van de patiënt, het type en de ernst van de bloeding en zowel de vWF:RCo als de FVIII:C-spiegel. Indien de FVIII:C-plasmaspiegel bij baseline van de patiënt < 40% of niet bekend is en in alle situaties waarin een snelle correctie van de hemostase dient te worden bereikt, zoals behandeling van een acute hemorragie, ernstig letsel of spoedchirurgie, is het noodzakelijk om samen met de eerste infusie van VEYVONDI een rFVIII-product toe te dienen om een hemostatische FVIII:C-plasmaspiegel te bereiken.
Indien een onmiddellijke verhoging van de FVIII:C-spiegel echter niet noodzakelijk is of indien de FVIII:C-spiegel bij baseline voldoende hoog is om voor hemostase te zorgen, dan kan de arts besluiten de gelijktijdige toediening van rFVIII bij de eerste infusie van VEYVONDI achterwege te laten.
In het geval van ernstige bloedingen of grote operaties waarvoor herhaalde, frequente infusies noodzakelijk zijn, wordt monitoring van de FVIII:C-spiegels aanbevolen met het oog op de beslissing of rFVIII noodzakelijk is voor volgende infusies om een te grote verhoging van de FVIII:C-spiegel te voorkomen.
Behandeling van bloedingen (behandeling op aanvraag) bij volwassenen en kinderen
Begin van de behandeling
De eerste dosis VEYVONDI dient 40 tot 80 IE/kg lichaamsgewicht te zijn. Als vervangingswaarden dienen vWF:RCo > 0,6 IE/ml (60%) en FVIII:C > 0,4 IE/ml (40%) te worden bereikt. De doseringsrichtlijnen voor de behandeling van lichte en ernstige hemorragieën worden weergegeven in Tabel 1.
VEYVONDI dient te worden toegediend in combinatie met rFVIII indien de FVIII:C-spiegels < 40% of niet bekend zijn, om bloedingen te stelpen. De dosis rFVIII dient te worden berekend aan de hand van het verschil tussen de FVIII:C-plasmaspiegel bij baseline van de patiënt en de gewenste piekspiegel van FVIII:C om te komen tot een geschikte FVIII:C-plasmaspiegel, gebaseerd op het bij benadering gemiddelde herstel van 0,02 (IE/ml)/(IE/kg). De volledige dosis VEYVONDI dient te worden toegediend, binnen 10 minuten gevolgd door rFVIII.
Dosis berekenen
Dosis VEYVONDI [IE] = dosis [IE/kg] x lichaamsgewicht [kg]
Volgende infusies
Om de 8 tot 24 uur, of zo lang als klinisch nodig, dient een volgende dosis VEYVONDI van 40 IE tot 60 IE/kg te worden toegediend volgens de doseringsbereiken in Tabel 1. Bij ernstige bloedingen dienen dalspiegels van vWF:RCo groter dan 50% in stand te worden gehouden zo lang als dit noodzakelijk wordt geacht.
Op basis van ervaringen in klinische onderzoeken zullen na vervanging van vWF de endogene FVIII-spiegels normaal of vrijwel normaal blijven zolang wordt doorgegaan met de toediening van VEYVONDI.
Tabel 1. De doseringsaanbevelingen voor de behandeling van lichte en ernstige hemorragieën
| Hemorragie | Aanvangsdosisa (IE vWF:RCo/kg lichaamsgewicht) | Volgende dosis |
Licht (bijv. een bloedneus, bloeding in de mondholte, menorragie) | 40 tot 50 IE/kg | 40 tot 50 IE/kg om de 8 tot 24 uur of zo lang als klinisch nodig geacht) |
Ernstigb (bijv. ernstige of refractaire bloedneus, menorragie, maag-darmstelselbloeding, letsel van het centrale zenuwstelsel, hemartrose of traumatische bloeding) | 50 tot 80 IE/kg | 40 tot 60 IE/kg om de 8 tot 24 uur gedurende circa 2-3 dagen (of zo lang als klinisch nodig geacht) |
a Indien rFVIII wordt toegediend, zie de bijsluiter van rFVIII voor instructies met betrekking tot de reconstitutie en toediening.
b Een bloeding kan als ernstig worden beschouwd indien een transfusie van rode bloedcellen hetzij vereist, hetzij mogelijk geïndiceerd is of indien zich een bloeding voordoet op een kritieke anatomische plaats (bijv. intracraniale bloeding of gastro-intestinale bloeding).
Preventie van bloeding/hemorragie en behandeling in het geval van electieve chirurgie bij volwassenen
Voorafgaand aan de chirurgie
Bij patiënten met ontoereikende FVIII-spiegels dient 12-24 uur vóór aanvang van electieve chirurgie een dosis van 40-60 IE/kg VEYVONDI te worden toegediend (preoperatieve dosis), om preoperatieve endogene FVIII-spiegels van ten minste 0,4 IE/ml voor kleine en ten minste 0,8 IE/ml voor grote ingrepen te garanderen.
Voor de preventie van een overmatige bloeding in het geval van electieve chirurgie dienen binnen 3 uur vóór aanvang van een chirurgische ingreep de FVIII:C-spiegels te worden beoordeeld. Indien de spiegels zich op het aanbevolen beoogde niveau bevinden van:
- ten minste 0,4 IE/ml bij een kleine chirurgische ingreep en mondchirurgie en - ten minste 0,8 IE/ml bij een grote chirurgische ingreep,
dient een dosis van uitsluitend VEYVONDI binnen 1 uur vóór de ingreep te worden toegediend.
Indien de FVIII:C-spiegels zich niet op het aanbevolen beoogde niveau bevinden, dient binnen 1 uur vóór de ingreep rFVIII te worden toegediend in combinatie met vonicog alfa om de vWF:RCo- en FVIII:C-spiegel te verhogen. Zie Tabel 2 voor de aanbevolen beoogde FVIII:C-spiegels. De dosis hangt af van de vWF- en FVIII-spiegels van de patiënt, de soort en de ernst van de verwachte bloeding.
Tabel 2. Aanbevolen beoogde piekplasmaspiegels van vWF:RCo en FVIII:C die voorafgaand aan de ingreep moeten worden bereikt ter preventie van een overmatige bloeding tijdens en na een ingreep
Type ingreep | Beoogde vWF:RCo piekplasmaspiegel | Beoogde FVIII:C- piekplasmaspiegela | Berekening van de dosis rVWF (toe te dienen binnen 1 uur vóór een ingreep) (vereiste IE vWF:RCo) |
| Klein | 0,50 – 0,60 IE/ml | 0,40 – 0,50 IE/ml | ∆b vWF:RCo x lichaamsgewicht (kg) /IRc |
| Groot | 1 IE/ml | 0,80 – 1 IE/ml | ∆b vWF:RCo x lichaamsgewicht (kg) /IRc |
a Om de aanbevolen beoogde VIII:C-piekplasmaspiegel te bereiken kan aanvullend rFVIII vereist zijn. Doseringsrichtlijnen dienen te worden gebaseerd op de IR.
b ∆ = beoogde vWF:RCo- piekplasmaspiegel – vWF:RCo-plasmaspiegel bij baseline c IR = incrementele recovery zoals gemeten bij de patiënt. Indien de IR niet beschikbaar is, dient te worden uitgegaan van een IR van 0,02 IE/ml per IE/kg.
Tijdens en na de ingreep
Na aanvang van de chirurgische ingreep dienen de vWF:RCo- en FVIII:C-plasmaspiegels te worden gecontroleerd en dient het intra- en postoperatieve vervangingsschema individueel te worden vastgesteld op basis van de farmacokinetische (PK) resultaten, de ernst en duur van het hemostaseprobleem en de zorgstandaard van de instelling. In het algemeen dient de doseringsfrequentie van VEYVONDI voor postoperatieve vervanging te liggen tussen tweemaal daags tot om de 48 uur. Zie Tabel 3 voor behandelingsaanbevelingen voor daaropvolgende onderhoudsdoses.
Tabel 3. Aanbevolen beoogde dalwaarden van vWF:RCo- en FVIII:C in plasma en minimale duur van behandeling voor volgende onderhoudsdoses ter preventie van een overmatige bloeding na een ingreep
| Type ingreep | vWF:RCo Beoogde dalwaarde in plasma | FVIII:C Beoogde dalwaarde in plasma | Minimale duur van de behandeling | Doserings-frequentie | ||
Tot maximaal 72 uur na de ingreep | Na 72 uur na de ingreep | Tot maximaal 72 uur na de ingreep | Na 72 uur na de ingreep | |||
| Klein | ≥ 0,30 IE/ml | - | > 0,40 IE/ml | - | 48 uur | Om de 12-24 uur/om de dag |
| Groot | > 0,50 IE/ml | > 0,30 IE/ml | > 0,50 IE/ml | > 0,40 IE/ml | 72 uur | Om de 12-24 uur/om de dag |
Profylactische behandeling bij volwassenen
Voor de aanvang van langdurige profylaxe tegen bloedingen bij patiënten met de ziekte van von Willebrand moeten doses van 40 tot 60 IE/kg VEYVONDI tweemaal per week worden overwogen. Afhankelijk van de toestand van de patiënt en de klinische respons, waaronder doorbraakbloedingen, kunnen hogere doses (niet meer dan 80 IE/kg) en/of een verhoogde doseringsfrequentie (tot driemaal per week) nodig zijn.
Pediatrische patiënten
De veiligheid en werkzaamheid van VEYVONDI bij kinderen jonger dan 18 jaar zijn vastgesteld voor de behandeling van hemorragie. De dosering wordt gebaseerd op dezelfde richtlijnen als voor volwassenen en moet worden aangepast aan de klinische toestand van de patiënt evenals aan de plasmaspiegels van VWF:RCo en FVIII:C van de patiënt. Bij jongere patiënten kan een korter doseringsinterval of een hogere dosis nodig zijn (zie rubriek 5.2). De veiligheid en werkzaamheid van VEYVONDI voor profylactische behandeling of de preventie of behandeling van chirurgische bloeding bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld.
Wijze van toediening
VEYVONDI is voor intraveneus gebruik.
Het gereconstitueerde product moet vóór toediening visueel geïnspecteerd worden.
De toedieningssnelheid dient laag genoeg te zijn dat deze voor de patiënt aangenaam is, tot maximaal 4 ml/min. Observeer de patiënt op onmiddellijke reacties. Als er een reactie optreedt, zoals tachycardie, die te wijten zou kunnen zijn aan de toediening van het middel, dan moet de infusiesnelheid verminderd worden of moet de infusie gestopt worden, afhankelijk van de klinische toestand van de patiënt.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Bekende allergische reactie op muizen- of hamstereiwit.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij actief bloedende patiënten wordt aanbevolen om een FVIII-product samen met VEYVONDI als eerstelijnsbehandeling toe te dienen, afhankelijk van de FVIII-activiteitspiegels (zie rubriek 4.2).
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheidsreacties
Er hebben zich overgevoeligheidsreacties voorgedaan (waaronder anafylaxie). Patiënten en/of hun zorgverleners dienen te worden geïnformeerd over de vroege tekenen van overgevoeligheidsreacties, waaronder (doch niet uitsluitend) tachycardie, beklemd gevoel in de borst, wheezing en/of acute ademnood, hypotensie, gegeneraliseerde urticaria, pruritus, rinoconjunctivitis, angio-oedeem, lethargie, nausea, braken, paresthesie en rusteloosheid, die zich kunnen ontwikkelen tot anafylactische shock. In geval van shock dient de standaard medische behandeling voor shock toegepast te worden.
Patiënten dienen gedurende de hele infusieperiode nauwlettend te worden bewaakt en geobserveerd om eventuele symptomen op te sporen. Indien zich objectieve en subjectieve symptomen van ernstige allergische reacties voordoen, dient de toediening van VEYVONDI onmiddellijk te worden gestaakt en dient passende ondersteunende zorg te worden geboden.
Er dient beschikking te zijn over een adequate medische behandeling en voorzieningen die onmiddellijk kunnen worden ingezet bij een mogelijke anafylactische reactie, met name voor patiënten met een voorgeschiedenis van allergische reacties.
VEYVONDI bevat sporen van muizenimmunoglobuline G en hamstereiwit (minder dan of gelijk aan 2 ng/IE VEYVONDI). Bij patiënten die met dit middel worden behandeld, kunnen overgevoeligheidsreacties op dit niet-menselijk zoogdiereiwit optreden. VEYVONDI bevat sporen van rFVIII.
Trombose en embolie
Er bestaat een kans dat zich trombotische voorvallen voordoen, in het bijzonder bij patiënten met bekende klinisch of door laboratorium vastgestelde risicofactoren voor trombose, waaronder lage ADAMTS13-spiegels. Derhalve dienen risicopatiënten op de vroege tekenen van trombose te worden gecontroleerd en dienen profylaxemaatregelen tegen trombo-embolie te worden genomen overeenkomstig de huidige aanbevelingen en zorgstandaard.
Bij patiënten die frequent doses VEYVONDI in combinatie met recombinante factor VIII nodig hebben, dient de plasmaspiegel te worden gecontroleerd op activiteit van FVIII:C om te voorkomen dat de FVIII:C-plasmaspiegel langdurig te hoog blijft, waardoor de kans op trombotische voorvallen kan toenemen.
De eventueel samen met VEYVONDI toe te dienen FVIII dient een zuiver FVIII-product te zijn. Een combinatie met een vWF-bevattend FVIII-product zou extra risico op trombotische voorvallen opleveren.
Neutraliserende antistoffen (remmers)
Patiënten met de ziekte van von Willebrand, met name type 3, kunnen neutraliserende antistoffen (remmers) ontwikkelen tegen von-Willebrand-factor. Indien de verwachte plasmaspiegel (van vWF:RCo) niet verkregen wordt of indien de bloeding niet kan worden gestopt met een passende dosis, dient een passende assay te worden uitgevoerd om na te gaan of er een vWF-remmer aanwezig is. Bij patiënten met een hoge spiegel aan neutraliserende antistoffen tegen vWF is het mogelijk dat de vWF-therapie niet doeltreffend is. In dat geval dienen andere behandelopties te worden overwogen om hemostase tot stand te brengen.
Voor de behandeling van patiënten met de ziekte van von Willebrand met een hoge titer bindende antistoffen kan een hogere dosis nodig zijn om het effect van de bindende antistof [als gevolg van eerdere behandeling met plasma-afgeleide von Willebrandfactor (pdvWF)] te overwinnen en deze patiënten kunnen klinisch worden behandeld door toediening van hogere doses vonicog alfa op basis van de farmacokinetische gegevens voor elke individuele patiënt.
Overwegingen met betrekking tot hulpstoffen
Natriumgehalte
Dit geneesmiddel bevat 5,2 mg natrium in elke injectieflacon van 650 IE of 10,4 mg natrium in elke injectieflacon van 1.300 IE, overeenkomend met 2,2% van de door de WGO geadviseerde maximale dagelijkse inname van 2 g natrium voor een volwassene, uitgaand van een lichaamsgewicht van 70 kg en een dosis van 80 IE/kg lichaamsgewicht. Hiermee dient rekening te worden gehouden bij patiënten die een natriumarm dieet volgen.
Polysorbaatgehalte
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 in elke injectieflacon van 650 IE of 1,0 mg polysorbaat 80 in elke injectieflacon van 1.300 IE. Dit komt overeen met 0,1 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van von-Willebrand-factorproducten met andere geneesmiddelen bekend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er werden geen studies met VEYVONDI uitgevoerd naar de voortplanting bij dieren.
Zwangerschap
Ervaring met de behandeling van vrouwen die zwanger zijn of borstvoeding geven, is niet beschikbaar. Aan vrouwen die zwanger zijn mag VEYVONDI uitsluitend worden toegediend indien hiervoor een duidelijke indicatie bestaat, waarbij in aanmerking dient te worden genomen dat toediening bij deze patiënten voor een verhoogde kans op bloedingen zorgt.
Borstvoeding
Het is niet bekend of vonicog alfa in de moedermelk wordt uitgescheiden. Derhalve mag aan vrouwen met vWF-deficiëntie die borstvoeding geven, uitsluitend VEYVONDI worden toegediend indien hiervoor een duidelijke indicatie bestaat. Beroepsbeoefenaren in de gezondheidszorg dienen een afweging te maken met betrekking tot de mogelijke risico’s en mogen VEYVONDI uitsluitend voorschrijven indien dit noodzakelijk is.
Vruchtbaarheid
De effecten van VEYVONDI op de vruchtbaarheid zijn niet vastgesteld.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
VEYVONDI heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Tijdens de behandeling met VEYVONDI kunnen de volgende bijwerkingen voorkomen: overgevoeligheid of allergische reacties, trombotische voorvallen, vorming van remmers tegen vWF.
Samenvattende tabel van bijwerkingen
In tabel 4 worden de bijwerkingen vermeld die zijn gemeld in klinische onderzoeken, in onderzoeken naar de veiligheid na verlening van de handelsvergunning of post-marketing. De frequentiecategorieën zijn vastgesteld volgens de volgende conventie: Zeer vaak (≥ 1/10); Vaak (≥ 1/100, < 1/10); Soms (≥ 1/1.000, < 1/100); Zelden (≥ 1/10.000, < 1/1.000); Zeer zelden (< 1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4. Samenvatting van bijwerkingen gemeld in klinische onderzoeken, onderzoeken naar de veiligheid na verlening van de handelsvergunning of post-marketing met VEYVONDI bij de ziekte van von Willebrand
| MedDRA systeem/orgaanklasse | Bijwerking op MedDRA-voorkeursterm | Frequentie- categorie per patiënt |
| Immuunsysteemaandoeningen | Anafylactische reactie* | Niet bekend |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Duizeligheid | Vaak | |
| Vertigo | Vaak | |
| Dysgeusie | Soms | |
| Tremor | Soms | |
| Hartaandoeningen | Tachycardie | Soms |
| Bloedvataandoeningen | Hypertensie | Vaak |
| Diepe veneuze trombose | Soms | |
| Opvlieger | Soms | |
| Maag-darmstelselaandoeningen | Braken | Vaak |
| Nausea | Vaak |
| Huid- en onderhuidaandoeningen | Pruritus (gegeneraliseerd) | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Borstongemak | Soms |
| Paresthesie van de infusieplaats | Soms | |
| Infusiegerelateerde reactie (met inbegrip van tachycardie, overmatig blozen, rash, dyspnoe, wazig zien)* | Niet bekend | |
| Onderzoeken | T-golfomkeringen op elektrocardiogram | Soms |
| Versnelde hartslag | Soms |
* Bijwerkingen geïdentificeerd tijdens post-marketing surveillance.
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheid
Het is mogelijk dat zich overgevoeligheid of allergische reacties voordoen (zoals mogelijk angio-oedeem, branderig en stekend gevoel op de infusieplaats, koude rillingen, overmatig blozen, rinoconjunctivitis, gegeneraliseerde urticaria, hoofdpijn, galbulten, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelen, braken, wheezing), die zich in sommige gevallen kunnen ontwikkelen tot anafylaxie (waaronder shock).
Patiënten met de ziekte van von Willebrand, met name type 3, kunnen in zeer zeldzame gevallen neutraliserende antistoffen (remmers) ontwikkelen tegen von-Willebrand-factor. Indien dergelijke remmers voorkomen, uit zich dit mogelijk in een onvoldoende klinische respons. Er kan een nauw verband bestaan tussen de antistoffen en overgevoeligheid of anafylactische reacties. Patiënten bij wie zich overgevoeligheid of anafylactische reacties voordoen, dienen dan ook te worden onderzocht en gecontroleerd op de aanwezigheid van een remmer.
In deze gevallen wordt altijd aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum.
Trombogeniciteit
Er bestaat een kans dat zich trombotische voorvallen voordoen, in het bijzonder bij patiënten met bekende klinisch of door laboratorium vastgestelde risicofactoren, waaronder lage ADAMTS13-spiegels. Derhalve dienen risicopatiënten op de vroege tekenen van trombose te worden gecontroleerd en dienen profylaxemaatregelen tegen trombo-embolie te worden genomen overeenkomstig de huidige aanbevelingen en zorgstandaard.
Immunogeniciteit
De immunogeniciteit van VEYVONDI werd in klinische onderzoeken beoordeeld door te controleren op het ontstaan van neutraliserende antistoffen tegen vWF en FVIII en van bindende antistoffen tegen vWF, furine, ovariumcelleneiwit van de Chinese hamster en muizen-IgG. Er werden geen tijdens de behandeling ontstane neutraliserende antistoffen tegen menselijk vWF of neutraliserende antistoffen tegen menselijk rFVIII gezien. Bij een van de 132 patiënten die in klinische onderzoeken perioperatief VEYVONDI kregen, ontstonden tijdens de behandeling bindende antistoffen tegen vWF na een chirurgische ingreep waarvoor geen bijwerkingen of gebrek aan hemostatische werkzaamheid werden gemeld. Bindende antistoffen tegen onzuiverheden zoals r-furine, ovariumcelleneiwit van de Chinese hamster of muizen-IgG werden niet gezien na behandeling met VEYVONDI.
Pediatrische patiënten
De frequentie, het type en de ernst van bijwerkingen bij kinderen die VEYVONDI krijgen voor de behandeling van hemorragie zijn naar verwachting dezelfde als die bij volwassenen. Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosering met von-Willebrand-factor gemeld. In geval van een ernstige overdosering kunnen zich trombo-embolische voorvallen voordoen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, bloedstollingsfactoren, ATC-code: B02BD10
Werkingsmechanisme
VEYVONDI is een recombinant menselijk von-Willebrand-factor (rVWF). VEYVONDI gedraagt zich op dezelfde wijze als endogene von-Willebrand-factor.
Toediening van VEYVONDI corrigeert hemostatische abnormaliteiten bij patiënten die lijden aan deficiëntie van von-Willebrand-factor (ziekte van von Willebrand), op twee niveaus: - VEYVONDI herstelt de hechting van bloedplaatjes aan het vasculair subendotheel op de plaats van de vaatwandbeschadiging (aangezien het zowel aan de matrix van het vasculaire subendotheel (bijv. collageen) bindt als aan de membraan van bloedplaatjes). Dit leidt tot primaire hemostase zoals aangetoond door de verkorte bloedingstijd. Het effect treedt onmiddellijk op en het is bekend dat dit voornamelijk afhangt van het polymerisatiegehalte van het eiwit.
VEYVONDI bewerkstelligt een vertraagde correctie van het geassocieerde factor VIII-tekort.
Bij intraveneuze toediening bindt VEYVONDI met endogeen FVIII (zoals normaal aangemaakt door de patiënt). Door het stabiliseren van FVIII vermijdt het een snelle afbraak van deze factor. Hierdoor herstelt toediening van VEYVONDI de FVIII:C-spiegel tot een normale waarde, als een soort nevenwerking. Na de eerste infusie wordt een stijging van de FVIII:C-spiegel verwacht binnen 6 uur boven 40% en zal deze naar verwachting bij de meeste patiënten binnen 24 uur pieken, afhankelijk van de FVIII:C-spiegel bij baseline.
Aangezien VEYVONDI tijdens het productieproces niet wordt blootgesteld aan proteolyse door ADAMTS13 is het middel een rVWF die ultragrote multimeren bevat alsook alle multimeren die zich in plasma bevinden.
Klinische werkzaamheid en veiligheid
De klinische veiligheid, werkzaamheid en farmacokinetische gegevens werden beoordeeld in 5 afgeronde onderzoeken bij volwassenen en kinderen met de ziekte van von Willebrand (070701, 071001, 071101, 071301 en SHP677-304) en in één lopend onderzoek bij kinderen met de ziekte van von Willebrand (071102). Tijdens de klinische ontwikkeling werden in totaal 144 unieke patiënten (103 unieke volwassen patiënten met ziekte van von Willebrand, 29 unieke pediatrische patiënten met de ziekte van von Willebrand en 12 patiënten met hemofilie A in onderzoek 071104) blootgesteld aan VEYVONDI.
Het Europees Geneesmiddelenbureau heeft besloten uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met VEYVONDI in een of meerdere subgroepen van pediatrische patiënten met de ziekte van von Willebrand (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek (PK) van VEYVONDI werd vastgesteld in drie klinische onderzoeken bij volwassenen door beoordeling van de plasmaspiegels van vWF:RCo, antigen van von-Willebrand-factor (vWF:Ag) en collageenbindende activiteit van von-Willebrand-factor (vWF:CB). In alle drie de onderzoeken werden de patiënten geëvalueerd in een niet-bloedende toestand. Zes uur na een enkelvoudige infusie van VEYVONDI werd een langdurige toename van FVIII:C gezien.
In Tabel 5 is de farmacokinetiek van VEYVONDI bij volwassenen na infusie van 50 IE/kg vWF:RCo (PK50) of 80 IE/kg vWF:RCo (PK80) samengevat. De gemiddelde infusieduur was 16,5 minuten (SD ± 3,51 minuten) bij 50 IE/kg (PK50) en 11,8 minuten (± 2,86 minuten) bij 80 IE/kg vWF:RCo (PK80).
Tabel 5. Farmacokinetische beoordeling van vWF:RCoa bij volwassenen
| Parameter | Fase 1 PK50 VEYVONDI met octocog alfag (onderzoek 070701) Gemiddelde (95%-BI) SD | Fase 3 PK50 VEYVONDI (onderzoek 071001) Gemiddelde (95%-BI) SD | Fase 3 PK80 VEYVONDI (onderzoek 071001) Gemiddelde (95%-BI) SD | Chirurgie PK50 VEYVONDI (onderzoek 071101) Gemiddelde (95%-BI) SD |
| T1/2b | 19,3 (14,3; 24,3) 10,99 | 22,6 (19,5; 25,7) 5,34 | 19,1 (16,7; 21,5) 4,32 | 17,8 (12,9; 22,8) 7,34 |
| Blc | 0,04 (0,03; 0,05) 0,028 | 0,02 (0,02; 0,03) 0,005 | 0,03 (0,02; 0,03) 0,009 | 0,03 (0,02; 0,04) 0,011 |
| IR bij Cmaxd | 1,7 (1,4; 2,0) 0,62 | 1,9 (1,6; 2,1) 0,41 | 2,0 (1,7; 2,2) 0,39 | 2,0 (1,7; 2,3) 0,45 |
| AUC0-infe | 1541,4 (1295,7; 1787,2) 554,31 | 2105,4 (1858,6; 2352,3) 427,51 | 2939,0 (2533,2; 3344,8) 732,72 | 1834,4 (1259,0; 2409,7) 856,45 |
| AUC0-inf/ dosisf | 33,4 (27,2; 39,5) 13,87 | 42,1 (37,3; 46,9) 8,31 | 36,8 (31,8; 41,8) 8,97 | 37,5 (25,3; 49,7) 18,14 |
a [er werd gebruikgemaakt van vWF:RCo-assays met verschillende gevoeligheid en verschillend werkbereik: fase 1: geautomatiseerde assay 0,08 – 1,50 IE/ml en gevoelige handmatige assay 0,01 – 0,08 IE/ml; fase 3: geautomatiseerde assay 0,08 – 1,50 IE/ml.
b [uren]
c [dl/kg/uren]
d [(IE/dl)/(IE vWF:RCo/kg)]
e [(u*IE/dl)]
f [(u*IE/dl)/(IE vWF:RCo/kg)]
g Dit onderzoek werd uitgevoerd met ADVATE, een recombinante factor VIII.
Een verkennende analyse van gecombineerde gegevens uit onderzoek 070701 en onderzoek 071001 wees op een statistisch significante (op het niveau van 5%) langere gemiddelde verblijftijd, een statistisch significante (op het niveau van 5%) langere terminale halfwaardetijd en grotere AUC0-inf met betrekking tot vWF:RCo na toediening met VEYVONDI (50 IE/kg vWF:RCo) en gecombineerde toediening van VEYVONDI en octocog alfa (50 IE/kg vWF:RCo en 38,5 IE/kg rFVIII), dan na toediening van pdvWF en uit plasma afgeleide factor VIII (pdFVIII) (50 IE/kg pdvWF:RCo en 38,5 IE/kg pdFVIII).
Daarnaast werden volledige farmacokinetische beoordelingen van VEYVONDI uitgevoerd na enkelvoudige en meervoudige dosering in onderzoek 071301, waarin langdurige profylactische behandeling werd onderzocht bij in totaal 23 volwassen proefpersonen met een ernstige ziekte van von Willebrand (N = 3 type 1, N = 1 type 2A, N = 1 type 2B, N = 18 type 3). Farmacokinetische parameters afgeleid uit deze beoordeling bevestigden de resultaten van eerdere onderzoeken (zie Tabel 5 hierboven) en een statistische vergelijking van de belangrijkste vWF farmacokinetische parameters tussen de aanvang en maand 12 van de profylactische behandeling liet geen significante verschillen zien.
Farmacokinetische gegevens van vWF (N = 134) uit 6 onderzoeken werden geëvalueerd met behulp van een populatiefarmacokinetische modellerings- en simulatiebenadering. Deze resultaten bevestigden dat de farmacokinetiek van vWF:RCo zowel dosisonafhankelijk (bereik: 2,0 tot 80 IE/kg) als tijdsafhankelijk (tot 4,3 jaar) is. Covariate evaluaties gaven geen klinisch significant effect aan van geslacht, ras of type ziekte van von Willebrand op de farmacokinetiek van vWF:RCo; lichaamsgewicht en leeftijd werden geïdentificeerd als significante covariaten.
Pediatrische patiënten
De farmacokinetiek van 24 pediatrische patiënten met de ziekte van von Willebrand werd geschat op basis van farmacokinetische populatiemodellering aan de hand van schaarse farmacokinetische monsters die werden afgenomen tijdens een pediatrisch onderzoek in drie leeftijdsgroepen (jonger dan 6 jaar [N = 5], 6 jaar tot jonger dan 12 jaar [N = 10] en 12 jaar tot jonger dan 18 jaar [N = 9]) nadat patiënten een enkele infusie hadden gekregen met 50 ± 5 IE/kg rVWF:RCo (zie tabel 6).
Tabel 6. Farmacokinetische beoordeling van VWF:RCo bij pediatrische proefpersonena
| Parameter | PK50 VEYVONDI (Onderzoek 071102) Gemiddeld (95%-BI) SD | |||
| Leeftijdsbereik | < 6 jaar (n = 5) | 6 jaar tot < 12 jaar (n = 10) | 12 jaar tot < 18 jaar (n = 9) | Totaal (n = 24) |
| T1/2b | 12,4 (9,91; 15,0) 2,90 | 14,5 (13,6; 15,4) 1,47 | 15,1 (14,2; 16,1) 1,50 | 14,3 (13,5; 15,1) 2,03 |
| CLc | 0,082 (0,047; 0,118) 0,041 | 0,051 (0,041; 0,061) 0,016 | 0,043 (0,038; 0,048) 0,007 | 0,055 (0,045; 0,065) 0,025 |
| IR bij Cmaxd | 1,25 (0,92; 1,58) 0,378 | 1,54 (1,30; 1,77) 0,378 | 1,58 (1,43; 1,72) 0,225 | 1,49 (1,36; 1,63) 0,339 |
| AUC0-infe | 1260 (690; 1840) 654 | 1630 (1080; 2170) 882 | 1600 (1140; 2060) 704 | 1540 (1240; 1840) 757 |
| AUC0-inf/dosisf | 25,6 (14,4; 36,9) 12,8 | 32,5 (21,3; 43,7) 18,1 | 32,6 (23,2; 41,9) 14,3 | 31,1 (25,0; 37,2) 15,3 |
a Gegevens vertegenwoordigen 4 schaarse farmacokinetische monsters afgenomen bij elke patiënt tijdens pediatrisch onderzoek 071102 en resultaten van farmacokinetische populatiemodellering b [uren]
c [dl/kg/uren]
d [(IE/dl)/(IE vWF:RCo/kg)]
e [(u*IE/dl)]
f [(u*IE/dl)/(IE vWF:RCo/kg)]
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit. Er zijn geen onderzoeken uitgevoerd naar carcinogeniciteit, verminderde vruchtbaarheid en ontwikkeling van de foetus. In een menselijk placentaperfusiemodel ex vivo is aangetoond dat VEYVONDI de menselijke placentabarrière niet passeert.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Natriumcitraat (E 331)
Glycine (E 640)
Trehalosedihydraat
Mannitol (E 421)
Polysorbaat 80 (E 433)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Houdbaarheid na reconstitutie:
Chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende 3 uur bij een temperatuur van 25 °C.
Vanuit microbiologisch oogpunt dient het product na reconstitutie onmiddellijk gebruikt te worden. Als het mengsel niet onmiddellijk gebruikt wordt, dan zijn de bewaartermijn en -condities voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Poeder
Bewaren beneden 30 °C.
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Na reconstitutie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3
6.5 Aard en inhoud van de verpakking
VEYVONDI 650 IE poeder en oplosmiddel voor oplossing voor injectie
Elke verpakking bevat:
- poeder in een injectieflacon (type I-glas) met rubberen stop (butylrubber) - 5 ml oplosmiddel in een injectieflacon (type I-glas) met rubberen stop (chlorobutyl of bromobutyl)
- één hulpmiddel voor reconstitutie (Mix2Vial)
VEYVONDI 1.300 IE poeder en oplosmiddel voor oplossing voor injectie
Elke verpakking bevat:
- poeder in een injectieflacon (type I-glas) met rubberen stop (butylrubber) - 10 ml oplosmiddel in een injectieflacon (type I-glas) met rubberen stop (bromobutyl) - één hulpmiddel voor reconstitutie (Mix2Vial)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
- Controleer de uiterste gebruiksdatum en zorg ervoor dat het VEYVONDI-poeder en water voor injecties (oplosmiddel) op kamertemperatuur zijn alvorens met de voorbereiding te beginnen. Gebruik VEYVONDI niet meer na de uiterste gebruiksdatum die staat vermeld op de etiketten en de doos.
- Pas een antiseptische techniek toe (schone omstandigheden met weinig bacteriën) en gebruik tijdens de reconstitutie een vlak werkvlak. Was uw handen en doe schone onderzoekshandschoenen aan (het gebruik van handschoenen is optioneel). - Gebruik het gereconstitueerde product (na het mengen van het poeder met het meegeleverde water) zo snel mogelijk en binnen 3 uur. U kunt het gereconstitueerde product maximaal 3 uur op kamertemperatuur (maximaal 25 °C) bewaren.
Zorg ervoor dat de injectieflacons met VEYVONDI-poeder en water voor injecties
(oplosmiddel) op kamertemperatuur zijn alvorens met de voorbereiding te beginnen. - Gebruik voor dit product plastic spuiten, aangezien eiwit in het product vaak blijft kleven aan het oppervlak van glazen spuiten.
Meng VEYVONDI niet met andere geneesmiddelen, met uitzondering van octocog alfa
(ADVATE).
Instructies voor reconstitutie en toepassing
| Stappen | Afbeelding | |||||||
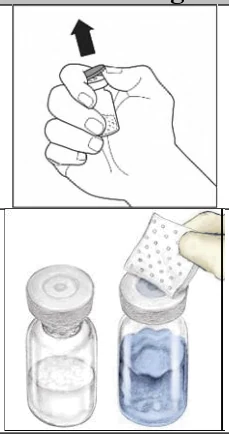
| 1 | Verwijder de doppen van de injectieflacons met het VEYVONDI-poeder en oplosmiddel, zodat het midden van de rubber stoppen zichtbaar is. | |||||||
| 2 | Desinfecteer elke stop met een afzonderlijk steriel alcoholdoekje (of een andere geschikte steriele oplossing zoals aangedragen door uw arts of hemofiliebehandelcentrum) door gedurende enkele seconden over de stop te wrijven. Laat de rubberen stop voor gebruik drogen. Plaats de injectieflacons op een vlakke ondergrond. | |||||||
| 3 | Open de verpakking van het Mix2Vial-hulpmiddel door de folie helemaal los te maken, zonder de binnenzijde van de verpakking aan te raken. Neem het Mix2Vial-hulpmiddel niet uit de verpakking. | n.v.t. |
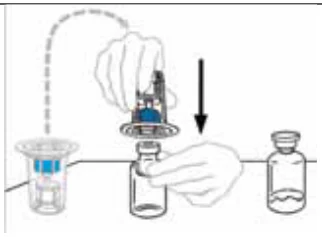
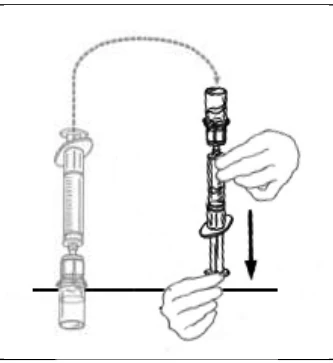
| 4 | Draai de verpakking met het Mix2Vial-hulpmiddel ondersteboven en plaats deze op de bovenzijde van de injectieflacon met het oplosmiddel. Plaats de blauwe plastic spike van het hulpmiddel stevig in het midden van de stop van de injectieflacon met het oplosmiddel door deze recht omlaag te duwen. Houd de rand van de verpakking vast en verwijder de verpakking van het Mix2Vial-hulpmiddel. Raak de doorzichtige plastic spike niet aan. De injectieflacon met het oplosmiddel, waaraan het Mix2Vial-hulpmiddel nu verbonden is, is gereed om te worden verbonden aan de injectieflacon met VEYVONDI. | |
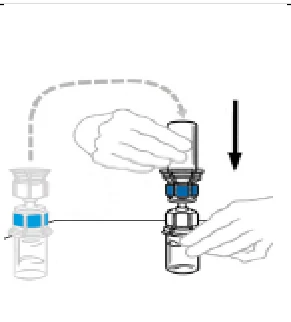
| 5 | Om de injectieflacon met het oplosmiddel aan de injectieflacon met VEYVONDI te verbinden draait u de injectieflacon met het oplosmiddel om en plaatst u deze boven op de injectieflacon met VEYVONDI-poeder. Plaats de doorzichtige plastic spike volledig in de stop van de injectieflacon met VEYVONDI door deze stevig recht omlaag te duwen. Dit dient meteen te worden gedaan, zodat de vloeistof vrij van ziektekiemen blijft. Door het vacuüm zal het oplosmiddel in de injectieflacon met VEYVONDI lopen. Controleer of alle oplosmiddel is overgebracht. Gebruik het product niet indien het vacuüm verbroken is en het oplosmiddel niet in de injectieflacon met VEYVONDI loopt. | |
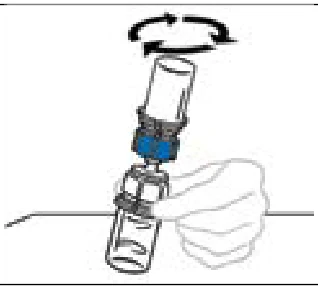
| 6 | Zwenk de verbonden injectieflacons voorzichtig ononderbroken heen en weer of laat het gereconstitueerde product 5 minuten staan en zwenk dan voorzichtig heen en weer om er zeker van te zijn dat het poeder volledig opgelost is. Niet schudden. Schudden heeft een nadelige invloed op het product. Na reconstitutie niet in de koelkast bewaren. | |
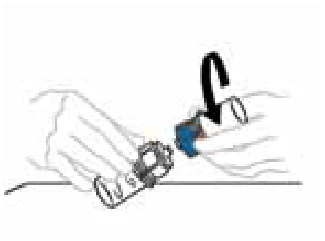
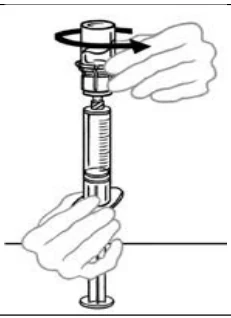
| 7 | Koppel de twee zijden van het Mix2Vial-hulpmiddel van elkaar los door met één hand de doorzichtige plastic zijde van het Mix2Vial-hulpmiddel, verbonden aan de injectieflacon met VEYVONDI, vast te houden en met de andere hand de blauwe plastic zijde van het Mix2Vial-hulpmiddel, verbonden aan de injectieflacon met het oplosmiddel. Draai de blauwe plastic zijde tegen de wijzers van de klok in en trek de twee injectieflacons voorzichtig uit elkaar. Zorg ervoor dat u het uiteinde van de plastic connector, verbonden aan de injectieflacon met het opgeloste product, niet aanraakt. Plaats de injectieflacon met VEYVONDI op een vlak werkvlak. Voer de lege injectieflacon af. | |
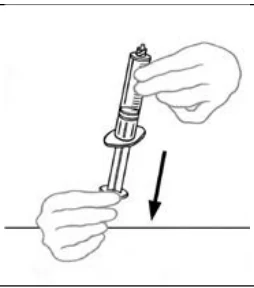
| 8 | Zuig lucht op in de lege, steriele plastic wegwerpspuit door de zuiger terug te trekken. De hoeveelheid lucht dient gelijk te zijn aan de hoeveelheid gereconstitueerde VEYVONDI die u uit de injectieflacon wilt halen. |
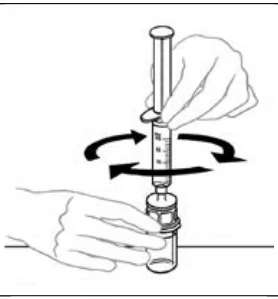
| 9 | Laat de injectieflacon met daarin het gereconstitueerde product op het vlakke werkvlak staan, verbind de spuit aan de doorzichtige plastic connector en draai de spuit met de wijzers van de klok mee. | |
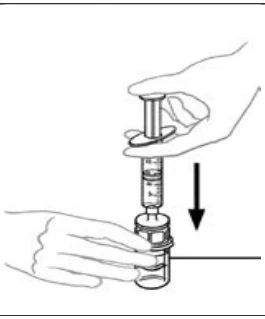
| 10 | Houd de injectieflacon met één hand vast en druk met de andere hand alle lucht uit de spuit in de injectieflacon. | |
| 11 | Draai de verbonden spuit en injectieflacon met VEYVONDI om, zodat de injectieflacon zich bovenaan bevindt. Houd de zuiger van de spuit ingedrukt. Trek de VEYVONDI in de spuit op door de zuiger langzaam terug te trekken. | |
| 12 | Laat de oplossing niet heen en weer lopen tussen de spuit en de injectieflacon. Dit kan het geneesmiddel aantasten. Wanneer met de infusie kan worden begonnen, koppelt u de spuit los door deze tegen de wijzers van de klok in te draaien. Inspecteer de spuit visueel op deeltjes; de oplossing dient helder en kleurloos te zijn. Indien er deeltjes of vlokken zichtbaar zijn, mag u de oplossing niet gebruiken en moet u uw arts waarschuwen. | |
| 13 | Indien u voor uw dosis meer dan één injectieflacon VEYVONDI nodig heeft:
| |
| 14 | De inhoud van twee injectieflacons kan in één spuit worden gezogen. OPMERKING: wanneer u lucht in een tweede injectieflacon VEYVONDI drukt om in een spuit samen te voegen, dient u de injectieflacon en de daaraan verbonden spuit zodanig te positioneren dat de injectieflacon zich bovenaan bevindt. |
 Instructies voor toedienen
Inspecteer de voorbereide oplossing in de spuit vóór toediening op deeltjes en verkleuring (de oplossing moet helder, kleurloos en vrij van deeltjes zijn). Soms blijven er enkele vlokken of deeltjes achter in de injectieflacon van het product na reconstitutie. Het filter dat in het Mix2Vial-hulpmiddel opgenomen is, zorgt ervoor dat deze deeltjes volledig worden verwijderd. De filtering is niet van invloed op de dosisberekening. De oplossing in de spuit mag niet worden gebruikt indien deze na filtering troebel is of vlokken of deeltjes bevat.
- 1. Bevestig de infuusnaald aan een spuit met VEYVONDI-oplossing. Met het oog op comfort wordt de voorkeur gegeven aan een infuusset met vleugels (vlindernaald). Houd de naald rechtop en verwijder eventuele luchtbelletjes door met uw vinger zachtjes tegen de zijkant van de spuit te tikken en langzaam en voorzichtig lucht uit de spuit en naald te drukken.
- 2. Breng een tourniquet aan en maak de infusieplaats gereed door met een steriel alcoholdoekje (of een andere geschikte steriele oplossing zoals aangedragen door uw arts of hemofiliebehandelcentrum) goed over de huid te wrijven.
- 3.
Steek de naald in de ader en verwijder het tourniquet. Laat VEYVONDI langzaam inlopen. De infusiesnelheid mag niet hoger dan 4 ml per minuut zijn. Koppel de lege spuit los. Indien voor uw dosis meerdere spuiten nodig zijn, moet u de extra spuiten VEYVONDI een voor een bevestigen en toedienen.
Opmerking:
Verwijder de vlindernaald niet voordat de inhoud van alle spuiten is toegediend, en zorg ervoor dat u de aan de spuit verbonden luerpoort niet aanraakt.
Indien recombinante factor VIII voorgeschreven is, dient u recombinante factor VIII toe te dienen binnen 10 minuten nadat de infusie van VEYVONDI voltooid is.
- 4. Verwijder de naald uit de ader en druk met een steriel gaasje enkele minuten op de infusieplaats.
In het geval dat grotere hoeveelheden VEYVONDI toegediend moeten worden, is het mogelijk twee flacons VEYVONDI samen te voegen. De inhoud van elk gereconstitueerd VEYVONDI-product kan in één spuit worden gezogen. In dat geval mag de aanvankelijk gereconstitueerde oplossing van VEYVONDI niet verder worden verdund.
De oplossing moet langzaam intraveneus worden toegediend (zie rubriek 4.2) met een snelheid van maximaal 4 ml per minuut.
Plaats de dop niet terug op de naald. Doe de naald, de spuit en de lege injectieflacon(s) van de VEYVONDI en het oplosmiddel in een naaldencontainer met wanden van hard materiaal, zodat ze op de juiste manier kunnen worden afgevoerd. Doe deze benodigdheden niet bij het gewone afval.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
1221 Wenen
Oostenrijk
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1298/001
EU/1/18/1298/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31 augustus 2018
Datum van laatste verlenging: 23 juni 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.