


SmPC (samenvatting van de productkenmerken) - Altuvoct
1. NAAM VAN HET GENEESMIDDEL
ALTUVOCT 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALTUVOCT 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALTUVOCT 750 I.E. poeder en oplosmiddel voor oplossing voor injectie
ALTUVOCT 1.000 I.E. poeder en oplosmiddel voor oplossing voor injectie ALTUVOCT 2.000 I.E. poeder en oplosmiddel voor oplossing voor injectie ALTUVOCT 3.000 I.E. poeder en oplosmiddel voor oplossing voor injectie ALTUVOCT 4.000 I.E. poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ALTUVOCT 250 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 83 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 500 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 167 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 750 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 750 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 250 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 1.000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1.000 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 333 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 2.000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2.000 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 667 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 3.000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3.000 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 1.000 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
ALTUVOCT 4.000 I.E. poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 4.000 I.E. efanesoctocog alfa. ALTUVOCT bevat na reconstitutie ongeveer 1.333 I.E./ml humane stollingsfactor VIII efanesoctocog alfa.
De sterkte wordt bepaald aan de hand van een one-stage clotting assay [eentrapsstollingstest] op basis van de geactiveerde partiële tromboplastinetijd (activated partial thromboplastin time, aPTT) met het reagens Actin-FSL.
Efanesoctocog alfa [humane stollingsfactor VIII (rDNA)] is een eiwit dat 2.829 aminozuren heeft.
Efanesoctocog alfa wordt geproduceerd met DNA-recombinatietechniek in een cellijn van humane embryonale niercellen (HEK). Bij het productieproces worden geen grondstoffen van menselijke of dierlijke oorsprong gebruikt.
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 1,50 mg polysorbaat 80 in elke injectieflacon (na reconstitutie). Dit komt overeen met 0,50 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Poeder: gelyofiliseerd, wit tot gebroken wit poeder of cake.
Oplosmiddel: heldere, kleurloze oplossing.
pH: 6,5 tot 7,2
Osmolaliteit: 586 tot 688 mOsm/kg
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie).
ALTUVOCT kan worden gebruikt voor alle leeftijdsgroepen.
4.2 Dosering en wijze van toediening
Behandeling moet plaatsvinden onder het toezicht van een arts met ervaring in de behandeling van hemofilie.
Na een gepaste training in de juiste injectietechniek (zie rubriek 6.6 en de bijsluiter) mag een patiënt ALTUVOCT zelf met een injectie toedienen, of mag de verzorger van de patiënt het toedienen, als hun arts van mening is dat dit aangewezen is.
Monitoring van de behandeling
Per patiënt kan de respons op factor VIII variëren, wat duidt op verschillende halfwaardetijden en een verschillend herstel. Bij patiënten met ondergewicht of overgewicht moet de dosis op basis van het lichaamsgewicht mogelijk worden aangepast. Doorgaans is tijdens de reguliere profylaxe monitoring van factor VIII-waarden voor dosisaanpassingen niet nodig. In het geval van grote chirurgische ingrepen of levensbedreigende bloedingen moeten factor VIII-waarden worden bepaald als leidraad voor de dosis en de frequentie van herhaalde injecties.
Wanneer in vitro een one-stage clotting assay op basis van de geactiveerde partiële tromboplastinetijd (aPTT) wordt gebruikt voor de bepaling van factor VIII-activiteit in bloedmonsters van patiënten, kunnen resultaten van factor VIII-activiteit in plasma aanzienlijk beïnvloed worden door zowel het type aPTT-reagens als de referentiestandaard die in de test worden gebruikt. Bovendien kunnen er significante discrepanties zijn tussen de testresultaten die verkregen zijn met een one-stage clotting assay op basis van aPTT en de chromogene test in overeenstemming met Ph. Eur. Dit is vooral van belang wanneer het laboratorium en/of de in de test gebruikte reagentia worden gewijzigd.
Het verdient aanbeveling om een gevalideerde one-stage clotting assay te gebruiken om de factor VIII-activiteit van ALTUVOCT in plasma te bepalen. Tijdens de klinische ontwikkeling is een one-stage clotting assay op basis van Actin-FSL gebruikt.
In overeenstemming met de bevindingen van een vergelijkende analyse van monsters van een klinisch onderzoek moeten de resultaten die worden verkregen met een chromogene test door 2,5 worden gedeeld om bij benadering de factor VIII-activiteit van de patiënt te bepalen (zie rubriek 4.4). Bovendien duidde een veldonderzoek, waarbij verschillende aPTT-reagentia werden vergeleken, op een activiteitniveau van factor VIII dat bij gebruik van Actin-FS in de one-stage clotting assay ongeveer 2,5 maal hoger was dan bij Actin-FSL, en op ongeveer 30% lagere resultaten bij gebruik van SynthASil.
Dosering
De dosis en de duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, de plaats en ernst van de bloeding en de klinische toestand van de patiënt.
Het aantal eenheden van factor VIII dat toegediend wordt, wordt uitgedrukt in internationale eenheden (I.E.), die gerelateerd zijn aan de huidige WHO-concentraatstandaard voor factor VIII-producten. De activiteit van factor VIII in plasma wordt uitgedrukt als een percentage (t.o.v. normaal humaan plasma) of bij voorkeur in internationale eenheden (t.o.v. een internationale norm voor factor VIII in plasma).
Eén I.E. van factor VIII-activiteit is gelijk aan die hoeveelheid factor VIII in één ml normaal humaan plasma.
Voor de dosis van 50 I.E. factor VIII per kg lichaamsgewicht wordt de verwachte in-vivo recovery in plasma van de factor VIII-waarde, uitgedrukt als I.E./dl (of % van de normale waarde), geschat met de volgende formule:
Geschatte stijging van factor VIII (I.E./dl of % van de normale waarde) = 50 I.E./kg × 2 (I.E./dl per I.E./kg)
Behandeling naar behoefte
De dosering van ALTUVOCT voor de behandeling naar behoefte, voor het onder controle brengen van bloedingsepisodes en voor perioperatieve behandeling wordt gegeven in tabel 1.
Tabel 1: Leidraad voor dosering van ALTUVOCT bij behandeling van bloedingsepisodes en chirurgische ingrepen
Mate van hemorragie/type
chirurgische ingreep
Aanbevolen dosis Aanvullende informatie
Hemorragie
Hemartrose, spierbloeding of
orale bloeding in een vroeg
stadium
Een enkele dosis van 50 I.E./kg
Voor lichte en matige bloedingsepisodes die zich voordoen binnen 2 tot 3 dagen na een profylactische dosis, kan een lagere dosis van 30 I.E./kg worden gebruikt.
Een aanvullende dosis van 30 of 50 I.E./kg na 2 tot 3 dagen kan overwogen worden.
Grotere hemartrose,
spierbloeding of hematoom
Een enkele dosis van 50 I.E./kg
Aanvullende doses van 30 of 50 I.E./kg om de 2 tot 3 dagen kunnen overwogen worden tot de bloeding is gestopt.
Levensbedreigende
hemorragieën
Een enkele dosis van 50 I.E./kg
Aanvullende doses van 30 of 50 I.E./kg om de 2 tot 3 dagen kunnen overwogen worden tot de toestand niet meer levensbedreigend is.
Chirurgische ingrepen
Kleine operatie, waaronder
tandextractie
Een enkele dosis van 50 I.E./kg
Een aanvullende dosis van 30 of 50 I.E./kg na 2 tot 3 dagen kan overwogen worden.
Grote chirurgische ingrepen
Een enkele dosis van 50 I.E./kg
Aanvullende doses van 30 of 50 I.E./kg om de 2 tot 3 dagen kunnen overwogen worden, indien klinisch noodzakelijk, totdat adequate wondgenezing is bereikt.
Voor het hervatten van profylaxe (indien van toepassing) na behandeling van een bloeding wordt aanbevolen een interval van ten minste 72 uur te laten tussen de laatste dosis van 50 I.E./kg voor de behandeling van een bloeding en het hervatten van de profylactische dosering. Daarna kan profylaxe worden voortgezet volgens het reguliere doseringsschema van de patiënt.
Profylaxe
De aanbevolen dosering voor de reguliere profylaxe voor volwassenen en kinderen is 50 I.E./kg ALTUVOCT, eenmaal per week toegediend.
Bijzondere populaties
Ouderen
Er is beperkte ervaring bij patiënten ≥ 65 jaar. De doseringsaanbevelingen zijn dezelfde als voor patiënten < 65 jaar.
Pediatrische patiënten
De doseringsaanbevelingen zijn dezelfde als voor volwassenen.
Wijze van toediening
Intraveneus gebruik.
De volledige dosis ALTUVOCT moet over een periode van 1 tot 10 minuten intraveneus worden geïnjecteerd, op basis van wat de patiënt als comfortabel ervaart.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Allergische overgevoeligheidsreacties, waaronder anafylactische reacties, zijn waargenomen met ALTUVOCT. Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten geadviseerd worden het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts. Patiënten moeten geïnformeerd worden over de vroege tekenen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde urticaria, jeuk, nausea, braken, beklemd gevoel in de borst, piepende ademhaling, hypotensie en anafylaxie.
In geval van shock moet de reguliere medische behandeling voor shock worden toegepast.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van personen met hemofilie A. Doorgaans zijn deze remmers IgG-immunoglobulinen die gericht zijn tegen de stollingsbevorderende activiteit van factor VIII, die met de gemodificeerde test gekwantificeerd worden in Bethesda-eenheden (BU) per ml plasma. Het risico op het ontwikkelen van remmers hangt samen met de ernst van de ziekte evenals de blootstelling aan factor VIII, waarbij dit risico het grootst is binnen de eerste 50 blootstellingsdagen. Het risico blijft echter levenslang aanwezig, hoewel het slechts af en toe voorkomt.
De klinische relevantie van de ontwikkeling van remmers zal afhangen van de titer van de remmer, waarbij lage titers een kleiner risico op onvoldoende klinische respons inhouden dan het geval is bij remmers met een hoge titer.
In het algemeen moeten alle patiënten die behandeld worden met stollingsfactor VIII-producten met gepaste klinische observaties en laboratoriumtests zorgvuldig gemonitord worden op het ontwikkelen van remmers. Als de verwachte plasmawaarden van factor VIII-activiteit niet bereikt worden, of als de bloeding niet onder controle kan worden gebracht met een gepaste dosis, moet getest worden op de aanwezigheid van een factor VIII-remmer. Bij patiënten met hoge waarden van een remmer is behandeling met factor VIII mogelijk niet effectief en moeten andere therapeutische opties overwogen worden. Behandeling van die patiënten moet plaatsvinden onder toezicht van artsen met ervaring in de zorg van hemofilie en factor VIII-remmers.
Laboratoriumtests voor monitoring
Als de chromogene test of de one-stage clotting assay met het reagens Actin-FS wordt gebruikt, moet het resultaat door 2,5 worden gedeeld om bij benadering het activiteitniveau van factor VIII van de patiënt te bepalen (zie rubriek 4.2). Opmerking: Deze conversiefactor geeft alleen een schatting weer (gemiddelde Actin-FSL-verhouding voor chromogene test/one-stage clotting assay: 2,53; SD: 1,54; Q1: 1,98; Q3: 2,96; N=3.353).
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met factor VIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Als een centraal veneuze lijn moet worden gebruikt, dient rekening te worden gehouden met het risico op complicaties die verband houden met de centraal veneuze lijn, waaronder lokale infecties, bacteriëmie en trombose ter hoogte van de katheter.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen zijn van toepassing op zowel volwassenen als kinderen.
Polysorbaat 80
Dit geneesmiddel bevat 1,50 mg polysorbaat 80 in elke injectieflacon (na reconstitutie). Dit komt overeen met 0,50 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van humane stollingsfactor VIII (rDNA)-producten met andere geneesmiddelen gemeld.
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er is geen dieronderzoek met betrekking tot reproductie uitgevoerd met factor VIII. Aangezien hemofilie A zelden voorkomt bij vrouwen is er geen ervaring beschikbaar met betrekking tot het gebruik van factor VIII tijdens de zwangerschap en tijdens borstvoeding. Bijgevolg mag factor VIII alleen gebruikt worden tijdens de zwangerschap en tijdens borstvoeding als het duidelijk is geïndiceerd.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ALTUVOCT heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheids- of allergische reacties (die kunnen bestaan uit angio-oedeem, brandend en stekend gevoel op de injectieplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelingen, braken, piepende ademhaling) zijn in zeldzame gevallen waargenomen en kunnen in sommige gevallen verergeren tot ernstige anafylaxie (waaronder shock).
Patiënten met hemofilie A die met factor VIII, waaronder ALTUVOCT, behandeld worden, kunnen neutraliserende antistoffen (remmers) ontwikkelen (zie rubriek 5.1). Indien dergelijke remmers voorkomen, zal de toestand zich manifesteren als een onvoldoende klinische respons. In dergelijke gevallen wordt aanbevolen contact op te nemen met een gespecialiseerd hemofiliecentrum.
Lijst met bijwerkingen in tabelvorm
Tabel 2 hieronder is in overeenstemming met de classificatie van de systeem/orgaanklasse volgens MedDRA (niveau van SOC en voorkeursterm). Frequenties van bijwerkingen zijn gebaseerd op klinische fase 3-onderzoeken bij 277 eerder behandelde patiënten met ernstige hemofilie A, van wie 161 (58,2%) volwassenen (18 jaar en ouder), 37 (13,4%) adolescenten (12 tot < 18 jaar) en 79 (28,5%) kinderen jonger dan 12 jaar waren.
Bijwerkingen (samengevat in tabel 2) zijn gemeld bij 111 (40,1%) van de 277 proefpersonen die in klinische onderzoeken behandeld werden met de reguliere profylaxe of behandeling naar behoefte of zijn na het in de handel brengen gemeld.
Frequenties zijn geëvalueerd in overeenstemming met de volgende afspraak: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep worden bijwerkingen weergegeven volgens afnemende ernst.
Tabel 2: Bijwerkingen gemeld voor ALTUVOCT
| Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentiecategorie |
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming1 | Zeer vaak (PUP’s)2 Soms (PTP’s)3 |
| Immuunsysteemaandoeningen | Overgevoeligheid, anafylactische reacties1 | Niet bekend |
| Zenuwstelselaandoeningen | Hoofdpijn4 | Zeer vaak |
| Maagdarmstelselaandoeningen | Braken | Vaak |
| Huid- en onderhuidaandoeningen | Eczeem | Vaak |
| Rash5 | Vaak | |
| Urticaria6 | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Zeer vaak |
| Pijn in extremiteit | Vaak | |
| Rugpijn | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vaak |
| Injectieplaatsreactie7 | Soms | |
| 1 Gemeld na het in de handel brengen. | ||
| 2 PUP’s = Previously-Untreated Patients (niet eerder behandelde patiënten). De frequentie is | ||
| gebaseerd op onderzoeken met andere factor VIII-producten waaraan niet eerder behandelde patiënten | ||
| met ernstige hemofilie A deelnamen. | ||
| 3 PTP’s = Previously-Treated Patients (eerder behandelde patiënten). De frequentie is gebaseerd op | ||
| onderzoeken met alle factor VIII-producten waaraan eerder behandelde patiënten met ernstige | ||
| hemofilie A deelnamen. | ||
| 4 Hoofdpijn, waaronder migraine. | ||
| 5 Rash, waaronder rash maculopapuleus. | ||
| 6 Urticaria, waaronder urticaria papuleus. | ||
| 7 Injectieplaatsreactie, waaronder injectieplaatshematoom en injectieplaatsdermatitis. | ||
Pediatrische patiënten
Er zijn geen leeftijdsspecifieke verschillen in bijwerkingen waargenomen tussen pediatrische en volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosering met humane stollingsfactor VIII (rDNA) gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragica, bloedstollingsfactor VIII, ATC-code: B02BD02.
Werkingsmechanisme
Efanesoctocog alfa is een substitutietherapie van factor VIII. Geactiveerde factor VIII werkt als een cofactor voor geactiveerde factor IX, waardoor de conversie van factor X in geactiveerde factor X wordt versneld. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine en kan een stolsel gevormd worden. Hemofilie A is een X-gebonden erfelijke afwijking in de bloedstolling, veroorzaakt door verlaagde functionele factor VIII:C-waarden en resulterend in bloedingen in gewrichten, spieren of inwendige organen, hetzij spontaan, hetzij als gevolg van een ongeluk of chirurgisch trauma. Door substitutietherapie wordt de factor VIII-waarde in plasma verhoogd, waardoor tijdelijk de factordeficiëntie wordt gecorrigeerd en de bloedingsneigingen worden verholpen.
Opmerking: Het aantal bloedingen per jaar (ABR, Annualized Bleeding Rate) is niet vergelijkbaar tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
ALTUVOCT (efanesoctocog alfa) of recombinant-stollingsfactor VIII Fc-von-Willebrandfactor-XTEN is een recombinant fusie-eiwit dat tijdelijk de ontbrekende stollingsfactor VIII vervangt die noodzakelijk is voor effectieve hemostase.
Efanesoctocog alfa is een factor VIII-eiwit dat zodanig ontworpen is dat het niet bindt aan endogene von-Willebrandfactor (VWF) om de beperking van de halfwaardetijd als gevolg van interacties tussen factor VIII en VWF te neutraliseren. Het D’D3-domein van VWF is de regio die een interactie vertoont met factor VIII. Toevoeging van het D’D3-domein van VWF aan een rFVIII-Fc-fusie-eiwit biedt bescherming en stabiliteit voor factor VIII en verhindert een interactie van factor VIII met endogene VWF, waardoor de beperking van de halfwaardetijd van factor VIII als gevolg van de klaring van VWF wordt geneutraliseerd.
De Fc-regio van humaan immunoglobuline G1 (IgG1) bindt aan de neonatale Fc-receptor (FcRn). FcRn maakt deel uit van een van nature voorkomende route die lysosomale afbraak van immunoglobulinen vertraagt door ze terug te recyclen in de circulatie, waardoor de plasmahalfwaardetijd van het fusie-eiwit verlengd wordt.
Efanesoctocog alfa bevat 2 XTEN-polypeptiden, waardoor de farmacokinetiek ervan verder toeneemt. Het natuurlijke FVIII B-domein (met uitzondering van 5 aminozuren) wordt vervangen door het eerste XTEN-polypeptide, ingevoegd tussen de aminozuurresten N745 en E1649 van factor VIII, en het tweede XTEN wordt ingevoegd tussen het D’D3-domein en Fc.
Klinische werkzaamheid en veiligheid
De veiligheid, werkzaamheid en farmacokinetiek van ALTUVOCT zijn geëvalueerd in twee prospectieve, open-label klinische fase 3-multicenteronderzoeken (één onderzoek bij volwassenen en adolescenten [XTEND-1] en één pediatrisch onderzoek bij kinderen < 12 jaar [XTEND-Kids; zie Pediatrische patiënten]) bij eerder behandelde patiënten met ernstige hemofilie A (< 1% endogene factor VIII-activiteit of een gedocumenteerde genetische mutatie die overeenstemt met ernstige hemofilie A). De veiligheid en werkzaamheid van ALTUVOCT op lange termijn worden ook geëvalueerd in een langetermijnextensieonderzoek.
Alle onderzoeken evalueerden de werkzaamheid van de reguliere profylaxe met een wekelijkse dosis van 50 I.E./kg en bepaalden de hemostatische werkzaamheid bij de behandeling van bloedingsepisodes en tijdens perioperatieve behandeling bij proefpersonen die een grote of kleine chirurgische ingreep ondergingen. Verder werd ook de werkzaamheid van profylaxe met ALTUVOCT ten opzichte van eerdere profylactische factor VIII geëvalueerd in een vergelijking per proefpersoon bij proefpersonen die hadden deelgenomen aan een prospectief, observationeel onderzoek (OBS16221) voordat ze werden ingeschreven in het XTEND-1-onderzoek.
Klinische werkzaamheid tijdens de reguliere profylaxe bij volwassenen/adolescenten
In het voltooide onderzoek met volwassenen en adolescenten (XTEND-1) werden in totaal 159 eerder behandelde patiënten (158 mannelijke proefpersonen en 1 vrouwelijke proefpersoon) met ernstige hemofilie A ingeschreven. De proefpersonen waren 12 tot 72 jaar oud, waaronder 25 adolescente proefpersonen van 12 tot 17 jaar oud. Alle 159 ingeschreven proefpersonen kregen ten minste één dosis ALTUVOCT; bij hen kon de werkzaamheid worden geëvalueerd. In totaal voltooiden 149 proefpersonen (93,7%) het onderzoek.
De werkzaamheid van wekelijks 50 I.E./kg ALTUVOCT als reguliere profylaxe werd geëvalueerd zoals geschat met het gemiddelde ABR (tabel 3) en door vergelijking van het ABR tijdens een profylaxe tijdens het onderzoek ten opzichte van het ABR tijdens de profylaxe met factor VIII voorafgaand aan het onderzoek (tabel 4). In totaal werden 133 volwassenen en adolescenten, die voorafgaand aan inschrijving in het onderzoek factor VIII als profylaxe hadden gekregen, toegewezen aan toediening van ALTUVOCT voor de reguliere profylaxe in een dosis van 50 I.E./kg eenmaal per week (QW) gedurende 52 weken (groep A). Nog eens 26 proefpersonen, die voorafgaand aan het onderzoek episodisch (naar behoefte) met factor VIII werden behandeld, werden episodisch (naar behoefte) behandeld met ALTUVOCT in doses van 50 I.E./kg gedurende 26 weken, gevolgd door de reguliere profylaxe met een dosis van 50 I.E./kg eenmaal per week gedurende 26 weken (groep B). In totaal kregen 115 proefpersonen in totaal ten minste 50 blootstellingsdagen in groep A en 17 proefpersonen voltooiden ten minste 25 blootstellingsdagen met de reguliere profylaxe in groep B.
Tabel 3: Samenvatting van ABR met profylaxe met ALTUVOCT, behandeling met
ALTUVOCT naar behoefte en na overschakeling op profylaxe met ALTUVOCT bij proefpersonen ≥ 12 jaar oud
| Eindpunt1 | Groep A Profylaxe2 | Groep B Naar behoefte3 | Groep B Profylaxe3 |
| N = 133 | N = 26 | N = 26 | |
| Bloedingen | |||
| Gemiddelde ABR (95%-BI)4 | 0,71 (0,52; 0,97) | 21,41 (18,81; 24,37) | 0,70 (0,33; 1,49) |
| Mediane ABR (IQR) | 0,00 (0,00; 1,04) | 21,13 (15,12; 27,13) | 0,00 (0,00; 0,00) |
| Proefpersonen met nul bloedingen, % | 64,7 | 0 | 76,9 |
| Spontane bloedingen | |||
| Gemiddelde ABR (95%-BI)4 | 0,27 (0,18; 0,41) | 15,83 (12,27; 20,43) | 0,44 (0,16; 1,20) |
| Mediane ABR (IQR) | 0,00 (0,00; 0,00) | 16,69 (8,64; 23,76) | 0,00 (0,00; 0,00) |
| Proefpersonen met nul spontane bloedingen, % | 80,5 | 3,8 | 84,6 |
| Gewrichtsbloedingen | |||
| Gemiddelde ABR (95%-BI)4 | 0,51 (0,36; 0,72) | 17,48 (14,88; 20,54) | 0,62 (0,25; 1,52) |
| Mediane ABR (IQR) | 0,00 (0,00; 1,02) | 18,42 (10,80; 23,90) | 0,00 (0,00; 0,00) |
| Proefpersonen met nul gewrichtsbloedingen, % | 72,2 | 0 | 80,8 |
1 Alle analyses van bloedingseindpunten zijn gebaseerd op behandelde bloedingen. 2 Proefpersonen toegewezen aan profylaxe met ALTUVOCT gedurende 52 weken. 3 Proefpersonen toegewezen aan ALTUVOCT gedurende 26 weken.
4 Gebaseerd op een negatief binomiaal model.
ABR = Annualized Bleeding Rate, jaarlijks aantal bloedingen; BI = betrouwbaarheidsinterval; IQR = interquartile range, interkwartielbereik, 25e percentiel tot 75e percentiel.
Een vergelijking van ABR’s per proefpersoon tijdens profylaxe gedurende het onderzoek en voorafgaand aan het onderzoek toonde een statistisch significante daling aan van 77% voor de ABR tijdens de reguliere profylaxe met ALTUVOCT, vergeleken met profylaxe met factor VIII voorafgaand aan het onderzoek (zie tabel 4).
Tabel 4: Vergelijking van ABR per proefpersoon met profylaxe met ALTUVOCT versus profylaxe met factor VIII voorafgaand aan het onderzoek bij proefpersonen ≥ 12 jaar oud
| Eindpunt | Profylaxe met ALTUVOCT tijdens het onderzoek 50 I.E./kg QW (N = 78) | Standaardzorg voorafgaand aan het onderzoek met profylaxe met factor VIII2 (N = 78) |
| Mediane observatieperiode (weken) (IQR) | 50,09 (49,07; 51,18) | 50,15 (43,86; 52,10) |
| Bloedingen | ||
| Gemiddelde ABR (95%-BI)1 | 0,69 (0,43; 1,11) | 2,96 (2,00; 4,37) |
| Daling van ABR, % (95%-BI) p-waarde | 77 (58; 87) < 0,0001 | |
| Proefpersonen met nul bloedingen, % | 64,1 | 42,3 |
| Mediane ABR (IQR) | 0,00 (0,00; 1,04) | 1,06 (0,00; 3,74) |
1 Gebaseerd op een negatief binomiaal model.
2 Prospectief, observationeel onderzoek (OBS16221).
ABR = Annualized Bleeding Rate, jaarlijks aantal bloedingen; BI = betrouwbaarheidsinterval; IQR = interquartile range, interkwartielbereik, 25e percentiel tot 75e percentiel.
Een vergelijking van ABR per proefpersoon (N = 26) tijdens de eerste 26 weken van behandeling met ALTUVOCT naar behoefte versus ABR in de volgende 26 weken met wekelijkse profylaxe met ALTUVOCT (groep B) toonde een klinisch belangrijke afname in bloedingen aan van 97% voor het wekelijkse profylactische schema en een stijging van het aantal proefpersonen met nul bloedingen van 0 tot 76,9%.
Werkzaamheid bij de behandeling van bloedingen
In het onderzoek met volwassenen en adolescenten (XTEND-1) werden in totaal 362 bloedingsepisodes behandeld met ALTUVOCT, waarbij de meeste zich voordeden tijdens behandeling naar behoefte in groep B. De meeste bloedingsepisodes deden zich voor in gewrichten. Proefpersonen beoordeelden de respons op de eerste injectie ten minste 8 uur na een behandeling. Er werd een 4-puntsschaal met de antwoorden ‘uitstekend’, ‘goed’, ‘matig’ en ‘geen respons’ gebruikt om de respons te beoordelen. De werkzaamheid bij de behandeling van bloedingsepisodes bij proefpersonen ≥ 12 jaar is samengevat in tabel 5. Voor alle behandelgroepen waren de bloedingsepisodes op vergelijkbare wijze onder controle.
Tabel 5: Samenvatting van de werkzaamheid bij het onder controle brengen van bloedingen bij proefpersonen ≥ 12 jaar oud
| Aantal bloedingsepisodes | (N = 362) | |
| Aantal injecties voor behandeling van bloedingsepisodes, N (%) | 1 injectie 2 injecties > 2 injecties | 350 (96,7) 11 (3,0) 1 (0,3) |
| Mediane totale dosis voor behandeling van bloedingsepisodes (I.E./kg) (IQR) | 50,93 (50,00; 51,85) | |
| Aantal evalueerbare injecties | (N = 332) | |
| Respons op behandeling van een bloedingsepisode, N (%) | Uitstekend of goed Matig Geen respons | 315 (94,9) 14 (4,2) 3 (0,9) |
Perioperatieve behandeling van bloedingen
Perioperatieve hemostase werd beoordeeld bij 49 grote chirurgische ingrepen bij 41 proefpersonen (32 volwassenen en 9 adolescenten en kinderen) in alle fase 3-onderzoeken tezamen. Van de 49 grote chirurgische ingrepen vereisten 48 chirurgische ingrepen een enkele preoperatieve dosis voor het behoud van hemostase tijdens de chirurgische ingreep; bij 1 grote chirurgische ingreep tijdens de reguliere profylaxe werd geen preoperatieve oplaaddosis toegediend op de dag van/of voorafgaand aan de chirurgische ingreep. De mediane dosis per preoperatieve injectie was 50 I.E./kg (bereik: 12,7 - 84,7). De gemiddelde (SD) totale consumptie en het aantal injecties tijdens de perioperatieve periode (vanaf de dag vóór de chirurgische ingreep tot dag 14 erna) waren respectievelijk 171,85 (51,97) I.E./kg en 3,9 (1,4).
De klinische evaluatie van hemostatische respons tijdens een grote chirurgische ingreep werd beoordeeld met een 4-puntsschaal met de antwoorden ‘uitstekend’, ‘goed’, ‘matig’ of ‘slecht/geen’. Bij 48 van de 49 chirurgische ingrepen (98%) werd het hemostatische effect van ALTUVOCT beoordeeld als ‘uitstekend’ of ‘goed’. Voor geen enkele chirurgische ingreep werd de uitkomst beoordeeld als ‘slecht/geen’ of ‘ontbreekt’.
De types grote chirurgische ingrepen die werden beoordeeld, omvatten grote orthopedische procedures zoals gewrichtsartroplastiek (gewrichtsvervanging van knie, heup en elleboog), gewrichtsrevisies en vastzetten van het enkelgewricht. Andere grote chirurgische ingrepen waren onder meer kiesextracties, tandrestauratie en tandextractie, circumcisie, resectie van vaatmalformatie, herniaherstel en rinoplastiek/mentoplastiek. Nog eens 25 kleine chirurgische ingrepen werden geëvalueerd; voor alle beschikbare gevallen werd hemostase gemeld als ‘uitstekend’.
Immunogeniciteit
Tijdens klinische onderzoeken met ALTUVOCT werd immunogeniciteit geëvalueerd bij eerder behandelde volwassenen en kinderen met de diagnose ernstige hemofilie A. In klinische onderzoeken werd geen ontwikkeling van een remmer tegen ALTUVOCT waargenomen.
Tijdens klinische fase 3-onderzoeken (mediane behandelingsduur: 96,3 weken) ontwikkelden 4/276 (1,4%) van de patiënten die geëvalueerd konden worden, tijdelijke tijdens de behandeling optredende antistoffen tegen het geneesmiddel (anti-drug antibodies, ADA’s). Er werden geen aanwijzingen waargenomen voor invloed van ADA op de farmacokinetiek, werkzaamheid of veiligheid.
Pediatrische patiënten
Reguliere profylaxe
De werkzaamheid van wekelijks 50 I.E./kg ALTUVOCT als reguliere profylaxe bij kinderen < 12 jaar werd geëvalueerd, zoals geschat met het gemiddelde ABR. In totaal werden 74 kinderen (38 kinderen < 6 jaar en 36 kinderen 6 tot < 12 jaar) ingeschreven voor toediening van ALTUVOCT voor de reguliere profylaxe in een intraveneuze dosis van 50 I.E./kg eenmaal per week gedurende 52 weken. Bij alle 74 proefpersonen leidde de reguliere profylaxe tot een algeheel gemiddeld ABR (95%-BI) van 0,9 (0,6; 1,4) en een mediaan (Q1; Q3) ABR van 0 (0; 1,0) voor behandelde bloedingen.
Een gevoeligheidsanalyse (N = 73), met uitzondering van één proefpersoon die gedurende een langere periode de wekelijkse profylactische behandeling niet kreeg zoals gespecificeerd in het protocol, liet een gemiddelde ABR (95%-BI) zien van 0,6 (0,4; 0,9) voor behandelde bloedingen (mediaan [Q1; Q3] 0 [0; 1,0]). Zevenenveertig (47) kinderen (64,4%) hadden geen bloedingsepisode die een behandeling noodzakelijk maakte. Het gemiddelde ABR (95%-BI) voor behandelde spontane bloedingen was 0,2 (0; 0,3) (mediaan [Q1; Q3] 0 [0; 0]). Voor behandelde gewrichtsbloedingen was het gemiddelde ABR (95%-BI) 0,3 (0,2; 0,6) en de mediaan (Q1; Q3) was 0 (0; 0).
Behandeling van bloedingen
De werkzaamheid bij het onder controle brengen van bloedingen bij kinderen < 12 jaar werd beoordeeld in het pediatrische onderzoek, waarbij één proefpersoon werd uitgesloten die gedurende een langere periode de wekelijkse profylactische behandeling niet kreeg zoals gespecificeerd in het protocol. In totaal werden 43 bloedingsepisodes behandeld met ALTUVOCT. In 95,3% van de bloedingsepisodes stopten de bloedingen met een enkele injectie van 50 I.E./kg ALTUVOCT. De mediane (Q1; Q3) totale dosis voor behandeling van een bloedingsepisode was 52,6 I.E./kg (50,0; 55,8).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ALTUVOCT werd geëvalueerd in de fase 3-onderzoeken XTEND-1 en XTEND-Kids, waarin respectievelijk 159 volwassenen en adolescenten en 74 kinderen < 12 jaar werden ingeschreven, die wekelijks intraveneuze injecties met 50 I.E./kg toegediend kregen. Onder de kinderen < 12 jaar waren er voor 37 proefpersonen farmacokinetische profielen voor een enkelvoudige dosis ALTUVOCT beschikbaar.
Efanesoctocog alfa toonde een halfwaardetijd die ongeveer 4 maal langer is in vergelijking met de standaardhalfwaardetijd van factor VIII-producten en ongeveer 2,5 tot 3 maal langer in vergelijking met een langere halfwaardetijd van factor VIII-producten. Farmacokinetische parameters na een enkele dosis ALTUVOCT worden gegeven in tabel 6. De farmacokinetische parameters werden gebaseerd op de factor VIII-activiteit in plasma, gemeten met de one-stage clotting assay op basis van de aPTT. Voor alle leeftijdscohorten vertoonde ALTUVOCT na een enkele dosis van 50 I.E./kg een hoge aanhoudende factor VIII-activiteit met een verlengde halfwaardetijd. In de pediatrische cohorten was er een trend van stijging van de AUC en daling van de klaring naarmate de leeftijd steeg. Het farmacokinetische profiel bij steady state (week 26) was vergelijkbaar met het farmacokinetische profiel dat na de eerste dosis werd verkregen.
| Tabel 6: Farmacokinetische parameters na een enkele dosis ALTUVOCT volgens leeftijd (one- | ||||
| stage clotting assay met gebruikmaking van Actin-FSL) | ||||
Farmacokinetische parameters Gemiddelde (SD) | Pediatrisch onderzoek | Onderzoek met volwassenen en adolescenten | ||
| 1 tot < 6 jaar | 6 tot < 12 jaar | 12 tot < 18 jaar | Volwassenen | |
| N = 18 | N = 18 | N = 25 | N = 134 | |
| AUC0-tau, I.E.*uur/dl | 6.800 (1.120)b | 7.190 (1.450) | 8.350 (1.550) | 9.850 (2.010)a |
| t½z, uur | 38,0 (3,72) | 42,4 (3,70) | 44,6 (4,99) | 48,2 (9,31) |
| CL, ml/uur/kg | 0,742 (0,121) | 0,681 (0,139) | 0,582 (0,115) | 0,493 (0,121)a |
| Vss, ml/kg | 36,6 (5,59) | 38,1 (6,80) | 34,9 (7,38) | 31,0 (7,32)a |
| MRT, uur | 49,6 (5,45) | 56,3 (5,10) | 60,0 (5,54) | 63,9 (10,2)a |
| Cmax, I.E./dl | 143 (57,8) | 113 (22,7) | 118 (24,9) | 133 (33,8) |
| In-vivo recovery, I.E./dl per I.E./kg | 2,81 (1,1) | 2,24 (0,437) | 2,34 (0,490) | 2,64 (0,665) |
a Berekening op basis van 128 profielen.
b N = 17
AUC0-tau = oppervlakte onder de activiteit/tijd-curve gedurende het doseringsinterval, CL = klaring, MRT = gemiddelde verblijfstijd (mean residence time), SD = standaarddeviatie, t½z = terminale halfwaardetijd, Vss = distributievolume bij steady state, Cmax = maximale activiteit
In XTEND-1 behield ALTUVOCT bij steady state een normale tot bijna normale (> 40 I.E./dl) factor VIII-activiteit gedurende een gemiddelde (SD) van 4,1 (0,7) dagen met een eenmaalwekelijkse profylaxe bij volwassenen. Bij 83,5% van de volwassen en adolescente proefpersonen werd de factor VIII-activiteit met 10 I.E./dl gedurende het gehele onderzoek behouden. Bij kinderen < 12 jaar behield wekelijks ALTUVOCT bij steady state een normale tot bijna normale (> 40 I.E./dl) factor VIII-activiteit gedurende 2 tot 3 dagen en met > 10 I.E./dl werd een factor VIII-activiteit gedurende ongeveer 7 dagen behouden (zie tabel 7).
Tabel 7: Farmacokinetische parameters bij steady state van ALTUVOCT volgens leeftijd (one-stage clotting assay met gebruikmaking van Actin-FSL)
Farmacokinetische parameters Gemiddelde (SD) | Pediatrisch onderzoeka | Onderzoek met volwassenen en adolescentena | ||
| 1 tot < 6 jaar | 6 tot < 12 jaar | 12 tot < 18 jaar | Volwassenen | |
| N = 37 | N = 36 | N = 24 | N = 125 | |
| Piekwaarde, I.E./dl | 136 (48,9) (N = 35) | 131 (36,1) (N = 35) | 124 (31,2) | 150 (35,0) (N = 124) |
| In-vivo recovery, I.E./dl per I.E./kg | 2,22 (0,83) (N = 35) | 2,10 (0,73) (N = 35) | 2,25 (0,61) (N = 22) | 2,64 (0,61) (N = 120) |
| Tijd tot 40 I.E./dl, uur | 68,0 (10,5)b | 80,6 (12,3)b | 81,5 (12,1)c | 98,1 (20,1)c |
| Tijd tot 20 I.E./dl, uur | 109 (14,0)b | 127 (14,5)b | 130 (15,7)c | 150 (27,7)c |
| Tijd tot 10 I.E./dl, uur | 150 (18,2)b | 173 (17,1)b | 179 (20,2)c | 201 (35,7)c |
| Dalwaarde, I.E./dl | 10,9 (19,7) (N = 36) | 16,5 (23,7) | 9,23 (4,77) (N = 22) | 18,0 (16,6) (N = 123) |
a Piekwaarde, dalwaarde en in-vivo recovery bij steady state werden berekend met beschikbare metingen in week 52/bezoek van einde van het onderzoek met monstername voor farmacokinetiek. b Tijd tot factor VIII-activiteit werd voorspeld met een farmacokinetisch populatiemodel voor pediatrische patiënten.
c Tijd tot factor VIII-activiteit werd voorspeld met een farmacokinetisch populatiemodel voor volwassen patiënten.
Piekwaarde = 15 minuten na de dosis bij steady state, dalwaarde = waarde voor factor VIII-activiteit bij steady state voorafgaand aan de dosis, SD = standaarddeviatie
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering bij ratten en apen (waaronder metingen van veiligheidsfarmacologie) en een in-vitro-onderzoek naar hemocompatibiliteit. Er is geen onderzoek uitgevoerd naar genotoxiciteit, carcinogeen potentieel, reproductietoxiciteit of embryofoetale ontwikkelingstoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Sucrose
Calciumchloridedihydraat (E 509)
Histidine
Argininehydrochloride
Polysorbaat 80 (E 433)
Oplosmiddel
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Alleen de meegeleverde adapter en infusieset mogen gebruikt worden, omdat de behandeling kan falen als gevolg van adsorptie van stollingsfactor VIII op het binnenoppervlak van sommige injectieapparatuur.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar
Tijdens de houdbaarheidsperiode kan het geneesmiddel worden bewaard bij kamertemperatuur (tot 30 °C) gedurende een enkele periode van maximaal 6 maanden. De datum waarop het geneesmiddel uit de koelkast wordt genomen, moet op de doos worden genoteerd. Na bewaring bij kamertemperatuur mag het geneesmiddel niet opnieuw in de koelkast worden geplaatst. Niet gebruiken na de uiterste houdbaarheidsdatum die op de injectieflacon staat gedrukt of zes maanden nadat de doos uit de koelkast werd genomen, waarbij de kortste periode doorslaggevend is.
Na reconstitutie
Na reconstitutie moet het geneesmiddel onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden tijdens gebruik en bewaarcondities voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke verpakking van ALTUVOCT 250 I.E., 500 I.E., 750 I.E., 1.000 I.E., 2.000 I.E., 3.000 I.E. en 4.000 I.E. poeder en oplosmiddel voor oplossing voor injectie bevat:
- een glazen injectieflacon (type I) met poeder en een chloorbutylrubberen stop
- een steriele injectieflaconadapter voor reconstitutie
- een voorgevulde glazen spuit met 3 ml oplosmiddel met een broombutylrubberen plunjerstop
- een zuigerstaaf
- een steriele infusieset
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
ALTUVOCT moet na reconstitutie van het poeder met het in de spuit meegeleverde oplosmiddel intraveneus worden toegediend. Zwenk voorzichtig met de injectieflacon totdat al het poeder is opgelost. Na reconstitutie moet de oplossing helder en kleurloos tot enigszins opaalachtig zijn. Oplossingen die troebel zijn of die een neerslag bevatten, mogen niet worden gebruikt.
Gebruik altijd een aseptische techniek.
Aanvullende informatie over reconstitutie
ALTUVOCT wordt toegediend met een intraveneuze injectie nadat het poeder voor injectie is opgelost met het in de voorgevulde spuit meegeleverde oplosmiddel. De verpakking van ALTUVOCT bevat:
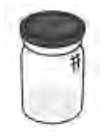
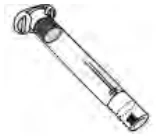
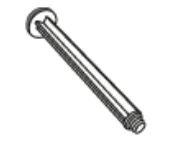
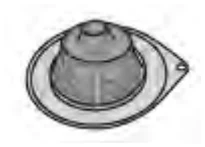
A. Injectieflacon
met poeder
B. 3 ml
oplosmiddel in
een voorgevulde
spuit
C. Zuigerstaaf D. Injectieflaconadapter E. Infusieset
U heeft ook steriele alcoholdoekjes nodig (F). Deze hulpmiddelen worden niet meegeleverd in de verpakking van ALTUVOCT.
U kunt een afzonderlijke, grote spuit (G) gebruiken om de oplossing van meerdere injectieflacons in een enkele spuit op te trekken. Als u geen grote spuit beschikbaar heeft, volg dan stap 6 tot en met 8 om de oplossing van elke spuit toe te dienen.
F. Alcoholdoekjes G. Grote spuit
ALTUVOCT mag niet gemengd worden met andere oplossingen voor injectie of infusie.
Was uw handen voordat u de verpakking opent.
Reconstitutie
| ||||
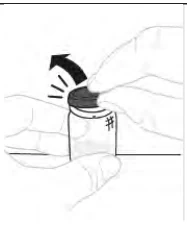
a. De dop van de injectieflacon verwijderen Houd de injectieflacon met poeder (A) vast op een schoon, vlak oppervlak en verwijder de plastic dop. | ||||
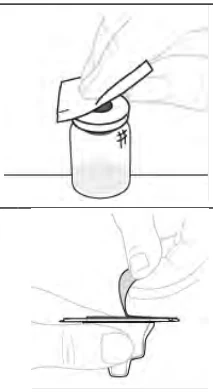
b. De bovenkant van de injectieflacon schoonvegen Veeg de bovenkant van de injectieflacon schoon met een alcoholdoekje. Laat de bovenkant van de injectieflacon nergens mee in aanraking komen na het schoonvegen. | ||||
c. De verpakking met de injectieflaconadapter openen Verwijder het papieren beschermlipje van de verpakking met de injectieflaconadapter (D). Raak de injectieflaconadapter niet aan en haal hem niet uit de verpakking. | ||||
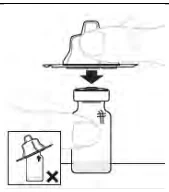
d. De injectieflaconadapter aanbrengen Plaats de verpakking met de injectieflaconadapter recht over de bovenkant van de injectieflacon. Duw de adapter stevig naar beneden tot hij op zijn plaats vastklikt. De pin prikt door de stop van de injectieflacon. | ||||||
| ||||||
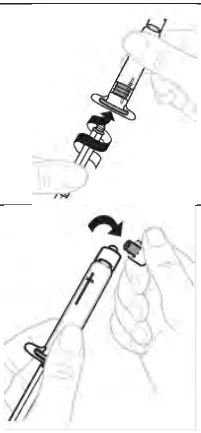
a. De zuigerstaaf aanbrengen Breng de zuigerstaaf (C) in de spuit van 3 ml (B) in. Draai de zuigerstaaf rechtsom totdat hij stevig is aangebracht. | ||||||
b. De dop van de spuit verwijderen Breek het bovenste deel van de witte dop ter hoogte van de scheurrand (perforaties) af van de spuit van 3 ml en leg het opzij. Raak de binnenkant van de dop of de punt van de spuit niet aan. | ||||||
| ||||||
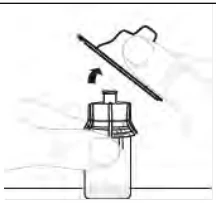
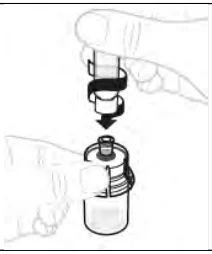
a. De verpakking van de injectieflaconadapter verwijderen Verwijder de verpakking van de injectieflaconadapter en gooi deze weg. | ||||||
b. De spuit op de injectieflaconadapter zetten Houd de injectieflaconadapter bij het onderste uiteinde vast. Plaats de punt van de spuit over de bovenkant van de injectieflaconadapter. Draai de spuit rechtsom totdat hij stevig vastzit. | ||||||
| ||||||
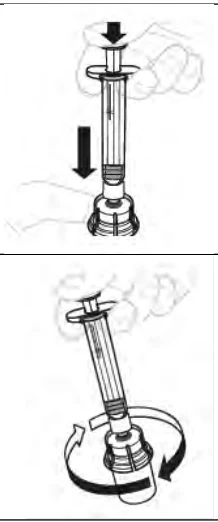
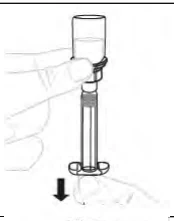
a. Oplosmiddel aan de injectieflacon toevoegen Druk langzaam de zuigerstaaf naar beneden om al het oplosmiddel in de injectieflacon te injecteren. | ||||||
b. Poeder oplossen Zwenk, met uw duim op de zuigerstaaf, voorzichtig met de injectieflacon totdat het poeder is opgelost. Niet schudden. | ||||||
c. De oplossing controleren Controleer de oplossing vóór toediening. De oplossing moet helder en kleurloos zijn. Gebruik de oplossing niet als die troebel is of zichtbare deeltjes bevat. | |||
| |||
Als u voor uw dosis meerdere injectieflacons nodig heeft, volg dan de stappen hieronder (5a en 5b); ga anders door naar stap 6. | |||
a. 1 tot en met 4 herhalen Herhaal stap 1 tot en met 4 met alle injectieflacons totdat u voldoende oplossing voor uw dosis heeft bereid. Verwijder van elke injectieflacon de spuit van 3 ml (zie stap 6b), waarbij u de oplossing in elke injectieflacon laat. | |||
b. Een grote spuit (G) gebruiken Breng voor elke injectieflacon de grote spuit (G) op de injectieflaconadapter aan (zie stap 3b) en voer stap 6 uit om de oplossing van elke injectieflacon in de grote spuit samen te brengen tot u de vereiste dosis heeft bereikt. | |||
| |||
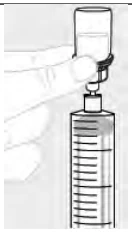
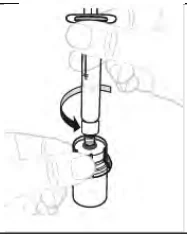
a. Oplossing optrekken Richt de spuit omhoog. Trek langzaam aan de zuigerstaaf om alle oplossing op te trekken in de spuit. | |||
b. De spuit losmaken Maak de spuit los van de injectieflacon terwijl u de injectieflaconadapter vasthoudt. Draai de spuit linksom om hem los te maken. | |||
Het wordt aanbevolen om ALTUVOCT onmiddellijk na reconstitutie te gebruiken (zie rubriek 6.3). 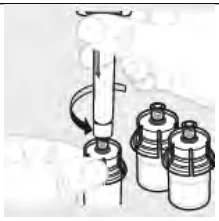
Toediening
| |||
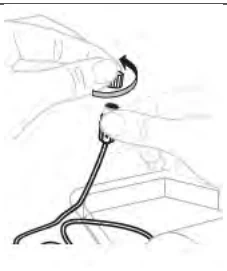
a. De dop aan het uiteinde van het slangetje verwijderen Open de verpakking van de infusieset (E) (niet gebruiken als deze beschadigd is). Verwijder de dop van het slangetje. Raak het onbeschermde uiteinde van het slangetje van de set niet aan. | |||
b. De spuit aanbrengen Bevestig de klaargemaakte spuit aan het uiteinde van het slangetje van de infusieset door de spuit rechtsom te draaien. | |||
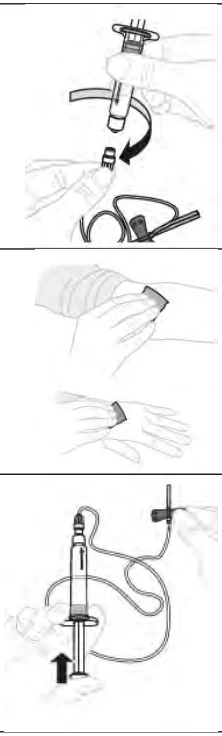
c. De injectieplaats klaarmaken Breng indien nodig een riem om uw arm aan (tourniquet). Veeg de injectieplaats schoon met een alcoholdoekje (F). | |||
d. Lucht uit de spuit en het slangetje verwijderen Verwijder lucht door de spuit omhoog te richten en voorzichtig op de zuigerstaaf te duwen. Duw de oplossing niet door de naald. Het kan gevaarlijk zijn om lucht in het bloedvat injecteren. | |||
| |||
a. De naald inbrengen Verwijder de beschermdop van de naald. Breng de naald in een bloedvat in en verwijder de tourniquet als die gebruikt is. U kunt een pleister gebruiken om de plastic vleugeltjes van de naald op de injectieplaats te houden om beweging te voorkomen. | |||
b. De oplossing injecteren De bereide oplossing moet in 1 tot 10 minuten in het bloedvat worden geïnjecteerd, op basis van wat u comfortabel vindt. | |||
| ||
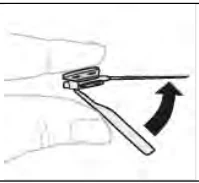
a. De naald verwijderen Verwijder de naald. Vouw de naaldbescherming om; deze moet op zijn plaats klikken. | ||
b. Op veilige wijze weggooien Gooi alle gebruikte materialen die in de kit worden meegeleverd (behalve de verpakking) op veilige wijze weg in een container voor medisch afval. Materiaal niet opnieuw gebruiken. | ||
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1824/001
EU/1/24/1824/002
EU/1/24/1824/003
EU/1/24/1824/004
EU/1/24/1824/005
EU/1/24/1824/006
EU/1/24/1824/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 juni 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.