


SmPC (samenvatting van de productkenmerken) - Ojemda
Ojemda 100 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Ojemda 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 100 mg tovorafenib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Oranje, ovale filmomhulde tabletten (met een lengte van 16 mm en een breedte van 9 mm), met “100” aan de ene zijde gegraveerd en “D101” aan de andere.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ojemda is geïndiceerd als monotherapie voor de behandeling van patiënten van 6 maanden en ouder met pediatrisch laaggradig glioom (LGG) met een BRAF-fusie of -herschikking, of een BRAF V600-mutatie, bij wie de ziekte is gevorderd na 1 of meerdere systemische behandelingen (voor op biomarkers gebaseerde patiëntenselectie, zie rubriek 4.2).
4.2 Dosering en wijze van toediening
De behandeling met tovorafenib moet geïnitieerd worden door en plaatsvinden onder toezicht van een bevoegde arts die ervaren is in het gebruik van oncologische geneesmiddelen.
Patiëntenselectie
Voordat tovorafenib wordt genomen, moet de BRAF-fusie of -herschikking, of de BRAF V600-mutatie bij patiënten worden bevestigd met gebruik van een CE-gemarkeerd medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met dit beoogde doeleinde. Indien het CE-gemarkeerd IVD niet beschikbaar is, moet de BRAF-fusie of -herschikking, of de BRAF V600-mutatie worden bevestigd door middel van een alternatieve gevalideerde test.
Dosering
De aanbevolen dosering tovorafenib op basis van het lichaamsoppervlak (body surface area, BSA) is 1 keer per week 380 mg/m2.
De maximum aanbevolen dosis is 1 keer per week 600 mg (zie tabel 1).
Ojemda kan toegediend worden als een tablet met onmiddellijke afgifte (zie tabel 1) of als een suspensie voor oraal gebruik (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib 25 mg/ml poeder voor suspensie voor oraal gebruik).
Een aanbevolen dosis voor patiënten met een lichaamsoppervlak van minder dan 0,3 m2 is niet vastgesteld.
Tabel 1: Aanbevolen dosis op basis van lichaamsoppervlak (BSA)
| Lichaamsoppervlak (BSA) | Aanbevolen dosis (eenmaal per week) |
| 0,30-0,89 m² | Zie de Samenvatting van de Productkenmerken (SPC) van tovorafenib poeder voor suspensie voor oraal gebruik |
| 0,90-1,12 m2 | 400 mg |
| 1,13-1,39 m2 | 500 mg |
| ≥ 1,40 m2 | 600 mg |
Duur van de behandeling
Behandeling met tovorafenib moet 1 keer per week worden voortgezet tot ziekteprogressie, het verlies van klinisch voordeel, of het optreden van onacceptabele toxiciteit.
Gemiste of vertraagde doses
Als een dosis met 3 dagen of minder wordt gemist, moet deze gemiste dosis zo snel mogelijk worden ingenomen, en moet de volgende dosis op de normaal geplande dag worden ingenomen. Als een dosis met meer dan 3 dagen wordt gemist, moet de gemiste dosis worden overgeslagen, en moet de volgende dosis op de normaal geplande dag worden ingenomen.
Er moeten minstens 4 dagen tussen de doses zitten.
Braken
Als braken meteen na het innemen van een dosis optreedt, moet de dosis herhaald worden.
Dosisaanpassingen
Het behandelen van bijwerkingen kan dosisverlaging, het onderbreken van de behandeling of het staken van de behandeling vereisen.
De aanbevolen dosisverlagingen voor bijwerkingen van tovorafenib-tabletten worden in tabel 2 weergegeven.
Tabel 2: Aanbevolen dosisverlagingen voor bijwerkingen
| Lichaamsoppervlak (BSA) | Eerste dosisverlaging | Tweede dosisverlaging |
| 0,30-1,12 m2 | Dien de suspensie voor oraal gebruik eenmaal per week toe (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib poeder voor suspensie voor oraal gebruik) | Dien de suspensie voor oraal gebruik eenmaal per week toe (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib poeder voor suspensie voor oraal gebruik) |
| 1,13-1,39 m2 | 400 mg eenmaal per week | Dien de suspensie voor oraal gebruik eenmaal per week toe (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib poeder voor suspensie voor oraal gebruik) |
| ≥ 1,40 m2 | 500 mg eenmaal per week | 400 mg eenmaal per week |
De aanbevolen dosisaanpassingen voor bijwerkingen van tovorafenib worden in tabel 3 weergegeven.
Tabel 3: Aanbevolen dosisaanpassingen voor bijwerkingen
| Ernst van de bijwerkinga | Dosisaanpassingb |
| Hemorragie en intratumorale hemorragie | |
| Toediening onderbreken.
|
| Toediening onderbreken.
|
| Permanente stopzetting. |
| Huidtoxiciteit, waaronder fotosensitiviteit | |
| Toediening onderbreken.
|
| Levergerelateerde bijwerkingen | |
| Toediening onderbreken. Indien verbeterd tot graad ≤ 2 of beginwaarde, hervat als volgt:
|
| Toediening onderbreken.
|
| Permanente stopzetting. |
| Ernst van de bijwerkinga | Dosisaanpassingb |
| Andere bijwerkingen | |
| Toediening onderbreken.
|
| Toediening onderbreken.
|
a National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0. b Zie tabel 2 voor aanbevolen dosisverminderingen.
Bijzondere populaties
Verminderde leverfunctie
Bij patiënten met licht abnormale leverfunctietesten (gedefinieerd als bilirubine ≤ bovengrens van de normaalwaarde [upper limit of normal, ULN] en aspartaataminotransferase [ASAT] > ULN, of bilirubine > 1x tot 1,5x ULN en eender welke ASAT) wordt geen dosisaanpassing aanbevolen. Tovorafenib is niet onderzocht bij patiënten met matig abnormale leverfunctietesten (gedefinieerd als bilirubine > 1,5x tot 3x ULN en eender welke ASAT) of ernstig abnormale leverfunctietesten (gedefinieerd als bilirubine > 3x ULN en eender welke ASAT) (zie rubriek 5.2). Patiënten met matig tot ernstig abnormale leverfunctietesten moeten zorgvuldig gemonitord worden wanneer ze behandeld worden met tovorafenib.
Verminderde nierfunctie
Bij patiënten met een licht tot matig verminderde nierfunctie (eGFR ≥ 30 ml/min/1,73 m2 berekend volgens de Schwartz-formule of de MDRD-formule) wordt geen dosisaanpassing aanbevolen. Tovorafenib is niet onderzocht bij patiënten met ernstig (eGFR < 30 ml/min/1,73 m2) verminderde nierfunctie (zie rubriek 5.2).
Pediatrische patiënten
Er is beperkte pediatrische klinische ervaring met tovorafenib, met name in de leeftijdscategorie van 6 maanden tot 2 jaar. De veiligheid en werkzaamheid van tovorafenib bij kinderen onder de 6 maanden zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ojemda is voor oraal gebruik.
De tabletten moeten in hun geheel met water doorgeslikt worden en mogen niet gekauwd, doormidden gebroken of geplet worden.
Ojemda kan met of zonder voedsel genomen worden (zie rubriek 5.2) en moet 1 keer per week op een regelmatig gepland tijdstip genomen worden.
Ojemda moet onder toezicht van een volwassene aan pediatrische patiënten toegediend worden.
De filmomhulde tabletten en het poeder voor suspensie voor oraal gebruik zijn onderling uitwisselbaar (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib poeder voor suspensie voor oraal gebruik). Voor patiënten die niet kunnen slikken of met een BSA van minder dan 0,9 m2, moet de suspensie voor oraal gebruik toegediend worden (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib poeder voor suspensie voor oraal gebruik).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Intratumorale hemorragie
Intratumorale hemorragie (inclusief de termen tumorhemorragie en intracraniale tumorhemorragie) zijn zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op intratumorale hemorragie tijdens de behandeling met tovorafenib. Het risico op tumorhemorragie kan verhoogd zijn door het gelijktijdig gebruik van anticoagulantia en trombocytenaggregatieremmers. Het controleren op tekenen en symptomen van hemorragie en beoordelingen zoals klinisch geïndiceerd, moeten routinematig gebeuren. Het optreden van hemorragie moet met dosisonderbreking of het staken van de behandeling worden behandeld (zie rubriek 4.2).
Andere hemorragische events
Hemorragische events zijn zeer vaak gemeld bij patiënten die tovorafenib nemen. Bij het optreden van hemorragie moeten patiënten worden behandeld zoals klinisch geïndiceerd (zie rubriek 4.8). Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op hemorragie tijdens de behandeling met tovorafenib. Het risico op hemorragie kan verhoogd zijn door het gelijktijdig gebruik van anticoagulantia en trombocytenaggregatieremmers. Het controleren op tekenen en symptomen van hemorragie en beoordelingen zoals klinisch geïndiceerd, moeten routinematig gebeuren. Het optreden van bloedingen moet met dosisonderbreking, dosisverlaging of het staken van de behandeling worden behandeld (zie rubriek 4.2).
Invloed op de groei
Verminderde groeisnelheid is zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Informeer patiënten en hun verzorgers over het risico van de invloed op de groei tijdens de behandeling met tovorafenib. Het controleren van de groei en de ontwikkeling moet vóór aanvang van en routinematig tijdens en na het staken van de behandeling met tovorafenib gebeuren.
Leverbijwerkingen
Leverbijwerkingen, in het bijzonder een verhoging in alanine-aminotransferase (ALAT), aspartaataminotransferase (ASAT) en bilirubine, zijn zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8).
Leverfunctietesten, waaronder het ASAT-, ALAT- en bilirubinegehalte, moeten vóór aanvang van, 1 maand na aanvang van en routinematig tijdens de behandeling met tovorafenib gebeuren. De behandeling moet onderbroken worden en na verbetering hervat worden met dezelfde of een verlaagde dosis, of permanent gestaakt worden op basis van de ernst (zie rubriek 4.2).
Huidtoxiciteit, waaronder fotosensitiviteit
Huiduitslag, waaronder fotosensitiviteit, is zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op nieuwe of verergerende huidreacties. Consultatie bij een dermatoloog en het starten van een ondersteunende behandeling moeten overwogen worden zoals klinisch geïndiceerd. Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op huiduitslag en fotosensitiviteit tijdens de behandeling met tovorafenib. Het nemen van voorzorgsmaatregelen tegen blootstelling aan uv-straling, zoals het gebruik van zonnebrandcrème (SPF ≥ 50), een zonnebril en/of beschermende kleding tijdens de behandeling met tovorafenib, wordt aanbevolen. De behandeling moet onderbroken worden, herstart worden met een verlaagde dosis, of permanent gestaakt worden op basis van de ernst van de bijwerking (zie rubriek 4.2 en 4.8).
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen en mannen
Vóór het starten van de behandeling bij vrouwen die zwanger kunnen worden, moet passend advies worden gegeven over effectieve anticonceptiemethoden. Vrouwen die zwanger kunnen worden, moeten effectieve, niet-hormonale anticonceptie gebruiken, zoals een barrièremethode, tijdens de behandeling en gedurende 28 dagen na de laatste dosis tovorafenib (zie rubriek 4.5 en 4.6). Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms en effectieve anticonceptie gebruiken tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis (zie rubriek 4.6).
Aan neurofibromatose type 1 (NF1) gerelateerde tumoren
Op basis van niet-klinische gegevens in NF1-modellen zonder BRAF-alteraties kan tovorafenib tumorgroei bevorderen bij patiënten met NF1-gerelateerde tumoren (zie rubriek 5.3). Bewijs van een BRAF-alteratie vóór aanvang van de behandeling met tovorafenib moet bevestigd worden.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet van 100 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op tovorafenib
Tovorafenib is een substraat voor het metaboliserende enzym CYP2C8.
Krachtige of matige CYP2C8-remmers
Op basis van een mechanistische interpretatie van de eliminatie wordt verwacht dat krachtige of matige CYP2C8-remmers de blootstelling aan tovorafenib verhogen, wat het risico op bijwerkingen met tovorafenib kan verhogen (zie rubriek 5.2). Gelijktijdige toediening van tovorafenib met een krachtige of matige CYP2C8-remmer (bijv. gemfibrozil) moet vermeden worden.
Krachtige of matige CYP2C8-inductoren
Op basis van een mechanistische interpretatie van de eliminatie wordt verwacht dat krachtige of matige CYP2C8-inductoren de blootstelling aan tovorafenib verlagen, wat de werkzaamheid van tovorafenib kan verlagen (zie rubriek 5.2). Gelijktijdige toediening van tovorafenib met een krachtige of matige CYP2C8-inductor (bijv. carbamazepine) moet vermeden worden.
Effecten van tovorafenib op andere geneesmiddelen
CYP3A-substraten
Tovorafenib is een CYP3A-inductor. Er wordt verwacht dat de gelijktijdige toediening van tovorafenib de blootstelling aan bepaalde CYP3A-substraten verlaagt, wat de werkzaamheid van deze substraten kan verminderen (zie rubriek 5.2). De gelijktijdige toediening van tovorafenib met bepaalde CYP3A-substraten (bijv. tacrolimus), waarbij minimale concentratieveranderingen tot ernstig therapiefalen kunnen leiden, moet vermeden worden. Indien gelijktijdige toediening niet kan worden vermeden, controleer de patiënten dan op verlies van werkzaamheid, tenzij anders aanbevolen in de Samenvatting van de Productkenmerken (SPC) voor CYP3A-substraten.
De gelijktijdige toediening van tovorafenib met hormonale anticonceptiemiddelen (CYP3A-substraten) kan hormonale anticonceptiemiddelen ineffectief maken (zie rubriek 4.4, 4.6 en 5.2). De gelijktijdige toediening van hormonale anticonceptiemiddelen met tovorafenib moet vermeden worden. Indien gelijktijdige toediening niet kan worden vermeden, moet een bijkomende effectieve, niet-hormonale anticonceptiemethode gebruikt worden tijdens de gelijktijdige toediening en gedurende 28 dagen na het staken van de behandeling met tovorafenib.
CYP1A2-, CYP2B6-, CYP2C8- en CYP2C9-substraten
In-vitrodata duiden erop dat tovorafenib het potentieel kan hebben om CYP1A2 en CYP2B6 te induceren, en om CYP2C8 en CYP2C9 te inhiberen. De klinische relevantie van deze bevindingen is onbekend. Wanneer tovorafenib gelijktijdig wordt toegediend met geneesmiddelen die door deze enzymen worden gemetaboliseerd, wordt passend toezicht aanbevolen.
Transportersubstraten
In-vitrodata duiden erop dat tovorafenib het potentieel kan hebben om BCRP, OATP1B1, OATP1B3 en MATE1 te inhiberen; de klinische relevantie van deze bevindingen is onbekend. Wanneer tovorafenib gelijktijdig wordt toegediend met geneesmiddelen die substraten zijn van deze transporters, wordt passend toezicht aanbevolen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen en mannen
Vrouwen die zwanger kunnen worden, moeten vóór aanvang van de behandeling met tovorafenib een zwangerschapstest ondergaan.
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptiemethoden gebruiken tijdens de behandeling en gedurende 28 dagen na het staken van tovorafenib. Tovorafenib kan de werkzaamheid van hormonale anticonceptiemethoden verminderen, en een effectieve, niet-hormonale anticonceptiemethode, zoals een barrièremethode, moet worden gebruikt (zie rubriek 4.5). Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms en effectieve anticonceptiemethoden gebruiken tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van tovorafenib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Tovorafenib mag niet worden toegediend aan zwangere vrouwen, behalve wanneer het potentiële voordeel voor de moeder zwaarder weegt dan het potentiële risico voor de foetus. Zwangere vrouwen moeten over het potentiële risico voor de foetus ingelicht worden. Als de patiënt zwanger raakt tijdens het gebruik van tovorafenib, moet de patiënt worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of tovorafenib in de moedermelk wordt uitgescheiden. Een risico voor het kind dat borstvoeding krijgt, kan niet worden uitgesloten. Daarom moet borstvoeding worden gestaakt tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van tovorafenib op de vruchtbaarheid bij mensen. Op basis van bevindingen bij dieren kan tovorafenib een mogelijk onomkeerbare invloed hebben op de vruchtbaarheid bij mannen en vrouwen die zwanger kunnen worden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tovorafenib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De klinische toestand van de patiënt en het bijwerkingenprofiel van tovorafenib moeten in gedachten gehouden worden bij het beoordelen van het vermogen van de patiënt om taken uit te voeren die beoordelings-, motorische of cognitieve vaardigheden vereisen. Patiënten moeten bewust gemaakt worden van de mogelijkheid dat tovorafenib vermoeidheid kan veroorzaken, wat deze activiteiten kan beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van tovorafenib is gebaseerd op gepoolde gegevens van 137 patiënten van 6 maanden en ouder met recidief of refractair pediatrisch LGG met een BRAF-alteratie in 1 klinische studie (FIREFLY-1, arm 1 en 2). De mediane duur van de behandeling was 22,5 maanden (bereik: 0,7 tot 32,1 maanden). De veiligheidspopulatie werd gekenmerkt door patiënten met een mediane leeftijd van 9 jaar (bereik: 1 tot 24 jaar); 3 patiënten (2%) waren 6 maanden tot < 2 jaar, 93 patiënten (68%) waren 2 jaar tot < 12 jaar, en 41 patiënten (30%) > 12 jaar.
De meest voorkomende bijwerkingen volgens de individuele MedDRA-voorkeursterm waren haarkleurveranderingen (77,4%), verhoogd creatinefosfokinase in het bloed (62,0%), vermoeidheid (60,6%), anemie (60,6%), braken (56,2%), hypofosfatemie (52,6%), hoofdpijn (52,6%), maculopapulaire huiduitslag (50,4%), pyrexie (46,7%), groeivertraging (43,1%), droge huid (40,9%), aspartaataminotransferase verhoogd (38,0%), verhoogd lactaatdehydrogenase in het bloed (38,0%), misselijkheid (37,2%), constipatie (36,5%), infectie van de bovenste luchtwegen (35,8%), acneïforme dermatitis (34,3%), epistaxis (32,1%), verminderde eetlust (29,9%) en paronychia (29,9%).
De meest voorkomende ernstige bijwerkingen waren groeivertraging (6,6%), braken (6,6%) en tumorhemorragie (5,1%).
De vaakst gemelde bijwerking die tot dosisverlaging leidde van tovorafenib bij > 5% van de patiënten, was maculopapulaire huiduitslag (5,1%). De vaakst gemelde bijwerkingen die tot dosisonderbreking van tovorafenib leidde bij > 5% van de patiënten, waren pyrexie (13,9%), maculopapulaire huiduitslag (10,2%), braken (10,2%), vermoeidheid (5,8%), misselijkheid (5,1%), hoofdpijn (5,1%) en verhoogd alanine-aminotransferase (5,1%).
Bijwerkingen die resulteerden in het permanent staken van de behandeling met tovorafenib bij meer dan 1 patiënt, waren groeivertraging (2,9%) en tumorhemorragie (2,9%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die gemeld werden bij patiënten die met tovorafenib als monotherapie behandeld werden in FIREFLY-1 (n=137), staan in tabel 4 weergegeven. Bijwerkingen zijn hieronder weergegeven volgens MedDRA-systeem/orgaanklasse en gerangschikt naar frequentie, gebaseerd op de volgende afspraak: zeer vaak (≥ 1/10) en vaak (≥ 1/100, < 1/10). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Bijwerkingen gemeld bij patiënten met pediatrisch LGG in FIREFLY-1 (n=137)
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Bovenste luchtweginfectie, paronychia, virale infectie |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | Anemiea |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | Verminderde eetlust, hypokaliëmie, hypoalbuminemie, hyponatriëmie |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn |
| Oogaandoeningen | |
| Vaak | Blefaritis, droge ogen |
| Bloedvataandoeningen | |
| Zeer vaak | Hemorragieb, intratumorale hemorragiec, overmatig blozen |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Braken, misselijkheid, constipatie, buikpijnd, stomatitise, diarreef |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Huiduitslagg, haarkleurveranderingen, droge huidh, acneïforme dermatitisi, pruritus, huidverkleuringj, alopecia, fotosensitiviteitsreactie |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Groeivertragingk, pijn in extremiteit, myalgie, artralgie |
| Algemene aandoeningen | |
| Zeer vaak | Vermoeidheid, pyrexie, oedeeml |
| Onderzoeken | |
| Zeer vaak | Bloedfosfor verlaagdm, bloedcreatinefosfokinase verhoogd, bloedlactaatdehydrogenase verhoogd, aspartaataminotransferase verhoogd, gewichtsverlies, alanine-aminotransferase verhoogd, lymfocytentelling verlaagd, bloedbilirubine verhoogd, witte bloedceltelling verlaagd |
| Vaak | Eosinofilie |
a Omvat de term hemoglobine verlaagd b Omvat de termen epistaxis, kneuzing, gingivale bloeding, hematoom, petechiën, gastro-intestinale hemorragie, bloedbraken, bloederige feces, bloeding van onderste deel van maag-darmkanaal, purpura, subdurale hemorragie, vaginale hemorragie c Omvat de termen tumorhemorragie, intracraniale tumorhemorragie d Omvat de term bovenbuikpijn e Omvat de termen afte, mondulceratie, cheilitis, cheilitis angularis, lipulceratie f Omvat de term enterocolitis g Omvat de termen maculopapulaire huiduitslag, eczeem, erythemateuze huiduitslag, papulaire huiduitslag, pustuleuze huiduitslag, dermatitis, geneesmiddeleneruptie, huidexfoliatie, bulleuze dermatitis, folliculaire huiduitslag, maculaire huiduitslag, pruritische huiduitslag, erythema multiforme, vesiculaire huiduitslag h Omvat de termen gebarsten lippen, droge lippen, xeroderma i Omvat de term acne j Omvat de termen huidpigmentvermindering, huidhyperpigmentatie, huidhypopigmentatie, melanocytaire naevus k Omvat de term groeiachterstand l Omvat de termen gezichtsoedeem, gezwollen gezicht, periorbitaal oedeem, oogzwelling, perifeer oedeem, perifere zwelling, lipoedeem, vulva-oedeem m Omvat de term hypofosfatemie | |
Omschrijving van specifieke bijwerkingen
Intratumorale hemorragie (ITH)
In FIREFLY-1 werd intratumorale hemorragie (inclusief de termen tumorhemorragie en intracraniale tumorhemorragie) bij 13,9% van de patiënten waargenomen; 3,6% van de patiënten meldden events ≥ graad 3; 0,7% van de patiënten rapporteerden een graad 5-event. Tovorafenib werd permanent gestaakt omwille van ITH-events bij 2,9% van de patiënten. De gemiddelde tijd tot het optreden van het event na start van de behandeling met tovorafenib was 239,2 dagen (mediaan: 206 dagen; bereik: 23-671 dagen) en de gemiddelde duur van het eerste optreden van ITH was 30,8 dagen (mediaan: 19,5 dagen; bereik: 1 dag - 88 dagen).
Andere hemorragische events
In FIREFLY-1 werden andere hemorragische events waargenomen bij 40,1% van de pediatrische patiënten, met events ≥ graad 3 die bij 2,2% voorkwamen. Het vaakst voorkomende hemorragisch event (epistaxis) werd gemeld bij 32,1% van de patiënten en de meerderheid was graad 1. Eén patiënt had een graad 3-event van epistaxis. De gemiddelde tijd tot optreden van het event na start van de behandeling met tovorafenib was 124,5 dagen (mediaan: 77 dagen; bereik: 4-617 dagen) en de gemiddelde duur van het eerste optreden van hemorragie was 78,1 dagen (mediaan: 9 dagen; bereik: 1 dag - 428 dagen).
Groeiachterstand
Patiënten die tot 24 maanden met tovorafenib werden behandeld, vertoonden een afname ten opzichte van baseline in Z-scores voor lengte in vergelijking met leeftijds- en geslachtsgematchte normatieve gegevens, hoewel bij kinderen met pediatrisch LGG een afwijkende groeisnelheid kan worden verwacht ten opzichte van kinderen zonder kanker.
In FIREFLY-1 werd groeiachterstand gemeld bij 44,5% van de patiënten van 18 jaar of jonger. Groeiachterstand resulteerde in dosisonderbreking bij 5,1% van de patiënten en in dosisverlaging bij 2,2% van de patiënten. Onder deze patiënten die een groeiachterstand ondervonden en die röntgenfoto’s van de handen hadden laten nemen om de botleeftijd te evalueren, was er geen bewijs van voortijdige sluiting van de epifysaire groeischijven of progressie van de botleeftijd. Groeiachterstand resulteerde in permanente staking van behandeling bij 2,9% van de patiënten. Patiënten die opgevolgd werden na onderbreking van de behandeling met tovorafenib vertoonden herstel van groeisnelheid en stijging van Z-scores.
Leverbijwerkingen
In FIREFLY-1 werd verhoogd ALAT gemeld bij 24,8% van de patiënten die tovorafenib namen. Verhoogd ASAT kwam voor bij 38% van de patiënten die tovorafenib namen. Verhogingen ≥ graad 3 van ALAT en ASAT werden waargenomen bij respectievelijk 5,8% en 2,9% van de patiënten. Verder werd verhoogd bilirubine gemeld bij 14,6% van de patiënten. De gemiddelde tijd tot het optreden van verhoogd ALAT was 215,3 dagen (bereik: 1-672 dagen), van verhoogd ASAT was 123,4 dagen (bereik: 12-813 dagen), en van verhoogd bilirubine was 79,6 dagen (bereik: 13-645 dagen). Verhoogd ALAT dat tot dosisonderbreking leidde, kwam bij 5,1% van de patiënten voor, en dosisverlaging bij 1,5% van de patiënten. Verhoogd ASAT dat tot dosisonderbreking leidde, kwam bij 2,9% van de patiënten voor, en dosisverlaging bij 0,7% van de patiënten. Verhoogd bilirubine dat tot dosisonderbreking leidde, kwam bij 0,7% van de patiënten voor, en dosisverlaging was bij geen van de patiënten vereist.
Bloedcreatinefosfokinase verhoogd
In FIREFLY-1 meldden 62% van de patiënten events van verhoogd creatinefosfokinase (CPK) in het bloed. 12,4% van de patiënten meldden events ≥ graad 3. Alle events waren niet ernstig. Van de patiënten die een verhoging van CPK meldden, rapporteerde de meerderheid (61,2%) een verhoging binnen de eerste 4 weken na het begin van de behandeling met tovorafenib. Sommige patiënten hadden meerdere episodes. Verhoogd CPK leidde tot een dosisonderbreking bij 3,6% van de patiënten. De gemiddelde tijd tot optreden van het event na start van de behandeling met tovorafenib was 98,5 dagen (mediaan: 29 dagen; bereik: 4-701 dagen). De gemiddelde duur van het eerste optreden van het event was 238,4 dagen (mediaan: 122 dagen; bereik: 8-926 dagen).
Anemie
In FIREFLY-1 werd anemie gemeld bij 61,3% van de patiënten. 13,1% van de patiënten meldde events van anemie van graad ≥ 3. De meerderheid van deze patiënten (54,8%) meldde een anemie-event binnen 60 dagen na start van de behandeling met tovorafenib. Eén patiënt ondervond een ernstig event. Geen enkele patiënt staakte de behandeling omwille van anemie; 2,2% van de patiënten meldde anemie die dosisonderbreking of dosisaanpassing vereiste. De gemiddelde tijd tot optreden van het event na start van de behandeling met tovorafenib was 107,4 dagen (mediaan: 57 dagen; bereik: 8-737 dagen). De gemiddelde duur van het eerste optreden van de anemie was 207,1 dagen (mediaan: 89,5 dagen; bereik: 1 dag -826 dagen).
Huidtoxiciteit, waaronder fotosensitiviteit
In FIREFLY-1 kwam huiduitslag bij 83,2% van de patiënten voor. De meeste events waren licht van aard, met events ≥ graad 3 gemeld bij 12,4% van de patiënten. Huiduitslag resulteerde in dosisonderbreking bij 16,1% van de patiënten en dosisverlaging bij 8,8% van de patiënten. 1 patiënt (0,7%) staakte de behandeling omwille van pruritische huiduitslag. De gemiddelde tijd tot aanvang van de huiduitslag na start van de behandeling met tovorafenib was 87,6 dagen (mediaan: 14,5 dagen; bereik: 1 dag - 617 dagen) en de gemiddelde duur van het eerste optreden van huiduitslag was 103 dagen (mediaan: 43 dagen; bereik: 1 dag - 777 dagen). Fotosensitiviteit kwam bij 14,6% van de patiënten voor, waaronder 1 graad 3-event bij 1 patiënt (0,7%), en resulteerde in dosisonderbreking bij 1 patiënt (0,7%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met tovorafenib. Als overdosering voorkomt, moet de behandeling met tovorafenib worden onderbroken en moet de patiënt, indien nodig, ondersteunend worden behandeld met passende monitoring. Aangezien tovorafenib sterk aan plasma-eiwitten gebonden is, is hemodialyse waarschijnlijk niet werkzaam bij de behandeling van overdosering met tovorafenib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmer, B-Raf-serine-threoninekinase- (RAF-) remmer, ATC-code: L01EC04
Werkingsmechanisme
Tovorafenib is een centraal zenuwstelsel (CZS) penetrerende, selectieve small molecule type II-RAF-kinaseremmer van gemuteerde BRAF V600E-, wildtype BRAF- en wildtype CRAF-kinases, inclusief RAF-monomeren en -dimeren en BRAF-fusies, waardoor de activatie van de mitogeen-geactiveerde proteïnekinase- (mitogen activated protein kinase, MAPK-) route wordt onderdrukt (zie rubriek 5.3).
Farmacodynamische effecten
Cardiale elektrofysiologie
Bij de aanbevolen dosis tovorafenib van 380 mg/m2 eenmaal per week (niet meer dan 600 mg), oraal ingenomen, werd geen gemiddelde verhoging van het QT-interval > 20 milliseconden waargenomen.
Klinische werkzaamheid en veiligheid
De werkzaamheid van tovorafenib werd beoordeeld bij patiënten van 6 maanden en ouder in een multicenter, open-label, klinisch onderzoek met één arm (FIREFLY-1 [Arm 1]). Patiënten die in aanmerking kwamen (n=76), van 6 maanden tot 25 jaar, moesten een recidief of refractair pediatrisch laaggradig glioom (LGG) met een activerende BRAF-alteratie op basis van lokale laboratoriumtesten hebben. Patiënten moesten ook minstens 1 meetbare laesie hebben zoals gedefinieerd door de RANO 2010-criteria. Alle patiënten hadden minstens 1 eerdere lijn van systemische therapie gekregen en hadden gedocumenteerd bewijs van radiologische progressie. Patiënten met tumoren met bijkomende activerende moleculaire alteratie(s) (bijv. IDH1/2-mutaties, FGFR-mutaties) of patiënten met een bekende of vermoedelijke diagnose van neurofibromatose type 1 (NF1) werden uitgesloten.
Patiënten kregen ongeveer 420 mg/m2 tovorafenib eenmaal per week oraal toegediend (bereik: 290 tot 476 mg/m2, 0,76-1,25 keer de aanbevolen dosis) op basis van het lichaamsoppervlak, met een maximale dosis van 600 mg, tot ziekteprogressie, verlies van klinisch voordeel of onacceptabele toxiciteit.
Tumorevaluaties werden elke 12 weken uitgevoerd.
De belangrijkste werkzaamheidseindpunten waren het algehele responspercentage (overall response rate, ORR) van patiënten geëvalueerd door onafhankelijke beoordeling op basis van RANO-HGG- (Response Assessment in Neuro-Oncology for High-Grade Glioma), het primaire eindpunt en RAPNO-LGG- (Response Assessment in Paediatric Neuro-Oncology for Low-Grade Glioma) criteria. Bijkomende uitkomstmaten voor werkzaamheid waren responsduur, tijd tot respons, ORR en progressievrije overleving (progression-free survival, PFS) door onafhankelijke beoordeling op basis van RANO-LGG- (2011) criteria. De mediane leeftijd was 8,5 jaar (bereik: 2 tot 21 jaar); 14 patiënten waren onder 6 jaar, 42 tussen 6 en 12 jaar, 15 tussen 12 en 16 jaar en 6 patiënten waren ouder dan 16 jaar en onder 25 jaar; 53% was mannelijk; 61% was wit, en 93% had een Karnofsky/Lansky-prestatiescore van 80 tot 100. Patiënten hadden een mediaan aantal van 3 eerdere systemische behandelingen ontvangen (bereik: 1 tot 9), waaronder respectievelijk 22%, 26%, 21% en 30% die 1, 2, 3 en > 3 eerdere systemische behandelingen kregen. De vaakst voorkomende eerdere systemische therapieën waren chemotherapiebehandelingen (carboplatine en vincristine). 46 patiënten (60%) kregen een eerdere behandeling met een remmer van de MAP-kinaseroute. De vaakst voorkomende tumorlocaties waren de optische banen (51%), diepe middellijnstructuren (12%), hersenstam (8%), cerebellum (7%) en cerebrale hemisfeer (5%). 63 patiënten (83%) had een BRAF-fusie of -herschikking en 13 patiënten (17%) hadden een V600-mutatie.
De mediane duur van de behandeling was 23,7 maanden (bereik: 0,7 tot 32,1 maanden). Per protocol konden patiënten ook een optionele medicatiepauze ingaan na voltooiing van 26 behandelingscycli/24 maanden behandeling en met goedkeuring van de onderzoeker: 43% (33/76) van de patiënten nam een medicatiepauze, 14% (11/76) van de patiënten zette de behandeling voort. Van de patiënten die een medicatiepauze ingingen, werden 3 patiënten (9,1%) opnieuw behandeld met tovorafenib na klinisch of radiologisch bewijs van ziekteprogressie.
Op basis van de RANO-HGG-criteria volgens een onafhankelijke beoordeling was bij 69 van de evalueerbare patiënten de ORR 71,0% (58,8; 81,3; 95%-BI); waarbij 23,2% van de patiënten een complete respons had, 47,8% een partiële respons en 21,7% een stabiele ziekte. De mediane duur van de respons bedroeg 19,7 maanden (95%-BI: 13,7; NE [not estimable]).
De werkzaamheidsresultaten gebaseerd op RAPNO-LGG worden in tabel 5 weergegeven.
Tabel 5: Werkzaamheidsresultaten gebaseerd op onafhankelijke beoordeling in FIREFLY-1
(Arm-1)
| Werkzaamheidsparameter | RAPNO-LGG N=76* |
| Algeheel responspercentage | |
| ORR (CR+PR+MR), 95%-BIa | 52,6% (40,8; 64,2) |
| Beste algehele respons | |
| Complete respons (CR), n (%) | 0 (0) |
| Partiële respons (PR), n (%) | 29 (38,2%) |
| Minimale respons (MR), n (%) | 11 (14,5%) |
| Stabiele aandoening (stable disease, SD), n (%) | 22 (28,9%) |
| Progressieve aandoening (progressive disease, PD), n (%) | 13 (17,1%) |
| Responsduur (Duration of Response, DoR) | N=40 |
| Mediaan (95%-BI)b, maanden | 18,0 (12,0; 22,8) |
| DoR-percentage na ≥ 12 maanden (95%-BI)b | 65,0% (48,2%; 77,6%) |
| DoR-percentage na ≥ 24 maanden (95%-BI)b | 25,6% (11,4%; 42,6%) |
Afkortingen: RAPNO-LGG = Response Assessment in Paediatric Neuro-Oncology for Low-Grade Glioma; BI = betrouwbaarheidsinterval.
*Ten minste 1 meetbare laesie met de relevante beeldvormingscriteria bij baseline, gebaseerd op RAPNO-LGG a Gebaseerd op het exacte Clopper-Pearson-betrouwbaarheidsinterval.
b Gebaseerd op Kaplan-Meier-schatting.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant tot juli 2030 om de resultaten in te dienen van het FIREFLY-2 onderzoek met Ojemda in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van pediatrisch laaggradig glioom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van tovorafenib worden als gemiddelde (CV%) weergegeven, tenzij anders vermeld. Op basis van populatie-PK-modellering is de maximale steady-stateconcentratie (Cmax) van tovorafenib 6,9 µg/ml (23%) en is het gebied onder de concentratie-tijdscurve (area under the concentration-time curve, AUC) 508 µg.u/ml (31%). De tijd om steady state van tovorafenib te bereiken, is 12 dagen (33%). Blootstelling aan tovorafenib neemt toe op dosis-proportionele wijze. Er treedt geen klinisch significante accumulatie van tovorafenib op.
Absorptie
Op basis van klinische studies bij gezonde vrijwilligers is de mediane (minimum, maximum) tijd van tovorafenib om de piekplasmaconcentratie (Tmax) te bereiken 3 uur (1,5; 4 uur), na een enkelvoudige dosis met tabletten of suspensie voor oraal gebruik.
Effect van voedsel
Op basis van klinische studies bij gezonde vrijwilligers werden geen klinisch significante verschillen waargenomen in de Cmax en AUC van tovorafenib na toediening van tabletten met een vetrijke maaltijd (ongeveer 859 totale calorieën, 54% vet) in vergelijking met toediening in nuchtere toestand, maar de Tmax was vertraagd tot 6,5 uur.
Distributie
Op basis van populatie-PK-modellering is het schijnbaar distributievolume van tovorafenib 60 l/m2 (23%). In vitro wordt tovorafenib voor 97,5% gebonden aan humane plasma-eiwitten. Tovorafenib wordt in sterke mate gebonden aan albumine (≈ 95%) en matig gebonden aan alfa-1-zuur-glycoproteïne (alpha-1 acid glycoprotein, AAG) (≈ 42%).
Biotransformatie
In vitro wordt tovorafenib primair gemetaboliseerd door aldehyde-oxidase en CYP2C8. CYP3A, CYP2C9 en CYP2C19 metaboliseren tovorafenib in beperkte mate.
Geneesmiddelinteractiestudies
In vitro-studies
CYP450-enzymen: Bij klinisch relevante concentraties remt tovorafenib mogelijk CYP2C8, CYP2C9, CYP2C19 en CYP3A, maar niet CYP1A2, CYP2B6 en CYP2D6.
Bij klinisch relevante concentraties induceert tovorafenib mogelijk CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 en CYP2C19.
Transportersystemen: Tovorafenib is geen substraat van borstkankerresistent eiwit (breast cancer resistance protein, BCRP), P-glycoproteïne (P-gp), OATP1B1 en OATP1B3. Tovorafenib is niet beoordeeld als substraat van OAT1, OAT3, MATE1, MATE2-K en OCT2. Bij klinisch relevante concentraties remt tovorafenib mogelijk BCRP, OATP1B1, OATP1B3 en MATE1.
Eliminatie
Op basis van populatie-PK-modellering bedraagt de terminale halfwaardetijd van tovorafenib ongeveer 56 uur (33%) en de schijnbare klaring is 0,7 l/u/m2 (31%). Op basis van klinische studies bij gezonde vrijwilligers werd, na een enkelvoudige orale dosis radioactief gelabeld tovorafenib, 66,1% van de totale radioactief gelabelde dosis teruggevonden in de feces (8,6% onveranderd) en 28,7% van de dosis werd teruggevonden in de urine (0,2% onveranderd).
Bijzondere populaties
Pediatrische populatie
Op basis van populatie-PK-modellering werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib op basis van leeftijd (bereik: 1 tot 94 jaar). De Cmax en AUC bij pediatrische patiënten van 11 maanden tot 17 jaar lagen binnen het waardenbereik dat werd waargenomen bij volwassenen die dezelfde dosis per lichaamsoppervlak gekregen hadden.
Patiënten met verminderde nierfunctie
Op basis van populatie-PK-modellering werden geen klinisch significante verschillen van tovorafenib waargenomen bij patiënten met een licht tot matig verminderde nierfunctie (eGFR ≥ 30 ml/min/1,73 m2, berekend volgens de Schwartz-formule of de MDRD-formule). Tovorafenib is niet onderzocht bij patiënten met een ernstig verminderde (eGFR < 30 ml/min/1,73 m²) nierfunctie.
Patiënten met verminderde leverfunctie
Op basis van populatie-PK-modellering van PK-data afkomstig uit klinische studies, werden geen klinisch significante verschillen van tovorafenib waargenomen bij patiënten met licht abnormale leverfunctietesten (gedefinieerd als bilirubine ≤ bovengrens van de normaalwaarde [upper limit of normal, ULN] en aspartaataminotransferase [ASAT] > ULN, of bilirubine > 1 tot 1,5x ULN en eender welke ASAT). Tovorafenib is niet onderzocht bij patiënten met matig abnormale leverfunctietesten (gedefinieerd als bilirubine > 1,5 tot 3x ULN en eender welke ASAT) of ernstig abnormale leverfunctietesten (gedefinieerd als totaal bilirubine > 3x ULN en eender welke ASAT) (zie rubriek 4.2).
Ras
Op basis van ras (wit, zwart, Aziatisch) werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib.
Geslacht
Op basis van geslacht werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib.
Farmacokinetische/farmacodynamische relatie
Bij pediatrische patiënten gaat blootstelling aan tovorafenib gepaard met een daling in de Z-scores voor lengte-voor-leeftijd. Het risico van een verlaagde lengte-voor-leeftijd-score houdt aan tijdens de behandeling met tovorafenib. Een hogere blootstelling aan tovorafenib ging gepaard met een gestegen risico op bijwerkingen zoals huiduitslag en verhoogde leverenzymen (ASAT en ALAT) (zie rubriek 4.8). De blootstelling-responsrelatie voor het algehele responspercentage gebaseerd op RAPNO-LGG was klinisch niet relevant voor het dosisbereik van 290 tot 476 mg/m2 (0,76-1,25 keer de aanbevolen dosis).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In vitro verhoogde tovorafenib de fosforylering van extracellulair signaal-gereguleerd kinase (extracellular signal-regulated kinase, ERK) bij klinisch relevante concentraties in cellen met neurofibromatose type 1-‘loss of function’ (NF1-LOF), wat duidt op activatie in plaats van inhibitie van de MAP-kinaseroute. In een genetisch gemodificeerd NF1-muismodel van plexiform neurofibroom zonder BRAF-alteratie vertoonde tovorafenib geen anti-tumoractiviteit (zie rubriek 4.4) en, hoewel niet statistisch significant, werd bij 2/12 muizen (ongeveer 17%) een toename in tumorvolume waargenomen.
In hERG-getransfecteerde HEK293-cellen werd het hERG-kanaal geremd, wat duidt op een potentieel voor QT-verlenging. De half-maximale inhibitieconcentratie bedroeg 8,9 µM, wat 32 keer hoger is dan de klinische ongebonden plasmaconcentratie bij volwassenen.
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter, bij dieren zijn bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden: Tovorafenib was niet carcinogeen in een 26 weken (of 6 maanden) durende studie bij transgene muizen bij blootstellingsniveaus van ongeveer 0,6 keer de menselijke blootstelling (AUC) bij de aanbevolen dosis voor de mens. Op basis van in-vitro- en in-vivostudies wordt tovorafenib niet als genotoxisch beschouwd bij klinisch relevante blootstellingsniveaus.
In een voorlopige embryo-foetale ontwikkelingsstudie bij ratten werd een totaal verlies van de worp wegens vroege resorptie waargenomen bij alle vrouwtjes bij blootstellingsniveaus die lager zijn dan de aanbevolen dosis bij mensen. Dit resulteerde in de onbeschikbaarheid van foetussen voor verder onderzoek en verklaart de afwezigheid van verdere ontwikkelingsstudies (pivotale embryo-foetale ontwikkelingsstudies en pre- en postnatale ontwikkelingsstudies).
In een fertiliteits- en vroege embryonale ontwikkelingsstudie bij vrouwelijke ratten daalde door tovorafenib het aantal zwangerschappen, de corpora lutea en levende embryo’s, en steeg het post-implantatieverlies bij doses zo laag als ongeveer 0,8 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC.
In tot 3 maanden durende onderzoeken naar toxiciteit bij herhaalde dosering bij ratten omvatten aan tovorafenib gerelateerde bevindingen bij vrouwelijke ratten omkeerbare toename in dikte van het vaginale slijmvlies, toename in formaat en/of aantal van corpora haemorrhagica en bloedingen. Niet-omkeerbare cystische follikels, verminderde corpora lutea en interstitiële celhyperplasie werden waargenomen in de eierstokken bij doses van ongeveer 0,4 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC. Bij mannelijke ratten verminderde tovorafenib het gewicht van de bijballen en teelballen, wat samenhangt met omkeerbare tubulaire degeneratie/atrofie van de teelballen en verminderd sperma van de bijballen bij doses van ongeveer 0,3 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletinhoud
Watervrij colloïdaal siliciumdioxide
Copovidon
Croscarmellosenatrium
Magnesiumstearaat
Microkristallijne cellulose
Filmomhulling
Hypromellose
Macrogol
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Ojemda wordt geleverd in blisterverpakkingen van PCTFE, gelamineerd tussen polyvinylchloride (PVC) en een steunlaag van aluminiumfolie, die 4, 5 of 6 filmomhulde tabletten bevatten. Elke doos bevat 16, 20 of 24 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Parijs
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2025/001
EU/1/26/2025/002
EU/1/26/2025/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Ojemda 25 mg/ml poeder voor suspensie voor oraal gebruik
1. NAAM VAN HET GENEESMIDDEL
Ojemda 25 mg/ml poeder voor suspensie voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén fles Ojemda bevat 300 mg tovorafenib. Na bereiding levert 1 fles suspensie voor oraal gebruik 12 ml tovorafenib met een concentratie van 25 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor suspensie voor oraal gebruik.
Wit tot gebroken wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ojemda is geïndiceerd als monotherapie voor de behandeling van patiënten van 6 maanden en ouder met pediatrisch laaggradig glioom (LGG) met een BRAF-fusie of herschikking, of een BRAF V600-mutatie, bij wie de ziekte is gevorderd na 1 of meer eerdere systemische behandelingen (voor op biomarkers-gebaseerde patiëntenselectie, zie rubriek 4.2).
4.2 Dosering en wijze van toediening
De behandeling met tovorafenib moet geïnitieerd worden door en plaatsvinden onder toezicht van een bevoegd arts die ervaren is in het gebruik van oncologische geneesmiddelen.
Patiëntenselectie
Voordat tovorafenib wordt genomen, moet de BRAF-fusie of herschikking, of de BRAF V600 mutatie bij patiënten worden bevestigd met gebruik van een CE-gemarkeerd medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met dit beoogde doeleinde. Indien het CE-gemarkeerd IVD niet beschikbaar is, moet de BRAF-fusie of herschikking, of de BRAF V600-mutatie worden bevestigd door middel van een alternatieve gevalideerde test.
Dosering
De aanbevolen dosering tovorafenib op basis van het lichaamsoppervlak (body surface area, BSA) is eenmaal per week 380 mg/m2.
De maximum aanbevolen dosis is eenmaal per week 600 mg (zie tabel 1).
Ojemda kan toegediend worden als een suspensie voor oraal gebruik (zie tabel 1) of als een tablet met onmiddellijke afgifte (zie de Samenvatting van de Productkenmerken [SPC] van tovorafenib 100 mg filmomhulde tabletten).
Een aanbevolen dosis voor patiënten met een lichaamsoppervlak van minder dan 0,3 m2 is niet vastgesteld.
Tabel 1: Aanbevolen dosis op basis van lichaamsoppervlak (BSA)
| Lichaamsoppervlak (BSA) | Dosisvolume* | Aanbevolen dosis (eenmaal per week) |
| 0,30-0,35 m2 | 5 ml | 125 mg |
| 0,36-0,42 m2 | 6 ml | 150 mg |
| 0,43-0,48 m2 | 7 ml | 175 mg |
| 0,49-0,54 m2 | 8 ml | 200 mg |
| 0,55-0,63 m2 | 9 ml | 225 mg |
| 0,64-0,77 m2 | 11 ml | 275 mg |
| 0,78-0,83 m2 | 12 ml | 300 mg |
| 0,84-0,89 m2 | 14 ml | 350 mg |
| 0,90-1,05 m2 | 15 ml | 375 mg |
| 1,06-1,25 m2 | 18 ml | 450 mg |
| 1,26-1,39 m2 | 21 ml | 525 mg |
| ≥ 1,40 m2 | 24 ml | 600 mg |
*De maximale dosis per fles is 300 mg (12 ml).
Duur van de behandeling
Behandeling met tovorafenib moet eenmaal per week worden voortgezet tot ziekteprogressie, het verlies van klinisch voordeel, of het optreden van onacceptabele toxiciteit.
Gemiste of vertraagde doses
Als een dosis met 3 dagen of minder wordt gemist, moet deze gemiste dosis zo snel mogelijk worden ingenomen, en moet de volgende dosis op de normaal geplande dag worden ingenomen. Als een dosis met meer dan 3 dagen wordt gemist, moet de gemiste dosis worden overgeslagen, en moet de volgende dosis op de normaal geplande dag worden ingenomen.
Er moeten minstens 4 dagen tussen nde doses zitten.
Braken
Als braken meteen na het innemen van een dosis optreedt, moet de dosis herhaald worden.
Dosisaanpassingen
Het behandelen van bijwerkingen kan dosisverlaging, het onderbreken van de behandeling of het staken van de behandeling vereisen.
De aanbevolen dosisverlagingen voor bijwerkingen van tovorafenib-suspensie voor oraal gebruik worden in tabel 2 weergegeven.
Tabel 2: Aanbevolen dosisverlagingen voor bijwerkingen
| Lichaamsoppervlak (BSA) | Eerste dosisverlaging | Tweede dosisverlaging | ||
| Volume | Dosis | Volume | Dosis | |
| 0,30-0,35 m2 | 4 ml | 100 mg | 3 ml | 75 mg |
| 0,36-0,42 m2 | 5 ml | 125 mg | 4 ml | 100 mg |
| 0,43-0,48 m2 | 6 ml | 150 mg | 5 ml | 125 mg |
| 0,49-0,54 m2 | 7 ml | 175 mg | 6 ml | 150 mg |
| 0,55-0,63 m2 | 8 ml | 200 mg | 6 ml | 150 mg |
| 0,64-0,77 m2 | 9 ml | 225 mg | 8 ml | 200 mg |
| 0,78-0,83 m2 | 10 ml | 250 mg | 8 ml | 200 mg |
| 0,84-0,89 m2 | 12 ml | 300 mg | 10 ml | 250 mg |
| 0,90-1,05 m2 | 13 ml | 325 mg | 11 ml | 275 mg |
| 1,06-1,25 m2 | 15 ml | 375 mg | 13 ml | 325 mg |
| 1,26-1,39 m2 | 18 ml | 450 mg | 15 ml | 375 mg |
| ≥ 1,40 m2 | 20 ml | 500 mg | 16 ml | 400 mg |
De aanbevolen dosisaanpassingen voor bijwerkingen van tovorafenib worden in tabel 3 weergegeven.
Tabel 3: Aanbevolen dosisaanpassingen voor bijwerkingen
| Ernst van de bijwerkinga | Dosisaanpassingb |
| Hemorragie en intratumorale hemorragie | |
| Toediening onderbreken.
|
| Toediening onderbreken.
|
| Permanente stopzetting. |
| Huidtoxiciteit, waaronder fotosensitiviteit | |
| Toediening onderbreken.
|
| Lever-gerelateerde bijwerkingen | |
| Toediening onderbreken. Indien verbeterd tot graad ≤ 2 of beginwaarde, hervat als volgt:
|
| Toediening onderbreken.
|
| Permanente stopzetting. |
| Ernst van de bijwerkinga | Dosisaanpassingb |
| Andere bijwerkingen | |
| Toediening onderbreken.
|
| Toediening onderbreken.
|
a National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0. b Zie tabel 2 voor aanbevolen dosisverminderingen.
Bijzondere populaties
Verminderde leverfunctie
Bij patiënten met licht abnormale leverfunctietesten (gedefinieerd als bilirubine ≤ bovengrens van de normaalwaarde [upper limit of normal, ULN] en aspartaataminotransferase [ASAT] > ULN of bilirubine > 1x tot 1,5x ULN en eender welke ASAT) wordt geen dosisaanpassing aanbevolen. Tovorafenib is niet onderzocht bij patiënten met matig abnormale leverfunctietesten (gedefinieerd als bilirubine > 1,5x tot 3x ULN en eender welke ASAT) of ernstig abnormale leverfunctietesten (gedefinieerd als bilirubine > 3x ULN en eender welke ASAT) (zie rubriek 5.2).
Patiënten met matig tot ernstig leverfunctietesten moeten zorgvuldig gemonitord worden wanneer ze behandeld worden met tovorafenib.
Verminderde nierfunctie
Bij patiënten met een licht tot matig verminderde nierfunctie (eGFR ≥ 30 ml/min/1,73 m2 berekend volgens de Schwartz-formule of de MDRD-formule) wordt geen dosisaanpassing aanbevolen. Tovorafenib is niet onderzocht bij patiënten met ernstig (eGFR <30 ml/min/1,73 m2) verminderde nierfunctie (zie rubriek 5.2).
Pediatrische patiënten
Er is beperkte pediatrische klinische ervaring met tovorafenib, met name in de leeftijdscategorie van 6 maanden tot 2 jaar. De veiligheid en werkzaamheid van tovorafenib bij kinderen onder de 6 maanden zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ojemda is voor oraal gebruik.
Als de patiënt niet kan slikken en een nasogastrische sonde in situ heeft, kan het poeder voor suspensie voor oraal gebruik van Ojemda via de sonde toegediend worden (zie rubriek 6.6).
Ojemda kan met of zonder voedsel genomen worden (zie rubriek 5.2) en moet eenmaal per week op een regelmatig gepland tijdstip genomen worden.
Ojemda moet onder toezicht van een volwassene aan pediatrische patiënten toegediend worden. Ojemda poeder voor suspensie voor oraal gebruik moet voorafgaand aan toediening gereconstitueerd worden (zie rubriek 6.6). Vóór het eerste gebruik van de suspensie voor oraal gebruik moeten verzorgers (en patiënten, indien geschikt) ingelicht worden over de juiste bereiding, dosis en toediening van Ojemda.
Gedetailleerde instructies over de bereiding en toediening van het poeder voor suspensie voor oraal gebruik staan in rubriek 6.6 en aan het einde van de bijsluiter.
Het poeder voor suspensie voor oraal gebruik en de filmomhulde tabletten kunnen onderling uitwisselbaar gebruikt worden (zie de Samenvatting van de Productkenmerken (SPC) van tovorafenib 100 mg filmomhulde tabletten). Voor patiënten die niet kunnen slikken of met een BSA van minder dan 0,9 m2, moet de suspensie voor oraal gebruik toegediend worden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Intratumorale hemorragie
Intratumorale hemorragie (inclusief de termen tumorhemorragie en intracraniale tumorhemorragie) zijn zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op intratumorale hemorragie tijdens de behandeling met tovorafenib. Het risico op tumorhemorragie kan verhoogd zijn door het gelijktijdig gebruik van anticoagulantia en trombocytenaggregatieremmers. Het controleren op tekenen en symptomen van hemorragie en beoordelingen zoals klinisch geïndiceerd, moeten routinematig gebeuren. Het optreden van hemorragie moet met dosisonderbreking of het staken van de behandeling worden behandeld (zie rubriek 4.2).
Andere hemorragische events
Hemorragische events zijn zeer vaak gemeld bij patiënten die tovorafenib nemen. Bij het optreden van hemorragie moeten patiënten worden behandeld zoals klinisch geïndiceerd (zie rubriek 4.8). Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op hemorragie tijdens de behandeling met tovorafenib. Het risico op hemorragie kan verhoogd zijn door het gelijktijdig gebruik van anticoagulantia en trombocytenaggregatieremmers. Het controleren op tekenen en symptomen van hemorragie en beoordelingen zoals klinisch geïndiceerd, moeten routinematig gebeuren. Het optreden van hemorragie moet met dosisonderbreking, dosisverlaging of het staken van de behandeling worden behandeld (zie rubriek 4.2).
Invloed op de groei
Verminderde groeisnelheid is zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Patiënten en hun verzorgers moeten geïnformeerd worden over het risico van de invloed op de groei tijdens de behandeling met tovorafenib. Het controleren van de groei en de ontwikkeling moet vóór aanvang van en routinematig tijdens en na het staken van de behandeling met tovorafenib gebeuren.
Leverbijwerkingen
Leverbijwerkingen, in het bijzonder een verhoging in alanine-aminotransferase (ALAT), aspartaataminotransferase (ASAT) en bilirubine, zijn zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8).
Leverfunctietesten, waaronder het ASAT, ALAT en bilirubinegehalte moeten vóór aanvang van, 1 maand na aanvang van en routinematig tijdens de behandeling met tovorafenib gebeuren. De behandeling moet onderbroken worden en na verbetering hervat worden aan dezelfde of een verlaagde dosis, of permanent gestaakt worden op basis van de ernst (zie rubriek 4.2).
Huidtoxiciteit, waaronder fotosensitiviteit
Huiduitslag, waaronder fotosensitiviteit, is zeer vaak gemeld bij patiënten die met tovorafenib behandeld werden (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op nieuwe of verergerende huidreacties. Consultatie bij een dermatoloog en het starten van een ondersteunende behandeling moeten overwogen worden zoals klinisch geïndiceerd. Patiënten en hun verzorgers moeten geïnformeerd worden over het risico op huiduitslag en fotosensitiviteit tijdens de behandeling met tovorafenib. Het nemen van voorzorgsmaatregelen tegen blootstelling aan UV-straling, zoals het gebruik van zonnebrandcrèm (SPF ≥50), een zonnebril en/of beschermende kleding tijdens de behandeling met tovorafenib, wordt aanbevolen. De behandeling moet onderbroken worden, hernomen worden aan een verlaagde dosis, of permanent gestaakt worden op basis van de ernst van de bijwerking (zie rubriek 4.2 en 4.8).
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen en mannen
Vóór het starten van de behandeling bij vrouwen die zwanger kunnen worden, moet passend advies worden gegeven over effectieve anticonceptiemethoden. Vrouwen die zwanger kunnen worden moeten effectieve, niet-hormonale anticonceptie gebruiken, zoals een barrièremethode, tijdens de behandeling en gedurende 28 dagen na de laatste dosis tovorafenib (zie rubriek 4.5 en 4.6). Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms en effectieve anticonceptie gebruiken tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis (zie rubriek 4.6).
Aan neurofibromatose type 1 (NF1)-gerelateerde tumoren
Op basis van niet-klinische gegevens in NF1-modellen zonder BRAF-alteraties, kan tovorafenib tumorgroei bevorderen bij patiënten met NF1-gerelateerde tumoren (zie rubriek 5.3). Bewijs van een BRAF-alteratie vóór aanvang van de behandeling met tovorafenib moet bevestigd worden.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per fles, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op tovorafenib
Tovorafenib is een substraat voor het metaboliserende enzym CYP2C8.
Krachtige of matige CYP2C8-remmers
Op basis van een mechanistische interpretatie van de eliminatie wordt verwacht dat krachtige of matige CYP2C8-remmers de blootstelling aan tovorafenib verhogen, wat het risico op bijwerkingen met tovorafenib kan verhogen (zie rubriek 5.2). Gelijktijdige toediening van tovorafenib met een krachtige of matige CYP2C8-remmer (bijv. gemfibrozil) moet vermeden worden.
Krachtige of matige CYP2C8-inductoren
Op basis van een mechanistische interpretatie van de eliminatie, wordt verwacht dat krachtige of matige CYP2C8-inductoren de blootstelling aan tovorafenib verlagen, wat de werkzaamheid van tovorafenib kan verlagen (zie rubriek 5.2). Gelijktijdige toediening van tovorafenib met een krachtige of matige CYP2C8-inductor (bijv. carbamazepine) moet vermeden worden.
Effecten van tovorafenib op andere geneesmiddelen
CYP3A-substraten
Tovorafenib is een CYP3A-inductor. Er wordt verwacht dat de gelijktijdige toediening van tovorafenib de blootstelling aan bepaalde CYP3A-substraten verlaagt, wat de werkzaamheid van deze substraten kan verminderen (zie rubriek 5.2). De gelijktijdige toediening van tovorafenib met bepaalde CYP3A-substraten (bijv. tacrolimus), waarbij minimale concentratieveranderingen tot ernstig therapiefalen kunnen leiden, moet vermeden worden. Indien gelijktijdige toediening niet kan worden vermeden, controleer de patiënten dan op verlies van werkzaamheid, tenzij anders aanbevolen in de Samenvatting van de Productkenmerken (SPC) voor CYP3A-substraten.
De gelijktijdige toediening van tovorafenib met hormonale anticonceptiemiddelen (CYP3A-substraten) kan hormonale anticonceptiemiddelen ineffectief maken (zie rubriek 4.4, 4.6 en 5.2). De gelijktijdige toediening van hormonale anticonceptiemiddelen met tovorafenib moet vermeden worden. Indien gelijktijdige toediening niet kan worden vermeden, moet een bijkomende effectieve, niet-hormonale anticonceptiemethode gebruikt worden tijdens de gelijktijdige toediening en gedurende 28 dagen na het staken van de behandeling met tovorafenib.
CYP1A2-, CYP2B6-, CYP2C8- en CYP2C9-substraten
In vitro data duiden erop dat tovorafenib het potentieel kan hebben om CYP1A2 en CYP2B6 te induceren, en om CYP2C8 en CYP2C9 te inhiberen. De klinische relevantie van deze bevindingen is onbekend. Wanneer tovorafenib gelijktijdig wordt toegediend met geneesmiddelen die door deze enzymen worden gemetaboliseerd, wordt passend toezicht aanbevolen.
Transporter substraten
In vitro data duiden erop dat tovorafenib het potentieel kan hebben om BCRP, OATP1B1, OATP1B3 en MATE1 te inhiberen, de klinische relevantie van deze bevindingen is onbekend. Wanneer tovorafenib gelijktijdig wordt toegediend met geneesmiddelen die substraten zijn van deze transporters, wordt passend toezicht aanbevolen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen en mannen
Vrouwen die zwanger kunnen worden, moeten vóór aanvang van de behandeling met tovorafenib een zwangerschapstest ondergaan.
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptiemethoden gebruiken tijdens de behandeling en gedurende 28 dagen na het staken van tovorafenib. Tovorafenib kan de werkzaamheid van hormonale anticonceptiemethoden verminderen, en een effectieve, niet-hormonale anticonceptiemethode, zoals een barrièremethode, moet worden gebruikt (zie rubriek 4.5). Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms en effectieve anticonceptiemethoden gebruiken tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van tovorafenib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Tovorafenib mag niet worden toegediend aan zwangere vrouwen, behalve wanneer het potentiële voordeel voor de moeder zwaarder weegt dan het potentiële risico voor de foetus. Zwangere vrouwen moeten over het potentiële risico voor de foetus ingelicht worden. Als de patiënt zwanger raakt tijdens het gebruik van tovorafenib, moet de patiënt worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of tovorafenib in de moedermelk wordt uitgescheiden. Een risico voor het kind dat borstvoeding krijgt, kan niet worden uitgesloten. Daarom moet borstvoeding worden gestaakt tijdens de behandeling met tovorafenib en gedurende 2 weken na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van tovorafenib op de vruchtbaarheid bij mensen. Op basis van bevindingen bij dieren, kan tovorafenib een mogelijk onomkeerbare invloed hebben op de vruchtbaarheid bij mannen en vrouwen in de vruchtbare leeftijd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tovorafenib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De klinische toestand van de patiënt en het bijwerkingenprofiel van tovorafenib moeten in gedachten gehouden worden bij het beoordelen van het vermogen van de patiënt om taken uit te voeren die beoordelings-, motorische of cognitieve vaardigheden vereisen. Patiënten moeten bewust gemaakt worden van de mogelijkheid dat tovorafenib vermoeidheid kan veroorzaken, wat deze activiteiten kan beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van tovorafenib is gebaseerd op gecombineerde gegevens van 137 patiënten van 6 maanden en ouder met recidief of refractair pediatrisch LGG met een BRAF-alteratie in 1 klinische studie (FIREFLY-1, arm 1 en 2). De mediane duur van de behandeling was 22,5 maanden (bereik: 0,7 tot 32,1 maanden). De veiligheidspopulatie werd gekenmerkt door patiënten met een mediane leeftijd van 9 jaar (bereik: 1 tot 24 jaar); 3 patiënten (2%) waren 6 maanden tot < 2 jaar, 93 patiënten (68%) waren 2 jaar tot < 12 jaar, en 41 patiënten (30%) > 12 jaar.
De meest voorkomende bijwerkingen volgens de individuele MedDRA-voorkeursterm waren haarkleurveranderingen (77,4%), verhoogd creatinefosfokinase in het bloed (62,0%), vermoeidheid (60,6%), anemie (60,6%), braken (56,2%), hypofosfatemie (52,6%), hoofdpijn (52,6%), maculopapulaire huiduitslag (50,4%), pyrexie (46,7%), groeivertraging (43,1%), droge huid (40,9%), aspartaataminotransferase verhoogd (38,0%), verhoogd lactaatdehydrogenase in het bloed (38,0%), misselijkheid (37,2%), constipatie (36,5%), infectie van de bovenste luchtwegen (35,8%), acneïforme dermatitis (34,3%), epistaxis (32,1%), verminderde eetlust (29,9%) en paronychia (29,9%).
De meest voorkomende ernstige bijwerkingen waren groeivertraging (6,6%), braken (6,6%) en tumorhemorragie (5,1%).
De vaakst gemelde bijwerking die tot dosisverlaging van tovorafenib leidde bij > 5% van de patiënten, was maculopapulaire huiduitslag (5,1%). De vaakst gemelde bijwerkingen die tot dosisonderbreking van tovorafenib leidde bij > 5% van de patiënten, waren pyrexie (13,9%), maculopapulaire huiduitslag (10,2%), braken (10,2%), vermoeidheid (5,8%), misselijkheid (5,1%), hoofdpijn (5,1%) en verhoogd alanine-aminotransferase (5,1%).
Bijwerkingen die resulteerden in het permanent staken van de behandeling met tovorafenib bij meer dan 1 patiënt, waren groeivertraging (2,9%) en tumorhemorragie (2,9%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die gemeld werden bij patiënten die met tovorafenib als monotherapie behandeld werden in FIREFLY-1 (n=137), staan in tabel 4 weergegeven. Bijwerkingen zijn hieronder weergegeven volgens MedDRA-systeem/orgaanklasse en gerangschikt naar frequentie, gebaseerd op de volgende afspraak: zeer vaak (≥ 1/10) en vaak (≥ 1/100, < 1/10). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Bijwerkingen gemeld bij patiënten met pediatrisch LGG in FIREFLY-1 (n=137)
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Bovenste luchtweginfectie, paronychia, virale infectie |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | Anemiea |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | Verminderde eetlust, hypokaliëmie, hypoalbuminemie, hyponatriëmie |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn |
| Oogaandoeningen | |
| Vaak | Blefaritis, droge ogen |
| Bloedvataandoeningen | |
| Zeer vaak | Hemorragieb, intratumorale hemorragiec, overmatig blozen |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Braken, misselijkheid, constipatie, buikpijnd, stomatitise, diarreef |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Huiduitslagg, haarkleurveranderingen, droge huidh, acneïforme dermatitisi, pruritus, huidverkleuringj, alopecia, fotosensitiviteitsreactie |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Groeivertragingk, pijn in extremiteit, myalgie, artralgie |
| Algemene aandoeningen | |
| Zeer vaak | Vermoeidheid, pyrexie, oedeeml |
| Onderzoeken | |
| Zeer vaak | Bloedfosforat verlaagdm, bloed creatinefosfokinase verhoogd, bloed lactaatdehydrogenase verhoogd, aspartaataminotransferase verhoogd, gewichtsverlies, alanine-aminotransferase verhoogd, lymfocytentelling verlaagd, bloed bilirubine verhoogd, witte bloedceltelling verlaagd |
| Vaak | Eosinofilie |
a Omvat de term hemoglobine verlaagd b Omvat de termen epistaxis, kneuzing, gingivale bloeding, hematoom, petechiën, gastro-intestinale hemorragie, bloedbraken, bloederige feces, bloeding van onderste deel van maag-darmkanaal, purpura, subdurale hemorragie, vaginale hemorragie c Omvat de termen tumor hemorragie, intracraniale tumor hemorragie d Omvat de term bovenbuikpijn e Omvat de termen afte, mondulceratie, cheilitis, cheilitis angularis, lipulceratie f Omvat de term enterocolitis g Omvat de termen maculopapulaire huiduitslag, eczeem, erythemateuze huiduitslag, papulaire huiduitslag, pustuleuze huiduitslag, dermatitis, geneesmiddeleneruptie, huidexfoliatie, bulleuze dermatitis, folliculaire huiduitslag, maculaire huiduitslag, pruritische huiduitslag, erythema multiforme, vesiculaire huiduitslag h Omvat de termen gebarsten lippen, droge lippen, xeroderma i Omvat de term acne j Omvat de termen huidpigmentvermindering, huid hyperpigmentatie, huid hypopigmentatie, melanocytaire naevus k Omvat de term groeiachterstand l Omvat de termen gezichtsoedeem, gezwollen gezicht, periorbitaal oedeem, oogzwelling, perifeer oedeem, perifere zwelling, lipoedeem, vulva-oedeem m Omvat de term hypofosfatemie | |
Omschrijving van geselecteerde bijwerkingen
Intratumorale hemorragie (ITH)
In FIREFLY-1 werd intratumorale hemorragie (inclusief de termen tumorhemorragie en intracraniale tumorhemorragie) bij 13,9% van de patiënten waargenomen; 3,6% van de patiënten meldde events ≥ graad 3; 0,7% van de patiënten rapporteerde een graad 5-event. Tovorafenib werd permanent gestaakt omwille van ITH events bij 2,9% van de patiënten. De gemiddelde tijd tot het optreden van het event na start van de behandeling met tovorafenib was 239,2 dagen (mediaan: 206 dagen; bereik: 23-671 dagen) en de gemiddelde duur van het eerste optreden van ITH was 30,8 dagen (mediaan: 19,5 dagen; bereik: 1 dag - 88 dagen).
Andere hemorragische events
In FIREFLY-1 werden andere hemorragische events waargenomen bij 40,1% van de pediatrische patiënten, met events ≥ graad 3 die bij 2,2% voorkwamen. Het vaakst voorkomende hemorragisch event (epistaxis) werd gemeld bij 32,1% van de patiënten en de meerderheid was graad 1. 1 patiënt had een graad 3-event van epistaxis. De gemiddelde tijd tot het optreden van het event na start van de behandeling met tovorafenib was 124,5 dagen (mediaan: 77 dagen; bereik: 4 --617 dagen) en de gemiddelde duur van het eerste optreden van hemorragie was 78,1 dagen (mediaan: 9 dagen; bereik: 1 dag-428 dagen).
Groeiachterstand
Patiënten die tot 24 maanden met tovorafenib werden behandeld, vertoonden een afname ten opzichte van baseline in Z-scores voor lengte in vergelijking met leeftijds- en geslachtsgematchte normatieve gegevens, hoewel bij kinderen met pediatrisch LGG een afwijkende groeisnelheid kan worden verwacht ten opzichte van kinderen zonder kanker. In FIREFLY-1 werd groeiachterstandgemeld bij 44,5% van de patiënten van 18 jaar of jonger. Groeiachterstand resulteerde in dosisonderbreking bij 5,1% van de patiënten en in dosisverlaging bij 2,2% van de patiënten. Onder deze patiënten die een groeiachterstand ondervonden en die röntgenfoto’s van de handen hadden laten nemen om de botleeftijd te evalueren, was er geen bewijs van voortijdige sluiting van de epifysaire groeischijven of progressie van de botleeftijd. Groeiachterstand resulteerde in permanente staking van de behandeling bij 2,9% van de patiënten. Patiënten die opgevolgd werden na onderbreking van de behandeling met tovorafenib vertoonden herstel van groeisnelheid en stijging van Z-scores.
Leverbijwerkingen
In FIREFLY-1 werd verhoogd ALAT gemeld bij 24,8% van de patiënten die tovorafenib namen. Verhoogd ASAT kwam voor bij 38% van de patiënten die tovorafenib namen. Verhogingen ≥ graad 3 van ALAT en ASAT werden waargenomen bij respectievelijk 5,8% en 2,9% van de patiënten. Verder werd verhoogd bilirubine gemeld bij 14,6% van de patiënten. De gemiddelde tijd tot het optreden van verhoogd ALAT was 215,3 dagen (bereik: 1-672 dagen), van verhoogd ASAT was 123,4 dagen (bereik: 12-813 dagen), en van verhoogd bilirubine was 79,6 dagen (bereik 13-645 dagen). Verhoogd ALAT dat tot dosisonderbreking leidde, kwam bij 5,14% van de patiënten voor, en dosisverlaging bij 1,5% van de patiënten. Verhoogd ASAT dat tot dosisonderbreking leidde, kwam bij 2,9% van de patiënten voor, en dosisverlaging bij 0,7% van de patiënten. Verhoogd bilirubine dat tot dosisonderbreking leidde, kwam bij 0,7% van de patiënten voor, en dosisverlaging was bij geen van de patiënten vereist.
Bloed creatinefosfokinase verhoogd
In FIREFLY-1 meldden 62% van de patiënten events van verhoogd creatinefosfokinase-(CPK) in het bloed. 12,4% van de patiënten meldden events ≥ graad 3. Alle events waren niet ernstig. Van de patiënten die een verhoging van CPK meldden, rapporteerde de meerderheid (61,2%) een verhoging binnen de eerste 4 weken na het begin van de behandeling met tovorafenib. Sommige patiënten hadden meerdere episodes. Verhoogd CPK leidde tot een dosisonderbreking bij 3,6% van de patiënten. De gemiddelde tijd tot het optreden van het event na start van de behandeling met tovorafenib was 98,5 dagen (mediaan: 29 dagen; bereik: 4 - 701 dagen). De gemiddelde duur van het eerste optreden van het event was 238,4 dagen (mediaan: 122 dagen; bereik: 8 -926 dagen).
Anemie
In FIREFLY-1 werd anemie gemeld bij 61,3% van de patiënten. 13,1% van de patiënten meldden events van anemie van graad ≥ 3. De meerderheid van deze patiënten (54,8%) meldde een anemie-event binnen 60 dagen na start van de behandeling met tovorafenib. Eén patiënt ondervond een ernstig event. Geen enkele patiënt staakte de behandeling omwille van anemie; 2,2% van de patiënten meldde anemie die dosisonderbreking of dosisaanpassing vereiste. De gemiddelde tijd tot optreden van het event na start van de behandeling met tovorafenib was 107,4 dagen (mediaan: 57 dagen; bereik: 8 -737 dagen). De gemiddelde duur van het eerste optreden van de anemie was 207,1 dagen (mediaan: 89,5 dagen; bereik: 1 dag-826 dagen).
Huidtoxiciteit, waaronder fotosensitiviteit
In FIREFLY-1 kwam huiduitslag bij 83,2% van de patiënten voor. De meeste events waren licht van aard, met events ≥ graad 3 gemeld bij 12,4% van de patiënten. Huiduitslag resulteerde in dosisonderbreking bij 16,1% van de patiënten en dosisverlaging bij 8,8% van de patiënten. 1 patiënt (0,7%) staakte de behandeling omwille van pruritische huiduitslag. De gemiddelde tijd tot optreden van huiduitslag na start van de behandeling met tovorafenib was 87,6 dagen (mediaan: 14,5 dagen; bereik: 1 dag - 617 dagen) en de gemiddelde duur van het eerste optreden van huiduitslag was 103 dagen (mediaan: 43 dagen; bereik: 1 dag - 777 dagen). Fotosensitiviteit kwam bij 14,6% van de patiënten voor, waaronder 1 graad 3 event bij 1 patiënt (0,7%), en resulteerde in dosisonderbreking bij 1 patiënt (0,7%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’’ van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met tovorafenib. Als overdosering voorkomt, moet de behandeling met tovorafenib worden onderbroken en moet de patiënt, indien nodig, ondersteunend worden behandeld met passende monitoring. Aangezien tovorafenib sterk aan plasma-eiwitten gebonden is, is hemodialyse waarschijnlijk niet werkzaam bij de behandeling van overdosering met tovorafenib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmer, B-Raf-serinethreoninekinase (RAF)-remmer, ATC-code: L01EC04
Werkingsmechanisme
Tovorafenib is een centraal zenuwstelsel (CZS) penetrerende, selectieve small molecule type II-RAF-kinaseremmer van gemuteerde BRAF V600E-, wildtype BRAF-, en wildtype CRAF kinases, inclusief RAF-monomeren en -dimeren en BRAF-fusies, waardoor de activatie van de mitogeen-geactiveerde proteïnekinase- (MAPK)-route wordt onderdrukt (zie rubriek 5.3).
Farmacodynamische effecten
Cardiale elektrofysiologie
Bij de aanbevolen dosis tovorafenib van 380 mg/m2 eemaal per week (niet meer dan 600 mg), oraal ingenomen, werd geen gemiddelde verhoging van het QT-interval > 20 milliseconden waargenomen.
Klinische werkzaamheid en veiligheid
De werkzaamheid van tovorafenib werd beoordeeld bij patiënten van 6 maanden en ouder in een multicenter, open-label, klinisch onderzoek met éénarm (FIREFLY-1 [Arm 1]). Patiënten die in aanmerking kwamen (n=76), van 6 maanden tot 25 jaar, moesten een recidief of refractair pediatrisch laaggradig glioom (LGG) met een activerende BRAF-alteratie op basis van lokale laboratoriumtesten hebben. Patiënten moesten ook minstens 1 meetbare laesie hebben zoals gedefinieerd door de RANO 2010-criteria. Alle patiënten hadden minstens 1 eerdere lijn van systemische therapie gekregen en hadden gedocumenteerd bewijs van radiologische progressie. Patiënten met tumoren met bijkomende activerende moleculaire alteratie(s) (bijv. IDH1/2 mutaties, FGFR-mutaties) of patiënten met een bekende of vermoedelijke diagnose van neurofibromatose type 1 (NF1) werden uitgesloten.
Patiënten kregen ongeveer 420 mg/m2 tovorafenib eenmaal per week oraal toegediend (bereik: 290 tot 476 mg/m2; 0,76-1,25 keer de aanbevolen dosis) op basis van het lichaamsoppervlak met een maximale dosis van 600 mg tot ziekteprogressie, verlies van klinisch voordeel, of onacceptabele toxiciteit.
Tumorevaluaties werden elke 12 weken uitgevoerd.
De belangrijkste werkzaamheidseindpunten waren het algehele responspercentage (overall response rate, ORR) van patiënten geëvalueerd door onafhankelijke beoordeling op basis van RANO-HGG(Response Assessment in Neuro-Oncology for High-Grade Glioma), het primaire eindpunt en RAPNO-LGG (Response Assessment in Paediatric Neuro-Oncology for Low-Grade Glioma) criteria. Bijkomende uitkomstmaten voor werkzaamheid waren responsduur, tijd tot respons, ORR en progressievrije overleving (progression-free survival (PFS)) door onafhankelijke beoordeling op basis van RANO-LGG- (2011)-criteria. De mediane leeftijd was 8,5 jaar (bereik: 2 tot 21 jaar); 14 patiënten waren onder 6 jaar, 42 tussen 6 en 12 jaar, 15 tussen 12 en 16 jaar en 6 patiënten waren ouder dan 16 jaar en onder 25 jaar; 53% was mannelijk; 61% was wit, en 93% had een Karnofsky/Lansky-prestatiescore van 80 tot 100. Patiënten hadden een mediaan aantal van 3 eerdere systemische behandelingen ontvangen (bereik: 1 tot 9), waaronder respectievelijk 22%, 26%, 21% en 30% die 1, 2, 3 en > 3 eerdere systemische behandelingen kregen. De vaakst voorkomende eerdere systemische therapieën waren chemotherapiebehandelingen (carboplatine en vincristine). 46 patiënten (60%) kregen een eerdere behandeling met een remmer van de MAP-kinaseroute. De vaakst voorkomende tumorlocaties waren de optische banen (51%), diepe middellijnstructuren (12%), hersenstam (8%), cerebellum (7%) en cerebrale hemisfeer (5%). 63 patiënten (83%) had een BRAF-fusie of herschikking en 13 patiënten (17%) hadden een V600-mutatie.
De mediane duur van de behandeling was 23,7 maanden (bereik: 0,7 tot 32,1 maanden). Per protocol konden patiënten ook een optionele medicatiepauze ingaan na voltooiing van 26 behandelingscycli/24 maanden behandeling en met goedkeuring van de onderzoeker: 43% (33/76) van de patiënten nam een medicatiepauze, 14% (11/76) van de patiënten zette de behandeling voort. Van de patiënten die een medicatiepauze ingingen, werden 3 patiënten (9,1%) opnieuw behandeld met tovorafenib na klinisch of radiologisch bewijs van ziekteprogressie.
Op basis van de RANO-HGG-criteria volgens een onafhankelijke beoordeling was bij 69 van de evalueerbare patiënten de ORR 71,0% (58,8; 81,3; 95%-BI); waarbij 23,2% van de patiënten een complete respons had, 47,8% een partiële respons en 21,7% een stabiele ziekte. De mediane duur van de respons bedroeg 19,7 maanden (95% BI: 13,7; NE [not estimable]).
De werkzaamheidsresultaten gebaseerd op RAPNO-LGG worden in tabel 5 weergegeven.
Tabel 5: Werkzaamheidsresultaten gebaseerd op onafhankelijke beoordeling in FIREFLY-1
(Arm-1)
| Werkzaamheidsparameter | RAPNO-LGG N=76* |
| Algeheel responspercentage | |
| ORR (CR+PR+MR) 95% BIa | 52,6% (40,8; 64,2) |
| Beste algehele respons | |
| Complete respons (CR), n (%) | 0 (0) |
| Partiële respons (PR), n (%) | 29 (38,2%) |
| Minimale respons (MR), n (%) | 11 (14,5%) |
| Stabiele aandoening (stable disease, SD), n (%) | 22 (28,9%) |
| Progressieve aandoening (progressive disease, PD), n (%) | 13 (17,1%) |
| Responsduur (Duration of Response, DoR) | N=40 |
| Mediaan (95% BI)b, maanden | 18,0 (12,0; 22,8) |
| DoR percentage na ≥12 maanden (95%-BI)b | 65,0% (48,2%; 77,6%) |
| DoR percentage na ≥24 maanden (95%-BI)b | 25,6% (11,4%; 42,6%) |
Afkortingen: RAPNO-LGG = Response Assessment in Paediatric Neuro-Oncology for Low-Grade Glioma; BI = betrouwbaarheidsinterval.
*Ten minste 1 meetbare laesie met de relevante beeldvormingscriteria bij baseline, gebaseerd op RAPNO-LGG a Gebaseerd op het exacte Clopper-Pearson-betrouwbaarheidsinterval.
b Gebaseerd op Kaplan-Meier-schatting.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant tot 20230 om de resultaten in te dienen van het FIREFLY-2 onderzoek met Ojemda in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van pediatrisch laaggradig glioom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van tovorafenib worden als gemiddeld (CV%) weergegeven, tenzij anders vermeld. Op basis van populatie-PK-modellering is de maximale steady state concentratie (Cmax) van tovorafenib 6,9 µg/ml (23%) en is het gebied onder de concentratie-tijdscurve (area under the concentration-time curve, AUC) 508 µg.u/ml (31%). De tijd om steady state van tovorafenib te bereiken, is 12 dagen (33%). Blootstelling aan tovorafenib neemt toe op dosis-proportionele wijze. Er treedt geen klinisch significante accumulatie van tovorafenib op.
Absorptie
Op basis van klinische studies bij gezonde vrijwilligers is de mediane (minimum, maximum) tijd van tovorafenib om de piekplasmaconcentratie (Tmax) te bereiken 3 uur (1,5; 4 uur), na een enkelvoudige dosis met tabletten of suspensie voor oraal gebruik.
Effect van voedsel
Op basis van klinische studies bij gezonde vrijwilligers werden geen klinisch significante verschillen waargenomen in de Cmax en AUC van tovorafenib na toediening van tabletten met een vetrijke maaltijd (ongeveer 859 totale calorieën, 54% vet) in vergelijking met toediening in nuchtere toestand, maar de Tmax was vertraagd tot 6,5 uur.
Distributie
Op basis van populatie PK-modellering is het schijnbaar distributievolume van tovorafenib 60 l/m2 (23%). In vitro wordt tovorafenib voor 97,5% gebonden aan humane plasma-eiwitten. Tovorafenib wordt in sterke mate gebonden aan albumine (≈ 95%) en matig gebonden aan alfa-1-zuur-glycoproteïne (alpha-1 acid glycoprotein, AAG) (≈42%).
Biotransformatie
In vitro wordt tovorafenib primair gemetaboliseerd door aldehyde-oxidase en CYP2C8. CYP3A, CYP2C9 en CYP2C19 metaboliseren tovorafenib in beperkte mate.
Geneesmiddelinteractiestudies
In vitro-studies
CYP450-enzymen: Bij klinisch relevante concentraties remt tovorafenib mogelijk CYP2C8, CYP2C9, CYP2C19 en CYP3A, maar niet remt CYP1A2, CYP2B6 en CYP2D6.
Bij klinisch relevante concentraties induceert tovorafenib mogelijk CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 en CYP2C19.
Transporter systemen: Tovorafenib is geen substraat van borstkankerresistent eiwit (breast cancer resistance protein (BCRP)), P-glycoproteïne (P-gp), OATP1B1 en OATP1B3. Tovorafenib is niet beoordeeld als substraat van OAT1, OAT3, MATE1, MATE2-K en OCT2. Bij klinisch relevante concentraties remt tovorafenib mogelijk BCRP, OATP1B1, OATP1B3 en MATE1.
Eliminatie
Op basis van populatie PK-modellering bedraagt de terminale halfwaardetijd van tovorafenib ongeveer 56 uur (33%) en de schijnbare klaring is 0,7 l/u/m2 (31%). Op basis van klinische studies bij gezonde vrijwilligers werd, na een enkelvoudige orale dosis radioactief gelabeld tovorafenib, 66,1% van de totale radioactief gelabelde dosis teruggevonden in de feces (8,6% onveranderd) en 28,7% van de dosis werd teruggevonden in de urine (0,2% onveranderd).
Bijzondere populaties
Pediatrische populatie
Op basis van populatie-PK-modellering werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib op basis van leeftijd (bereik: 1 tot 94 jaar). De Cmax en AUC bij pediatrische patiënten van 11 maanden tot 17 jaar lagen binnen het waardenbereik dat werd waargenomen bij volwassenen die dezelfde dosis per lichaamsoppervlak gekregen hadden.
Patiënten met verminderde nierfunctie
Op basis van populatie PK-modellering werden geen klinisch significante verschillen van tovorafenib waargenomen bij patiënten met een licht tot matig verminderde nierfunctie (eGFR ≥ 30 ml/min/1,73 m2, berekend volgens de Schwartz-formule of de MDRD-formule). Tovorafenib is niet onderzocht bij patiënten met een ernstig verminderde (eGFR < 30 ml/min/1,73 m²) nierfunctie.
Patiënten met verminderde leverfunctie
Op basis van populatie-PK-modellering van PK-data afkomstig uit klinische studies, werden geen klinisch significante verschillen van tovorafenib waargenomen bij patiënten met licht abnormale leverfunctietesten (gedefinieerd als bilirubine ≤ bovengrens van de normaalwaarde [upper limit of normal, ULN] en aspartaataminotransferase [ASAT) > ULN of bilirubine > 1 tot 1,5x ULN en eender welke ASAT). Tovorafenib is niet onderzocht bij patiënten met matig abnormale leverfunctietesten (gedefinieerd als bilirubine > 1,5 tot 3x ULN en eender welke ASAT) of ernstig verminderde leverfunctietesten (gedefinieerd als totaal bilirubine > 3x ULN en eender welke ASAT) (zie rubriek 4.2).
Ras
Op basis van ras (wit, zwart, Aziatisch) werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib.
Geslacht
Op basis van geslacht werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van tovorafenib.
Farmacokinetische/farmacodynamische relatie
Bij pediatrische patiënten gaat blootstelling aan tovorafenib gepaard met een daling van de Z-scores voor lengte-voor-leeftijd. Het risico van een verlaagde lengte-voor-leeftijd-risico houdt aan tijdens de behandeling met tovorafenib. Een hogere blootstelling aan tovorafenib ging gepaard met een gestegen risico op bijwerkingen zoals huiduitslag en verhoogde leverenzymen (ASAT en ALAT) (zie rubriek 4.8). De blootstelling-respons relatie voor het algehele responspercentage gebaseerd op RAPNO-LGG was klinisch niet relevant voor het dosisbereik van 290 tot 476 mg/m2 (0,76-1,25 keer de aanbevolen dosis).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In vitro verhoogde tovorafenib de fosforylering van extracellulair signaal-gereguleerd kinase (extracellular signal-regulated kinase, ERK) bij klinisch relevante concentraties in cellen met neurofibromatose type 1-‘ loss of function’, (NF1-LOF), wat duidt op activatie in plaats van inhibitie van de MAP-kinaseroute. In een genetisch gemodificeerd NF1-muismodel van plexiform neurofibroom zonder BRAF-alteratie vertoonde tovorafenib geen anti-tumoractiviteit (zie rubriek 4.4) en, hoewel niet statistisch significant, werd bij 2/12 muizen (ongeveer 17%) een toename in tumorvolume waargenomen.
In hERG-getransfecteerde HEK293-cellen werd het hERG kanaal geremd, wat duidt op een potentieel voor QT-verlenging. De half-maximale inhibitieconcentratie bedroeg 8,9 µM, wat 32 keer hoger is dan de klinische ongebonden plasmaconcentratie bij volwassenen.
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter, bij dieren zijn bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden: Tovorafenib was niet carcinogeen in een 26 weken (of 6 maanden) durende studie bij transgene muizen bij blootstellingsniveaus van ongeveer 0,6 keer de menselijke blootstelling (AUC) bij de aanbevolen dosis voor de mens. Op basis van in-vitro en in-vivostudies wordt tovorafenib niet als genotoxisch beschouwd bij klinisch relevante blootstellingsniveaus.
In een voorlopige embryo-foetale ontwikkelingsstudie bij ratten werd een totaal verlies van de worp wegens vroege resorptie waargenomen bij alle vrouwtjes bij blootstellingsniveaus die lager zijn dan de aanbevolen dosis bij mensen. Dit resulteerde in de onbeschikbaarheid van foetussen voor verder onderzoek en verklaart de afwezigheid van verdere ontwikkelingsstudies (pivotale embryo-foetale ontwikkelingsstudies en pre- en postnatale ontwikkelingsstudies).
In een fertiliteits- en vroege embryonale ontwikkelingsstudie bij vrouwelijke ratten daalde door tovorafenib het aantal zwangerschappen, de corpora lutea en levende embryo’s, en steeg het post-implantatie verlies bij doses zo laag als ongeveer 0,8 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC.
In tot 3 maanden durende onderzoeken naar toxiciteit bij herhaalde dosering bij ratten omvatten aan tovorafenib gerelateerde bevindingen bij vrouwelijke ratten omkeerbare toename in dikte van het vaginale slijmvlies, toename in formaat en/of aantal corpora haemorrhagica en bloedingen. Niet-omkeerbare cystische follikels, verminderde corpora lutea en interstitiële celhyperplasie werden waargenomen in de eierstokken bij doses van ongeveer 0,4 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC. Bij mannelijke ratten verminderde tovorafenib het gewicht van de bijballen en teelballen, wat samenhangt met omkeerbare tubulaire degeneratie/atrofie van de teelballen en verminderd sperma van de bijballen bij doses van ongeveer 0,3 keer de menselijke blootstelling bij de aanbevolen dosis gebaseerd op AUC.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Copovidon
Microkristallijne cellulose
Mannitol (E421)
Natriumlaurylsulfaat
Simeticon
Maltodextrine
Watervrij colloïdaal siliciumdioxide
Sucralose
Kunstmatig aardbeienaroma (bevat maltodextrine, triacetine, kunstmatig aroma)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Poeder voor suspensie voor oraal gebruik:
3 jaar
Gereconstitueerde suspensie voor oraal gebruik:
15 minuten
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Fles van 30 ml van helder type III-glas met inductieverzegeling en een witte dop van polypropyleen.
Elke verpakking bevat 1 fles, een doseerspuit voor orale toediening van 20 ml en een flesadapter.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
- De gebruiksaanwijzing moet elke keer aandachtig gelezen worden alvorens een dosis Ojemda te bereiden.
- De arts of apotheker moet de patiënt of verzorger tonen hoe een dosis Ojemda goed bereid, afgemeten en toegediend moet worden.
- De fles is gemaakt van glas. Dit geneesmiddel mag niet gebruikt worden als de fles gebroken of beschadigd is, of als de veiligheidsverzegeling onder de dop verbroken is of ontbreekt.
- Voor de bereiding van Ojemda mag enkel 14 ml water op kamertemperatuur gebruikt worden.
Gebruik maximaal 12 ml Ojemda van elke bereide fles. Als de voorgeschreven dosis hoger is dan
12 ml (300 mg), verdeel de dosis dan zo evenredig mogelijk tussen elke bereide fles (bijv. 6 ml en 7 ml voor een dosis van 325 mg). Bereid de eerste fles en dien de dosis toe alvorens de tweede fles te bereiden.
- Elke dosis moet binnen 15 minuten na bereiding van het geneesmiddel toegediend worden.
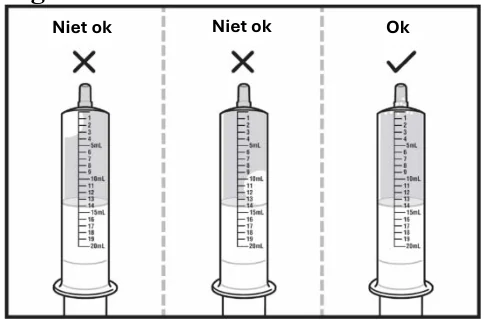
Instructies voor de bereiding van Ojemda poeder voor suspensie voor oraal gebruik
Opmerking: als meer dan 1 fles nodig is voor de voorgeschreven dosis, moeten de flessen één voor één gereconstitueerd worden. Verdeel de dosis zo gelijk mogelijk tussen iedere bereide fles. Dit proces moet op een schoon en effen werkoppervlak en met schone handen uitgevoerd worden. Stap 1: Vul een beker voor de helft met water op kamertemperatuur. Gebruik geen koud water. Stap 2: Trek de zuiger van de doseerspuit voor orale toediening omhoog om water op te trekken exact tot aan het 14ml-streepje.
Stap 3: Draai de punt van de doseerspuit voor orale toediening naar omhoog en controleer op luchtbelletjes. Als er grote luchtbellen in de doseerspuit voor orale toediening verschijnen, spuit het water dan terug in de beker en trek het opnieuw op tot aan het 14ml-streepje. Herhaal deze stap tot er geen grote luchtbellen meer aanwezig zijn. Kleine luchtbelletjes vormen geen probleem (zie figuur 1).
Figuur 1
Stap 4: Open de fles met poeder door de dop stevig naar beneden te duwen en hem linksom te draaien (tegen de klok in). Gebruik het geneesmiddel niet als de fles gebroken of beschadigd is, of als de veiligheidsverzegeling onder de dop verbroken is of ontbreekt. Gooi de dop niet weg. Stap 5: Spuit exact 14 ml water in de fles met gebruik van de orale doseerspuit (zie figuur 2). Plaats de dop meteen weer op de fles door hem naar beneden te duwen en hem tegelijkertijd rechtsom te draaien (met de klok mee). Schud de fles stevig gedurende 60 seconden in alle richtingen.
Draai de fles om om te controleren op eventueel poeder dat in de fles is achtergebleven (zie figuur 3). Als u nog steeds poeder in de fles ziet, schud de fles dan nogmaals 15 seconden tot u geen poeder meer ziet in de fles. Schud de fles in totaal niet meer dan 2 minuten. Als u nog steeds poeder in de fles ziet, vraag dan een nieuwe fles aan.
Figuur 2
Figuur 3
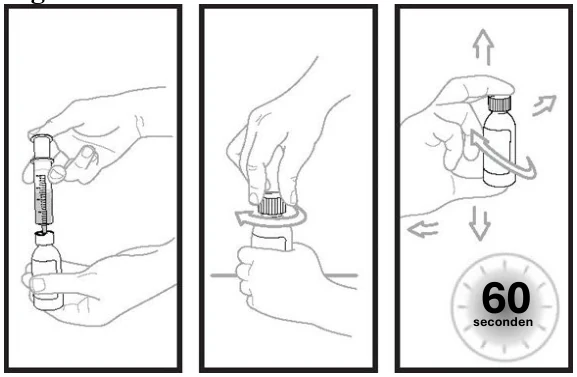
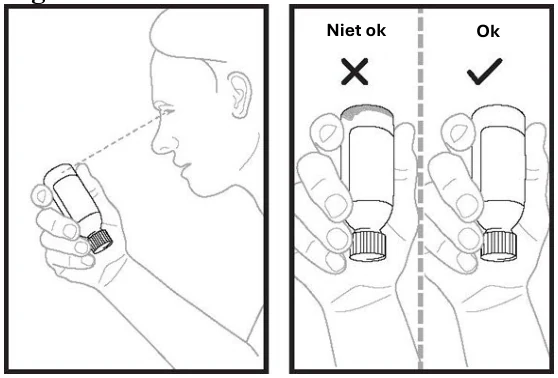
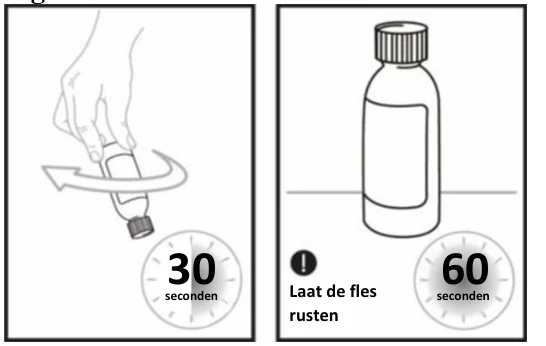
Stap 6: Draai de fles opnieuw om en draai hem gedurende 30 seconden rond (zie figuur 4). Verwijder de dop en controleer of er geen vaste deeltjes in de flessenhals vastzitten. Als u bij het verwijderen van de dop vaste deeltjes in de flessenhals ziet, plaats de dop dan weer op de fles, draai de fles om en draai hem nogmaals 15 seconden rond.
Laat de fles gedurende 60 seconden rusten zodat het meeste schuim kan wegtrekken. Opmerking: schuim in de fles vermindert de hoeveelheid Ojemda voor suspensie voor oraal gebruik.
Figuur 4
Stap 7: Druk de flesadapter stevig in de fles door hem stevig in de bovenkant van de fles te duwen. De bovenrand van de flesadapter moet op gelijke hoogte met de bovenkant van de fles liggen. Verwijder de flesadapter niet nadat u hem in de fles gebracht heeft.
Stap 8: Controleer de voorgeschreven dosis in milliliter (ml). Trek lucht in de doseerspuit voor orale toediening door de zuiger eruit te trekken tot de voorgeschreven dosis bereikt is.
Stap 9: Breng de punt van de doseerspuit voor orale toediening in de flesadapter. De punt van de doseerspuit voor orale toediening moet strak in de opening van de flesadapter passen. Na het plaatsen van de doseerspuit voor orale toediening en terwijl u de fles met de punt van de doseerspuit voor orale toediening in de flesadapter vasthoudt, draait u de suspensie voor oraal gebruik gedurende 30 seconden rond (zie figuur 5).
Figuur 5
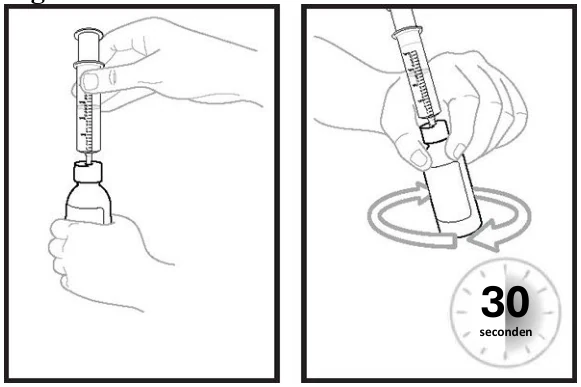
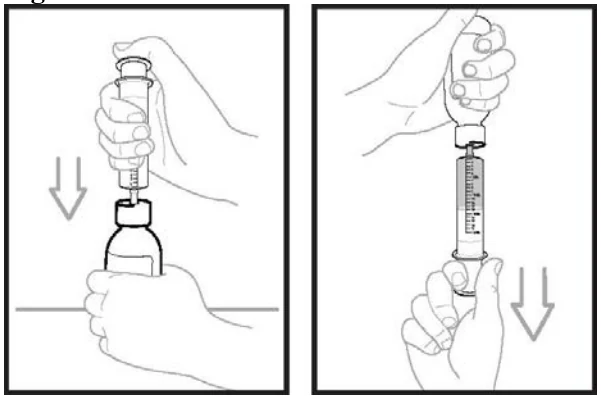
Stap 10: Spuit de lucht van de doseerspuit voor orale toediening in de fles (zie figuur 6). Houd de doseerspuit voor orale toediening op zijn plaats en draai de fles om. Om de voorgeschreven dosis af te meten, houd de punt van de doseerspuit voor orale toediening naar boven en trek de zuiger naar beneden tot de bovenkant van de zuiger op gelijke hoogte staat met de voorgeschreven dosis in milliliter.
Figuur 6
Stap 11: Terwijl de spuit nog steeds in de flesadapter zit, verwijdert u eventuele luchtbelletjes in de doseerspuit voor orale toediening door Ojemda voorzichtig opnieuw in de fles te spuiten en de zuiger dan opnieuw naar beneden te trekken om de voorgeschreven dosis op te trekken.
Herhaal deze stap tot u ziet dat er weinig of geen luchtbelletjes overblijven of als u de verkeerde dosis in de doseerspuit voor orale toediening optrekt. Gebruik maximaal 12 ml Ojemda van elke bereide fles. Stap 12: Laat de punt van de doseerspuit voor orale toediening in de flesadapter en draai de fles voorzichtig recht. Plaats de fles opnieuw op een effen werkoppervlak. Verwijder de punt van de doseerspuit voor orale toediening langzaam uit de flesadapter door hem voorzichtig naar boven te trekken. Ojemda is klaar voor toediening.
Toediening via een orale spuit
Zodra de suspensie is bereid, plaats de punt van de orale doseerspuit aan de binnenzijde van de mond, met de punt tegen de binnenkant van een wang. Duw vervolgens langzaam de suspensie in de mond door de zuiger omlaag te drukken.
Duw de zuiger niet met kracht in. Dit kan verslikking veroorzaken. Laat het kind slikken tijdens het toedienen van Ojemda.
Toediening via een voedingssonde
Gebruik alleen een voedingssonde met een minimale grootte van 12 French. Spoel de sonde vóór toediening van de suspensie volgens de instructies van de fabrikant.
Gebruik een ENFit‑spuit om de suspensie uit de fles op te trekken en dien de suspensie vervolgens via de voedingssonde toe met een ENFit‑adapter.
Spoel de voedingssonde na toediening opnieuw volgens de instructies van de fabrikant.
Indien 2 flessen nodig zijn om de vereiste dosis te bereiden, herhaal dan stap 1 tot en met 12 en dien het resterende deel van de dosis meteen toe. Zorg ervoor dat de volledige dosis Ojemda wordt toegediend.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Parijs
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2025/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: {DD maand JJJJ}
Datum van laatste verlenging: {DD maand JJJJ}
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.