


SmPC (samenvatting van de productkenmerken) - Zelboraf
1. NAAM VAN HET GENEESMIDDEL
Zelboraf 240 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 240 mg vemurafenib (als een gecombineerde neerslag van vemurafenib en hypromelloseacetaatsuccinaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Rozeachtig-witte tot oranje-witte, ovale, biconvexe filmomhulde tabletten van ongeveer 19 mm, met “VEM” op één zijde gegraveerd.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vemurafenib is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met een inoperabel of gemetastaseerd melanoom dat positief is voor de BRAF V600-mutatie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling met vemurafenib dient geïnitieerd te worden door en onder toezicht plaats te vinden van een bevoegd arts met ervaring met het gebruik van oncologische geneesmiddelen.
Alvorens vemurafenib te gebruiken, moeten patiënten een bevestiging hebben dat de tumor positief is voor de BRAF V600-mutatie, door middel van een gevalideerde test (zie rubrieken 4.4 en 5.1).
Dosering
De aanbevolen dosering van vemurafenib is 960 mg (4 tabletten van 240 mg) tweemaal daags (gelijk aan een totale dagelijkse dosis van 1.920 mg). Vemurafenib mag zowel met als zonder voedsel worden ingenomen, maar consequente inname van beide dagelijkse doses op een lege maag moet worden vermeden (zie rubriek 5.2).
Duur van de behandeling
Behandeling met vemurafenib moet voortgezet worden tot progressie van de ziekte of het optreden van onacceptabele toxiciteit (zie tabellen 1 en 2 hieronder).
Gemiste doses
Wanneer een dosis wordt gemist, kan deze worden ingenomen tot 4 uur voorafgaand aan de volgende dosis om zo het tweemaal daagse schema te behouden. Beide doses mogen niet gelijktijdig ingenomen worden.
Braken
In geval van braken nadat vemurafenib is ingenomen, dient de patiënt geen extra dosis van het geneesmiddel te nemen, maar de behandeling ongewijzigd voort te zetten.
Doseringsaanpassingen
Voor het behandelen van bijwerkingen of QTc-verlenging kan het nodig zijn om de dosering te verlagen, de toediening tijdelijk te onderbreken en/of de behandeling te staken (zie tabellen 1 en 2). Aanpassing van de dosering tot minder dan 480 mg tweemaal daags wordt niet aanbevolen.
Wanneer de patiënt plaveiselcelcarcinoom van de huid (Cutaneous Squamous Cell Carcinoma, cuSCC) ontwikkelt, wordt het aanbevolen om de behandeling voort te zetten zonder aanpassing van de dosis vemurafenib (zie rubrieken 4.4 en 4.8).
Tabel 1: Schema voor doseringsaanpassing gebaseerd op de graad van iedere bijwerking (Adverse Event, AE)
| Graad (CTC-AE)(a) | Aanbevolen doseringsaanpassing |
| Graad 1 of graad 2 (draaglijk) | Handhaaf vemurafenib met een dosering van tweemaal daags 960 mg. |
| Graad 2 (ondraaglijk) of graad 3 | |
| 1e optreden van iedere graad 2 of 3 AE | Onderbreek behandeling tot verbetering naar graad 0 – 1. Hervat toediening met tweemaal daags 720 mg (of tweemaal daags 480 mg indien de dosis al eerder verlaagd was). |
| 2e optreden van iedere graad 2 of 3 AE of persistentie na onderbreking van de behandeling | Onderbreek behandeling tot verbetering naar graad 0 – 1. Hervat toediening met tweemaal daags 480 mg (of staak behandeling definitief indien de dosering al eerder verlaagd was naar tweemaal daags 480 mg). |
| 3e optreden van iedere graad 2 of 3 AE of persistentie na een tweede dosisreductie | De behandeling definitief staken. |
| Graad 4 | |
| 1e optreden van iedere graad 4 AE | De behandeling definitief staken of onderbreek behandeling tot verbetering naar graad 0 – 1. Hervat toediening met tweemaal daags 480 mg (of staak behandeling definitief indien de dosis al eerder verlaagd was naar tweemaal daags 480 mg). |
| 2e optreden van iedere graad 4 AE of persistentie van iedere graad 4 AE na een eerste dosisreductie | De behandeling definitief staken. |
(a)De ernst van klinische bijwerkingen volgens ‘Common Terminology Criteria for Adverse Events’ v4.0 (CTC-AE) gradering.
Blootstellingsafhankelijke verlenging van het QT-interval werd gezien in een open-label fase II-studie zonder controlegroep bij patiënten met een gemetastaseerd melanoom die eerder behandeld werden. Voor het behandelen van QTc-verlenging kan het nodig zijn om specifieke controlemaatregelen te nemen (zie rubriek 4.4).
Tabel 2: Schema voor doseringsaanpassing gebaseerd op verlenging van het QT-interval
| QTc-waarde |
Aanbevolen doseringsaanpassing
| QTc> 500 ms bij baseline | Behandeling wordt niet aanbevolen |
| Toename van QTc heeft een waarde van zowel > 500 ms als > 60 ms verandering van de waarde ten opzichte van voor de behandeling | De behandeling definitief staken |
| 1e optreden van QTc> 500 ms gedurende de behandeling en de verandering van de waarde ten opzichte van voor de behandeling blijft < 60 ms | Onderbreek behandeling tijdelijk totdat QTc lager is dan 500 ms. Zie maatregelen voor controle in rubriek 4.4. Hervat toediening met tweemaal daags 720 mg (of tweemaal daags 480 mg indien de dosis al eerder verlaagd was). |
| 2e optreden van QTc> 500 ms gedurende de behandeling en de verandering van de waarde ten opzichte van voor de behandeling blijft < 60 ms | Onderbreek behandeling tijdelijk totdat QTc lager is dan 500 ms. Zie maatregelen voor controle in rubriek 4.4. Hervat toediening met tweemaal daags 480 mg (of staak behandeling definitief indien de dosis al eerder verlaagd was naar tweemaal daags 480 mg). |
| 3e optreden van QTc> 500 ms gedurende de behandeling en de verandering van de waarde ten opzichte van voor de behandeling blijft < 60 ms | De behandeling definitief staken. |
Speciale bevolkingsgroepen
Ouderen
Er is geen speciale doseringsaanpassing nodig voor patiënten > 65 jaar oud.
Patiënten met een verminderde nierfunctie
Er zijn beperkte gegevens beschikbaar bij patiënten met een verminderde nierfunctie. Een risico op toegenomen blootstelling bij patiënten met een ernstig verminderde nierfunctie kan niet worden uitgesloten. Patiënten met een ernstig verminderde nierfunctie moeten nauwlettend gecontroleerd worden (zie rubrieken 4.4 en 5.2).
Patiënten met een verminderde leverfunctie
Er zijn beperkte gegevens beschikbaar bij patiënten met een verminderde leverfunctie. Omdat vemurafenib door de lever geklaard wordt, kunnen patiënten met een matig tot ernstig verminderde leverfunctie een toegenomen blootstelling hebben en moeten ze nauwlettend gecontroleerd worden (zie rubrieken 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van vemurafenib zijn niet vastgesteld bij kinderen onder de 18 jaar. De momenteel beschikbare gegevens worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Niet-blanke patiënten
De veiligheid en werkzaamheid van vemurafenib zijn niet vastgesteld bij niet-blanke patiënten. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Vemurafenib is voor oraal gebruik. De tabletten moeten in hun geheel met water doorgeslikt worden en mogen niet gekauwd of vermalen worden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Alvorens vemurafenib te gebruiken, moeten patiënten een bevestiging hebben dat de tumor positief is voor de BRAF V600-mutatie, door middel van een gevalideerde test. De werkzaamheid en veiligheid van vemurafenib bij patiënten met tumoren met zeldzame BRAF V600-mutaties anders dan V600E en V600K zijn niet overtuigend vastgesteld (zie rubriek 5.1). Vemurafenib dient niet gebruikt te worden door patiënten met een wild-type BRAF maligne melanoom.
Overgevoeligheidsreactie
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij patiënten die met vemurafenib behandeld werden (zie rubrieken 4.3 en 4.8). Ernstige overgevoeligheidsreacties kunnen o.a. stevens-johnsonsyndroom, gegeneraliseerde rash, erytheem of hypotensie zijn. Bij patiënten bij wie ernstige overgevoeligheidsreacties optreden, moet de behandeling met vemurafenib definitief gestaakt worden.
Dermatologische reacties
Ernstige dermatologische reacties, inclusief zeldzame gevallen van stevens-johnsonsyndroom en toxische epidermale necrolyse, zijn gerapporteerd bij patiënten die vemurafenib gebruikten in de klinische registratie-onderzoek. Er zijn gevallen gemeld van toxicodermie met eosinofilie en systemische symptomen (DRESS-syndroom) tijdens het gebruik van vemurafenib na het op de markt brengen (zie rubriek 4.8). De behandeling met vemurafenib dient definitief gestaakt te worden bij patiënten die een ernstige dermatologische reactie ervaren.
Versterking van radiotoxiciteit
Gevallen van "radiation recall" en radiosensibilisatie zijn gemeld bij patiënten die voor, tijdens of na de behandeling met vemurafenib radiotherapie kregen. De meeste gevallen waren cutaan van aard, maar enkele gevallen waarbij viscerale organen betrokken waren hadden een fatale afloop (zie rubrieken 4.5 en 4.8). Vemurafenib dient met voorzichtigheid te worden gebruikt indien dit gelijktijdig met of opeenvolgend aan radiotherapie wordt gegeven.
Verlenging van het QT-interval
Blootstellingsafhankelijke verlenging van het QT-interval werd gezien in een open-label fase II-studie zonder controlegroep bij patiënten met een gemetastaseerd melanoom die eerder behandeld werden (zie rubriek 4.8). QT-verlenging kan leiden tot een verhoogd risico op ventriculaire aritmie inclusief torsade de pointes. Behandeling met vemurafenib wordt niet aanbevolen bij patiënten met niet-corrigeerbare elektrolytenafwijkingen (inclusief magnesium), lang QT-syndroom, of bij patiënten die geneesmiddelen gebruiken waarvan bekend is dat zij het QT-interval verlengen.
Elektrocardiogram (ECG) en elektrolyten (inclusief magnesium) moeten bij alle patiënten gecontroleerd worden voorafgaand aan de behandeling met vemurafenib, één maand na aanvang van de behandeling en na een doseringsaanpassing. Vervolgcontroles worden aanbevolen, vooral bij patiënten met een matig tot ernstig verminderde leverfunctie. Deze controles dienen maandelijks plaats te vinden tijdens de eerste 3 maanden van de behandeling, gevolgd door elke 3 maanden in de periode daarna of vaker indien klinisch geïndiceerd. Start van de behandeling met vemurafenib wordt niet aanbevolen bij patiënten met een QTc > 500 milliseconden (ms). Wanneer de QTc tijdens de behandeling hoger is dan 500 ms dient de vemurafenib-behandeling tijdelijk onderbroken te worden, de elektrolytenafwijkingen (inclusief magnesium) gecorrigeerd te worden en de cardiale risicofactoren voor QT-verlenging (bijv. hartfalen geassocieerd met stuwing, bradyaritmieën) onder controle te zijn. Herstart van de behandeling moet plaatsvinden zodra de QTc lager is dan 500 ms en bij een lagere dosering, zoals beschreven in tabel 2. Definitief staken van de vemurafenib-behandeling wordt aanbevolen indien de toename van QTc een waarde heeft van zowel > 500 ms als > 60 ms verandering van de waarde ten opzichte van voor de behandeling.
Oogaandoeningen
Ernstige oogaandoeningen, waaronder uveïtis, iritis en occlusie van de vena retina zijn gerapporteerd. Patiënten dienen routinematig gecontroleerd te worden op oogaandoeningen.
Cutaan plaveiselcelcarcinoom (cuSCC)
Gevallen van cuSCC (inclusief de gevallen geclassificeerd als keratoacanthoma of gemengd keratoacanthoma-subtype) zijn gemeld bij patiënten die behandeld werden met vemurafenib (zie rubriek 4.8).
Het wordt aanbevolen om alle patiënten voorafgaand aan de start van de behandeling een dermatologisch onderzoek te laten ondergaan en om de patiënten tijdens de behandeling routinematig te controleren. Alle verdachte huidlaesies dienen weggehaald te worden, dermatopathologisch onderzocht en behandeld te worden volgens de lokale standaardwerkwijze. De voorschrijver dient de patiënt maandelijks te onderzoeken op cuSCC gedurende de behandeling en tot zes maanden daarna. Bij patiënten die cuSCC ontwikkelen, wordt het aanbevolen om de behandeling voort te zetten zonder doseringsaanpassing. Controle dient plaats te vinden tot 6 maanden na het staken van de behandeling met vemurafenib of tot de start van een andere antikankerbehandeling. Patiënten moeten geïnstrueerd worden om hun arts op de hoogte te brengen van alle veranderingen van de huid.
Niet-cutaan plaveiselcelcarcinoom (niet-cuSCC)
Er zijn gevallen van niet-cuSCC gerapporteerd in klinische studies waarbij patiënten vemurafenib kregen. Patiënten dienen een hoofd- en hals/nekonderzoek te ondergaan, bestaande uit ten minste een visuele inspectie van het mondslijmvlies en een lymfeklierpalpatie voorafgaand aan de start van de behandeling en elke 3 maanden tijdens de behandeling.
Daarnaast dienen patiënten een Computerised Tomography (CT)-scan van de thorax te ondergaan voorafgaand aan de behandeling en elke 6 maanden tijdens de behandeling.
Het wordt aanbevolen om voorafgaand aan de behandeling, na afloop van de behandeling en bij klinisch indicatie, een anaal onderzoek en een bekkenonderzoek (bij vrouwen) te verrichten. De controle op niet-cuSCC dient voortgezet te worden tot 6 maanden na het staken van de behandeling met vemurafenib of tot de start van een andere antikankerbehandeling. Afwijkende bevindingen moeten overeenkomstig klinische praktijken behandeld worden.
Nieuw primair melanoom
In klinisch onderzoek zijn nieuwe primaire melanomen gerapporteerd. De melanomen werden weggehaald en de behandeling werd zonder doseringsaanpassing voortgezet. Controle op huidlaesies dient te gebeuren zoals hierboven beschreven bij plaveiselcelcarcinoom van de huid.
Overige tumoren
Gebaseerd op het werkingsmechanisme zou vemurafenib progressie kunnen veroorzaken van tumoren met een RAS-mutatie (zie rubriek 4.8). Overweeg zorgvuldig de voordelen en de risico’s voordat vemurafenib wordt toegediend aan patiënten die gelijktijdig een tumor met RAS-mutatie hebben of deze in het verleden hebben gehad.
Pancreatitis
Pancreatitis is gemeld bij patiënten die behandeld werden met vemurafenib. Onverklaarbare buikpijn moet direct worden onderzocht (waaronder de bepaling van serumamylase en -lipase). Patiënten moeten nauwlettend worden gecontroleerd wanneer de behandeling met vemurafenib wordt herstart na een episode van pancreatitis.
Leverschade
Leverschade, waaronder gevallen van ernstige leverschade, is gemeld bij vemurafenib (zie rubriek 4.8). Leverenzymen (transaminasen en alkalische fosfatase) en bilirubine moeten worden gemeten voor de start van de behandeling en maandelijks worden gecontroleerd tijdens de behandeling, of indien klinisch geïndiceerd. Laboratoriumafwijkingen moeten behandeld worden door een verlaging van de dosering, onderbreking van de behandeling of het staken van de behandeling (zie rubrieken 4.2 en 4.8).
Niertoxiciteit
Niertoxiciteit, variërend van verhoogd serumcreatinine tot acute interstitiële nefritis en acute tubulaire necrose, is gemeld bij vemurafenib. Het serumcreatinine moet vóór start van de behandeling worden gemeten en worden gemonitord tijdens de behandeling indien klinisch geïndiceerd (zie rubrieken 4.2 en 4.8).
Verminderde leverfunctie
Bij patiënten met een verminderde leverfunctie is aanpassing van de aanvangsdosis niet nodig. Patiënten met een licht verminderde leverfunctie als gevolg van levermetastasen zonder hyperbilirubinemie kunnen gecontroleerd worden volgens de algemene aanbevelingen. Er zijn slechts zeer beperkte gegevens beschikbaar bij patiënten met een matig tot ernstig verminderde leverfunctie. Patiënten met een matig tot ernstig verminderde leverfunctie kunnen een verhoogde blootstelling hebben (zie rubriek 5.2). Daarom is nauwlettende controle gerechtvaardigd, vooral na de eerste paar weken van de behandeling omdat accumulatie kan plaatsvinden naarmate de tijd vordert (enige weken). Daarnaast wordt gedurende de eerste drie maanden een maandelijkse ECG-controle aanbevolen.
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is aanpassing van de aanvangsdosering niet nodig. Er zijn slechts beperkte gegevens beschikbaar bij patiënten met een ernstig verminderde nierfunctie (zie rubriek 5.2). Vemurafenib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstig verminderde nierfunctie en deze patiënten moeten nauwlettend gecontroleerd worden.
Lichtgevoeligheid
Milde tot ernstige lichtgevoeligheid is gemeld bij patiënten die vemurafenib kregen in klinische studies (zie rubriek 4.8). Alle patiënten moeten geadviseerd worden om blootstelling aan de zon te vermijden tijdens het gebruik van vemurafenib. Tijdens het gebruik van het geneesmiddel moeten patiënten geadviseerd worden om beschermende kleding te dragen en een breedspectrum Ultraviolet A (UVA)/Ultraviolet B (UVB) zonnebrandcrème en lippenbalsem (Sun Protection Factor ≥ 30) te gebruiken wanneer zij buiten zijn als bescherming tegen zonnebrand.
Voor lichtgevoeligheid graad 2 (onverdraaglijk) of hoger worden doseringsaanpassingen geadviseerd (zie rubriek 4.2).
Contractuur van Dupuytren en fibromatose van de fascia plantaris
Contractuur van Dupuytren en fibromatose van de fascia plantaris zijn gemeld bij vemurafenib. De meeste gevallen waren graad 1 of 2, maar er zijn ook ernstige invaliderende gevallen van contractuur van Dupuytren gemeld (zie rubriek 4.8).
De bijwerkingen moeten worden behandeld met dosisverlaging, onderbreking of stoppen van de behandeling (zie rubriek 4.2).
Effecten van vemurafenib op andere geneesmiddelen
Vemurafenib kan de plasmablootstelling verhogen van geneesmiddelen die voornamelijk gemetaboliseerd worden door CYP1A2 en de plasmablootstelling verlagen van geneesmiddelen die voornamelijk gemetaboliseerd worden door CYP3A4. Gelijktijdig gebruik van vemurafenib met middelen met een smalle therapeutische index die gemetaboliseerd worden door CYP1A2 en CYP3A4 wordt niet aanbevolen. Voor geneesmiddelen die voornamelijk gemetaboliseerd worden via CYP1A2 of CYP3A4 dient een doseringsaanpassing overwogen te worden op grond van hun therapeutische index, voordat zij in combinatie met vemurafenib gebruikt worden (zie rubrieken 4.5 en 4.6).
Bij gelijktijdig gebruik van vemurafenib en warfarine is voorzichtigheid vereist en dient extra controle van de INR (International Normalised Ratio) overwogen te worden.
Vemurafenib kan de plasmablootstelling verhogen van geneesmiddelen die substraten zijn van Pgp. Voorzichtigheid is geboden bij gelijktijdige toediening van vemurafenib en Pgp-substraten. Dosisverlaging en/of additionele controle van de spiegels van Pgp-substraatgeneesmiddelen met een smalle therapeutische index (NTI) (bijv. digoxine, dabigatran etexilaat, aliskiren) kan worden overwogen als deze geneesmiddelen gelijktijdig worden gebruikt met vemurafenib (zie rubriek 4.5).
Effecten van andere geneesmiddelen op vemurafenib
Gelijktijdige toediening van sterke inductoren van CYP3A4, Pgp en glucuronidering (bijv. rifampicine, rifabutine, carbamazepine, fenytoïne of sint-janskruid [Hypericum perforatum]) kan mogelijk leiden tot een verlaagde blootstelling aan vemurafenib en moet, indien mogelijk, worden vermeden (zie rubriek 4.5). Een alternatieve behandeling met een minder inductief geneesmiddel dient overwogen te worden om de werkzaamheid van vemurafenib te behouden. Voorzichtigheid is geboden wanneer vemurafenib met sterke CYP3A4-/Pgp-remmers wordt toegediend. Patiënten moeten zorgvuldig op veiligheid gecontroleerd worden en er moeten dosisaanpassingen toegepast worden indien dit klinisch noodzakelijk is (zie tabel 1 in rubriek 4.2).
Gelijktijdige toediening van ipilimumab
In een fase I-studie werden asymptomatische graad 3-verhogingen van transaminasen (ALAT/ASAT >5 x ULN) en bilirubine (totaal bilirubine >3 x ULN) gerapporteerd bij gelijktijdige toediening van ipilimumab (3 mg/kg) en vemurafenib (960 mg tweemaal daags of 720 mg tweemaal daags). Op basis van deze voorlopige gegevens wordt de gelijktijdige toediening van ipilimumab en vemurafenib niet aanbevolen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van vemurafenib op enzymen die geneesmiddelen metaboliseren
De resultaten van een in vivo geneesmiddelinteractie-onderzoek bij patiënten met een gemetastaseerd melanoom tonen aan dat vemurafenib een matige remmer is van CYP1A2 en een inductor is van CYP3A4.
Gelijktijdig gebruik van vemurafenib met middelen met een smalle therapeutische index die gemetaboliseerd worden door CYP1A2 (bijv. agomelatine, alosetron, duloxetine, melatonine, ramelteon, tacrine, tizanidine, theofylline) wordt niet aanbevolen. Voorzichtigheid is geboden indien gelijktijdige toediening niet vermeden kan worden, omdat vemurafenib de plasmablootstelling van CYP1A2-substraatgeneesmiddelen kan verhogen. Dosisverlaging van het gelijktijdig toegediende CYP1A2-substraatgeneesmiddel kan worden overwogen indien klinisch geïndiceerd. Gelijktijdige toediening van vemurafenib leidde tot een 2,6-voudige verhoging van de plasmablootstelling (AUC) van cafeïne (CYP1A2-substraat). In een ander klinisch onderzoek verhoogde vemurafenib de Cmax en AUCinf van een enkelvoudige dosis van 2 mg tizanidine (CYP1A2-substraat) respectievelijk ongeveer 2,2-voudig en 4,7-voudig.
Gelijktijdig gebruik van vemurafenib met middelen met een smalle therapeutische index die gemetaboliseerd worden door CYP3A4 wordt niet aanbevolen. Voorzichtigheid is geboden indien gelijktijdige toediening niet vermeden kan worden, omdat vemurafenib de plasmablootstelling van CYP3A4-substraatgeneesmiddelen kan verlagen en daardoor kan hun werkzaamheid verminderd zijn. Om deze reden kan bij gelijktijdig gebruik van vemurafenib de werkzaamheid van orale anticonceptiva die door CYP3A4 gemetaboliseerd worden, verminderd zijn. Dosisaanpassing voor CYP3A4-substraatgeneesmiddelen met een smalle therapeutische index kan worden overwogen indien klinisch geïndiceerd (zie rubrieken 4.4 en 4.6). In een klinisch onderzoek leidde gelijktijdige toediening van vemurafenib tot een gemiddelde daling van 39% (maximale daling van 80%) van de AUC van midazolam (CYP3A4-substraat).
In vitro werd een lichte inductie van CYP2B6 door vemurafenib gezien bij een vemurafenib-concentratie van 10 µM. Het is op dit moment onbekend of vemurafenib bij een plasmawaarde van 100 µM, gezien bij patiënten in steady state (ongeveer 50 µg/ml), de plasmaconcentraties van gelijktijdig toegediende CYP2B6-substraten, zoals bupropion, kan verminderen.
Gelijktijdige toediening van vemurafenib resulteerde in een verhoging van 18% van de AUC van S-warfarine (CYP2C9-substraat). Bij gelijktijdig gebruik van vemurafenib en warfarine is voorzichtigheid geboden en dient extra controle van de INR (International Normalised Ratio) overwogen te worden (zie rubriek 4.4).
Vemurafenib is een matige remmer van CYP2C8 in vitro. De relevantie van deze bevinding in vivo is onbekend, maar een risico op een klinisch relevant effect op gelijktijdig toegediende CYP2C8-substraten kan niet worden uitgesloten. Bij gelijktijdige toediening van CYP2C8-substraten met een smalle therapeutische index en vemurafenib is voorzichtigheid vereist omdat vemurafenib de concentraties van deze middelen kan verhogen.
Vanwege de lange halfwaardetijd van vemurafenib is het mogelijk dat het volledige remmende effect van vemurafenib op een gelijktijdig toegediend geneesmiddel pas wordt gezien na 8 dagen behandeling met vemurafenib.
Na het staken van de behandeling met vemurafenib kan een wash-outperiode van 8 dagen nodig zijn om interactie met een volgende behandeling te voorkomen.
Radiotherapie
Versterking van de toxiciteit bij radiotherapie is gemeld bij patiënten die werden behandeld met vemurafenib (zie rubrieken 4.4 en 4.8). In de meeste gevallen ontvingen de patiënten radiotherapieregimes boven of gelijk aan de 2 Gy/dag (gehypofractioneerde regimes).
Effecten van vemurafenib op transportsystemen van geneesmiddelen
In vitro-onderzoek heeft aangetoond dat vemurafenib een remmer is van de effluxtransporters P-glycoproteïne (Pgp) en “breast cancer resistance protein” (BCRP).
Een klinisch geneesmiddeleninteractieonderzoek toonde aan dat meervoudige orale doseringen van vemurafenib (960 mg tweemaal daags) de blootstelling verhoogden van een enkelvoudige orale dosis van het Pgp substraat digoxine, ongeveer 1,8- en 1,5-voudige toename van respectievelijk de AUClast en Cmax van digoxine. Voorzichtigheid is geboden wanneer vemurafenib gelijktijdig wordt toegediend met Pgp-substraten (bijv. aliskiren, ambrisentan, colchicine, dabigatran etexilaat, digoxine, everolimus, fexofenadine, lapatinib, maraviroc, nilotinib, posaconazol, ranolazine, sirolimus, sitagliptine, talinolol, topotecan) en dosisverlaging van het gelijktijdig toegediende geneesmiddel kan worden overwogen indien klinisch geïndiceerd. Overweeg additionele controle van de spiegels van Pgp-substraatgeneesmiddelen met een smalle therapeutische index (NTI) (bijv. digoxine, dabigatran etexilaat, aliskiren) (zie rubriek 4.4).
De effecten van vemurafenib op geneesmiddelen die substraten zijn van BCRP zijn niet bekend. Het kan niet worden uitgesloten dat vemurafenib de blootstelling verhoogt van geneesmiddelen die door BCRP (bijv. methotrexaat, mitoxantrone, rosuvastatine) worden getransporteerd. Veel geneesmiddelen tegen kanker zijn substraten voor BCRP en daarom is er een theoretisch risico op een interactie met vemurafenib.
Het mogelijke effect van vemurafenib op andere transporters is momenteel niet bekend.
Effecten van gelijktijdig toegediende geneesmiddelen op vemurafenib
In vitro-studies lijken aan te geven dat CYP3A4-metabolisme en glucuronidering verantwoordelijk zijn voor het metabolisme van vemurafenib. Uitscheiding via de gal blijkt een andere belangrijke eliminatieroute te zijn. In vitro-studies hebben aangetoond dat vemurafenib een substraat is van de effluxtransporters Pgp en BCRP. Het is op dit moment niet bekend of vemurafenib ook een substraat is van andere transporteiwitten. Gelijktijdige toediening van sterke remmers of inductoren van CYP3A4 of remmers/inductoren van transporteiwittenactiviteit kan de vemurafenib-concentratie beïnvloeden.
Gelijktijdige toediening met itraconazol, een sterke CYP3A4-/Pgp-remmer, verhoogde de steady state AUC van vemurafenib met ongeveer 40%. Vemurafenib dient met voorzichtigheid gebruikt te worden in combinatie met sterke remmers van CYP3A4, glucuronidering en/of transporteiwitten (bijv. ritonavir, saquinavir, telitromycine, ketoconazol, itraconazol, voriconazol, posaconazol, nefazodon, atazanavir). Patiënten die ook met die middelen behandeld worden moeten zorgvuldig op veiligheid gecontroleerd worden en er moeten dosisaanpassingen worden toegepast indien dit klinisch noodzakelijk is (zie tabel 1 in rubriek 4.2).
In een klinisch onderzoek werd de plasmablootstelling van vemurafenib significant verlaagd met ongeveer 40% bij gelijktijdige toediening van een enkelvoudige dosis van 960 mg vemurafenib met rifampicine.
Gelijktijdige toediening met sterke inductoren van Pgp, glucuronidering, en/of CYP3A4 (bijv. rifampicine, rifabutine, carbamazepine, fenytoïne of sint-janskruid [Hypericum perforatum]) kan leiden tot suboptimale blootstelling aan vemurafenib en moet worden vermeden.
De effecten van Pgp- en BCRP–remmers, die geen sterke CYP3A4 remmers zijn, zijn niet bekend. Het kan niet worden uitgesloten dat de farmacokinetiek van vemurafenib wordt beïnvloed door zulke medicijnen via hun invloed op Pgp (bijv. verapamil, ciclosporine, kinidine) of BCRP (bijv. ciclosporine, gefitinib).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / anticonceptie voor vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende minimaal 6 maanden na de behandeling.
Vemurafenib kan de werkzaamheid van hormonale anticonceptiva verminderen (zie rubriek 4.5).
Zwangerschap
Er zijn geen gegevens over het gebruik van vemurafenib bij zwangere vrouwen. Vemurafenib leverde geen bewijs van teratogeniciteit bij embryo’s/foetussen van ratten of konijnen (zie rubriek 5.3). In dieronderzoek is gebleken dat vemurafenib de placenta passeert. Op basis van het werkingsmechanisme zou vemurafenib bij toediening aan een zwangere vrouw een schadelijk effect kunnen hebben op de foetus. Vemurafenib mag niet worden toegediend aan zwangere vrouwen, behalve wanneer het mogelijke voordeel voor de moeder zwaarder weegt dan het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of vemurafenib in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met vemurafenib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er is geen specifiek dieronderzoek verricht naar het effect van vemurafenib op de vruchtbaarheid. In toxiciteitsonderzoek met herhaalde dosering bij ratten en honden, werden echter geen histopathologische veranderingen van de mannelijke en vrouwelijke voortplantingsorganen waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vemurafenib heeft een gering effect op de rijvaardigheid en het vermogen om machines te bedienen. De patiënten moeten bewust gemaakt worden dat vemurafenib vermoeidheid of oogproblemen kan veroorzaken. Dit zou een reden kunnen zijn om autorijden te vermijden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen (> 30%) van alle graden die bij vemurafenib werden gemeld zijn gewrichtspijn, vermoeidheid, uitslag, lichtgevoeligheidsreacties, alopecia, misselijkheid, diarree, hoofdpijn, pruritus, braken, papilloom van de huid en hyperkeratose. De meest voorkomende (≥ 5%) graad 3 bijwerkingen waren cuSCC, keratoacanthoom, uitslag, gewrichtspijn en verhoogd gamma-glutamyltransferase (GGT). CuSCC werd meestal behandeld door lokale excisie.
Tabel met een samenvatting van de bijwerkingen
Bijwerkingen die werden gemeld bij patiënten met melanoom zijn hieronder weergegeven naar systeem/orgaanklassen, frequentie en graad van ernst volgens MedDRA. De volgende termen zijn gebruikt voor de classificatie van frequentie:
Zeer vaak ≥ 1/10
Vaak ≥ 1/100, < 1/10
Soms ≥ 1/1.000, < 1/100
Zelden ≥ 1/10.000, < 1/1.000
Zeer zelden < 1/10.000
In deze rubriek zijn de bijwerkingen gebaseerd op resultaten van 468 patiënten uit een gerandomiseerde, open-label, fase III-studie bij volwassen patiënten met inoperabel of stadium IV-melanoom die positief zijn voor de BRAF V600-mutatie. Daarnaast zijn de bijwerkingen tevens gebaseerd op de resultaten van een fase II-studie met één behandelarm bij patiënten met stadium IV-melanoom die positief zijn voor de BRAF V600-mutatie, bij wie ten minste één voorafgaande systemische therapie gefaald had (zie rubriek 5.1). Verder worden er bijwerkingen gemeld die afkomstig zijn uit veiligheidsrapporten uit alle klinische studies en post-marketing gegevens. Alle opgenomen termen zijn gebaseerd op het hoogste percentage dat werd waargenomen in de fase II en fase III klinische studies. Binnen elke frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst en deze werden gemeld met gebruik van de NCI-CTCAE v 4.0 (‘common toxicity criteria’) voor de beoordeling van toxiciteit.
Tabel 3: Bijwerkingen die optraden bij patiënten die behandeld werden met vemurafenib in de fase II- of fase III-studie en voorvallen afkomstig uit veiligheidsrapporten van alle studies(1) en gegevens na het in de handel brengen(2)
| Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | Folliculitis | |||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Plaveiselcelcarci-noom van de huid(d), keratoacanthoom, seborrhoïsche keratose, papilloom van de huid | Basaalcelcarci-noom, nieuw primair melanoom(3) | Niet-cuSCC(1)(3) | Chronische myelomonocytische leukemie(2)(4), pancreas adenocarcinoom(5) |
Bloed- en lymfestelsel-aandoeningen | Neutropenie, trombocytopenie(6) | |||
| Immuunsysteem-aandoeningen | Sarcoïdose(1)(2)(j) | |||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust | |||
| Zenuwstelsel-aandoeningen | Hoofdpijn, dysgeusie, duizeligheid | Paralyse 7e hersenzenuw, perifere neuropathie | ||
| Oogaandoeningen | Uveïtis | Occlusie vena retina, iridocyclitis | ||
Bloedvat- aandoeningen | Vasculitis |
| Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden |
| Ademhalings-stelsel-, borstkas- en mediastinum-aandoeningen | Hoest | |||
| Maagdarmstelsel-aandoeningen | Diarree, braken, misselijkheid, obstipatie | Stomatitis | Pancreatitis(2) | |
Lever- en galaandoeningen | Leverschade(1)(2)(g) | |||
| Huid- en onderhuid-aandoeningen | Lichtgevoeligheids-reactie, actinische keratose, uitslag, maculopapulaire uitslag, pruritus, hyperkeratose, erytheem, palmoplantair erytrodysesthesie-syndroom, alopecia, droge huid, zonnebrand | Papulaire uitslag, panniculitis (inclusief erythema nodosum), keratosis pilaris | Toxische epidermale necrolyse(e), stevens- johnsonsyndroom(f) | Toxicodermie met eosinofilie en systemische symptomen(1)(2) |
| Skeletspierstelsel- en bindweefsel-aandoeningen | Spierpijn, gewrichtspijn, pijn in de extremiteiten, skeletspierpijn, rugpijn | Artritis | Fibromatose van de fascia plantaris (1)(2), contractuur van Dupuytren(1)(2) | |
| Nier- en urineweg-aandoeningen | Acute interstitiële nefritis(1)(2)(h), acute tubulaire necrose(1)(2)(h) | |||
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid, koorts, perifeer oedeem, asthenie | |||
| Onderzoeken | Toename ALAT(c), toename alkalische fosfatase(c), toename ASAT(c), toename bilirubine(c), toename GGT(c), gewichtsverlies, QT-elektro- cardiogram verlengd, toename creatinine in bloed(1)(2)(h) | |||
| Letsels, intoxicaties en verrichtings-complicaties | Versterking van radiotoxiciteit (1)(2)(i) |
(1) Voorvallen afkomstig uit veiligheidsrapporten uit alle studies.
(2) Voorvallen afkomstig uit gegevens na het in de handel brengen.
(3) Een causaal verband tussen het geneesmiddel en de bijwerking is op zijn minst een aannemelijke mogelijkheid.
(4) Progressie van reeds bestaande NRAS-gemuteerde chronische myelomonocytische leukemie. (5) Progressie van reeds bestaande KRAS-gemuteerde pancreas adenocarcinoom. (6) Berekend op basis van fase II- en fase III-studies.
Omschrijving van specifieke bijwerkingen
Verhoging van leverenzymen(c)
Leverenzymafwijkingen die gemeld werden in de fase III klinische studie zijn hieronder weergegeven als het deel van de patiënten dat een verschuiving heeft ervaren van de leverenzymafwijkingen van baseline naar graad 3 of 4:
- zeer vaak: GGT
- vaak: ALAT, alkalische fosfatase, bilirubine
- soms: ASAT
Er was geen verergering naar graad 4 ALAT, alkalische fosfatase of bilirubine.
Leverschade(g)
Op basis van de criteria voor leverschade veroorzaakt door geneesmiddelen, opgesteld door een internationale expert-werkgroep van clinici en wetenschappers, werd leverschade gedefinieerd als een van de volgende laboratoriumafwijkingen:
- ≥ 5 x ULN ALAT
- ≥ 2 x ULN alkalische fosfatase (zonder andere reden voor verhoogde alkalische fosfatase)
- ≥ 3 x ULN ALAT met gelijktijdig verhoogde concentratie bilirubine > 2 x ULN
Cutaan plaveiselcelcarcinoom(d) (cuSCC)
Er zijn gevallen van cuSCC gemeld bij patiënten die behandeld werden met vemurafenib. De incidentie van cuSCC was ongeveer 20% bij patiënten die met vemurafenib behandeld werden in studieverband. Het merendeel van de weggesneden laesies, beoordeeld door een onafhankelijk centraal dermatopathologisch laboratorium, werd geclassificeerd als SCC-keratoacanthomasubtype of met mixed-keratoacanthomakenmerken (52%). De meeste laesies die geclassificeerd werden als “overigen” (43%) waren goedaardige huidlaesies (bijv. verruca vulgaris, actinische keratose, benigne keratose, cyste/benigne cyste). CuSCC kwam meestal in een vroeg stadium van de behandeling voor met een mediane tijd tot de eerste verschijning van 7 tot 8 weken. Van de patiënten die cuSCC ontwikkelden, had ongeveer 33% > 1 incident met een mediane tijd van 6 weken tussen de incidenten. Gevallen van cuSCC werden over het algemeen behandeld met eenvoudige excisie, en patiënten vervolgden over het algemeen de behandeling zonder een doseringsaanpassing (zie rubrieken 4.2 en 4.4).
Niet-cutaan plaveiselcelcarcinoom (niet-cuSCC)
Er zijn meldingen ontvangen van niet-cuSCC bij patiënten die vemurafenib kregen terwijl zij waren opgenomen in een klinische studie. Controle op niet-cuSCC dient plaats te vinden zoals omschreven in rubriek 4.4.
Nieuw primair melanoom
In klinisch onderzoek zijn nieuwe primair maligne melanomen gerapporteerd. Deze melanomen werden weggesneden en de behandeling werd zonder doseringsaanpassing voortgezet. Controle op huidlaesies dient te gebeuren zoals beschreven in rubriek 4.4.
Versterking van radiotoxiciteit(i)
De meldingen omvatten "recall" fenomeen, huidschade door straling, stralingspneumonitis, stralingsoesofagitis, stralingsproctitis, stralingshepatitis, stralingscystitis en stralingsnecrose.
In een klinisch fase III-onderzoek (MO25515, n = 3219) werd een hogere incidentie van versterkte radiotoxiciteit gerapporteerd bij patiënten die voor en tijdens de behandeling met vemurafenib radiotherapie kregen (9,1%) vergeleken met patiënten die gelijktijdig vemurafenib en radiotherapie kregen (5,2%) of bij wie de radiotherapie voor de behandeling met vemurafenib werd gegeven (1,5%).
Overgevoeligheidsreacties(e)
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld in verband met vemurafenib. Ernstige overgevoeligheidsreacties zijn onder andere stevens-johnsonsyndroom, gegeneraliseerde uitslag, erytheem of hypotensie. Bij patiënten met ernstige overgevoeligheidsreacties dient de behandeling met vemurafenib definitief gestaakt te worden (zie rubriek 4.4).
Dermatologische reacties (f)
Ernstige dermatologische reacties, waaronder zeldzame gevallen van stevens-johnsonsyndroom en toxische epidermale necrolyse, zijn gerapporteerd bij patiënten die vemurafenib gebruikten in de klinische registratie-onderzoek. De behandeling met vemurafenib dient definitief gestaakt te worden bij patiënten die een ernstige dermatologische reactie ervaren.
Verlenging van het QT-interval
In een open-label fase II QT-substudie zonder controlegroep (NP22657) werd een analyse uitgevoerd van gecentraliseerde ECG-gegevens van 132 patiënten die gedoseerd werden met tweemaal daags 960 mg vemurafenib. Deze analyse toonde een blootstellingsafhankelijke verlenging van het QTc-interval. Het gemiddelde QTc-effect bleef stabiel tussen 12-15 ms tot voorbij de eerste behandelmaand, waarbij de grootste gemiddelde verlenging van het QTc-interval (15,1 ms; bovengrens 95%-BI: 17,7 ms) werd waargenomen binnen de eerste 6 maanden (n = 90 patiënten). Twee patiënten (1,5%) ontwikkelden absolute QTc-waarden van > 500 ms (CTC-graad 3) opkomend tijdens behandeling. Slechts één patiënt (0,8%) vertoonde een QTc-verandering van > 60 ms vanaf baseline (zie rubriek 4.4).
Acute nierschade(h)
Gevallen van niertoxiciteit zijn gemeld bij vemurafenib, variërend van verhoogd creatinine tot acute interstitiële nefritis en acute tubulaire necrose. Enkele daarvan werden samen met dehydratie gemeld. Verhoogd serumcreatinine was meestal licht (>1-1,5 x ULN) tot matig (>1,5-3 x ULN) van aard en reversibel (zie tabel 4).
Tabel 4: Verandering in creatinine vanaf baseline in het fase III-onderzoek
| Vemurafenib (%) | Dacarbazine (%) | |
| Verandering ≥ 1 graad vanaf baseline tot elke graad | 27,9 | 6,1 |
| Verandering ≥ 1 graad vanaf baseline tot graad 3 of hoger | 1,2 | 1,1 |
| 0,3 | 0,4 |
| 0,9 | 0,8 |
Tabel 5: Gevallen van acute nierschade in het fase III-onderzoek
| Vemurafenib (%) | Dacarbazine (%) | |
| Gevallen van acute nierschade* | 10,0 | 1,4 |
| Gevallen van acute nierschade samen met dehydratie gemeld | 5,5 | 1,0 |
| Doseringsaanpassing wegens acute nierschade | 2,1 | 0 |
Alle percentages worden weergegeven als gevallen van het totaal aantal patiënten dat is blootgesteld aan elk geneesmiddel.
*Omvat acute nierschade, verminderde nierfunctie en veranderde laboratoriumwaarden overeenkomend met acute nierschade.
Sarcoïdose(j)
Gevallen van sarcoïdose, waarbij voornamelijk de huid, longen en ogen getroffen waren, zijn gemeld bij patiënten behandeld met vemurafenib. In de meeste gevallen werd doorbehandeld met vemurafenib en de sarcoïdose verdween of hield aan.
Speciale bevolkingsgroepen
Ouderen
In de fase III-studie waren 94 (28%) van de 336 patiënten met inoperabel of gemetastaseerd melanoom die behandeld werden met vemurafenib ≥ 65 jaar. Oudere patiënten (≥ 65 jaar) zijn mogelijk gevoeliger voor bijwerkingen, waaronder cuSCC, verminderde eetlust en hartaandoeningen.
Geslacht
Graad 3-bijwerkingen die tijdens de klinische studies met vemurafenib vaker werden gemeld bij vrouwen dan mannen waren uitslag, gewrichtspijn en lichtgevoeligheid.
Pediatrische patiënten
De veiligheid van vemurafenib is niet vastgesteld bij kinderen en adolescenten. In een klinisch onderzoek met 6 adolescente patiënten werden geen nieuwe veiligheidssignalen waargenomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek tegengif bij overdosering met vemurafenib. Patiënten die bijwerkingen ontwikkelen moeten een passende symptomatische behandeling krijgen. In de klinische studies zijn geen gevallen van overdosering met vemurafenib gezien. In het geval van een verdenking van een overdosering moet de vemurafenib-behandeling gestopt worden en ondersteunende zorg geïnitieerd worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmer, ATC-code: L01EC01
Werkingsmechanisme en farmacodynamische effecten
Vemurafenib is een remmer van BRAF serine-threoninekinase. Mutaties in het BRAF-gen leiden tot constitutieve activatie van BRAF-eiwitten, die celproliferatie kunnen veroorzaken zonder bijbehorende groeifactoren.
Preklinische gegevens uit biochemische assays toonden aan dat vemurafenib in staat is tot krachtige remming van BRAF-kinases met activerende codon 600-mutaties (zie tabel 6).
Tabel 6: Kinase-inhiberende werking van vemurafenib tegen verschillende BRAF-kinases
| Kinase | Verwachte frequentie in V600-mutatie- positief melanoom(t) | Inhiberende concentratie 50 (nM) |
| BRAFV600E | 87,3% | 10 |
| BRAFV600K | 7,9% | 7 |
| BRAFV600R | 1% | 9 |
| BRAFV600D | < 0,2% | 7 |
| BRAFV600G | < 0,1% | 8 |
| BRAFV600M | < 0,1% | 7 |
| BRAFV600A | < 0,1% | 14 |
| BRAFWT | n.v.t. | 39 |
(t) Berekend uit 16.403 melanomen met geannoteerde BRAF codon 600-mutaties in de openbare COSMIC-databank, publicatie 71 (november 2014).
Dit remmende effect werd bevestigd in de ERK-fosforylatieassays en cellulaire antiproliferatieassays bij beschikbare melanoomcellijnen die de V600-mutante BRAF tot expressie brachten. In cellulaire antiproliferatieassays varieerde de inhiberende concentratie 50 (IC50) tegen V600-gemuteerde cellijnen (V600E, V600R, V600D en V600K gemuteerde cellijnen) tussen de 0,016 en 1,131 µM, terwijl de IC50 tegen BRAF wild-type cellijnen respectievelijk 12,06 en 14,32 µM was.
Bepaling van de BRAF-mutatiestatus
Alvorens vemurafenib te gebruiken, moeten patiënten een bevestiging hebben dat de tumor positief is voor de BRAF V600-mutatie, door middel van een gevalideerde test. In de fase II en III klinische onderzoeken werden geschikte patiënten geïdentificeerd met een real-time
polymerasekettingreactietest (de cobas 4800 BRAF V600 Mutatie Test). Deze test heeft CE-markering en wordt gebruikt voor het beoordelen van de BRAF-mutatiestatus van DNA dat is geïsoleerd uit formaline-gefixeerd en in paraffine ingebed (FFPE) tumorweefsel. De test werd ontworpen voor de detectie van de belangrijkste BRAF V600E-mutatie met een hoge gevoeligheid (tot 5% V600E-sequentie in een achtergrond van wild-type sequentie van uit FFPE afkomstig DNA). Niet-klinisch en klinisch onderzoek met retrospectieve sequentiëringsanalyses heeft aangetoond dat de test ook de minder vaak voorkomende BRAF V600D-mutaties en V600K-mutaties detecteert met een lagere gevoeligheid. Van de beschikbare monsters uit het niet-klinisch en klinisch onderzoek (n = 920) die uit de cobas-test positief voor de mutatie bleken te zijn en die aanvullend geanalyseerd werden door middel van sequentiëring, werden geen monsters geïdentificeerd als wild-type, zowel door de Sanger- als door de 454-sequentiëring.
Klinische werkzaamheid en veiligheid
De werkzaamheid van vemurafenib is onderzocht bij 336 patiënten in een klinische fase III-studie (NO25026) en 278 patiënten in twee klinische fase II-studies (NP22657 en MO25743). Alle patiënten moesten een gevorderd melanoom hebben met BRAF V600-mutaties volgens de cobas 4800 BRAF V600 Mutatie Test.
Resultaten van de fase III-studie (NO25026) bij patiënten die niet eerder behandeld werden Een open-label, multicenter, internationale, gerandomiseerde fase III-studie ondersteunt het gebruik van vemurafenib bij patiënten met inoperabel of gemetastaseerd melanoom, positief voor de BRAF V600E-mutatie, die niet eerder behandeld werden. Patiënten werden gerandomiseerd naar behandeling met vemurafenib (tweemaal daags 960 mg) of dacarbazine (1.000 mg/m2 op dag 1 elke 3 weken).
Een totaal van 675 patiënten werd gerandomiseerd naar de vemurafenib-arm (n = 337) of de dacarbazine-arm (n = 338). De meeste patiënten waren man (56%) en blank (99%), de mediane leeftijd was 54 jaar (24% was ≥ 65 jaar). Alle patiënten hadden een ECOG performance status van 0 of 1 en de meerderheid van de patiënten had een M1c-stadium van de ziekte (65%). De co-primaire eindpunten voor werkzaamheid van de studie waren totale overleving (OS) en progressievrije overleving (PFS).
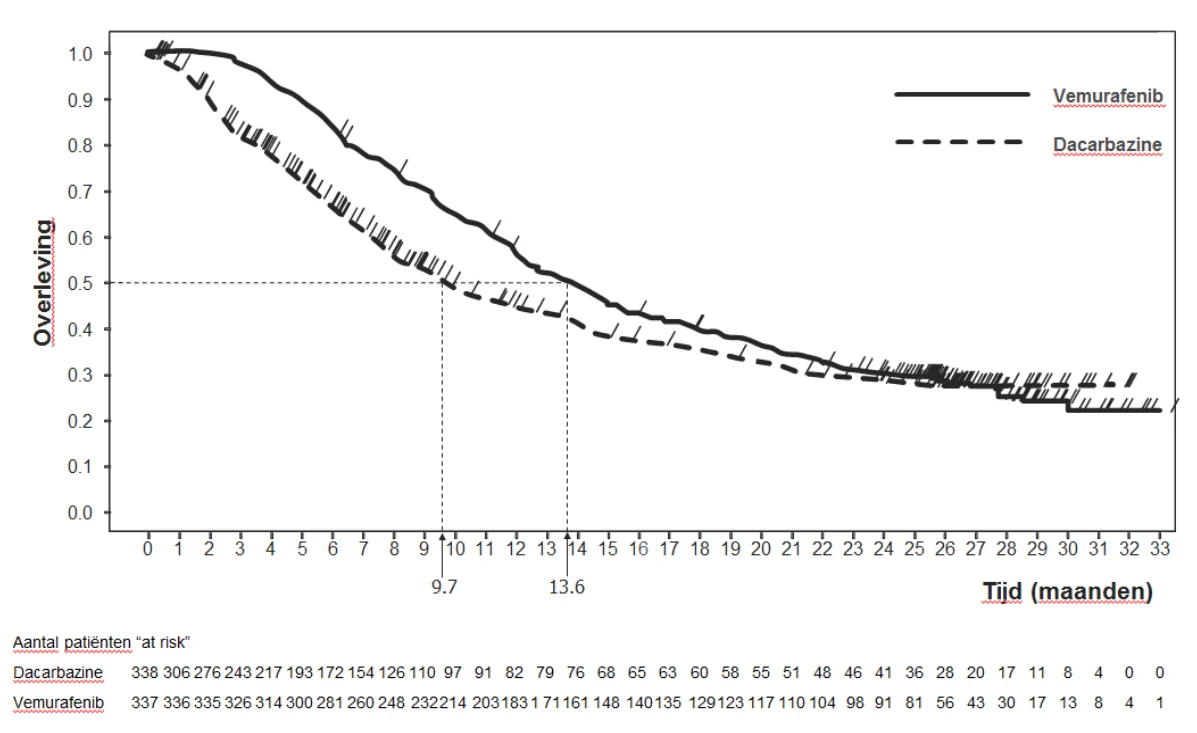
Tijdens de vooraf gedefinieerde interim-analyse, met een data cut off datum van 30 december 2010, werden significante verbeteringen gezien in de co-primaire eindpunten OS (p <0,0001) en PFS (p< 0,0001) (ongestratificeerde log-ranktest). Op aanbeveling van de Data Safety Monitoring Board (DSMB) werden deze resultaten in januari 2011 bekend gemaakt en is de studie aangepast om het patiënten toe te staan om een cross-over te maken van de dacarbazine-arm naar de vemurafenib-arm. Daarna zijn, zoals beschreven in tabel 7, post-hoc overlevingsanalyses gedaan.
Tabel 7: Totale overleving van niet eerder behandelde patiënten met een melanoom dat positief is voor een BRAF V600-mutatie gerangschikt naar studie cut-off data (N = 338 dacarbazine, N = 337 vemurafenib)
| Cut-off data | Behandeling | Aantal overledenen (%) | Hazard Ratio (95%-BI) | Aantal cross-over patiënten (%) |
| 30 december 2010 | dacarbazine | 75 (22) | 0,37 (0,26; 0,55) | 0 (niet van toepassing) |
| vemurafenib | 43 (13) | |||
| 31 maart 2011 | dacarbazine | 122 (36) | 0,44 (0,33; 0,59) (w) | 50 (15%) |
| vemurafenib | 78 (23) | |||
| 3 oktober 2011 | dacarbazine | 175 (52) | 0,62 (0,49; 0,77) (w) | 81 (24%) |
| vemurafenib | 159 (47) | |||
| 1 februari 2012 | dacarbazine | 200 (59) | 0,70 (0,57; 0,87) (w) | 83 (25%) |
| vemurafenib | 199 (59) | |||
| 20 december 2012 | dacarbazine | 236 (70) | 0,78 (0,64; 0,94) (w) | 84 (25%) |
| vemurafenib | 242 (72) |
(w) Gecensureerde data ten tijde van de cross-over
Niet-gecensureerde data ten tijde van de cross-over: 31 maart 2011: HR (95%-BI) = 0,47 (0,35; 0,62); 3 oktober 2011: HR (95%-BI) = 0,67 (0,54; 0,84); 1 februari 2012: HR (95%-BI) = 0,76 (0,63; 0,93); 20 december 2012: HR (95%-BI) = 0,79 (0,66; 0,95)
Figuur 1: Kaplan-Meier-curven van de totale overleving – niet eerder behandelde patiënten (cut-off 20 december 2012)
Tabel 8 laat het behandeleffect zien van alle vooraf gespecificeerde stratificatievariabelen die zijn vastgesteld als prognostische factoren.
Tabel 8: Totale overleving van niet eerder behandelde patiënten met een melanoom dat positief is voor een BRAF V600-mutatie, gerangschikt naar LDH, tumorstadium en ECOG-status (post-hoc analyse, cut-off 20 december 2012, gecensureerde resultaten ten tijde van de cross-over)
| Stratificatievariabele | N | Hazard Ratio | 95%-Betrouwbaarheids Interval |
| LDH normaal | 391 | 0,88 | 0,67; 1,16 |
| LDH >ULN | 284 | 0,57 | 0,44; 0,76 |
| Stadium IIIc/M1A/M1B | 234 | 1,05 | 0,73; 1,52 |
| Stadium MIC | 441 | 0,64 | 0,51; 0,81 |
| ECOG PS = 0 | 459 | 0,86 | 0,67; 1,10 |
| ECOG PS = 1 | 216 | 0,58 | 0,42; 0,9 |
LDH: Lactate Dehydrogenase, ECOG PS: Eastern Oncology Group Performance Status
Tabel 9 laat het totale responspercentage en de progressievrije overleving zien van niet eerder behandelde patiënten met een melanoom dat positief is voor een BRAF V600-mutatie.
Tabel 9: Totale responspercentage en progressievrije overleving van niet eerder behandelde patiënten met een melanoom dat positief is voor een BRAF V600-mutatie
| vemurafenib | dacarbazine | p-waarde(x) | |||||||||
| 30 december 2010 data cut-off datum(y) | |||||||||||
| Totale responspercentage | 48,4% | 5,5% | < 0,0001 | ||||||||
| (95%-BI) | (41,6%; 55,2%) | (2,8%; 9,3%) | |||||||||
| Progressievrije overleving | 0,26 (0,20; 0,33) | < 0,0001 | |||||||||
| Hazard Ratio | |||||||||||
| (95%-BI) | |||||||||||
| Aantal voorvallen (%) | 104 (38%) | 182 (66%) | |||||||||
| Mediane PFS (maanden) | 5,32 | 1,61 | |||||||||
| (95%-BI) | (4,86; 6,57) | (1,58; 1,74) | |||||||||
| 1 februari 2012 data cut-off datum (z) | |||||||||||
| Progressievrije overleving | 0,38 (0,32; 0,46) | < 0,0001 | |||||||||
| Hazard Ratio | |||||||||||
| (95%-BI) | |||||||||||
| Aantal voorvallen (%) | 277 (82%) | 273 (81%) | |||||||||
| Mediane PFS (maanden) | 6,87 (6,14; 6,97) | 1,64 | |||||||||
| (95%-BI) | (1,58; 2,07) | ||||||||||
(x) Niet-gestratificeerde log-ranktest voor PFS en CHI-squaretest voor totale responspercentage. (y) Per 30 december 2010 waren in totaal 549 patiënten evalueerbaar voor PFS en 439 patiënten waren evalueerbaar voor totale responspercentage.
(z) Per 1 februari 2012 waren in totaal 675 patiënten evalueerbaar voor de post-hoc analyse update van de PFS.
In totaal bleken 57 van de 673 patiënten uit studie NO25026, van wie de tumor retrospectief geanalyseerd was door middel van sequentiëring, een melanoom te hebben dat positief was voor de BRAF V600K-mutatie. Hoewel gelimiteerd door het lage aantal patiënten suggereren werkzaamheidsanalyses van deze patiënten met een tumor positief voor de V600K-mutatie een vergelijkbaar behandelvoordeel van vemurafenib in termen van OS, PFS en bevestigde beste totale respons. Er zijn geen gegevens beschikbaar bij patiënten met een melanoom die zeldzame BRAF V600-mutaties hebben anders dan V600E en V600K.
Resultaten van de fase II-studie (NP22657) bij patiënten die faalden op tenminste één eerdere behandeling
Een éénarmige, multicenter, multinationale fase II-studie werd uitgevoerd bij 132 patiënten met gemetastaseerd melanoom, positief voor de BRAF V600E-mutatie, vastgesteld met de cobas 4800 BRAF V600 Mutation Test, die ten minste één eerdere behandeling hadden gekregen. De mediane leeftijd was 52 jaar met 19% van de patiënten ouder dan 65 jaar. De meerderheid van de patiënten was man (61%), blank (99%) en had een M1c-stadium van de ziekte (61%). Negenenveertig procent van de patiënten faalde op ≥ 2 eerdere behandelingen.
Met een mediane follow up van 12,9 maanden (0,6 tot 20,1) was het primaire eindpunt van bevestigd beste totale responspercentage (Complete Respons + Partiële Respons), zoals beoordeeld door een onafhankelijke beoordelingscommissie (IRC) 53% (95%-BI: 44%, 62%). De mediane OS was 15,9 maanden (95%-BI: 11,6; 18,3). Het totale overlevingspercentage bij 6 maanden was 77% (95%-BI: 70%, 85%) en bij 12 maanden 58% (95%-BI: 49%, 67%).
Negen van de 132 patiënten in de NP22657-studie hadden V600K-positieve tumoren volgens de retrospectieve Sanger-sequentiëring. Van deze patiënten hadden er 3 een partiële respons, 3 hadden stabiele ziekte, 2 hadden progressieve ziekte en één patiënt was niet evalueerbaar.
Resultaten van het fase II-onderzoek (MO25743) bij patiënten met hersenmetastasen
Een éénarmig, multicenter onderzoek (n = 146) met vemurafenib werd uitgevoerd bij volwassen patiënten met histologisch bevestigd gemetastaseerd melanoom met de BRAF V600-mutatie (volgens de cobas 4800 BRAF V600 Mutatie Test) en met hersenmetastasen. Het onderzoek bevatte twee gelijktijdig includerende cohorten:
- Cohort 1 met niet eerder behandelde patiënten (n = 90): patiënten die geen eerdere behandeling voor hersenmetastasen hadden gekregen; eerdere systemische behandeling voor gemetastaseerd melanoom was toegestaan, met uitzondering van BRAF-remmers en MEK-remmers.
- Cohort 2 met eerder behandelde patiënten (n = 56): patiënten die eerdere behandeling voor hersenmetastasen hadden gekregen en progressief waren na deze behandeling. Bij patiënten behandeld met stereotactische radiotherapie (SRT) of chirurgie moest een nieuwe, met RECIST beoordeelbare hersenlaesie ontstaan zijn na deze eerdere behandeling.
In totaal werden 146 patiënten geïncludeerd. De meerderheid van deze patiënten was man (61,6%) en blank (92,5%) en de mediane leeftijd was 54 jaar (variërend van 26 tot 83 jaar), gelijk verdeeld over de 2 cohorten. Het mediaan aantal hersenlaesies bij baseline was in beide cohorten 2 (variërend van 1 tot 5).
Het primaire werkzaamheidseindpunt van het onderzoek was beste totale responspercentage (BORR) in de hersenen van patiënten met gemetastaseerd melanoom met niet eerder behandelde hersenmetastasen, zoals beoordeeld door een onafhankelijk beoordelingscommissie (IRC). Secundaire eindpunten omvatten een analyse van de werkzaamheid van vemurafenib door middel van BORR in de hersenen van eerder behandelde patiënten, responsduur (DOR), progressievrije overleving (PFS) en totale overleving (OS) bij patiënten met melanoom gemetastaseerd naar de hersenen (zie tabel 10).
Tabel 10: Werkzaamheid van vemurafenib bij patiënten met hersenmetastasen
Cohort 1 Geen eerdere behandeling n = 90 | Cohort 2 Eerdere behandeling n = 56 | Totaal n = 146 | |
| BORRa in hersenen Responders n (%) (95%-BI)b | 16 (17,8%) (10,5, 27,3) | 10 (17,9%) (8,9, 30,4) | 26 (17,8%) (12,0, 25,0) |
| DORc in hersenen (n) Mediaan (maanden) (95%-BI)d | (n = 16) 4,6 (2,9, 6,2) | (n = 10) 6,6 (2,8, 10,7) | (n = 26) 5,0 (3,7, 6,6) |
| BORR extracraniaal n (%)a | 26 (32,9%) | 9 (22,5%) | 35 (29,4%) |
PFS - totaal Mediaan (maanden)e (95%-BI)d | 3,7 (3,6, 3,7) | 3,7 (3,6, 5,5) | 3,7 (3,6, 3,7) |
| PFS - hersenen alleen Mediaan (maanden)e (95%-BI)d | 3,7 (3,6, 4,0) | 4,0 (3,6, 5,5) | 3,7 (3,6, 4,2) |
OS Mediaan (maanden) (95%-BI)d | 8,9 (6,1, 11,5) | 9,6 (6,4, 13,9) | 9,6 (6,9, 11,5) |
a Beste totale bevestigde responspercentage zoals beoordeeld door een onafhankelijke beoordelingscommissie, aantal responders n (%)
b Clopper Pearson tweezijdig 95%-betrouwbaarheidsinterval (BI)
c Responsduur zoals beoordeeld door een onafhankelijke beoordelingscommissie
d Kaplan-Meier schatting
e Beoordeeld door onderzoeker
Pediatrische patiënten
Resultaten van het fase I-onderzoek (NO25390) bij pediatrische patiënten
Een fase I-dosisverhogingsonderzoek werd uitgevoerd om het gebruik van vemurafenib te onderzoeken bij 6 adolescente patiënten met stadium IIIC- of IV-melanoom die positief zijn voor de BRAF V600-mutatie. Alle patiënten die werden behandeld waren ten minste 15 jaar oud en wogen ten minste 45 kg. Er werden 3 patiënten behandeld met tweemaal daags 720 mg vermurafenib en 3 patiënten werden behandeld met tweemaal daags 960 mg vemurafenib. De maximaal verdraagbare dosis kon niet worden vastgesteld. Hoewel er tijdelijke tumorregressies werden gezien, was het beste totale responspercentage (BORR) 0% (95%-BI: 0%, 46%) op basis van de bevestigde responsen. Het onderzoek werd stopgezet vanwege lage inclusie. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Vemurafenib is een klasse IV-stof (lage oplosbaarheid en permeabiliteit), volgens de criteria van het biofarmaceutisch classificeringssysteem. De farmacokinetische parameters voor vemurafenib werden bepaald met gebruik van zowel niet-compartimentele analyse in een fase I- en fase III-studie (20 patiënten na 15 dagen toediening van tweemaal daags 960 mg en 204 patiënten bij steady state op dag 22) als een FK-analyse van de populatie, waarbij de gepoolde gegevens van 458 patiënten werden gebruikt. Van deze patiënten waren er 457 blank.
Absorptie
De biologische beschikbaarheid bij steady state varieerde tussen 32 en 115% (gemiddeld 64%) ten opzichte van een intraveneuze microdosis in een fase I-studie met niet gecontroleerde voedselcondities bij 4 patiënten met BRAF V600-positieve tumoren.
Vemurafenib wordt geabsorbeerd met een mediane Tmax van ongeveer 4 uur na een enkelvoudige dosis van 960 mg (vier tabletten van 240 mg). Er zijn echter grote verschillen tussen de individuele patiënten. In de fase II-studie waren op dag 1 de AUC0-8h en Cmax respectievelijk 22,1 ± 12,7 µg uur/ml en 4,1 ± 2,3 µg/ml. Bij meervoudig tweemaal daags gebruik van vemurafenib treedt stapeling op. In de niet-compartimentele analyse varieerde na toediening van 960 mg vemurafenib tweemaal daags, de dag 15/dag 1-verhouding tussen het 15- tot 17-voudige voor de AUC en het 13- tot 14-voudige voor Cmax; dit betekent een AUC0-8h en Cmax van respectievelijk 380,2 ± 143,6 µg uur/ml en 56,7 ± 21,8 µg/ml bij steady-state condities.
Voedsel (maaltijd met hoog vetgehalte) verhoogt de relatieve biologische beschikbaarheid van een enkele dosis van 960 mg vemurafenib. De verhouding van het geometrisch gemiddelde tussen de niet-nuchtere en nuchtere toestand waren voor Cmax en AUC respectievelijk een factor 2,5 en 4,6 tot 5,1. De mediane Tmax was verhoogd van 4 naar 7,5 uur wanneer een enkele dosis vemurafenib werd ingenomen met voedsel.
Het effect van voedsel op de blootstelling aan vemurafenib in steady-state-conditie is nog niet bekend. Consequente inname van vemurafenib op een lege maag kan leiden tot significant lagere steady-state-blootstelling dan consequente inname van vemurafenib tijdens of kort na een maaltijd. Het af en toe innemen van vemurafenib op een lege maag heeft waarschijnlijk beperkte invloed op de steady-state-blootstelling vanwege de hoge accumulatie van vemurafenib bij steady state. De veiligheids- en werkzaamheidsdata uit de registratie-onderzoeken zijn verzameld bij patiënten die vemurafenib zowel met als zonder voedsel innamen.
Er kan ook variabiliteit in blootstelling optreden als gevolg van verschillen in de inhoud van de gastro-intestinale vloeistof, volumes, pH, beweeglijkheid, transitietijd en galsamenstelling. Bij steady state is de gemiddelde blootstelling aan vemurafenib in het plasma stabiel gedurende het 24-uurs interval zoals aangeven door de gemiddelde ratio van 1,13 tussen de plasmaconcentraties voor en 2-4 uur na de ochtenddosis. De absorptiesnelheidsconstante na orale toediening voor de populatie patiënten met gemetastaseerd melanoom wordt geschat op 0,19 uur-1 (met 101% variabiliteit tussen patiënten).
Distributie
Het schijnbare distributievolume van de populatie voor vemurafenib bij patiënten met gemetastaseerd melanoom wordt geschat op 91 liter (met 64,8% variabiliteit tussen patiënten). Het is in vitro sterk gebonden aan humane plasma-eiwitten (> 99%).
Biotransformatie
De relatieve verhoudingen van vemurafenib en de vemurafenib-metabolieten werden bepaald in een massabalansonderzoek bij mensen die oraal een enkelvoudige dosis 14C-gelabeld vemurafenib toegediend kregen. CYP3A4 is het belangrijkste enzym voor het metabolisme van vemurafenib in vitro. Er zijn ook conjugatiemetabolieten (glucuronidatie en glycosylatie) geïdentificeerd bij mensen. De moederstof was echter de belangrijkste component in het plasma (95%). Hoewel het metabolisme kennelijk niet leidt tot een relevante hoeveelheid metabolieten in het plasma, kan het belang van het metabolisme voor de uitscheiding niet uitgesloten worden.
Eliminatie
De schijnbare populatieklaring van vemurafenib bij patiënten met gemetastaseerd melanoom wordt geschat op 29,3 l/dag (met 31,9% variabiliteit tussen patiënten). De eliminatiehalfwaardetijd in de populatie, geschat uit de FK-analyse van de populatie, voor vemurafenib is 51,6 uur (de 5e en 95e percentielvariatie van de individuele halfwaardetijdschattingen is 29,8 – 119,5 uur).
In het humane massabalansonderzoek met orale toediening van vemurafenib werd gemiddeld 95% van de dosis binnen 18 dagen teruggevonden. De grootste hoeveelheid van vemurafenibgerelateerd materiaal (94%) werd aangetroffen in de feces en < 1% in de urine. Uitscheiding via de nieren lijkt niet van belang te zijn voor de eliminatie van vemurafenib, terwijl uitscheiding van de onveranderde component via de gal een belangrijke eliminatieroute kan zijn. Wegens de onbekende absolute biologische beschikbaarheid is het belang van uitscheiding door de lever en de nieren voor de klaring van de moederstof vemurafenib echter onduidelijk. In vitro is vemurafenib een substraat en een remmer van Pgp.
Speciale bevolkingsgroepen
Ouderen
Leeftijd heeft geen statistisch significant effect op de vemurafenib-farmacokinetiek op basis van de FK-analyse van de populatie.
Geslacht
De farmacokinetiekanalyse van de populatie liet een 17% hogere schijnbare klaring (CL/F) en een 48% hoger schijnbaar distributievolume (V/F) bij mannen zien dan bij vrouwen. Het is onduidelijk of dit een effect is van het geslacht of van de lichaamsgrootte. De verschillen in blootstelling zijn echter niet groot genoeg om een dosisaanpassing op basis van lichaamsgrootte of geslacht te rechtvaardigen.
Verminderde nierfunctie
In een farmacokinetiekanalyse van de populatie, waarbij gegevens werden gebruikt van klinische studies met patiënten met een gemetastaseerd melanoom, werd de schijnbare klaring van vemurafenib (creatinineklaring > 40 ml/min) niet beïnvloed door een lichte en matig verminderde nierfunctie. Er zijn geen gegevens van patiënten met een ernstig verminderde nierfunctie (zie rubrieken 4.2 en 4.4).
Verminderde leverfunctie
Vemurafenib wordt grotendeels door de lever geëlimineerd, gebaseerd op preklinische gegevens en het massabalansonderzoek bij mensen. In de farmacokinetiekanalyse van de populatie, waarbij gegevens werden gebruikt van klinische studies met patiënten met een gemetastaseerd melanoom, werd de schijnbare klaring van vemurafenib niet beïnvloed door toenamen van ASAT en ALAT tot > drie keer de bovenste normaalwaarde. De gegevens zijn onvoldoende om te bepalen wat het effect is van een metabole of excretoire verminderde leverfunctie op de farmacokinetiek van vemurafenib (zie rubrieken 4.2 en 4.4).
Pediatrische patiënten
Beperkte farmacokinetische gegevens van 6 adolescente patiënten in de leeftijd van 15 tot 17 jaar met stadium IIIC- of IV-melanoom die positief zijn voor de BRAF V600-mutatie suggereren dat de farmacokinetische karakteristieken van vemurafenib bij adolescenten over het algemeen gelijk zijn aan die bij volwassenen. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het preklinisch veiligheidsprofiel van vemurafenib werd beoordeeld bij ratten, honden en konijnen.
Toxicologiestudies met herhaalde dosering identificeerden de lever en het beenmerg als doelwitorganen bij de hond. Reversibele toxische effecten (hepatocellulaire necrose en degeneratie) in de lever bij blootstellingen onder de verwachtte klinische blootstelling (op basis van AUC-vergelijkingen) werden opgemerkt bij de 13-weken studie met honden. Focale beenmergnecrose werd opgemerkt in één hond bij een vroegtijdig beëindigde 39-weken tweemaal daagse studie bij honden, bij blootstellingen gelijk aan de verwachtte klinische blootstelling (op basis van AUC-vergelijkingen). In een in vitro beenmerg-cytotoxiciteitsstudie werd bij klinisch relevante concentraties een geringe cytotoxiciteit waargenomen in een aantal lymfohematopoëtische celpopulaties bij de rat, hond en mens.
In vitro, bij gekweekte muriene fibroblasten na UVA-bestraling, werd aangetoond dat vemurafenib fototoxisch was. Dit werd niet aangetoond bij een in vivo rattenstudie bij doses tot 450 mg/kg/dag (bij blootstellingen onder de verwachte klinische blootstelling (op basis van AUC-vergelijkingen)). Er zijn geen specifieke studies uitgevoerd met vemurafenib bij dieren om het effect op de vruchtbaarheid te evalueren. In toxiciteitstudies met herhaalde dosering werden echter geen histopathologische bevindingen bij de geslachtsorganen bij mannelijke en vrouwelijke ratten en honden opgemerkt bij doses tot 450 mg/kg/dag (bij blootstellingen onder de verwachte klinische blootstelling, gebaseerd op AUC-vergelijkingen). In embryofoetaal ontwikkelingsonderzoek bij ratten en konijnen werd geen teratogeniciteit waargenomen bij doses tot respectievelijk 250 mg/kg/dag en 450 mg/kg/dag leidend tot blootstellingen onder de verwachte klinische blootstelling (gebaseerd op AUC-vergelijkingen). Echter, blootstellingen tijdens de embryofoetale ontwikkelingsstudies waren onder de klinische blootstelling, gebaseerd op AUC-vergelijkingen. Het is daarom moeilijk om te definiëren in welke mate deze resultaten naar mensen geëxtrapoleerd kunnen worden. Een effect van vemurafenib op de foetus kan daarom niet worden uitgesloten. Er zijn geen studies uitgevoerd betreffende pre- en postnatale ontwikkeling.
Er zijn geen verschijnselen van genotoxiciteit aangetoond bij in vitro assays (bacteriële mutatie [AMES Assay], humane lymfocytenchromosoomaberratie), noch bij de in vivo beenmergmicronucleustest bij ratten, uitgevoerd met vemurafenib.
Carcinogeniciteitstudies werden niet uitgevoerd met vemurafenib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
croscarmellosenatrium
colloïdaal watervrij siliciumdioxide
magnesiumstearaat
hydroxypropylcellulose
Filmomhulling
polyvinylalcohol
titaniumdioxide (E171)
macrogol 3350
talk
rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium geperforeerde eenheidsblisterverpakkingen.
Verpakkingsgrootte: 56 x 1 filmomhulde tabletten (7 blisterverpakkingen van 8 x 1 tablet)
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/12/751/001
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 februari 2012
Datum van laatste verlenging: 22 september 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu).