


SmPC (samenvatting van de productkenmerken) - Nerlynx
1. NAAM VAN HET GENEESMIDDEL
Nerlynx 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat neratinibmaleaat, overeenkomend met 40 mg neratinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Ovale, rode filmomhulde tablet met de inscriptie ‘W104’ aan één zijde. De afmetingen van de tablet zijn 10,5 mm x 4,3 mm met een dikte van 3,1 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicatie
Nerlynx is geïndiceerd voor voortgezette adjuvante behandeling van volwassen patiënten met hormoonreceptorpositieve borstkanker met HER2-overexpressie/-amplificatie in een vroeg stadium en die minder dan een jaar geleden een adjuvante op trastuzumab gebaseerde therapie hebben afgerond.
4.2 Dosering en wijze van toediening
Behandeling met Nerlynx dient te worden ingesteld en gecontroleerd door een arts met ervaring in de toediening van geneesmiddelen tegen kanker.
Dosering
De aanbevolen dosis Nerlynx is 240 mg (zes tabletten van 40 mg) eenmaal daags oraal zonder onderbreking ingenomen gedurende een jaar. Nerlynx dient met voedsel te worden ingenomen, bij voorkeur ’s ochtends. Patiënten moeten binnen 1 jaar na afronding van de trastuzumab-therapie starten met de behandeling.
Dosisaanpassingen voor bijwerkingen
Dosisaanpassing van Nerlynx wordt aanbevolen op basis van individuele veiligheid en verdraagbaarheid. Voor het managen van bepaalde bijwerkingen kan een dosisonderbreking en/of dosisverlaging nodig zijn, zoals aangegeven in tabel 1, tabel 2, tabel 3 en tabel 4.
Nerlynx moet worden stopgezet bij:
- patiënten die niet herstellen van behandelingsgerelateerde toxiciteit graad 0-1;
- toxiciteiten die leiden tot uitstel van de behandeling >3 weken; of
- patiënten die 120 mg per dag niet verdragen.
Andere klinische situaties die kunnen leiden tot dosisaanpassingen op klinische indicatie (bijvoorbeeld onverdraagbare toxiciteiten, aanhoudende bijwerkingen van graad 2 enz.).
Tabel 1: Dosisaanpassingen van Nerlynx voor bijwerkingen
| Dosisniveau | Dosis Nerlynx |
| Aanbevolen startdosis | 240 mg per dag |
| Eerste dosisverlaging | 200 mg per dag |
| Tweede dosisverlaging | 160 mg per dag |
| Derde dosisverlaging | 120 mg per dag |
Tabel 2: Dosisaanpassingen van Nerlynx en behandeling – algemene toxiciteiten*
| Ernst van de toxiciteit† | Actie |
| Graad 3 | Stop Nerlynx tot herstel naar Graad ≤1 of baseline binnen 3 weken na stop behandeling. Vervolg dan Nerlynx op de volgende lagere dosissterkte. Staak Nerlynx permanent indien de toxiciteit graad 3 niet herstelt binnen 3 weken. |
| Graad 4 | Staak Nerlynx permanent. |
* Zie tabel 3 en tabel 4 hieronder voor behandeling van diarree en hepatotoxiciteit † Volgens CTCAE v4.0
Dosisaanpassingen voor diarree
Voor de behandeling van diarree zijn het correcte gebruik van antidiarroïca, veranderingen in de voeding en passende aanpassingen van de dosis Nerlynx nodig. Richtlijnen voor aanpassing van de dosis Nerlynx bij diarree staan in tabel 3.
Tabel 3: Dosisaanpassingen voor diarree
| Ernst van de diarree* | Actie |
|
|
| Ernst van de diarree* | Actie |
|
|
|
|
|
|
* Volgens CTCAE v4.0
† Gecompliceerde kenmerken zijn dehydratie, koorts, hypotensie, nierfalen of neutropenie van graad 3 of 4 ‡ Ondanks optimale medische behandeling
Dosisaanpassingen voor hepatotoxiciteit
Richtlijnen voor de aanpassing van de dosis Nerlynx in geval van levertoxiciteit staan in tabel 4 (zie rubriek 4.4).
Tabel 4: Dosisaanpassingen voor hepatotoxiciteit
| Ernst van de hepatotoxiciteit* | Actie |
|
|
|
|
ULN = bovengrens van normaal; ALAT = alanineaminotransferase * Volgens CTCAE v4.0
Gemiste dosis
Gemiste doses mogen niet worden ingehaald en de behandeling moet worden hervat met de volgende geplande dagelijkse dosis (zie rubriek 4.9).
Grapefruit en granaatappel
Gelijktijdige toediening van neratinib met grapefruit of granaatappel/grapefruit- of granaatappelsap wordt niet aanbevolen (zie rubrieken 4.4 en 4.5).
Gebruik van CYP3A4-/Pgp-remmers
Als de remmer niet kan worden vermeden, moet de dosis Nerlynx worden verlaagd:
tot 40 mg (één tablet van 40 mg) eenmaal daags ingenomen met een sterke
CYP3A4-/Pgp-remmer.
- tot 40 mg (één tablet) eenmaal daags ingenomen met een matige CYP3A4-/Pgp-remmer. Als dit goed verdragen wordt, de dosis verhogen tot 80 mg gedurende minstens 1 week, daarna tot 120 mg gedurende minstens 1 week, en tot 160 mg als maximale dagelijkse dosis. Patiënten dienen zorgvuldig gevolgd te worden, vooral bij GI-effecten inclusief diarree en hepatotoxiciteit.
Na stopzetting van een sterke of matige CYP3A4-/Pgp-remmer wordt de vorige dosis Nerlynx van 240 mg weer hervat (zie rubrieken 4.4, 4.5 en 5.2).
H2-receptorantagonisten en antacida
Bij gebruik van H2-receptorantagonisten dient Nerlynx minstens 2 uur voor of 10 uur na de inname van de H2-receptorantagonist ingenomen te worden. Er moet ten minste 3 uur zitten tussen de dosis Nerlynx en antacida (zie rubrieken 4.4, 4.5 en 5.2).
Speciale populaties
Patiënten met een nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte tot matige nierfunctiestoornis. Nerlynx is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis, met inbegrip van patiënten die worden gedialyseerd. Behandeling van patiënten met een ernstige nierfunctiestoornis of die gedialyseerd worden, wordt niet aanbevolen (zie rubriek 5.2).
Patiënten met een leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte tot matige leverfunctiestoornis (Child-Pugh-klasse A of B) (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig. Er zijn geen gegevens beschikbaar bij patiënten ≥85 jaar.
Pediatrische patiënten
Er is geen relevante toepassing van Nerlynx bij pediatrische patiënten voor de indicatie van borstkanker.
Wijze van toediening
Nerlynx is voor oraal gebruik. De tabletten moeten bij voorkeur in hun geheel worden doorgeslikt met water en mogen niet worden geplet of opgelost. De tabletten moeten met voedsel worden ingenomen, bij voorkeur ’s ochtends (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige toediening met de volgende geneesmiddelen die sterke inductoren zijn van het CYP3A4-/Pgp-isoform van cytochroom P450, zoals (zie rubrieken 4.5 en 5.2):
- carbamazepine, fenytoïne (anti-epileptica)
- sint-janskruid (Hypericum perforatum) (kruidengeneesmiddel)
- rifampicine (antimycobacterieel middel)
Ernstige leverfunctiestoornis (Child-Pugh-klasse C) (zie rubriek 5.2).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Diarree
Diarree is gemeld gedurende de behandeling met Nerlynx (zie rubrieken 4.2 en 4.8). De diarree kan ernstig zijn en gepaard gaan met dehydratie.
Diarree treedt meestal vroeg op gedurende de eerste of tweede week van de behandeling met Nerlynx en kan recidiverend zijn.
Patiënten moeten worden geïnstrueerd om profylactische behandeling met een antidiarrhoïca te starten bij de eerste dosis Nerlynx en gedurende de eerste 1-2 maanden van de behandeling met Nerlynx regelmatig gebruik te blijven maken van de diarreeremmer, tot 1-2 ontlastingen per dag.
Ouderen
Oudere patiënten (≥65 jaar) hebben een verhoogd risico op een nierfunctiestoornis en dehydratie, wat een complicatie van diarree kan zijn, en deze patiënten moeten nauwlettend worden gevolgd.
Patiënten met een significante chronische maag-darmstelselaandoening
Patiënten met een significante chronische maag-darmstelselaandoening met diarree als belangrijk symptoom maakten geen deel uit van het registratieonderzoek en moeten nauwlettend worden gevolgd.
Nierfunctiestoornis
Patiënten met een nierfunctiestoornis hebben een verhoogd risico op complicaties van dehydratie als ze diarree krijgen en deze patiënten moeten nauwlettend worden gevolgd (zie rubrieken 4.2 en 5.2).
Leverfunctie
Hepatotoxiciteit is gemeld bij patiënten die werden behandeld met Nerlynx. Leverfunctietests zoals alanineaminotransferase (ALAT), aspartaataminotransferase (ASAT) en totaalbilirubine moeten na 1 week worden gecontroleerd, vervolgens maandelijks gedurende de eerste 3 maanden en daarna elke 6 weken tijdens de behandeling of op klinische indicatie (zie rubriek 4.2).
Patiënten met diarree van graad ≥3 die intraveneus met vocht moeten worden behandeld of die klachten of verschijnselen van hepatotoxiciteit vertonen, zoals verergering van vermoeidheid, nausea, braken, geelzucht, pijn of gevoeligheid in het rechterbovenkwadrant, koorts, huiduitslag of eosinofilie, moeten worden beoordeeld op veranderingen in leverfunctietests. Gefractioneerd bilirubine en protrombinetijd moeten worden bijgehouden tijdens de beoordeling van hepatotoxiciteit.
Linkerventrikelfunctie
Linkerventrikeldisfunctie is in verband gebracht met HER2-remming. Nerlynx is niet onderzocht bij patiënten met een linkerventrikelejectiefractie (LVEF) lager dan de ondergrens van normaal of met een significante cardiale voorgeschiedenis. Bij patiënten met bekende cardiale risicofactoren is cardiale monitoring op klinische indicatie aangewezen, onder meer door bepaling van de LVEF.
Protonpompremmers, H2-receptorantagonisten en antacida
Behandelingen die de gastro-intestinale pH verhogen, kunnen de absorptie van neratinib verlagen, en dus systemische blootstelling verminderen. Gelijktijdige toediening van protonpompremmers (PPI’s) wordt niet aanbevolen (zie rubrieken 4.5 en 5.2).
In geval van H2-receptorantagonisten of antacida, dienen de toedieningsmodaliteiten aangepast te worden (zie rubrieken 4.2, 4.5 en 5.2).
Zwangerschap
Neratinib kan schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen (zie rubriek 4.6).
Huid- en onderhuidaandoeningen
Nerlynx is in verband gebracht met huid- en onderhuidaandoeningen. Patiënten met symptomatische huid- en onderhuidaandoeningen moeten nauwlettend in de gaten worden gehouden (zie rubriek 4.8).
Gelijktijdige behandeling met CYP3A4- en Pgp-remmers
Gelijktijdige behandeling met sterke of matige CYP3A4- en Pgp-remmers wordt niet aanbevolen wegens het risico van verhoogde blootstelling aan neratinib. Als de remmer niet vermeden kan worden, dient de Nerlynx-dosis aangepast te worden (zie rubrieken 4.2, 4.5 en 5.2).
Grapefruit en granaatappel
Grapefruit- en granaatappelsap kan CYP3A4 en/of Pgp remmen en moet gedurende de behandeling met Nerlynx worden vermeden (zie rubrieken 4.2 en 4.5).
Gelijktijdige behandeling met matige CYP3A4- en Pgp-inductoren
Gelijktijdige behandeling met matige CYP3A4- en Pgp-inductoren wordt niet aanbevolen gezien dit kan leiden tot een verlies van de werkzaamheid van neratinib (zie rubrieken 4.5 en 5.2).
Gelijktijdige behandeling met Pgp-substraten
Patiënten die gelijktijdig behandeld worden met therapeutische middelen met een nauwe therapeutische marge waarvan de absorptie Pgp-transporters in het maag-darmkanaal omvat, moeten nauwlettend worden gevolgd (zie rubrieken 4.5 en 5.2).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere stoffen op neratinib
Neratinib wordt primair gemetaboliseerd door CYP3A4 en is een Pgp-substraat.
CYP3A4-/Pgp-inductoren
Een klinisch onderzoek heeft aangetoond dat gelijktijdig gebruik van sterke CYP3A4-/Pgp-inductoren de blootstelling aan neratinib aanzienlijk verlaagde, daarom is gelijktijdig gebruik van neratinib met sterke CYP3A4-/Pgp-inductoren gecontra-indiceerd (bijvoorbeeld sterke inductoren: fenytoïne, carbamazepine, rifampicine, of kruidenbereidingen met sint-janskruid/Hypericum perforatum). Gelijktijdig gebruik van neratinib met matige CYP3A4-/Pgp-inductoren wordt niet aanbevolen omdat dit ook kan leiden tot verlies van werkzaamheid (bijvoorbeeld matige inductoren: bosentan, efavirenz, etravirine, fenobarbital, primidon, dexamethason) (zie rubrieken 4.3 en 5.2).
CYP3A4-/Pgp-remmers
Een klinisch onderzoek en modelgebaseerde voorspellingen hebben aangetoond dat gelijktijdig gebruik van sterke of matige CYP3A4-/Pgp-remmers de blootstelling aan neratinib aanzienlijk verhoogde en daarom wordt gelijktijdig gebruik van neratinib met sterke en matige CYP3A4-/Pgp-remmers niet aanbevolen (bijvoorbeeld sterke inhibitoren: atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, saquinavir, lopinavir, ketoconazol, itraconazol, claritromycine, troleandomycine, voriconazol, en cobicistat; matige inhibitoren: ciprofloxacine, ciclosporine, diltiazem, fluconazol, erytromycine, fluvoxamine en verapamil). Wanneer de remmer niet vermeden kan worden, dient de Nerlynx-dosis aangepast te worden (zie rubrieken 4.2, 4.4 en 5.2).
Grapefruit en granaatappel of grapefruit-/granaatappelsap kan de plasmaconcentraties van neratinib ook verhogen en dient vermeden te worden (zie rubrieken 4.2 en 4.4).
Protonpompremmers, H2-receptorantagonisten en antacida
De in-vitro-oplosbaarheid van neratinib is pH-afhankelijk. Gelijktijdige behandeling met stoffen die de pH in de maag verhogen, kan de absorptie van neratinib verlagen, en dus de systemische blootstelling verminderen.
Gelijktijdige toediening van protonpompremmers (PPI’s) wordt niet aanbevolen (bijvoorbeeld omeprazol of lansoprazol) (zie rubrieken 4.4 en 5.2).
Nerlynx dient ten minste 2 uur voor of 10 uur na de inname van H2-receptorantagonisten ingenomen te worden (zie rubrieken 4.2, 4.4 en 5.2)
Tussen de toediening van Nerlynx en antacida moet ten minste 3 uur zitten (zie rubrieken 4.2, 4.4 en 5.2).
Anti-diarreemiddel loperamide
Een klinisch onderzoek heeft aangetoond dat er geen klinisch relevante verschillen waren in de blootstelling van proefpersonen aan neratinib met of zonder gelijktijdige dosis van loperamide (zie rubriek 5.2)
Effecten van neratinib op andere stoffen
Hormonale anticonceptiemiddelen
Het is op dit moment niet bekend of Nerlynx de werkzaamheid van systemisch werkende hormonale anticonceptiemiddelen vermindert. Daarom moeten vrouwen die systemisch werkende hormonale anticonceptiemiddelen gebruiken ook een barrièremethode toepassen (zie rubriek 4.6).
P-glycoproteïne efflux transporter
In-vitro-onderzoeken hebben aangetoond dat neratinib een remmer is van P-glycoproteïne (Pgp) efflux transporters. Dit werd bevestigd door een klinisch onderzoek met digoxine als testsubstraat, wat leidde tot een verhoging met respectievelijk 54 en 32% van de Cmax en de AUC. Dit kan klinisch relevant zijn voor patiënten die gelijktijdig worden behandeld met therapeutische middelen met een nauwe therapeutische marge waarvan de absorptie samenhangt met Pgp-transporters in het maag-darmkanaal (bijvoorbeeld digoxine, colchicine, dabigatran, fenytoïne, statines, ciclosporine, everolimus, sirolimus, tacrolimus). Deze moeten nauwlettend worden gevolgd (zie rubrieken 4.4 en 5.2).
Borstkankerresistentieproteïne efflux transporter
In-vitro-studies wijzen erop dat neratinib mogelijk het borstkankerresistentieproteïne (BCRP) remt op intestinaal niveau. Een klinisch onderzoek met BCRP-substraten is niet uitgevoerd. Gezien gelijktijdige toediening van neratinib met BCRP-substraten kan leiden tot een verhoging van hun blootstelling, moeten patiënten die worden behandeld met BCRP-substraten (bijvoorbeeld rosuvastatine, sulfasalazine en irinotecan) nauwlettend worden gevolgd (rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie voor vrouwen en mannen
Afgaande op ervaringen met dieren kan neratinib schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen. Vrouwen dienen zwangerschap te vermijden wanneer ze Nerlynx gebruiken en tot 1 maand na beëindiging van de behandeling. Daarom moeten vrouwen die zwanger kunnen worden effectieve anticonceptie gebruiken tijdens en gedurende één maand na de behandeling.
Het is op dit moment niet bekend of neratinib de werkzaamheid van systemisch werkende hormonale anticonceptiemiddelen kan verminderen. Daarom moeten vrouwen die systemisch werkende hormonale anticonceptiemiddelen gebruiken ook een barrièremethode toepassen.
Mannen moeten een barrièremethode voor anticonceptie gebruiken gedurende de behandeling en gedurende 3 maanden na beëindiging van de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van neratinib bij zwangere vrouwen. Uit dieronderzoek zijn embryo-foetale letaliteit en foetale morfologische afwijkingen gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Nerlynx mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met neratinib noodzakelijk maakt.
Als neratinib wordt gebruikt tijdens de zwangerschap of als de patiënt zwanger wordt terwijl zij Nerlynx gebruikt, dient de patiënt geïnformeerd te worden over het potentiële gevaar voor de foetus.
Borstvoeding
Het is niet bekend of neratinib in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met Nerlynx moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken bij vrouwen of mannen uitgevoerd. Er werden geen significante veranderingen in vruchtbaarheidsparameters bij mannelijke en vrouwelijke ratten gevonden met doseringen tot 12 mg/kg/dag (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nerlynx heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid, duizeligheid, dehydratie en syncope zijn gemeld als bijwerkingen van neratinib. Er dient rekening gehouden te worden met de klinische toestand van de patiënt bij de beoordeling van het vermogen van de patiënt om taken uit te voeren die oordelende, motorische en cognitieve vaardigheden vereisen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen in elke graad waren diarree (93,6%), nausea (42,5%), vermoeidheid (27,3%), braken (26,8%), abdominale pijn (22,7%), huiduitslag (15,4%), verminderde eetlust (13,7%), bovenbuikpijn (13,2%), stomatitis (11,2%) en spierspasmen (10,0%).
De meest voorkomende bijwerkingen van graad 3-4 waren diarree (36,9% graad 3 en 0,2% graad 4) en braken (3,4% graad 3 en 0,1% graad 4).
Bijwerkingen die werden gemeld als ernstig waren diarree (1,9%), braken (1,3%), dehydratie (1,1%), nausea (0,5%), alanineaminotransferase verhoogd (0,4%), aspartaataminotransferase verhoogd (0,4%), abdominale pijn (0,3%), vermoeidheid (0,3%) en verminderde eetlust (0,2%).
Lijst van bijwerkingen in tabelvorm
In onderstaande tabel staan bijwerkingen die werden waargenomen met neratinib gebaseerd op de beoordeling van gepoolde gegevens van 1 710 patiënten.
Er is gebruik gemaakt van de frequentieconventie en de systeem/orgaanklassen volgens gegevensbank MedDRA voor de indeling van de frequentie:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1 000, <1/100)
Zelden (≥1/10 000, <1/1 000)
Zeer zelden (<1/10 000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 5: Bijwerkingen als gevolg van Nerlynx in monotherapie-onderzoeken naar borstkanker
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfectie |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust |
| Vaak | Dehydratie | |
| Zenuwstelselaandoeningen | Vaak | Syncope |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Bloedneus |
| Maag-darmstelselaandoeningen | Zeer vaak | Diarree, braken, nausea, abdominale pijn, bovenbuikpijn en stomatitis1 |
| Vaak | Abdominale distensie, droge mond en dyspepsie | |
| Lever- en galaandoeningen | Vaak | Alanineaminotransferase verhoogd en aspartaataminotransferase verhoogd |
| Soms | Bloedbilirubine verhoogd | |
| Huid- en onderhuidaandoeningen | Zeer vaak | Rash2 |
| Vaak | Nagelafwijking3, huidkloven en droge huid | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Spierspasmen |
| Nier- en urinewegaandoeningen | Vaak | Bloedcreatinine verhoogd |
| Soms | Nierfalen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Onderzoeken | Vaak | Gewicht verlaagd |
1 Inclusief stomatitis, aftoïde stomatitis, mondulceratie, blaarvorming van orale mucosa en slijmvliesontsteking.
2 Inclusief huiduitslag, erythemateuze huiduitslag, folliculaire huiduitslag, gegeneraliseerde huiduitslag, pruritische huiduitslag en pustuleuze huiduitslag.
3 Inclusief nagelafwijking, paronychia, onychoclasis en nagelverkleuring.
Beschrijving van geselecteerde bijwerkingen
Diarree
Van de 1 660 patiënten die werden behandeld met Nerlynx als monotherapie zonder loperamide-profylaxe had 94,6% ten minste 1 episode met diarree. Diarree van graad 3 werd gemeld bij 37,5% van de patiënten die Nerlynx gebruikten en 0,2% van de patiënten had diarree die werd geclassificeerd als graad 4. Diarree leidde tot ziekenhuisopname bij 1,9% van de patiënten die werden behandeld met Nerlynx.
Diarree trad meestal op in de eerste maand, waarbij 83,6% van de patiënten deze toxiciteit meldde in de eerste week, 46,9% in de tweede week, 40,2% in de derde week en 43,2% in de vierde week (mediane tijd tot eerste begin van de diarree was 2 dagen).
De mediane duur van een enkele episode diarree van elke graad was 2 dagen. De mediane cumulatieve duur van diarree van elke graad was 59 dagen en de mediane cumulatieve duur van diarree van graad 3 was 5 dagen.
Diarree was ook de meest voorkomende bijwerking die leidde tot stopzetting: 14,4% van de patiënten die werden behandeld met Nerlynx zonder loperamide-profylaxe stopte met de behandeling vanwege diarree. Dosisverlagingen vonden plaats bij 24,7% van de patiënten die werden behandeld met Nerlynx.
Huiduitslag
In de groep met Nerlynx als monotherapie had 16,7% van de patiënten huiduitslag. De incidentie van graad 1 en graad 2 was respectievelijk 13,3% en 2,9%; 0,4% van de patiënten die werden behandeld met Nerlynx had huiduitslag van graad 3.
Nagelafwijkingen
In de groep met Nerlynx als monotherapie had 7,8% van de patiënten een nagelafwijking. De incidentie van graad 1 en graad 2 was respectievelijk 6,2% en 1,4%. Van de met Nerlynx behandelde patiënten had 0,2% een nagelafwijking van graad 3.
Zowel huiduitslag als nagelafwijkingen leidden tot stopzetting van de behandeling bij 0,6% van de met Nerlynx behandelde patiënten.
Hepatotoxiciteit
Hepatische bijwerkingen in het fase III-registratieonderzoek ExteNET (3004) werden vaker gemeld in de Nerlynx-arm in vergelijking met de placeboarm (12,4% vs. 6,6%), voornamelijk als gevolg van verhoogd alanineaminotransferase (ALAT) (8,5% vs. 3,2%), verhoogd aspartaataminotransferase (ASAT) (7,4 vs. 3,3%) en verhoogd alkalinefosfatase in het bloed (2,1% vs. 1,1%). Bijwerkingen van graad 3 werden gemeld bij 1,6% vs. 0,5% en bijwerkingen van graad 4 werden gemeld bij 0,2% vs. 0,1% van de patiënten die respectievelijk werden behandeld met Nerlynx en met placebo. Verhoogd ALAT van graad 3 werd gemeld bij 1,1% vs. 0,2% en verhoogd ALAT van graad 4 werd gemeld bij 0,2% vs. 0,0% van de patiënten die respectievelijk werden behandeld met Nerlynx en met placebo. Verhoogd ASAT van graad 3 werd gemeld bij 0,5% vs. 0,3% en verhoogd ASAT van graad 4 werd gemeld bij 0,2% vs. 0,0% van de patiënten die respectievelijk werden behandeld met Nerlynx en met placebo. Er waren geen bijwerkingen van graad 3 of 4 voor wat betreft verhoogd bilirubine in het bloed.
Andere speciale patiëntgroepen
Ouderen
In het fase III-registratieonderzoek ExteNET (3004) was de gemiddelde leeftijd 52 jaar in de Nerlynx-arm, 1 236 patiënten waren <65 jaar, 172 waren ≥65 jaar, van wie 25 patiënten 75 jaar of ouder waren.
De frequentie van gestopte behandelingen vanwege bijwerkingen was hoger in de groep van ≥65 jaar dan in de groep van <65 jaar; in de Nerlynx-arm waren de respectievelijke percentages 44,8% en 25,2%.
De incidentie van ernstige bijwerkingen in de Nerlynx-arm vs. de placeboarm was 7,0% vs. 5,7% (<65 jaar) en 9,9% vs. 8,1% (≥65 jaar). De ernstige bijwerkingen die het vaakst werden gerapporteerd in de groep van ≥65 jaar waren braken (2,3%), diarree (1,7%), dehydratie (1,2%) en nierfalen (1,2%).
Het percentage tijdens de behandeling optredende bijwerkingen die leidden tot ziekenhuisopname in de Nerlynx-arm vs. de placeboarm was 6,3% vs. 4,9% in de groep van <65 jaar en 8,7% vs. 8,1% in de groep van ≥65 jaar.
Effect van ras
In het fase III-registratieonderzoek ExteNET (3004) was de frequentie van tijdens de behandeling optredende bijwerkingen (treatment emergent adverse events - TEAE’s) in de systeem/orgaanklasse (SOC) huid- en onderhuidaandoeningen bij Aziatische patiënten die werden behandeld met Nerlynx hoger dan bij Kaukasische patiënten (56,4% vs. 34,5%), maar ongeveer gelijk bij patiënten die werden behandeld met placebo (24,9% vs. 22,8%). Uit gepoolde veiligheidsgegevens van 1 710 patiënten die werden behandeld met Nerlynx als monotherapie bleek een hogere incidentie van dermatologische toxiciteiten bij Aziatische patiënten (57,1%) versus Kaukasische patiënten (34,6%). In de analyse van gepoolde veiligheidsgegevens waren de meeste TEAE’s in de SOC huid- en onderhuidaandoeningen bij Aziatische patiënten van graad 1 (43,3%) en van graad 2 (12,3%); bij Kaukasische patiënten was de incidentie van bijwerkingen van graad 1 en graad 2 respectievelijk 25,6% en 7,8%. De frequentie van bijwerkingen van graad 3 was vergelijkbaar tussen Aziatische en Kaukasische patiënten (1,6% vs. 1,0%). Er was geen verschil in de frequentie van ernstige bijwerkingen in de SOC huid- en onderhuidaandoeningen tussen Aziatische en Kaukasische subgroepen. De meest voorkomende TEAE’s in de SOC huid- en onderhuidaandoeningen die vaker optraden bij Aziatische patiënten dan bij Kaukasische patiënten waren huiduitslag (29,4% vs. 13,5%), palmoplantair erytrodysesthesiesyndroom (9,9% vs. 1,0%) en acneïforme dermatitis (6,0 vs. 1,0%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum, en het voordeel van hemodialyse bij de behandeling van een overdosis met Nerlynx is niet bekend. In geval van een overdosis moet toediening worden gestopt en algemene ondersteunende maatregelen worden getroffen.
In klinische onderzoeken waren de bijwerkingen die gepaard gingen met een overdosis het vaakst diarree, met of zonder nausea, braken en dehydratie.
In een dosisescalatieonderzoek met gezonde vrijwilligers werden enkelvoudige orale doses Nerlynx tot 800 mg toegediend. De frequentie en ernst van maag-darmstelselaandoeningen (diarree, abdominale pijn, nausea en braken) leken dosisgerelateerd. Enkelvoudige doses Nerlynx hoger dan 800 mg zijn in de klinische onderzoeken niet toegediend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EH02
Werkingsmechanisme
Neratinib is een irreversibele tyrosinekinaseremmer (TKI) van ErbB (pan–erythroblastic leukaemia viral oncogene homolog) die de signaaltransductie van mitogene groeifactoren blokkeert via covalente binding met hoge affiniteit aan de ATP-bindingsplaats van 3 epidermale groeifactorreceptoren (EGFR’s): EGFR (gecodeerd door ERBB1), HER2 (gecodeerd door ERBB2) en HER4 (gecodeerd door ERBB4) of hun actieve heterodimeren met HER3 (gecodeerd door ERBB3). Dit leidt tot de langdurige remming van deze groeistimulerende routes bij borstkanker met
HER2-overexpressie/-amplificatie of borstkanker met HER2-mutaties. Neratinib bindt aan de HER2-receptor, vermindert autofosforylatie van EGFR en HER2, downstream MAPK- en AKT-signaleringsroutes en is een krachtige remmer van de proliferatie van tumorcellen in vitro. Neratinib zorgde voor remming van EGFR en/of HER2-uitdrukkende carcinoomcellijnen met een cellulaire IC50 <100 nM.
Klinische werkzaamheid en veiligheid
In het multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-registratieonderzoek ExteNET (3004) werden 2 840 vrouwen met vroege HER2-positieve borstkanker (bevestigd aan de hand van lokaal assay) die adjuvante behandeling met trastuzumab hadden afgerond, gerandomiseerd in een verhouding van 1:1 voor het dagelijks krijgen van Nerlynx of placebo gedurende één jaar. De mediane leeftijd van de intention-to-treat (ITT)-populatie was 52 jaar (59,9% was ≥50 jaar; 12,3% was ≥65 jaar); 81,0% was westers; 2,6% zwart of Afro-Amerikaans; 13,6% Aziatisch en 2,9% anders. Bij aanvang (baseline) had 57,7% hormoonreceptorpositieve ziekte (gedefinieerd als oestrogeen-positief en/of progesteron-positief), 27,2% was N-negatief (geen uitzaaiingen in de lymfeklieren), 41,5% had één tot drie positieve lymfeklieren en 29,4% had vier of meer positieve lymfeklieren. Ongeveer 10% van de patiënten had tumoren van stadium I, ongeveer 40% had tumoren van stadium II en ongeveer 30% had tumoren van stadium III. Mediane tijd vanaf de laatste adjuvante behandeling met trastuzumab tot randomisatie was 4,5 maanden.
Het primaire eindpunt van het onderzoek was overleving zonder invasieve ziekte (iDFS). Secundaire eindpunten van het onderzoek waren ziektevrije overleving (DFS) met inbegrip van ductaal carcinoma in situ (DFS-DCIS), tijd tot recidief op afstand (TTDR), overleving zonder metastasen op afstand (DDFS), cumulatieve incidentie van recidief in het centraal zenuwstelsel en algehele overleving (OS).
De primaire analyse van het onderzoek 2 jaar na randomisatie liet zien dat Nerlynx het risico op recidief van invasieve ziekte of overlijden significant verlaagde met 33% (hazardratio [HR] = 0,67 met 95%-BI (0,49; 0,91), tweezijdige p = 0,011) in de ITT-populatie.
Tabel 6: Primaire werkzaamheidsresultaten na 2 jaar – ITT- en
hormoonreceptorpositieve populaties die hun trastuzumab-behandeling minder dan een jaar geleden hadden afgerond
| Variabele | Geschatte voorvalvrije percentages na 2 jaar1 (%) | Hazardratio (95%-BI)2 | P-waarde3 | |
| ITT-populatie | ||||
| Nerlynx (N = 1420) | Placebo (N = 1420) | |||
| Overleving zonder invasieve ziekte | 94,2 | 91,9 | 0,67 (0,49, 0,91) | 0,011 |
| Ziektevrije overleving met inbegrip van ductaal carcinoma in situ | 94,2 | 91,3 | 0,62 (0,46, 0,84) | 0,002 |
| Overleving zonder metastasen op afstand | 95,3 | 94,0 | 0,75 (0,53, 1,06) | 0,110 |
| Tijd tot recidief op afstand | 95,5 | 94,2 | 0,74 (0,52, 1,06) | 0,102 |
| CZS-recidief | 0,92 | 1,16 | – | 0,586 |
| Variabele | Geschatte voorvalvrije percentages na 2 jaar1 (%) | Hazardratio (95%-BI)2 | P-waarde3 | |
| Hormoonreceptorpositieve patiënten die hun trastuzumab-behandeling minder dan een jaar geleden hadden afgerond | ||||
| Nerlynx (N = 671) | Placebo (N = 668) | Hazardratio (95%-BI)4 | P-waarde5 | |
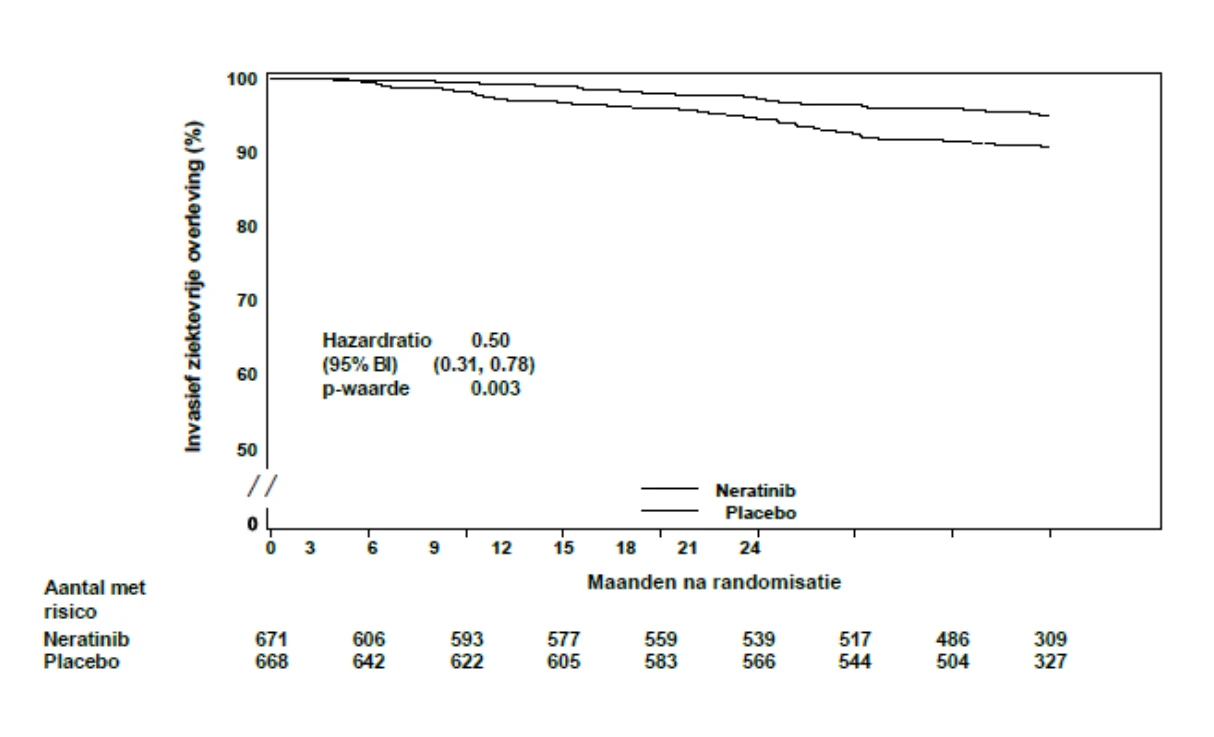
| Overleving zonder invasieve ziekte | 95,3 | 90,9 | 0,50 (0,31, 0,78) | 0,003 |
| Ziektevrije overleving met inbegrip van ductaal carcinoma in situ | 95,3 | 90,1 | 0,45 (0,28, 0,71) | <0,001 |
| Overleving zonder metastasen op afstand | 96,1 | 93,0 | 0,53 (0,31, 0,88) | 0,015 |
| Tijd tot recidief op afstand | 96,3 | 93,3 | 0,53 (0,30, 0,89) | 0,018 |
| CZS-recidief | 0,34 | 1,01 | – | 0,189 |
CZS = centraal zenuwstelsel
1 Voorvalvrije percentages voor alle eindpunten, met uitzondering van CZS-recidief waarvoor de cumulatieve incidentie is gemeld.
2 Gestratificeerd proportioneel-risicomodel volgens Cox
3 Gestratificeerde 2-zijdige log-ranktoets voor alle eindpunten, met uitzondering van CZS-recidief waarvoor de methode van Gray werd gebruikt.
4 Niet gestratificeerd proportioneel-risicomodel volgens Cox
5 Niet gestratificeerde 2-zijdige log-ranktoets voor alle eindpunten, met uitzondering van CZS-recidief waarvoor de methode van Gray werd gebruikt.
Figuur 1: Kaplan-Meier-plot van invasief ziektevrije overleving –
hormoonreceptorpositieve patiënten die hun trastuzumab-behandeling minder dan een jaar geleden hadden afgerond
Voor hormoonreceptorpositieve patiënten die minder dan een jaar geleden hun trastuzumab-behandeling hadden afgerond, wordt het relatieve behandelvoordeel van Nerlynx binnen vooraf gespecificeerde subgroepen van patiënten weergegeven in figuur 2.
Figuur 2: Hormoonreceptorpositieve patiënten, die minder dan een jaar geleden hun trastuzumab-behandeling hadden afgerond, invasief ziektevrije overleving per subgroep van patiënten
NB: patiënten (n=30) die een onbekende lymfestatus hadden worden niet weergegeven, omdat de HR niet geschat kon worden
Bij patiënten die hormoonreceptornegatief waren, ongeacht de tijd sinds de trastuzumab-behandeling, was de hazardratio voor iDFS na 2 jaar 0,94 met 95%-BI (0,61; 1,46). In deze populatie is de werkzaamheid niet aangetoond.
Aan circa 75% van de patiënten werd opnieuw toestemming gevraagd voor een verlengde follow-up na 24 maanden. Waarnemingen met ontbrekende gegevens werden gecensureerd op de laatste beoordelingsdatum. Hoewel het behandelvoordeel van Nerlynx ten opzichte van placebo vijf jaar aanhield, kan de omvang van het effect niet betrouwbaar worden geschat.
De mediane OS-follow-uptijd voor de ITT-populatie was 8,06 jaar, 8,03 jaar in de neratinib-arm en 8,10 jaar in de placebo-arm, met in totaal 1542 (54,3%) patiënten die gedurende 8 of meer jaar werden gevolgd voor overleving, 746 (52,5%) in de neratinib-arm en 796 (56,1%) in de placebo-arm. Het aantal overlijdens was 264 (9,3%), met 127 (8,9%) bij de met neratinib behandelde patiënten en 137 (9,6%) bij de met placebo behandelde patiënten.
Er was geen statistisch significant verschil in totale overleving tussen de Nerlynx- en de placebo-arm [HR 0,96 (95% BI: 0,75, 1,22)] in de ITT-populatie bij een mediane follow-up van 8,06 jaar.
In de hormoonreceptorpositieve populatie die minder dan een jaar geleden hun trastuzumab-behandeling hadden afgerond, was de mediane follow-up 8,0 jaar in de neratinib-arm en 8,1 jaar in de placebo-arm, met in totaal 1 339 (47,1%) patiënten die werden gevolgd voor overleving gedurende 8 jaar of meer, 671 (23,6%) in de neratinib-arm en 668 (23,5%) in de placebo-arm. In deze subpopulatie 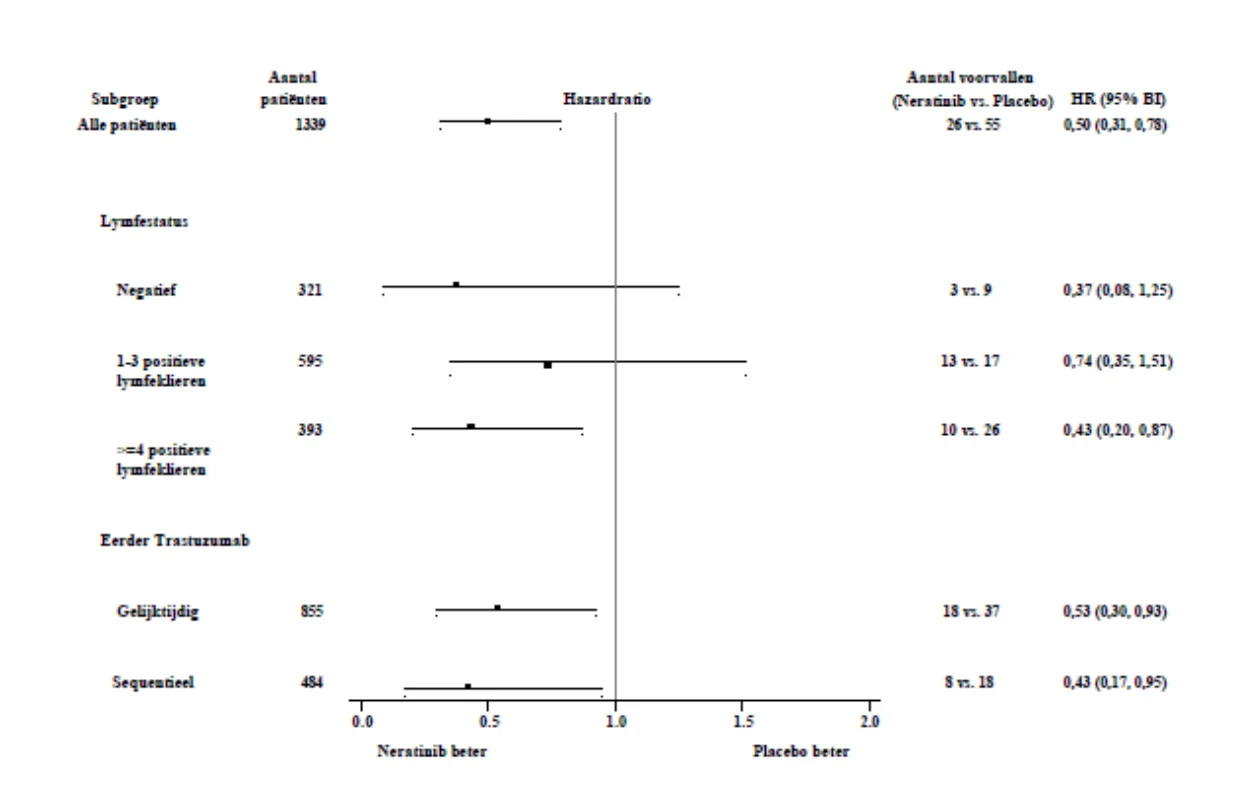 was het aantal overlijdens 55 (8,2%) bij de patiënten behandeld met neratinib en 68 (10,2%) bij de patiënten behandeld met placebo [HR 0,83 (95% BI, 0,58, 1,18)].
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek in alle subgroepen van pediatrische patiënten voor de behandeling van borstkanker.
5.2 Farmacokinetische eigenschappen
De massabalans na toediening van een enkelvoudige orale dosis neratinib van 200 mg werd bestudeerd bij zes gezonde proefpersonen.
Absorptie
Na orale toediening van 240 mg neratinib was de absorptie traag en de piekplasmaconcentraties van neratinib traden op rond 7 uur na toediening. Een enkelvoudige dosis van 240 mg neratinib ingenomen met voedsel verhoogde de Cmax en AUC met respectievelijk circa 17% en 13%, vergeleken met toediening op een nuchtere maag. Een enkelvoudige dosis van 240 mg neratinib ingenomen met een vetrijke maaltijd verhoogde zowel de Cmax als AUC met ongeveer 100%. In een massabalansonderzoek toonde de totale terugwinning (uitscheiding via de urine en feces) van intact neratinib en metabolieten aan dat de geabsorbeerde fractie voor neratinib ten minste 10% en waarschijnlijk meer dan 20% bedraagt. Bovendien wezen modelgebaseerde voorspellingen op een totale geabsorbeerde fractie uit de darmen (fa) van 26%.
In vitro is de oplosbaarheid van neratinib pH-afhankelijk. Behandelingen die de gastro-intestinale pH verhogen, kunnen de absorptie van neratinib verlagen, en dus de systemische blootstelling verminderen.
Distributie
De binding van neratinib aan menselijke plasma-eiwitten, inclusief covalente binding aan menselijk serumalbumine (HSA), was hoger dan 98% en onafhankelijk van de geteste neratinibconcentratie. Neratinib bond voornamelijk aan HSA en menselijke alfa-1-zure glycoproteïne (AAG). Binding van de voornaamste metaboliet M6 (M6) aan menselijke plasma-eiwitten was groter dan 99% en onafhankelijk van de geteste M6-concentraties.
In-vitro-onderzoeken toonden aan dat neratinib een substraat is voor P-glycoproteïne (Pgp) (zie rubrieken 4.2, 4.3, 4.4 en 4.5) en BCRP. In-vitro-onderzoeken toonden aan dat neratinib en zijn voornaamste metaboliet M6 geen substraten zijn van de hepatische opnametransporters OATP1B1*1a en OATP1B3 bij relevante klinische concentratie.
Biotransformatie
Neratinib wordt hoofdzakelijk gemetaboliseerd in levermicrosomen door CYP3A4 en in mindere mate door flavine-bevattende mono-oxygenase (FMO).
Voorlopige metabolietprofilering in menselijk plasma wijst erop dat neratinib na orale toediening oxidatieve metabolisering gemedieerd door CYP3A4 ondergaat. Circulerende metabolieten zijn neratinib-pyridine-N-oxide (M3), N-desmethyl-neratinib (M6), neratinib-dimethylamine-N-oxide (M7) en sporen van hydroxyl-neratinib-N-oxide en neratinib-bis-N-oxide (M11). Neratinib is het meest prominente bestanddeel in plasma en onder de circulerende metabolieten (M2, M3, M6, M7 en M11) ligt geen enkel hoger dan 8% van de totale blootstelling aan neratinib plus metabolieten na orale toediening van neratinib. De metabolieten van neratinib M3, M6, M7 en M11 bleken vergelijkbare potenties als neratinib te hebben in ofwel in-vitro-enzymen (bindingassays) ofwel celassays tegen cellen die ERBB1, ERBB2 (HER2) en ERBB4 uitdrukken.
Op basis van steady-state blootstellingen, levert neratinib het merendeel van de farmacologische activiteit (73%), met 20% geleverd door blootstelling aan M6, 6% geleverd door M3 en een verwaarloosbare bijdrage (<1%) van M7 en M11 AUC.
Eliminatie
Na enkelvoudige doses neratinib was de waargenomen halfwaardetijd in plasma van neratinib 17 uur bij patiënten.
Excretie van neratinib gebeurt hoofdzakelijk via de feces
Na de toediening van een enkelvoudige radioactief gelabelde dosis neratinib van 240 mg drank werd 95,5% en 0,96% van de toegediende dosis teruggevonden in respectievelijk de ontlasting en de urine.
De excretie was snel en volledig met het meeste van de dosis teruggevonden in de ontlasting binnen 48 uur en 96,5% van de totale radioactiviteit teruggevonden in excreta na 8 dagen. Onveranderd neratinib was de meest overvloedige vorm in excreta, goed voor 62,1% van de totale dosis teruggevonden in excreta. De meest overvloedige metabolieten in de ontlasting waren M6 (19,7% van de toegediende dosis), gevolgd door M2, M3 en M7, allen minder dan 10% van de toegediende dosis.
Geneesmiddelinteracties
Effect van CYP3A4-/Pgp-inductoren op neratinib
Na gelijktijdige toediening van 240 mg neratinib met herhaalde doses van 600 mg rifampicine, een sterke CYP3A4-/Pgp-inductor, werd de neratinib-blootstelling significant verlaagd met respectievelijk 76% en 87% voor Cmax en AUC, vergeleken met enkel toediening van neratinib (zie rubrieken 4.3 en 4.5).
Effect van CYP3A4-/Pgp-remmers op neratinib
Gelijktijdige toediening van een enkele orale dosis van 240 mg neratinib in aanwezigheid van ketoconazol (400 mg eenmaal daags gedurende 5 dagen), een sterke CYP3A4-/Pgp-remmer, verhoogde de systemische blootstelling aan neratinib met respectievelijk 3,2 en 4,8 maal voor Cmax en AUC, vergeleken met enkel toediening van neratinib.
Modelgebaseerde voorspellingen wijzen erop dat gelijktijdige toediening van een enkele orale dosis van 240 mg neratinib in aanwezigheid van fluconazol (200 mg eenmaal daags gedurende 8 dagen), een matige CYP3A4-remmer, de systemische blootstelling aan neratinib verhoogde met 1,3 en 1,7 maal voor Cmax en AUC, vergeleken met enkel toediening van neratinib. Modelgebaseerde voorspellingen wezen erop dat gelijktijdige toediening van een enkele orale dosis van 240 mg neratinib in aanwezigheid van verapimil (120 mg tweemaal daags gedurende 8 dagen), een matige CYP3A4-/sterke Pgp-remmer, de systemische blootstelling aan neratinib verhoogde met 3,0 en 4,0 maal voor Cmax en AUC, vergeleken met enkel toediening van neratinib (zie rubrieken 4.2, 4.4 en 4.5).
Effect op neratinib van middelen die de pH van de maag wijzigen
Gelijktijdige toediening van lansoprazol of ranitidine (1x300 mg) met een enkele dosis van 240 mg neratinib bij gezonde vrijwilligers resulteerde in een verlaagde blootstelling aan neratinib met respectievelijk circa 70% of 50%.
De omvang van de ranitidine-interactie met de neratinib-AUC werd verlaagd met circa 25%, door de toediening van ranitidine te spreiden (2x150 mg) 2 uur na de toediening van neratinib (zie rubrieken 4.2, 4.4 en 4.5).
Effect van andere behandelingen op neratinib
Er werden geen duidelijke klinisch relevante geneesmiddel-geneesmiddelinteracties waargenomen voor neratinib bij gelijktijdige toediening met capecitabine, paclitaxel, trastuzumab, vinorelbine, of middelen tegen diarree (loperamide) (zie rubriek 4.5).
Effect van neratinib op CYP-substraten
Neratinib en de metaboliet M6 waren geen krachtige remmers van CYP1A2, 2A6, 2B6, 2C8, 2C9, 2D6 of 3A4 en er wordt geen tijdsafhankelijke remming verwacht.
Neratinib induceerde CYP1A2, 2B6, 2C9, of 3A4 niet.
Effect van neratinib op transporters
In vitro was er geen klinische relevante remming van de activiteit van de menselijke BSEP efflux transporter, met een gemelde IC50-waarde van >10 µM. Bij 10 µM bleek neratinib de BCRP efflux transporter te remmen, wat klinisch relevant zou kunnen zijn op intestinaal niveau (zie rubriek 4.5). Tijdens in-vitro-onderzoek was neratinib een remmer van P-glycoproteïne (Ppg) efflux transporters, wat verder bevestigd werd in een klinisch onderzoek. Meerdere orale doses van neratinib 240 mg verhoogden de digoxineblootstelling (54 en 32% verhoging in respectievelijk Cmax en AUC) zonder invloed op de mate van renale klaring (zie rubrieken 4.4 en 4.5).
Neratinib zorgde niet voor een remmende werking op de opnametransporters OATP1B1*1a, OATP1B3, OAT1, OAT3 en OCT2, met gemelde IC50-waarden van >10 µM. Neratinib zorgde voor een remmende werking op de opnametransporter OCT1, met een IC50 van 2,9 µM.
Speciale populaties
Nierfunctiestoornis
Er zijn geen farmacokinetische onderzoeken uitgevoerd met patiënten met een nierfunctiestoornis of dialysepatiënten. Uit de creatinineklaring in farmacokinetische populatiemodellen konden geen conclusies worden getrokken met betrekking tot de verschillen tussen patiënten. Daarom worden er geen dosisaanpassingen aanbevolen voor patiënten met een lichte tot matige nierfunctiestoornis (zie rubrieken 4.2 en 4.4).
Leverfunctiestoornis
Neratinib wordt extensief gemetaboliseerd in de lever. Bij proefpersonen met een ernstige bestaande leverfunctiestoornis (Child-Pugh-klasse C) zonder kanker, nam de klaring van neratinib af met 36% en was de blootstelling aan neratinib driemaal zo hoog als bij gezonde vrijwilligers (zie rubrieken 4.2 en 4.3).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter bij dieren zijn bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden:
Carcinogenese, mutagenese
Nerlynx was niet clastogeen en ook niet mutageen in de standaardbatterij van genotoxiciteitsonderzoeken.
De metabolieten van neratinib M3, M6, M7 en M11 zijn negatief in de standaardbatterij van in-vitro-genotoxiciteitsonderzoeken.
Uit een carcinogeniciteitsonderzoek van 6 maanden met Tg.rasH2-transgene muizen en 2-jaarsgegevens van ratten bleken geen tekenen van carcinogeen potentieel.
Reproductietoxiciteit
Bij konijnen waren er geen effecten op de paring of het vermogen van dieren om zwanger te raken, maar embryo-foetale letaliteit en foetale morfologische afwijkingen (zoals koepelvormige kop, verwijding van de hersenventrikels en misvormde voorste fontanellen en vergrote voorste en/of achterste fontanellen) werden waargenomen bij doses die als klinisch relevant kunnen worden beschouwd.
Environmental Risk Assesment (ERA)
Onderzoek naar milieurisicobeoordeling heeft aangetoond dat neratinib een duidelijk potentieel heeft om persistent, bioaccumulerend en toxisch voor het milieu te zijn (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Mannitol (E421)
Microkristallijne cellulose
Crospovidon
Povidon
Watervrij colloïdaal silica
Magnesiumstearaat
Omhulling van de tablet
Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Witte, ronde fles van hogedichtheidpolyethyleen (HDPE) van 60 ml met een kindveilige sluiting van polypropyleen en een verzegeling aan de binnenkant van inductiefolie.
In elke fles is bij de tabletten een busje van HDPE met 1 gram silicagel als droogmiddel gevoegd.
Elke fles bevat 180 tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Dit geneesmiddel kan een risico vormen voor het milieu (zie rubriek 5.3). Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
PIERRE FABRE MEDICAMENT
Les Cauquillous
81500 Lavaur
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1311/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31 augustus 2018
Datum van laatste verlenging: 26 mei 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.