


SmPC (samenvatting van de productkenmerken) - Stivarga
1. NAAM VAN HET GENEESMIDDEL
Stivarga 40 mg filmomhulde tabletten.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 40 mg regorafenib.
Hulpstoffen met bekend effect
De dagelijkse dosis van 160 mg bevat 2,438 mmol (of 56,06 mg) natrium (zie rubriek 4.4). De dagelijkse dosis van 160 mg bevat 1,68 mg lecithine (afkomstig van soja) (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Lichtroze, filmomhulde tabletten, ovaal met een lengte van 16 mm en een breedte van 7 mm, met aan de ene zijde ‘BAYER’ en aan de andere zijde ‘40’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Stivarga is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met:
- gemetastaseerd colorectaal carcinoom (CRC), die eerder zijn behandeld met, of niet in aanmerking komen voor beschikbare therapieën. Die kunnen bestaan uit chemotherapie op basis van fluoropyrimidine, een anti-VEGF-behandeling en een anti-EGFR-behandeling (zie rubriek 5.1).
- niet-reseceerbare of gemetastaseerde gastro-intestinale stromale tumoren (GIST) die progressie vertoonden op of intolerant zijn voor eerdere behandeling met imatinib en sunitinib
- hepatocellulair carcinoom (HCC) die eerder zijn behandeld met sorafenib.
4.2 Dosering en wijze van toediening
Stivarga dient voorgeschreven te worden door artsen die ervaren zijn in het toedienen van antikankertherapieën.
Dosering
De aanbevolen dosis regorafenib is 160 mg (4 tabletten van 40 mg), eenmaal daags in te nemen gedurende 3 weken, gevolgd door 1 week zonder behandeling. Deze periode van 4 weken wordt beschouwd als een behandelcyclus.
Indien een dosis niet op tijd wordt ingenomen, moet die dezelfde dag, zodra de patiënt eraan denkt, worden ingenomen. De patiënt mag geen twee doses op dezelfde dag innemen om een vergeten dosis in te halen. In geval van braken na toediening van regorafenib mag de patiënt geen extra tabletten innemen.
De behandeling moet worden voortgezet zolang er voordeel wordt waargenomen of totdat zich onacceptabele toxiciteit voordoet (zie rubriek 4.4).
Patiënten met een performancestatus (PS) van 2 of hoger werden uitgesloten van deelname aan de klinische onderzoeken. Er is een beperkte hoeveelheid gegevens beschikbaar over patiënten met een PS ≥ 2.
Aanpassingen in dosering
Onderbreking van de toediening en/of verlaging van de dosis kan nodig zijn op basis van individuele veiligheid en verdraagbaarheid. Aanpassing van de dosis dient in stappen van 40 mg (één tablet) te worden gedaan. De laagste aanbevolen dagelijkse dosis is 80 mg. De maximale dagelijkse dosis is 160 mg.
Zie Tabel 1 voor aanbevolen dosisaanpassingen en te nemen maatregelen in geval van hand-voethuidreactie (HFSR, hand-foot skin reaction)/palmair-plantair erythrodysesthesiesyndroom.
Tabel 1: Aanbevolen dosisaanpassingen en te nemen maatregelen voor HFSR
| Graad van huidtoxiciteit | Optreden | Aanbevolen dosisaanpassing en te nemen maatregelen |
| Graad 1 | Elk | Dosisniveau handhaven en onmiddellijk ondersteunende maatregelen instellen voor symptoomverlichting. |
| Graad 2 | Eerste optreden | Dosis met 40 mg (één tablet) verlagen en onmiddellijk ondersteunende maatregelen instellen. Indien ondanks de dosisverlaging geen verbetering optreedt, de behandeling onderbreken gedurende minimaal 7 dagen totdat de toxiciteit is verminderd tot Graad 0-1. Het wordt aan het oordeel van de arts overgelaten of de dosis daarna weer kan worden verhoogd. |
| Geen verbetering binnen 7 dagen of tweede optreden | Behandeling onderbreken totdat de toxiciteit is verminderd tot Graad 0-1. Wanneer de behandeling opnieuw wordt gestart, de dosis met 40 mg (één tablet) verlagen. Het wordt aan het oordeel van de arts overgelaten of de dosis daarna weer kan worden verhoogd. | |
| Derde optreden | Behandeling onderbreken totdat de toxiciteit is verminderd tot Graad 0-1. Wanneer de behandeling opnieuw wordt gestart, de dosis met 40 mg (één tablet) verlagen. Het wordt aan het oordeel van de arts overgelaten of de dosis daarna weer kan worden verhoogd. | |
| Vierde optreden | Behandeling met Stivarga permanent stopzetten. |
| Graad van huidtoxiciteit | Optreden | Aanbevolen dosisaanpassing en te nemen maatregelen |
| Graad 3 | Eerste optreden | Onmiddellijk ondersteunende maatregelen instellen. Behandeling onderbreken gedurende minimaal 7 dagen totdat de toxiciteit is verminderd tot Graad 0-1. Wanneer de behandeling opnieuw wordt gestart, de dosis met 40 mg (één tablet) verlagen. Het wordt aan het oordeel van de arts overgelaten of de dosis daarna weer kan worden verhoogd. |
| Tweede optreden | Onmiddellijk ondersteunende maatregelen instellen. Behandeling onderbreken gedurende minimaal 7 dagen totdat de toxiciteit is verminderd tot Graad 0-1. Wanneer de behandeling opnieuw wordt gestart, de dosis met 40 mg (één tablet) verlagen. | |
| Derde optreden | Behandeling met Stivarga permanent stopzetten. |
Zie Tabel 2 voor aanbevolen maatregelen en dosisaanpassingen in geval van verslechtering van leverfunctietesten waarvan wordt aangenomen dat deze verband houden met Stivarga (zie ook rubriek 4.4).
Tabel 2: Aanbevolen maatregelen en dosisaanpassingen in geval van afwijkende leverfunctietesten die gerelateerd zijn aan het geneesmiddel
Waargenomen verhoging van ALAT en/of ASAT | Optreden | Aanbevolen maatregelen en dosisaanpassing |
≤ 5 maal de bovengrens van het normale bereik (ULN, upper limit of normal) (maximum Graad 2) | Elk optreden | Behandeling met Stivarga voortzetten. Leverfunctie wekelijks controleren totdat de transaminasewaarden gedaald zijn tot < 3 maal ULN (Graad 1) of tot de uitgangswaarde. |
| > 5 maal ULN tot ≤ 20 maal ULN (Graad 3) | Eerste optreden | Behandeling met Stivarga onderbreken. Transaminasewaarden wekelijks controleren totdat deze gedaald zijn tot < 3 maal ULN of tot de uitgangswaarde. Herstarten: Als het potentiële voordeel opweegt tegen het risico van hepatotoxiciteit, de behandeling met Stivarga opnieuw starten, de dosis met 40 mg (één tablet) verlagen en de leverfunctie wekelijks controleren gedurende minimaal 4 weken. |
| Opnieuw optreden | Behandeling met Stivarga permanent stopzetten. | |
| > 20 maal ULN (Graad 4) | Elk optreden | Behandeling met Stivarga permanent stopzetten. |
Waargenomen verhoging van ALAT en/of ASAT | Optreden | Aanbevolen maatregelen en dosisaanpassing |
> 3 maal ULN (Graad 2 of hoger) en gelijktijdig bilirubine > 2 maal ULN | Elk optreden | Behandeling met Stivarga permanent stopzetten. Leverfunctie wekelijks controleren totdat de waarden zijn hersteld of gedaald zijn tot de uitgangswaarden. Uitzondering: patiënten met syndroom van Gilbert die verhoogde transaminasewaarden ontwikkelen, dienen volgens de hierboven aangegeven aanbevelingen te worden behandeld voor de respectievelijke waargenomen verhogingen van ALAT en/of ASAT. |
Leverfunctiestoornis
Regorafenib wordt voornamelijk via de hepatische route geëlimineerd.
In klinisch onderzoek zijn er geen relevante verschillen in blootstelling, veiligheid of werkzaamheid waargenomen tussen patiënten met milde leverfunctiestoornis (Child-Pugh A) en patiënten met normale leverfunctie. Er is geen dosisaanpassing nodig voor patiënten met milde leverfunctiestoornis. Omdat slechts een beperkte hoeveelheid gegevens beschikbaar is voor patiënten met matige leverfunctiestoornis (Child-Pugh B), kan voor deze patiëntgroep geen doseringsadvies worden gegeven. Zorgvuldig controleren van de algehele veiligheid wordt bij deze patiënten aanbevolen (zie rubriek 4.4 en 5.2).
Stivarga wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverfunctiestoornis (Child-Pugh C), omdat Stivarga in deze patiëntgroep niet is onderzocht.
Nierfunctiestoornis
Beschikbare klinische gegevens tonen aan dat de blootstelling aan regorafenib en de metabolieten M-2 en M-5 bij patiënten met een milde, matige of ernstige nierfunctiestoornis vergelijkbaar is aan die bij patiënten met een normale nierfunctie. Er is geen dosisaanpassing nodig voor patiënten met milde, matige of ernstige nierfunctiestoornis (zie ook rubriek 5.2).
Ouderen
In klinisch onderzoek zijn er geen relevante verschillen in blootstelling, veiligheid of werkzaamheid waargenomen tussen oudere (65 jaar en ouder) en jongere patiënten (zie ook rubriek 5.2).
Geslacht
In klinisch onderzoek zijn er geen relevante verschillen in blootstelling, veiligheid of werkzaamheid waargenomen tussen mannelijke en vrouwelijke patiënten. Er is geen dosisaanpassing nodig op basis van het geslacht (zie ook rubriek 5.2).
Etnische verschillen
In klinisch onderzoek zijn er geen relevante verschillen in blootstelling of werkzaamheid waargenomen tussen patiënten van verschillende etnische groepen. Bij Aziatische (met name Japanse) patiënten die met Stivarga werden behandeld, werd een hogere incidentie waargenomen van hand-voethuidreactie (HFSR)/palmair-plantair erythrodysesthesiesyndroom, ernstige afwijkingen in leverfunctietesten en leverdisfunctie, vergeleken met blanke patiënten. De Aziatische patiënten die in de klinische studies met Stivarga werden behandeld, waren voornamelijk afkomstig uit Oost Azië (~90%). Er is een beperkte hoeveelheid gegevens over regorafenib bij negroïde patiënten. Er is geen dosisaanpassing nodig op basis van etniciteit (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Stivarga bij pediatrische patiënten voor de indicaties gemetastaseerd colorectaal carcinoom, gastro-intestinale stromale tumoren en hepatocellulair carcinoom.
De veiligheid en werkzaamheid van Stivarga bij kinderen en adolescenten (jonger dan 18 jaar) zijn niet vastgesteld (zie rubriek 5.1).
Wijze van toediening
Stivarga is voor oraal gebruik.
Stivarga moet elke dag op hetzelfde tijdstip worden ingenomen. De tabletten moeten in hun geheel met water worden doorgeslikt, na een lichte maaltijd die minder dan 30% vet bevat. Een voorbeeld van een lichte (vetarme) maaltijd kan zijn: 1 portie ontbijtgranen (ongeveer 30 g), 1 glas magere melk, 1 sneetje toast met jam, 1 glas appelsap en 1 kop koffie of thee (520 calorieën, 2 g vet).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor (één van) de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Effecten op de lever
Afwijkingen in leverfunctietesten (alanineaminotransferase [ALAT], aspartaataminotransferase [ASAT] en bilirubine) zijn vaak waargenomen bij patiënten die werden behandeld met Stivarga. Ernstige afwijkingen van leverfunctietesten (Graad 3 tot 4) en leverdisfunctie met klinische manifestaties (waaronder leverfalen en gevallen met fatale afloop) zijn gemeld bij een kleine proportie patiënten (zie rubriek 4.8).
In klinische studies werd een hogere incidentie waargenomen van ernstige afwijkingen in leverfunctietesten en leverdisfunctie bij Aziatische (met name Japanse) patiënten die met Stivarga werden behandeld, vergeleken met blanke patiënten (zie rubriek 4.2).
Het wordt aanbevolen om leverfunctietesten (ALAT, ASAT en bilirubine) uit te voeren voordat de behandeling met Stivarga wordt gestart en de leverfunctie gedurende de eerste 2 maanden van de behandeling zorgvuldig (minimaal eenmaal per twee weken) te controleren. Daarna dient periodieke controle, ten minste eenmaal per maand en op klinische indicatie te worden voortgezet.
Regorafenib is een uridinedifosfaatglucuronosyltransferase (UGT) 1A1-remmer (zie rubriek 4.5). Milde, indirecte (ongeconjugeerde) hyperbilirubinemie kan bij patiënten met het syndroom van Gilbert optreden.
Bij patiënten met een waargenomen verslechtering van de leverfunctietesten waarvan wordt verondersteld dat die verband houdt met de behandeling met Stivarga (d.w.z. wanneer er geen duidelijke andere oorzaak, zoals posthepatische cholestase of ziekteprogressie, aanwezig is), dient het advies voor dosisaanpassing en controle uit Tabel 2 te worden gevolgd (zie rubriek 4.2).
Regorafenib wordt voornamelijk via de hepatische route geëlimineerd.
Zorgvuldig controleren van de algehele veiligheid wordt aanbevolen bij patiënten met milde of matige leverfunctiestoornis (zie ook rubriek 4.2 en 5.2). Stivarga wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverfunctiestoornis (Child-Pugh C), omdat Stivarga in deze groep niet is onderzocht en de blootstelling bij deze patiënten verhoogd kan zijn.
Infecties
Stivarga is in verband gebracht met een verhoogde incidentie van infecties, waarvan sommige met fatale afloop (zie rubriek 4.8).
In geval van verslechtering van infecties moet worden overwogen de behandeling met Stivarga te onderbreken.
Bloedingen
Stivarga is in verband gebracht met een verhoogde incidentie van bloedingen, waarvan sommige met fatale afloop (zie rubriek 4.8). Bloedbeeld en stollingsparameters dienen te worden gecontroleerd bij patiënten met aandoeningen met een verhoogd bloedingsrisico en bij patiënten die worden behandeld met antistollingsmiddelen (bijv. warfarine en fenprocoumon) of andere gelijktijdig toegediende geneesmiddelen die het risico op bloedingen verhoogt. Patiënten met levercirrose moeten volgens de standaardzorg gescreend worden op en vervolgens behandeld worden voor slokdarmvarices, voordat de behandeling met Stivarga gestart wordt. In geval van ernstige bloedingen waarvoor direct medisch ingrijpen noodzakelijk is, moet worden overwogen de behandeling met Stivarga permanent te stoppen.
Gastro-intestinale perforatie en fistel
Gastro-intestinale perforatie (waaronder met fatale afloop) en fistels zijn gemeld bij patiënten die werden behandeld met Stivarga (zie rubriek 4.8). Van deze bijwerkingen is ook bekend dat het ziektegerelateerde complicaties zijn die vaak voorkomen bij patiënten met intra-abdominale maligniteiten. Het wordt aanbevolen de behandeling met Stivarga stop te zetten bij patiënten die gastro-intestinale perforatie of fistels ontwikkelen.
Cardiale ischemie en myocardinfarct
Stivarga is in verband gebracht met een verhoogde incidentie van myocardischemie en myocardinfarct (zie rubriek 4.8). Patiënten met instabiele angina pectoris of met een nieuwe presentatie van angina pectoris (binnen 3 maanden na het starten met de behandeling met Stivarga), met recent myocardinfarct (binnen 6 maanden na het starten met de behandeling met Stivarga) en patiënten met hartfalen van NYHA-klasse II of hoger (NYHA: New York Heart Association) werden uitgesloten van deelname aan de klinische onderzoeken.
Patiënten met een voorgeschiedenis van ischemische hartziekten dienen te worden gemonitord op klinische klachten en symptomen van myocardischemie. Bij patiënten die cardiale ischemie en/of een myocardinfarct ontwikkelen, wordt onderbreking van de behandeling met Stivarga aanbevolen totdat herstel is opgetreden. De beslissing om de behandeling met Stivarga opnieuw te starten dient gebaseerd te zijn op een zorgvuldige afweging van de potentiële voordelen en risico’s voor de individuele patiënt. Behandeling met Stivarga dient permanent te worden stop gezet als er geen herstel optreedt.
Hyperammoniëmische encefalopathie
Hyperammoniëmische encefalopathie is waargenomen bij gebruik van regorafenib, waaronder gevallen met fatale afloop (zie rubriek 4.8). Bij patiënten die onverklaarbare lethargie of veranderingen in de mentale toestand ontwikkelen, moet de concentratie ammonia worden gemeten en moet passende klinische behandeling worden ingesteld. Indien hyperammoniëmische encefalopathie wordt bevestigd, moet permanente stopzetting van regorafenib worden overwogen.
Posterieur reversibel encefalopathiesyndroom (PRES)
PRES is gemeld bij behandeling met Stivarga (zie rubriek 4.8). Klachten en symptomen van PRES zijn insulten, hoofdpijn, veranderde mentale toestand, visuele stoornis of corticale blindheid, al of niet gepaard gaand met hypertensie. Een diagnose van PRES dient te worden bevestigd met beeldvorming van de hersenen. Bij patiënten die PRES ontwikkelen wordt staken van de behandeling met Stivarga aanbevolen, in combinatie met behandeling van de hypertensie en ondersteunende medische behandeling van andere symptomen.
Arteriële hypertensie
Stivarga is in verband gebracht met een verhoogde incidentie van arteriële hypertensie (zie rubriek 4.8). De bloeddruk dient voorafgaand aan de behandeling met Stivarga onder controle gebracht te worden. Het wordt aanbevolen om de bloeddruk te monitoren en hypertensie te behandelen volgens de gangbare medische praktijk. In geval van ernstige of aanhoudende hypertensie, ondanks adequate medische behandeling, dient de behandeling tijdelijk te worden onderbroken en/of de dosis te worden verlaagd, op basis van het oordeel van de arts (zie rubriek 4.2). In geval van een hypertensieve crisis dient de behandeling met Stivarga te worden stopgezet.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met Stivarga wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Trombotische microangiopathie (TMA)
Trombotische microangiopathie (TMA), waaronder trombotische trombocytopenische purpura (TTP), is in verband gebracht met het gebruik van regorafenib (zie rubriek 4.8). De diagnose van TMA dient te worden overwogen bij patiënten met hemolytische anemie, trombocytopenie, vermoeidheid, fluctuerende neurologische verschijnselen, nierinsufficiëntie en koorts. Bij patiënten die TMA ontwikkelen moet de behandeling met regorafenib worden stopgezet en is een snelle behandeling vereist. Na stopzetting van de behandeling werd omkering van de effecten van TMA waargenomen.
Complicaties bij wondgenezing
Aangezien geneesmiddelen met anti-angiogene eigenschappen de wondgenezing kunnen onderdrukken of belemmeren, wordt voorzichtigheidshalve aanbevolen de behandeling met Stivarga tijdelijk te onderbreken bij patiënten die een grote operatie zullen ondergaan. De beslissing om de behandeling met Stivarga na een grote operatie te hervatten dient te zijn gebaseerd op klinische beoordeling van voldoende wondgenezing.
Dermatologische toxiciteit
Hand-voethuidreactie (HFSR, hand-foot skin reaction) of palmair-plantair
erythrodysesthesiesyndroom en huiduitslag zijn de meest voorkomende dermatologische bijwerkingen van Stivarga (zie rubriek 4.8). In klinische studies werd een hogere incidentie waargenomen van HFSR bij Aziatische (met name Japanse) patiënten die met Stivarga werden behandeld, vergeleken met blanke patiënten (zie rubriek 4.2). Maatregelen ter preventie van HFSR zijn het onder controle houden van callusweefsel en het gebruik van inlegzooltjes en handschoenen om drukbelasting op voetzolen en handpalmen te voorkomen. Behandeling van HFSR kan bestaan uit het gebruik van keratolytische crèmes (bijv. crèmes op basis van ureum, salicylzuur of alfa-hydroxylzuur, dun aangebracht, uitsluitend op de aangedane delen van de huid) en vochtinbrengende crèmes (royaal aangebracht) ter verlichting van de symptomen. Dosisverlaging en/of tijdelijk onderbreken van de behandeling met Stivarga, of bij ernstige of aanhoudende gevallen permanent stopzetten van de behandeling met Stivarga, dienen te worden overwogen (zie rubriek 4.2).
Afwijkingen in biochemische en metabole laboratoriumtesten
Behandeling met Stivarga is in verband gebracht met een verhoogde incidentie van elektrolytenverstoringen (zoals hypofosfatiëmie, hypocalciëmie, hyponatriëmie en hypokaliëmie) en metabole afwijkingen (zoals verhoging van thyroïdstimulerend hormoon, lipase en amylase). De afwijkingen zijn over het algemeen mild tot matig van ernst, niet geassocieerd met klinische manifestaties en vereisen doorgaans geen onderbreking van de toediening of verlaging van de dosering. Het wordt aanbevolen om biochemische en metabole parameters tijdens de behandeling met Stivarga te controleren en indien nodig een gepaste, vervangingstherapie te starten volgens de gangbare klinische praktijk. Tijdelijke onderbreking van de behandeling of dosisverlaging, of permanent stopzetten van de behandeling met Stivarga, dient in geval van significante aanhoudende of terugkerende afwijkingen te worden overwogen (zie rubriek 4.2).
Belangrijke informatie over enkele bestanddelen
Dit geneesmiddel bevat 56,06 mg natrium per dagelijkse dosis van 160 mg, overeenkomend met 3% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene. De dagelijkse dosis van 160 mg bevat 1,68 mg lecithine (afkomstig van soja).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Remmers van CYP3A4 en UGT1A9/inductoren van CYP3A4
Gegevens uit in vitro onderzoek tonen aan dat regorafenib wordt gemetaboliseerd door cytochroom CYP3A4 en uridinedifosfaatglucuronosyltransferase UGT1A9.
Toediening van ketoconazol (400 mg gedurende 18 dagen), een sterke CYP3A4-remmer, met een enkelvoudige dosis regorafenib (160 mg op dag 5) resulteerde in een verhoging van de gemiddelde blootstelling aan regorafenib (AUC) met ongeveer 33% en een vermindering van de gemiddelde blootstelling aan de actieve metabolieten, M-2 (N-oxide) en M-5 (N-oxide en N-demethyl) met ongeveer 90%. Het wordt aanbevolen om gelijktijdig gebruik van sterke remmers van CYP3A4-activiteit (bijv. claritromycine, grapefruitsap, itraconazol, ketoconazol, posaconazol, telitromycine en voriconazol) te vermijden, omdat de invloed van deze stoffen op de blootstelling aan regorafenib en de metabolieten niet bij steady-state is onderzocht.
Gelijktijdige toediening van een sterke UGT1A9-remmer (bijv. mefenaminezuur, diflunisal en nifluminezuur) tijdens behandeling met regorafenib moet worden vermeden, omdat de invloed van deze stoffen op de blootstelling aan regorafenib en de metabolieten niet bij steady-state is onderzocht.
Toediening van rifampicine (600 mg gedurende 9 dagen), een sterke CYP3A4-inductor, met een enkelvoudige dosis regorafenib (160 mg op dag 7) resulteerde in een vermindering van de AUC van regorafenib met ongeveer 50% en een 3- tot 4-voudige verhoging van de gemiddelde blootstelling aan de actieve metaboliet M-5, en geen verandering in de blootstelling aan de actieve metaboliet M-2. Andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital en sint-janskruid) kunnen eveneens het metabolisme van regorafenib verhogen. Sterke CYP3A4-inductoren dienen te worden vermeden, of er dient een keuze voor een ander gelijktijdig te gebruiken geneesmiddel, met minimaal of geen potentieel voor het induceren van CYP3A4, te worden overwogen.
UGT1A1- en UGT1A9-substraten
Gegevens uit in-vitro-onderzoek wijzen erop dat zowel regorafenib als zijn actieve metaboliet M-2 de glucuronidering via UGT1A1 en UGT1A9 remmen, terwijl M-5 alleen UGT1A1 remt, in concentraties die in vivo bij steady-state worden bereikt. Toediening van regorafenib met een onderbreking van 5 dagen voorafgaand aan de toediening van irinotecan resulteerde in een verhoging van ongeveer 44% van de AUC van SN-38, een substraat van UGT1A1 en een actieve metaboliet van irinotecan. Er werd ook een verhoging van 28% waargenomen van de AUC van irinotecan. Dit wijst erop dat gelijktijdige toediening van regorafenib kan resulteren in een verhoging van de systemische blootstelling aan UGT1A1- en UGT1A9-substraten.
Breast cancer resistance protein (BCRP)- en P-glycoproteïnesubstraten
Toediening van regorafenib (160 mg gedurende 14 dagen) voorafgaand aan een enkelvoudige dosis rosuvastatine (5 mg), een BCRP substraat, resulteerde in een 3,8-voudige toename van de gemiddelde blootstelling (AUC) aan rosuvastatine en een 4,6-voudige toename van de Cmax.
Dit duidt erop dat gelijktijdige toediening van regorafenib de plasmaconcentraties van andere gelijktijdig gegeven BRCP substraten (zoals methotrexaat, fluvastatine, atorvastatine) kan verhogen. Het wordt daarom aanbevolen om bij patiënten goed te letten op klachten en symptomen van verhoogde blootstelling aan BCRP substraten.
Klinische data wijzen erop dat regorafenib geen effect heeft op de farmacokinetiek van digoxine en het kan daarom gelijktijdig gegeven worden met P-glycoproteïnesubstraten, zoals digoxine, zonder dat er een betekenisvolle klinische interactie optreedt.
Remmers van P-glycoproteïne en BCRP/inductoren van P-glycoproteïne en BCRP Gegevens uit in-vitro-onderzoek wijzen erop dat de actieve metabolieten M-2 en M-5 substraten zijn voor P-glycoproteïne en BCRP. Remmers en inductoren van BCRP en P-glycoproteïne kunnen de blootstelling aan M-2 en M-5 verstoren. De klinische relevantie van deze bevindingen is niet bekend (zie ook rubriek 5.2).
Substraten die specifiek zijn voor bepaalde CYP-isovormen
Gegevens uit in-vitro-onderzoek wijzen erop dat regorafenib een competitieve remmer is van de cytochromen CYP2C8 (Ki-waarde van 0,6 micromolair), CYP2C9 (Ki-waarde van 4,7 micromolair) en CYP2B6 (Ki-waarde van 5,2 micromolair), in concentraties die in vivo bij steady-state worden bereikt (piekplasmaconcentratie van 8,1 micromolair). De in-vitro-remmende potentie voor CYP3A4 (Ki-waarde van 11,1 micromolair) en CYP2C19 (Ki-waarde van 16,4 micromolair) was minder duidelijk.
Er is een klinische probe-substraatstudie uitgevoerd waarin het effect werd geëvalueerd van 14 dagen toediening van 160 mg regorafenib op de farmacokinetiek van probe-substraten van CYP2C8 (rosiglitazon), CYP2C9 (S-warfarine), CYP2C19 (omeprazol) en CYP3A4 (midazolam).
Gegevens afkomstig van farmacokinetisch onderzoek geven aan dat regorafenib gelijktijdig kan worden gegeven met substraten van CYP2C8, CYP2C9, CYP3A4 en CYP2C19, zonder klinisch relevante geneesmiddeleninteracties (zie ook rubriek 4.4).
Antibiotica
Het concentratie-tijdprofiel wijst erop dat regorafenib en de metabolieten enterohepatische kringloop kunnen ondergaan (zie rubriek 5.2). Gelijktijdige toediening van neomycine, een slecht geabsorbeerde antibacteriële stof die gebruikt wordt om de gastro-intestinale microflora uit te roeien (wat kan interfereren met de enterohepatische kringloop van regorafenib), had geen effect op de blootstelling aan regorafenib. Maar er trad wel een verlaging op in de blootstelling aan de actieve metabolieten M-2 en M-5 van ongeveer 80% terwijl ze in vitro en in vivo een vergelijkbare farmacologische activiteit toonden als die van regorafenib. De klinische relevantie van deze interactie met neomycine is niet bekend maar het zou kunnen leiden tot een verminderde werkzaamheid van regorafenib. Farmacokinetische interacties met andere antibiotica zijn niet onderzocht.
Galzout-fixerende werkzame stoffen
Regorafenib, M-2 en M-5 ondergaan waarschijnlijk de enterohepatische kringloop (zie rubriek 5.2). Galzout-fixerende werkzame stoffen zoals colestyramine en cholestagel kunnen door het vormen van onoplosbare complexen die effect kunnen hebben op de absorptie (of reabsorptie), regorafenib beïnvloeden. Dit kan resulteren in potentieel verminderde blootstelling. De klinische significantie van deze potentiële interactie is onbekend, maar het zou kunnen resulteren in een verlaagde werkzaamheid van regorafenib.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Contraceptie bij mannen en vrouwen Vrouwen die zwanger kunnen worden, moeten geïnformeerd worden over de schade die regorafenib kan veroorzaken aan de foetus.
Vrouwen die zwanger kunnen worden en mannen moeten effectieve anticonceptie gebruiken tijdens en gedurende 8 weken na de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van regorafenib bij zwangere vrouwen. Op basis van het werkingsmechanisme bestaat de verdenking dat regorafenib schadelijke effecten bij de foetus veroorzaakt wanneer het tijdens de zwangerschap wordt toegediend. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Stivarga mag niet tijdens de zwangerschap worden gebruikt, tenzij dit duidelijk noodzakelijk is en nadat een zorgvuldige afweging is gemaakt van de noodzaak voor de moeder en het risico voor de foetus.
Borstvoeding
Het is niet bekend of regorafenib of de metabolieten in de moedermelk worden uitgescheiden. Bij ratten worden regorafenib of de metabolieten uitgescheiden in de moedermelk. Risico voor de zuigeling kan niet worden uitgesloten. Regorafenib kan de groei en ontwikkeling van het kind schaden (zie rubriek 5.3).
Borstvoeding moet worden gestaakt tijdens behandeling met Stivarga.
Vruchtbaarheid
Er zijn geen gegevens over het effect van Stivarga op de vruchtbaarheid bij mensen. Resultaten uit dieronderzoek laten zien dat regorafenib de mannelijke en vrouwelijke vruchtbaarheid kan schaden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht naar de effecten van Stivarga op de rijvaardigheid en op het vermogen om machines te bedienen. Als patiënten tijdens de behandeling met Stivarga symptomen krijgen die hun vermogen om zich te concentreren en te reageren beïnvloeden, wordt aanbevolen dat zij geen voertuigen besturen en geen machines gebruiken totdat het effect afneemt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het totale veiligheidsprofiel van Stivarga is gebaseerd op gegevens van meer dan 4.800 behandelde patiënten in klinische studies, waaronder placebogecontroleerde fase III-gegevens van 636 patiënten met gemetastaseerd colorectaal carcinoom (CRC),132 patiënten met gastro-intestinale stromale tumoren (GIST) en 374 patiënten met hepatocellulair carcinoom (HCC).
Het veiligheidsprofiel van regorafenib in deze studies was consistent met de veiligheidsresultaten van een fase III B-studie die is uitgevoerd bij 2872 patiënten met gemetastaseerd colorectaal carcinoom bij wie de ziekte progressief was na behandeling met standaardtherapieën.
De meest ernstige bijwerkingen bij patiënten die Stivarga kregen, zijn ernstig leverletsel, hemorragie, gastro-intestinale perforatie en infectie.
De vaakst waargenomen bijwerkingen (≥ 30%) bij patiënten die Stivarga kregen, zijn pijn, hand-voethuidreactie, asthenie/vermoeidheid, diarree, verminderde eetlust en voedselinname, hypertensie en infectie.
Bijwerkingen weergegeven in tabelvorm
De bijwerkingen die werden gemeld in klinische studies met patiënten die werden behandeld met Stivarga worden weergegeven in Tabel 3. Ze zijn ingedeeld per systeem/orgaanklasse en de meest geschikte MedDRA-term is gebruikt om een bepaalde reactie en de synoniemen en gerelateerde condities daarvan te beschrijven.
Bijwerkingen zijn gegroepeerd op basis van hun frequenties. De frequentiecategorieën zijn gedefinieerd op basis van de volgende conventie: Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiecategorie zijn de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 3: Bijwerkingen (ADR’s, adverse drug reactions) waargenomen in klinische studies en na het in de handel brengen bij patiënten die werden behandeld met Stivarga
| Systeem/ orgaanklassen (MedDRA) | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| Infecties en parasitaire aandoeningen | Infectie* | ||||
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Keratoacan-thoom/ plaveiselcel-carcinoom van de huid | ||||
Bloed- en lymfestelsel-aandoeningen | Trombocyto-penie Anemie | Leukopenie | Trombotische microangio-pathie | ||
| Immuun-systeem- | Overgevoelig-heidsreactie |
| Systeem/ orgaanklassen (MedDRA) | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| aandoeningen | |||||
| Endocriene aandoeningen | Hypothyreoïdie | ||||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust en voedselinname | Hypokaliëmie Hypofosfa-tiëmie Hypocalciëmi e Hyponatriëmie Hypomagne-siëmie Hyperurikemi e Dehydratie | |||
| Zenuwstelsel-aandoeningen | Hoofdpijn Tremor Perifere neuropathie | Posterieur reversibel encefalopathi esyndroom (PRES) | Hyperammon iëmische encefalopathi e | ||
| Hartaan-doeningen | Myocardinfarct Myocard- ischemie | ||||
| Bloedvataan-doeningen | Hemorragie* Hypertensie | Hypertensieve crisis | Aneurysma's en arteriële dissecties | ||
Ademhalings-stelsel-, borstkas- en mediastinum-aandoeningen | Dysfonie | ||||
Maagdarm-stelsel- aandoeningen | Diarree Stomatitis Braken Misselijkheid Constipatie | Smaakstoornis sen Droge mond Gastro- oesofageale reflux Gastro- enteritis | Gastro- intestinale perforatie* Gastro- intestinale fistel Pancreatitis | ||
| Lever- en gal-aandoeningen | Hyperbilirubi-nemie Verhoogde transaminases | Ernstig leverletsel (waaronder leverfalen)*# | |||
Huid- en onderhuid-aandoeningen | Hand-voet-huidreactie** Huiduitslag | Alopecia Droge huid Exfoliatieve huiduitslag | Nagelaan-doening Erythema multiforme | Stevens- Johnson-syndroom Toxische epidermale necrolyse | |
Skeletspier-stelsel- en bindweefsel-aandoeningen | Spierspasmen | ||||
Nier- en urinewegaan-doeningen | Proteïnurie | ||||
Algemene aandoeningen en toedienings-plaatsstoor- | Asthenie/ vermoeidheid Pijn *** Koorts |
| Systeem/ orgaanklassen (MedDRA) | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| nissen | Slijmvlies-ontsteking | ||||
| Onderzoeken | Gewichts-verlies | Verhoogde amylase Verhoogde lipase Afwijkende INR-waarde |
* er zijn gevallen met fatale afloop gemeld
** palmair-plantair erythrodysesthesiesyndroom in MedDRA-terminologie
*** de vaakst gemelde soorten pijn (>10%) zijn buikpijn en rugpijn.
# volgens de criteria voor door geneesmiddel geïnduceerd leverletsel (DILI, drug-induced liver injury) van de internationale DILI-deskundigenwerkgroep
Beschrijving van bepaalde bijwerkingen
In de meeste gevallen van ernstige leverschade trad leverdisfunctie binnen de eerste 2 maanden van de behandeling op. Deze werd gekenmerkt door een hepatocellulair patroon van schade met transaminasestijgingen van > 20 x ULN, gevolgd door stijging van bilirubine. In klinische studies werd bij Japanse patiënten (~1,5%) die behandeld werden met Stivarga een hogere incidentie waargenomen van ernstige leverschade met fatale afloop vergeleken met niet-Japanse patiënten (<0,1%).
In de placebogecontroleerde fase III-studies bedroeg de totale incidentie van hemorragie bij patiënten die werden behandeld met Stivarga 18,2% en 9,5% bij patiënten die placebo kregen. De meeste voorvallen van bloedingen bij patiënten die werden behandeld met Stivarga waren mild tot matig in ernst (Graad 1 en 2: 15,2%), waarbij de meest opvallende epistaxis was (6,1%). Fatale afloop kwam soms voor bij patiënten die werden behandeld met Stivarga (0,7%) en omvatte bloedingen van de hersenen, luchtwegen, het maag-darmkanaal en het urogenitale stelsel.
In de placebogecontroleerde fase III-studies werden infecties vaker waargenomen bij patiënten die werden behandeld met Stivarga dan bij patiënten die placebo kregen (alle graden: 31,6% vs. 17,2%). De meeste infecties bij patiënten die werden behandeld met Stivarga waren mild tot matig in ernst (Graad 1 en 2: 23,0%) en omvatte urineweginfecties (5,7%), nasofaryngitis (4,0%) evenals mucocutane en systemische schimmelinfecties (3,3%) en ook longontsteking (2,6%). Fatale afloop gepaard gaande met infectie werd meer geobserveerd bij patiënten die behandeld werden met Stivarga (1,0%) vergeleken met patiënten die placebo kregen (0,3%) en betrof voornamelijk respiratoire voorvallen.
In de placebogecontroleerde fase III-studies was de totale incidentie van hand-voethuidreactie bij patiënten die werden behandeld met Stivarga hoger, vergeleken met de patiënten die placebo kregen (alle graden: 51,4% vs. 6,5% CRC, 66,7% vs. 15,2% GIST en 51,6% vs. 7,3% HCC). De meeste gevallen van hand-voethuidreactie bij patiënten die werden behandeld met Stivarga ontstonden tijdens de eerste behandelcyclus en deze waren mild tot matig in ernst (Graad 1 en 2: 34,3%, CRC, 44,7%, GIST en 39,3%, HCC). De incidentie van hand-voethuidreactie Graad 3 bedroeg 17,1% (CRC), 22,0% (GIST) en 12,3% (HCC). De totale incidentie van hand-voethuidreactie (74,8%%, CRC, 88,2%, GIST en 67,1%, HCC) was hoger bij Aziatische patiënten die werden behandeld met Stivarga vergeleken met andere etniciteiten. De incidentie van Graad 3 hand-voethuidreactie bij Aziatische patiënten bedroeg 20,5% (CRC), 23,5% (GIST) en 13,5% (HCC) (zie rubriek 4.2 en 4.4).
In de placebogecontroleerde fase III-studies was de totale incidentie van hypertensie bij patiënten die werden behandeld met Stivarga hoger vergeleken met patiënten die placebo kregen (29,6% vs. 7,5% CRC, 60,6% vs. 25,8% GIST en 31,0% vs. 6,2% HCC). De meeste gevallen van hypertensie bij patiënten die werden behandeld met Stivarga ontstonden tijdens de eerste behandelcyclus en deze waren mild tot matig in ernst (Graad 1 en 2: 20,9%, CRC, 31,8%, GIST en 15,8%, HCC). De incidentie van hypertensie Graad 3 was 8,7% (CRC), 28,0% (GIST) en 15,2% (HCC). Er werd in de GIST-studie één geval van hypertensie Graad 4 gemeld.
In de placebogecontroleerde fase III-studies bedroeg de totale incidentie van tijdens de behandeling optredende proteïnurie 9,1% bij patiënten die werden behandeld met Stivarga, vergeleken met 1,9% bij patiënten die placebo kregen. Van deze bijwerkingen werd in de Stivarga-arm bij 35,6% en in de placebo-arm bij 54,6% gemeld dat ze niet waren hersteld/verdwenen.
In alle klinische studies samen zijn voorvallen van cardiale stoornissen (alle graden) vaker gemeld bij patiënten van 75 jaar of ouder die werden behandeld met Stivarga (N = 410) dan bij patiënten jonger dan 75 jaar die werden behandeld met Stivarga (N = 4108) (13,7% vs. 6,5%).
Afwijkingen in laboratoriumtesten
Tijdens de behandeling opgetreden afwijkingen in laboratoriumtesten die werden waargenomen in de placebogecontroleerde fase III-studies zijn weergegeven in Tabel 4 en Tabel 4a (zie ook rubriek 4.4).
Tabel 4: Tijdens de behandeling opgetreden afwijkingen in laboratoriumtesten die werden gerapporteerd in de placebogecontroleerde fase III-studie bij patiënten met gemetastaseerde CRC (CORRECT), GIST (GRID) and HCC (RESORCE)
| mCRC (CORRECT) | GIST (GRID) | HCC (RESORCE) | ||||||||||
Laboratoriumparameter (in % van de onderzochte monsters) | Stivarga plus BSC (n= 500) | Placebo plus BSC (n=253) | Stivarga plus BSC (n= 500) | Placebo plus BSC (n=253) | Stivarga plus BSC (n= 132) | Placebo plus BSC (n= 66) | Stivarga plus BSC (n=132) | Placebo plus BSC (n= 66) | Stivarga plus BSC (n= 374) | Placebo plus BSC (n=193) | Stivarga plus BSC (n= 374) | Placebo plus BSC (n=193) |
| Graad a | Graad b | Graad b | ||||||||||
| Alle graden % | Graad 3/4 % | Alle graden % | Graad 3/4 % | Alle graden % | Graad 3/4 % | |||||||
Bloed- en lymfestelselaandoeningen Verlaagd hemoglobine Trombocytopenie Neutropenie Lymfopenie | 78,5 40,5 2,8 54,1 | 66,3 16,8 0 34,8 | 5,3 2,8 0,6 9,3 | 2,8 0,4 0 4,0 | 75,0 12,9 15,9 29,9 | 72,7 1,5 12,1 24,2 | 3,0 0,8 3,1 7,6 | 1,5 1,5 3,0 3,0 | 72,5 63,1 13,6 67,8 | 71,3 50,0 14,9 58,5 | 6,0 5,4 3,0 17,4 | 4,8 0 1,0 11,7 |
Voedings- en stofwisselingsstoornissen Verlaagd calcium Verlaagd kalium Verlaagd fosfaat | 59,3 25,7 57,4 | 18,3 8,3 11,1 | 1,2 4,3 31,1 | 1,2 0,4 3,6 | 16,7 20,5 54,5 | 4,5 3,0 3,1 | 1,5 3,0 21,2 | 0 0 1,5 | 23,4 30,7 70,4 | 10,1 9,0 31,4 | 0,3 4,3 33,9 | 0 2,1 6,9 |
Lever- en galaandoeningen Hyperbilirubinemie Verhoogd AST Verhoogd ALT | 44,6 65,0 45,2 | 17,1 45,6 29,8 | 12,2 5,9 5,5 | 8,4 5,2 3,2 | 33,3 58,3 39,4 | 12,1 47,0 39,4 | 3,8 3,8 4,6 | 1,5 3,0 1,5 | 78,2 92,7 70,4 | 54,5 84,3 58,6 | 15,9 17,8 6,2 | 15,7 19,9 4,7 |
Nier- en urinewegaandoeningen Proteïnurie | 83,6 | 61,0 | 1,8 | 0,8 | 59,2 | 52,5 | 3,1 | 3,4 | 51,0 | 36,5 | 16,7 | 3,1 |
| Onderzoeken Verhoogd INR* Verhoogd Lipase Verhoogd Amylase | 23,7 46,0 25,5 | 16,6 18,7 16,7 | 4,2 11,4 2,6 | 1,6 4,4 2,4 | 9,3 14,4 - | 12,5 4,6 - | 1,6 0,8 - | 4,7 0 - | 44,4 40,5 23,0 | 35,4 27,0 19,0 | 0,7 14,2 2,8 | 2,1 8,7 2,7 |
a Algemene terminologiecriteria voor bijwerkingen (Common Terminology Criteria for Adverse Events (CTCAE)), versie 3.0 b Algemene terminologiecriteria voor bijwerkingen (Common Terminology Criteria for Adverse Events (CTCAE)), versie 4.0 * International normalized ratio
BSC = Beste ondersteunende zorg
Vergeleken met de wereldwijde fase III CRC-studie (CORRECT) met voornamelijk (~80%) blanke patiënten, werd in de Aziatische fase III CRC-studie (CONCUR) met voornamelijk (> 90%) Oost Aziatische patiënten een hogere incidentie van verhoogde leverenzymen waargenomen in de patiënten die met Stivarga werden behandeld.
Tabel 4a: Tijdens de behandeling opgetreden afwijkingen in leverenzymtesten die werden gerapporteerd in de placebogecontroleerde fase III-studie bij Aziatische patiënten met gemetastaseerde CRC (CONCUR)
Laboratoriumparameter (in % van de onderzochte monsters) | Stivarga plus BSC§ (N=136) | Placebo plus BSC§ (N=68) | ||||
| Alle graden* | Graad 3 * | Graad 4 * | Alle graden* | Graad 3 * | Graad 4 * | |
| Verhoogd bilirubine Verhoogd ASAT Verhoogd ALAT | 66.7 69.6 54.1 | 7.4 10.4 8.9 | 4.4 0.7 0.0 | 32.8 47.8 29.9 | 4.5 3.0 1.5 | 0.0 0.0 0.0 |
§ Beste ondersteunende zorg
* Algemene terminologiecriteria voor bijwerkingen (Common Terminology Criteria for Adverse
Events (CTCAE)), versie 4.0
In de placebogecontroleerde fase III-studies vertoonden testen op thyroïdstimulerend hormoon (TSH) na baseline waarden > ULN bij 34,6% van de patiënten die werden behandeld met Stivarga en bij 17,2% van de patiënten die placebo kregen. TSH-waarden, na baseline, > 4 maal ULN zijn gemeld bij 6,5% van de patiënten die werden behandeld met Stivarga en bij 1,3% van de patiënten die placebo kregen. Concentraties vrije triiodothyronine (FT3), na baseline, van < LLN (lower limit of normal) werden gemeld bij 29,2% van de patiënten die werden behandeld met Stivarga en bij 20,4% van de patiënten die placebo kregen. Concentraties vrij thyroxine (FT4), na baseline, van < LLN werden gemeld bij 8,1% van de patiënten die werden behandeld met Stivarga en bij 5,6% van de patiënten die placebo kregen. In totaal ontwikkelde ongeveer 4,6% van de patiënten die werden behandeld met Stivarga hypothyreoïdie waarvoor hormonale substitutiebehandeling nodig is.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis Stivarga die klinisch is onderzocht, is 220 mg per dag. De bijwerkingen die het meest zijn waargenomen bij deze dosis waren dermatologische bijwerkingen, dysfonie, diarree, slijmvliesontsteking, droge mond, verminderde eetlust, hypertensie en vermoeidheid.
Er is geen specifiek antidotum voor een overdosis Stivarga. Bij het vermoeden van een overdosis dient Stivarga onmiddellijk te worden gestopt en de beste ondersteunende zorg te worden ingesteld door medisch personeel en dient de patiënt onder observatie te blijven tot klinische stabilisatie is bereikt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmer; ATC-code: L01EX05.
Werkingsmechanisme en farmacodynamische effecten
Regorafenib is een oraal, tumor-deactiverend middel dat meerdere proteïnekinases sterk blokkeert, waaronder kinases die betrokken zijn bij tumor-angiogenese (VEGFR1, VEGFR2, VEGFR3, TIE2), oncogenese (KIT, RET, RAF-1, BRAF, BRAFV600E) metastase (VEGFR3, PDGFR, FGFR) en tumorimmuniteit (CSF1R). Regorafenib remt in het bijzonder gemuteerd KIT, een belangrijke oncogene driver in gastro-intestinale stromale tumoren, en blokkeert daarbij proliferatie van tumorcellen. In preklinisch onderzoek is aangetoond dat regorafenib in een breed scala aan tumormodellen, waaronder modellen voor colorectale, gastro-intestinale stromale en hepatocellulaire tumoren, een sterke antitumorwerking vertoont, die waarschijnlijk door zijn anti-angiogene en antiproliferatieve effecten wordt gemedieerd. Daarnaast is aangetoond dat regorafenib de concentratie tumorgeassocieerde macrofagen verlaagt en in vivo antimetastatische effecten heeft. De belangrijkste metabolieten bij mensen (M-2 en M-5) vertoonden in in vitro en in in vivo modellen vergelijkbare werkzaamheid als regorafenib.
Klinische werkzaamheid en veiligheid
Gemetastaseerd colorectaal carcinoom (CRC)
De klinische werkzaamheid en veiligheid van Stivarga zijn beoordeeld in een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (CORRECT) bij patiënten met gemetastaseerd colorectaal carcinoom die progressief waren na falen van de standaardtherapie.
Het primaire eindpunt voor de werkzaamheid was de totale overleving (OS, Overall Survival). Secundaire eindpunten waren de progressievrije overleving (PFS, Progression-Free Survival), objectief tumorresponspercentage (ORR, Objective tumour Response Rate) en Disease Control Rate (DCR).
In totaal werden 760 patiënten gerandomiseerd in een verhouding 2:1 naar het krijgen van eenmaal daags 160 mg regorafenib oraal (4 tabletten Stivarga met elk 40 mg regorafenib) (N=505) plus beste ondersteunende zorg (BSC, Best Supportive Care), of overeenkomende placebo (N=255) plus BSC, gedurende 3 behandelweken gevolgd door 1 week zonder behandeling. De gemiddelde dagelijkse dosis regorafenib was 147 mg.
Patiënten continueerden de behandeling totdat ziekteprogressie of onaanvaardbare toxiciteit optrad. Een vooraf geplande tussentijdse analyse voor de werkzaamheid werd uitgevoerd nadat 432 patiënten waren overleden. Het onderzoek werd gedeblindeerd, nadat deze geplande tussentijdse analyse van de totale overleving de vooraf vastgestelde werkzaamheidsgrens had overschreden.
Van de 760 gerandomiseerde patiënten was de mediane leeftijd 61 jaar; 61% was man, 78% was blank en alle patiënten hadden bij aanvang een ECOG-prestatiestatus (PS) van 0 of 1. Een PS ≥ 2 werd tijdens behandeling met Stivarga bij 11,4% van de patiënten gemeld. De mediane behandelingsduur en dagelijkse dosis, en het percentage dosisaanpassingen en dosisverlagingen waren ongeveer gelijk aan die welke werden waargenomen bij patiënten met een gerapporteerde PS ≥ 2 die placebo kregen (8,3%). De meeste patiënten met een PS ≥ 2 stopten de behandeling vanwege progressieve ziekte. De primaire tumorlokatie was colon (65%), rectum (29%) of beide (6%). Een KRAS-mutatie werd gemeld bij 57% van de patiënten bij aanvang van de studie.
De meeste patiënten (52%) hadden 3 of minder eerdere behandellijnen voor gemetastaseerde ziekte gekregen. De behandelingen bestonden uit chemotherapie op basis van fluoropyrimidine, een anti-VEGF-behandeling en, als de patiënt wildtype KRAS had, een anti-EGFR-behandeling.
De toevoeging van Stivarga aan BSC resulteerde in een significant langere overleving in vergelijking met placebo plus BSC, met een p-waarde van 0,005178 met gestratificeerde log-rank toets, een hazard ratio van 0,774 [95% BI 0,636, 0,942] (BI, betrouwbaarheidsinterval) en een mediane totale overleving van 6,4 maanden vs. 5,0 maanden (zie Tabel 5 en Figuur 1). De PFS was significant langer bij patiënten die Stivarga plus BSC kregen (hazard ratio: 0,494, p < 0,000001, zie Tabel 5). De responspercentages (complete respons of gedeeltelijke respons) waren 1% en 0,4%, voor patiënten die werden behandeld met respectievelijk Stivarga en placebo (p = 0,188432, 1-zijdig). De DCR (patiënten met complete respons, partiële respons of stabiele ziekte) was bij patiënten die werden behandeld met Stivarga significant hoger (41,0% vs. 14,9%, p < 0,000001, 1-zijdig).
Tabel 5: Werkzaamheidsgegevens uit de CORRECT-studie
Werkzaamheids- parameter | Hazard ratio* (95% BI) | p-waarde (éénzijdig) | Mediane waarde (95% BI) | |
Stivarga plus BSC§ (N=505) | Placebo plus BSC§ (N=255) | |||
| OS | 0,774 (0,636; 0,942) | 0,005178 | 6,4 maanden (5,9; 7,3) | 5,0 maanden (4,4; 5,8) |
| PFS** | 0,494 (0,419; 0,582) | < 0,000001 | 1,9 maanden (1,9; 2,1) | 1,7 maanden (1,7; 1,7) |
§ Beste ondersteunende zorg
* Hazard ratio < 1 is ten gunste van Stivarga
** op basis van de beoordeling van de tumorrespons door de onderzoeker
Figuur 1: Kaplan-Meiercurve van de OS
Subgroepanalyses voor OS en PFS voor leeftijd (<65; ≥65), geslacht, ECOG PS, primaire plaats van de ziekte, tijd vanaf eerste diagnose van gemetastaseerde ziekte, eerdere antikankerbehandelingen, eerdere behandellijnen voor gemetastaseerde ziekte, en KRAS-mutatiestatus toonden een behandeleffect in het voordeel van het regorafenibschema in vergelijking met het placeboschema.
De resultaten van de subgroepanalyse voor historische KRAS-mutatiestatus toonden een behandeleffect voor OS, in het voordeel van regorafenib in vergelijking met placebo, bij patiënten met KRAS wild-type tumoren terwijl een numeriek lager effect werd gerapporteerd bij patiënten met KRAS-gemuteerde tumoren; het behandeleffect voor PFS in het voordeel van regorafenib was waargenomen ongeacht de KRAS-mutatiestatus. De hazard ratio (95% BI) voor OS was 0,653 (0,476 tot 0,895) bij patiënten met KRAS wild-type tumoren, en 0,867 (0,670 tot 1,123) bij patiënten met KRAS-gemuteerde tumoren, zonder bewijs van heterogeniteit in behandeleffect (niet-significante interactietest). De hazard ratio (95% BI) voor PFS was 0,475 (0,362 tot 0,623) bij patiënten met KRAS wild-type tumoren en 0,525 (0,425 tot 0,649) bij patiënten met KRAS-gemuteerde tumoren.
In een tweede internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (CONCUR) werd de werkzaamheid en veiligheid van Stivarga beoordeeld in 204 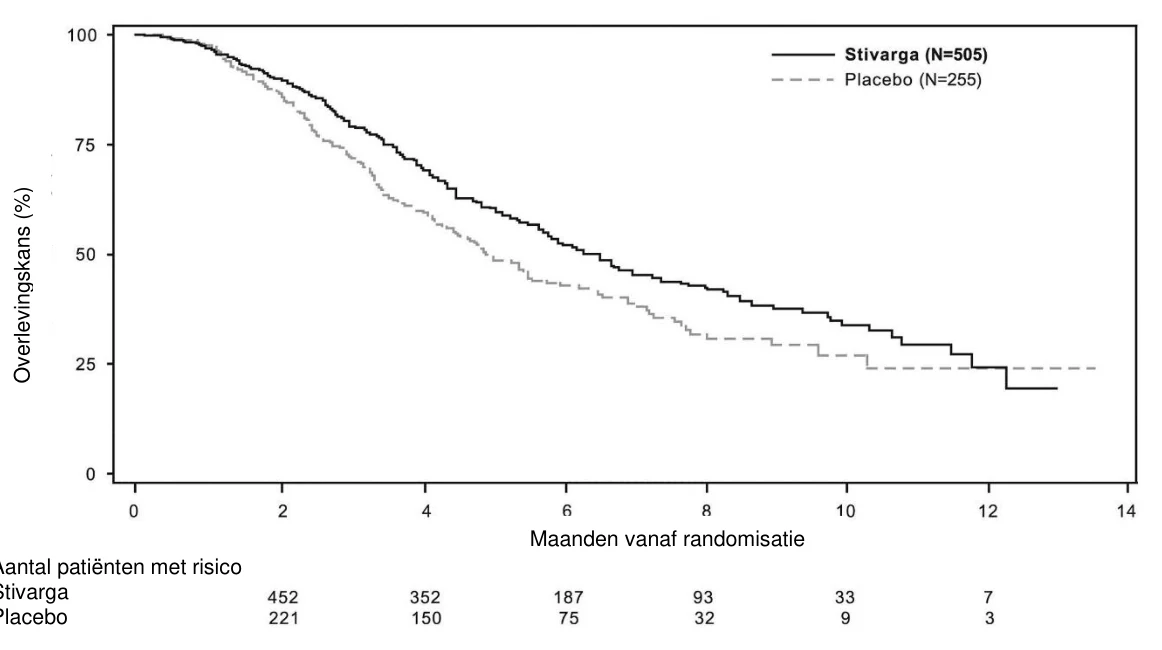 Aantal patiënten met risico
Stivarga
Placebo
voorbehandelde Aziatische patiënten (> 90% Oost Aziatisch) met gemetastaseerd colorectaal carcinoom die progressief waren na falen van chemotherapie op basis van fluoropyrimidine. Slechts 59,5 % van de geïncludeerde patiënten in de CONCUR-studie waren eerder ook behandeld met een anti-VEGF of anti-EGFR therapie. Het primaire eindpunt voor werkzaamheid was totale overleving. De toevoeging van Stivarga aan BSC resulteerde in een significant langere overleving in vergelijking met placebo plus BSC, met een hazard ratio van 0,550 (p = 0,000159, gestratificeerde log-rank toets) en een mediane totale overleving van 8,8 maanden vs. 6,3 maanden [95% BI 0,395; 0,765]. De PFS was ook significant langer bij patiënten die Stivarga plus BSC kregen (hazard ratio: 0,311, p < 0,000001), mediane PFS 3,2 maanden bij Stivarga vs. 1,7 maanden bij placebo. Het veiligheidsprofiel van Stivarga plus BSC in de CONCUR-studie was consistent met het veiligheidsprofiel dat in de CORRECT-studie werd waargenomen.
Gastro-intestinale stromale tumoren (GIST)
De klinische werkzaamheid en veiligheid van Stivarga zijn beoordeeld in een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (GRID) bij patiënten met gastro-intestinale stromale tumoren (GIST) die eerder waren behandeld met 2 tyrosinekinaseremmers (imatinib en sunitinib).
De analyse van het primaire eindpunt voor de werkzaamheid, de progressievrije overleving (PFS, Progression Free Survival), is uitgevoerd na 144 PFS-voorvallen (centrale geblindeerde beoordeling). Secundaire eindpunten, waaronder de tijd tot progressie (TTP, Time To Progression) en totale overleving (OS, Overall Survival), werden ook beoordeeld (interim-analyse).
In totaal werden 199 patiënten met GIST gerandomiseerd in een verhouding 2:1 naar het krijgen van 160 mg regorafenib eenmaal daags oraal plus beste ondersteunende zorg (BSC, Best Supportive Care; n = 133), of overeenkomende placebo plus BSC (n = 66) gedurende 3 behandelweken gevolgd door 1 week zonder behandeling. De gemiddelde dagelijkse dosis regorafenib was 140 mg.
Patiënten continueerden de behandeling totdat ziekteprogressie of onaanvaardbare toxiciteit optrad. Patiënten die placebo kregen en bij wie ziekteprogressie optrad, kregen open-label regorafenib aangeboden (crossover-optie). Patiënten die regorafenib kregen en bij wie ziekteprogressie optrad, en die naar het oordeel van de onderzoeker klinisch voordeel hadden van de behandeling met regorafenib, werd de mogelijkheid geboden om verder te gaan met open-label regorafenib.
Van de 199 gerandomiseerde patiënten was de gemiddelde leeftijd 58 jaar; 64% was man, 68% was blank en alle patiënten hadden bij aanvang een ECOG-prestatiestatus (PS) van 0 of 1. De totale mediane tijd vanaf de laatste progressie of relaps tot randomisatie bedroeg 6 weken.
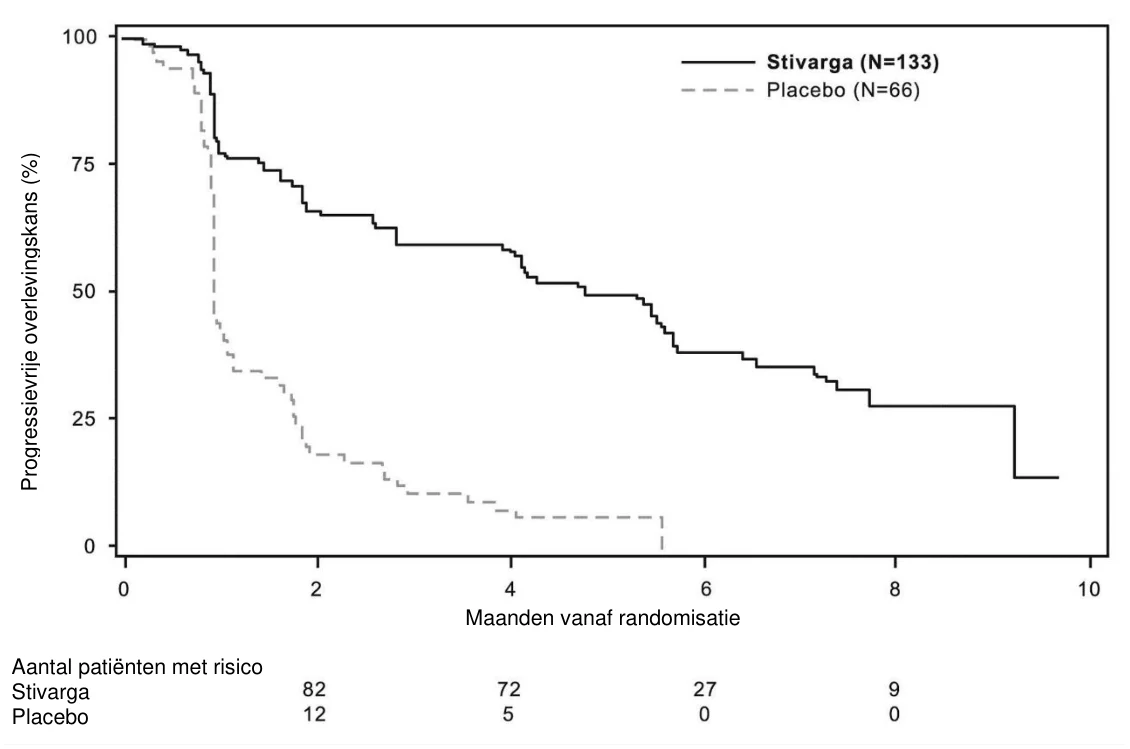
Regorafenib plus BSC resulteerde in een significant langere PFS in vergelijking met placebo plus BSC, met een hazard ratio van 0,268 [95% BI 0,185; 0,388] en een mediane PFS van 4,8 maanden vs. 0,9 maanden (p < 0,000001). Het relatieve risico van ziekteprogressie of overlijden werd bij patiënten die werden behandeld met regorafenib met ongeveer 73,2% verlaagd ten opzichte van patiënten die werden behandeld met placebo (zie Tabel 6, Figuur 2). De verlenging van de PFS was consistent, onafhankelijk van leeftijd, geslacht, geografisch gebied, eerdere behandellijnen en ECOG-PS.
De TTP was bij patiënten die regorafenib plus BSC kregen significant langer dan bij patiënten die placebo plus BSC kregen, met een hazard ratio van 0,248 [95% BI 0,170; 0,364] en een mediane TTP van 5,4 maanden versus 0,9 maanden (p < 0,000001) (zie Tabel 6).
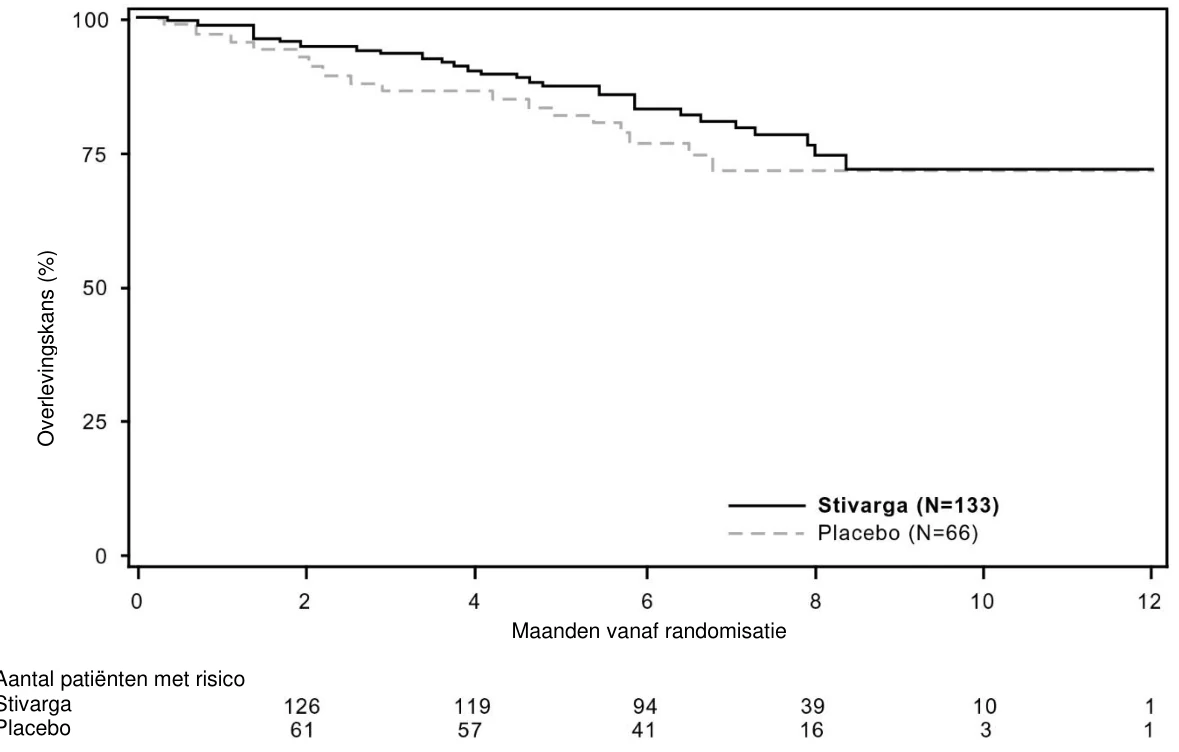
De HR van de OS was 0,772 (95% BI 0,423; 1,408; p = 0,199; mediane OS werd in geen van beide armen bereikt); 85% van de patiënten die aanvankelijk waren gerandomiseerd naar de placebo-arm ontvingen postprogressiebehandeling met regorafenib (zie Tabel 6, Figuur 3).
Tabel 6: Werkzaamheidsgegevens uit de GRID-studie
Werkzaamheids- parameter | Hazard ratio* (95% BI) | p-waarde (eenzijdig) | Mediane waarde (95% BI) | |
Stivarga plus BSC§ (N=133) | Placebo plus BSC§ (N=66) | |||
| PFS | 0,268 (0,185; 0,388) | < 0,000001 | 4,8 maanden (4,0; 5,7) | 0,9 maanden (0,9; 1,1) |
| TTP | 0,248 (0,170; 0,364) | < 0,000001 | 5,4 maanden (4,1; 5,7) | 0,9 maanden (0,9; 1,1) |
| OS | 0,772 (0,423; 1,408) | 0,199 | NB** | NB** |
§ Beste ondersteunende zorg
* Hazard ratio < 1 is ten gunste van Stivarga ** NB: niet bereikt
Figuur 2: Kaplan-Meiercurves van de PFS
Figuur 3: Kaplan-Meiercurves van de OS
Daarnaast kregen 56 patiënten met ziekteprogressie uit de placebo-arm plus BSC, na crossover open-label Stivarga, en zetten in totaal 41 patiënten uit de arm met Stivarga plus BSC de behandeling met Stivarga na ziekteprogressie voort. De mediane secundaire PFS (gemeten naar het oordeel van de onderzoeker) was respectievelijk 5,0 en 4,5 maanden.
Hepatocellulair carcinoom (HCC)
De klinische werkzaamheid en veiligheid van Stivarga zijn beoordeeld in een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (RESORCE) bij patiënten met hepatocellulair carcinoom die eerder waren behandeld met sorafenib.
Het primaire eindpunt was totale overleving (OS, Overall Survival). Secundaire eindpunten waren progressievrije overleving (PFS, Progression Free Survival), tijd tot progressie (TTP, Time To Progression), objectief responspercentage (ORR, Objective Response Rate) en Disease Control Rate (DCR).
In totaal werden 573 patiënten met HCC gerandomiseerd in een verhouding 2:1 naar toediening van 160 mg regorafenib eenmaal daags oraal plus beste ondersteunende zorg (BSC, Best Supportive Care; n = 194), of overeenkomende placebo plus BSC gedurende 3 behandelweken gevolgd door 1 week zonder behandeling. De gemiddelde dagelijkse dosis regorafenib was 144 mg. Patiënten kwamen in aanmerking voor deelname aan de studie als ze radiologische ziekteprogressie hadden tijdens behandeling met sorafenib en als ze een leverfunctiestatus van Child-Pugh klasse A hadden. Patiënten die definitief gestopt waren met de behandeling van sorafenib als gevolg van sorafenibgerelateerde toxiciteit óf die minder dan 400 mg sorafenib per dag konden verdragen voordat de behandeling gestopt werd, mochten niet deelnemen aan de studie. Randomisatie werd binnen 10 weken na de laatste behandeling met sorafenib uitgevoerd. De behandeling met Stivarga werd bij patiënten voortgezet tot klinische of radiologische ziekteprogressie óf niet acceptabele toxiciteit. Echter, patiënten konden na progressie de behandeling met Stivarga voortzetten op basis van het oordeel van de onderzoeker.
Aantal patiënten met risico
Stivarga
Placebo
Demografische- en baseline ziektekarakteristieken waren vergelijkbaar tussen de Stivarga- en de placebobehandelde groep en zijn hieronder voor alle 573 gerandomiseerde patiënten aangegeven:
- Mediane leeftijd: 63 jaar
- Man: 88%
- Blanke bevolkingsgroep: 36%, Aziatisch: 41%
- ECOG-prestatiestatus (PS) van 0: 66% of ECOG PS van 1: 34%
- Child-Pugh A: 98%, Child-Pugh B: 2%
Etiologie omvatte hepatitis B (38%), hepatitis C (21%), Niet-alcoholische steatohepatitis (NASH,
7%)
Afwezigheid van zowel macroscopische vasculaire invasie en extra-hepatische tumorspreiding:
19%
- Barcelona Clinic Liver Cancer (BCLC) stadium B: 13%; BCLC stadium C: 87%
- Loco-regionale transarteriële embolisatie of chemo-infusieprocedures: 61%
- Radiotherapie voorafgaand aan regorafenib behandeling: 15%
- Mediane behandelduur van sorafenib behandeling: 7,8 maanden
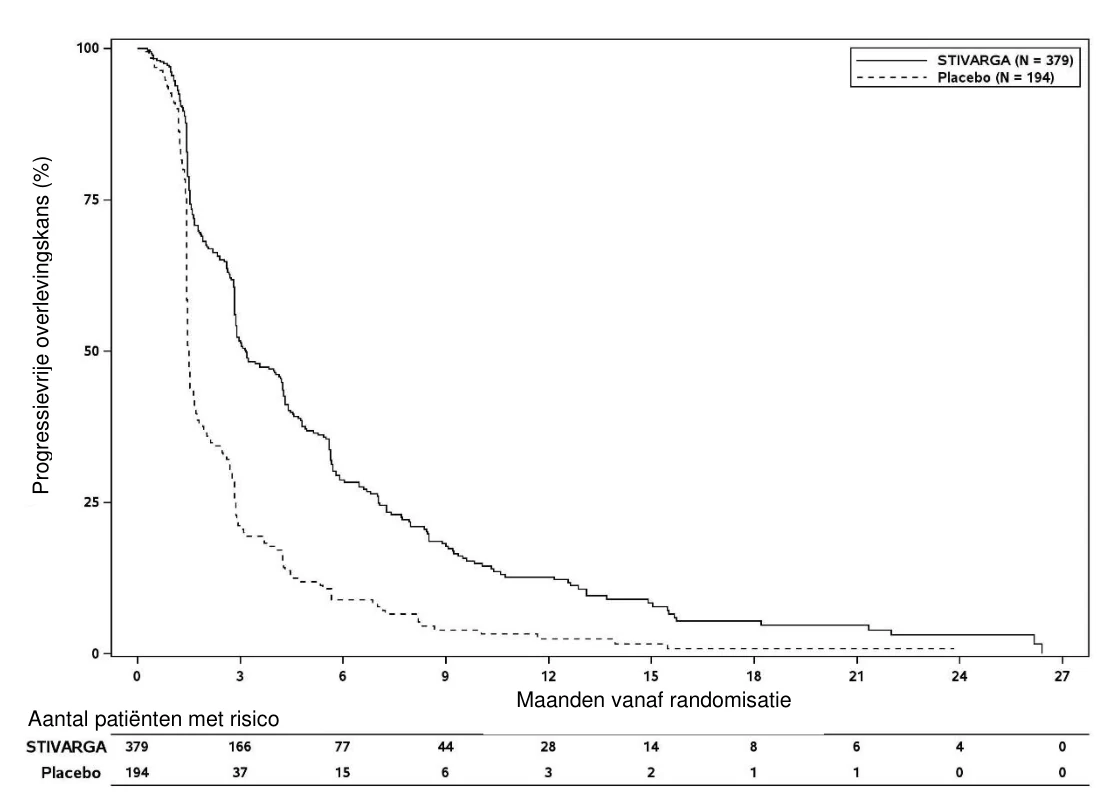
De toevoeging van Stivarga aan BSC resulteerde in een statistisch significante verbetering in OS in vergelijking met placebo plus BSC, met een hazardratio van 0,624 [95% BI 0,498; 0,782], p=0,000017 met gestratificeerde log-ranktoets, en een mediane OS van 10,6 maanden vs. 7,8 maanden (zie Tabel 7 en Figuur 4).
Tabel 7: Werkzaamheidsgegevens uit de RESORCE-studie
| Werkzaamheids-parameter | Hazardratio* (95% BI) | P-waarde (eenzijdig) | Mediaan (95% BI) | |
| Stivarga plus BSC§ (N=379) | Placebo plus BSC§ (N=194) | |||
| OS | 0,624 (0,498; 0,782) | 0,000017 | 10,6 maanden (9,1; 12,1) | 7,8 maanden (6,3; 8,8) |
| PFS** | 0,453 (0,369; 0,555) | <0,000001 | 3,1 maanden (2,8; 4,2) | 1,5 maanden (1,4; 1,6) |
| TTP** | 0,439 (0,355; 0,542) | <0,000001 | 3,2 maanden (2,9; 4,2) | 1,5 maanden (1,4; 1,6) |
| Percentages | ||||
| ORR**# | n.v.t. | 0,003650 | 11% | 4% |
| DCR**# | n.v.t. | <0,000001 | 65% | 36% |
§ Beste ondersteunende zorg
* Hazardratio < 1 is ten gunste van Stivarga
** op basis van de beoordeling van de tumorrespons door de onderzoeker met de gewijzigde
RECIST
# Responspercentage (complete of gedeeltelijke respons), DCR (patiënten met complete respons, partiële respons of stabiele ziekte behouden gedurende 6 weken)
Figuur 4: Kaplan-Meiercurves van de OS
Figuur 5: Kaplan-Meiercurves van de PFS (mRECIST)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Stivarga in alle subgroepen van pediatrische patiënten voor de behandeling van adenocarcinoom van het colon en rectum, gastro-intestinale 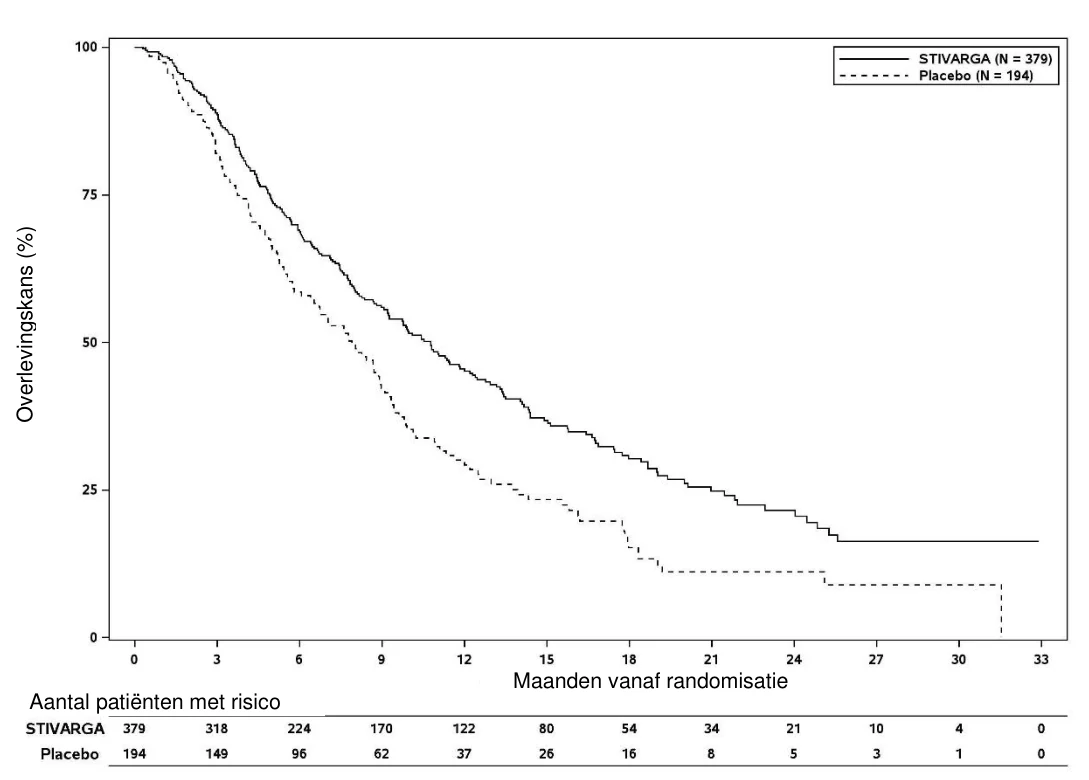
 stromale tumoren en hepatocellulair carcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
In een multicenter, gerandomiseerd, gecontroleerd open-label onderzoek (CT3-gedeelte van het FaR-RMS-onderzoek) werden de veiligheid en werkzaamheid van regorafenib in combinatie met vincristine en irinotecan (VIRR) vergeleken met de standaardtherapie met vincristine, irinotecan en temozolomide (VIRT) bij patiënten met een eerste of latere relaps van rabdomyosarcoom. Na beoordeling van de gegevens van 103 patiënten, onder wie 84 pediatrische patiënten van 6 maanden tot 18 jaar oud, werd de rekrutering voor het onderzoek bij de eerste tussentijdse futiliteitsanalyse gestaakt, zonder formele evaluatie van het primaire eindpunt, namelijk de voorvalvrije overleving (EFS) na 1 jaar. De futiliteitsgrens werd bereikt (EFS HR >1), wat wijst op een lage waarschijnlijkheid dat VIRR de in het protocol gedefinieerde superioriteit van 15% ten opzichte van VIRT zou bereiken.
5.2 Farmacokinetische eigenschappen
Absorptie
Ongeveer 3 tot 4 uur na een enkelvoudige orale dosis van 160 mg regorafenib, gegeven als 4 tabletten met elk 40 mg, bereikt regorafenib gemiddelde piekplasmaconcentraties van ongeveer 2,5 mg/l. Na enkelvoudige doses van 60 mg of 100 mg was de gemiddelde relatieve biologische beschikbaarheid van tabletten in vergelijking met een drank respectievelijk 69% en 83%.
De concentraties regorafenib en de belangrijkste farmacologisch actieve metabolieten (M-2 en M-5) waren het hoogst bij toediening na een vetarm (licht) ontbijt, in vergelijking met toediening na een vetrijk ontbijt of in nuchtere toestand. De blootstelling aan regorafenib was met 48% toegenomen bij toediening met een vetrijk ontbijt en met 36% bij toediening met een vetarm ontbijt, in vergelijking met toediening in nuchtere toestand. De blootstelling aan de metabolieten M-2 (N-oxide) en M-5 (N-oxide en N-demethyl) is hoger wanneer regorafenib wordt gegeven met een vetarm ontbijt en lager wanneer het met een vetrijk ontbijt wordt gegeven dan wanneer het in nuchtere toestand wordt gegeven.
Distributie
Plasmaconcentratie-tijdprofielen lieten zowel voor regorafenib als voor de belangrijkste circulerende metabolieten meerdere pieken zien over het doseringsinterval van 24 uur. Deze pieken worden toegeschreven aan enterohepatische kringloop. De in vitro eiwitbinding van regorafenib aan humane plasma-eiwitten is hoog (99,5%). De in vitro eiwitbinding van M-2 en M-5 is hoger (respectievelijk 99,8% en 99,95%) dan die van regorafenib. De metabolieten M-2 en M-5 zijn zwakke substraten van P-gp. Metaboliet M-5 is een zwak BCRP-substraat.
Biotransformatie
Regorafenib wordt voornamelijk in de lever gemetaboliseerd, door CYP3A4-gemedieerde oxidatief metabolisme en door UGT1A9-gemedieerde glucuronidering. Er zijn twee belangrijke en zes minder belangrijke metabolieten van regorafenib in plasma geïdentificeerd. De belangrijkste circulerende metabolieten van regorafenib in humaan plasma zijn M-2 (N-oxide) en M-5 (N-oxide en N-demethyl). Deze metabolieten zijn farmacologisch actief en komen bij steady-state in dezelfde concentraties voor als regorafenib. M-2 wordt verder gemetaboliseerd door een CYP3A4-gemedieerd oxidatief metabolisme, en door UGT1A9-gemedieerde glucuronidering.
De metabolieten kunnen worden gereduceerd of gehydrolyseerd door de microbiële flora in de gastro-intestinale tractus, waardoor de niet-geconjugeerde werkzame stof en metabolieten opnieuw kunnen worden geresorbeerd (enterohepatische kringloop).
Eliminatie
Na orale toediening varieert de gemiddelde eliminatiehalfwaardetijd in plasma voor regorafenib en zijn metaboliet M-2 in verschillende onderzoeken van 20 tot 30 uur. De gemiddelde eliminatiehalfwaardetijd voor de metaboliet M-5 is ongeveer 60 uur (variërend van 40 tot 100 uur). Ongeveer 90% van de radioactieve dosis werd binnen 12 dagen na toediening teruggewonnen, waarbij ongeveer 71% van de dosis via de feces werd uitgescheiden (47% als onveranderde verbinding, 24% als metabolieten) en ongeveer 19% van de dosis via de urine als glucuroniden werd uitgescheiden. De uitscheiding van glucuroniden via de urine daalde bij steady-state onder de 10%. De onveranderde verbinding die via de feces werd uitgescheiden kan afkomstig zijn van afbraak van glucuroniden of reductie van metaboliet M-2 (N-oxide) in de darmen en van niet-geresorbeerd regorafenib. M-5 kan in het maag-darmkanaal door microbiële darmflora worden gereduceerd tot M-4, zodat M-4 opnieuw kan worden geresorbeerd (enterohepatische circulatie). M-5 wordt uiteindelijk, via M-4, als M-6 (carboxylzuur) uitgescheiden in de feces.
Lineariteit/non-lineariteit
Systemische blootstelling aan regorafenib bij steady-state stijgt bij doses tot maximaal 60 mg evenredig met de dosis, en bij doses hoger dan 60 mg minder dan evenredig met de dosis. Accumulatie van regorafenib bij steady-state leidt tot een ongeveer tweevoudige verhoging van de plasmaconcentraties, die consistent is met de eliminatiehalfwaardetijd en de doseringsfrequentie. Bij steady-state bereikt regorafenib na orale toediening van 160 mg regorafenib gemiddelde piekplasmaconcentraties van ongeveer 3,9 mg/l (8,1 micromolair) en de piek-tot-dalverhouding van de gemiddelde plasmaconcentraties is lager dan 2.
Beide metabolieten, M-2 en M-5, vertonen een niet-lineaire accumulatie, die veroorzaakt zou kunnen worden door enterohepatische hercirculatie of door verzadiging van de UGT1A9-route. Hoewel de plasmaconcentraties van M-2 en M-5 na een enkelvoudige dosis regorafenib veel lager zijn dan die van de oorspronkelijke verbinding, zijn de plasmaconcentraties van M-2 en M-5 bij steady-state vergelijkbaar met die van regorafenib.
Leverfunctiestoornis
De blootstelling aan regorafenib en de metabolieten M-2 en M-5 is bij patiënten met milde leverfunctiestoornis (Child-Pugh A) vergelijkbaar met die bij patiënten met een normale leverfunctie. Een beperkte hoeveelheid gegevens van patiënten met matige leverfunctiestoornis (Child-Pugh B) wijst op een ongeveer even hoge blootstelling bij deze patiënten als bij patiënten met een normale leverfunctie na een enkelvoudige dosis van 100 mg regorafenib. Er zijn geen gegevens beschikbaar van patiënten met Child-Pugh C (ernstige) leverfunctiestoornis. Regorafenib wordt voornamelijk via de lever gemetaboliseerd, en de blootstelling zou in deze patiëntgroep verhoogd kunnen zijn.
Nierfunctiestoornis
Beschikbare klinische gegevens en op fysiologie gebaseerde farmacokinetische modellering wijzen op vergelijkbare steady-state blootstelling aan regorafenib en de metabolieten, M-2 en M-5, bij patiënten met milde of matige nierfunctiestoornis en bij patiënten met een normale nierfunctie. Bij patiënten met een ernstige nierfunctiestoornis was de regorafenib blootstelling vergelijkbaar met die bij patiënten met een normale nierfunctie, terwijl de blootstelling aan M-2 en M-5 met ongeveer 30% verminderd was bij steady state, maar dit wordt niet als klinisch relevant gezien. De farmacokinetiek van regorafenib is niet onderzocht bij patiënten met nierziekte in het laatste stadium. Op fysiologie gebaseerde farmacokinetische modellering voorspelt echter geen enkele relevante verandering in de blootstelling bij deze patiënten
Ouderen
De leeftijd had in het onderzochte leeftijdsbereik (29 – 85 jaar) geen invloed op de farmacokinetiek van regorafenib.
Geslacht
De farmacokinetiek van regorafenib wordt niet beïnvloed door het geslacht.
Etnische verschillen
De blootstelling aan regorafenib onder verschillende Aziatische bevolkingsgroepen (Chinese, Japanse, Koreaanse) valt binnen dezelfde range als de blootstelling die bij de blanke bevolkingsgroep werd gezien.
Cardiale elektrofysiologie / verlenging QT-interval
Er werd geen QTc-verlengend effect waargenomen bij steady-state na toediening van 160 mg regorafenib in een voor dit doel opgezet QT-onderzoek onder mannelijke en vrouwelijke oncologische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Systemische toxiciteit
Bij muizen, ratten en honden werden na herhaalde toediening bijwerkingen waargenomen in een aantal organen, vooral in de nieren, de lever, het spijsverteringskanaal, de schildklier, het lymfo-/hematopoëtisch stelsel, het endocriene stelsel, het voortplantingsstelsel en de huid. Een licht verhoogde incidentie van verdikking van de atrioventriculaire hartkleppen werd gezien in het 26 weken durende toxiciteitsonderzoek met herhaalde toediening bij ratten. Dit kan zijn veroorzaakt door versnelling van een leeftijdsgerelateerd fysiologisch proces. Deze effecten traden op bij systemische blootstellingen in het bereik van, of lager dan, de voorziene blootstelling bij mensen (op basis van AUC-vergelijking).
Veranderingen aan tanden en botten en bijwerkingen van het voortplantingsstelsel waren duidelijker aanwezig bij jonge en groeiende dieren als ook bij juveniele ratten en wijzen op een potentieel risico voor kinderen en adolescenten.
Reproductie- en ontwikkelingstoxiciteit
Er is geen specifiek onderzoek naar de vruchtbaarheid uitgevoerd. Er dient echter rekening te worden gehouden met in potentie een negatieve invloed van regorafenib op de mannelijke en vrouwelijke voortplanting, op basis van morfologische veranderingen in de testes, ovaria en uterus die zijn waargenomen na herhaalde toediening aan ratten en honden bij blootstellingen lager dan de voorziene blootstelling bij mensen (op basis van AUC-vergelijking). De waargenomen veranderingen waren slechts ten dele reversibel.
Er is een effect van regorafenib aangetoond op de intra-uteriene ontwikkeling bij konijnen, bij blootstellingen lager dan de voorziene blootstelling bij mensen (op basis van AUC-vergelijking). De belangrijkste bevindingen bestonden uit misvormingen van de urinewegen, het hart en de belangrijkste bloedvaten, en het skelet.
Genotoxiciteit en carcinogeniteit
Testen met standaardassays in vitro en in vivo bij muizen duiden niet op een genotoxisch potentieel van regorafenib.
Environmental Risk Assessment (ERA)
Environmental risk assessment studies hebben aangetoond dat regorafenib het potentieel heeft om persistent, bioaccumulatief en toxisch voor het milieu te zijn en een risico kan vormen voor het oppervlaktewater en het sediment (zie rubriek 6.6).
Er is geen onderzoek verricht naar het carcinogene potentieel van regorafenib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Cellulose, microkristallijn
Crosscarmellosenatrium
Magnesiumstearaat
Povidon (K-25)
Siliciumdioxide, colloïdaal watervrij
Filmomhulling
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Lecithine (afkomstig van soja)
Macrogol 3350
Polyvinylalcohol, partieel gehydrolyseerd
Talk
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
Het is aangetoond dat het geneesmiddel nadat de fles eenmaal is geopend nog gedurende 7 weken stabiel is. Daarna mag het geneesmiddel niet meer gebruikt worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht. De fles zorgvuldig gesloten houden.
6.5 Aard en inhoud van de verpakking
Witte, ondoorschijnende fles van HDPE, afgesloten met een schroefdop met afsluitende inleg van PP/PP (polypropyleen) en een droogmiddel met een moleculaire zeef.
Elke fles bevat 28 filmomhulde tabletten.
Verpakkingsgrootten
Verpakking met 28 filmomhulde tabletten.
Verpakking met 84 (3 flessen met 28) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het droogmiddel in de fles laten.
Dit geneesmiddel kan een risico vormen voor het milieu (zie rubriek 5.3). Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/858/001
EU/1/13/858/002
9. DATUM EERSTE VERGUNNINGVERLENING//VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 augustus 2013
Datum van laatste verlenging: 22 mei 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.