


SmPC (samenvatting van de productkenmerken) - Fruzaqla
1. NAAM VAN HET GENEESMIDDEL
FRUZAQLA 1 mg, harde capsules
FRUZAQLA 5 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
FRUZAQLA 1 mg, harde capsules
Elke harde capsule bevat 1 mg fruquintinib.
Hulpstoffen met bekend effect
Elke harde capsule van 1 mg bevat 0,0247 mg tartrazine (E102) en 0,0004 mg zonnegeel FCF (E110) als kleurstoffen.
FRUZAQLA 5 mg, harde capsules
Elke harde capsule bevat 5 mg fruquintinib.
Hulpstof met bekend effect
Elke harde capsule van 5 mg bevat 0,1829 mg Allura rood AC (E129) als kleurstof.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
FRUZAQLA 1 mg, harde capsules
Ondoorzichtige, harde gelatine capsule, maat 3 (lengte ongeveer 16 mm), met een gele bovenste helft en een witte onderste helft, bedrukt met ‘HM013’ boven ‘1mg’ in zwarte inkt.
FRUZAQLA 5 mg, harde capsules
Ondoorzichtige, harde gelatine capsule, maat 1 (lengte ongeveer 19 mm), met een rode bovenste helft en een witte onderste helft, bedrukt met ‘HM013’ boven ‘5mg’ in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
FRUZAQLA als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met gemetastaseerd colorectaal carcinoom (mCRC) die eerder zijn behandeld met beschikbare standaardbehandelingen, waaronder chemotherapie op basis van fluoropyrimidine, oxaliplatine en irinotecan, VEGF-remmers en EGFR-remmers en die ziekteprogressie hebben met, of intolerant zijn voor behandeling met trifluridine-tipiracil of regorafenib.
4.2 Dosering en wijze van toediening
Behandeling met FRUZAQLA moet worden gestart door een arts met ervaring in het toedienen van antikankerbehandeling.
Dosering
De aanbevolen dosering fruquintinib is 5 mg (1 capsule van 5 mg) eenmaal per dag, elke dag op ongeveer hetzelfde tijdstip, gedurende 21 opeenvolgende dagen, gevolgd door een rustperiode van 7 dagen, waarmee een volledige cyclus uit 28 dagen bestaat.
Duur van de behandeling
De behandeling met fruquintinib moet worden voortgezet tot ziekteprogressie of totdat onaanvaardbare toxiciteit optreedt.
Gemiste doses of braken
Wanneer een dosis minder dan 12 uur wordt vergeten, moet deze worden ingenomen en moet de volgende dosis volgens het schema worden ingenomen.
Wanneer een dosis meer dan 12 uur wordt vergeten, moet deze worden overgeslagen en moet de volgende dosis volgens het schema worden ingenomen.
Als een patiënt braakt na het innemen van een dosis, mag de patiënt de dosis niet herhalen op dezelfde dag, maar moet de gebruikelijke dosering volgens voorschrift worden hervat op de volgende dag.
Dosisaanpassingen bij bijwerkingen
De dosering moet worden aangepast op basis van de veiligheid en verdraagbaarheid. Fruquintinib moet permanent worden gestaakt bij patiënten die niet in staat zijn om een dosering van 3 mg eenmaal per dag te verdragen. Het aanbevolen schema voor dosisverlaging bij bijwerkingen wordt weergegeven in tabel 1.
Tabel 1: Aanbevolen schema voor dosisverlaging van FRUZAQLA
| Schema voor dosisverlaging | Dosering en frequentie | Aantal en sterkte van capsules |
| Eerste dosisverlaging | 4 mg eenmaal per dag | Vier capsules van 1 mg eenmaal per dag |
| Tweede dosisverlaging | 3 mg eenmaal per dag | Drie capsules van 1 mg eenmaal per dag |
De aanbevolen dosisaanpassingen bij bijwerkingen worden weergegeven in tabel 2.
Tabel 2: Aanbevolen dosisaanpassing van FRUZAQLA bij bijwerkingen
| Bijwerking | Ernst1 | Dosisaanpassing |
| Hypertensie | Graad 3 |
Als de patiënt nog steeds hypertensie graad 3 heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. |
| Graad 4 | Staak de behandeling permanent. | |
| Bloedingsvoorvallen | Graad 2 |
Als de patiënt nog steeds bloedingsvoorvallen graad 2 heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. |
| Graad ≥ 3 | Staak de behandeling permanent. | |
| Proteïnurie | ≥ 2 g/24 uur |
Als de patiënt nog steeds proteïnurie ≥ 2 g/24 uur heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. Staak de behandeling permanent bij nefrotisch syndroom. |
| Bijwerking | Ernst1 | Dosisaanpassing |
Afwijkende leverfunctietesten | Afwijkende leverfunctietesten van graad 2 of 3 |
Als de patiënt nog steeds afwijkende leverfunctietesten graad 2 of graad 3 heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. |
Verhoging van graad ≥ 2 (> 3 x ULN) van alanine-aminotransferase (ALAT) of aspartaataminotransferase (ASAT) met gelijktijdige verhoging van totaal bilirubine > 2 x ULN in afwezigheid van cholestase; afwijkende leverfunctietesten van graad 4 | Staak de behandeling permanent. | |
| Palmoplantair erytrodysesthesie-syndroom (PPES) | Graad 2 |
|
| Graad 3 |
Als de patiënt nog steeds PPES graad 3 heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. | |
| Andere bijwerkingen | Graad 3 |
Als de patiënt nog steeds andere bijwerkingen graad 3 heeft na het gebruik van 3 mg per dag, staak de behandeling dan permanent. |
| Graad 4 | Staak de behandeling. Overweeg het hervatten van de behandeling met een verlaagde dosis zoals aangegeven in tabel 1 als de toxiciteit herstelt tot graad 1 of tot de begintoestand en het potentiële voordeel opweegt tegen de risico’s. |
| Bijwerking | Ernst1 | Dosisaanpassing |
1 Geclassificeerd volgens de ‘National Cancer Institute Common Terminology Criteria for Adverse Events’ versie 5.0 (NCI CTCAE v5).
Speciale patiëntengroepen
Verminderde nierfunctie
Er is geen dosisaanpassing nodig voor patiënten met een licht, matig of ernstig verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing vereist voor patiënten met een licht of matig verminderde leverfunctie (zie rubriek 5.2).
FRUZAQLA wordt niet aanbevolen voor gebruik bij patiënten met een ernstig verminderde leverfunctie, omdat FRUZAQLA bij deze populatie niet is onderzocht.
Ouderen
Er is geen dosisaanpassing vereist bij patiënten van 65 jaar of ouder.
Pediatrische patiënten
Er is geen relevante toepassing van FRUZAQLA bij pediatrische patiënten voor de indicatie gemetastaseerd colorectaal carcinoom.
Wijze van toediening
FRUZAQLA is bestemd voor oraal gebruik.
De capsules kunnen met of zonder voedsel worden ingenomen en moeten in hun geheel worden doorgeslikt.
De capsules mogen niet worden gekauwd, opgelost of geopend, omdat de mogelijke effecten van deze veranderingen niet bekend zijn.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertensie
Hypertensie, inclusief hypertensieve crisis, is gemeld bij patiënten die werden behandeld met fruquintinib (zie rubriek 4.8). Reeds bestaande hypertensie moet worden gemonitord en adequaat worden gecontroleerd in overeenstemming met standaard medische praktijken, voordat behandeling met fruquintinib wordt gestart.
Hypertensie moet medisch worden behandeld met antihypertensiva en de dosis fruquintinib moet indien nodig worden aangepast (zie rubriek 4.2). Fruquintinib moet permanent worden gestaakt bij hypertensie die niet onder controle is met antihypertensieve behandeling of bij patiënten met een hypertensieve crisis.
Bloedingsvoorvallen
Bloedingsvoorvallen zijn gemeld bij patiënten die werden behandeld met fruquintinib, waaronder voorvallen in het maag-darmstelsel (zie rubriek 4.8). Ernstige en soms fatale bloedingen zijn gemeld bij patiënten na behandeling met fruquintinib.
Hematologische en stollingsprofielen moeten worden gemonitord in overeenstemming met de standaard medische praktijken bij patiënten met een bloedingsrisico, inclusief patiënten die worden behandeld met antistollingsmiddelen of andere gelijktijdige geneesmiddelen die het risico op een bloeding verhogen. In geval van een ernstige bloeding waarvoor onmiddellijke medische interventie noodzakelijk is, moet fruquintinib permanent worden gestaakt (zie rubriek 4.2).
Gastro-intestinale perforatie
Voorvallen van gastro-intestinale perforatie, waaronder fatale voorvallen, zijn gemeld bij patiënten die werden behandeld met fruquintinib (zie rubriek 4.8).
Symptomen van gastro-intestinale perforatie moeten periodiek worden gecontroleerd tijdens de behandeling met fruquintinib.
Fruquintinib moet permanent worden gestaakt bij patiënten bij wie een gastro-intestinale perforatie optreedt.
Proteïnurie
Voorvallen van proteïnurie zijn opgetreden bij patiënten die werden behandeld met fruquintinib.
Proteïnurie moet voorafgaand aan de start en tijdens de behandeling met fruquintinib worden gecontroleerd in overeenstemming met de standaard medische praktijken. Als met een urinestrip proteïnurie van ≥ 2 g/24 uur wordt waargenomen, kunnen dosisonderbrekingen, -aanpassingen of staken van de behandeling noodzakelijk zijn. Fruquintinib moet permanent worden gestaakt bij patiënten bij wie nefrotisch syndroom optreedt (zie rubriek 4.2).
Palmoplantair erytrodysesthesiesyndroom (PPES)
PPES is de vaakst gemelde dermatologische bijwerking (zie rubriek 4.8).
Als huidreacties van graad ≥ 2 worden waargenomen, kunnen dosisonderbrekingen, -aanpassingen of staken van de behandeling noodzakelijk zijn (zie rubriek 4.2).
Posterieur reversibel encefalopathiesyndroom (PRES)
PRES is gemeld bij 1 patiënt (0,1%) die werd behandeld met fruquintinib in klinische onderzoeken (zie ook rubriek 4.8). PRES is een zeldzame neurologische aandoening die zich kan presenteren met hoofdpijn, insulten, lethargie, verwardheid, veranderde geestelijke vermogens, blindheid en andere visuele en neurologische stoornissen, met of zonder bijkomende hypertensie. Voor de diagnose PRES is bevestiging vereist door beeldvorming van de hersenen, bij voorkeur met MRI (beeldvorming met magnetische resonantie). Bij patiënten bij wie PRES optreedt, wordt staken van fruquintinib aanbevolen, samen met behandeling van hypertensie en ondersteunende medische zorg voor andere symptomen,
Vertraagde wondgenezing
Vertraagde wondgenezing is gemeld bij 1 patiënt (0,1%) die werd behandeld met fruquintinib in klinische onderzoeken.
Patiënten wordt aanbevolen om de behandeling met fruquintinib ten minste 2 weken voorafgaand aan een operatie te onderbreken. Fruquintinib mag niet eerder dan 2 weken na de operatie worden hervat, zoals klinisch geïndiceerd wanneer er bewijs is voor toereikende wondgenezing.
Arteriële en veneuze trombo-embolische voorvallen
Het wordt aanbevolen om het starten van behandeling met fruquintinib te vermijden bij patiënten met een voorgeschiedenis van trombo-embolische voorvallen (waaronder diepveneuze trombose en longembolie) in de afgelopen 6 maanden of bij patiënten met een voorgeschiedenis van beroerte en/of transiënte ischemische aanval in de afgelopen 12 maanden. Als er een vermoeden bestaat van arteriële trombose, moet fruquintinib direct worden gestaakt.
Hulpstoffen
Fruquintinib 1 mg capsules bevatten tartrazine (E102) en zonnegeel FCF (E110), wat allergische reacties kan veroorzaken.
Fruquintinib 5 mg capsules bevatten Allura rood AC (E129), wat allergische reacties kan veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op de farmacokinetiek van fruquintinib
CYP3A-inductoren
Gelijktijdige toediening van fruquintinib met 600 mg rifampicine (een sterke CYP3A-inductor) eenmaal per dag, verlaagde de AUCinf van fruquintinib met 65% en verlaagde de Cmax met 12%. Het gelijktijdig gebruik van fruquintinib met sterke en matige CYP3A-inductoren moet worden vermeden.
CYP3A-remmers
Gelijktijdige toediening van fruquintinib met 200 mg itraconazol (een sterke CYP3A-remmer) tweemaal per dag, leidde niet tot klinisch betekenisvolle veranderingen in de oppervlakte onder de plasmaconcentratie-tijdcurve (AUC) en Cmax van fruquintinib. Er is geen dosisaanpassing van fruquintinib nodig bij gelijktijdig gebruik met CYP3A-remmers.
Antacida
Gelijktijdige toediening van fruquintinib met 40 mg rabeprazol (een protonpompremmer) eenmaal per dag leidde niet tot klinisch betekenisvolle veranderingen in de AUC van fruquintinib. Er is geen dosisaanpassing van fruquintinib nodig bij gelijktijdig gebruik van antacida.
Effect van fruquintinib op de farmacokinetiek van andere geneesmiddelen
Geneesmiddelen die een substraat zijn van P-glycoproteïne (P-gp)
Gelijktijdige toediening van een enkelvoudige dosis van 150 mg dabigatranetexilaat (een P-gp-substraat) met een enkelvoudige dosis van 5 mg fruquintinib verlaagde de AUC van dabigatran met 9%. Er wordt geen dosisaanpassing aanbevolen voor P-gp-substraten bij gelijktijdig gebruik met fruquintinib.
Geneesmiddelen die een substraat zijn van het borstkankerresistentie-eiwit (‘breast cancer resistance protein’ (BCRP))
Gelijktijdige toediening van een enkelvoudige dosis van 10 mg rosuvastatine (een BCRP-substraat) met een enkelvoudige dosis van 5 mg fruquintinib verlaagde de AUC van rosuvastatine met 19%. Er wordt geen dosisaanpassing aanbevolen voor BCRP-substraten bij gelijktijdig gebruik met fruquintinib.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moet worden geadviseerd om uiterst effectieve anticonceptie te gebruiken tijdens de behandeling met fruquintinib en tot ten minste 2 weken na de laatste dosis.
Zwangerschap
Er zijn geen klinische gegevens beschikbaar over het gebruik van fruquintinib bij zwangere vrouwen.
Gebaseerd op het werkingsmechanisme kan fruquintinib mogelijk schadelijk zijn voor de foetus. Uit dieronderzoek is reproductietoxiciteit gebleken, waaronder foetale misvormingen (zie rubriek 5.3). FRUZAQLA mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met fruquintinib noodzakelijk maakt.
Als fruquintinib wordt gebruikt tijdens de zwangerschap of als de patiënt zwanger wordt tijdens de behandeling, moet de patiënt worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het veilig gebruik van fruquintinib tijdens borstvoeding is niet vastgesteld. Het is niet bekend of fruquintinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Er zijn geen gegevens uit dieronderzoek over de uitscheiding van fruquintinib in dierlijke melk. Risico voor met moedermelk gevoede pasgeborenen/zuigelingen kan niet worden uitgesloten.
Borstvoeding moet worden gestaakt tijdens behandeling en gedurende 2 weken na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van fruquintinib op de vruchtbaarheid bij mensen. De resultaten van dieronderzoek geven aan dat fruquintinib een negatieve invloed zou kunnen hebben op de vruchtbaarheid bij mannen en vrouwen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fruquintinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er kan vermoeidheid ontstaan na toediening van fruquintinib (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn hypertensie (49,3%), anorexie (35,6%), proteïnurie (35,5%), PPES (34,6%), hypothyreoïdie (32,4%), dysfonie (28,6%), diarree (26,3%) en asthenie (24,5%).
De vaakst voorkomende bijwerkingen van graad ≥ 3 zijn hypertensie (19,1%) en PPES (8,3%).
De vaakst voorkomende ernstige bijwerkingen zijn gastro-intestinale bloeding (1,5%), pneumonie (1,5%), hypertensie (1,5%) en gastro-intestinale perforatie (1,3%).
De frequentie van staken van de behandeling wegens bijwerkingen is 7,6%. De vaakst voorkomende bijwerking die leidt tot staken van de behandeling is proteïnurie (1,6%).
De frequentie van dosisverlaging wegens bijwerkingen is 20,5%. De vaakst voorkomende bijwerkingen die leiden tot een dosisverlaging zijn PPES (6,4%), hypertensie (3,7%) en proteïnurie (3,4%).
Lijst met bijwerkingen in tabelvorm
De frequenties van bijwerkingen zijn gebaseerd op samengevoegde gegevens uit klinische onderzoeken met 911 patiënten met eerder behandelde mCRC. Patiënten werden blootgesteld aan ten minste 1 dosis (5 mg) fruquintinib als monotherapie (5 mg eenmaal per dag, 3 weken behandeling/1 week geen behandeling) gedurende een mediaan van 3,68 maanden.
Bijwerkingen van fruquintinib die zijn gemeld tijdens klinische onderzoeken of in de postmarketingomgeving worden vermeld in tabel 3 volgens MedDRA systeem/orgaanklasse en per frequentie. Binnen elke systeem/orgaanklasse worden de bijwerkingen gerangschikt op frequentie, met de vaakst voorkomende bijwerkingen eerst. Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); en frequentie niet bekend (kan met de beschikbare postmarketinggegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen die zijn gemeld bij patiënten met mCRC die zijn behandeld met fruquintinib (N = 911)
| Systeem/orgaanklasse | Frequentiecategorie | Bijwerkingen alle graden |
| Infecties en parasitaire aandoeningen | Vaak | Pneumonie Bovenste-luchtweginfectie1 Bacteriële infecties2 |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie3 |
| Vaak | Leukopenie4 Neutropenie5 | |
| Endocriene aandoeningen | Zeer vaak | Hypothyreoïdie6 |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Anorexie7 |
| Vaak | Hypokaliëmie | |
| Zenuwstelselaandoeningen | Soms | Posterieur reversibel encefalopathiesyndroom* |
| Bloedvataandoeningen | Zeer vaak | Hypertensie8 |
| Niet bekend | Aortadissectie† | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dysfonie9 |
| Vaak | Bloedneus Keelpijn10 | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Stomatitis11 |
| Vaak | Gastro-intestinale bloeding12 Gastro-intestinale perforatie13 Pancreasenzymen verhoogd14 Orale pijn15 | |
| Soms | Pancreatitis16 | |
| Lever- en galaandoeningen | Zeer vaak | Aspartaataminotransferase verhoogd Totaal bilirubine verhoogd17 Alanine-aminotransferase verhoogd |
| Systeem/orgaanklasse | Frequentiecategorie | Bijwerkingen alle graden |
| Soms | Cholecystitis18 | |
Huid- en onderhuidaandoeningen | Zeer vaak | Palmoplantair erytrodysesthesiesyndroom |
| Vaak | Rash19 | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Skeletspierongemak20 Artralgie |
Nier- en urinewegaandoeningen | Zeer vaak | Proteïnurie21 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Asthenie Vermoeidheid |
| Vaak | Slijmvliesontsteking | |
| Soms | Vertraagde wondgenezing*, 22 |
De veiligheidsgegevens zijn gebaseerd op alle patiënten met mCRC die ten minste 1 dosis (5 mg) fruquintinib als monotherapie hebben gekregen (5 mg eenmaal per dag, 3 weken behandeling/1 week geen behandeling) in de volgende samengevoegde onderzoeken: 2012-013-00CH1; 2013-013-00CH1/FRESCO; 2019-013-GLOB1/FRESCO-2 inclusief het open-label Japanse ‘lead-in’ veiligheidscohort; 2009-013-00CH1; 2012-013-00CH3; 2015-013-00US1. *Gemeld tijdens klinisch onderzoek en in de postmarketingomgeving.
†Gemeld in de postmarketingomgeving.
De volgende termen staan voor een groep gerelateerde voorvallen die een medisch aandoening omschrijven in plaats van een enkelvoudig voorval:
1 Bovenste-luchtweginfectie omvat nasofaryngitis, faryngitis, bovenste-luchtweginfectie
2 Bacteriële infecties omvatten asymptomatische bacteriurie, bacteriële infectie, bacteriurie, cellulitis, clostridium difficile-colitis, clostridium difficile-infectie, enterobacter-sepsis, escherichia urineweginfectie, folliculitis, furunkel, paronychia, streptokokkenfaryngitis, streptokokkenbacteriëmie, bacteriële urineweginfectie, urineweginfectie door stafylokokken 3 Trombocytopenie omvat verlaagd aantal bloedplaatjes, trombocytopenie
4 Leukopenie omvat leukopenie, verlaagd aantal witte bloedcellen
5 Neutropenie omvat neutropenie, verlaagd aantal neutrofielen
6 Hypothyreoïdie omvat verhoogd thyreoïdstimulerend hormoon in het bloed, hypothyreoïdie 7 Anorexie omvat verminderde eetlust, gewichtsverlies
8 Hypertensie omvat verhoogde diastolische bloeddruk, verhoogde bloeddruk, diastolische hypertensie, hypertensie, hypertensieve crisis
9 Dysfonie omvat afonie, dysfonie
10Keelpijn omvat laryngeaal ongemak, laryngeale pijn, orofaryngeaal ongemak, orofaryngeale pijn 11Stomatitis omvat afte, gingivale ulceratie, mondulceratie, stomatitis, tongulceratie
12Gastro-intestinale bloeding omvat anale bloeding, anastomosebloeding, maagbloeding, gastro‑intestinale bloeding, bloed in ontlasting, hemorroïdenbloeding, intestinale bloeding, bloeding van onderste deel van maag-darmkanaal, rectale bloeding, bloeding van bovenste deel van maag-darmkanaal
13Gastro-intestinale perforatie omvat maagperforatie, maagulcusperforatie, gastro-intestinale perforatie, intestinale perforatie, dikkedarmperforatie, rectale perforatie, dunnedarmperforatie
14Pancreasenzymen verhoogd omvat verhoogd amylase, hyperamylasemie, hyperlipasemie, verhoogde lipase 15Orale pijn omvat gingivale pijn, orale pijn, tandpijn
16Pancreatitis omvat pancreatitis, acute pancreatitis
17Totaal bilirubine verhoogd omvat geconjugeerd bilirubine verhoogd, bilirubine in bloed verhoogd, niet-geconjugeerd bilirubine in bloed verhoogd, hyperbilirubinemie, geelzucht, cholestatische geelzucht
18Cholecystitis omvat cholecystitis, acute cholecystitis, infectieuze cholecystitis
19Rash omvat rash, erythemateuze rash, maculaire rash, maculopapuleuze rash, papuleuze rash, pruritische rash 20Skeletspierongemak omvat botpijn, spierspasmen, skeletspierstelselpijn van de borst, skeletspierstelselpijn, nekpijn, pijn in de ledematen
21Proteïnurie omvat albuminurie, urinair eiwit aanwezig, proteïnurie
22Vertraagde wondgenezing omvat vertraagde genezing, wonddehiscentie
Beschrijving van geselecteerde bijwerkingen
Gegevens voor de volgende geselecteerde bijwerkingen zijn gebaseerd op patiënten die ten minste 1 dosis (5 mg) fruquintinib (5 mg eenmaal per dag, 3 weken behandeling/1 week geen behandeling) hebben gekregen in drie gerandomiseerde, placebogecontroleerde onderzoeken (2012-013-00CH1; 2013-013-00CH1/FRESCO; 2019-013-GLOB1/FRESCO-2). De behandelrichtlijnen voor deze bijwerkingen worden beschreven in rubriek 4.4.
Hypertensie
Hypertensie werd gemeld bij 47,4% van de patiënten in de groep met fruquintinib. Ongeveer de helft van deze voorvallen trad op tijdens de eerste 2 weken na de start van de behandeling met fruquintinib. Voorvallen van hypertensie van graad ≥ 3 werden gemeld bij 18,4% van de patiënten in de groep met fruquintinib. De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 15 dagen (spreiding: 1 dag tot 7,6 maanden). Drie patiënten (0,4%) die werden behandeld met fruquintinib maakten een hypertensieve crisis door. De meerderheid van de voorvallen herstelde of verdween na dosisonderbreking of -verlaging, wat zich voordeed bij respectievelijk 3,1% en 3,7% van de patiënten. Bij 0,5% van de patiënten leidde hypertensie tot permanent staken van de behandeling.
Bloedingsvoorvallen
Bloedingsvoorvallen werden gemeld bij 26,5% van de patiënten in de groep met fruquintinib en 14,6% in de placebogroep. De meeste bloedingsvoorvallen bij patiënten die werden behandeld met fruquintinib waren licht tot matig ernstig (de incidentie van bloedingsvoorvallen van graad ≥ 3 was 2,0% in de groep met fruquintinib). De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 23 dagen (spreiding: 1 dag tot 9,8 maanden). Fatale bloedingen werden gemeld bij 0,5% van de patiënten in de groep met fruquintinib. De incidentie van bloedingsvoorvallen die leidden tot staken van de behandeling was 1,2%. De vaakst voorkomende bloedingsreacties waren gastro-intestinale bloeding (7%) en bloedneus (5,6%). Het vaakst gemelde ernstige bloedingsvoorval was gastro-intestinale bloeding, dat werd gemeld bij 1,5% van de patiënten in de groep met fruquintinib vergeleken met 0,5% in de placebogroep.
Gastro-intestinale perforatie
Voorvallen van gastro-intestinale perforatie werden gemeld bij 1,5% van de patiënten in de groep met fruquintinib. Fatale gastro-intestinale perforatie werd gemeld bij 0,1% van de patiënten die werden behandeld met fruquintinib. De vaakst voorkomende gastro-intestinale perforatie was intestinale perforatie (0,8%). De incidentie van voorvallen van gastro-intestinale perforatie die leidden tot staken van de behandeling was 1,0%.
Proteïnurie
Proteïnurie werd gemeld bij 32,9% van de patiënten in de groep met fruquintinib. De meeste voorvallen van proteïnurie bij patiënten die werden behandeld met fruquintinib waren licht tot matig ernstig (de incidentie van voorvallen van proteïnurie van graad ≥ 3 was 2,8% in de groep met fruquintinib). De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 28 dagen (spreiding: 6 dagen tot 1,3 jaar). De meeste voorvallen herstelden of verdwenen na dosisonderbreking of -verlaging. Bij 1,8% van de patiënten die werden behandeld met fruquintinib leidde proteïnurie tot permanent staken van de behandeling.
Palmoplantair erytrodysesthesiesyndroom (PPES)
Palmoplantair erytrodysesthesiesyndroom werd gemeld bij 32,7% van de patiënten in de groep met fruquintinib. De incidentie van PPES van graad ≥ 3 in de groep met fruquintinib was 8,5%. De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 20 dagen (spreiding: 1 dag tot 7,4 maanden). De meerderheid van de voorvallen herstelde of verdween na dosisonderbreking of -verlaging, wat zich voordeed bij respectievelijk 6,4% en 6,3%. Bij 0,5% van de patiënten die werden behandeld voor PPES leidde dit tot permanent staken van de behandeling.
Posterieur reversibel encefalopathiesyndroom (PRES)
Er werd 1 geval (0,1%) van PRES (graad 4) gemeld bij patiënten die fruquintinib als monotherapie kregen in klinische onderzoeken. PRES is ook in de postmarketingperiode gemeld. Alle voorvallen van PRES verdwenen na staken van de behandeling.
Hypothyreoïdie
Hypothyreoïdie werd gemeld bij 31,5% van de patiënten in de groep met fruquintinib. De incidentie van schildklierdisfunctie van graad ≥ 3 in de groep met fruquintinib was laag (0,3%). De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 56 dagen (spreiding: 18 dagen tot 1,4 jaar). Geen van de voorvallen leidde tot dosisverlaging of staken van de behandeling.
Infecties
Infecties werden gemeld bij 23,4% van de patiënten in de groep met fruquintinib en bij 13,3% in de placebogroep. De meeste voorvallen van infecties bij patiënten die werden behandeld met fruquintinib waren licht tot matig ernstig (de incidentie van infecties van graad ≥ 3 was 6% in de groep met fruquintinib). Ernstige infecties werden gemeld bij 4,1% van de patiënten en fatale infectievoorvallen werden gemeld bij 1,0% van de patiënten in de groep met fruquintinib. De incidentie van infecties die leidden tot staken van de behandeling was 0,9%. De vaakst voorkomende infectiereactie was bovenste-luchtweginfectie (5,0%). De vaakst gemelde ernstige infectie was pneumonie (1,4%).
Afwijkende leverfunctietesten
Afwijkende leverfunctietesten werden gemeld bij 36,4% van de patiënten in de groep met fruquintinib en 23,5% in de placebogroep. De meeste lever- en galaandoeningen bij patiënten die werden behandeld met fruquintinib waren licht tot matig ernstig (incidentie van afwijkende leverfunctietesten van graad ≥ 3 was 8,8% in de groep met fruquintinib). De vaakst voorkomende voorvallen van afwijkende leverfunctietesten waren ASAT verhoogd (18,1%), totaal bilirubine verhoogd (18,3%) en ALAT verhoogd (15,5%). De mediane tijd tot het eerste optreden bij patiënten die werden behandeld met fruquintinib was 28 dagen (spreiding: 4 dagen tot 12 maanden). Ernstige afwijkende leverfunctietesten werden gemeld bij 2,3% van de patiënten en fatale afwijkende leverfunctietesten werden gemeld bij 0,3% van de patiënten in de groep met fruquintinib. Afwijkende leverfunctietesten die leidden tot onderbreken en verlagen van de dosis kwamen voor bij respectievelijk 4,6% en 2,0% van de patiënten en afwijkende leverfunctietesten die leidden tot permanent staken van de behandeling kwamen voor bij 1,5% van de patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis fruquintinib in klinische onderzoeken was 6 mg per dag.
De effecten van overdosering van fruquintinib zijn niet bekend en er is geen bekend tegengif voor overdosering van fruquintinib. In geval van overdosering van fruquintinib moet de toediening van fruquintinib worden onderbroken, moeten algemene ondersteunende maatregelen worden genomen en moet de patiënt worden geobserveerd tot klinische stabilisatie plaatsvindt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, vasculaire endotheliale groeifactorreceptor (VEGFR)-tyrosinekinaseremmers, ATC-code: L01EK04
Werkingsmechanisme en farmacodynamische effecten
Fruquintinib is een selectieve tyrosinekinaseremmer van VEGFR-1, -2 en -3 met antitumoreffecten die voortkomen uit onderdrukking van tumorangiogenese.
Cardiale elektrofysiologie
Er werd geen verlenging waargenomen van het voor de hartslag gecorrigeerde QT (QTc)-interval (> 10 milliseconden) bij de aanbevolen dosering fruquintinib. Een concentratie-QT-analyse (N = 205) toonde geen bewijs van een verband tussen fruquintinib-plasmaconcentraties en veranderingen in het QTc-interval ten opzichte van de uitgangswaarde.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van fruquintinib plus de beste ondersteunende zorg (‘best supportive care’ (BSC)) werd beoordeeld in een gerandomiseerde, placebogecontroleerde, dubbelblinde fase III-studie (FRESCO-2) bij patiënten met mCRC die eerder behandeld waren met, maar niet beperkt tot, chemotherapie op basis van oxaliplatine of irinotecan. De klinische werkzaamheid van fruquintinib in de FRESCO-2-studie wordt hieronder beschreven.
FRESCO-2-studie
De klinische werkzaamheid en veiligheid van fruquintinib werden beoordeeld in een wereldwijde gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter, fase III-studie (FRESCO-2) met 691 patiënten met mCRC die eerder behandeld waren met standaard goedgekeurde behandelingen, waaronder chemotherapie op basis van fluoropyrimidine, oxaliplatine en irinotecan; een biologische behandeling met een VEGF-remmer; een behandeling met een EGFR-remmer bij een RAS wild-type, met progressie tijdens behandeling met of intolerantie voor trifluridine/tipiracil en/of regorafenib. Patiënten werden beschouwd als intolerant voor trifluridine/tipiracil of regorafenib als ze ten minste 1 dosis van een van beide middelen hadden gekregen en de behandeling was gestaakt om andere redenen dan progressieve ziekte. Patiënten met MSI-H- of dMMR-tumoren werden eerder behandeld met immuun-checkpointremmers en patiënten met tumoren met een BRAF V600E-mutatie werden eerder behandeld met een BRAF-remmer, indien goedgekeurd en beschikbaar in het gebied of land van de patiënt. Randomisatie werd gestratificeerd op eerdere behandeling (trifluridine/tipiracil versus regorafenib versus zowel trifluridine/tipiracil als regorafenib), RAS-status (wild-type versus mutant) en duur van de gemetastaseerde ziekte (≤ 18 maanden versus > 18 maanden).
Patiënten met een ‘Eastern Cooperative Oncology Group’ (ECOG)-prestatiestatus ≥ 2, linkerventrikelejectiefractie ≤ 50%, systolische bloeddruk > 140 mmHg of diastolische bloeddruk > 90 mmHg, eiwit in de urine ≥ 1 g/24 u of lichaamsgewicht < 40 kg werden geëxcludeerd. Het primaire werkzaamheidseindpunt was algehele overleving (OS). Het belangrijkste secundaire werkzaamheidseindpunt was progressievrije overleving (PFS; zoals beoordeeld door de onderzoeker met behulp van ‘Response Evaluation Criteria in Solid Tumours’ [RECIST], versie 1.1) en andere ondersteunende secundaire eindpunten omvatten ziektecontrolepercentage.
In totaal werden 691 patiënten gerandomiseerd (2:1) naar fruquintinib 5 mg oraal eenmaal per dag (N = 461) plus BSC of placebo oraal eenmaal per dag (N = 230) plus BSC (hierna respectievelijk fruquintinib en placebo genoemd), gedurende 21 dagen met behandeling, gevolgd door 7 dagen zonder behandeling in een behandelcyclus van 28 dagen.
De mediane leeftijd van de 691 gerandomiseerde patiënten was 64 jaar (spreiding: 25 tot 86), met 47% ≥ 65 jaar. 55,7% van de patiënten was man, 80,9% was blank en de ECOG-prestatiestatus was 0 (43,1%) of 1 (56,9%). Tumor RAS-wild-type werd gemeld bij 36,9% van de patiënten bij aanvang van de studie. De mediane duur van gemetastaseerde ziekte was 39 maanden (spreiding: 6 maanden tot 16,1 jaar). Het mediane aantal eerdere behandellijnen voor gemetastaseerde ziekte was 4 (spreiding: 2 tot 16).
Naast behandeling met chemotherapie op basis van fluoropyrimidine, oxaliplatine en irinotecan kreeg 96,4% van de patiënten eerdere behandeling met een VEGF-remmer, 38,8% kreeg eerdere behandeling met een EGFR-remmer, 52,2% kreeg trifluridine/tipiracil, 8,4% kreeg regorafenib en 39,4% kreeg zowel trifluridine/tipiracil als regorafenib, 4,6% kreeg immunotherapie en 2,3% kreeg een BRAF-remmer.
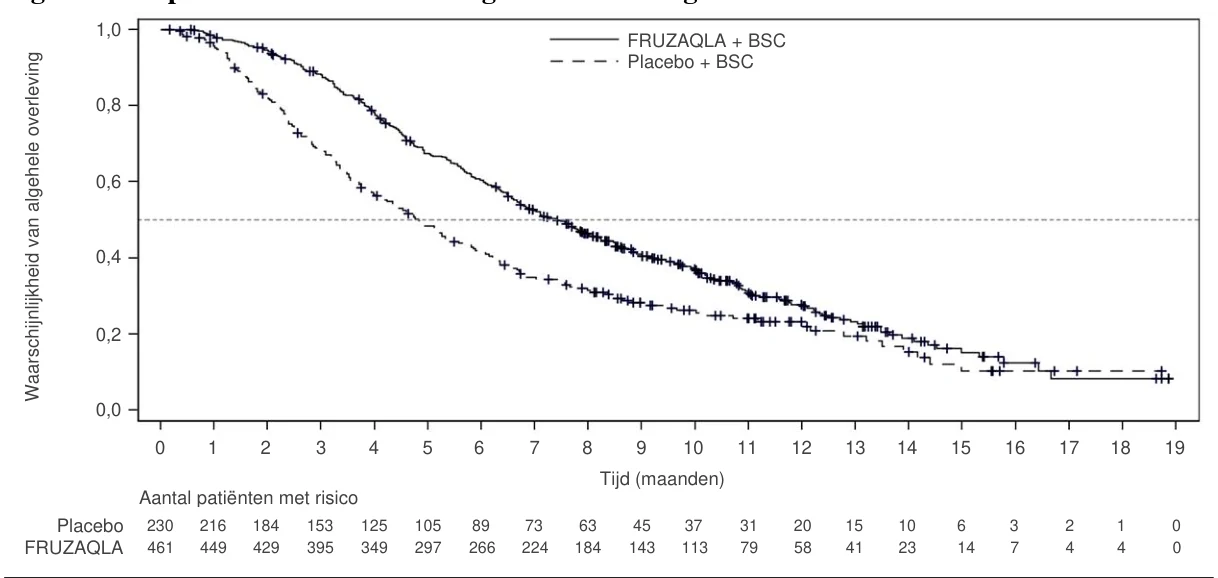
In FRESCO-2 leidde het toevoegen van fruquintinib aan BSC tot een statistisch significante verbetering in OS en PFS vergeleken met placebo met BSC (zie tabel 4 en figuur 1).
Tabel 4: Werkzaamheidsresultaten van de FRESCO-2-studie
| Eindpunt | Fruquintinib (N = 461) | Placebo (N = 230) |
| OS | ||
| Mediaan in maanden (95%-BI) | 7,4 (6,7; 8,2) | 4,8 (4,0; 5,8) |
| Hazardratio1 (95%-BI) | 0,66 (0,55; 0,80) | |
| p-waarde2 | < 0,001 | |
| PFS3 | ||
| Mediaan in maanden (95%-BI) | 3,7 (3,5; 3,8) | 1,8 (1,8; 1,9) |
| Hazardratio1 (95%-BI) | 0,32 (0,27 tot 0,39) | |
| p-waarde2 | < 0,001 | |
Afkortingen: BI=betrouwbaarheidsinterval; HR=hazardratio; N=aantal patiënten; OS=algehele overleving; PFS=progressievrije overleving
De mediane OS en PFS werden berekend met de Kaplan-Meier-methode.
1 De HR en het bijbehorende 95%-BI werden geschat met het gestratificeerde ‘Cox proportional hazards’-model (rekening houdend met de stratificatiefactoren), waarbij de behandelgroep de enige covariabele is in het model.
2 p-waarde (tweezijdig) werd berekend met de gestratificeerde log-rank toets om rekening te houden met de stratificatiefactoren.
3 Beoordeeld door de onderzoeker met RECIST, versie 1.1.
Figuur 1: Kaplan-Meier-curve voor algehele overleving in de FRESCO-2-studie
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met FRUZAQLA in alle subgroepen van pediatrische patiënten met gemetastaseerd colorectaal carcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van fruquintinib was de mediane tijd totdat de piekplasmaconcentratie (Tmax) van fruquintinib werd bereikt ongeveer 2 uur. Fruquintinib liet ongeveer 24 uur na toediening van het geneesmiddel een tweede absorptiepiek zien. Na herhaalde eenmaal daagse toediening nam de blootstelling (Cmax en AUC0-24u) aan fruquintinib op een dosisproportionele wijze toe in het dosisbereik van 1 tot 6 mg (0,2 tot 1,2 maal de aanbevolen dosis). Na toediening van 5 mg fruquintinib eenmaal per dag gedurende 21 dagen met 7 dagen zonder behandeling in elke cyclus van 28 dagen aan patiënten met gevorderde solide tumoren, werd de ‘steady state’ van fruquintinib bereikt na 14 dagen en de gemiddelde accumulatie op basis van de AUC0-24u was 4 maal zo hoog vergeleken met een enkele dosis. Bij de aanbevolen dosis van 5 mg fruquintinib waren het geometrisch gemiddelde (%CV) Cmax en de AUC0-24u van fruquintinib bij ‘steady state’ respectievelijk 300 ng/ml (28%) en 5.880 ng*u/ml (29%).
Effect van voedsel
Vergeleken met de nuchtere toestand had een vetrijke maaltijd geen klinisch betekenisvol effect op de farmacokinetiek van fruquintinib bij gezonde proefpersonen. Fruquintinib kan met of zonder voedsel worden ingenomen.
Distributie
Het schijnbare distributievolume van fruquintinib is ongeveer 48,5 l. In vitro is de plasma-eiwitbinding van fruquintinib ongeveer 95% en vindt binding voornamelijk plaats aan humaan serumalbumine.
Biotransformatie
Fruquintinib wordt gemetaboliseerd door meerdere enzymen, waaronder CYP450 (subfamilies CYP3A en CYP2C) en non-CYP450-enzymsystemen. Uit het in-vivo-onderzoek naar het metabolisme en de massabalans van met [14C]-gemerkt fruquintinib, bleek dat fruquintinib voornamelijk in onveranderde vorm voorkomt in het menselijk plasma. De onveranderde vorm vertegenwoordigde ongeveer 72% van de totale blootstelling in het plasma en de door CYP3A4 gemedieerde N-demethyl metaboliet van fruquintinib vertegenwoordigde ongeveer 17% van de totale blootstelling in het plasma. Andere metabole routes waren onder andere mono-oxidatie op meerdere plekken, O-demethylering, N-demethylering, afsplitsing van een O-chinazoline-ring en amidehydrolyse. De fase II-metabolieten zijn voornamelijk glucuronzuur en zwavelzuurconjugaten van fase I-producten.
In-vitro-onderzoeken
Cytochroom P450-enzymen
CYP3A4 was het belangrijkste enzym van de CYP-isovormen die zijn betrokken bij het metabolisme van fruquintinib, met ondergeschikte bijdragen van CYP2C8, CYP2C9 en CYP2C19. In therapeutisch relevante concentraties is fruquintinib geen remmer van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 en CYP3A en geen inductor van CYP1A2, CYP2B6, CYP3A.
Transportsystemen
Fruquintinib is geen substraat van P-glycoproteïne (P-gp), ‘organic anion transport protein’ (OATP)1B1 of OATP1B3. Fruquintinib remde P-glycoproteïne (P-gp) en het borstkankerresistentie-eiwit (‘breast cancer resistance protein’ (BCRP)) op een dosisafhankelijke wijze in vitro en vertoonde pH-afhankelijke oplosbaarheid in water. In therapeutisch relevante concentraties is fruquintinib geen remmer van OATP1B1, OATP1B3, ‘organic anion transporter’ (OAT)1, OAT3, ‘organic cation transporter’ (OCT)2, ‘multidrug and toxin extrusion protein’ (MATE)1 of MATE2-K.
Eliminatie
De schijnbare klaring (CL/F) van fruquintinib is 14,8 ml/min bij ‘steady state’ na eenmaal daagse toediening bij patiënten met gevorderde solide tumoren. De gemiddelde eliminatiehalfwaardetijd van fruquintinib is ongeveer 42 uur.
Na toediening van een enkelvoudige dosis van 5 mg radioactief gemerkt fruquintinib aan gezonde proefpersonen werd ongeveer 60% van de dosis teruggevonden in de urine (0,5% van de dosis als onveranderd fruquintinib) en 30% van de dosis werd teruggevonden in de feces (5% van de dosis als onveranderd fruquintinib).
Speciale patiëntengroepen
Verminderde nierfunctie
Op basis van de farmacokinetische populatie-analyses had een licht tot matig verminderde nierfunctie (creatinineklaring [CrCL] 30 tot 89 ml/min) geen klinisch betekenisvolle invloed op de farmacokinetiek van fruquintinib. In een farmacokinetisch onderzoek waren de AUC0-inf en Cmax van ongebonden fruquintinib vergelijkbaar bij proefpersonen met een matig (CrCL 30 – 59 ml/min, N = 8) of ernstig (CrCL 15 – 29 ml/min, N = 8) verminderde nierfunctie vergeleken met proefpersonen met een normale nierfunctie (CrCL ≥ 90 ml/min, N = 8).
Verminderde leverfunctie
Er zijn geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van fruquintinib tussen patiënten met een normale leverfunctie en patiënten met een licht verminderde leverfunctie (totaal bilirubine ≤ ULN met ASAT groter dan ULN of totaal bilirubine > 1 tot 1,5 maal ULN met ASAT van eender welke waarde) op basis van de farmacokinetische populatie-analyses. Op basis van een gericht farmacokinetisch onderzoek bij verminderde leverfunctie werden na toediening van een enkelvoudige orale dosis van 2 mg fruquintinib geen klinisch betekenisvolle verschillen gevonden in de voor dosis genormaliseerde AUC van fruquintinib bij proefpersonen met een matig (Child-Pugh B) verminderde leverfunctie vergeleken met proefpersonen met een normale leverfunctie.
Leeftijd, lichaamsgewicht, geslacht of ras
Uit de farmacokinetische populatie-analyses bleek dat leeftijd (18 tot 82 jaar), lichaamsgewicht (48 tot 108 kg), geslacht of ras geen klinisch relevante invloed hadden op de farmacokinetiek van fruquintinib.
Pediatrische patiënten
Er is geen farmacokinetisch onderzoek uitgevoerd met fruquintinib bij patiënten jonger dan 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken naar de toxiciteit bij herhaalde dosering en reproductietoxiciteit werd toxiciteit waargenomen bij gemiddelde plasmaconcentraties van fruquintinib onder de verwachte therapeutische concentraties bij mensen.
Toxiciteit bij herhaalde dosering
In een dieronderzoek naar toxiciteit bij herhaalde dosering werden de voornaamste effecten op doelorganen geïdentificeerd in het maag-darmkanaal, het hepatobiliaire systeem, het immuunsysteem, het beenderstelsel (femur en tanden), de nieren, het hematopoëtisch systeem en de bijnier, en leken deze te zijn gerelateerd aan de farmacologie van de VEGFR-remming en/of verstoring van de VEGF-signaalroute. Alle bevindingen waren reversibel na 4 weken zonder behandeling, met uitzondering van het beenderstelsel (gebroken/verloren tanden).
Verminderde vruchtbaarheid
In een onderzoek naar de vruchtbaarheid en de vroege embryo-ontwikkeling bij ratten bleken de reproductie-indexen bij mannetjes en vrouwtjes verlaagd bij blootstelling aan respectievelijk ongeveer 3,2 en 0,8 maal de AUC bij mensen. In hetzelfde onderzoek werd een dosisafhankelijke toename van pre-implantatieverlies waargenomen.
Reproductietoxiciteit
In een onderzoek naar de embryo-foetale ontwikkeling bij ratten werden embryotoxische en teratogene effecten waargenomen bij subklinische blootstellingsniveaus, zonder overmatige toxiciteit bij de moederdieren. De effecten bestonden uit misvormingen bij de foetus, zowel uitwendig, als visceraal en van het skelet. Misvormingen kwamen vooral voor in het hoofd, de staart, de tong, de bloedvaten, het hart, de thymusklier en het ontwikkelend skelet (met name de wervels).
Genotoxiciteit
Tijdens in-vitro- en in-vivo-onderzoeken is geen bewijs gevonden voor genotoxiciteit.
Carcinogenese
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met fruquintinib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud capsule
Maïszetmeel
Microkristallijne cellulose (E460)
Talk (E553b)
Capsulehuls (uitsluitend in de harde capsules van 1 mg)
Gelatine
Titaandioxide (E171)
Tartrazine (E102)
Zonnegeel FCF (E110)
Capsulehuls (uitsluitend in de harde capsules van 5 mg)
Gelatine
Titaandioxide (E171)
Allura rood AC (E129)
Briljantblauw FCF (E133)
Drukinkt
Schellak (E904)
Propyleenglycol (E1520)
Kaliumhydroxide
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht. De fles zorgvuldig gesloten houden.
6.5 Aard en inhoud van de verpakking
Fles van hoge dichtheid polyethyleen (HDPE) met kindveilige sluiting van polypropyleen (PP) en een HDPE-droogmiddelpatroon met silicagel. Het droogmiddel moet in de fles bewaard worden.
Elke fles bevat 21 harde capsules. Elke fles is verpakt in een doos.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Takeda Pharmaceuticals International AG Ireland Branch
Block 2 Miesian Plaza
50-58 Baggot Street Lower
Dublin 2
D02 HW68
Ierland
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1827/001
EU/1/24/1827/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juni 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.