


SmPC (samenvatting van de productkenmerken) - Xalkori
1. NAAM VAN HET GENEESMIDDEL
XALKORI 200 mg harde capsules
XALKORI 250 mg harde capsules
XALKORI 20 mg granulaat in capsules om te openen XALKORI 50 mg granulaat in capsules om te openen XALKORI 150 mg granulaat in capsules om te openen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
XALKORI 200 mg harde capsules
Elke harde capsule bevat 200 mg crizotinib.
XALKORI 250 mg harde capsules
Elke harde capsule bevat 250 mg crizotinib.
XALKORI 20 mg granulaat in capsules om te openen Elke capsule bevat 20 mg crizotinib.
Hulpstof met bekend effect
Elke capsule om te openen bevat 6 mg sucrose.
XALKORI 50 mg granulaat in capsules om te openen Elke capsule bevat 50 mg crizotinib.
Hulpstof met bekend effect
Elke capsule om te openen bevat 14 mg sucrose.
XALKORI 150 mg granulaat in capsules om te openen Elke capsule bevat 150 mg crizotinib.
Hulpstof met bekend effect
Elke capsule om te openen bevat 43 mg sucrose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule
XALKORI 200 mg harde capsules
Opaak wit en opaak roze, harde capsule, met 'Pfizer' gedrukt op het kapje van de capsule en 'CRZ 200' op de romp van de capsule.
XALKORI 250 mg harde capsules
Opaak roze, harde capsule, met 'Pfizer' gedrukt op het kapje van de capsule en 'CRZ 250' op de romp van de capsule.
Granulaat in capsule om te openen
Het granulaat is wit tot gebroken wit en zit in een opake harde capsule.
XALKORI 20 mg granulaat in capsules om te openen
Lichtblauw kapje met daarop in zwarte inkt 'Pfizer' gedrukt en een witte romp met daarop in zwarte inkt 'CRZ 20' gedrukt.
XALKORI 50 mg granulaat in capsules om te openen
Grijs kapje met daarop in zwarte inkt 'Pfizer' gedrukt en een lichtgrijze romp met daarop in zwarte inkt 'CRZ 50' gedrukt.
XALKORI 150 mg granulaat in capsules om te openen
Lichtblauw kapje met daarop in zwarte inkt 'Pfizer' gedrukt en een lichtblauwe romp met daarop in zwarte inkt 'CRZ 150' gedrukt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
XALKORI als monotherapie is geïndiceerd voor:
- De eerstelijns behandeling bij volwassenen met ALK (anaplastisch lymfoom kinase)-positief, gevorderd/gemetastaseerd niet-kleincellig longcarcinoom (NSCLC)
- De behandeling bij volwassenen met eerder behandeld ALK (anaplastisch lymfoom kinase)-positief, gevorderd/gemetastaseerd niet-kleincellig longcarcinoom (NSCLC)
- De behandeling bij volwassenen met ROS1-positief, gevorderd/gemetastaseerd niet-kleincellig longcarcinoom (NSCLC)
- De behandeling bij kinderen (leeftijd ≥1 tot <18 jaar) met gerecidiveerd of refractair systemisch anaplastisch lymfoomkinase (ALK)-positief anaplastisch grootcellig lymfoom (ALCL)
- De behandeling bij kinderen (leeftijd ≥1 tot <18 jaar) met recidiverende of refractaire anaplastisch lymfoomkinase (ALK)-positieve niet-reseceerbare inflammatoire myofibroblastaire tumor (IMT)
4.2 Dosering en wijze van toediening
De behandeling met XALKORI dient te worden gestart en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
ALK- en ROS1-test
Om patiënten voor behandeling met XALKORI te selecteren is een nauwkeurige en gevalideerde test voor ALK of ROS1 nodig (zie rubriek 5.1 voor informatie over de bij de klinische onderzoeken gebruikte tests).
Voordat de behandeling met crizotinib wordt gestart, dient de ALK-positieve of de ROS1-positieve status voor NSCLC, of de ALK-positieve status voor ALCL of IMT te worden vastgesteld. De beoordeling dient te worden uitgevoerd door laboratoria die aantoonbare vaardigheid hebben met de specifieke technologie die wordt toegepast (zie rubriek 4.4).
Dosering
Volwassen patiënten met ALK-positieve of ROS1-positieve gevorderde NSCLC Het aanbevolen doseringsschema van crizotinib is tweemaal daags 250 mg (500 mg per dag) continu.
Kinderen met ALK-positief ALCL of ALK-positieve IMT
Het aanbevolen startdoseringsschema van crizotinib bij kinderen is gebaseerd op de lichaamsoppervlakte (Body Surface Area, BSA). De aanbevolen dosering van crizotinib voor kinderen met ALCL of IMT is tweemaal daags oraal 280 mg/m2 tot ziekteprogressie of onaanvaardbare toxiciteit.
De aanbevolen dosering voor kinderen met een BSA ≥1,34 m2 wordt weergegeven in tabel 1. Indien nodig kan de gewenste dosis worden verkregen door capsules crizotinib met verschillende sterktes te combineren.
Tabel 1. Kinderen met een lichaamsoppervlakte (BSA) ≥1,34 m2: aanbevolen startdosering crizotinib capsules*
| Lichaamsoppervlakte (BSA)** | Dosis (tweemaal daags) | Totale dagelijkse dosis |
| 1,34 – 1,51 m2 | 400 mg (2 capsules van 200 mg) | 800 mg |
| 1,52 – 1,69 m2 | 450 mg (1 capsule van 200 mg + 1 capsule van 250 mg) | 900 mg |
| ≥1,70 m2 | 500 mg (2 capsules van 250 mg) | 1000 mg |
* Verwijst naar de XALKORI 200 mg en 250 mg harde capsules.
** Voor kinderen met een BSA <1,34 m2, zie tabel 2.
Voor kinderen met een BSA <1,34 m2 dient de XALKORI-toedieningsvorm van granulaat in capsules om te openen te worden gebruikt. De aanbevolen dosering voor kinderen met een BSA <1,34 m2 wordt weergegeven in tabel 2.
De capsules met granulaat zijn verkrijgbaar in 3 doseringssterkten: 20 mg, 50 mg en 150 mg crizotinib. Indien nodig kan de gewenste dosis worden verkregen door crizotinib granulaat in capsules om te openen met verschillende sterktes te combineren. Voor een enkelvoudige dosis zijn niet meer dan 4 capsules nodig (zie tabel 2).
Tabel 2. Kinderen met een lichaamsoppervlakte (BSA) van 0,38 m2 tot 1,33 m2: aanbevolen startdosering crizotinib granulaat*
| Lichaamsoppervlakte (BSA)** | Dosis (tweemaal daags) | Totale dagelijkse dosis |
| 0,38 tot 0,46 m2 | 120 mg (1 × 20 mg + 2 × 50 mg) | 240 mg |
| 0,47 tot 0,51 m2 | 140 mg (2 × 20 mg + 2 × 50 mg) | 280 mg |
| 0,52 tot 0,61 m2 | 150 mg (1 × 150 mg) | 300 mg |
| 0,62 tot 0,80 m2 | 200 mg (1 × 50 mg + 1 × 150 mg) | 400 mg |
| 0,81 tot 0,97 m2 | 250 mg (2 × 50 mg + 1 × 150 mg) | 500 mg |
| 0,98 tot 1,16 m2 | 300 mg (2 × 150 mg) | 600 mg |
| 1,17 tot 1,33 m2 | 350 mg (1 × 50 mg + 2 × 150 mg) | 700 mg |
* Verwijst naar het crizotinib 20 mg, 50 mg en 150 mg granulaat in capsules om te openen. ** De aanbevolen dosering voor patiënten met een BSA kleiner dan 0,38 m2 is niet vastgesteld. Voor kinderen met een BSA ≥1,34 m2, zie tabel 1.
Crizotinib dient aan kinderen te worden toegediend onder toezicht van een volwassene.
Dosisaanpassingen
Op basis van de individuele veiligheid en verdraagbaarheid kan doseringsonderbreking en/of dosisverlaging vereist zijn.
Volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC Bij 1722 met crizotinib behandelde volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC in klinische onderzoeken, waren de meest voorkomende bijwerkingen (≥3%) die verband hielden met doseringsonderbrekingen, neutropenie, verhoogde transaminases, braken en misselijkheid. De meest voorkomende bijwerkingen (≥3%) die verband hielden met dosisverlagingen waren verhoogde transaminases en neutropenie. Als dosisverlaging nodig is bij patiënten die behandeld worden met crizotinib tweemaal daags 250 mg oraal dient de dosis crizotinib te worden verlaagd zoals hieronder weergegeven:
- Eerste dosisverlaging: XALKORI tweemaal daags 200 mg oraal ingenomen
- Tweede dosisverlaging: XALKORI eenmaal daags 250 mg oraal ingenomen
- Permanent stopzetten indien XALKORI eenmaal daags 250 mg oraal ingenomen niet verdragen wordt
In tabellen 3 en 4 zijn richtlijnen aangegeven voor dosisverlaging bij hematologische en niet-hematologische toxiciteiten. Bij patiënten die behandeld worden met een lagere dosis crizotinib dan tweemaal daags 250 mg dienen de richtlijnen voor dosisverlaging in tabellen 3 en 4 dienovereenkomstig te worden gevolgd.
Tabel 3. Volwassen patiënten: verandering van de XALKORI-dosis bij hematologische toxiciteitena, b
| CTCAEc-graad | XALKORI-behandeling |
| Graad 3 | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met hetzelfde doseringsschema |
| Graad 4 | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met de volgende lagere dosisd,e |
a Met uitzondering van lymfopenie (behalve indien geassocieerd met klinische voorvallen, bijv. opportunistische infecties).
b Voor patiënten die neutropenie en leukopenie ontwikkelen, zie ook rubriek 4.4 en 4.8. c National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events. d In geval van recidief dient 3de behandeling gestaakt te worden totdat herstel tot graad ≤2 optreedt, daarna dient de behandeling hervat te worden met eenmaal daags 250 mg. XALKORI dient permanent stopgezet te worden wanneer opnieuw een recidief met graad 4 optreedt.
e Voor patiënten die behandeld worden met eenmaal daags 250 mg of bij wie de dosis werd verlaagd tot eenmaal daags 250 mg, de behandeling tijdens de beoordeling stopzetten.
Tabel 4. Volwassen patiënten: verandering van XALKORI-dosis bij niet-hematologische toxiciteiten
| CTCAEa -graad | XALKORI-behandeling |
| Verhoging van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) graad 3 of 4 met totaal bilirubine graad ≤1 | Behandeling staken totdat herstel tot graad ≤1 of baseline optreedt, daarna hervatten met eenmaal daags 250 mg en verhogen tot tweemaal daags 200 mg indien dit klinisch verdragen wordtb,c |
| ALAT- of ASAT-verhoging graad 2, 3 of 4 met gelijktijdige verhoging van totaal bilirubine graad 2, 3 of 4 (bij afwezigheid van cholestase of hemolyse) | Behandeling permanent stopzetten |
| Interstitiële longziekte (ILD)/pneumonitis van elke graad | Behandeling staken als ILD/pneumonitis wordt vermoed en behandeling permanent stopzetten als behandelingsgerelateerde ILD/pneumonitis is vastgesteldd |
| QTc-verlenging graad 3 | Behandeling staken totdat herstel tot graad ≤1 optreedt, elektrolyten controleren en indien nodig corrigeren, daarna hervatten met de volgende lagere dosisb,c |
| QTc-verlenging graad 4 | Behandeling permanent stopzetten |
Bradycardied,e graad 2, 3 Symptomatisch, kan ernstig en medisch significant zijn, medische interventie geïndiceerd | Behandeling staken totdat herstel tot graad ≤1 optreedt of een hartritme van 60 of hoger wordt bereikt De gelijktijdig toegediende geneesmiddelen evalueren waarvan bekend is dat deze bradycardie veroorzaken, evenals geneesmiddelen tegen hypertensie Als bepaald is dat er een gelijktijdig toegediend geneesmiddel bijdraagt en dit is stopgezet, of de dosis ervan is aangepast, de voorafgaande dosis hervatten nadat herstel tot graad ≤1 optreedt of een hartritme van 60 of hoger wordt bereikt
|
Bradycardied,e,f graad 4 Levensbedreigende gevolgen, dringende interventie geïndiceerd | Behandeling permanent stopzetten als bepaald is dat er geen gelijktijdig toegediend geneesmiddel bijdraagt Als bepaald is dat er een gelijktijdig toegediend geneesmiddel bijdraagt en dit is stopgezet, of de dosis ervan is aangepast, de dosis van 250 mg eenmaal daagsc hervatten nadat herstel tot graad ≤1 optreedt of een hartritme van 60 of hoger wordt bereikt, met frequente controles |
| Oogaandoening graad 4 (verlies van gezichtsvermogen) | Behandeling stopzetten tijdens beoordeling van ernstig verlies van gezichtsvermogen |
a National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events b XALKORI dient permanent stopgezet te worden wanneer opnieuw een recidief graad ≥3 optreedt. Zie rubriek 4.4 en 4.8.
c Voor patiënten die behandeld worden met eenmaal daags 250 mg of bij wie de dosis werd verlaagd tot eenmaal daags 250 mg, de behandeling tijdens de beoordeling stopzetten.
d Zie rubriek 4.4 en 4.8.
e Hartslag lager dan 60 slagen per minuut (bpm).
f Permanent stopzetten bij recidief.
Kinderen met ALK-positief ALCL of ALK-positieve IMT
Als dosisverlaging nodig is bij kinderen die behandeld worden met de aanbevolen startdosis, dient de dosis XALKORI voor kinderen met een BSA ≥1,34 m2 te worden verlaagd zoals weergegeven in tabel 5.
Tabel 5. Kinderen met een lichaamsoppervlakte (BSA) ≥1,34 m2: aanbevolen
dosisverlagingen voor XALKORI capsules*
| Lichaamsoppervlakte (BSA)** | Eerste dosisverlaging | Tweede dosisverlaging*** | ||
Dosis (tweemaal daags*) | Totale dagelijkse dosis | Dosis (tweemaal daags*) | Totale dagelijkse dosis | |
| 1,34 – 1,69 m2 | 250 mg | 500 mg | 200 mg | 400 mg |
| ≥1,70 m2 | 400 mg | 800 mg | 250 mg | 500 mg |
* Verwijst naar de XALKORI 200 mg en 250 mg harde capsules.
** Voor kinderen met een BSA <1,34 m2, zie tabel 6.
*** Permanent stopzetten bij patiënten die crizotinib na 2 dosisverlagingen niet kunnen verdragen.
Als dosisverlaging nodig is bij kinderen die behandeld worden met de aanbevolen startdosis, dient de dosis XALKORI voor kinderen met een BSA <1,34 m2 te worden verlaagd zoals weergegeven in tabel 6.
Tabel 6. Kinderen met een lichaamsoppervlakte (BSA) van 0,38 m2 tot 1,33 m2: aanbevolen dosisverlagingen voor XALKORI granulaat*
Lichaamsoppervlakte (BSA)** | Eerste dosisverlaging | Tweede dosisverlaging*** | ||
Dosis (tweemaal daags) | Totale dagelijkse dosis | Dosis (tweemaal daags) | Totale dagelijkse dosis | |
| 0,38 tot 0,46 m2 | 90 mg (2 × 20 mg + 1 × 50 mg) | 180 mg | 70 mg (1 × 20 mg + 1 × 50 mg) | 140 mg |
| 0,47 tot 0,51 m2 | 100 mg (2 × 50 mg) | 200 mg | 80 mg (4 × 20 mg) | 160 mg |
| 0,52 tot 0,61 m2 | 120 mg (1 × 20 mg + 2 × 50 mg) | 240 mg | 90 mg (2 × 20 mg + 1 × 50 mg) | 180 mg |
| 0,62 tot 0,80 m2 | 150 mg (1 × 150 mg) | 300 mg | 120 mg (1 × 20 mg + 2 × 50 mg) | 240 mg |
| 0,81 tot 0,97 m2 | 200 mg (1 × 50 mg + 1 × 150 mg) | 400 mg | 150 mg (1 × 150 mg) | 300 mg |
| 0,98 tot 1,16 m2 | 220 mg (1 × 20 mg + 1 × 50 mg + 1 × 150 mg) | 440 mg | 170 mg (1 × 20 mg + 1 × 150 mg) | 340 mg |
| 1,17 tot 1,33 m2 | 250 mg (2 × 50 mg + 1 × 150 mg) | 500 mg | 200 mg (1 × 50 mg + 1 × 150 mg) | 400 mg |
* Verwijst naar crizotinib 20 mg, 50 mg en 150 mg granulaat in capsules om te openen. ** Voor kinderen met een BSA ≥1,34 m2, zie tabel 5.
*** Permanent stopzetten bij patiënten die crizotinib na 2 dosisverlagingen niet kunnen verdragen.
Aanbevolen doseringsaanpassingen bij hematologische en niet-hematologische bijwerkingen voor kinderen met ALK-positief ALCL of ALK-positieve IMT worden weergegeven in respectievelijk tabel 7 en tabel 8.
Tabel 7. Kinderen: aanpassing van XALKORI-dosering voor hematologische bijwerkingen
| CTCAEa-graad | XALKORI-dosering |
| Absolute neutrofielentelling (ANC) | |
| Verminderd aantal neutrofielen graad 4 | Eerste optreden: behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met de volgende lagere dosering. Tweede optreden: Behandeling permanent stopzetten voor recidief gecompliceerd door febriele neutropenie of infectie. Voor ongecompliceerde neutropenie graad 4, behandeling permanent stopzetten of behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met de volgende lagere dosering.b |
| Trombocytentelling | |
| Verminderd aantal trombocyten graad 3 (met gelijktijdige bloeding) | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met dezelfde dosering. |
| Verminderd aantal trombocyten graad 4 | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met de volgende lagere dosering. Behandeling permanent stopzetten bij recidief. |
| Anemie | |
| Graad 3 | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met dezelfde dosering. |
| Graad 4 | Behandeling staken totdat herstel tot graad ≤2 optreedt, daarna hervatten met de volgende lagere dosering. Behandeling permanent stopzetten bij recidief. |
a. Graad gebaseerd op National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events (CTCAE), versie 4.0.
b. Behandeling permanent stopzetten bij patiënten die XALKORI na 2 dosisverlagingen niet kunnen verdragen, tenzij anders aangegeven in tabel 5 en 6.
Het wordt aanbevolen om gedurende de eerste maand van de behandeling wekelijks en daarna ten minste maandelijks het complete bloedbeeld, inclusief differentiële tellingen, te controleren, met vaker controle indien afwijkingen van graad 3 of 4 worden waargenomen, of bij het optreden van koorts of infectie.
Tabel 8. Kinderen: aanpassing van XALKORI-dosering voor niet-hematologische bijwerkingen
| CTCAEa-graad | XALKORI-dosering |
| ALAT- of ASAT-verhoging graad 3 of 4 met totaal bilirubine graad ≤1 | Behandeling staken totdat herstel tot graad ≤1 optreedt, daarna hervatten met de volgende lagere dosis. |
| ALAT- of ASAT-verhoging graad 2, 3 of 4 met gelijktijdige verhoging van totaal bilirubine graad 2, 3 of 4 (bij afwezigheid van cholestase of hemolyse) | Behandeling permanent stopzetten. |
| Geneesmiddelgerelateerde interstitiële longziekte/pneumonitis ongeacht de graad | Behandeling permanent stopzetten. |
| QTc-verlenging graad 3 | Behandeling staken totdat herstel tot baseline of tot een QTc korter dan 481 ms optreedt, daarna hervatten met de volgende lagere dosering. |
| QTc-verlenging graad 4 | Behandeling permanent stopzetten. |
| CTCAEa-graad | XALKORI-dosering |
Bradycardie graad 2, 3b Symptomatisch, kan ernstig en medisch significant zijn, medische interventie geïndiceerd | Behandeling staken totdat herstel tot een hartslag in rust wordt bereikt overeenkomend met de leeftijd van de patiënt (gebaseerd op het 2,5e percentiel volgens leeftijdsspecifieke normen) als volgt: 1 tot <2 jaar: 91 bpm of hoger 2 tot 3 jaar: 82 bpm of hoger 4 tot 5 jaar: 72 bpm of hoger 6 tot 8 jaar: 64 bpm of hoger >8 jaar: 60 bpm of hoger |
Bradycardie graad 4b,c Levensbedreigende gevolgen, dringende interventie geïndiceerd | Behandeling permanent stopzetten als bepaald is dat er geen gelijktijdig toegediend geneesmiddel bijdraagt. Als blijkt dat er een gelijktijdig toegediend geneesmiddel hieraan bijdraagt en dit middel is stopgezet, of de dosis ervan is aangepast, hervatten met het niveau van de tweede dosisverlaging in tabel 5c nadat herstel tot graad ≤1 optreedt of tot de criteria voor de hartslag vermeld voor de behandeling van symptomatische of ernstige, medisch significante bradycardie, met frequente controles. |
Misselijkheid graad 3 Onvoldoende orale inname gedurende langer dan 3 dagen, medische interventie vereist | Graad 3 (ondanks maximale medische behandeling): behandeling staken totdat de misselijkheid is verdwenen, en daarna hervatten met het volgende lagere dosisniveau.d |
Braken graad 3, 4 Meer dan 6 episodes in 24 uur of langer dan 3 dagen, medische interventie vereist, d.w.z. sondevoeding of ziekenhuisopname; levensbedreigende gevolgen, dringende interventie geïndiceerd | Graad 3 of 4 (ondanks maximale medische behandeling): behandeling staken totdat het braken is verdwenen, en daarna hervatten met het volgende lagere dosisniveau.d |
Diarree graad 3, 4 Toename van 7 of meer keren ontlasting per dag ten opzichte van baseline, incontinentie, ziekenhuisopname geïndiceerd; levensbedreigende gevolgen, dringende interventie geïndiceerd | Graad 3 of 4 (ondanks maximale medische behandeling): behandeling staken totdat de diarree is verdwenen, en daarna hervatten met het volgende lagere dosisniveau.d |
| Oogaandoening graad 1 (milde symptomen), 2 (matige symptomen die het vermogen om bij de leeftijd passende dagelijkse activiteiten uit te voeren verminderen) | Graad 1 of 2: symptomen controleren en eventuele symptomen bij een oogspecialist melden. Overweeg een dosisverlaging voor visusstoornissen graad 2. |
| Oogaandoening graad 3, 4 (verlies van het gezichtsvermogen, duidelijke afname van het gezichtsvermogen) | Graad 3 of 4: behandeling staken tijdens beoordeling van ernstig verlies van het gezichtsvermogen. Behandeling permanent stopzetten indien bij de beoordeling geen andere oorzaak wordt gevonden. |
a. Graad gebaseerd op National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events (CTCAE), versie 4.0.
b. Hartslag in rust lager dan het 2,5e percentiel volgens leeftijdsspecifieke normen. c. Permanent stopzetten bij recidief.
d. Permanent stopzetten bij patiënten die crizotinib na 2 dosisverlagingen niet kunnen verdragen, tenzij anders aangegeven in tabel 5 en 6.
Leverinsufficiëntie
Crizotinib wordt extensief gemetaboliseerd in de lever. Behandeling met crizotinib dient met voorzichtigheid te worden toegepast bij patiënten met leverinsufficiëntie (zie tabel 4 en 8 en rubriek 4.4, 4.8 en 5.2).
Aanpassingen voor volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC Op basis van de classificatie van het National Cancer Institute (NCI) wordt er geen aanpassing van de aanvangsdosis crizotinib aanbevolen voor patiënten met lichte leverinsufficiëntie (ofwel ASAT >bovengrens van normaalwaarde (ULN) en totaal bilirubine≥≤ULN, of elke ASAT-waarde en totaal bilirubine >ULN maar ≤1,5 × ULN). De aanbevolen aanvangsdosis crizotinib voor patiënten met matige leverinsufficiëntie (elke ASAT-waarde en totaal bilirubine >1,5 × ULN en ≤3 × ULN) is 200 mg tweemaal daags. De aanbevolen aanvangsdosis crizotinib voor patiënten met ernstige leverinsufficiëntie (elke ASAT-waarde en totaal bilirubine >3 × ULN) is 250 mg eenmaal daags (zie rubriek 5.2). Aanpassing van de crizotinibdosis volgens Child-Pugh classificatie is niet onderzocht bij patiënten met leverinsufficientie.
Aanpassingen voor kinderen met ALK-positief ALCL of ALK-positieve IMT Aanpassingen voor kinderen zijn gebaseerd op het klinische onderzoek dat is uitgevoerd bij volwassen patiënten (zie rubriek 5.2). Er wordt geen aanpassing van de aanvangsdosis crizotinib aanbevolen voor patiënten met lichte leverinsufficiëntie (ofwel ASAT >ULN en totaal bilirubine ≤ULN of elke ASAT-waarde en totaal bilirubine >ULN maar ≤1,5 × ULN). De aanbevolen aanvangsdosis crizotinib bij patiënten met matige leverinsufficiëntie (elke ASAT-waarde en totaal bilirubine >1,5 × ULN en ≤3 × ULN) is de eerste dosisverlaging gebaseerd op de BSA, zoals weergegeven in tabel 5 en 6. De aanbevolen aanvangsdosis crizotinib bij patiënten met ernstige leverinsufficiëntie (elke ASAT-waarde en totaal bilirubine >3 × ULN) is de tweede dosisverlaging gebaseerd op de BSA zoals weergegeven in tabel 5 en 6.
Nierinsufficiëntie
Aanpassingen voor volwassen patiënten met ALK-positieve of ROS1-positieve gevorderde NSCLC Voor patiënten met lichte (60 ≤creatinineklaring [CLcr] <90 ml/min) of matig ernstige (30 ≤CLcr <60 ml/min) nierinsufficiëntie wordt geen aanpassing van de aanvangsdosis aangeraden, omdat de populatiefarmacokinetiekanalyse bij deze patiënten geen klinisch belangrijke veranderingen aangaf in steady-state crizotinibblootstelling. Crizotinib plasmaconcentraties kunnen verhoogd zijn bij patiënten met ernstige nierinsufficiëntie (CLcr <30 ml/min). De startdosering crizotinib dient verlaagd te worden naar 250 mg oraal eenmaal daags bij patiënten met ernstige nierinsufficiëntie die geen peritoneale- of hemodialyse nodig hebben. De dosis kan worden verhoogd tot 200 mg tweemaal daags, gebaseerd op individuele veiligheid en verdraagbaarheid, na ten minste vier weken behandeling (zie rubriek 4.4 en 5.2).
Aanpassingen voor kinderen met ALK-positief ALCL of ALK-positieve IMT Aanpassingen voor kinderen zijn gebaseerd op informatie over volwassen patiënten (zie rubriek 5.2). Er is geen aanpassing van de aanvangsdosis nodig voor patiënten met lichte
(60 ≤creatinineklaring [CLcr] <90 ml/min) of matig ernstige (30 ≤CLcr <60 ml/min) nierinsufficiëntie berekend met de Schwartz-formule. De aanbevolen aanvangsdosis crizotinib bij patiënten met ernstige nierinsufficiëntie (CLcr <30 ml/min) die geen dialyse nodig hebben, is de tweede dosisverlaging gebaseerd op de BSA zoals weergegeven in tabel 5 en 6. De dosis kan worden verhoogd naar de eerste dosisverlaging gebaseerd op de BSA zoals weergegeven in tabel 5 en 6 en op basis van de individuele veiligheid en verdraagbaarheid na ten minste 4 weken behandeling.
Ouderen
Aanpassing van de startdosering is niet vereist (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van crizotinib bij kinderen met ALK-positieve of ROS1-positieve NSCLC zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van crizotinib zijn vastgesteld bij kinderen met gerecidiveerd of refractair systemisch ALK-positief ALCL in de leeftijd van 3 tot <18 jaar of met niet-reseceerbare, recidiverende, of refractaire ALK-positieve IMT in de leeftijd van 2 tot <18 jaar (zie rubriek 4.8 en 5.1). Er zijn geen gegevens over de veiligheid of werkzaamheid beschikbaar voor behandeling met crizotinib bij kinderen met ALK-positief ALCL jonger dan 3 jaar of bij kinderen met ALK-positieve IMT jonger dan 2 jaar.
Wijze van toediening
Voor oraal gebruik.
XALKORI kan na een maaltijd of op nuchtere maag worden ingenomen. Het XALKORI granulaat dient niet over voedsel te worden gestrooid. Grapefruit of grapefruitsap dient te worden vermeden aangezien dit de plasmaconcentratie van crizotinib kan verhogen. Sint-janskruid dient te worden vermeden aangezien dit de plasmaconcentratie van crizotinib kan verlagen (zie rubriek 4.5).
Als er een dosis wordt gemist, dient deze meteen te worden ingenomen zodra de patiënt of de verzorger dit beseft, tenzij het minder dan 6 uur is tot de volgende geplande dosis; in dat geval mag de patiënt de gemiste dosis niet innemen. Patiënten mogen niet twee doses tegelijk innemen om een gemiste dosis in te halen.
XALKORI 200 mg en 250 mg harde capsules
De XALKORI 200 mg en 250 mg harde capsules dienen in hun geheel en bij voorkeur met water te worden doorgeslikt, en mogen niet worden fijngemaakt, opgelost of geopend.
XALKORI granulaat in capsules om te openen
Het granulaat in capsules om te openen dient niet te worden gekauwd, fijngemaakt of over voedsel te worden gestrooid. Het capsule-omhulsel mag niet worden doorgeslikt, maar moet voorzichtig als volgt worden geopend:
- De capsule wordt zo vastgehouden dat het gedrukte 'Pfizer' zich aan de bovenkant bevindt en er moet tegen de capsule worden getikt om ervoor te zorgen dat al het granulaat zich in de onderste helft van de capsule bevindt.
- Er wordt zachtjes in de onderste helft van de capsule geknepen.
- De bovenste en de onderste helft van de capsule worden in tegengestelde richting gedraaid en uit elkaar getrokken om de capsule te openen.
Het granulaat kan na het openen van de capsule(s) op twee manieren worden toegediend:
- 1. Door de inhoud rechtstreeks in de mond van de patiënt te gieten; OF
- 2.
Door de inhoud in een droog hulpmiddel voor orale toediening (bijv. lepel, medicijnbekertje)
van de consument te gieten. Het granulaat wordt vervolgens met behulp van dat hulpmiddel in de mond van de patiënt toegediend.
- Ongeacht welke manier wordt gebruikt, er moet tegen de capsule worden getikt om ervoor te zorgen dat al het granulaat wordt toegediend.
Als de gehele voorgeschreven dosis granulaat in capsules om te openen niet in één keer kan worden ingenomen, dan moet het granulaat in capsules om te openen in gedeelten worden toegediend tot de gehele voorgeschreven dosis is toegediend. Onmiddellijk na de toediening van elk gedeelte dient voldoende hoeveelheid water te worden gegeven om ervoor te zorgen dat al het geneesmiddel is doorgeslikt. Nadat het geneesmiddel is doorgeslikt, kunnen andere vloeistoffen worden gedronken of kunnen andere voedingsmiddelen worden gegeten (behalve zoals vermeld in rubriek 4.5, Middelen die de plasmaconcentratie van crizotinib kunnen verhogen).
Gedetailleerde pictogrammen over hoe het granulaat in capsules om te openen moet worden toegediend, zijn te vinden in de bijsluiter.
Kinderen met ALK-positief ALCL of ALK-positieve IMT
Het gebruik van anti-emetica voorafgaand aan en tijdens de behandeling met crizotinib wordt aanbevolen om misselijkheid en braken te voorkomen bij kinderen met ALK-positief ALCL of ALK-positieve IMT. Standaard anti-emetica en antidiarrhoica worden aanbevolen om gastro-intestinale toxiciteiten te behandelen. Ondersteunende zorg zoals intraveneuze of orale hydratie, aanvulling van elektrolyten en voedingsondersteuning wordt aanbevolen indien klinisch aangewezen (zie rubriek 4.4).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beoordeling van ALK- en ROS1-status
Bij de beoordeling van ALK- of ROS1-status van de patiënt is het belangrijk een goed gevalideerde en degelijke methodologie te kiezen om vals-negatieve of vals-positieve bepalingen te vermijden.
Levertoxiciteit
In klinische onderzoeken is geneesmiddelgeïnduceerde levertoxiciteit gemeld (waaronder gevallen met fatale afloop bij volwassen patiënten) bij patiënten die werden behandeld met crizotinib (zie rubriek 4.8). Leverfunctietests inclusief ALAT, ASAT en totaal bilirubine dienen elke week gecontroleerd te worden gedurende de eerste twee maanden van de behandeling, daarna eenmaal per maand en indien klinisch aangewezen, met vaker herhaling van de testen op verhogingen graad 2, 3 of
- 4. Voor patiënten die transaminaseverhogingen ontwikkelen, zie rubriek 4.2.
Interstitiële longziekte/pneumonitis
Ernstige, levensbedreigende of fatale ILD/pneumonitis kan optreden bij patiënten die behandeld worden met crizotinib. Patiënten met longklachten die wijzen op ILD/pneumonitis dienen gecontroleerd te worden. De behandeling met crizotinib dient gestaakt te worden als ILD/pneumonitis wordt vermoed. Geneesmiddelgeïnduceerde ILD/pneumonitis dient in de differentiële diagnose te worden overwogen bij patiënten met ILD-achtige aandoeningen zoals pneumonitis, bestralingspneumonitis, overgevoeligheidspneumonitis, interstitiële pneumonitis, longfibrose, ‘Acute respiratory distress’-syndroom (ARDS), alveolitis, longinfiltratie, pneumonie, pulmonair oedeem, chronische obstructieve longziekte, pleurale effusie, aspiratie pneumonie, bronchitis, bronchiolitis obliterans en bronchiëctasie. Andere mogelijke oorzaken van ILD/pneumonitis dienen uitgesloten te worden en crizotinib dient permanent gestopt te worden bij patiënten bij wie behandelingsgerelateerde ILD/pneumonitis is vastgesteld (zie rubriek 4.2 en 4.8).
Verlenging van het QT-interval
QTc-verlenging werd waargenomen in klinische onderzoeken bij patiënten behandeld met crizotinib (zie rubriek 4.8 en 5.2) wat kan leiden tot een verhoogd risico op ventriculaire tachyaritmieën (bijv. torsade de pointes) of plotseling overlijden. De voordelen en mogelijke risico’s van crizotinib dienen te worden overwogen voor de therapie wordt gestart bij patiënten met reeds bestaande bradycardie, met een voorgeschiedenis van of een predispositie voor QTc-verlenging, die antiaritmica gebruiken of andere geneesmiddelen waarvan bekend is dat deze het QT-interval verlengen, en bij patiënten met een relevante reeds bestaande hartziekte en/of verstoring van de elektrolytenhuishouding. Crizotinib dient met voorzichtigheid te worden toegediend aan deze patiënten en regelmatige controle van elektrocardiogrammen (ECG), elektrolyten en nierfunctie is vereist. Als crizotinib wordt gebruikt, dienen ECG en elektrolytenbepaling (bijv. calcium, magnesium, kalium) zo kort mogelijk voor de eerste dosis te worden uitgevoerd en is regelmatige controle met ECG en elektrolytenbepaling aanbevolen, met name in het begin van de behandeling bij braken, diarree, uitdroging of verminderde nierfunctie. Corrigeer zo nodig de elektrolyten. Als het QTc met 60 msec of meer stijgt ten opzichte van baseline, maar het QTc <500 msec, dan dient crizotinib te worden gestaakt en dient een cardioloog te worden geraadpleegd. Als het QTc tot 500 msec of meer stijgt dan dient onmiddellijk een cardioloog te worden geraadpleegd. Voor patiënten die QTc-verlenging ontwikkelen, zie rubriek 4.2, 4.8 en 5.2.
Bradycardie
In klinische onderzoeken werd bij 13% van de volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC en bij 17% van de kinderen met ALK-positief ALCL of ALK-positieve IMT die werden behandeld met crizotinib, bradycardie door alle oorzaken gerapporteerd. Symptomatische bradycardie (bijv. syncope, duizeligheid, hypotensie) kan optreden bij patiënten die crizotinib krijgen toegediend. Het effect van crizotinib op het dalen van de hartslag ontwikkelt zich mogelijk pas enkele weken na het starten van de behandeling volledig. Vermijd, voor zover mogelijk, het gebruik van crizotinib in combinatie met andere geneesmiddelen tegen bradycardie (bijv. bètablokkers, niet-dihydropyridine-calciumkanaalblokkers zoals verapamil en diltiazem, clonidine, digoxine) vanwege het verhoogde risico op symptomatische bradycardie. Controleer regelmatig de hartslag en bloeddruk. Er is geen dosisaanpassing vereist in het geval van asymptomatische bradycardie. Voor behandeling van patiënten die symptomatische bradycardie ontwikkelen, zie de rubrieken Dosisaanpassingen en Bijwerkingen (zie rubriek 4.2 en 4.8).
Hartfalen
Tijdens klinische onderzoeken met crizotinib en tijdens het gebruik nadat het middel op de markt was gebracht zijn bij volwassen patiënten ernstige, levensbedreigende of fatale gevallen van hartfalen gemeld (zie rubriek 4.8).
Patiënten met of zonder reeds bestaande hartaandoeningen die crizotinib krijgen, dienen te worden gecontroleerd op symptomen van hartfalen (dyspneu, oedeem, snelle gewichtstoename door vochtretentie). Dosisonderbreking, dosisverlaging of stopzetting van de behandeling met crizotinib dienen zo nodig te worden overwogen indien dergelijke symptomen worden waargenomen.
Neutropenie en leukopenie
Neutropenie graad 3 of 4 werd zeer vaak gerapporteerd in klinische onderzoeken met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC (12%). Neutropenie graad 3 of 4 werd zeer vaak gerapporteerd in klinische onderzoeken met crizotinib bij kinderen met ALK-positief ALCL of ALK-positieve IMT (68%). Leukopenie graad 3 of 4 werd vaak gerapporteerd (3%) bij patiënten met ALK-positieve of ROS1-positieve NSCLC en zeer vaak (24%) bij kinderen met ALK-positief ALCL of ALK-positieve IMT (zie rubriek 4.8). Minder dan 0,5% van de volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC kreeg febriele neutropenie in klinische onderzoeken met crizotinib. Bij kinderen met ALK-positief ALCL of ALK-positieve IMT werd febriele neutropenie vaak gemeld bij één patiënt (2,4%). Een compleet bloedbeeld inclusief differentiële telling van leukocyten dient te worden gecontroleerd op basis van klinische indicatie, met vaker herhaling van de testen indien afwijkingen van graad 3 of 4 worden waargenomen of bij het optreden van koorts of infectie (zie rubriek 4.2).
Gastro-intestinale perforatie
Tijdens klinische onderzoeken met crizotinib zijn gevallen van gastro-intestinale perforaties gemeld. Er zijn meldingen geweest van gastro-intestinale perforatie met fatale afloop tijdens het gebruik van crizotinib nadat het middel op de markt was gebracht (zie rubriek 4.8).
Crizotinib dient met voorzichtigheid te worden gebruikt bij patiënten met risico op gastro-intestinale perforatie (bijvoorbeeld met een voorgeschiedenis van diverticulitis, metastasen op de gastro-intestinale tractus of gelijktijdig gebruik van een geneesmiddel met een bekend risico op gastro-intestinale perforatie).
Het gebruik van crizotinib dient te worden gestaakt bij patiënten die gastro-intestinale perforatie ontwikkelen. Patiënten dienen geïnformeerd te worden over de eerste verschijnselen van gastro-intestinale perforaties en geadviseerd te worden om snel medisch advies in te winnen wanneer deze verschijnselen optreden.
Effecten op de nier
Een verhoogd creatininegehalte in bloed en een verminderde creatinineklaring zijn waargenomen bij patiënten in klinische onderzoeken met crizotinib. Nierfalen en acuut nierfalen zijn gemeld bij patiënten die met crizotinib werden behandeld in klinische onderzoeken en nadat het middel op de markt was gebracht. Gevallen met fatale afloop, gevallen waarbij hemodialyse nodig is en gevallen van hyperkaliëmie graad 4 zijn ook waargenomen bij volwassen patiënten. Aanbevolen wordt om de nierfunctie van patiënten bij baseline en tijdens behandeling met crizotinib te controleren, met bijzondere aandacht voor patiënten met risicofactoren of een voorgeschiedenis van nierinsufficiëntie (zie rubriek 4.8).
Nierinsufficiëntie
Indien patiënten met ernstige nierinsufficiëntie geen peritoneale of hemodialyse nodig hebben, dient de dosis crizotinib aangepast te worden (zie rubriek 4.2 en 5.2).
Effecten op het gezichtsvermogen
Tijdens klinische onderzoeken met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC (N=1722) werd bij vier patiënten (0,2%) een gezichtsveldstoornis graad 4 met verlies van het gezichtsvermogen gemeld. Opticusatrofie en stoornis van de nervus opticus zijn gemeld als mogelijke oorzaken voor verlies van het gezichtsvermogen.
In klinische onderzoeken met crizotinib bij kinderen met ALK-positief ALCL of ALK-positieve IMT traden visusstoornissen op bij 25 van de 41 (61%) kinderen (zie rubriek 4.8).
Bij kinderen met ALCL of IMT dient vóór aanvang van de behandeling met crizotinib een oogheelkundig onderzoek te worden verkregen. Opvolging van het oogheelkundige onderzoek, waaronder onderzoek van de retina, wordt aanbevolen binnen 1 maand na aanvang van de behandeling met crizotinib, daarna om de 3 maanden, en bij nieuwe symptomen van het gezichtsvermogen. Beroepsbeoefenaren in de gezondheidszorg dienen patiënten en verzorgers te informeren over de symptomen van oculaire toxiciteit en het mogelijke risico op verlies van het gezichtsvermogen. Bij visusstoornissen graad 2 dienen de symptomen te worden gecontroleerd en gemeld aan een oogspecialist en dient een dosisverlaging te worden overwogen. De behandeling met crizotinib dient te worden gestaakt gedurende de beoordeling van een oogaandoening graad 3 of 4, en de behandeling met crizotinib dient permanent te worden stopgezet bij ernstig verlies van het gezichtsvermogen graad 3 of 4, tenzij een andere oorzaak wordt vastgesteld (zie rubriek 4.2 tabel 8).
Bij iedere patiënt met een nieuw optreden van ernstig verlies van het gezichtsvermogen (best gecorrigeerde gezichtsscherpte minder dan 6/60 in één of beide ogen) dient de behandeling met crizotinib te worden gestopt (zie rubriek 4.2). Er dient oogheelkundig onderzoek te worden uitgevoerd, bestaande uit het bepalen van best gecorrigeerde gezichtsscherpte, netvliesfotografie, gezichtsveldonderzoeken, optische coherentietomografie (OCT) en andere geschikte onderzoeken bij nieuw optreden van verlies van gezichtsvermogen en bij andere symptomen van het gezichtsvermogen indien klinisch aangewezen (zie rubriek 4.2 en 4.8). Er is onvoldoende informatie om iets te kunnen zeggen over het risico van hervatting van behandeling met crizotinib bij patiënten die symptomen of verlies van het gezichtsvermogen ontwikkelen. Bij het besluit om de behandeling met crizotinib te hervatten dient het mogelijke voordeel voor de patiënt te worden afgewogen tegen de risico’s.
Oogheelkundig onderzoek is aanbevolen indien de visusstoornis aanhoudt of verergert (zie rubriek 4.8).
Fotosensitiviteit
Fotosensitiviteit is gemeld bij met XALKORI behandelde patiënten (zie rubriek 4.8). Patiënten dienen het advies te krijgen om langdurige blootstelling aan de zon te vermijden terwijl ze XALKORI innemen en beschermende maatregelen te nemen wanneer ze buitenshuis zijn (bijv. beschermende kleding dragen en/of zonnebrandcrème gebruiken).
Interacties met andere geneesmiddelen
Het gelijktijdige gebruik van crizotinib en sterke CYP3A4-remmers of sterke en gematigde CYP3A4-inductoren dient te worden vermeden (zie rubriek 4.5).
Het gelijktijdige gebruik van crizotinib en CYP3A4-substraten met een smalle therapeutische breedte dient te worden vermeden (zie rubriek 4.5). Vermijd het gebruik van crizotinib in combinatie met andere geneesmiddelen tegen bradycardie, geneesmiddelen waarvan bekend is dat deze het QT-interval verlengen en/of antiaritmica (zie rubriek 4.4 Verlenging van het QT-interval, Bradycardie, en rubriek 4.5).
Interactie met voeding
Grapefruit of grapefruitsap dienen te worden vermeden tijdens behandeling met crizotinib (zie rubriek 4.2 en 4.5).
Histologie van niet-adenocarcinoom (NSCLC)
Beperkte informatie is beschikbaar bij patiënten met een ALK-positief en ROS1-positief NSCLC met histologie van niet-adenocarcinoom, waaronder plaveiselcelcarcinoom (PCC) (zie rubriek 5.1).
XALKORI 200 mg en 250 mg harde capsules
Natriumdieet
Dit middel bevat minder dan 1 mmol natrium (23 mg) per 200 mg of 250 mg harde capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
XALKORI granulaat in capsules om te openen
Sucrosedieet
Patiënten met zeldzame erfelijke aandoeningen als fructose-intolerantie,
glucose-galactosemalabsorptie of sucrase-isomaltase-insufficiëntie dienen dit geneesmiddel niet te gebruiken.
Pediatrische patiënten
Gastro-intestinale toxiciteit
Crizotinib kan ernstige gastro-intestinale toxiciteiten veroorzaken bij kinderen met ALK-positief ALCL of ALK-positieve IMT. Bij kinderen met ALK-positief ALCL of ALK-positieve IMT traden braken en diarree op bij respectievelijk 95% en 85%.
Het gebruik van anti-emetica voorafgaand aan en tijdens de behandeling met crizotinib wordt aanbevolen om misselijkheid en braken te voorkomen. Standaard anti-emetica en antidiarrhoica worden aanbevolen om gastro-intestinale toxiciteiten te behandelen. Indien kinderen misselijkheid graad 3 ontwikkelen die langer dan 3 dagen aanhoudt of diarree of braken graad 3 of 4 ondanks maximale medische behandeling, wordt aanbevolen de behandeling met crizotinib te staken totdat de misselijkheid, de diarree of het braken zijn verdwenen, en de behandeling met crizotinib daarna te hervatten met het volgende lagere dosisniveau. Ondersteunende zorg zoals hydratie, aanvulling van elektrolyten en voedingsondersteuning wordt aanbevolen indien klinisch aangewezen (zie rubriek 4.2).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is onderzoek naar interacties met andere geneesmiddelen bij volwassenen uitgevoerd.
Farmacokinetische interacties
Middelen die de plasmaconcentratie van crizotinib kunnen verhogen
Gelijktijdige toediening van crizotinib met sterke CYP3A-remmers verhoogt naar verwachting de plasmaconcentratie van crizotinib. Gelijktijdige toediening van een enkelvoudige orale dosis crizotinib van 150 mg bij aanwezigheid van ketoconazol (tweemaal daags 200 mg), een sterke CYP3A-remmer, resulteerde in toename van de systemische blootstelling aan crizotinib, waarbij de waarden voor de oppervlakte onder de plasmaconcentratie-tijd-curve van tijdstip nul tot oneindig (AUCinf) en de geobserveerde maximale plasmaconcentratie (Cmax) van crizotinib respectievelijk circa 3,2 maal en 1,4 maal de waarden waren die werden waargenomen wanneer crizotinib alleen werd toegediend.
Gelijktijdige toediening van herhaalde doses crizotinib (eenmaal daags 250 mg) met herhaalde doses itraconazol (eenmaal daags 200 mg), een sterke CYP3A-remmer, resulteerde in toename van de steady-state AUCtau en Cmax van crizotinib van respectievelijk circa 1,6 en 1,3 maal de waarden die werden waargenomen wanneer crizotinib alleen werd toegediend.
Daarom dient het gelijktijdige gebruik van sterke CYP3A-remmers (waaronder, maar niet beperkt tot, atazanavir, ritonavir, cobicistat, itraconazol, ketoconazol, posaconazol, voriconazol, claritromycine, telitromycine en erytromycine) te worden vermeden. Tenzij het mogelijke voordeel voor de patiënt opweegt tegen het risico, in welk geval patiënten nauwlettend dienen te worden gecontroleerd op bijwerkingen van crizotinib (zie rubriek 4.4).
Fysiologie-gebaseerde farmacokinetische (PBPK) simulaties voorspelden een toename van 17% in crizotinib steady-state AUC na behandeling met de matige CYP3A-remmers diltiazem of verapamil. Daarom is voorzichtigheid geboden als crizotinib gelijktijdig wordt toegediend met matige CYP3A-remmers.
Ook grapefruit en grapefruitsap kunnen de plasmaconcentratie van crizotinib verhogen en dienen te worden vermeden (zie rubriek 4.2 en 4.4).
Middelen die de plasmaconcentratie van crizotinib kunnen verlagen
Gelijktijdige toediening van herhaalde doses crizotinib (250 mg tweemaal daags) en herhaalde doses rifampicine (600 mg eenmaal daags), een sterke CYP3A4-inductor, resulteerde in afnames van 84% en 79% in respectievelijk de steady-state AUCtau en Cmax van crizotinib, vergeleken met wanneer crizotinib alleen werd toegediend. Het gelijktijdige gebruik van sterke CYP3A-inductoren, inclusief maar niet beperkt tot carbamazepine, fenobarbital, fenytoïne, rifampicine en sint-janskruid, dient te worden vermeden (zie rubriek 4.4).
Het effect van een gematigde inductor, inclusief maar niet beperkt tot efavirenz of rifabutine, is niet duidelijk vastgesteld. Daarom dient die combinatie met crizotinib ook te worden vermeden (zie rubriek 4.4).
Gelijktijdige toediening met geneesmiddelen die de maag-pH verhogen
De oplosbaarheid van crizotinib in water is pH-afhankelijk, waarbij geldt dat een lage (zure) pH leidt tot een hogere oplosbaarheid.
XALKORI 200 mg en 250 mg harde capsules
Toediening van een enkelvoudige dosis van 250 mg crizotinib capsules na behandeling met esomeprazol 40 mg eenmaal daags gedurende 5 dagen leidde tot een daling van de totale crizotinibblootstelling (AUCinf) van ongeveer 10% en niet tot verandering in piekblootstelling (Cmax); de mate van verandering van de totale blootstelling werd niet als klinisch betekenisvol beschouwd.
XALKORI granulaat in capsules om te openen
Toediening van een enkelvoudige dosis van 250 mg crizotinib oraal granulaat in capsules om te openen na behandeling met esomeprazol 40 mg eenmaal daags gedurende 5 dagen leidde tot een daling van de AUCinf van crizotinib van ongeveer 19% en een daling van de Cmax van ongeveer 23%. De mate van verandering van de totale blootstelling werd niet als klinisch betekenisvol beschouwd.
Aanpassing van de aanvangsdosis is niet vereist als crizotinib gelijktijdig wordt toegediend met stoffen die de maag-pH verhogen (zoals protonpompremmers, H2-blokkers of antacida).
Middelen waarvan de plasmaconcentratie door crizotinib kan worden veranderd Na 28 dagen toediening van crizotinib in een dosering van tweemaal daags 250 mg bij kankerpatiënten, was de AUCinf van oraal midazolam 3,7 maal de waarde die werd waargenomen wanneer midazolam alleen werd toegediend, wat erop wijst dat crizotinib een matige remmer is van CYP3A. Daarom dient gelijktijdige toediening van crizotinib met CYP3A-substraten die een smalle therapeutische breedte hebben, inclusief maar niet beperkt tot alfentanil, cisapride, ciclosporine, ergot-derivaten, fentanyl, pimozide, kinidine, sirolimus en tacrolimus, vermeden te worden (zie rubriek 4.4). Indien de combinatie noodzakelijk is, dient nauwgezette klinische controle uitgevoerd te worden.
In vitro-onderzoeken toonden aan dat crizotinib een remmer van CYP2B6 is. Daardoor kan crizotinib de plasmaconcentraties verhogen van gelijktijdig toegediende geneesmiddelen die door CYP2B6 worden gemetaboliseerd (bijv. bupropion, efavirenz).
In vitro-onderzoeken met humane hepatocyten toonden aan dat crizotinib
PXR (pregnaan-X-receptor)- en CAR (constitutieve androstaan receptor)-gereguleerde enzymen kan induceren (bijv. CYP3A4, CYP2B6, CYP2C8, CYP2C9, UGT1A1). Er werd tijdens in vivo-onderzoeken echter geen inductie waargenomen bij de gelijktijdige toediening van crizotinib met midazolam (een CYP3A4 “probe”-substraat). Voorzichtigheid is geboden bij toediening van crizotinib in combinatie met geneesmiddelen die voornamelijk door deze enzymen worden gemetaboliseerd. N.B.: De werkzaamheid van gelijktijdig toegediende orale anticonceptiemiddelen kan verminderen.
In vitro-onderzoeken toonden aan dat crizotinib een zwakke remmer van
uridinedifosfaatglucuronosyltransferase (UGT)1A1 en UGT2B7 is. Daarom kan crizotinib mogelijk de plasmaconcentraties van gelijktijdig toegediende geneesmiddelen verhogen die voornamelijk door UGT1A1 (bijv. raltegravir, irinotecan) of UGT2B7 (morfine, naloxon) gemetaboliseerd worden.
Een in vitro-onderzoek geeft aan dat crizotinib waarschijnlijk een P-gp-remmer in de darm is. Daarom kan toediening van crizotinib met geneesmiddelen die substraten zijn van P-gp (bijv. digoxine, dabigatran, colchicine, pravastatine) hun therapeutische effect en bijwerkingen doen toenemen. Nauwkeurige klinische controle wordt aanbevolen wanneer crizotinib wordt toegediend met deze geneesmiddelen.
Crizotinib is een remmer van OCT1 en OCT2 in vitro. Daarom kan crizotinib mogelijk de plasmaconcentraties van gelijktijdig toegediende geneesmiddelen verhogen die substraten zijn van OCT1 of OCT2 (bijv. metformine, procaïnamide).
Farmacodynamische interacties
In klinische onderzoeken werd verlenging van het QT-interval waargenomen met crizotinib. Daarom dient het gelijktijdige gebruik van crizotinib met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren (bijv. klasse IA [kinidine, disopyramide] of klasse III [bijv. amiodaron, sotalol, dofetilide, ibutilide], methadon, cisapride, moxifloxacine, antipsychotica, enz.) zorgvuldig te worden afgewogen. Bij combinatie van dergelijke geneesmiddelen dient het QT-interval te worden gecontroleerd (zie rubriek 4.2 en 4.4).
Tijdens klinische onderzoeken is bradycardie gemeld; daarom dient crizotinib vanwege het risico op overmatige bradycardie met voorzichtigheid te worden gebruikt in combinatie met andere bradycardiale middelen (bijv. niet-dihydropyridine calciumantagonisten zoals verapamil en diltiazem, bètablokkers, clonidine, guanfacine, digoxine, mefloquine, anticholinesterases, pilocarpine) (zie rubriek 4.2 en 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dient te worden geadviseerd om een zwangerschap te vermijden terwijl ze XALKORI krijgen.
Anticonceptie bij mannen en vrouwen
Tijdens de behandeling en gedurende ten minste 90 dagen na afloop van de behandeling dient effectieve anticonceptie te worden gebruikt (zie rubriek 4.5).
Zwangerschap
XALKORI kan schade aan de foetus veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Er zijn geen gegevens over het gebruik van crizotinib bij zwangere vrouwen. Dit geneesmiddel dient niet te worden gebruikt tijdens de zwangerschap, tenzij de klinische conditie van de moeder behandeling noodzakelijk maakt. Zwangere vrouwen, vrouwen die zwanger raken tijdens het gebruik van crizotinib of behandelde mannelijke partners van zwangere vrouwen dienen te worden ingelicht over het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of crizotinib/metabolieten in de moedermelk worden uitgescheiden. Vanwege de mogelijke schadelijke effecten voor de zuigeling dient moeders te worden geadviseerd geen borstvoeding te geven terwijl ze XALKORI gebruiken (zie rubriek 5.3).
Vruchtbaarheid
Volgens niet-klinische veiligheidsbevindingen kunnen de mannelijke en vrouwelijke vruchtbaarheid worden aangetast door behandeling met XALKORI (zie rubriek 5.3). Zowel mannen als vrouwen dienen voorafgaand aan behandeling advies in te winnen over behoud van vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
XALKORI heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij het besturen van voertuigen of het bedienen van machines is voorzichtigheid geboden, aangezien patiënten tijdens het gebruik van XALKORI last kunnen krijgen van symptomatische bradycardie (bijv. syncope, duizeligheid, hypotensie), visusstoornis of vermoeidheid (zie rubriek 4.2, 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel bij volwassen patiënten met ALK-positief of ROS1-positief, gevorderd NSCLC
De onderstaande gegevens hebben betrekking op blootstelling aan XALKORI bij 1669 patiënten met ALK-positief, gevorderd NSCLC die deelnamen aan 2 gerandomiseerde fase 3-onderzoeken (onderzoeken 1007 en 1014) en aan 2 eenarmige onderzoeken (onderzoeken 1001 en 1005) en bij 53 patiënten met ROS1-positief, gevorderd NSCLC die deelnamen aan eenarmig onderzoek 1001, voor een totaal van 1722 patiënten (zie rubriek 5.1). Deze patiënten kregen een orale aanvangsdosis van 250 mg die tweemaal daags continu werd ingenomen. In onderzoek 1014 was de mediane duur van de onderzoeksbehandeling 47 weken voor patiënten in de crizotinib-arm (N=171); de mediane duur van de behandeling was 23 weken voor patiënten die overstapten van de chemotherapie-arm om behandeling met crizotinib te ontvangen (N=109). In onderzoek 1007 was de mediane duur van de onderzoeksbehandeling 48 weken voor patiënten in de crizotinib-arm (N=172). Voor ALK-positieve NSCLC-patiënten in onderzoeken 1001 (N=154) en 1005 (N=1063) was de mediane duur van de behandeling respectievelijk 57 en 45 weken. Voor ROS1-positieve NSCLC-patiënten in onderzoek 1001 (N=53) was de mediane duur van de behandeling 101 weken.
De ernstigste bijwerkingen bij 1722 patiënten met ALK-positief of ROS1-positief, gevorderd NSCLC waren hepatotoxiciteit, ILD/pneumonitis, neutropenie en verlenging van het QT-interval (zie rubriek 4.4). De meest voorkomende bijwerkingen (≥25%) bij patiënten met ALK-positief of ROS1-positief NSCLC waren visusstoornis, misselijkheid, diarree, braken, oedeem, obstipatie, verhoogde transaminasewaarden, vermoeidheid, verminderde eetlust, duizeligheid en neuropathie.
De meest voorkomende bijwerkingen (≥3%, frequentie alle oorzaken) die verband hielden met toedieningsonderbrekingen waren neutropenie (11%), verhoogde transaminasewaarden (7%), braken (5%) en misselijkheid (4%). De meest voorkomende bijwerkingen (≥3%, frequentie alle oorzaken) die verband hielden met dosisverlaging waren verhoogde transaminasewaarden (4%) en neutropenie (3%). De meest voorkomende bijwerkingen door alle oorzaken die verband hielden met permanente stopzetting van de behandeling traden op bij 302 (18%) van de patiënten, met als meest voorkomende bijwerkingen (≥1%) interstitiële longziekte (1%) en verhoogde transaminasewaarden (1%).
Getabelleerd overzicht van bijwerkingen
In tabel 9 worden de bijwerkingen weergegeven die zijn gemeld bij 1722 patiënten met ALK-positief of ROS1-positief, gevorderd NSCLC en die crizotinib kregen toegediend in 2 gerandomiseerde fase 3-onderzoeken (1007 en 1014) en 2 eenarmige klinische onderzoeken (1001 en 1005) (zie rubriek 5.1).
De bijwerkingen die worden weergegeven in tabel 9 zijn gerangschikt op systeem/orgaanklasse en frequentiecategorieën, gedefinieerd met behulp van de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden de ongewenste voorvallen weergegeven in volgorde van afnemende ernst.
Tabel 9. In klinische onderzoeken naar NSCLC met crizotinib gemelde bijwerkingen (N=1722)
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Bloed- en lymfestelselaan-doeningen | Neutropeniea (22%) Anemieb (15%) Leukopeniec (15%) | ||
Voedings- en stofwisselingsstoornissen | Verminderde eetlust (30%) | Hypofosfatemie (6%) | |
| Zenuwstelselaandoeningen | Neuropathied (25%) Dysgeusie (21%) | ||
| Oogaandoeningen | Visusstoornise (63%) |
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Hartaandoeningen | Duizeligheidf (26%) Bradycardieg (13%) | Hartfalenh (1%) Verlenging van het QT-interval op ECG (4%) Flauwte (3%) | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Interstitiële longziektei (3%) | ||
Maag- darmstelselaandoeningen | Braken (51%) Diarree (54%) Misselijkheid (57%) Obstipatie (43%) Buikpijnj (21%) | Oesofagitisk (2%) Dyspepsie (8%) | Gastro-intestinale perforatiel (<1%) |
Lever- en galaandoeningen | Verhoogde transaminasewaardenm (32%) | Verhoogd alkalische fosfatase in bloed (7%) | Leverfalen (<1%) |
Huid- en onderhuidaandoeningen | Huiduitslag (13%) | Fotosensitiviteit (<1%) | |
| Nier- en urineweg-aandoeningen | Niercysten (4%) Verhoogd creatininegehalte in bloedo (8%) | Acuut nierfalen (<1%) Nierfalen (<1%) | |
Algemene aandoeningen en toedieningsplaatsstoornis-sen | Oedeemp (47%) Vermoeidheid (30%) | ||
| Onderzoeken | Verlaagd testosteron in bloedq (2%) | Verhoogd creatinefosfokinase in bloed (<1%)* |
Termen van bijwerkingen die hetzelfde medische concept of dezelfde medische aandoening weergeven, zijn samengebracht en gemeld als een enkele bijwerking in Tabel 9. Termen die in het onderzoek tot op de ‘data cutoff’-datum werden gemeld en die bijdragen tot de relevante bijwerking worden, zoals hieronder, tussen haakjes weergegeven.
* Creatinefosfokinase was geen standaard laboratoriumtest bij de klinische onderzoeken met crizotinib. a Neutropenie (febriele neutropenie, neutropenie, verminderd aantal neutrofielen).
b Anemie (anemie, gedaald hemoglobinegehalte, hypochrome anemie).
c Leukopenie (leukopenie, wittebloedceltelling verlaagd).
d Neuropathie (brandend gevoel, dysesthesie, formicatio, verstoring van het lopen, hyperesthesie, hypo-esthesie, hypotonie, motorische disfunctie, spieratrofie, spierzwakte, neuralgie, neuritis, perifere neuropathie, neurotoxiciteit, paresthesie, perifere motorische neuropathie, perifere sensomotorische neuropathie, perifere sensorische neuropathie, peroneale zenuwverlamming, polyneuropathie, sensorische stoornis, brandend gevoel van huid).
e Visusstoornis (diplopie, zien van halo’s, fotofobie, fotopsie, wazig zien, verminderde gezichtsscherpte, helderheid gezichtsvermogen, verminderd gezichtsvermogen, visuele perseveratie, zwevende deeltjes in het oog).
f Duizeligheid (evenwichtsstoornis, duizeligheid, posturale duizeligheid, presyncope). g Bradycardie (bradycardie, hartfrequentie verlaagd, sinusbradycardie).
h Hartfalen (hartfalen, congestief hartfalen, ejectiefractie verlaagd, linker ventrikel falen, pulmonaal oedeem). In verschillende klinische onderzoeken (n=1722) hadden 19 (1,1%) met crizotinib behandelde patiënten hartfalen van enige graad, 8 (0,5%) patiënten graad 3 of 4 hartfalen en 3 (0,2%) patiënten hadden hartfalen met een fatale afloop.
i Interstitiële longziekte (‘Acute respiratory distress’-syndroom, alveolitis, interstitiële longziekte, pneumonitis). j Buikpijn (abdominaal ongemak, buikpijn, pijn in de onderbuik, pijn in de bovenbuik, buikgevoeligheid). k Oesofagitis (oesofagitis, oesofageale zweer).
l Gastro-intestinale perforatie (gastro-intestinale perforatie, intestinale perforatie, dikkedarmperforatie). m Verhoogde transaminasewaarden (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, gamma-glutamyltransferase verhoogd, leverenzym verhoogd, abnormale leverfunctie, leverfunctietests abnormaal, transaminases verhoogd).
n Niercyste (nierabces, niercyste, bloeding van niercyste, niercyste-infectie).
o Verhoogd creatininegehalte in bloed (verhoogd creatininegehalte in bloed, verminderde renale creatinineklaring).
p Oedeem (gezichtsoedeem, gegeneraliseerd oedeem, lokale zwelling, gelokaliseerd oedeem, oedeem, perifeer oedeem, periorbitaal oedeem).
q Verlaagd testosteron in bloed (verlaagd testosteron in bloed, hypogonadisme, secundair hypogonadisme).
Samenvatting van het veiligheidsprofiel bij kinderen
De veiligheidsanalysepopulatie voor 110 kinderen met alle tumortypes (in de leeftijd van 1 tot <18 jaar), die 41 patiënten omvatte met gerecidiveerd of refractair systemisch ALK-positief ALCL of met niet-reseceerbare, recidiverende, of refractaire ALK-positieve IMT is gebaseerd op patiënten die crizotinib kregen in 2 eenarmige onderzoeken, onderzoek 0912 (n=36) en onderzoek 1013 (n=5). In onderzoek 0912 kregen de patiënten crizotinib met een startdosering van tweemaal daags 100 mg/m2, 130 mg/m2, 165 mg/m2, 215 mg/m2, 280 mg/m2 of 365 mg/m2. In onderzoek 1013 werd crizotinib toegediend met een startdosering van tweemaal daags 250 mg. Er was een totale populatie van 25 kinderen met ALK-positief ALCL in de leeftijd van 3 tot <18 jaar en 16 kinderen met ALK-positieve IMT in de leeftijd van 2 tot <18 jaar. De ervaring met het gebruik van crizotinib bij kinderen in de verschillende subgroepen (leeftijd, geslacht en ras) is beperkt en eruit kunnen geen definitieve conclusies getrokken worden. De veiligheidsprofielen kwamen in de subgroepen van leeftijd, geslacht en ras overeen, maar er waren wel kleine verschillen in de bijwerkingenfrequenties in elke subgroep. De meest voorkomende bijwerkingen (≥80%) die in alle subgroepen (leeftijd, geslacht en ras) werden gemeld, waren verhoogde transaminasewaarden, braken, neutropenie, misselijkheid, diarree en leukopenie. De meest voorkomende ernstige bijwerking (90%) was neutropenie.
De mediane duur van de behandeling voor kinderen met alle tumortypes bedroeg 2,8 maanden. Permanent stopzetten van de behandeling vanwege een bijwerking kwam voor bij 11 (10%) patiënten. Toedieningsonderbrekingen en dosisverlagingen kwamen voor bij respectievelijk 47 (43%) en 15 (14%) patiënten. De meest voorkomende bijwerkingen (>60%) waren verhoogde transaminasewaarden, braken, neutropenie, misselijkheid, diarree en leukopenie. De meest voorkomende bijwerking graad 3 of 4 (≥40%) was neutropenie.
De mediane duur van de behandeling voor kinderen met ALK-positief ALCL bedroeg 5,1 maanden. Permanent stopzetten van de behandeling vanwege een bijwerking kwam voor bij 1 patiënt (4%). Bij 11 van de 25 (44%) patiënten met ALK-positief ALCL werd de behandeling met crizotinib permanent stopgezet omdat ze daarna een hematopoëtische stamceltransplantatie (HSCT) ondergingen. Toedieningsonderbrekingen en dosisverlagingen kwamen voor bij respectievelijk 17 (68%) en 4 (16%) patiënten. De meest voorkomende bijwerkingen (≥80%) waren diarree, braken, verhoogde transaminasewaarden, neutropenie, leukopenie en misselijkheid. De meest voorkomende bijwerkingen graad 3 of 4 (≥40%) waren neutropenie, leukopenie en lymfopenie.
De mediane duur van de behandeling voor pediatrische patiënten met ALK-positieve IMT bedroeg 21,8 maanden. Permanent stopzetten van de behandeling vanwege een bijwerking kwam voor bij 4 (25%) patiënten. Toedieningsonderbrekingen en dosisverlagingen kwamen voor bij respectievelijk 12 (75%) en 4 (25%) patiënten. De meest voorkomende bijwerkingen (≥80%) waren neutropenie, misselijkheid en braken. De meest voorkomende bijwerking van graad 3 of 4 (≥40%) was neutropenie.
Het veiligheidsprofiel van crizotinib bij kinderen met ALK-positief ALCL of met ALK-positieve IMT kwam over het algemeen overeen met het veiligheidsprofiel dat eerder werd vastgesteld bij volwassenen met ALK-positief of ROS1-positief gevorderd NSCLC, met enige variaties in de frequenties. Bijwerkingen graad 3 of 4 van neutropenie, leukopenie en diarree werden gerapporteerd met een hogere frequentie (verschil van ≥10%) bij kinderen met ALK-positief ALCL of ALK-positieve IMT dan bij volwassen patiënten met ALK-positief of ROS1-positief NSCLC. De leeftijd, comorbiditeiten en onderliggende aandoeningen zijn in deze 2 populaties verschillend, hetgeen de verschillen in de frequenties kan verklaren.
De bijwerkingen voor kinderen met alle tumortypes die worden weergegeven in tabel 10 zijn gerangschikt op systeem/orgaanklasse en frequentiecategorieën, gedefinieerd met behulp van de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden de ongewenste voorvallen weergegeven in volgorde van afnemende ernst.
Tabel 10. Bij kinderen gemelde bijwerkingen (N=110)
Alle tumortypes (N=110) | ||
| Systeem/orgaanklasse | Zeer vaak | Vaak |
Bloed- en lymfestelselaandoeningen | Neutropeniea (71%) Leukopenieb (63%) Anemiec (52%) Trombocytopenied (21%) | |
Voedings- en stofwisselingsstoornissen | Hypofosfatemie (30%) Verminderde eetlust (39%) | |
| Zenuwstelselaandoeningen | Neuropathiee (26%) Dysgeusie (10%) | |
| Oogaandoeningen | Visusstoornisf (44%) | |
| Hartaandoeningen | Bradycardieg (14%) Duizeligheid (16%) | Verlenging van het QT-interval op ECG (4%) |
Maag- darmstelselaandoeningen | Braken (77%) Diarree (69%) Misselijkheid (71%) Obstipatie (31%) Dyspepsie (10%) Buikpijnh (43%) | Oesofagitis (4%) |
| Lever- en galaandoeningen | Verhoogde transaminasewaardeni (87%) Verhoogd alkalische fosfatase in bloed (19%) | |
Huid- en onderhuidaandoeningen | Huiduitslag (3%) | |
Nier- en urinewegaandoeningen | Verhoogd creatininegehalte in bloed (45%) | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Oedeemj (20%) Vermoeidheid (46%) | |
Datum van ‘data cutoff’: 03 september 2019.
Termen van bijwerkingen die hetzelfde medische concept of dezelfde medische aandoening weergeven, zijn samengevoegd en gemeld als een enkele bijwerking in tabel 10. Termen die in het onderzoek tot op de ‘data cutoff’-datum werden gemeld en die bijdragen tot de relevante bijwerking worden, zoals hieronder, tussen haakjes weergegeven.
a. Neutropenie (febriele neutropenie, neutropenie, verminderd aantal neutrofielen). b. Leukopenie (leukopenie, verlaagd wittebloedceltelling).
c. Anemie (anemie, anemie macrocytair, anemie megaloblastair, hemoglobine, verlaagd hemoglobinegehalte, hyperchrome anemie, hypochrome anemie, hypoplastische anemie, microcytaire anemie, normochrome normocytaire anemie).
d. Trombocytopenie (verlaagd trombocytentelling, trombocytopenie).
e. Neuropathie (brandend gevoel, verstoring van het lopen, spierzwakte, paresthesie, perifere motorische neuropathie, perifere sensorische neuropathie).
f. Visusstoornis (fotofobie, fotopsie, wazig zien, verminderde gezichtsscherpte, verminderd gezichtsvermogen, zwevende deeltjes in het oog).
g. Bradycardie (bradycardie, sinusbradycardie).
h. Buikpijn (abdominaal ongemak, buikpijn, pijn in de onderbuik, pijn in de bovenbuik, buikgevoeligheid). i. Verhoogde transaminasewaarden (verhoogd alanineaminotransferase, verhoogd aspartaataminotransferase, verhoogd gamma-glutamyltransferase).
j. Oedeem (gezichtsoedeem, lokale zwelling, perifeer oedeem, periorbitaal oedeem).
Hoewel niet alle bijwerkingen die werden vastgesteld in de volwassen populatie, werden waargenomen in klinische onderzoeken met kinderen, dienen bij kinderen dezelfde bijwerkingen te worden overwogen als bij volwassen patiënten. Voor kinderen dienen ook dezelfde waarschuwingen en voorzorgen te worden overwogen als voor volwassen patiënten.
Beschrijving van geselecteerde bijwerkingen
Levertoxiciteit
Patiënten dienen te worden gecontroleerd op levertoxiciteit en dit dient te worden behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Volwassen patiënten met NSCLC
Geneesmiddelgeïnduceerde levertoxiciteit met fatale afloop trad op bij 0,1% van de 1722 met crizotinib behandelde volwassen patiënten met NSCLC in klinische onderzoeken. Bij minder dan 1% van de met crizotinib behandelde patiënten zijn gelijktijdige verhogingen van ALAT en/of ASAT >3 × ULN en totaal bilirubine ≥2 × ULN zonder significante verhogingen van alkalische fosfatase (≤2 × ULN) waargenomen.
Bij respectievelijk 187 (11%) en 95 (6%) van de volwassen patiënten werden toenames tot graad 3 of 4 van ALAT of ASAT waargenomen. Bij 17 (1%) van de patiënten moest de behandeling permanent worden stopgezet in verband met verhoogde transaminasewaarden, hetgeen erop wijst dat deze voorvallen doorgaans beheersbaar waren door aanpassingen van de dosis zoals is gedefinieerd in tabel 4 (zie rubriek 4.2). In het gerandomiseerde fase 3-onderzoek 1014 werden toenames tot graad 3 of 4 van ALAT of ASAT waargenomen bij 15% en 8% van de patiënten die crizotinib ontvingen, tegen 2% en 1% van de patiënten die chemotherapie ontvingen. In het gerandomiseerde fase 3-onderzoek 1007 werden toenames tot graad 3 of 4 van ALAT of ASAT waargenomen bij 18% en 9% van de patiënten die crizotinib ontvingen en bij 5% en <1% van de patiënten die chemotherapie ontvingen.
Transaminaseverhogingen kwamen over het algemeen binnen de eerste 2 maanden van de behandeling voor. In onderzoeken met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC was de mediane tijd tot aanvang van verhoogde transaminasewaarden van graad 1 of 2 23 dagen. De mediane tijd tot aanvang van verhoogde transaminasewaarden van graad 3 of 4 was 43 dagen.
Transaminaseverhogingen tot graad 3 en 4 waren over het algemeen reversibel na onderbreking van de toediening. In studies met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC (N=1722) kwamen dosisverminderingen gerelateerd aan transaminaseverhogingen voor bij 76 (4%) patiënten. Bij 17 (1%) patiënten moest de behandeling permanent worden stopgezet.
Pediatrische patiënten
Tijdens klinische onderzoeken bij 110 kinderen met verschillende tumortypes die werden behandeld met crizotinib, hadden 70% en 75% van de patiënten toenames van respectievelijk ASAT en ALAT, met toenames graad 3 en 4 bij respectievelijk 7% en 6% van de patiënten.
Maag-darmeffecten
Ondersteunende zorg dient het gebruik van anti-emetica te omvatten. Voor aanvullende ondersteunende zorg voor kinderen, zie rubriek 4.4.
Volwassen patiënten met NSCLC
Misselijkheid (57%), diarree (54%), braken (51%) en obstipatie (43%) waren de vaakst gemelde gastro-intestinale bijwerkingen door alle oorzaken bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC. De meeste voorvallen waren licht tot matig ernstig van aard. De mediane tijd tot aanvang van misselijkheid en braken was 3 dagen en deze bijwerkingen namen na 3 weken behandeling in frequentie af. De mediane tijd tot aanvang van diarree en obstipatie was respectievelijk 13 en 17 dagen. Ondersteunende zorg bij diarree en obstipatie dient het gebruik van respectievelijk standaard antidiarrhoica en laxeermiddelen te omvatten.
Tijdens klinische onderzoeken bij volwassen patiënten met NSCLC die werden behandeld met crizotinib zijn er gevallen van gastro-intestinale perforaties gemeld. Er zijn meldingen geweest van gastro-intestinale perforatie met fatale afloop tijdens gebruik van crizotinib nadat het middel op de markt was gebracht (zie rubriek 4.4).
Pediatrische patiënten
Tijdens klinische onderzoeken waren braken (77%), diarree (69%), misselijkheid (71%), buikpijn (43%) en obstipatie (31%) de meest gemelde gastro-intestinale bijwerkingen door alle oorzaken bij 110 kinderen met verschillende tumortypes die werden behandeld met crizotinib. Voor de patiënten met ALK-positief ALCL of ALK-positieve IMT die werden behandeld met crizotinib, waren braken (95%), diarree (85%), misselijkheid (83%), buikpijn (54%) en obstipatie (34%) de meest gemelde gastro-intestinale bijwerkingen door alle oorzaken (zie rubriek 4.4). Crizotinib kan ernstige gastro-intestinale toxiciteiten veroorzaken bij kinderen met ALCL of IMT (zie rubriek 4.4).
Verlenging van het QT-interval
Verlenging van het QT-interval kan leiden tot aritmieën en is een risicofactor voor plotselinge dood. Verlenging van het QT-interval kan zich klinisch manifesteren als bradycardie, duizeligheid en syncope. Elektrolytverstoringen, uitdroging en bradycardie kunnen het risico op verlenging van het QTc-interval verder vergroten en daarom wordt periodieke controle van het ECG en de elektrolytspiegels aanbevolen bij patiënten met gastro-intestinale toxiciteit (zie rubriek 4.4).
Volwassen patiënten met NSCLC
In onderzoeken bij volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC werd een QTcF (gecorrigeerd QT met de Fridericia-methode) ≥500 msec geregistreerd bij 34 (2,1%) van 1619 patiënten met ten minste 1 postbaseline ECG-beoordeling en werd een maximale toename van QTcF ≥60 msec ten opzichte van baseline waargenomen bij 79 (5,0%) van 1585 patiënten met een baseline en ten minste 1 postbaseline ECG-beoordeling. Bij 27 (1,6%) van de 1722 patiënten werd verlenging van het QT-interval graad 3 of 4 door alle oorzaken op het ECG gerapporteerd (zie rubriek 4.2, 4.4, 4.5 en 5.2).
In een eenarmig ECG-subonderzoek bij volwassen patiënten (zie rubriek 5.2) met geblindeerde, handmatige ECG-metingen werd bij 11 (21%) patiënten een toename van de QTcF-waarde van ≥30 tot <60 msec ten opzichte van baseline vastgesteld en was bij één patiënt (2%) sprake van een toename van de QTcF-waarde van ≥60 msec ten opzichte van baseline. Geen patiënt had een maximum QTcF van ≥480 msec. Centrale tendensanalyse wees uit dat de grootste gemiddelde verandering in QTcF ten opzichte van baseline 12,3 msec bedroeg (95%-BI 5,1-19,5 msec, kleinste kwadratengemiddelde met variantieanalyse [ANOVA]) en 6 uur na toediening van de dosis op dag 1 van cyclus 2 ontstond. Alle bovengrenzen van het 90%-BI voor het kleinste kwadratengemiddelde voor de verandering in QTcF ten opzichte van baseline bedroegen <20 msec op alle tijdpunten op dag 1 van cyclus 2.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werd verlenging van het QT-interval op het elektrocardiogram gemeld bij 4% van de patiënten.
Bradycardie
Het gebruik van gelijktijdig toegediende geneesmiddelen geassocieerd met bradycardie dient zorgvuldig te worden geëvalueerd. Patiënten die symptomatische bradycardie ontwikkelen, dienen te worden behandeld zoals aanbevolen in de rubrieken Dosisaanpassingen en Bijzondere waarschuwingen en voorzorgen bij gebruik (zie rubriek 4.2, 4.4 en 4.5).
Volwassen patiënten met NSCLC
In onderzoeken met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve gevorderde NSCLC deed bradycardie door alle oorzaken zich voor bij 219 (13%) van de 1722 met crizotinib behandelde patiënten. De meeste voorvallen waren licht van aard. In totaal hadden 259 (16%) van de 1666 patiënten bij ten minste 1 postbaseline beoordeling van de vitale functies een hartfrequentie <50 bpm.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werd bradycardie door alle oorzaken gemeld bij 14% van de patiënten, waaronder bradycardie graad 3 bij 1% van de patiënten.
Interstitiële longziekte/pneumonitis
Patiënten met longklachten die wijzen op ILD/pneumonitis dienen te worden gecontroleerd. Andere mogelijke oorzaken van ILD/pneumonitis dienen te worden uitgesloten (zie rubriek 4.2 en 4.4).
Volwassen patiënten met NSCLC
Ernstige, levensbedreigende of fatale ILD/pneumonitis kan optreden bij patiënten die behandeld worden met crizotinib. In onderzoeken bij volwassen patiënten met ALK-positieve of ROS1-positieve NSCLC (N=1722) hadden 50 (3%) van de patiënten onder behandeling met crizotinib een willekeurige graad van ILD door alle oorzaken, onder wie 18 (1%) van de patiënten ILD met graad 3 of 4 en 8 (<1%) van de patiënten met fatale afloop. Volgens het oordeel van een onafhankelijke beoordelingscommissie (IRC) van patiënten met ALK-positieve NSCLC (N=1669) hadden 20 (1,2%) patiënten ILD/pneumonitis, onder wie 10 (<1%) patiënten bij wie sprake was van een fatale afloop. Deze gevallen deden zich gewoonlijk voor binnen 3 maanden na aanvang van de behandeling.
Pediatrische patiënten
ILD/pneumonitis werd gemeld in klinische onderzoeken met crizotinib bij kinderen met verschillende tumortypes bij 1 patiënt (1%), hetgeen pneumonitis graad 1 was.
Effecten op het gezichtsvermogen
Als de visusstoornis aanhoudt of verergert wordt oogheelkundig onderzoek aanbevolen. Voor kinderen dienen oogheelkundige onderzoeken bij baseline en als follow-up te worden verkregen (zie rubriek 4.2 en 4.4).
Volwassen patiënten met NSCLC
In klinische onderzoeken met crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC (N=1722) werd bij vier patiënten (0,2%) een gezichtsveldstoornis graad 4 met verlies van het gezichtsvermogen gemeld. Opticusatrofie en stoornis van de nervus opticus zijn gemeld als mogelijke oorzaken voor verlies van het gezichtsvermogen (zie rubriek 4.4).
Bij 1084 (63%) van de 1722 met crizotinib behandelde volwassen patiënten werd visusstoornis door alle oorzaken en van elke graad ervaren, waarbij verminderd gezichtsvermogen, fotopsie, wazig zien en zwevende deeltjes in het oog het meest voorkwamen. Van de 1084 patiënten die last hadden van visusstoornis had 95% voorvallen die licht van aard waren. Bij 7 (0,4%) van de patiënten moest de behandeling tijdelijk worden stopgezet en bij 2 (0,1%) van de patiënten werd de dosis verminderd in verband met een visusstoornis. Bij geen van de 1722 met crizotinib behandelde patiënten werd de behandeling permanent stopgezet in verband met een visusstoornis.
Op basis van de vragenlijst Visual Symptom Assessment Questionnaire (VSAQ-ALK) rapporteerden volwassen patiënten behandeld met crizotinib in onderzoeken 1007 en 1014 een hogere incidentie van visusstoornissen in vergelijking met patiënten behandeld met chemotherapie. De visusstoornissen begonnen gewoonlijk binnen de eerste week van toediening van het geneesmiddel. Het merendeel van de patiënten uit de arm met crizotinib in de gerandomiseerde fase 3-onderzoeken 1007 en 1014 (>50%) rapporteerde visusstoornissen; deze traden op met een frequentie van 4 tot 7 dagen in de week, duurden tot 1 minuut en hadden een lichte of geen invloed (scores 0 tot 3 bij een maximumscore van 10) op de dagelijkse activiteiten, wat werd vastgelegd aan de hand van de VSAQ-ALK-vragenlijst.
Er werd een oogheelkundig subonderzoek uitgevoerd door middel van specifieke oogheelkundige beoordelingen op gespecificeerde tijdstippen bij 54 volwassen patiënten met NSCLC die tweemaal daags crizotinib 250 mg kregen. Van de 54 patiënten kregen er 38 (70,4%) een tijdens de behandelingsperiode optredende, tot de systeem/orgaanklasse Oogaandoeningen behorende bijwerking door alle oorzaken, onder wie 30 patiënten die oogheelkundige onderzoeken ondergingen. Bij 14 (36,8%) van deze 30 patiënten werd een oogheelkundige afwijking gemeld, ongeacht het type, en bij 16 (42,1%) patiënten waren er geen oogheelkundige bevindingen. De vaakst voorkomende bevindingen betroffen spleetlampbiomicroscopie (21,1%), fundoscopie (15,8%) en gezichtsscherpte (13,2%). Bij veel patiënten werden reeds bestaande oogheelkundige afwijkingen en gelijktijdige medische aandoeningen, die zouden kunnen bijdragen aan oogheelkundige bevindingen, gezien en er kon geen overtuigend causaal verband met crizotinib worden vastgesteld. Er waren geen bevindingen die verband hielden met het aantal waterceltellingen en beoordeling van flare in de voorste oogkamer. Er was geen sprake van crizotinibgerelateerde gezichtsstoornissen die verband leken te houden met veranderingen in best gecorrigeerde gezichtsscherpte, het glasachtig lichaam, de retina of de oogzenuw.
Bij volwassen patiënten met nieuw optreden van verlies van gezichtsvermogen graad 4 dient behandeling met crizotinib te worden stopgezet en oogheelkundig onderzoek te worden uitgevoerd.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werd visusstoornis gemeld bij 48 (44%) patiënten. De meest voorkomende visussymptomen waren wazig zien (20%) en een verminderd gezichtsvermogen (11%).
In klinische onderzoeken met crizotinib bij 41 patiënten met ALK-positief ALCL of ALK-positieve IMT werd visusstoornis gemeld bij 25 (61%) patiënten. Van deze kinderen met visusstoornissen had één patiënt met IMT een myope nervus opticus aandoening graad 3, die aanwezig was als graad 1 bij aanvang van het onderzoek. De meest voorkomende visussymptomen waren wazig zien (24%), een verminderd gezichtsvermogen (20%), fotopsie (17%) en zwevende deeltjes in het oog (15%). Al deze symptomen waren graad 1 of 2.
Effecten op het zenuwstelsel
Volwassen patiënten met NSCLC
Door 435 (25%) van de 1722 met crizotinib behandelde volwassen patiënten met ALK-positieve of ROS1-positieve gevorderde NSCLC werd neuropathie door alle oorzaken ervaren, zoals gedefinieerd in tabel 9. Dysgeusie werd ook zeer vaak gemeld bij deze onderzoeken en was hoofdzakelijk graad 1 van ernst.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werden neuropathie en dysgeusie gemeld bij respectievelijk 26% en 9% van de patiënten.
Niercyste
Bij patiënten die niercysten ontwikkelen, dient periodieke controle met beeldvormend onderzoek en urineonderzoek overwogen te worden.
Volwassen patiënten met NSCLC
Tweeënvijftig (3%) van de 1722 met crizotinib behandelde volwassen patiënten met ALK-positieve of ROS1-positieve gevorderde NSCLC hadden last van complexe niercysten door alle oorzaken. Bij sommige patiënten werd lokale invasie van de cyste tot buiten de nier waargenomen.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werd geen niercyste gemeld.
Neutropenie en leukopenie
Volledig bloedbeeld inclusief differentiatie van witte bloedcellen dient gecontroleerd te worden indien klinisch aangewezen, met vaker herhaling van de testen als afwijkingen van graad 3 of 4 worden waargenomen, of bij koorts of infectie. Voor patiënten die hematologische laboratoriumafwijkingen ontwikkelen, zie rubriek 4.2.
Volwassen patiënten met NSCLC
In onderzoeken bij volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC (N=1722) werd neutropenie graad 3 of 4 waargenomen bij 212 (12%) van de patiënten behandeld met crizotinib. De mediane tijd tot aanvang van neutropenie van elke graad was 89 dagen. Neutropenie was gerelateerd aan dosisvermindering of permanente stopzetting bij respectievelijk 3% en <1% van de patiënten. Minder dan 0,5% van de patiënten kreeg febriele neutropenie in klinische onderzoeken met crizotinib.
In onderzoeken bij volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC (N=1722) werd leukopenie graad 3 of 4 waargenomen bij 48 (3%) van de patiënten behandeld met crizotinib. De mediane tijd tot aanvang leukopenie van elke graad was 85 dagen. Leukopenie was gerelateerd aan dosisvermindering bij <0,5% van de patiënten, en leukopenie was voor geen enkele patiënt gerelateerd aan permanente stopzetting van de behandeling met crizotinib. In klinische onderzoeken van crizotinib bij volwassen patiënten met ALK-positieve of ROS1-positieve, gevorderde NSCLC werden verschuivingen naar graad 3 of 4 in afnamen van leukocyten en neutrofielen waargenomen met een frequentie van respectievelijk 4% en 13%.
Pediatrische patiënten
In klinische onderzoeken met crizotinib bij 110 kinderen met verschillende tumortypes werd neutropenie gemeld bij 71% van de patiënten, waarbij neutropenie graad 3 of 4 werd waargenomen bij 58 patiënten (53%). Febriele neutropenie werd ervaren door 4 patiënten (3,6%). Leukopenie werd gemeld bij 63% van de patiënten, waarbij leukopenie graad 3 of 4 werd waargenomen bij 18 patiënten (16%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De behandeling van overdosering met het geneesmiddel bestaat uit algemene ondersteunende maatregelen. Er bestaat geen antidotum voor XALKORI.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische stoffen, proteïnekinaseremmers, ATC-code: L01ED01.
Werkingsmechanisme
Crizotinib is een selectieve kleinmoleculaire remmer van de ALK-receptor-tyrosinekinase (RTK) en de oncogene varianten hiervan (te weten ALK-fusies en bepaalde ALK-mutaties). Crizotinib is ook een remmer van de hepatocyt-groeifactorreceptor (HGFR, c-Met) RTK, ROS1 (c-ros) en ‘Recepteur d’Origine Nantais‘ (RON) RTK. Crizotinib zorgde voor concentratie-afhankelijke remming van de kinase-activiteit van ALK, ROS1 en c-Met in biochemische tests en remde fosforylering en moduleerde kinase-afhankelijke fenotypes in celgebaseerde tests. Crizotinib vertoonde krachtige en selectieve groeiremmende activiteit en induceerde apoptose in tumorcellijnen met expressie van ALK-fusie (waaronder echinoderm microtubule-associated protein-like 4 [EML4]-ALK en nucleofosmine [NPM]-ALK), ROS1-fusies of met amplificatie van het ALK- of MET-genlocus. Crizotinib vertoonde antitumorwerkzaamheid, waaronder duidelijke cytoreductieve antitumoractiviteit, bij muizen met tumorxenograften waarin ALK-fusie-eiwitten tot expressie kwamen. De antitumorwerkzaamheid van crizotinib was dosisafhankelijk en ging in vivo samen met farmacodynamische remming van fosforylering van ALK-fusie-eiwitten (waaronder EML4-ALK en NPM-ALK) in tumoren. Crizotinib vertoonde ook duidelijke antitumoractiviteit in xenograftonderzoeken bij muizen, waarbij tumoren gegenereerd werden met behulp van een panel van NIH-3T3-cellijnen die gemanipuleerd waren om belangrijke, in menselijke tumoren geïdentificeerde ROS1-fusies tot expressie te brengen. De antitumorwerkzaamheid van crizotinib was dosisafhankelijk en vertoonde een correlatie met remming van ROS1-fosforylering in vivo. In vitro-onderzoeken bij 2 van ALCL afgeleide cellijnen (SU-DHL-1 en Karpas-299, die beide NPM-ALK bevatten) lieten zien dat crizotinib in staat was om apoptose te induceren, en in Karpas-299-cellen remde crizotinib proliferatie en ALK-gemedieerde signalering bij klinisch bereikbare doses. In vivo-gegevens verkregen in een Karpas-299-model lieten volledige regressie van de tumor zien bij een dosis van eenmaal daags 100 mg/kg.
Klinische onderzoeken
Eerder onbehandeld ALK-positief, gevorderd NSCLC – gerandomiseerd fase 3-onderzoek 1014 De werkzaamheid en veiligheid van crizotinib voor de behandeling van patiënten met ALK-positief gemetastaseerd NSCLC die niet eerder een systemische behandeling voor een gevorderde aandoening hadden ontvangen, werden aangetoond in een globaal, gerandomiseerd open-label onderzoek 1014.
De volledige onderzoekspopulatie omvatte 343 patiënten met ALK-positief, gevorderd NSCLC, zoals vastgesteld met de FISH (Fluorescence In Situ Hybridisation)-techniek vóór randomisatie: 172 patiënten werden gerandomiseerd naar crizotinib en 171 patiënten werden gerandomiseerd naar chemotherapie (pemetrexed + carboplatine of cisplatine; maximaal zes behandelcycli). De demografische en ziektegebonden kenmerken voor de totale onderzoekspopulatie waren: 62% vrouw, mediane leeftijd van 53 jaar, Eastern Cooperative Oncology Group (ECOG)-prestatiestatus bij baseline 0 of 1 (95%), 51% blank en 46% Aziatisch, 4% huidige roker, 32% ex-roker en 64% nooit gerookt. De ziektekenmerken van de totale onderzoekspopulatie waren: gemetastaseerde ziekte bij 98% van de patiënten, de tumoren werden histologisch geclassificeerd als adenocarcinoom bij 92% van de patiënten en hersenmetastases bij 27% van de patiënten.
Patiënten konden de behandeling met crizotinib na de via evaluatiecriteria voor respons in vaste tumoren (Response Evaluation Criteria in Solid Tumours, RECIST) vastgestelde ziekteprogressie voortzetten, afhankelijk van het oordeel van de onderzoeker, als de patiënt nog steeds klinisch voordeel ondervond. Vijfenzestig van de 89 (73%) met crizotinib behandelde patiënten en 11 van de 132 (8,3%) patiënten die met chemotherapie werden behandeld, bleven de behandeling tot ten minste 3 weken na objectieve ziekteprogressie voortzetten. Patiënten die naar chemotherapie waren gerandomiseerd konden overstappen om crizotinib te ontvangen nadat via RECIST vastgestelde ziekteprogressie was bevestigd op basis van een onafhankelijk radiologisch onderzoek (IRR). Honderdvierenveertig (84%) patiënten in de chemotherapie-arm ontvingen vervolgens een behandeling met crizotinib.
Crizotinib verlengde significant de progressievrije overleving (Progression-Free Survival, PFS), de primaire doelstelling van het onderzoek, in vergelijking met chemotherapie zoals bepaald door IRR. Het PFS-voordeel van crizotinib was consistent in de subgroepen van baseline-patiëntenkenmerken zoals leeftijd, geslacht, ras, rokersclassificatie, duur sinds diagnose, ECOG-prestatiestatus en aanwezigheid van hersenmetastases. Er was een numerieke verbetering in algehele overleving (Overall Survival, OS) bij de patiënten die werden behandeld met crizotinib, maar deze verbetering was niet statistisch significant. Werkzaamheidsgegevens uit het gerandomiseerde fase 3-onderzoek 1014 worden weergegeven in tabel 11. De kaplan-meier-curves voor PFS en OS worden respectievelijk weergegeven in figuur 1 en 2.
Tabel 11. Werkzaamheidresultaten van gerandomiseerd fase 3-onderzoek 1014 (volledige onderzoekspopulatie) bij patiënten met eerder onbehandeld ALK-positief, gevorderd NSCLC*
| Responsparameter | Crizotinib N=172 | Chemotherapie N=171 |
| Progressievrije overleving (gebaseerd op IRR) | ||
| Aantal met voorval, n (%) | 100 (58%) | 137 (80%) |
| Mediane PFS in maanden (95%-BI) | 10,9 (8,3; 13,9) | 7,0a (6,8; 8,2) |
| HR (95%-BI)b | 0,45 (0,35, 0,60) | |
| p-waardec | <0,0001 | |
| Algehele overlevingd | ||
| Aantal sterfgevallen, n (%) | 71 (41%) | 81 (47%) |
| Mediane OS in maanden (95%-BI) | NB (45,8; NB) | 47,5 (32,2; NB) |
| HR (95%-BI)b | 0,76 (0,55, 1,05) | |
| p-waardec | 0,0489 | |
| Overlevingswaarschijnlijkheid na 12 maanden,d % (95%-BI) | 83,5 (77,0;, 88,3) | 78,4 (71,3; 83,9) |
| Overlevingswaarschijnlijkheid na 18 maanden,d % (95%-BI) | 71,5 (64,0; 77,7) | 66,6 (58,8; 73,2) |
| Overlevingswaarschijnlijkheid na 48 maanden,d % (95%-BI) | 56,6 (48,3; 64,1) | 49,1 (40,5; 57,1) |
| Objectief responspercentage (gebaseerd op IRR) | ||
| Objectief responspercentage % (95%-BI) | 74% (67; 81) | 45%e (37; 53) |
| p-waardef | <0,0001 | |
| Duur van respons | ||
| Maandeng (95%-BI) | 11,3 (8,1; 13,8) | 5,3 (4,1; 5,8) |
Afkortingen: BI=betrouwbaarheidsinterval; HR=hazardratio; IRR=independent radiology review (onafhankelijk radiologisch onderzoek); N/n=aantal patiënten; NB=niet bereikt; PFS=progression-free survival (progressievrije overleving); ORR=objective response rate (objectief responspercentage); OS=overall survival (algehele overleving).
* De PFS, het objectieve responspercentage en de duur van de respons zijn gebaseerd op de ‘data cutoff’-datum van 30 november 2013; de OS is gebaseerd op de datum van het laatste bezoek van de laatste patiënt op 30 november 2016 en is gebaseerd op een mediane follow-up van ongeveer 46 maanden. a. De mediane PFS-tijd was 6,9 maanden (95%-BI: 6,6, 8,3) voor pemetrexed/cisplatine (HR=0,49;
p-waarde <0,0001 voor crizotinib vergeleken met pemetrexed/cisplatine) en 7,0 maanden (95%-BI: 5,9, 8,3) voor pemetrexed/carboplatine (HR=0,45; p-waarde <0,0001 voor crizotinib vergeleken met pemetrexed/carboplatine).
b. Gebaseerd op het ‘Cox proportional hazards stratified analysis’-model.
c. Gebaseerd op de gestratificeerde logranktest (1-zijdig).
d. Geactualiseerd op basis van de eindanalyse van de OS. De OS-analyse was niet gecorrigeerd voor het potentieel verstorende effect van overstappen (144 [84%] patiënten in de chemotherapie-arm ontvingen vervolgens een behandeling met crizotinib).
e. Het ORR was 47% (95%-BI: 37, 58) voor pemetrexed/cisplatine (p-waarde <0,0001 vergeleken met crizotinib) en 44% (95%-BI: 32, 55) voor pemetrexed/carboplatine (p-waarde <0,0001 vergeleken met crizotinib).
f. Gebaseerd op de gestratificeerde cochran-mantel-haenszel-test (2-zijdig).
g. Geschat met behulp van de kaplan-meier-methode.
Figuur 1. Kaplan-meier-curves voor progressievrije overleving (gebaseerd op IRR) per behandelarm in het gerandomiseerde fase 3-onderzoek 1014 (volledige onderzoekspopulatie) bij patiënten met eerder onbehandeld ALK-positief, gevorderd NSCLC
Afkortingen: BI=betrouwbaarheidsinterval, N=aantal patiënten; p=p-waarde.
Figuur 2. Kaplan-meier-curves voor algehele overleving per behandelarm in het gerandomiseerde fase 3-onderzoek 1014 (volledige onderzoekspopulatie) bij patiënten met eerder onbehandeld ALK-positief, gevorderd NSCLC
Afkortingen: BI=betrouwbaarheidsinterval, N=aantal patiënten; p=p-waarde.
Voor patiënten met bij baseline eerder behandelde hersenmetastases was de mediane intracraniële tijd tot progressie (IC-TTP) 15,7 maanden in de crizotinib-arm (N=39) en 12,5 maanden in de chemotherapie-arm (N=40) (HR=0,45 [95%-BI: 0,19, 1,07]; 1-zijdige p-waarde=0,0315). Voor patiënten zonder hersenmetastases bij baseline werd de mediane IC-TTP niet bereikt, noch in de crizotinib-arm (N=132) noch in de chemotherapie-arm (N=131) (HR=0,69 [95%-BI: 0,33, 1,45]; 1-zijdige p-waarde=0,1617). 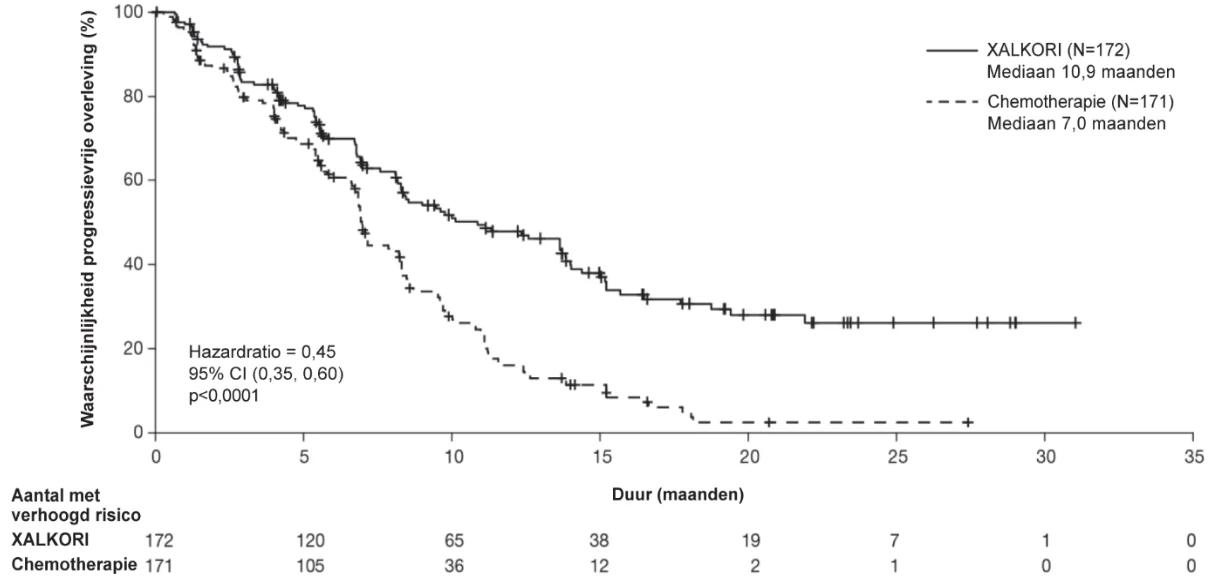
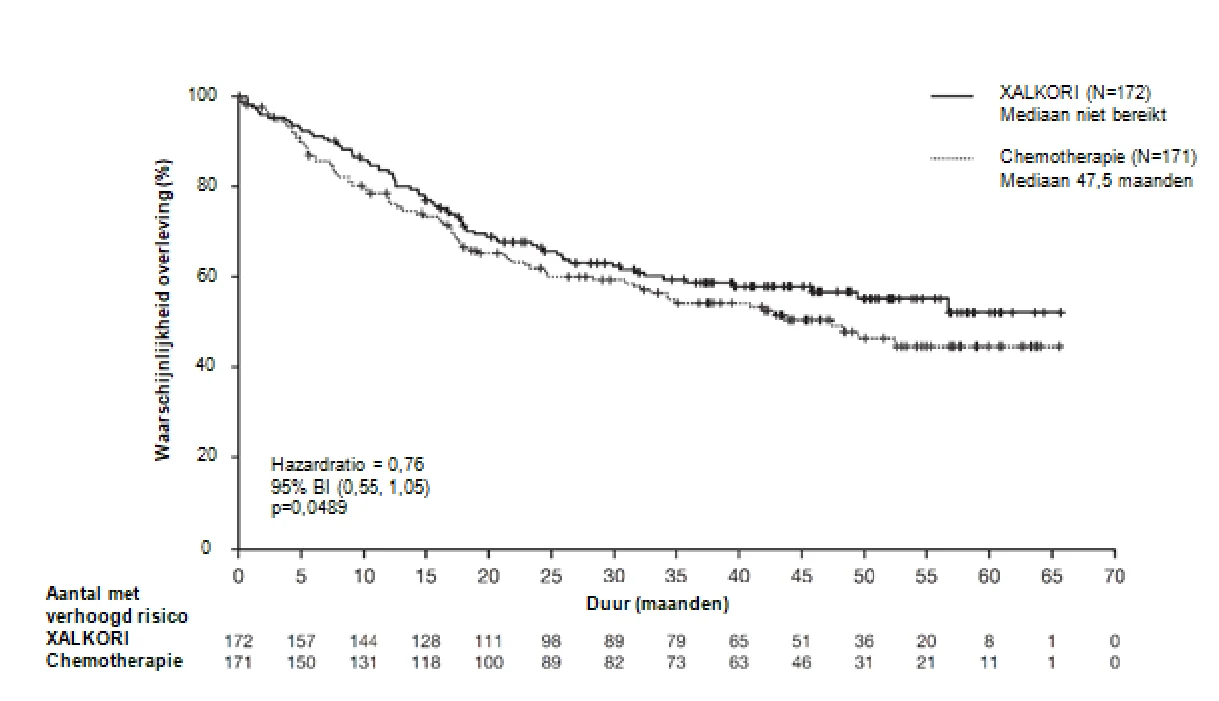
Door patiënten gemelde symptomen en algehele kwaliteit van leven werden verzameld op basis van de EORTC QLQ-C30 en de bijbehorende longkankermodule (EORTC QLQ-LC13). In totaal 166 patiënten in de crizotinib-arm en 163 patiënten in de chemotherapie-arm hadden de vragenlijsten EORTC QLQ-C30 en LC13 bij baseline ingevuld en bij minstens één bezoek postbaseline. Een significant grotere verbetering in algehele kwaliteit van leven werd waargenomen in de crizotinib-arm vergeleken met de chemotherapie-arm (algeheel verschil in veranderingen ten opzichte van baselinescores 13,8; p-waarde <0,0001).
Duur tot verslechtering werd vooraf gespecificeerd als het eerste optreden van een toename van ≥10 punten in de scores ten opzichte van baseline voor de symptomen pijn in de borst, hoest of dyspneu, zoals bepaald op basis van EORTC QLQ-LC13.
Crizotinib leidde tot verbetering van klachten door significante verlenging van de duur tot verslechtering vergeleken met chemotherapie (mediaan 2,1 maanden tegen 0,5 maanden; HR=0,59; 95%-BI: 0,45, 0,77; Hochberg-aangepaste logrank 2-zijdige p-waarde=0,0005).
Eerder behandeld ALK-positief, gevorderd NSCLC - gerandomiseerd fase 3-onderzoek 1007 De werkzaamheid en veiligheid van crizotinib voor de behandeling van patiënten met ALK-positief, gemetastaseerd NSCLC die eerder systemische behandeling voor een gevorderde aandoening hadden ontvangen, werden aangetoond in een globaal, gerandomiseerd, open-label onderzoek 1007. De volledige onderzoekspopulatie omvatte 347 patiënten met ALK-positief, gevorderd NSCLC, zoals vastgesteld op basis van FISH vóór randomisatie. Honderddrieënzeventig (173) patiënten werden gerandomiseerd naar crizotinib en 174 patiënten werden gerandomiseerd naar chemotherapie (pemetrexed of docetaxel). De demografische en ziektegebonden kenmerken van de algehele onderzoekspopulatie waren: 56% vrouw, mediane leeftijd 50 jaar, ECOG-prestatiestatus bij baseline 0 (39%) of 1 (52%), 52% blank en 45% Aziatisch, 4% huidige roker, 33% ex-roker en 63% nooit gerookt, 93% metastatisch en 93% van de tumoren was histologisch geclassificeerd als adenocarcinoom.
Patiënten konden de behandeling na de via RECIST vastgestelde ziekteprogressie voorzetten, afhankelijk van het oordeel van de onderzoeker, als de patiënt hiervan klinisch voordeel ondervond. Achtenvijftig van de 84 (69%) patiënten behandeld met crizotinib en 17 van de 119 (14%) patiënten behandeld met chemotherapie werden gedurende minstens 3 weken verder behandeld na objectieve ziekteprogressie. Patiënten die naar chemotherapie waren gerandomiseerd, konden overstappen op crizotinib na via RECIST vastgestelde ziekteprogressie, bevestigd door IRR.
Crizotinib verlengde significant de PFS, de primaire doelstelling van het onderzoek, in vergelijking met chemotherapie zoals bepaald door IRR. Het PFS-voordeel van crizotinib was consistent in de subgroepen van baseline-patiëntenkenmerken zoals leeftijd, geslacht, ras, rokersclassificatie, duur sinds diagnose, ECOG-prestatiestatus, aanwezigheid van hersenmetastases en voorafgaande EGFR-TKI-behandeling.
Werkzaamheidsgegevens uit onderzoek 1007 worden weergegeven in tabel 12 en de kaplan-meier-curves voor PFS en OS worden weergegeven in respectievelijk figuur 3 en 4. Tabel 12. Werkzaamheidsresultaten van het gerandomiseerde fase 3-onderzoek 1007 m.b.t. ALK-positief gevorderd NSCLC (volledige onderzoekspopulatie) bij patiënten met eerder behandeld ALK-positief, gevorderd NSCLC*
| Responsparameter | crizotinib N=173 | chemotherapie N=174 |
| Progressievrije overleving (gebaseerd op IRR) | ||
| Aantal met voorval, n (%) | 100 (58%) | 127 (73%) |
| Type voorval, n (%) | ||
| Progressieve ziekte | 84 (49%) | 119 (68%) |
| Overlijden zonder objectieve progressie | 16 (9%) | 8 (5%) |
| Mediane PFS in maanden (95%-BI) | 7,7 (6,0; 8,8) | 3,0a (2,6; 4,3) |
| HR (95%-BI)b | 0,49 (0,37; 0,64) | |
| p-waardec | <0,0001 | |
| Algehele overlevingd | ||
| Aantal sterfgevallen, n (%) | 116 (67%) | 126 (72%) |
| Mediane OS in maanden (95%-BI) | 21,7 (18,9; 30,5) | 21,9 (16,8; 26,0) |
| HR (95%-BI)b | 0,85 (0,66; 1,10) | |
| p-waardec | 0,1145 | |
| Overlevingswaarschijnlijkheid na 6 maanden,e % (95%-BI) | 86,6 (80,5; 90,9) | 83,8 (77,4; 88,5) |
| Overlevingswaarschijnlijkheid na 1 jaar,e % (95%-BI) | 70,4 (62,9; 76,7) | 66,7 (59,1; 73,2) |
| Objectief responspercentage (gebaseerd op IRR) | ||
| Objectieve responspercentage % (95%-BI) | 65% (58; 72) | 20%f (14; 26) |
| p-waardeg | <0,0001 | |
| Duur van respons | ||
| Mediaane, maanden (95%-BI) | 7,4 (6,1; 9,7) | 5,6 (3,4; 8,3) |
Afkortingen: BI=betrouwbaarheidsinterval; HR=hazardratio; IRR=independent radiology review (onafhankelijk radiolosche ondeerzoek); N/n=aantal patiënten; PFS=progression-free survival (progressievrije overleving); ORR=objective response rate (objectief responspercentage); OS=overall survival (algehele overleving). * De PFS, het objectieve responspercentage en de duur van de respons zijn gebaseerd op de ‘data cutoff’-datum van 30 maart 2012; de OS is gebaseerd op de ‘data cutoff’-datum van 31 augustus 2015. a De mediane PFS-duur was 4,2 maanden (95%-BI: 2,8; 5,7) voor pemetrexed (HR=0,59; p-waarde=0,0004 voor crizotinib in vergelijking met pemetrexed) en 2,6 maanden (95%-BI: 1,6; 4,0) voor docetaxel (HR=0,30; p-waarde <0,0001 voor crizotinib in vergelijking met docetaxel).
b Gebaseerd op het ‘Cox proportional hazards stratified analysis’-model.
c Gebaseerd op de gestratificeerde logranktest (1-zijdig).
d Geactualiseerd op basis van de eindanalyse van de OS. De eindanalyse van de OS was niet gecorrigeerd voor het potentieel verstorende effect van ‘cross-over’ (154 [89%] patiënten ontvingen vervolgens behandeling met crizotinib).
e Geschat met behulp van de kaplan-meier-methode.
f Het ORR bedroeg 29% (95%-BI: 21, 39) voor pemetrexed (p-waarde <0,0001 in vergelijking met crizotinib) en 7% (95%-BI: 2, 16) voor docetaxel (p-waarde <0,0001 in vergelijking met crizotinib). g Gebaseerd op de gestratificeerde cochran-mantel-haenszel-test (2-zijdig).
Figuur 3. Kaplan-meier-curves voor progressievrije overleving (gebaseerd op IRR) per behandelarm in het gerandomiseerde fase 3-onderzoek 1007 (volledige onderzoekspopulatie) bij patiënten met eerder behandeld ALK-positief, gevorderd NSCLC
Afkortingen: BI=betrouwbaarheidsinterval, N=aantal patiënten; p=p-waarde.
Figuur 4. Kaplan-meier-curves voor algehele overleving per behandelarm in het gerandomiseerde fase 3-onderzoek 1007 (volledige onderzoekspopulatie) bij patiënten met eerder behandeld ALK-positief, gevorderd NSCLC
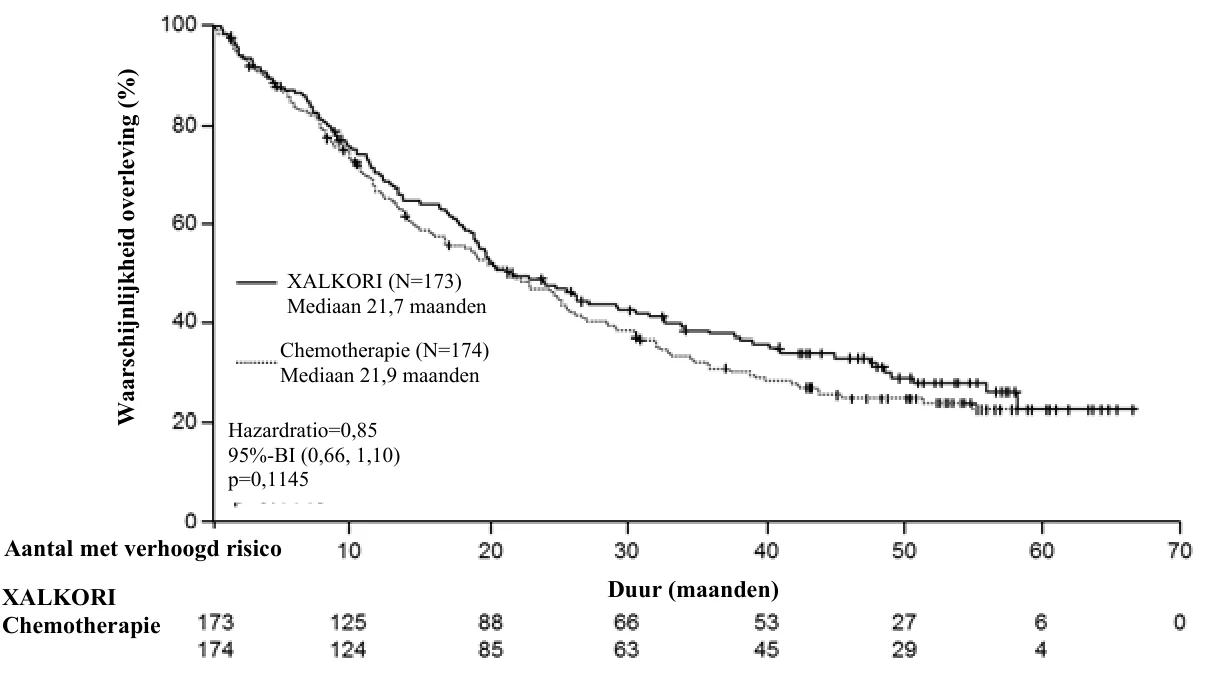
Afkortingen: BI=betrouwbaarheidsinterval, N=aantal patiënten; p=p-waarde. 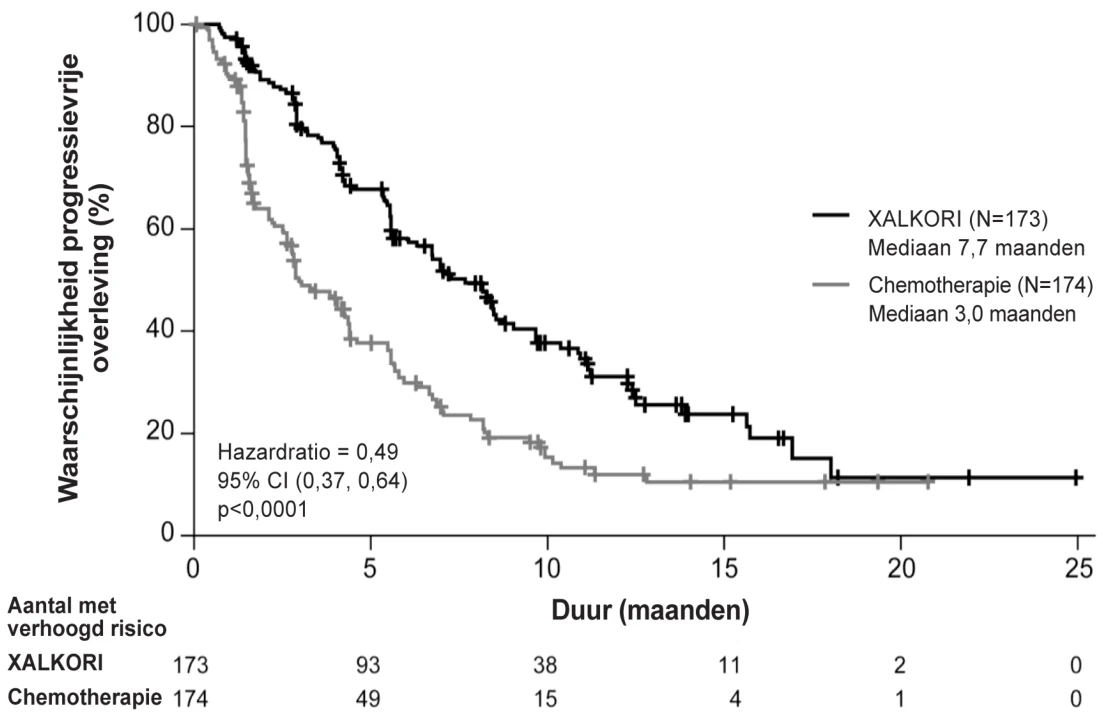
Aantal met verhoogd risico
Chemotherapie
Tweeënvijftig (52) met crizotinib behandelde patiënten en 57 met chemotherapie behandelde patiënten met eerder behandelde of onbehandelde asymptomatische hersenmetastases werden geïncludeerd in het gerandomiseerde fase 3-onderzoek 1007. Het percentage intracraniële ziektecontrole (IC-DCR, Intercranial Disease Control Rate) na 12 weken was respectievelijk 65% en 46% voor met crizotinib en chemotherapie behandelde patiënten.
Door patiënten gemelde symptomen en algehele kwaliteit van leven werden verzameld op basis van de EORTC QLQ-C30 en de bijbehorende longkankermodule (EORTC QLQ-LC13) bij baseline (dag 1 cyclus 1) en op dag 1 van iedere volgende behandelingscyclus. Een totaal van 162 patiënten in de crizotinib-arm en 151 patiënten in de chemotherapiearm had de EORTC QLQ-C30 en LC-13 vragenlijsten ingevuld bij baseline en bij minstens één postbaseline bezoek.
Crizotinib gaf symptoomvoordeel door de duur tot verslechtering significant te verlengen (mediaan 4,5 maanden t.o.v. 1,4 maanden) bij patiëntgerapporteerde symptomen van pijn in de borst, dyspneu of hoest, in vergelijking met chemotherapie (HR 0,50; 95%-BI: 0,37, 0,66; Hochberg-aangepaste logrank tweezijdige p-waarde <0,0001).
Crizotinib toonde een significant grotere verbetering ten opzichte van baseline dan chemotherapie voor alopecia (cycli 2 tot 15; p-waarde <0,05), hoest (cycli 2 tot 20; p-waarde <0,0001), dyspneu (cycli 2 tot 20; p-waarde <0,0001), haemoptoë (cycli 2 tot 20; p-waarde <0,05), pijn in arm of schouder (cycli 2 tot 20; p-waarde <0,0001), pijn in de borst (cycli 2 tot 20; p-waarde <0,0001) en pijn in andere delen (cycli 2 tot 20; p-waarde <0,05). Crizotinib leidde tot een significant mindere verslechtering ten opzichte van baseline voor perifere neuropathie (cycli 6 tot 20; p-waarde <0,05), dysfagie (cycli 5 tot 11; p-waarde <0,05) en mondzweren (cycli 2 tot 20; p-waarde <0,05) dan chemotherapie.
Crizotinib resulteerde in voordelen voor de totale algehele kwaliteit van leven met een significant grotere verbetering ten opzichte van baseline, waargenomen in de crizotinib-arm dan in de chemotherapiearm (cycli 2 tot 20; p-waarde <0,05).
ALK-positief, gevorderd NSCLC studies met één onderzoeksarm
Het gebruik van crizotinib als monotherapie bij de behandeling van ALK-positief, gevorderd NSCLC is onderzocht in 2 multinationale, eenarmige onderzoeken (onderzoeken 1001 en 1005). Van de patiënten die aan deze onderzoeken deelnamen, was bij de hieronder beschreven patiënten sprake van eerdere systemische therapie voor lokaal gevorderde of gemetastaseerde ziekte. Het primaire werkzaamheidseindpunt in beide onderzoeken was het objectieve responspercentage (ORR) volgens RECIST.
Op het moment van 'data cutoff’ voor PFS- en ORR-analyse waren in totaal 149 patiënten met ALK-positief, gevorderd NSCLC, waaronder 125 patiënten met eerder behandelde ALK-positief, gevorderd NSCLC, geïncludeerd in onderzoek 1001. De demografische en ziektegebonden kenmerken waren: 50% vrouwen, mediane leeftijd van 51 jaar, ECOG-prestatiestatus bij baseline 0 (32%) of 1 (55%), 61% blank en 30% Aziatisch, minder dan 1% huidige roker, 27% ex-roker en 72% nooit gerookt, 94% metastatisch en 98% van de tumoren was histologisch geclassificeerd als adenocarcinoom. De mediane duur van de behandeling was 42 weken.
Op het moment van 'data cutoff' voor PFS- en ORR-analyse werden in totaal 934 patiënten met ALK-positief, gevorderd NSCLC behandeld met crizotinib in onderzoek 1005. De demografische en ziektegebonden kenmerken waren: 57% vrouw, mediane leeftijd van 53 jaar, ECOG-prestatiestatus bij baseline 0/1 (82%) of 2/3 (18%), 52% blank en 44% Aziatisch, 4% huidige roker, 30% ex-roker, 66% nooit gerookt, 92% metastatisch en 94% van de tumoren was histologisch geclassificeerd als adenocarcinoom. De mediane duur van de behandeling voor deze patiënten was 23 weken. Patiënten konden doorgaan met de behandeling na het tijdstip van de via RECIST vastgestelde ziekteprogressie, naar het oordeel van de onderzoeker. 77 van de 106 patiënten (73%) zetten de behandeling met crizotinib gedurende minstens 3 weken na objectieve ziekteprogressie voort.
Werkzaamheidsgegevens van onderzoeken 1001 en 1005 zijn weergegeven in tabel 13. Tabel 13. Werkzaamheidsresultaten van onderzoeken 1001 en 1005 m.b.t. ALK-positief, gevorderd NSCLC
| Werkzaamheidsparameter | Onderzoek 1001 N=125 a | Onderzoek 1005 N=765 a |
| Objectieve responspercentageb [% (95%-BI)] | 60 (51; 69) | 48 (44; 51) |
| Tijd tot tumorrespons [mediaan (bereik)] weken | 7,9 (2,1; 39,6) | 6,1 (3;49) |
| Duur van responsc [mediaan (95%-BI)] weken | 48,1 (35,7; 64,1) | 47,3 (36; 54) |
| Progressievrije overlevingc [mediaan (95%-BI)] maanden | 9,2 (7,3; 12,7) | 7,8 (6,9; 9,5)c |
| N=154e | N=905e | |
| Aantal sterfgevallen, n (%) | 83 (54%) | 504 (56%) |
| Algehele overlevingc [mediaan (95%-BI)] maanden | 28,9 (21,1; 40,1) | 21,5 (19,3; 23,6) |
Afkortingen: BI=betrouwbaarheidsinterval;. N/n=aantal patiënten; PFS=progression-free survival (progressievrije overleving).
a Per datum ‘data cutoff’ 1 juni 2011 (onderzoek 1001) en 15 februari 2012 (onderzoek 1005). b In onderzoek 1001 kon bij 3 patiënten de respons niet worden beoordeeld en in onderzoek 1005 kon bij 42 patiënten de respons niet worden beoordeeld.
c Geschat met behulp van de kaplan-meier-methode.
d In de PFS-gegevens uit onderzoek 1005 waren 807 patiënten, die met de FISH techniek waren geïdentificeerd, in de veiligheidsanalysepopulatie opgenomen (datum ‘data cutoff” 15 februari 2012). e Per datum ‘data cutoff’ 30 november 2013.
ROS1-positief, gevorderd NSCLC
Het gebruik van crizotinib als monotherapie bij de behandeling van ROS1-positief, gevorderd NSCLC is onderzocht in multicenter, multinationaal, eenarmig onderzoek 1001. Op het moment van 'data cutoff' waren er in totaal 53 patiënten met ROS1-positief, gevorderd NSCLC geïncludeerd in het onderzoek, waaronder 46 patiënten met eerder behandeld ROS1-positief, gevorderd NSCLC en een beperkt aantal patiënten (N=7) die geen voorafgaande systemische behandeling hadden ondergaan. Het primaire werkzaamheidseindpunt was ORR volgens RECIST. Secundaire eindpunten betroffen tijd tot tumorrespons (TTR), duur van respons (DoR), PFS en OS. Patiënten kregen crizotinib 250 mg tweemaal daags oraal.
De demografische kenmerken waren: 57% vrouw; mediane leeftijd 55 jaar; ECOG-prestatiestatus bij baseline 0 of 1 (98%) of 2 (2%); 57% blank en 40% Aziatisch; 25% ex-roker en 75% nooit gerookt. De ziektegebonden kenmerken waren: 94% metastatisch, 96% histologie van adenocarcinoom en 13% zonder eerdere systemische therapie voor gemetastaseerde ziekte.
In onderzoek 1001 moesten de patiënten ROS1-positief, gevorderd NSCLC hebben voorafgaand aan deelname aan het klinisch onderzoek. Bij de meeste patiënten was ROS1-positief NSCLC vastgesteld op basis van FISH. De mediane duur van de behandeling was 22,4 maanden (95%-BI: 15,0; 35,9). Er waren 6 volledige responsen en 32 gedeeltelijke responsen voor een ORR van 72% (95%-BI: 58%, 83%). De mediane DoR was 24,7 maanden (95%-BI: 15,2; 45,3). Vijftig procent van de objectieve tumorresponsen werd bereikt tijdens de eerste 8 weken van de behandeling. Op het moment van 'data cutoff' was de mediane PFS 19,3 maanden (95%-BI: 15,2; 39,1). Op het moment van ‘data cutoff’ was de mediane OS 51,4 maanden (95%-BI: 29,3; NB).
Werkzaamheidsgegevens van patiënten met ROS1-positief, gevorderd NSCLC van onderzoek 1001 zijn weergegeven in tabel 14.
Tabel 14. Werkzaamheidsresultaten van onderzoek 1001 m.b.t. ROS1-positief, gevorderd
NSCLC
| Werkzaamheidsparameter | Onderzoek 1001 N=53a |
| Objectief responspercentage [% (95%-BI)] | 72 (58; 83) |
| Tijd tot tumorrespons [mediaan (bereik)] weken | 8 (4; 104) |
| Duur van responsb [mediaan (95%-BI)] maanden | 24,7 (15,2; 45,3) |
| Progressievrije overlevingb [mediaan (95%-BI)] maanden | 19,3 (15,2; 39,1) |
| OSb [mediaan (95%-BI)] maanden | 51,4 (29,3; NB) |
Afkortingen: BI=betrouwbaarheidsinterval; N=aantal patiënten; NB=niet bereikt; OS=algehele overleving. De OS is gebaseerd op een mediane follow-up van ongeveer 63 maanden.
a. Per datum ‘data cutoff’ 30 juni 2018.
b. Geschat met behulp van de kaplan-meier-methode.
Histologie van niet-adenocarcinoom
Eenentwintig patiënten met eerder onbehandeld en 12 patiënten met eerder behandeld ALK-positief, gevorderd NSCLC met een histologie van niet-adenocarcinoom werden respectievelijk geïncludeerd in de gerandomiseerde fase 3-onderzoeken 1014 en 1017. De subgroepen in deze onderzoeken waren te klein om betrouwbare conclusies te kunnen trekken. Opvallend is dat in onderzoek 1007 geen enkele patiënt met histologisch vastgesteld plaveiselcelcarcinoom naar de crizotinib-arm werd gerandomiseerd en dat in onderzoek 1014 geen enkele patiënt met plaveiselcelcarcinoom werd geïncludeerd, als gevolg van de als comparator gebruikte behandeling op basis van pemetrexed.
De beschikbare informatie is afkomstig van 45 patiënten met een eerder behandeld niet-adenocarcinoom NSCLC (met inbegrip van 22 patiënten met plaveiselcelcarcinoom) die een evalueerbare respons hadden in onderzoek 1005. Gedeeltelijke responsen werden geobserveerd bij 20 van de 45 patiënten met NSCLC waarbij geen adenocarcinoom optrad voor een ORR van 44%, en 9 van de 22 patiënten met plaveiselcelcarcinoom NSCLC voor een ORR van 41%, welke beide minder waren dan de ORR gerapporteerd in onderzoek 1005 (54%) voor alle patiënten.
Herbehandeling met crizotinib
Er zijn geen veiligheids- en werkzaamheidsgegevens beschikbaar over herbehandeling met crizotinib van patiënten die in eerdere therapielijnen crizotinib hadden ontvangen.
Ouderen
Van 171 ALK-positieve NSCLC-patiënten behandeld met crizotinib in het gerandomiseerde fase 3-onderzoek 1014 waren er 22 (13%) 65 jaar of ouder en van 109 ALK-positieve patiënten behandeld met crizotinib die van de chemotherapie-arm waren overgestapt, waren er 26 (24%) 65 jaar of ouder. Van 172 ALK-positieve patiënten behandeld met crizotinib in het gerandomiseerde fase 3-onderzoek 1007 waren er 27 (16%) 65 jaar of ouder. Van 154 en 1063 ALK-positieve NSCLC-patiënten in eenarmige onderzoeken 1001 en 1005 waren er respectievelijk 22 (14%) en 173 (16%) 65 jaar of ouder. Bij ALK-positieve NSCLC-patiënten was de frequentie van bijwerkingen doorgaans gelijk voor patiënten <65 jaar en patiënten ≥65 jaar, met uitzondering van oedeem en obstipatie, waarvoor een hogere frequentie (≥15% verschil) werd gemeld in onderzoek 1014 bij patiënten ≥65 jaar die met crizotinib waren behandeld. In de crizotinib-arm van gerandomiseerde fase 3-onderzoeken 1007 en 1014, en eenarmig onderzoek 1005, waren er geen patiënten van >85 jaar. Er was één ALK-positieve patiënt >85 jaar van de 154 patiënten in het eenarmige onderzoek 1001 (zie ook rubriek 4.2 en 5.2). Van de 53 ROS1-positieve NSCLC-patiënten in eenarmig onderzoek 1001 waren er 15 (28%) 65 jaar of ouder. Er waren geen ROS1-positieve patiënten >85 jaar oud in onderzoek 1001.
Pediatrische patiënten
De veiligheid en werkzaamheid van crizotinib zijn vastgesteld bij kinderen met gerecidiveerd of refractair systemisch ALK-positief ALCL in de leeftijd van 3 tot <18 jaar of met niet-reseceerbare, recidiverende, of refractaire ALK-positieve IMT in de leeftijd van 2 tot <18 jaar (zie rubriek 4.2 en 4.8). Er zijn geen gegevens over de veiligheid of werkzaamheid van behandeling met crizotinib bij kinderen met ALK-positief ALCL jonger dan 3 jaar of kinderen met ALK-positieve IMT jonger dan 2 jaar.
Kinderen met ALK-positief ALCL (zie rubriek 4.2 en 5.2)
Het gebruik van crizotinib als monotherapie bij de behandeling van kinderen met gerecidiveerd of refractair systemisch ALK-positief ALCL werd onderzocht in onderzoek 0912 (n=22). Alle geïncludeerde patiënten hadden een eerdere systemische behandeling voor hun ziekte gekregen: 14 hadden 1 eerdere lijn van systemische behandeling, 6 hadden 2 eerdere lijnen van systemische behandeling en 2 hadden meer dan 2 eerdere lijnen van systemische behandeling. Van de 22 patiënten die in onderzoek 0912 werden geïncludeerde, hadden 2 een eerdere beenmergtransplantatie ondergaan. Er zijn momenteel geen klinische gegevens beschikbaar over kinderen die na behandeling met crizotinib een hematopoëtische stamceltransplantatie (HSCT) ondergaan. Patiënten met primaire of gemetastaseerde tumoren in het centrale zenuwstelsel (CZS) werden van het onderzoek uitgesloten. De 22 in onderzoek 0912 geïncludeerde patiënten kregen een startdosering crizotinib van tweemaal daags 280 mg/m2 (16 patiënten) of 165 mg/m2 (6 patiënten). De werkzaamheidseindpunten van onderzoek 0912 omvatten ORR, TTR en DoR volgens onafhankelijke beoordeling. De mediane follow-uptijd bedroeg 5,5 maanden.
De demografische kenmerken waren 23% vrouwelijk; mediane leeftijd 11 jaar; 50% blank en 9% Aziatisch. De prestatiestatus bij baseline zoals gemeten met de Lansky Play Score (patiënten ≤16 jaar) of de Karnofsky Performance Score (patiënten >16 jaar) was 100 (50% van de patiënten) of 90 (27% van de patiënten). Inclusie van patiënten naar leeftijd was 4 patiënten van 3 tot <6 jaar, 11 patiënten van 6 tot <12 jaar en 7 patiënten van 12 tot <18 jaar. Er werden geen patiënten jonger dan 3 jaar in het onderzoek geïncludeerd.
De werkzaamheidsgegevens zoals beoordeeld volgens een onafhankelijke beoordeling worden weergegeven in tabel 15.
Tabel 15. Systemisch ALK-positief ALCL: werkzaamheidsresultaten uit onderzoek 0912
| Werkzaamheidsparametera | N=22b |
ORR, [% (95%-BI)]c Volledige respons, n (%) Gedeeltelijke respons, n (%) | 86 (67; 95) 17 (77) 2 (9) |
TTRd Mediane aantal (spreiding) maanden | 0,9 (0,8; 2,1) |
DoRd,e Mediane aantal (spreiding) maanden | 3,6 (0,0; 15,0) |
Afkortingen: BI=betrouwbaarheidsinterval; DoR=duur van respons; N/n=aantal patiënten; ORR=objectief responspercentage; TTR=tijd tot tumorrespons.
a. Zoals beoordeeld door de onafhankelijke beoordelingscommissie met de responscriteria volgens de Lugano Classification responscriteria.
b. Per datum ‘data cutoff’ 19 januari 2018.
c. 95%-BI gebaseerd op de Wilson-score-methode.
d. Geschat met beschrijvende statistieken.
e. Tien van de 19 (53%) patiënten kregen een hematopoëtische stamceltransplantatie na het optreden van een objectieve respons. De DoR voor patiënten die een transplantatie ondergingen werd op het moment van hun laatste tumorbeoordeling vóór de transplantatie gecensureerd.
Kinderen met ALK-positieve IMT (zie rubriek 4.2 en 5.2)
Het gebruik van crizotinib als monotherapie bij de behandeling van kinderen met niet-reseceerbare, recidiverende of refractaire ALK-positieve IMT werd onderzocht in onderzoek 0912 (n=14). De meeste in het onderzoek geïncludeerde patiënten (12 van de 14) hadden een operatie (8 patiënten) of een eerdere systemische behandeling (7 patiënten: 5 hadden 1 eerdere lijn van een systemische behandeling, 1 had 2 eerdere lijnen van een systemische behandeling en 1 had meer dan 2 eerdere lijnen van een systemische behandeling) voor hun ziekte ondergaan. Patiënten met primaire of gemetastaseerde CZS-tumoren werden van het onderzoek uitgesloten. De 14 in onderzoek 0912 geïncludeerde patiënten kregen een startdosering crizotinib van tweemaal daags 280 mg/m2 (12 patiënten), 165 mg/m2 (1 patiënt) of 100 mg/m2 (1 patiënt). De werkzaamheidseindpunten van onderzoek 0912 omvatten ORR, TTR en DoR volgens onafhankelijke beoordeling. De mediane follow-uptijd bedroeg 17,6 maanden.
De demografische kenmerken waren 64% vrouwelijk, mediane leeftijd 6,5 jaar, 71% blank. De prestatiestatus bij baseline zoals gemeten met de Lansky Play Score (patiënten ≤16 jaar) of de Karnofsky Performance Score (patiënten >16 jaar) was 100 (71% van de patiënten), 90 (14% van de patiënten) of 80 (14% van de patiënten). Inclusie van patiënten naar leeftijd was 4 patiënten van 2 tot <6 jaar, 8 patiënten van 6 tot <12 jaar en 2 patiënten van 12 tot <18 jaar. Er werden geen patiënten jonger dan 2 jaar in het onderzoek ingeschreven.
Werkzaamheidsgegevens zoals beoordeeld volgens een onafhankelijke beoordeling worden weergegeven in tabel 16.
Tabel 16. ALK-positieve IMT: werkzaamheidsresultaten uit onderzoek 0912
| Werkzaamheidsparametera | N=14b |
ORR, [% (95%-BI)]c Volledige respons, n (%) Gedeeltelijke respons, n (%) | 86 (60; 96) 5 (36) 7 (50) |
TTRd Mediane aantal (spreiding) maanden | 1,0 (0,8; 4,6) |
DoRd,e Mediane aantal (spreiding) maanden | 14,8 (2,8; 48,9) |
Afkortingen: BI=betrouwbaarheidsinterval; DoR=duur van respons; N/n=aantal patiënten; ORR=objectief responspercentage; TTR=tijd tot tumorrespons.
a. Zoals beoordeeld door een onafhankelijke beoordelingscommissie.
b. Per datum ‘data cutoff’ 19 januari 2018.
c. 95%-BI gebaseerd op de Wilson-score-methode.
d. Geschat met beschrijvende statistieken.
e. Geen van de 12 patiënten met een objectieve tumorrespons had ziekteprogressie tijdens de follow-up en hun DoR werd gecensureerd op het moment van de laatste tumorbeoordeling.
Pediatrische patiënten met ALK-positieve of ROS1-positieve NSCLC
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met XALKORI in alle subgroepen van pediatrische patiënten met NSCLC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van crizotinib werden gekarakteriseerd bij volwassenen, tenzij specifiek aangegeven bij kinderen.
Absorptie
XALKORI 200 mg en 250 mg harde capsules
Na orale toediening van een enkelvoudige dosis in nuchtere toestand wordt crizotinib geabsorbeerd met een mediane tijd tot het bereiken van maximale concentraties van 4 tot 6 uur. Bij dosering tweemaal daags wordt binnen 15 dagen de steady-state-concentratie bereikt. De absolute biologische beschikbaarheid van crizotinib is vastgesteld op 43% (na toediening van een enkelvoudige orale dosis van 250 mg).
Een vetrijke maaltijd verminderde de AUCinf en Cmax van crizotinib met circa 14% toen gezonde proefpersonen een enkelvoudige dosis van 250 mg kregen. Crizotinib kan met of zonder voedsel worden toegediend (zie rubriek 4.2).
XALKORI granulaat in capsules om te openen
Na orale toediening van een enkelvoudige dosis in nuchtere toestand is het crizotinib granulaat in capsules om te openen biologisch equivalent aan crizotinib capsules.
Toediening van crizotinib oraal granulaat in capsules om te openen met een vetrijke/calorierijke maaltijd verminderde de AUCinf en Cmax van crizotinib met respectievelijk ongeveer 15% end 23%, vergeleken met dezelfde toedieningsvorm toegediend in nuchtere toestand. Crizotinib granulaat in capsules om te openen kan met of zonder voedsel worden toegediend (zie rubriek 4.2).
Distributie
Het geometrisch gemiddelde distributievolume (Vss) van crizotinib was 1772 l na intraveneuze toediening van een dosis van 50 mg, wat op uitgebreide distributie naar de weefsels vanuit het plasma wijst.
De binding van crizotinib aan humane plasma-eiwitten is in vitro 91% en is onafhankelijk van de geneesmiddelconcentratie. In vitro-onderzoeken wijzen erop dat crizotinib een substraat is voor P-glycoproteïne (P-gp).
Biotransformatie
In vitro-onderzoeken lieten zien dat CYP3A4/5 de belangrijkste enzymen waren die een rol spelen bij de metabole klaring van crizotinib. De voornaamste metabole routes bij mensen waren oxidatie van de piperidine-ring tot crizotinib lactam en O-dealkylering, met daaropvolgende fase 2-conjugering van O-gedealkyleerde metabolieten.
In vitro-onderzoeken met humane levermicrosomen lieten zien dat crizotinib een tijdsafhankelijke remmer van CYP2B6 en CYP3A is (zie rubriek 4.5). In vitro-onderzoeken hebben aangetoond dat klinische geneesmiddelinteracties onwaarschijnlijk zijn als gevolg van door crizotinib-gemedieerde remming van het metabolisme van geneesmiddelen die substraten zijn voor CYP1A2, CYP2C8, CYP2C9, CYP2C19 of CYP2D6.
In vitro-onderzoeken toonden aan dat crizotinib een zwakke remmer is van UGT1A1 en UGT2B7 (zie rubriek 4.5) In vitro-onderzoeken gaven echter aan dat klinische geneesmiddelinteracties als gevolg van door crizotinibgemedieerde remming van het metabolisme van geneesmiddelen die substraten zijn voor UGT1A4, UGT1A6 of UGT1A9 onwaarschijnlijk zijn.
In vitro-onderzoeken met humane hepatocyten toonden aan dat klinische geneesmiddelinteracties als gevolg van door crizotinib gemedieerde inductie van het metabolisme van geneesmiddelen die substraten zijn voor CYP1A2 onwaarschijnlijk zijn.
Eliminatie
Na enkelvoudige doses crizotinib was bij patiënten de schijnbare terminale halfwaardetijd van crizotinib in plasma 42 uur.
Na toediening van een enkelvoudige radioactief gelabelde dosis crizotinib van 250 mg aan gezonde proefpersonen werd respectievelijk 63% en 22% van de toegediende dosis in de feces en urine teruggevonden. Van de toegediende dosis crizotinib was respectievelijk circa 53% en 2,3% van de toegediende dosis onveranderd in de feces en urine aanwezig.
Gelijktijdige toediening met geneesmiddelen die substraten van transporteiwitten zijn
Crizotinib is in vitro een remmer van P-glycoproteïne (P-gp). Daarom bestaat de mogelijkheid dat crizotinib de plasmaconcentraties verhoogt van gelijktijdig toegediende geneesmiddelen die substraten zijn van P-gp (zie rubriek 4.5).
Crizotinib is een remmer van OCT1 en OCT2 in vitro. Daarom kan crizotinib mogelijk de plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die substraten zijn van OCT1 of OCT2 verhogen (zie rubriek 4.5).
In vitro remde crizotinib de humane transporteiwitten verantwoordelijk voor de opname in de lever organisch anion-transporterende polypeptide (OATP)1B1 of OATP1B3 of de transporteiwitten verantwoordelijk voor de opname in de nieren organische anion-transporter (OAT)1 of OAT3 bij klinisch relevante concentraties niet. Daarom zijn klinische geneesmiddelinteracties als gevolg van door crizotinib gemedieerde remming van de opname in de lever of de nieren van geneesmiddelen die substraten voor deze transporteiwitten zijn onwaarschijnlijk.
Effect op andere transporteiwitten
In vitro is crizotinib geen remmer van de galzoutexportpomp (Bile Salt Export Pump, BSEP) bij klinisch relevante concentraties.
Farmacokinetiek bij speciale patiëntengroepen
Leverinsufficiëntie
Crizotinib wordt extensief gemetaboliseerd in de lever. Patiënten met lichte (ofwel ASAT >ULN en totaal bilirubine ≤ULN, of elke ASAT-waarde en totaal bilirubine >ULN maar ≤1,5 × ULN), matige (elke ASAT-waarde en totaal bilirubine >1,5 × ULN en ≤3 × ULN) of ernstige (elke ASAT-waarde en totaal bilirubine >3 × ULN) leverinsufficiëntie of normale leverfunctie (ASAT-waarde en totaal bilirubine ≤ULN), die dienden als gematchte controle voor lichte of matige leverinsufficiëntie, werden opgenomen in een open-label, niet-gerandomiseerd klinisch onderzoek (onderzoek 1012), gebaseerd op de classificatie van het NCI.
Na toediening van 250 mg crizotinib tweemaal daags vertoonden patiënten met lichte leverinsufficiëntie (N=10) bij steady-state een vergelijkbare systemische blootstelling aan crizotinib als patiënten met normale leverfunctie (N=8), met geometrisch gemiddelde percentages voor de oppervlakte onder de plasmaconcentratie-tijd-curve als dagelijkse blootstelling bij steady-state (AUCdag.) en Cmax van respectievelijk 91,1% en 91,2%. Er wordt geen aanpassing van de aanvangsdosis aanbevolen voor patiënten met lichte leverinsufficiëntie.
Na toediening van 200 mg crizotinib tweemaal daags vertoonden patiënten met matige leverinsufficiëntie (N=8) een hogere systemische blootstelling aan crizotinib dan patiënten met normale leverfunctie (N=9) bij hetzelfde dosisniveau, met geometrisch gemiddelde percentages voor de AUCdag. en Cmax van respectievelijk 150% en 144%. De systemische blootstelling aan crizotinib bij patiënten met matige leverinsufficiëntie was bij de dosis van 200 mg tweemaal daags echter vergelijkbaar met de systemische blootstelling die werd waargenomen bij patiënten met een normale leverfunctie bij een dosis van 250 mg tweemaal daags, met geometrisch gemiddelde percentages voor de AUCdag. en Cmax van respectievelijk 114% en 109%.
De parameters voor systemische blootstelling aan crizotinib AUCdag. en Cmax bij patiënten met ernstige leverinsufficiëntie (N=6) die een dosis crizotinib van 250 mg eenmaal daags kregen, waren respectievelijk ongeveer 64,7% en 72,6% van deze waarden bij patiënten met normale leverfunctie die een dosis van 250 mg tweemaal daags kregen.
Een dosisaanpassing voor crizotinib wordt aanbevolen wanneer crizotinib wordt toegediend aan patiënten met matige of ernstige leverinsufficiëntie (zie rubriek 4.2 en 4.4).
Nierinsufficiëntie
Patiënten met lichte (60 ≤CLcr <90 ml/min) en matig ernstige (30 ≤CLcr <60 ml/min) nierinsufficiëntie werden geïncludeerd in de eenarmige onderzoeken 1001 en 1005. Het effect van de nierfunctie, zoals gemeten door de baseline CLcr, op de waargenomen laagste steady-state concentraties (Ctrough, ss) van crizotinib werd beoordeeld. In onderzoek 1001 waren de aangepaste geometrische gemiddelden van plasma Ctrough, ss bij patiënten met lichte (N=35) en matig ernstige (N=8) nierinsufficiëntie respectievelijk 5,1% en 11% hoger dan die bij patiënten met een normale nierfunctie. In onderzoek 1005 waren de aangepaste geometrische gemiddelden van Ctrough, ss van crizotinib bij de groepen met lichte (N=191) en matig ernstige (N=65) nierinsufficiëntie respectievelijk 9,1% en 15% hoger dan die bij patiënten met een normale nierfunctie. Bovendien bleek uit de populatiefarmacokinetiekanalyse met gebruikmaking van gegevens uit de onderzoeken 1001, 1005 en 1007 dat CLcr geen klinisch belangrijk effect had op de farmacokinetiek van crizotinib. Als gevolg van de geringe omvang van de stijgingen in crizotinibblootstelling (5%-15%), wordt geen aanpassing van de aanvangsdosis aanbevolen voor patiënten met lichte of matig ernstige nierinsufficiëntie.
Na een enkelvoudige dosis van 250 mg bij patiënten met ernstige nierinsufficiëntie (CLcr <30 ml/min) die geen peritoneale- of hemodialyse nodig hebben, stegen de AUCinf en Cmax met respectievelijk 79% en 34% in vergelijking met degenen die een normale nierfunctie hebben. Een aanpassing van de dosis van crizotinib wordt aanbevolen wanneer crizotinib aan patiënten wordt gegeven die ernstige nierinsufficiëntie hebben en geen peritoneale- of hemodialyse nodig hebben (zie rubriek 4.2 en 4.4).
Pediatrische populatie voor kankerpatiënten
Bij een toedieningsschema van tweemaal daags 280 mg/m2 (ongeveer 2 keer de aanbevolen dosis voor volwassenen) is de waargenomen concentratie crizotinib vóór de dosis (Ctrough) bij steady-state hetzelfde ongeacht de kwartielen voor lichaamsgewicht. De waargenomen gemiddelde Ctrough bij steady-state bij kinderen met tweemaal daags 280 mg/m2 bedraagt 482 ng/ml, terwijl de waargenomen gemiddelde Ctrough bij steady-state bij volwassen kankerpatiënten met tweemaal daags 250 mg in verschillende onderzoeken varieerde van 263 tot 316 ng/ml.
Bij kinderen heeft het lichaamsgewicht een significant effect op de farmacokinetiek van crizotinib, waarbij lagere blootstellingen aan crizotinib werden waargenomen bij patiënten met een hoger lichaamsgewicht.
Leeftijd
Op basis van de populatiefarmacokinetiekanalyse van gegevens over volwassenen uit de onderzoeken 1001, 1005 en 1007 heeft leeftijd geen effect op de farmacokinetiek van crizotinib (zie rubriek 4.2 en 5.1).
Lichaamsgewicht en geslacht
Op basis van de populatiefarmacokinetiekanalyse van gegevens over volwassenen uit de onderzoeken 1001, 1005 en 1007 was er geen klinisch belangrijk effect van het lichaamsgewicht of het geslacht op de farmacokinetiek van crizotinib.
Etnische afkomst
Op basis van de populatiefarmacokinetiekanalyse van gegevens uit de onderzoeken 1001, 1005 en 1007 lag de voorspelde oppervlakte onder de plasmaconcentratie-tijd-curve bij steady-state (AUCss) (95%-BI) 23%-37% hoger bij Aziatische patiënten (N=523) dan bij niet-Aziatische patiënten (N=691).
In onderzoeken bij patiënten met ALK-positief, gevorderd NSCLC (N=1669) werden de volgende bijwerkingen met een absoluut verschil van ≥10% gerapporteerd bij Aziatische patiënten (N=753) ten opzichte van niet-Aziatische patiënten (N=916): verhoogde transaminasewaarden, verminderde eetlust, neutropenie en leukopenie. Er werden geen bijwerkingen gerapporteerd met een absoluut verschil van ≥15%.
Ouderen
Beperkte gegevens zijn beschikbaar bij deze subpopulatie van patiënten (zie rubriek 4.2 en 5.1). Op basis van de populatiefarmacokinetiekanalyse van gegevens uit de onderzoeken 1001, 1005 en 1007 heeft leeftijd geen effect op de farmacokinetiek van crizotinib.
Cardiale elektrofysiologie
Bij patiënten met ALK-positieve of ROS1-positieve NSCLC die tweemaal daags 250 mg crizotinib kregen, werd de mogelijkheid van verlenging van het QT-interval door crizotinib onderzocht. Om het effect van crizotinib op QT-intervallen te beoordelen werd na een enkelvoudige dosis en bij steady-state een serie ecg's (3 stuks) gemaakt. Vierendertig van de 1619 patiënten (2,1%) met ten minste 1 postbaseline ECG-beoordeling bleken een QTcF ≥500 msec te hebben en bij 79 van de 1585 patiënten (5,0%) met een baseline en ten minste 1 postbaseline ECG-beoordeling werd een toename t.o.v. baseline QTcF ≥60 msec vastgesteld via geautomatiseerde door een machine uitgelezen ecg-evaluatie (zie rubriek 4.4).
Een ECG-subonderzoek met geblindeerde, handmatige ECG-metingen werd uitgevoerd bij 52 ALK-positieve NSCLC-patiënten die tweemaal daags 250 mg crizotinib kregen toegediend. Bij 11 (21%) patiënten werd een toename van de QTcF-waarde van ≥30 tot <60 msec ten opzichte van baseline vastgesteld en bij één patiënt (2%) was sprake van een toename van de QTcF-waarde van ≥60 msec ten opzichte van baseline. Geen patiënt had een maximum QTcF van ≥480 msec. Centrale tendensanalyse wees uit dat alle bovengrenzen van het 90%-BI voor het kleinste kwadratengemiddelde voor de verandering in QTcF ten opzichte van baseline op alle tijdpunten op dag 1 van cyclus 2 <20 msec bedroegen. Een farmacokinetische/farmacodynamische analyse duidde op een verband tussen de plasmaconcentratie van crizotinib en QTc. Bovendien werd een daling in hartfrequentie gerapporteerd als gerelateerd aan stijgende plasmaconcentraties van crizotinib (zie rubriek 4.4), met een maximale gemiddelde daling van 17,8 slagen per minuut (bpm) na 8 uur op dag 1 van cyclus 2.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bij onderzoeken naar toxiciteit bij herhaalde dosering met ratten en honden die maximaal 3 maanden duurden, hadden de voornaamste doelorgaaneffecten betrekking op de volgende systemen: gastro-intestinaal (braken, fecale veranderingen, verstopping), hematopoëtisch (beenmerghypocellulariteit), cardiovasculair (gemengde ionkanaalblokker, afname van hartfrequentie en bloeddruk, toename van LVEDP, QRS- en PR-intervallen en afname van myocardcontractiliteit) of reproductie (testiculaire degeneratie van pachytene spermatocyten, eencellige necrose van ovariumfollikels). De 'No Observed Adverse Effect Levels (NOAEL)' voor deze bevindingen waren subtherapeutisch of maximaal 1,3 keer de klinische blootstelling bij de mens (op basis van AUC). Andere bevindingen betroffen een effect op de lever (verhoging van levertransaminasen) en de retinafunctie, en kans op fosfolipidose in meerdere organen zonder correlatieve toxiciteiten.
Crizotinib was in vitro niet mutageen bij de bacteriële reverse-mutatie-test (Ames-assay). Crizotinib had een aneugeen effect in een in vitro-micronucleus-test met ovariumcellen van de Chinese hamster en in een in vitro-chromosoomafwijkingstest met humane lymfocyten. In humane lymfocyten werd een geringe toename van structurele chromosomale afwijkingen waargenomen bij cytotoxische concentraties. Op basis van de AUC waren de 'No Observed Effect Levels (NOEL)' voor aneugeniciteit circa 1,8 tot 2,1 keer de klinische blootstelling bij de mens.
Er zijn geen onderzoeken naar de carcinogeniteit van crizotinib uitgevoerd.
Er zijn geen specifieke onderzoeken met crizotinib bij dieren uitgevoerd om het effect op de vruchtbaarheid te beoordelen; van crizotinib wordt echter op basis van bevindingen in onderzoeken naar toxiciteit bij herhaalde dosering bij ratten aangenomen dat het de voortplantingsfunctie en de vruchtbaarheid bij mensen kan aantasten. In het mannelijke voortplantingsstelsel werd o.a. testiculaire degeneratie van pachytene spermatocyten waargenomen bij ratten die gedurende 28 dagen ≥50 mg/kg/dag kregen (circa 1,1 tot 1,3 keer de klinische blootstelling bij de mens op basis van AUC). In het vrouwelijke voortplantingsstelsel werd o.a. eencellige necrose waargenomen van ovariumfollikels van een rat die gedurende 3 dagen 500 mg/kg/dag kreeg.
Het is niet gebleken dat crizotinib teratogeen was bij zwangere ratten of konijnen. Postimplantatieverlies was bij ratten toegenomen bij doseringen ≥50 mg/kg/dag (ongeveer 0,4 tot 0,5 keer de AUC bij de aanbevolen humane dosis) en afgenomen foetale lichaamsgewichten werden bij ratten en konijnen beschouwd als bijwerking bij respectievelijk 200 en 60 mg/kg/dag (circa 1,2 tot 2,0 keer de klinische blootstelling bij de mens op basis van AUC).
Bij onvolgroeide ratten werd verminderde botvorming in groeiende lange botten waargenomen bij 150 mg/kg/dag na eenmaal daagse toediening gedurende 28 dagen (circa 3,3 tot 3,9 keer de klinische blootstelling bij de mens op basis van AUC). Er zijn geen andere toxiciteiten die voor pediatrische patiënten mogelijk gevaarlijk zijn onderzocht bij jonge dieren.
De resultaten van een in vitro-fototoxiciteitsonderzoek lieten zien dat crizotinib mogelijk fototoxisch is.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
XALKORI 200 mg en 250 mg harde capsules
Capsule-inhoud
Watervrije colloïdale silica
Microkristallijne cellulose
Watervrij calciumwaterstoffosfaat
Natriumzetmeelglycolaat (type A)
Magnesiumstearaat
Capsule-omhulsel
Gelatine
Titaniumdioxide (E171)
Rood ijzeroxide (E172)
Drukinkt
Schellak (E904)
Propyleenglycol (E1520)
Kaliumhydroxide (E525)
Zwart ijzeroxide (E172)
XALKORI 20 mg, 50 mg en 150 mg granulaat in capsules om te openen
Granulaatinhoud
Stearylalcohol
Poloxameer
Sucrose
Talk (E553b)
Hypromellose (E464)
Macrogol (E1521)
Glycerylmonostearaat (E471)
Middellangeketentriglyceriden
Capsule-omhulsel
Gelatine
Titaniumdioxide (E171)
Briljantblauw (E133) of zwart ijzeroxide (E172)
Drukinkt
Schellak (E904)
Propyleenglycol (E1520)
Kaliumhydroxide (E525)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
XALKORI 200 mg en 250 mg harde capsules
4 jaar.
XALKORI 20 mg, 50 mg en 150 mg granulaat in capsules om te openen
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
XALKORI 200 mg en 250 mg harde capsules
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
XALKORI 20 mg, 50 mg en 150 mg granulaat in capsules om te openen
Bewaren beneden 25 oC.
6.5 Aard en inhoud van de verpakking
XALKORI 200 mg en 250 mg harde capsules
HDPE-flesjes met een polypropyleen-afsluiting met 60 harde capsules. Blisterverpakkingen van PVC/folie met 10 harde capsules.
Elke doos bevat 60 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
XALKORI 20 mg, 50 mg en 150 mg granulaat in capsules om te openen
XALKORI granulaat wordt geleverd in hogedichtheidpolyethyleen (HDPE)-flesjes met een polypropyleen kindveilige sluiting en een aluminiumfolie/polyethyleen warmte-inductieafdichting met daarin 60 capsules om te openen.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal, bijv. het capsule-omhulsel van de toedieningsvorm granulaat in capsules om te openen, dient te worden vernietigd overeenkomstig lokale voorschriften. De/het lege capsule-omhulsel(s) van het XALKORI granulaat dient/dienen te worden weggegooid bij het huishoudelijk afval.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
XALKORI 200 mg harde capsules
EU/1/12/793/001
EU/1/12/793/002
XALKORI 250 mg harde capsules
EU/1/12/793/003
EU/1/12/793/004
XALKORI 20 mg granulaat in capsules om te openen
EU/1/12/793/005
XALKORI 50 mg granulaat in capsules om te openen
EU/1/12/793/006
XALKORI 150 mg granulaat in capsules om te openen
EU/1/12/793/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 oktober 2012
Datum van laatste verlenging: 16 juli 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu