


SmPC (samenvatting van de productkenmerken) - Adynovi
ADYNOVI 250 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 500 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 1 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 2 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 3 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
ADYNOVI 250 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 500 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 1 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 2 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 3 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ADYNOVI 250 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 50 I.E./ml na reconstitutie met 5 ml oplosmiddel.
ADYNOVI 500 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 100 I.E./ml na reconstitutie met 5 ml oplosmiddel.
ADYNOVI 1 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1 000 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 200 I.E./ml na reconstitutie met 5 ml oplosmiddel.
ADYNOVI 2 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2 000 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 400 I.E./ml na reconstitutie met 5 ml oplosmiddel.
ADYNOVI 3 000 I.E./5 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3 000 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 600 I.E./ml na reconstitutie met 5 ml oplosmiddel.
De potentie (internationale eenheden, I.E.) wordt bepaald met de chromogene test van de Europese Farmacopee. De specifieke activiteit van ADYNOVI is ongeveer 3 800-6 000 I.E./mg eiwit.
Rurioctocog alfa pegol [gePEGyleerde humane stollingsfactor VIII (rDNA)] is een eiwit met 2332 aminozuren met een moleculair gewicht van ongeveer 280 kDa, geconjugeerd met een 20 kDa polyethyleenglycol (PEG). Het wordt geproduceerd middels recombinant-DNA-techniek in ovariumcellijnen van de Chinese hamster (‘Chinese Hamster Ovary’, CHO).
Hulpstoffen met bekend effect
Elke injectieflacon met poeder bevat 0,45 mmol (10 mg) natrium en 0,5 mg polysorbaat 80 (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor oplossing voor injectie).
Poeder: wit tot gebroken wit, brokkelig poeder.
Oplosmiddel: heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten van 12 jaar en ouder met hemofilie A (congenitale factor VIII-deficiëntie).
4.2 Dosering en wijze van toediening
De behandeling moet plaatsvinden onder toezicht van een arts die ervaring heeft met de behandeling van hemofilie.
Controle tijdens de behandeling
Aanbevolen wordt om gedurende de hele duur van de behandeling op geëigende wijze de factor VIII-niveaus te bepalen en te gebruiken als leidraad voor de toe te dienen dosis en de frequentie van herhaalde infusies. Individuele patiënten kunnen verschillend reageren op factor VIII, en bijvoorbeeld verschillende halfwaarde- en hersteltijden hebben. Indien de dosis wordt bepaald op basis van lichaamsgewicht, kan aanpassing voor patiënten met onder- of overgewicht nodig zijn. Vooral in het geval van grote chirurgische ingrepen is nauwkeurige monitoring van de substitutietherapie met stollingsanalyse (factor VIII-activiteit in plasma) onmisbaar.
Veldonderzoek heeft duidelijk gemaakt dat factor VIII-niveaus in plasma kunnen worden gecontroleerd door middel van een chromogene substraattest of een één-fase-stollingstest zoals standaard wordt gebruikt in klinische laboratoria.
Dosering
De dosis en duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, de locatie en mate van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende eenheden factor VIII wordt uitgedrukt in internationale eenheden (I.E.), die zijn gerelateerd aan de huidige concentraatstandaard van de WHO (Wereldgezondheidsorganisatie) voor producten met factor VIII. De factor VIII-activiteit in plasma wordt uitgedrukt als een percentage (verhouding tot normaal menselijk plasma) of, bij voorkeur, in internationale eenheden (verhouding tot een internationale standaard voor factor VIII in plasma).
Eén internationale eenheid (I.E.) factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
‘On demand’-behandeling
De vereiste dosis factor VIII wordt bepaald aan de hand van de empirische bevinding dat 1 I.E. factor VIII per kg lichaamsgewicht de factor VIII-activiteit in plasma doet stijgen met 2 I.E./dl. De vereiste dosis wordt bepaald aan de hand van de volgende formule:
Vereist aantal internationale eenheden (I.E.) = lichaamsgewicht (kg) x gewenste stijging van factor VIII (%) x 0,5
De toe te dienen hoeveelheid en de frequentie van toediening moeten altijd worden bepaald op basis van de klinische werkzaamheid in individuele gevallen.
In geval van de volgende bloedingen mag de factor VIII-activiteit niet dalen tot onder het gegeven niveau van plasma-activiteit (uitgedrukt in % ten opzichte van de normale waarde of in I.E./dl) in de overeenkomstige periode.
De volgende tabel 1 kan dienen als leidraad voor de dosering bij bloedingen en tijdens een chirurgische ingreep.
Tabel 1: Leidraad voor de dosering bij bloedingen en tijdens een chirurgische ingreep
Ernst van de hemorragie/aard van de chirurgische ingreep | Vereiste factor VIII-activiteit (% of I.E./dl) | Frequentie van toediening (uren)/therapieduur (dagen) |
Hemorragie Beginnende hemartrose, bloeding van spier of bloeding in de mondholte. Meer uitgebreide hemartrose, bloeding van spier of hematoom. Levensbedreigende hemorragieën. | 20 – 40 30 – 60 60 – 100 | Herhaal de injecties om de 12 tot 24 uur. Ten minste 1 dag, tot de bloeding stopt (de pijn weg is) of tot genezing van de wond is bereikt. Herhaal de injecties om de 12 tot 24 uur gedurende 3 – 4 dagen of langer tot de pijn en de acute invaliditeit verdwenen zijn. Herhaal de injecties om de 8 tot 24 uur tot het levensgevaar geweken is. |
Chirurgische ingreep Klein Waaronder tandextracties. Groot | 30 – 60 80 – 100 (pre- en postoperatief) | Om de 24 uur ten minste 1 dag, tot genezing van de wond bereikt is. Herhaal de injecties om de 8 tot 24 uur tot adequate genezing van de wond. Vervolgens behandeling voortzetten gedurende ten minste 7 dagen om de factor VIII-activiteit tussen 30% en 60% (I.E./dl) te houden. |
Profylaxe
Voor langetermijnprofylaxe is de aanbevolen dosering tweemaal per week 40 tot 50 I.E. ADYNOVI per kg lichaamsgewicht, bij intervallen van 3 tot 4 dagen. Aanpassing van doses en toedieningsintervallen kunnen worden overwogen op basis van bereikte factor VIII-niveaus en individuele bloedingsneiging (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De dosering bij pediatrische patiënten (12 tot 18 jaar) is bij ‘on demand’-behandeling gelijk aan die bij volwassen patiënten. De profylactische behandeling voor patiënten van 12 tot 18 jaar is gelijk aan die voor volwassen patiënten. De huidige beschikbare gegevens voor patiënten onder de 12 jaar worden beschreven in rubriek 4.8, 5.1 en 5.2. Aanpassing van doses en toedieningsintervallen kunnen worden overwogen op basis van bereikte factor VIII-niveaus en individuele bloedingsneiging (zie rubriek 5.1 en 5.2).
Wijze van toediening
ADYNOVI is voor intraveneus gebruik.
De toedieningssnelheid moet worden bepaald zodat deze voor de patiënt aangenaam is, tot maximaal 10 ml/min.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, het moedermolecuul octocog alfa of een van de in rubriek 6.1 vermelde hulpstof(fen).
Bekende allergische reactie op muizen- of hamstereiwit.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Er zijn allergische overgevoeligheidsreacties, waaronder anafylaxie, gemeld bij gebruik van ADYNOVI. Het geneesmiddel bevat sporen van muizen- en hamstereiwit. Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten worden geadviseerd om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts. Patiënten moeten worden geïnformeerd over vroege tekenen van overgevoeligheidsreacties, waaronder galbulten, gegeneraliseerde urticaria, beklemd gevoel in de borst, piepen, hypotensie en anafylaxie.
In geval van shock dient de standaard medische behandeling voor shock toegepast te worden.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de pro-stollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen. Daarna blijft het de rest van het leven aanwezig, hoewel het risico zeldzaam is.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire aandoeningen
Bij patiënten met bestaande risicofactoren voor hart- en vaataandoeningen kan substitutietherapie met factor VIII het risico op deze aandoeningen verhogen.
Katheterverwante complicaties tijdens behandeling
Indien een instrument voor centraal-veneuze toegang is vereist, dient het risico op daarmee verbonden complicaties te worden overwogen, waaronder lokale infecties, bacteriëmie en trombose op de katheterplaats.
Overwegingen met betrekking tot hulpstoffen
Natrium
Dit geneesmiddel bevat 10 mg natrium per injectieflacon, overeenkomend met 0,5% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene. Afhankelijk van het lichaamsgewicht en de dosering, ontvangt de patiënt mogelijk meer dan één injectieflacon. Hier moet rekening mee worden gehouden door patiënten met een zoutarm dieet.
Polysorbaat 80
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 per injectieflacon, overeenkomend met 0,1 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
Het wordt sterk aanbevolen dat telkens wanneer ADYNOVI wordt toegediend bij een patiënt, de naam en het batchnummer van het product worden genoteerd om een koppeling te houden tussen de patiënt en de batch van het geneesmiddel.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen bij gebruik zijn van toepassing op zowel volwassenen als kinderen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van humane stollingsfactor VIII (rDNA) met andere geneesmiddelen gemeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er zijn geen studies met factor VIII uitgevoerd naar de voortplanting bij dieren. Op grond van het zeldzame optreden van hemofilie A bij vrouwen bestaat er geen ervaring met het gebruik van factor VIII tijdens de zwangerschap en de periode van borstvoeding. Daarom mag factor VIII uitsluitend tijdens de zwangerschap en borstvoeding worden toegediend indien hiervoor een duidelijke indicatie bestaat.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ADYNOVI heeft geen of verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheidsreacties of allergische reacties (zoals mogelijk angio-oedeem, branderig en stekend gevoel op de injectieplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, galbulten, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelen, braken, piepen) zijn in zeldzame gevallen waargenomen en kunnen zich in sommige gevallen ontwikkelen tot ernstige anafylaxie (waaronder shock).
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder ADYNOVI, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum (zie rubriek 5.1).
Tabel met bijwerkingen
De veiligheid van ADYNOVI werd beoordeeld bij 478 unieke patiënten met ernstige hemofilie A (factor VIII minder dan 1% van normaal), van wie 360 patiënten eerder waren behandeld (PTP’s, previously-treated patients) en 118 patiënten niet eerder waren behandeld (PUP’s, previously-untreated patients), en die ten minste één dosis ADYNOVI kregen tijdens zeven voltooide multicenter, prospectieve, open-label klinische onderzoeken.
De bijwerkingen in de volgende tabel zijn gerangschikt op systeem/orgaanklasse volgens gegevensbank MedDRA en op MedDRA-voorkeursterm.
De frequenties zijn vastgesteld volgens de volgende conventie: Zeer vaak (≥ 1/10); Vaak (≥ 1/100, < 1/10); Soms (≥ 1/1.000, < 1/100); Zelden (≥ 1/10.000, < 1/1.000); Zeer zelden (< 1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Bijwerkingen gemeld voor ADYNOVI
Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentie | |||||
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming | Soms (PTP’s)1 | |||||
| Zeer vaak (PUP’s)1 | |||||||
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms | |||||
| Anafylactische reactie2 | Niet bekend | ||||||
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak | |||||
| Duizeligheid | Vaak | ||||||
| Oogaandoeningen | Oculaire hyperemie | Soms | |||||
| Bloedvataandoeningen | Overmatig blozen | Soms | |||||
| Maagdarmstelselaandoeningen | Diarree | Vaak | |||||
| Braken | Vaak | ||||||
| Nausea | Vaak | ||||||
| Ademhalingsstelsel-, borstkas- en | Hoesten | Zeer vaak | |||||
| mediastinumaandoeningen | |||||||
| Huid- en onderhuidaandoeningen | Rash | Vaak | |||||
Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentie | |||||
| Rash pruritus | Soms | ||||||
| Urticaria | Vaak | ||||||
| Ooglid uitslag | Soms | ||||||
| Onderzoeken | Eosinofielentelling | Soms | |||||
| verhoogd | |||||||
| Letsels, intoxicaties en | Infusie gerelateerde | Soms | |||||
| verrichtingscomplicaties | reactie | ||||||
| 1 De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten | |||||||
| met ernstige hemofilie A deelnamen. PTP’s = previously-treated patients (eerder behandelde | |||||||
| patiënten), PUP’s = previously-untreated patients (niet eerder behandelde patiënten) | |||||||
| De weergegeven frequenties werden berekend op basis van alle ongewenste voorvallen, zowel | |||||||
| gerelateerd als niet-gerelateerd. | |||||||
| 2 Bijwerking vastgesteld tijdens post-marketing surveillance. | |||||||
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheid
Er werden twee voorvallen van overgevoeligheid waargenomen. Het ene voorval was een lichte, voorbijgaande, niet-ernstige rash, die zich voordeed bij een tweejarige patiënt die een eerdere rash had gekregen tijdens behandeling met ADYNOVI. Het tweede voorval was een matig, voorbijgaand, niet-ernstig voorval van erytheem, tachycardie en hoesten dat optrad bij een patiënt van 9,6 maanden.
Immunogeniciteit
Bij geen van de proefpersonen die deelnamen aan één of meer van de 6 voltooide klinische onderzoeken met PTP’s vormden zich persisterende neutraliserende (remmende) antistoffen tegen factor VIII van ≥ 0,6 BU/ml (op basis van de Nijmegen-modificatie van de Bethesda-assay). Bij één patiënt ontwikkelde zich een tijdelijke factor VIII-remmer aan de ondergrens van positief (0,6 BU) tijdens een aangepaste profylaxe gericht op een factor VIII-niveau van 8 tot 12%.
Pediatrische patiënten
Het gebruik van ADYNOVI bij kinderen jonger dan 12 jaar is niet geïndiceerd (zie rubriek 4.2 voor informatie over gebruik bij kinderen).
Frequentie, type en ernst van bijwerkingen bij kinderen zijn naar verwachting gelijk aan die bij volwassenen. De veiligheid van ADYNOVI werd beoordeeld bij 38 personen < 6 jaar en 34 PTP’s van 6 tot 12 jaar met in totaal respectievelijk 2880 en 2975 blootstellingsdagen. De gemiddelde (SD) leeftijd bedroeg respectievelijk 3,3 (1,55) en 8,1 (1,92) jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosering met recombinantfactor VIII gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragische bloedstollingsfactor VIII, ATC-code: B02BD02.
Het factor VIII/von willebrandfactor-complex bestaat uit twee moleculen (factor VIII en Von Willebrand-factor) met verschillende fysiologische functies. Bij infusie bij hemofiliepatiënten bindt factor VIII aan de Von Willebrand-factor in de bloedsomloop van de patiënt. De geactiveerde factor VIII fungeert als cofactor voor de geactiveerde factor IX, en versnelt de conversie van factor X naar geactiveerde factor X die uiteindelijk protrombine omzet in trombine. Trombine zet vervolgens fibrinogeen om in fibrine, waardoor een stolsel kan ontstaan. Hemofilie A is een erfelijke, geslachtsgebonden aandoening van de bloedstolling als gevolg van verlaagde factor VIII:C-niveaus en leidt tot hevige bloedingen in gewrichten, spieren en inwendige organen, hetzij spontaan, hetzij als gevolg van trauma of operatieve ingrepen. Door substitutietherapie worden de plasmaniveaus van factor VIII verhoogd, waardoor de factordeficiëntie en de bloedingsneigingen tijdelijk worden gecorrigeerd.
Rurioctocog alfa pegol is een gepegyleerde humane recombinantstollingsfactor VIII met een verlengde halfwaardetijd. Rurioctocog alfa pegol is een covalent conjugaat van octocog alfa dat bestaat uit 2 332 aminozuren met polyethyleenglycol-reagens (PEG-reagens) (MW 20 kDa). De therapeutische werking van rurioctocog alfa pegol is afgeleid van octocog alfa, dat met recombinant-DNA-techniek wordt vervaardigd uit de ovariumcellen van de Chinese hamster. Vervolgens wordt octocog alfa covalent geconjugeerd met het PEG-reagens. Het PEG-deel wordt geconjugeerd tot octocog alfa om de plasmahalfwaardetijd te verlengen.
Klinische werkzaamheid en veiligheid
De veiligheid, werkzaamheid en farmacokinetiek van ADYNOVI werden beoordeeld tijdens een centraal, multicenter, open-label, prospectief klinisch onderzoek waarbij de werkzaamheid van een profylactisch behandelingsschema van tweemaal per week werd vergeleken met ‘on demand’-behandeling en de hemostatische werkzaamheid bij de behandeling van bloedingen werd bepaald. In totaal kregen 137 mannelijke PTP’s (12 tot 65 jaar) met ernstige hemofilie A ten minste één infusie met ADYNOVI. Vijfentwintig van de 137 personen waren jongeren van 12 tot 18 jaar.
Profylactische behandeling bij volwassenen en adolescenten
In het centrale onderzoek kregen de personen hetzij een profylactische behandeling (n = 120) met ADYNOVI in een dosis van tweemaal per week 40-50 I.E. per kg, hetzij een ‘on demand’-behandeling (n = 17) met ADYNOVI in een dosis van 10-60 I.E. per kg gedurende een periode van 6 maanden. Het mediane doseringsinterval was 3,6 dagen en de gemiddelde dosis (SD) was 48,7 (4,4) I.E./kg. Van de 120 (98%) profylaxepatiënten bleven er 118 bij het aanbevolen beginschema zonder dosiswijziging en werd van 2 patiënten vanwege bloedingen in doelgewrichten de dosis verhoogd naar 60 I.E./kg tijdens de profylaxe.
In de populatie volgens protocol, d.w.z. met dosering volgens de protocolspecifieke doseringseisen, kregen in totaal 101 personen in de profylaxe-arm een schema van tweemaal per week en werden 17 personen in de ‘on demand’-arm behandeld bij bloedingen. Het mediane aantal bloedingen per jaar (annualised bleeding rate - ABR) in de ‘on demand’-behandelarm was 41,5, terwijl dit 1,9 was bij personen die een profylaxeschema van tweemaal per week volgden. De mediane gewrichts-ABR (Q1; Q3) in de ‘on demand’-arm was 38,1 (24,5; 44,6), terwijl dit voor profylaxe 0,0 (0,0; 2,0) was. Het mediane spontane ABR was in de ‘on demand’-arm 21,6 (11,2; 33,2), terwijl dit voor profylaxe 0,0 (0,0; 2,2) was. De resultaten voor de volledige analyse-populatie waren vergelijkbaar met de resultaten voor de populatie volgens protocol. Van belang is dat het ABR niet vergelijkbaar is voor verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Van de 101 patiënten hadden er 40 (40%) geen bloedingen, hadden er 58 (57%) geen gewrichtsbloedingen en hadden er 58 (57%) geen spontane bloedingen in de profylaxe-arm. Alle patiënten in de ‘on demand’-arm hadden een bloeding, waaronder een gewrichtsbloeding of een spontane bloeding.
Behandeling van bloedingen bij volwassenen en adolescenten
In het centrale onderzoek werden in totaal 518 bloedingen behandeld met ADYNOVI in de per-protocolpopulatie. Hiervan deden zich 361 bloedingen (n = 17 personen) voor in de ‘on demand’-arm en 157 (n = 61 personen) in de profylaxe-arm. De mediane dosis per infusie voor de behandeling van alle bloedingen in de per-protocolpopulatie was 32,0 (interkwartielafstand (Interquartile Range, IQR): 21,5) I.E. per kg. In totaal werd 95,9% van de bloedingen onder controle gebracht met 1 tot 2 infusies en werd 85,5% onder controle gebracht met slechts 1 infusie. Van de 518 bloedingen werd de reactie op behandeling met ADYNOVI in 96,1% gevallen beoordeeld als uitstekend (volledig verdwijnen van de pijn en stoppen van objectieve bloedingsverschijnselen na één infusie) of goed (duidelijke verlichting van pijn en/of verbetering van bloedingsverschijnselen na één infusie).
Perioperatieve behandeling (chirurgische profylaxe) bij volwassenen en adolescenten
In het onderzoek naar ingrepen werden in totaal 21 grote chirurgische ingrepen en 5 aanvullende kleine ingrepen uitgevoerd en beoordeeld bij 21 individuele patiënten. Voor grote ingrepen varieerde de preoperatieve oplaaddosis van 36 I.E./kg tot 109 I.E./kg (mediaan: 63 I.E./kg); de postoperatieve totale dosis varieerde van 186 I.E./kg tot 1 320 I.E./kg (mediaan: 490 I.E./kg). De mediane totale dosis voor grote ingrepen was 553 I.E./kg (variatiebreedte: 248-1 394 I.E./kg) en de mediane totale dosis voor kleine ingrepen was 106 I.E./kg (variatiebreedte: 76-132 I.E./kg).
Voor alle 26 ingrepen (21 groot, 5 klein) werd de perioperatieve hemostatische werkzaamheid beoordeeld als uitstekend (bloedverlies minder dan of gelijk aan bloedverlies zoals verwacht voor hetzelfde type ingreep bij een niet-hemofiliepatiënt en benodigde bloedbestanddelen voor transfusies minder dan of gelijk aan bloedbestanddelen zoals verwacht bij niet-hemofiliepatiënten). De mediaan (IQR) voor waargenomen intra-operatief bloedverlies (n = 14) was 10,0 (20,0) ml, terwijl het voorspelde gemiddelde bloedverlies (n = 14) 150,0 (140,0) ml was voor grote orthopedische ingrepen.
Profylactische behandeling op lange termijn bij volwassenen, adolescenten en pediatrische patiënten
In het onderzoek naar de langetermijnveiligheid en -werkzaamheid werd de profylaxe en behandeling van ADYNOVI bij bloedingen beoordeeld bij 216 eerder behandelde pediatrische en volwassen patiënten met ernstige hemofilie A, die ofwel eerder hadden deelgenomen aan andere ADYNOVI-onderzoeken of die niet eerder werden behandeld met ADYNOVI. In de behandelde populatie ontvingen proefpersonen van ≥ 12 jaar oud een vaste tweewekelijkse dosis van 40 tot 50 I.E./kg en die van < 12 jaar oud een dosis van 40 tot 60 I.E./kg. Indien vereist om factor VIII-dalwaarden van > 1% in stand te houden, kon de dosis worden verhoogd tot maximaal 80 I.E./kg tweemaal per week. Proefpersonen die kozen voor een (farmacokinetisch) aangepast profylactisch behandelingsschema ontvingen minstens tweemaal per week doses van maximaal 80 I.E./kg per infuus, gericht op factor VIII-dalwaarden van ≥ 3%. Tabel 3 toont de ABR per profylaxeschema, bloedingslocatie en etiologie.
Tabel 3: Annualised Bleeding Rate (ABR) per profylaxeschema (ITT-populatie)
| Etiologie van de bloedingslocatie | Tweewekelijks (N = 186) | Om de 5 dagen (N = 56) | Om de 7 dagen (N = 15) | Aangepast aan PKa (N = 25) |
| Gemiddelde (Puntschatting – 95%-betrouwbaarheidsinterval) | ||||
| Totaal | 2,2 (1,85; 2,69) | 2,1 (1,54; 2,86) | 2,7 (1,44; 5,20) | 2,6 (1,70; 4,08) |
| Gewricht | 1,2 (0,96; 1,58) | 1,1 (0,81; 1,55) | 2,0 (0,90; 4,62) | 1,4 (0,91; 2,17) |
| Spontaan | 1,2 (0,92; 1,56) | 1,3 (0,87; 2,01) | 1,8 (0,78; 4,06) | 1,0 (0,54; 1,71) |
Puntschattingen en 95%-betrouwbaarheidsintervallen bepaald op basis van een gegeneraliseerd lineair model geschikt voor een negatieve binomiale distributie met logaritmische linkfunctie. Proefpersonen die doses ontvangen in meer dan één behandelingsschema worden opgenomen in samenvattingen voor meerdere behandelingsschema’s. Omvat alle proefpersonen in het onderzoek (volwassenen en pediatrische proefpersonen < 18 jaar) voor tweewekelijkse aan PK aangepaste dosering. Geen proefpersonen < 12 jaar werden opgenomen in de ‘om de 5 dagen’ en ‘om de 7 dagen’ dosering. ITT = intent to treat, N = aantal proefpersonen opgenomen in de analyse a Gericht op dalwaarden van factor VIII-activiteit ≥ 3% van normaal | ||||
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
De hemostatische werkzaamheid op lange termijn werd beoordeeld bij 910 bloedingen die met ADYNOVI werden behandeld en werd als uitstekend of goed beoordeeld bij 88,5% van de bloedingen. > 85% van de bloedingsbehandelingen binnen alle leeftijdscategorieën en voor zowel het behandelingsschema met de vaste dosis als dat met de dosis aangepast aan PK werden als uitstekend of goed beoordeeld. De meeste bloedingen werden behandeld met één (74,0%) of twee (15,4%) infusen.
Het klinisch PROPEL-onderzoek met aangepaste profylaxe bij volwassenen en adolescenten
De veiligheid en werkzaamheid van ADYNOVI werd beoordeeld in een multicenter, prospectief, gerandomiseerd, open-label onderzoek bij 121 (115 gerandomiseerde) adolescenten (12 tot 18 jaar oud) en eerder behandelde volwassen patiënten met ernstige hemofilie A tijdens een behandelingsperiode van 12 maanden. In het onderzoek werden 2 op basis van de PK aangepaste, profylactische doseringsschema’s van ADYNOVI, met een tweewekelijkse dosis (N = 57) gericht op factor VIII-dalwaarden van 1 tot 3% of dosis om de andere dag (N = 58) gericht op 8 tot 12%, met elkaar vergeleken. Hierbij werden de percentages proefpersonen bepaald die een totale ABR van 0 bereikten in de tweede onderzoeksperiode van zes maanden.
De gemiddelde profylaxedoses die in de dalgroepen van 1 tot 3% en 8 tot 12% werden toegediend, waren respectievelijk 3 866,1 I.E./kg per jaar [gemiddelde (SD) infusen per week = 2,3 (0,58)] en 7 532,8 I.E./kg per jaar [gemiddelde (SD) infusen per week = 3,6 (1,18)]. Na de dosisaanpassing tijdens de eerste profylaxeperiode van zes maanden lagen de mediane dalwaarden in de tweede periode van zes maanden (op basis van de eenfasige stollingstest en berekend tot op het einde van het geplande infuusinterval) tussen 2,10 I.E./dl en 3,00 I.E./dl in de groep met de dalwaarden van 1 tot 3% en tussen 10,70 I.E./dl en 11,70 I.E./dl in de groep met dalwaarden van 8 tot 12%. Hiermee werd aangetoond dat de dosering in de twee profylactische behandelingsschema’s over het algemeen voldoende was om de gewenste factor VIII-dalwaarden te bereiken en in stand te houden.
Het primaire eindpunt van het onderzoek, het deel proefpersonen dat tijdens de tweede periode van zes maanden een totale ABR van 0 had, werd niet bereikt in de ITT- patiëntenpopulatie (p = 0,0545) maar werd bereikt in de per-protocolpopulatie (p = 0,0154). Tabel 4 geeft het deel van de gerandomiseerde proefpersonen zonder totale ABR’s, spontane ABR’s en spontane gewrichtsbloedingen op jaarbasis (AJBR’s) tijdens de tweede onderzoeksperiode van zes maanden in de per-protocolpopulatie weer.
Tabel 4: Annualised Bleeding Rate (ABR) van 0, tweede onderzoeksperiode van zes maanden
Deel van de proefpersonen zonder bloeding in zes maanden (Puntschatting – 95%-betrouwbaarheidsinterval) | ||
| ITT-populatie | ||
| 1-3% dalwaarde (N = 57) | 8-12% dalwaarde (N = 58) | |
| Totale ABR van 0 | 0,421 (0,292; 0,549) | 0,621 (0,491; 0,750) |
| Spontane ABR van 0 | 0,596 (0,469; 0,724) | 0,760 (0,645; 0,875) |
| Spontane AJBR van 0 | 0,649 (0,525; 0,773) | 0,850 (0,753; 0,947) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||
Percentage proefpersonen zonder bloeding in zes maanden (Puntschatting – 95%-betrouwbaarheidsinterval) | ||
| Per-protocolpopulatie | ||
| 1-3% dalwaarde (N = 52) | 8-12% dalwaarde (N = 43) | |
| Totale ABR van 0 | 0,404 (0,270; 0,549) | 0,674 (0,515; 0,809) |
| Spontane ABR van 0 | 0,596 (0,451; 0,730) | 0,814 (0,666; 0,916) |
| Spontane AJBR van 0 | 0,654 (0,509; 0,780) | 0,907 (0,779; 0,974) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Per-protocolpopulatie = alle proefpersonen die de tweede profylactische behandelingsperiode van zes maanden hebben afgerond en geen ernstige afwijkingen van het protocol vertoonden die een invloed zouden kunnen hebben op de onderzoeksresultaten. Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Tabel 5 geeft de totale ABR’s, spontane ABR’s en spontane AJBR’s tijdens de tweede onderzoeksperiode van zes maanden weer.
Tabel 5: Annualised Bleeding Rate (ABR) in de tweede onderzoeksperiode van zes maanden
| ITT-populatie | ||||
| 1-3% dalwaarde (N = 57) | 8-12% dalwaarde (N = 53) | |||
| Mediaan | Gemiddelde (SD) | Mediaan | Gemiddelde (SD) | |
| Totale ABR | 2,0 | 3,6 (7,5) | 0,0 | 1,6 (3,4) |
| Spontane ABR | 0,0 | 2,5 (6,6) | 0,0 | 0,7 (1,7) |
| Spontane AJBR | 0,0 | 2,0 (6,4) | 0,0 | 0,5 (1,7) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||||
| Per-protocolpopulatie | ||||
| 1-3% dalwaarde (N = 52) | 8-12% dalwaarde (N = 43) | |||
| Mediaan | Gemiddelde (SD) | Mediaan | Gemiddelde (SD) | |
| Totale ABR | 2,0 | 2,4 (3,2) | 0,0 | 2,1 (4,2) |
| Spontane ABR | 0,0 | 1,6 (2,6) | 0,0 | 0,8 (2,4) |
| Spontane AJBR | 0,0 | 1,0 (1,8) | 0,0 | 0,7 (2,2) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Per-protocolpopulatie = alle proefpersonen die de tweede profylactische behandelingsperiode van zes maanden hebben afgerond en geen ernstige afwijkingen van het protocol vertoonden die een invloed zouden kunnen hebben op de onderzoeksresultaten. | ||||
Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren.
In totaal werden 242 bloedingen bij 66 proefpersonen met ADYNOVI behandeld; 155 bloedingen bij 40 proefpersonen in de groep met dalwaarden van 1 tot 3% en 87 bloedingen bij 26 proefpersonen in de groep met dalwaarden van 8 tot 12%. De meeste bloedingen (86,0%, 208/242) werden behandeld met één of twee infusen en nadat de bloeding was verholpen, werd de bloedingsbehandeling bij 84,7% (205/242) van de bloedingen als uitstekend of goed beoordeeld.
Pediatrische patiënten
Pediatrisch onderzoek bij eerder behandelde patiënten (PTP’s) van < 12 jaar In het onderzoek bij kinderen hebben in totaal 66 PTP’s met ernstige hemofilie A een dosis gekregen (32 patiënten < 6 jaar en 34 patiënten van 6 tot 12 jaar). Het profylaxeschema was tweemaal per week 40 tot 60 I.E. ADYNOVI per kg. De gemiddelde dosis (SD) was 54,3 (6,3) I.E./kg en de mediane frequentie van infusies per week was 1,87. Het mediane totale ABR voor de 65 patiënten in de per-protocolpopulatie was 2,0 (IQR: 3,9) en het mediane ABR voor zowel spontane bloedingen als gewrichtsbloedingen was 0 (IQR: 1,9). Van de 65 patiënten in de profylaxe-arm hadden er 24 (37%) geen bloedingen, hadden er 47 (72%) geen gewrichtsbloedingen en hadden er 43 (66%) geen spontane bloedingen.
Van de 70 bloedingen die tijdens het onderzoek bij kinderen werden waargenomen, werd 82,9% onder controle gebracht met 1 infusie en werd 91,4% onder controle gebracht met 1 of 2 infusies. Bij 63 van de 70 bloedingen (90,0%) werd de controle over de bloeding beoordeeld als uitstekend (volledig verdwijnen van de pijn en stoppen van objectieve bloedingsverschijnselen na één infusie) of goed (duidelijke verlichting van pijn en/of verbetering van bloedingsverschijnselen na één infusie).
Pediatrisch onderzoek bij niet eerder behandelde patiënten (PUP’s) van < 6 jaar Het gebruik van ADYNOVI bij kinderen jonger dan 12 jaar is niet geïndiceerd (zie rubriek 4.2 voor informatie over gebruik bij kinderen).
De veiligheid en werkzaamheid van ADYNOVI is geëvalueerd bij in totaal 120 pediatrische PUP’s met ernstige hemofilie A die een dosis hebben gekregen. Het profylaxeschema was ten minste eenmaal per week 20 tot 50 I.E/kg ADYNOVI, of zo nodig ≥ tweemaal per week. De gemiddelde dosis (SD) was 45,5 (7,83) I.E./kg per infusie.
De gemiddelde puntschatting (95% betrouwbaarheidsinterval) op basis van het negatieve binomiale GLM-model voor totaal ABR was 1,70 (1,20; 2,42); 0,96 (0,70; 1,31) en 2,32 (1,67; 3,22) voor respectievelijk profylaxe eenmaal per week, profylaxe ≥ tweemaal per week en ‘on-demand’-behandeling.
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Tijdens het pediatrische PUP-onderzoek werden in totaal 775 bloedingen behandeld. 614 (79,2%) werden onder controle gebracht met 1 infusie en 87 (11,2%) werden onder controle gebracht met 2 infusies. Bij 492 van de 517 (95,1%) bloedingen die op efficiëntie werden beoordeeld, werd het onder controle brengen beoordeeld als uitstekend of goed.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ADYNOVI werd beoordeeld in een cross-overonderzoek met octocog alfa bij 26 patiënten (18 volwassenen en 8 jongeren tot 18 jaar) en bij 22 patiënten (16 volwassenen en 6 jongeren tot 18 jaar) na 6 maanden behandeling met ADYNOVI. De factor VIII-activiteit in plasma werd gemeten met de één-fase-stollingstest en chromogene test.
ADYNOVI heeft een verlengde halfwaardetijd van 1,4 tot 1,5 maal zoveel als humane recombinantfactor VIII (octocog alfa) bij jongeren tot 18 jaar en volwassenen, zoals bepaald aan de hand van respectievelijk één-fase-stollingstests en chromogene tests. Ook werden een toename van AUC en een afname van klaring waargenomen ten opzichte van het moedermolecuul octocog alfa. Het incrementeel herstel voor de producten was vergelijkbaar. De verandering in farmacokinetische parameters was vergelijkbaar bij volwassenen en jongeren tot 18 jaar en bij de één-fase-stollingstest en de chromogene substraattest.
Pediatrische farmacokinetiek
Farmacokinetische parameters berekend op basis van 39 patiënten jonger dan 18 jaar (‘intent-to-treat’-analyse) zijn beschikbaar voor 14 kinderen (2 tot 6 jaar), 17 oudere kinderen (6 tot 12 jaar) en 8 jongeren (12 tot 18 jaar). De verlenging van de halfwaardetijd bij de pediatrische patiënten was 1,3 tot 1,5 maal bij zowel de één-fase-stollingstest als de chromogene substraattest. Bij kinderen jonger dan 12 jaar was de gemiddelde klaring (op basis van lichaamsgewicht) van ADYNOVI hoger en de gemiddelde halfwaardetijd lager dan bij volwassenen. Mogelijk is bij kinderen jonger dan 12 jaar een hogere dosis nodig, zie rubriek 4.2.
Tabel 6: Farmacokinetische parameters met de chromogene test (rekenkundig gemiddelde ± SD)
| Farmaco-kinetische parameters | ADYNOVI Volwassenen (18 jaar en ouder) N = 18 Dosis: 45 ± 5 I.E./kg | ADYNOVI Jongeren tot 18 jaar (12 tot 18 jaar) N = 8 Dosis: 45 ± 5 I.E./kg | ADYNOVI Pediatrische patiënten (6 tot 12 jaar) N = 17 Dosis: 50 ± 10 I.E./kg | ADYNOVI Pediatrische patiënten (< 6 jaar) N = 14 Dosis: 50 ± 10 I.E./kg |
| Opzet | Individuele farmacokinetiek met volledige bloedafnamea | Populatiefarmacokinetiek met beperkte bloedafnameb | ||
Terminale halfwaardetijd (u) | 15,01 ± 3,89 | 13,80 ± 4,01 | 11,93 ± 2,58 | 12,99 ± 8,75 |
| MRT (u) | 19,70 ± 5,05 | 17,73 ± 5,44 | 17,24 ± 3,73 | 18,74 ± 12,60 |
| CL [ml/(kg·u)]d | 2,16 ± 0,75 | 2,58 ± 0,84 | 2,80 ± 0,67 | 3,49 ± 1,21 |
Incrementeel herstel [(I.E./dl)/(I.E./kg)] | 2,87 ± 0,61 | 2,34 ± 0,62 | n.v.t.c (2,19 ± 0,40) | n.v.t.c (1,90 ± 0,27) |
| AUC0-Inf (I.E.·u/dl) | 2.589 ± 848 | 1.900 ± 841 | 2.259 ± 514 | 2.190 ± 1.593 |
| Vss (dl/kg) | 0,40 ± 0,09 | 0,54 ± 0,22 | 0,46 ± 0,04 | 0,54 ± 0,03 |
| Cmax (I.E./dl) | 145 ± 29 | 117 ± 28 | n.v.t.c (130 ± 24) | n.v.t.c (117 ± 16) |
Afkortingen: Cmax = maximaal waargenomen activiteit, AUC = oppervlakte onder de curve, MRT = gemiddelde verblijftijd, CL = klaring, Vss = voor lichaamsgewicht aangepast distributievolume in evenwichtstoestand
a Individuele farmacokinetiek met 12 monsters na infusie.
b Farmacokinetisch populatiemodel met 3 monsters na infusie op basis van gerandomiseerd afnameschema.
c n.v.t., niet van toepassing, aangezien incrementeel herstel en Cmax bij kinderen werden bepaald aan de hand van individuele farmacokinetiek. Tussen haakjes: resultaten voor incrementeel herstel en Cmax bepaald aan de hand van individuele farmacokinetiek.
d De klaringswaarde 12,18 ml/(kg·u) voor proefpersoon 122001 in de leeftijdsgroep van 12 tot 18 jaar is niet opgenomen in de klaringsanalyse.
Incrementeel herstel werd verder geëvalueerd bij 99 PUP’s van < 6 jaar, en dit bleef relatief stabiel tijdens de duur van de behandeling met gemiddelde (SD) IR-waarden van 1,670 (0,594) (I.E./dl)/(I.E./kg) (n = 99), 1,617 (0,640) (I.E./dl)/(I.E./kg) (n = 47), 1,805 (0,593) (I.E./dl)/(I.E./kg) (n = 87) en 1,873 (0,440) (I.E./dl)/(I.E./kg) (n = 89) bij respectievelijk baseline, bezoek 3 (blootstellingsdagen 15 ± 1), bezoek 6 (blootstellingsdagen 40 ± 3) en onderzoeksvoltooiing/-beëindiging (blootstellingsdagen 100 tot 110).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In het onderzoek naar toxiciteit bij herhaalde dosering met java-apen deed zich in de middelste doseringsgroep (350 I.E./kg) bij twee dieren vacuolisatie voor in de nieren. Na 2 weken was geen herstel opgetreden. In hoeverre de vacuolisatie in de nieren in het preklinisch onderzoek relevant is voor mensen, is niet bekend.
De niet-klinische gegevens beperken zich tot blootstelling gedurende 1 maand en er is met ADYNOVI geen onderzoek gedaan bij jonge dieren. Het was derhalve niet mogelijk conclusies te trekken over de mogelijke risico’s van PEG-ophoping in diverse weefsels/organen met relevantie voor het chronische gebruik van ADYNOVI bij pediatrische patiënten.
Er zijn met ADYNOVI geen onderzoeken uitgevoerd naar genotoxiciteit, carcinogeniciteit of reproductietoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Mannitol (E421)
Trehalosedihydraat
Histidine
Glutathion
Natriumchloride
Calciumchloridedihydraat (E509)
Tris(hydroxymethyl)aminomethaan
Polysorbaat 80 (E433)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen worden gemengd.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar.
Vóór opening mag het geneesmiddel gedurende een periode van maximaal 3 maanden worden bewaard bij kamertemperatuur (maximaal 30 °C). De einddatum van de bewaarperiode van 3 maanden bij kamertemperatuur dient op de doos van het product te worden genoteerd. Deze datum mag de oorspronkelijke gebruiksdatum op de buitenverpakking niet overschrijden. Aan het eind van deze periode mag het product niet terug in de koelkast worden geplaatst, maar moet het worden gebruikt of afgevoerd.
Na reconstitutie
Chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende 3 uur bij een temperatuur beneden de 30 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de reconstitutiemethode het risico op microbiële contaminatie uitsluit. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en bewaarcondities in gebruik de verantwoordelijkheid van de gebruiker. Niet in de koelkast bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
ADYNOVI met BAXJECT II Hi-Flow: De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
ADYNOVI in BAXJECT III: De verzegelde blisterverpakking in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3
6.5 Aard en inhoud van de verpakking
Glazen injectieflacon (type I), afgesloten met een chloorbutylrubberen stop, waarin 250 I.E., 500 I.E., 1 000 I.E., 2 000 I.E. of 3 000 I.E. poeder zitten.
Glazen injectieflacon (type I), afgesloten met een chloorbutyl- of broombutylrubberen stop, waarin 5 ml water voor injecties zit.
Het geneesmiddel wordt geleverd in een van de volgende verpakkingsgrootten:
- ADYNOVI met BAXJECT II Hi-Flow: elke verpakking bevat een injectieflacon met poeder, een injectieflacon met oplosmiddel en een hulpmiddel voor reconstitutie (BAXJECT II Hi-Flow).
- ADYNOVI in BAXJECT III: elke verpakking bevat een gebruiksklare BAXJECT III in een verzegelde blisterverpakking, waarin de injectieflacon met het poeder en de injectieflacon met het oplosmiddel al zijn gemonteerd voor reconstitutie.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het gereconstitueerde geneesmiddel moet vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring. De oplossing moet helder of licht opaalachtig zijn. Gebruik geen oplossingen die troebel zijn of neerslag bevatten.
Na reconstitutie heeft de oplossing een pH-waarde van 6,7 tot 7,3. De osmolaliteit is ≥ 380 mosmol/kg.
Voorbereiding en reconstitutie met behulp van het BAXJECT II Hi-Flow
Gebruik voor de reconstitutie alleen de injectieflacon met het oplosmiddel en het hulpmiddel voor reconstitutie die in de verpakking worden meegeleverd.
- 1. Pas een antiseptische techniek toe (schone omstandigheden met weinig bacteriën) en gebruik tijdens de reconstitutie een vlak werkvlak.
- 2. Laat de injectieflacons met het poeder en oplosmiddel vóór gebruik op kamertemperatuur komen (tussen 15 °C en 25 °C).
- 3. Verwijder de plastic dop van de injectieflacons met het poeder en oplosmiddel.
- 4. Reinig de rubber stoppen met een alcoholdoekje en laat voor gebruik drogen.
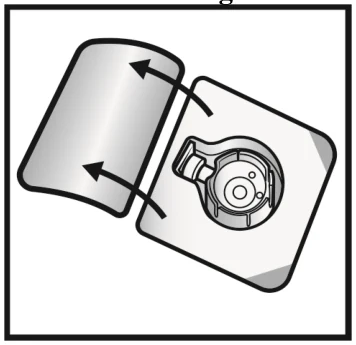
- 5. Open de verpakking van het BAXJECT II Hi-Flow door de beschermfolie open te trekken zonder de binnenzijde aan te raken (Afbeelding A). Neem het hulpmiddel niet uit de verpakking.
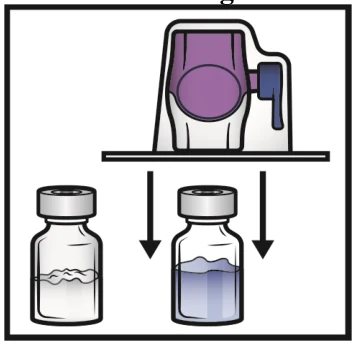
- 6. Draai de verpakking om. Recht omlaag duwen om de doorzichtige plastic prikker volledig door de stop van de injectieflacon met het oplosmiddel te drukken (Afbeelding B).
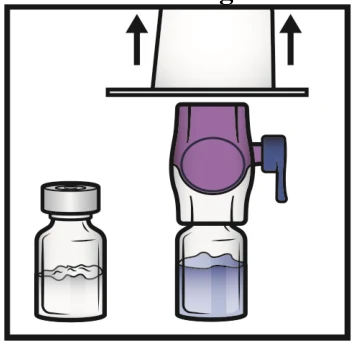
- 7. Houd de rand van de verpakking van de BAXJECT II Hi-Flow vast en verwijder de verpakking van het hulpmiddel (Afbeelding C). Laat de blauwe dop op de BAXJECT II Hi-Flow zitten. Raak de onbeschermde paarse plastic spike niet aan.
- 8. Draai het systeem om zodat de injectieflacon met het oplosmiddel zich bovenaan bevindt. Druk de paarse plastic prikker snel volledig in de stop van de injectieflacon met het poeder door deze recht omlaag te duwen (Afbeelding D). Door het vacuüm wordt het oplosmiddel opgezogen in de injectieflacon met het poeder.
- 9.
Voorzichtig zwenken tot het poeder volledig opgelost is. Na reconstitutie niet opnieuw in de koelkast bewaren.
Afbeelding A Afbeelding B Afbeelding C
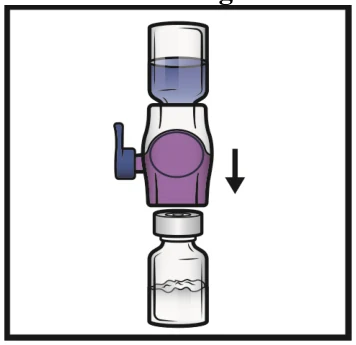
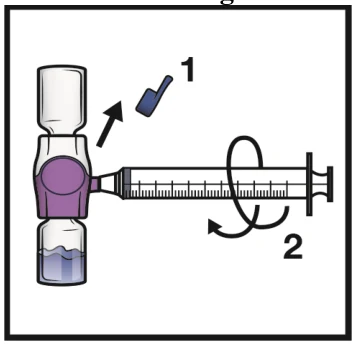
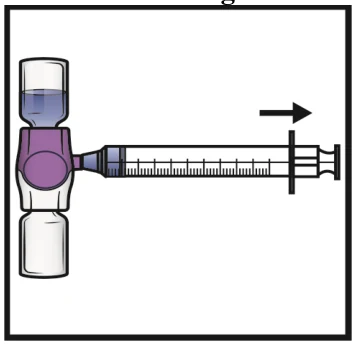
Afbeelding D Afbeelding E Afbeelding F
Toedienen
Inspecteer de gereconstitueerde oplossing vóór toediening visueel op deeltjes en verkleuring.
- De gereconstitueerde oplossing hoort er helder en kleurloos uit te zien.
- Niet gebruiken als de oplossing deeltjes bevat of verkleurd is.
- Zo snel mogelijk, maar niet later dan 3 uur na reconstitutie toedienen.
Toedieningsstappen
- 1. Neem de blauwe dop van het BAXJECT II Hi-Flow (Afbeelding E). Zuig geen lucht op in de injectiespuit. Sluit de injectiespuit aan op de BAXJECT II Hi-Flow. Geadviseerd wordt om een luerlock-spuit te gebruiken.
- 2.
Draai het systeem ondersteboven (nu bevindt de injectieflacon met het poeder zich bovenaan).
Trek de zuiger langzaam uit om de gereconstitueerde oplossing in de spuit op te zuigen (Afbeelding F).
- 3.
Koppel de spuit los; bevestig een geschikte naald en dien de intraveneuze injectie toe. Als een patiënt meer dan één injectieflacon ADYNOVI moet krijgen, kan de inhoud van meerdere injectieflacons in één en dezelfde injectiespuit worden opgezogen.
Er is een afzonderlijk BAXJECT II Hi-Flow nodig om elke injectieflacon ADYNOVI met het oplosmiddel te reconstitueren.
- 4. Toedienen in maximaal 5 minuten (maximale infusiesnelheid 10 ml per minuut).
Het wordt ten zeerste aanbevolen om bij iedere toediening van ADYNOVI de naam en het partijnummer van het product te noteren. Verwijderbare etiketten worden meegeleverd op de injectieflacon met het poeder.
Reconstitutie met BAXJECT III
Niet gebruiken als de dop van de blisterverpakking niet volledig verzegeld is
- 1.
Als het product nog in de koelkast is opgeslagen, neemt u de verzegelde blisterverpakking
(bevat injectieflacons met poeder en oplosmiddel, al gemonteerd in het hulpmiddel voor reconstitutie) uit de koelkast en laat u deze op kamertemperatuur komen (tussen 15 °C en 25 °C).
- 2. Was grondig uw handen met warm water en zeep.
- 3.
Open de ADYNOVI-blisterverpakking door de beschermfolie weg te trekken. Neem de
BAXJECT III uit de blisterverpakking.
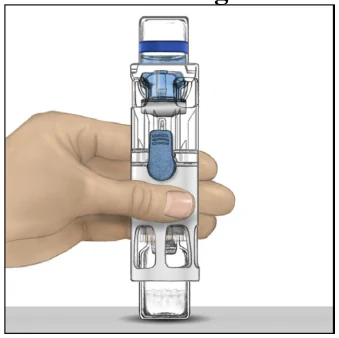
- 4. Leg de injectieflacon met het poeder op een vlak werkvlak met de injectieflacon met het oplosmiddel bovenop (Afbeelding 1). De injectieflacon met het oplosmiddel is voorzien van een blauwe streep. Verwijder de blauwe dop pas wanneer dit in een latere stap wordt gevraagd.
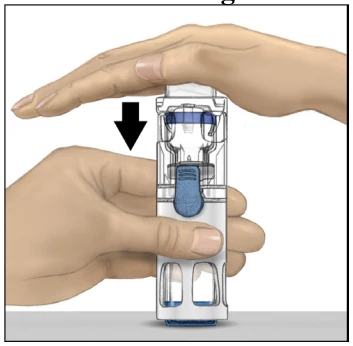
- 5. Houd met uw ene hand de injectieflacon met het poeder in de BAXJECT III en druk met de andere hand stevig op de injectieflacon met het oplosmiddel, totdat het hulpmiddel geheel is ingedrukt en het oplosmiddel in de injectieflacon met het poeder stroomt (Afbeelding 2). Kantel het hulpmiddel niet totdat de injectieflacon leeg is.
- 6.
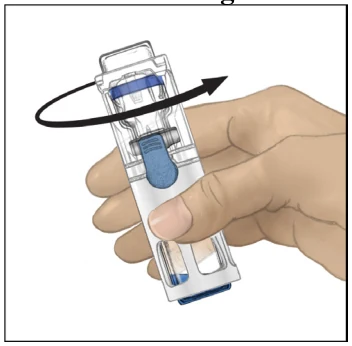
Controleer of alle oplosmiddel is overgebracht. Zwenk de injectieflacon voorzichtig tot alle materiaal is opgelost (Afbeelding 3). Controleer of het poeder volledig opgelost is omdat anders niet alle gereconstitueerde oplossing door het filter van het hulpmiddel zal stromen. Het product lost snel op (meestal in minder dan 1 minuut). Na reconstitutie moet de oplossing helder, kleurloos en vrij van deeltjes zijn.
Afbeelding 1 Afbeelding 2 Afbeelding 3
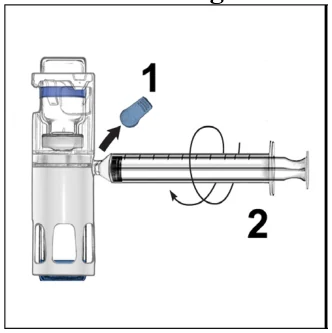
Afbeelding 4 Afbeelding 5
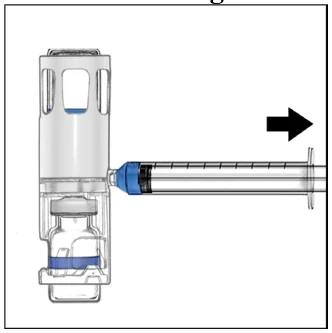
Toedienen
Inspecteer het gereconstitueerde oplosmiddel vóór toediening visueel op deeltjes en verkleuring.
- De gereconstitueerde oplossing hoort er helder en kleurloos uit te zien.
- Niet gebruiken als de oplossing deeltjes bevat of verkleurd is.
- Zo snel mogelijk, maar niet later dan 3 uur na reconstitutie toedienen.
Toedieningsstappen
- 1. Verwijder de blauwe dop van de BAXJECT III (Afbeelding 4). Zuig geen lucht op in de injectiespuit. Sluit de injectiespuit aan op de BAXJECT III. Geadviseerd wordt om een luerlock-spuit te gebruiken.
- 2.
Draai het systeem ondersteboven (nu bevindt de injectieflacon met het poeder zich bovenaan).
Trek de zuiger langzaam uit om de gereconstitueerde oplossing in de spuit op te zuigen (Afbeelding 5).
- 3. Koppel de spuit los; bevestig een geschikte naald en dien de intraveneuze injectie toe. Als een patiënt meer dan één injectieflacon ADYNOVI moet krijgen, kan de inhoud van meerdere injectieflacons in één en dezelfde injectiespuit worden opgezogen.
- 4. Toedienen in maximaal 5 minuten (maximale infusiesnelheid 10 ml per minuut).
Het wordt ten zeerste aanbevolen om bij iedere toediening van ADYNOVI de naam en het partijnummer van het product te noteren. Verwijderbare etiketten worden meegeleverd op de blisterverpakking.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
A-1221 Wenen
Oostenrijk
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1247/003
EU/1/17/1247/004
EU/1/17/1247/007
EU/1/17/1247/008
EU/1/17/1247/011
EU/1/17/1247/012
EU/1/17/1247/013
EU/1/17/1247/014
EU/1/17/1247/015
EU/1/17/1247/016
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 08 januari 2018
Datum van laatste verlenging: 09 november 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu
ADYNOVI 250 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 500 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 1 000 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
ADYNOVI 250 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 500 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie ADYNOVI 1 000 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ADYNOVI 250 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 125 I.E./ml na reconstitutie met 2 ml oplosmiddel.
ADYNOVI 500 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 250 I.E./ml na reconstitutie met 2 ml oplosmiddel.
ADYNOVI 1 000 I.E./2 ml poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1 000 I.E. humane stollingsfactor VIII (rDNA), rurioctocog alfa pegol, overeenkomend met een concentratie van 500 I.E./ml na reconstitutie met 2 ml oplosmiddel.
De potentie (internationale eenheden, I.E.) wordt bepaald met de chromogene test van de Europese Farmacopee. De specifieke activiteit van ADYNOVI is ongeveer 3 800-6 000 I.E./mg eiwit.
Rurioctocog alfa pegol [gePEGyleerde humane stollingsfactor VIII (rDNA)] is een eiwit met 2332 aminozuren met een moleculair gewicht van ongeveer 280 kDa, geconjugeerd met een 20 kDa polyethyleenglycol (PEG). Het wordt geproduceerd middels recombinant-DNA-techniek in ovariumcellijnen van de Chinese hamster (‘Chinese Hamster Ovary’, CHO).
Hulpstoffen met bekend effect
Elke injectieflacon met poeder bevat 0,45 mmol (10 mg) natrium en 0,5 mg polysorbaat 80 (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor oplossing voor injectie).
Poeder: wit tot gebroken wit, brokkelig poeder.
Oplosmiddel: heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloedingen bij patiënten van 12 jaar en ouder met hemofilie A (congenitale factor VIII-deficiëntie).
4.2 Dosering en wijze van toediening
De behandeling moet plaatsvinden onder toezicht van een arts die ervaring heeft met de behandeling van hemofilie.
Controle tijdens de behandeling
Aanbevolen wordt om gedurende de hele duur van de behandeling op geëigende wijze de factor VIII-niveaus te bepalen en te gebruiken als leidraad voor de toe te dienen dosis en de frequentie van herhaalde infusies. Individuele patiënten kunnen verschillend reageren op factor VIII, en bijvoorbeeld verschillende halfwaarde- en hersteltijden hebben. Indien de dosis wordt bepaald op basis van lichaamsgewicht, kan aanpassing voor patiënten met onder- of overgewicht nodig zijn. Vooral in het geval van grote chirurgische ingrepen is nauwkeurige monitoring van de substitutietherapie met stollingsanalyse (factor VIII-activiteit in plasma) onmisbaar.
Veldonderzoek heeft duidelijk gemaakt dat factor VIII-niveaus in plasma kunnen worden gecontroleerd door middel van een chromogene substraattest of een één-fase-stollingstest zoals standaard wordt gebruikt in klinische laboratoria.
Dosering
De dosis en duur van de substitutietherapie zijn afhankelijk van de ernst van de factor VIII-deficiëntie, de locatie en mate van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende eenheden factor VIII wordt uitgedrukt in internationale eenheden (I.E.), die zijn gerelateerd aan de huidige concentraatstandaard van de WHO (Wereldgezondheidsorganisatie) voor producten met factor VIII. De factor VIII-activiteit in plasma wordt uitgedrukt als een percentage (verhouding tot normaal menselijk plasma) of, bij voorkeur, in internationale eenheden (verhouding tot een internationale standaard voor factor VIII in plasma).
Eén internationale eenheid (I.E.) factor VIII-activiteit komt overeen met de hoeveelheid factor VIII in één ml normaal humaan plasma.
‘On demand’-behandeling
De vereiste dosis factor VIII wordt bepaald aan de hand van de empirische bevinding dat 1 I.E. factor VIII per kg lichaamsgewicht de factor VIII-activiteit in plasma doet stijgen met 2 I.E./dl. De vereiste dosis wordt bepaald aan de hand van de volgende formule:
Vereiste aantal internationale eenheden (I.E.) = lichaamsgewicht (kg) x gewenste stijging van factor VIII (%) x 0,5
De toe te dienen hoeveelheid en de frequentie van toediening moeten altijd worden bepaald op basis van de klinische werkzaamheid in individuele gevallen.
In geval van de volgende bloedingen mag de factor VIII-activiteit niet dalen tot onder het gegeven niveau van plasma-activiteit (uitgedrukt in % ten opzichte van de normale waarde of in I.E./dl) in de overeenkomstige periode.
De volgende tabel 1 kan dienen als leidraad voor de dosering bij bloedingen en tijdens een chirurgische ingreep.
Tabel 1: Leidraad voor de dosering bij bloedingen en tijdens een chirurgische ingreep
Ernst van de hemorragie/aard van de chirurgische ingreep | Vereiste factor VIII-activiteit (% of I.E./dl) | Frequentie van toediening (uren)/therapieduur (dagen) |
Hemorragie Beginnende hemartrose, bloeding van spier of bloeding in de mondholte. Meer uitgebreide hemartrose, bloeding van spier of hematoom. Levensbedreigende hemorragieën. | 20 – 40 30 – 60 60 – 100 | Herhaal de injecties om de 12 tot 24 uur. Ten minste 1 dag, tot de bloeding stopt (de pijn weg is) of tot genezing van de wond is bereikt. Herhaal de injecties om de 12 tot 24 uur gedurende 3 – 4 dagen of langer tot de pijn en de acute invaliditeit verdwenen zijn. Herhaal de injecties om de 8 tot 24 uur tot het levensgevaar geweken is. |
Chirurgische ingreep Klein Waaronder tandextracties. Groot | 30 – 60 80 – 100 (pre- en postoperatief) | Om de 24 uur ten minste 1 dag, tot genezing van de wond bereikt is. Herhaal de injecties om de 8 tot 24 uur tot adequate genezing van de wond. Vervolgens behandeling voortzetten gedurende ten minste 7 dagen om de factor VIII-activiteit tussen 30% en 60% (I.E./dl) te houden. |
Profylaxe
Voor langetermijnprofylaxe is de aanbevolen dosering tweemaal per week 40 tot 50 I.E. ADYNOVI per kg lichaamsgewicht, bij intervallen van 3 tot 4 dagen. Aanpassing van doses en toedieningsintervallen kunnen worden overwogen op basis van bereikte factor VIII-niveaus en individuele bloedingsneiging (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De dosering bij pediatrische patiënten (12 tot 18 jaar) is bij ‘on demand’-behandeling gelijk aan die bij volwassen patiënten. De profylactische behandeling voor patiënten van 12 tot 18 jaar is gelijk aan die voor volwassen patiënten. De huidige beschikbare gegevens voor patiënten onder de 12 jaar worden beschreven in rubriek 4.8, 5.1 en 5.2. Aanpassing van doses en toedieningsintervallen kunnen worden overwogen op basis van bereikte factor VIII-niveaus en individuele bloedingsneiging (zie rubriek 5.1 en 5.2).
Wijze van toediening
ADYNOVI is voor intraveneus gebruik.
De toedieningssnelheid moet worden bepaald zodat deze voor de patiënt aangenaam is, tot maximaal 10 ml/min.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, het moedermolecuul octocog alfa of een van de in rubriek 6.1 vermelde hulpstof(fen).
Bekende allergische reactie op muizen- of hamstereiwit.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Er zijn allergische overgevoeligheidsreacties, waaronder anafylaxie, gemeld bij gebruik van ADYNOVI. Het geneesmiddel bevat sporen van muizen- en hamstereiwit. Indien zich symptomen van overgevoeligheid voordoen, moeten patiënten worden geadviseerd om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts. Patiënten moeten worden geïnformeerd over vroege tekenen van overgevoeligheidsreacties, waaronder galbulten, gegeneraliseerde urticaria, beklemd gevoel in de borst, piepen, hypotensie en anafylaxie.
In geval van shock dient de standaard medische behandeling voor shock toegepast te worden.
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de pro-stollingsactiviteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen. Daarna blijft het de rest van het leven aanwezig, hoewel het risico zeldzaam is.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij geldt dat remmers met lage titers minder risico op een onvoldoende klinische respons opleveren dan remmers met hoge titers.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan. Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire aandoeningen
Bij patiënten met bestaande risicofactoren voor hart- en vaataandoeningen kan substitutietherapie met factor VIII het risico op deze aandoeningen verhogen.
Katheterverwante complicaties tijdens behandeling
Indien een instrument voor centraal-veneuze toegang is vereist, dient het risico op daarmee verbonden complicaties te worden overwogen, waaronder lokale infecties, bacteriëmie en trombose op de katheterplaats.
Overwegingen met betrekking tot hulpstoffen
Natrium
Dit geneesmiddel bevat tot 10 mg natrium per injectieflacon, overeenkomend met 0,5% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene. Afhankelijk van het lichaamsgewicht en de dosering, ontvangt de patiënt mogelijk meer dan één flacon. Hier moet rekening mee worden gehouden door patiënten met een zoutarm dieet.
Polysorbaat 80
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 per injectieflacon, overeenkomend met 0,25 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
Het wordt sterk aanbevolen dat telkens wanneer ADYNOVI wordt toegediend bij een patiënt, de naam en het batchnummer van het product worden genoteerd om een koppeling te houden tussen de patiënt en de batch van het geneesmiddel.
Pediatrische patiënten
De vermelde waarschuwingen en voorzorgen bij gebruik zijn van toepassing op zowel volwassenen als kinderen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties van humane stollingsfactor VIII (rDNA) met andere geneesmiddelen gemeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er zijn geen studies met factor VIII uitgevoerd naar de voortplanting bij dieren. Op grond van het zeldzame optreden van hemofilie A bij vrouwen bestaat er geen ervaring met het gebruik van factor VIII tijdens de zwangerschap en de periode van borstvoeding. Daarom mag factor VIII uitsluitend tijdens de zwangerschap en borstvoeding worden toegediend indien hiervoor een duidelijke indicatie bestaat.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ADYNOVI heeft geen of verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheidsreacties of allergische reacties (zoals mogelijk angio-oedeem, branderig en stekend gevoel op de injectieplaats, koude rillingen, overmatig blozen, gegeneraliseerde urticaria, hoofdpijn, galbulten, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borst, tintelen, braken, piepen) zijn in zeldzame gevallen waargenomen en kunnen zich in sommige gevallen ontwikkelen tot ernstige anafylaxie (waaronder shock).
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder ADYNOVI, kunnen zich neutraliserende antistoffen (remmers) vormen. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum (zie rubriek 5.1).
Tabel met bijwerkingen
De veiligheid van ADYNOVI werd beoordeeld bij 478 unieke patiënten met ernstige hemofilie A (factor VIII minder dan 1% van normaal), van wie 360 patiënten eerder waren behandeld (PTP’s, previously-treated patients) en 118 patiënten niet eerder waren behandeld (PUP’s, previously-untreated patients), en die ten minste één dosis ADYNOVI kregen tijdens zeven voltooide multicenter, prospectieve, open-label klinische onderzoeken.
De bijwerkingen in de volgende tabel zijn gerangschikt op systeem/orgaanklasse volgens gegevensbank MedDRA en op MedDRA-voorkeursterm.
De frequenties zijn vastgesteld volgens de volgende conventie: Zeer vaak (≥ 1/10); Vaak (≥ 1/100, < 1/10); Soms (≥ 1/1.000, < 1/100); Zelden (≥ 1/10.000, < 1/1.000); Zeer zelden (< 1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Bijwerkingen gemeld voor ADYNOVI
Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentie | |||||||
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming | Soms (PTP’s)1 | |||||||
| Zeer vaak (PUP’s)1 | |||||||||
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms | |||||||
| Anafylactische reactie2 | Niet bekend | ||||||||
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak | |||||||
| Duizeligheid | Vaak | ||||||||
| Oogaandoeningen | Oculaire hyperemie | Soms | |||||||
| Bloedvataandoeningen | Overmatig blozen | Soms | |||||||
| Maagdarmstelselaandoeningen | Diarree | Vaak | |||||||
| Braken | Vaak | ||||||||
| Nausea | Vaak | ||||||||
| Ademhalingsstelsel-, borstkas- en | Hoesten | Zeer vaak | |||||||
| mediastinumaandoeningen | |||||||||
| Huid- en onderhuidaandoeningen | Rash | Vaak | |||||||
| Rash pruritus | Soms | ||||||||
| Urticaria | Vaak | ||||||||
| Ooglid uitslag | Soms | ||||||||
| Onderzoeken | Eosinofielentelling | Soms | |||||||
| verhoogd | |||||||||
| Letsels, intoxicaties en | Infusie gerelateerde | Soms | |||||||
| verrichtingscomplicaties | reactie | ||||||||
Systeem/orgaanklasse volgens MedDRA | Bijwerkingen | Frequentie | ||
| 1 De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten | ||||
| met ernstige hemofilie A deelnamen. PTP’s = previously-treated patients (eerder behandelde | ||||
| patiënten), PUP’s = previously-untreated patients (niet eerder behandelde patiënten) | ||||
| De weergegeven frequenties werden berekend op basis van alle ongewenste voorvallen, zowel | ||||
| gerelateerd als niet-gerelateerd. | ||||
| 2 Bijwerking vastgesteld tijdens post-marketing surveillance. | ||||
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheid
Er werden twee voorvallen van overgevoeligheid waargenomen. Het ene voorval was een lichte, voorbijgaande, niet-ernstige rash, die zich voordeed bij een tweejarige patiënt die een eerdere rash had gekregen tijdens behandeling met ADYNOVI. Het tweede voorval was een matig, voorbijgaand, niet-ernstig voorval van erytheem, tachycardie en hoesten dat optrad bij een patiënt van 9,6 maanden.
Immunogeniciteit
Bij geen van de proefpersonen die deelnamen aan één of meer van de 6 voltooide klinische onderzoeken met PTP’s vormden zich persisterende neutraliserende (remmende) antistoffen tegen factor VIII van ≥ 0,6 BU/ml (op basis van de Nijmegen-modificatie van de Bethesda-assay). Bij één patiënt ontwikkelde zich een tijdelijke factor VIII-remmer aan de ondergrens van positief (0,6 BU) tijdens een aangepaste profylaxe gericht op een factor VIII-niveau van 8 tot 12%.
Pediatrische patiënten
Het gebruik van ADYNOVI bij kinderen jonger dan 12 jaar is niet geïndiceerd (zie rubriek 4.2 voor informatie over gebruik bij kinderen).
Frequentie, type en ernst van bijwerkingen bij kinderen zijn naar verwachting gelijk aan die bij volwassenen. De veiligheid van ADYNOVI werd beoordeeld bij 38 personen < 6 jaar en 34 PTP’s van 6 tot 12 jaar met in totaal respectievelijk 2 880 en 2 975 blootstellingsdagen. De gemiddelde (SD) leeftijd bedroeg respectievelijk 3,3 (1,55) en 8,1 (1,92) jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosering met recombinantfactor VIII gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragische bloedstollingsfactor VIII, ATC-code: B02BD02.
Het factor VIII/von willebrandfactor-complex bestaat uit twee moleculen (factor VIII en Von Willebrand-factor) met verschillende fysiologische functies. Bij infusie bij hemofiliepatiënten bindt factor VIII aan de Von Willebrand-factor in de bloedsomloop van de patiënt. De geactiveerde factor VIII fungeert als cofactor voor de geactiveerde factor IX, en versnelt de conversie van factor X naar geactiveerde factor X die uiteindelijk protrombine omzet in trombine. Trombine zet vervolgens fibrinogeen om in fibrine, waardoor een stolsel kan ontstaan. Hemofilie A is een erfelijke, geslachtsgebonden aandoening van de bloedstolling als gevolg van verlaagde factor VIII:C-niveaus en leidt tot hevige bloedingen in gewrichten, spieren en inwendige organen, hetzij spontaan, hetzij als gevolg van trauma of operatieve ingrepen. Door substitutietherapie worden de plasmaniveaus van factor VIII verhoogd, waardoor de factordeficiëntie en de bloedingsneigingen tijdelijk worden gecorrigeerd.
Rurioctocog alfa pegol is een gepegyleerde humane recombinantstollingsfactor VIII met een verlengde halfwaardetijd. Rurioctocog alfa pegol is een covalent conjugaat van octocog alfa dat bestaat uit 2 332 aminozuren met polyethyleenglycol-reagens (PEG-reagens) (MW 20 kDa). De therapeutische werking van rurioctocog alfa pegol is afgeleid van octocog alfa, dat met recombinant-DNA-techniek wordt vervaardigd uit de ovariumcellen van de Chinese hamster. Vervolgens wordt octocog alfa covalent geconjugeerd met het PEG-reagens. Het PEG-deel wordt geconjugeerd tot octocog alfa om de plasmahalfwaardetijd te verlengen.
Klinische werkzaamheid en veiligheid
De veiligheid, werkzaamheid en farmacokinetiek van ADYNOVI werden beoordeeld tijdens een centraal, multicenter, open-label, prospectief klinisch onderzoek waarbij de werkzaamheid van een profylactisch behandelingsschema van tweemaal per week werd vergeleken met ‘on demand’-behandeling en de hemostatische werkzaamheid bij de behandeling van bloedingen werd bepaald. In totaal kregen 137 mannelijke PTP’s (12 tot 65 jaar) met ernstige hemofilie A ten minste één infusie met ADYNOVI. Vijfentwintig van de 137 personen waren jongeren van 12 tot 18 jaar.
Profylactische behandeling bij volwassenen en adolescenten
In het centrale onderzoek kregen de personen hetzij een profylactische behandeling (n = 120) met ADYNOVI in een dosis van tweemaal per week 40-50 I.E. per kg, hetzij een ‘on demand’-behandeling (n = 17) met ADYNOVI in een dosis van 10-60 I.E. per kg gedurende een periode van 6 maanden. Het mediane doseringsinterval was 3,6 dagen en de gemiddelde dosis (SD) was 48,7 (4,4) I.E./kg. Van de 120 (98%) profylaxepatiënten bleven er 118 bij het aanbevolen beginschema zonder dosiswijziging en werd van 2 patiënten vanwege bloedingen in doelgewrichten de dosis verhoogd naar 60 I.E./kg tijdens de profylaxe.
In de populatie volgens protocol, d.w.z. met dosering volgens de protocolspecifieke doseringseisen, kregen in totaal 101 personen in de profylaxe-arm een schema van tweemaal per week en werden 17 personen in de ‘on demand’-arm behandeld bij bloedingen. Het mediane aantal bloedingen per jaar (annualised bleeding rate - ABR) in de ‘on demand’-behandelarm was 41,5, terwijl dit 1,9 was bij personen die een profylaxeschema van tweemaal per week volgden. De mediane gewrichts-ABR (Q1; Q3) in de ‘on demand’-arm was 38,1 (24,5; 44,6), terwijl dit voor profylaxe 0,0 (0,0; 2,0) was. Het mediane spontane ABR was in de ‘on demand’-arm 21,6 (11,2; 33,2), terwijl dit voor profylaxe 0,0 (0,0; 2,2) was. De resultaten voor de volledige analyse-populatie waren vergelijkbaar met de resultaten voor de populatie volgens protocol. Van belang is dat het ABR niet vergelijkbaar is voor verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Van de 101 patiënten hadden er 40 (40%) geen bloedingen, hadden er 58 (57%) geen gewrichtsbloedingen en hadden er 58 (57%) geen spontane bloedingen in de profylaxe-arm. Alle patiënten in de ‘on demand’-arm hadden een bloeding, waaronder een gewrichtsbloeding of een spontane bloeding.
Behandeling van bloedingen bij volwassenen en adolescenten
In het centrale onderzoek werden in totaal 518 bloedingen behandeld met ADYNOVI in de per-protocolpopulatie. Hiervan deden zich 361 bloedingen (n = 17 personen) voor in de ‘on demand’--arm en 157 (n = 61 personen) in de profylaxe-arm. De mediane dosis per infusie voor de behandeling van alle bloedingen in de per-protocolpopulatie was 32,0 (interkwartielafstand (Interquartile Range, IQR): 21,5) I.E. per kg. In totaal werd 95,9% van de bloedingen onder controle gebracht met 1 tot 2 infusies en werd 85,5% onder controle gebracht met slechts 1 infusie. Van de 518 bloedingen werd de reactie op behandeling met ADYNOVI in 96,1% gevallen beoordeeld als uitstekend (volledig verdwijnen van de pijn en stoppen van objectieve bloedingsverschijnselen na één infusie) of goed (duidelijke verlichting van pijn en/of verbetering van bloedingsverschijnselen na één infusie).
Perioperatieve behandeling (chirurgische profylaxe) bij volwassenen en adolescenten
In het onderzoek naar ingrepen werden in totaal 21 grote chirurgische ingrepen en 5 aanvullende kleine ingrepen uitgevoerd en beoordeeld bij 21 individuele patiënten. Voor grote ingrepen varieerde de preoperatieve oplaaddosis van 36 I.E./kg tot 109 I.E./kg (mediaan: 63 I.E./kg); de postoperatieve totale dosis varieerde van 186 I.E./kg tot 1 320 I.E./kg (mediaan: 490 I.E./kg). De mediane totale dosis voor grote ingrepen was 553 I.E./kg (variatiebreedte: 248-1 394 I.E./kg) en de mediane totale dosis voor kleine ingrepen was 106 I.E./kg (variatiebreedte: 76-132 I.E./kg).
Voor alle 26 ingrepen (21 groot, 5 klein) werd de perioperatieve hemostatische werkzaamheid beoordeeld als uitstekend (bloedverlies minder dan of gelijk aan bloedverlies zoals verwacht voor hetzelfde type ingreep bij een niet-hemofiliepatiënt en benodigde bloedbestanddelen voor transfusies minder dan of gelijk aan bloedbestanddelen zoals verwacht bij niet-hemofiliepatiënten). De mediaan (IQR) voor waargenomen intra-operatief bloedverlies (n = 14) was 10,0 (20,0) ml, terwijl het voorspelde gemiddelde bloedverlies (n = 14) 150,0 (140,0) ml was voor grote orthopedische ingrepen.
Profylactische behandeling op lange termijn bij volwassenen, adolescenten en pediatrische patiënten
In het onderzoek naar de langetermijnveiligheid en -werkzaamheid werd de profylaxe en behandeling van ADYNOVI bij bloedingen beoordeeld bij 216 eerder behandelde pediatrische en volwassen patiënten met ernstige hemofilie A, die ofwel eerder hadden deelgenomen aan andere ADYNOVI-onderzoeken of die niet eerder werden behandeld met ADYNOVI. In de behandelde populatie ontvingen proefpersonen van ≥ 12 jaar oud een vaste tweewekelijkse dosis van 40 tot 50 I.E./kg en die van < 12 jaar oud een dosis van 40 tot 60 I.E./kg. Indien vereist om factor VIII-dalwaarden van > 1% in stand te houden, kon de dosis worden verhoogd tot maximaal 80 I.E./kg tweemaal per week. Proefpersonen die kozen voor een (farmacokinetisch) aangepast profylactisch behandelingsschema ontvingen minstens tweemaal per week doses van maximaal 80 I.E./kg per infuus, gericht op factor VIII-dalwaarden van ≥ 3%. Tabel 3 toont de ABR per profylaxeschema, bloedingslocatie en etiologie.
Tabel 3: Annualised Bleeding Rate (ABR) per profylaxeschema (ITT-populatie)
| Etiologie van de bloedingslocatie | Tweewekelijks (N = 186) | Om de 5 dagen (N = 56) | Om de 7 dagen (N = 15) | Aangepast aan PKa (N = 25) |
| Gemiddelde (Puntschatting – 95% betrouwbaarheidsinterval) | ||||
| Totaal | 2,2 (1,85; 2,69) | 2,1 (1,54; 2,86) | 2,7 (1,44; 5,20) | 2,6 (1,70; 4,08) |
| Gewricht | 1,2 (0,96; 1,58) | 1,1 (0,81; 1,55) | 2,0 (0,90; 4,62) | 1,4 (0,91; 2,17) |
| Spontaan | 1,2 (0,92; 1,56) | 1,3 (0,87; 2,01) | 1,8 (0,78; 4,06) | 1,0 (0,54; 1,71) |
Puntschattingen en 95% betrouwbaarheidsintervallen bepaald op basis van een gegeneraliseerd lineair model geschikt voor een negatieve binomiale distributie met logaritmische linkfunctie. Proefpersonen die doses ontvangen in meer dan één behandelingsschema worden opgenomen in samenvattingen voor meerdere behandelingsschema’s. Omvat alle proefpersonen in het onderzoek (volwassenen en pediatrische proefpersonen < 18 jaar) voor tweewekelijkse aan PK-aangepaste dosering. Geen proefpersonen < 12 jaar werden opgenomen in de ‘om de 5 dagen’ en ‘om de 7 dagen’ dosering. ITT = intent to treat, N = aantal proefpersonen opgenomen in de analyse a Gericht op dalwaarden van factor VIII-activiteit ≥ 3% van normaal | ||||
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factor concentraten en tussen verschillende klinische onderzoeken.
De hemostatische werkzaamheid op lange termijn werd beoordeeld bij 910 bloedingen die met ADYNOVI werden behandeld en werd als uitstekend of goed beoordeeld bij 88,5% van de bloedingen. > 85% van de bloedingsbehandelingen binnen alle leeftijdscategorieën en voor zowel het behandelingsschema met de vaste dosis als dat met de dosis aangepast aan PK werden als uitstekend of goed beoordeeld. De meeste bloedingen werden behandeld met één (74,0%) of twee (15,4%) infusen.
Het klinisch PROPEL-onderzoek met aangepaste profylaxe bij volwassenen en adolescenten
De veiligheid en werkzaamheid van ADYNOVI werd beoordeeld in een multicenter, prospectief, gerandomiseerd, open-label onderzoek bij 121 (115 gerandomiseerde) adolescenten (12 tot 18 jaar oud) en eerder behandelde volwassen patiënten met ernstige hemofilie A tijdens een behandelingsperiode van 12 maanden. In het onderzoek werden 2 op basis van de PK aangepaste, profylactische doseringsschema’s van ADYNOVI, met een tweewekelijkse dosis (N = 57) gericht op factor VIII-dalwaarden van 1 tot 3% of dosis om de andere dag (N = 58) gericht op 8 tot 12%, met elkaar vergeleken. Hierbij werden de percentages proefpersonen bepaald die een totale ABR van 0 bereikten in de tweede onderzoeksperiode van zes maanden.
De gemiddelde profylaxedoses die in de dalgroepen van 1 tot 3% en 8 tot 12% werden toegediend, waren respectievelijk 3 866,1 I.E./kg per jaar [gemiddelde (SD) infusen per week = 2,3 (0,58)] en 7 532,8 I.E./kg per jaar [gemiddelde (SD) infusen per week = 3,6 (1,18)]. Na de dosisaanpassing tijdens de eerste profylaxeperiode van zes maanden lagen de mediane dalwaarden in de tweede periode van zes maanden (op basis van de eenfasige stollingstest en berekend tot op het einde van het geplande infuusinterval) tussen 2,10 I.E./dl en 3,00 I.E./dl in de groep met de dalwaarden van 1 tot 3% en tussen 10,70 I.E./dl en 11,70 I.E./dl in de groep met dalwaarden van 8 tot 12%. Hiermee werd aangetoond dat de dosering in de twee profylactische behandelingsschema’s over het algemeen voldoende was om de gewenste factor VIII-dalwaarden te bereiken en in stand te houden.
Het primaire eindpunt van het onderzoek, het deel proefpersonen dat tijdens de tweede periode van zes maanden een totale ABR van 0 had, werd niet bereikt in de ITT- patiëntenpopulatie (p = 0,0545) maar werd bereikt in de per-protocolpopulatie (p = 0,0154). Tabel 4 geeft het deel van de gerandomiseerde proefpersonen zonder totale ABR’s, spontane ABR’s en spontane gewrichtsbloedingen op jaarbasis (AJBR’s) tijdens de tweede onderzoeksperiode van zes maanden in de per-protocolpopulatie weer.
Tabel 4: Annualised Bleeding Rate (ABR) van 0, tweede onderzoeksperiode van zes maanden
Deel van de proefpersonen zonder bloeding in zes maanden (Puntschatting – 95% betrouwbaarheidsinterval) | ||
| ITT-populatie | ||
| 1-3% dalwaarde (N = 57) | 8-12% dalwaarde (N = 58) | |
| Totale ABR van 0 | 0,421 (0,292; 0,549) | 0,621(0,491; 0,750) |
| Spontane ABR van 0 | 0,596 (0,469; 0,724) | 0,760 (0,645; 0,875) |
| Spontane AJBR van 0 | 0,649 (0,525; 0,773) | 0,850 (0,753; 0,947) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||
Percentage proefpersonen zonder bloeding in zes maanden (Puntschatting – 95% betrouwbaarheidsinterval) | ||
| Per-protocolpopulatie | ||
| 1-3% dalwaarde (N = 52) | 8-12% dalwaarde (N = 43) | |
| Totale ABR van 0 | 0,404 (0,270; 0,549) | 0,674 (0,515; 0,809) |
| Spontane ABR van 0 | 0,596 (0,451; 0,730) | 0,814 (0,666; 0,916) |
| Spontane AJBR van 0 | 0,654 (0,509; 0,780) | 0,907 (0,779; 0,974) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Per-protocolpopulatie = alle proefpersonen die de tweede profylactische behandelingsperiode van zes maanden hebben afgerond en geen ernstige afwijkingen van het protocol vertoonden die een invloed zouden kunnen hebben op de onderzoeksresultaten. Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Tabel 5 geeft de totale ABR’s, spontane ABR’s en spontane AJBR’s tijdens de tweede onderzoeksperiode van zes maanden weer.
Tabel 5: Annualised Bleed Rate (ABR) in de tweede onderzoeksperiode van zes maanden
| ITT-populatie | ||||
| 1-3% dalwaarde (N = 57) | 8-12% dalwaarde (N = 53) | |||
| Mediaan | Gemiddelde (SD) | Mediaan | Gemiddelde (SD) | |
| Totale ABR | 2,0 | 3,6 (7,5) | 0,0 | 1,6 (3,4) |
| Spontane ABR | 0,0 | 2,5 (6,6) | 0,0 | 0,7 (1,7) |
| Spontane AJBR | 0,0 | 2,0 (6,4) | 0,0 | 0,5 (1,7) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||||
| Per-protocolpopulatie | ||||
| 1-3% dalwaarde (N = 52) | 8-12% dalwaarde (N = 43) | |||
| Mediaan | Gemiddelde (SD) | Mediaan | Gemiddelde (SD) | |
| Totale ABR | 2,0 | 2,4 (3,2) | 0,0 | 2,1 (4,2) |
| Spontane ABR | 0,0 | 1,6 (2,6) | 0,0 | 0,8 (2,4) |
| Spontane AJBR | 0,0 | 1,0 (1,8) | 0,0 | 0,7 (2,2) |
ABR = Annualised bleeding rate, AJBR = Annualised joint bleeding rate Per-protocolpopulatie = alle proefpersonen die de tweede profylactische behandelingsperiode van zes maanden hebben afgerond en geen ernstige afwijkingen van het protocol vertoonden die een invloed zouden kunnen hebben op de onderzoeksresultaten. Annualised bleeding rate bepaald door het aantal bloedingen te delen door de observatieperiode in jaren. | ||||
In totaal werden 242 bloedingen bij 66 proefpersonen met ADYNOVI behandeld; 155 bloedingen bij 40 proefpersonen in de groep met dalwaarden van 1 tot 3% en 87 bloedingen bij 26 proefpersonen in de groep met dalwaarden van 8 tot 12%. De meeste bloedingen (86,0%, 208/242) werden behandeld met één of twee infusen en nadat de bloeding was verholpen, werd de bloedingsbehandeling bij 84,7% (205/242) van de bloedingen als uitstekend of goed beoordeeld.
Pediatrische patiënten
Pediatrisch onderzoek bij eerder behandelde patiënten (PTP’s) van < 12 jaar In het onderzoek bij kinderen kregen in totaal 66 PTP’s met ernstige hemofilie A een dosis (32 patiënten < 6 jaar en 34 patiënten van 6 tot 12 jaar). Het profylaxeschema was tweemaal per week 40 tot 60 I.E. ADYNOVI per kg. De gemiddelde dosis (SD) was 54,3 (6,3) I.E./kg en de mediane frequentie van infusies per week was 1,87. Het mediane totale ABR voor de 65 patiënten in de per-protocolpopulatie was 2,0 (IQR: 3,9) en het mediane ABR voor zowel spontane bloedingen als gewrichtsbloedingen was 0 (IQR: 1,9). Van de 65 patiënten hadden er 24 (37%) geen bloedingen, hadden er 47 (72%) geen gewrichtsbloedingen en hadden er 43 (66%) geen spontane bloedingen in de profylaxe-arm.
Van de 70 bloedingen die tijdens het onderzoek bij kinderen werden waargenomen, werd 82,9% onder controle gebracht met 1 infusie en werd 91,4% onder controle gebracht met 1 of 2 infusies. Bij 63 van de 70 bloedingen (90,0%) werd de controle over de bloeding beoordeeld als uitstekend (volledig verdwijnen van de pijn en stoppen van objectieve bloedingsverschijnselen na één infusie) of goed (duidelijke verlichting van pijn en/of verbetering van bloedingsverschijnselen na één infusie).
Pediatrisch onderzoek bij niet eerder behandelde patiënten (PUP’s) van < 6 jaar Het gebruik van ADYNOVI bij kinderen jonger dan 12 jaar is niet geïndiceerd (zie rubriek 4.2 voor informatie over gebruik bij kinderen).
De veiligheid en werkzaamheid van ADYNOVI is geëvalueerd bij in totaal 120 paediatrische PUP’s met ernstige hemofilie A die een dosis hebben gekregen. Het profylaxeschema was ten minste eenmaal per week 20 tot 50 I.E/kg ADYNOVI, of zo nodig ≥ tweemaal per week. De gemiddelde dosis (SD) was 45,5 (7,83) I.E./kg per infusie.
De gemiddelde puntschatting (95% betrouwbaarheidsinterval) op basis van het negatieve binomiale GLM-model voor totaal ABR was 1,70 (1,20; 2,42); 0,96 (0,70; 1,31) en 2,32 (1,67; 3,22) voor respectievelijk profylaxe eenmaal per week, ≥ profylaxe tweemaal per week en ‘on-demand’-behandeling.
Van belang is dat ABR niet vergelijkbaar is tussen verschillende factorconcentraten en tussen verschillende klinische onderzoeken.
Tijdens het pediatrische PUP-onderzoek werden in totaal 775 bloedingen behandeld. 614 (79,2%) werden onder controle gebracht met 1 infusie en 87 (11,2%) werden onder controle gebracht met 2 infusies. Bij 492 van de 517 (95,1%) bloedingen die op efficiëntie werden beoordeeld, werd het onder controle brengen beoordeeld als uitstekend of goed.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van ADYNOVI werd beoordeeld in een cross-over onderzoek met octocog alfa bij 26 patiënten (18 volwassenen en 8 jongeren tot 18 jaar) en bij 22 patiënten (16 volwassenen en 6 jongeren tot 18 jaar) na 6 maanden behandeling met ADYNOVI. De factor VIII-activiteit in plasma werd gemeten met de één-fase-stollingstest en chromogene test.
ADYNOVI heeft een verlengde halfwaardetijd van 1,4 tot 1,5 maal zoveel als humane recombinantfactor VIII (octocog alfa) bij jongeren tot 18 jaar en volwassenen, zoals bepaald aan de hand van respectievelijk één-fase-stollingstests en chromogene tests. Ook werden een toename van AUC en een afname van klaring waargenomen ten opzichte van het moedermolecuul octocog alfa. Het incrementeel herstel voor de producten was vergelijkbaar. De verandering in farmacokinetische parameters was vergelijkbaar bij volwassenen en jongeren tot 18 jaar en bij de één-fase-stollingstest en de chromogene substraattest.
Pediatrische farmacokinetiek
Farmacokinetische parameters berekend op basis van 39 patiënten jonger dan 18 jaar (‘intent-to-treat’-analyse) zijn beschikbaar voor 14 kinderen (2 tot 6 jaar), 17 oudere kinderen (6 tot 12 jaar) en 8 jongeren (12 tot 18 jaar). De verlenging van de halfwaardetijd bij de pediatrische patiënten was 1,3 tot 1,5 maal bij zowel de één-fase-stollingstest als de chromogene substraattest. Bij kinderen jonger dan 12 jaar was de gemiddelde klaring (op basis van lichaamsgewicht) van ADYNOVI hoger en de gemiddelde halfwaardetijd lager dan bij volwassenen. Mogelijk is bij kinderen jonger dan 12 jaar een hogere dosis nodig, zie rubriek 4.2.
Tabel 6: Farmacokinetische parameters met de chromogene test (rekenkundig gemiddelde ± SD)
| Farmaco-kinetische parameters | ADYNOVI Volwassenen (18 jaar en ouder) N = 18 Dosis: 45 ± 5 I.E./kg | ADYNOVI Jongeren tot 18 jaar (12 tot 18 jaar) N = 8 Dosis: 45 ± 5 I.E./kg | ADYNOVI Pediatrische patiënten (6 tot 12 jaar) N = 17 Dosis: 50 ± 10 I.E./kg | ADYNOVI Pediatrische patiënten (< 6 jaar) N = 14 Dosis: 50 ± 10 I.E./kg |
| Opzet | Individuele farmacokinetiek met volledige bloedafnamea | Populatiefarmacokinetiek met beperkte bloedafnameb | ||
Terminale halfwaardetijd (u) | 15,01 ± 3,89 | 13,80 ± 4,01 | 11,93 ± 2,58 | 12,99 ± 8,75 |
| MRT (u) | 19,70 ± 5,05 | 17,73 ± 5,44 | 17,24 ± 3,73 | 18,74 ± 12,60 |
| CL (ml/(kg·u))d | 2,16 ± 0,75 | 2,58 ± 0,84 | 2,80 ± 0,67 | 3,49 ± 1,21 |
Incrementeel herstel [(I.E./dl)/(I.E./kg)] | 2,87 ± 0,61 | 2,34 ± 0,62 | n.v.t.c (2,19 ± 0,40) | n.v.t.c (1,90 ± 0,27) |
| AUC0-Inf (I.E.·u/dl) | 2.589 ± 848 | 1.900 ± 841 | 2.259 ± 514 | 2.190 ± 1.593 |
| Vss (dl/kg) | 0,40 ± 0,09 | 0,54 ± 0,22 | 0,46 ± 0,04 | 0,54 ± 0,03 |
| Cmax (I.E./dl) | 145 ± 29 | 117 ± 28 | n.v.t.c (130 ± 24) | n.v.t.c (117 ± 16) |
Afkortingen: Cmax = maximaal waargenomen activiteit, AUC = oppervlakte onder de curve, MRT = gemiddelde verblijftijd, CL = klaring, Vss = voor lichaamsgewicht aangepast distributievolume in evenwichtstoestand
a Individuele farmacokinetiek met 12 monsters na infusie.
b Farmacokinetisch populatiemodel met 3 monsters na infusie op basis van gerandomiseerd afnameschema.
c n.v.t., niet van toepassing, aangezien incrementeel herstel en Cmax bij kinderen werden bepaald aan de hand van individuele farmacokinetiek. Tussen haakjes: resultaten voor incrementeel herstel en Cmax bepaald aan de hand van individuele farmacokinetiek.
d De klaringswaarde 12,18 ml/(kg·u) voor proefpersoon 122001 in de leeftijdsgroep van 12 tot 18 jaar is niet opgenomen in de klaringsanalyse.
Incrementeel herstel werd verder geëvalueerd bij 99 PUP’s van < 6 jaar, en dit bleef relatief stabiel tijdens de duur van de behandeling met gemiddelde (SD) IR-waarden van 1,670 (0,594) (I.E./dl)/(I.E./kg) (n = 99), 1,617 (0,640) (I.E./dl)/(I.E./kg) (n = 47), 1,805 (0,593) (I.E./dl)/(I.E./kg) (n = 87) en 1,873 (0,440) (I.E./dl)/(I.E./kg) (n = 89) bij respectievelijk baseline, bezoek 3 (blootstellingsdagen 15 ± 1), bezoek 6 (blootstellingsdagen 40 ± 3) en onderzoeksvoltooiing/-beëindiging (blootstellingsdagen 100 tot 110).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In het onderzoek naar toxiciteit bij herhaalde dosering met java-apen deed zich in de middelste doseringsgroep (350 I.E./kg) bij twee dieren vacuolisatie voor in de nieren. Na 2 weken was geen herstel opgetreden. In hoeverre de vacuolisatie in de nieren in het preklinisch onderzoek relevant is voor mensen, is niet bekend.
De niet-klinische gegevens beperken zich tot blootstelling gedurende 1 maand en er is met ADYNOVI geen onderzoek gedaan bij jonge dieren. Het was derhalve niet mogelijk conclusies te trekken over de mogelijke risico’s van PEG-ophoping in diverse weefsels/organen met relevantie voor het chronische gebruik van ADYNOVI bij pediatrische patiënten. Er zijn met ADYNOVI geen onderzoeken uitgevoerd naar genotoxiciteit, carcinogeniciteit of reproductietoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Mannitol (E421)
Trehalosedihydraat
Histidine
Glutathion
Natriumchloride
Calciumchloridedihydraat (E509)
Tris(hydroxymethyl)aminomethaan
Polysorbaat 80 (E433)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen worden gemengd.
6.3 Houdbaarheid
Ongeopende injectieflacon
2 jaar.
Vóór opening mag het geneesmiddel gedurende een periode van maximaal 3 maanden worden bewaard bij kamertemperatuur (maximaal 30 °C). De einddatum van de bewaarperiode van 3 maanden bij kamertemperatuur dient op de doos van het product te worden genoteerd. Deze datum mag de oorspronkelijke gebruiksdatum op de buitenverpakking niet overschrijden. Aan het eind van deze periode mag het product niet terug in de koelkast worden geplaatst, maar moet het worden gebruikt of afgevoerd.
Na reconstitutie
Chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende 3 uur bij een temperatuur beneden de 30 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de reconstitutiemethode het risico op microbiële contaminatie uitsluit. Indien het niet onmiddellijk wordt gebruikt, zijn de bewaartijden en bewaarcondities in gebruik de verantwoordelijkheid van de gebruiker. Niet in de koelkast bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
ADYNOVI met BAXJECT II Hi-Flow: De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
ADYNOVI in BAXJECT III: De verzegelde blisterverpakking in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3
6.5 Aard en inhoud van de verpakking
Glazen injectieflacon (type I), afgesloten met een chloorbutylrubberen stop, waarin 250 I.E., 500 I.E. of 1 000 I.E. poeder zitten.
Glazen injectieflacon (type I), afgesloten met een chloorbutyl- of broombutylrubberen stop, waarin 2 ml water voor injecties zit.
Het geneesmiddel wordt geleverd in een van de volgende verpakkingsgrootten:
- ADYNOVI met BAXJECT II Hi-Flow: elke verpakking bevat een injectieflacon met poeder, een injectieflacon met oplosmiddel en een hulpmiddel voor reconstitutie (BAXJECT II Hi-Flow).
- ADYNOVI in BAXJECT III: elke verpakking bevat een gebruiksklare BAXJECT III in een verzegelde blisterverpakking, waarin de injectieflacon met het poeder en de injectieflacon met het oplosmiddel al zijn gemonteerd voor reconstitutie.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het gereconstitueerde geneesmiddel moet vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring. De oplossing moet helder of licht opaalachtig zijn. Gebruik geen oplossingen die troebel zijn of neerslag bevatten.
Na reconstitutie heeft de oplossing een pH-waarde van 6,7 tot 7,3. De osmolaliteit is ≥ 380 mosmol/kg.
Voorbereiding en reconstitutie met behulp van het BAXJECT II Hi-Flow:
Gebruik voor de reconstitutie alleen de injectieflacon met het oplosmiddel en het hulpmiddel voor reconstitutie die in de verpakking worden meegeleverd.
- 1. Pas een antiseptische techniek toe (schone omstandigheden met weinig bacteriën) en gebruik tijdens de reconstitutie een vlak werkvlak.
- 2. Laat de injectieflacons met het poeder en oplosmiddel vóór gebruik op kamertemperatuur komen (tussen15 °C en 25 °C).
- 3. Verwijder de plastic dop van de injectieflacons met het poeder en oplosmiddel.
- 4. Reinig de rubber stoppen met een alcoholdoekje en laat voor gebruik drogen.
- 5. Open de verpakking van het BAXJECT II Hi-Flow door de beschermfolie open te trekken zonder de binnenzijde aan te raken (Afbeelding A). Neem het hulpmiddel niet uit de verpakking.
- 6. Draai de verpakking om. Recht omlaag duwen om de doorzichtige plastic prikker volledig door de stop van de injectieflacon met het oplosmiddel te drukken (Afbeelding B).
- 7. Houd de rand van de verpakking van de BAXJECT II Hi-Flow vast en verwijder de verpakking van het hulpmiddel (Afbeelding C). Laat de blauwe dop op de BAXJECT II Hi-Flow zitten. Raak de onbeschermde paarse plastic spike niet aan.
- 8. Draai het systeem om zodat de injectieflacon met het oplosmiddel zich bovenaan bevindt. Druk de paarse plastic prikker snel volledig in de stop van de injectieflacon met het poeder door deze recht omlaag te duwen (Afbeelding D). Door het vacuüm wordt het oplosmiddel opgezogen in de injectieflacon met het poeder.
- 9.
Voorzichtig zwenken tot het poeder volledig opgelost is. Na reconstitutie niet opnieuw in de koelkast bewaren.
Afbeelding A Afbeelding B Afbeelding C
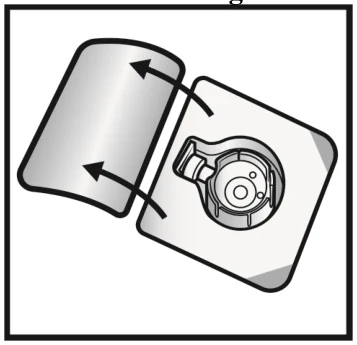
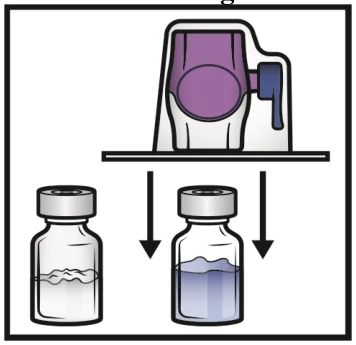
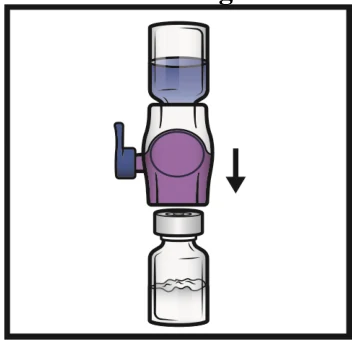
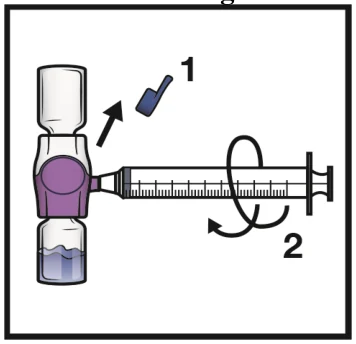
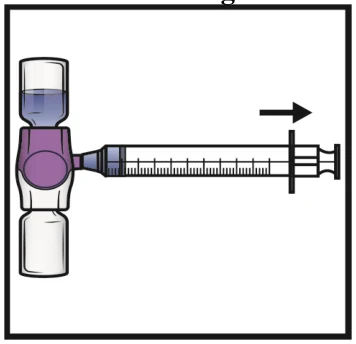
Afbeelding D Afbeelding E Afbeelding F
Toedienen
Inspecteer de gereconstitueerde oplossing vóór toediening visueel op deeltjes en verkleuring.
- De gereconstitueerde oplossing hoort er helder en kleurloos uit te zien.
- Niet gebruiken als de oplossing deeltjes bevat of verkleurd is.
- Zo snel mogelijk, maar niet later dan 3 uur na reconstitutie toedienen.
Toedieningsstappen
- 1. Neem de blauwe dop van het BAXJECT II Hi-Flow (Afbeelding E). Zuig geen lucht op in de injectiespuit. Sluit de injectiespuit aan op de BAXJECT II Hi-Flow. Geadviseerd wordt om een luerlock-spuit te gebruiken.
- 2.
Draai het systeem ondersteboven (nu bevindt de injectieflacon met het poeder zich bovenaan).
Trek de zuiger langzaam uit om de gereconstitueerde oplossing in de spuit op te zuigen (Afbeelding F).
- 3.
Koppel de spuit los; bevestig een geschikte naald en dien de intraveneuze injectie toe. Als een patiënt meer dan één injectieflacon ADYNOVI moet krijgen, kan de inhoud van meerdere injectieflacons in één en dezelfde injectiespuit worden opgezogen.
Er is een afzonderlijk BAXJECT II Hi-Flow nodig om elke injectieflacon ADYNOVI met het oplosmiddel te reconstitueren.
- 4. Toedienen in maximaal 5 minuten (maximale infusiesnelheid 10 ml per minuut).
Het wordt ten zeerste aanbevolen om bij iedere toediening van ADYNOVI de naam en het partijnummer van het product te noteren. Verwijderbare etiketten worden meegeleverd op de injectieflacon met het poeder.
Reconstitutie met BAXJECT III
Niet gebruiken als de dop van de blisterverpakking niet volledig verzegeld is
- 1.
Als het product nog in de koelkast is opgeslagen, neemt u de verzegelde blisterverpakking
(bevat injectieflacons met poeder en oplosmiddel, al gemonteerd in het hulpmiddel voor reconstitutie) uit de koelkast en laat u deze op kamertemperatuur komen (tussen 15 °C en 25 °C).
- 2. Was grondig uw handen met warm water en zeep.
- 3.
Open de ADYNOVI-blisterverpakking door de beschermfolie weg te trekken. Neem de
BAXJECT III uit de blisterverpakking.
- 4. Leg de injectieflacon met het poeder op een vlak werkvlak met de injectieflacon met het oplosmiddel bovenop (Afbeelding 1). De injectieflacon met het oplosmiddel is voorzien van een blauwe streep. Verwijder de blauwe dop pas wanneer dit in een latere stap wordt gevraagd.
- 5. Houd met uw ene hand de injectieflacon met het poeder in de BAXJECT III en druk met de andere hand stevig op de injectieflacon met het oplosmiddel, totdat het hulpmiddel geheel is ingedrukt en het oplosmiddel in de injectieflacon met het poeder stroomt (Afbeelding 2). Kantel het hulpmiddel niet totdat de injectieflacon leeg is.
- 6.
Controleer of alle oplosmiddel is overgebracht. Zwenk de injectieflacon voorzichtig tot alle materiaal is opgelost (Afbeelding 3). Controleer of het poeder volledig opgelost is omdat anders niet alle gereconstitueerde oplossing door het filter van het hulpmiddel zal stromen. Het product lost snel op (meestal in minder dan 1 minuut). Na reconstitutie moet de oplossing helder, kleurloos en vrij van deeltjes zijn.
Afbeelding 1 Afbeelding 2 Afbeelding 3
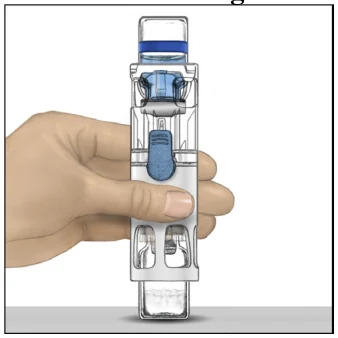
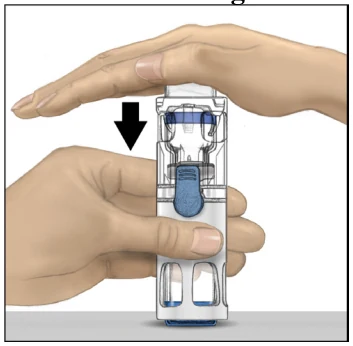
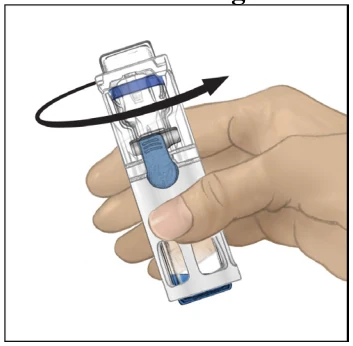
Afbeelding 4 Afbeelding 5
Toedienen
Inspecteer het gereconstitueerde oplosmiddel vóór toediening visueel op deeltjes en verkleuring.
- De gereconstitueerde oplossing hoort er helder en kleurloos uit te zien.
- Niet gebruiken als de oplossing deeltjes bevat of verkleurd is.
- Zo snel mogelijk, maar niet later dan 3 uur na reconstitutie toedienen.
Toedieningsstappen
- 1. Verwijder de blauwe dop van de BAXJECT III (Afbeelding 4). Zuig geen lucht op in de injectiespuit. Sluit de injectiespuit aan op de BAXJECT III. Geadviseerd wordt om een luerlock-spuit te gebruiken.
- 2.
Draai het systeem ondersteboven (nu bevindt de injectieflacon met het poeder zich bovenaan).
Trek de zuiger langzaam uit om de gereconstitueerde oplossing in de spuit op te zuigen (Afbeelding 5).
- 3. Koppel de spuit los; bevestig een geschikte naald en dien de intraveneuze injectie toe. Als een patiënt meer dan één injectieflacon ADYNOVI moet krijgen, kan de inhoud van meerdere injectieflacons in één en dezelfde injectiespuit worden opgezogen.
- 4. Toedienen in maximaal 5 minuten (maximale infusiesnelheid 10 ml per minuut).
Het wordt ten zeerste aanbevolen om bij iedere toediening van ADYNOVI de naam en het partijnummer van het product te noteren. Verwijderbare etiketten worden meegeleverd op de blisterverpakking.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH
Industriestrasse 67
A-1221 Wenen
Oostenrijk
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1247/001
EU/1/17/1247/002
EU/1/17/1247/005
EU/1/17/1247/006
EU/1/17/1247/009
EU/1/17/1247/010
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 08 januari 2018
Datum van laatste verlenging: 09 november 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu