


SmPC (samenvatting van de productkenmerken) - Iclusig
Iclusig 15 mg filmomhulde tablettenIclusig 30 mg filmomhulde tablettenIclusig 45 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Iclusig 15 mg filmomhulde tabletten
Iclusig 30 mg filmomhulde tabletten
Iclusig 45 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iclusig 15 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 15 mg ponatinib (als hydrochloride).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 40 mg lactosemonohydraat.
Iclusig 30 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 30 mg ponatinib (als hydrochloride).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 80 mg lactosemonohydraat.
Iclusig 45 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 45 mg ponatinib (als hydrochloride).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 120 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Iclusig 15 mg filmomhulde tabletten
Witte, dubbelbolle, ronde filmomhulde tablet van ongeveer 6 mm in doorsnede met "A5" op één zijde gedrukt.
Iclusig 30 mg filmomhulde tabletten
Witte, dubbelbolle, ronde filmomhulde tablet van ongeveer 8 mm in doorsnede met "C7" op één zijde gedrukt.
Iclusig 45 mg filmomhulde tabletten
Witte, dubbelbolle, ronde filmomhulde tablet van ongeveer 9 mm in doorsnede met "AP4" op één zijde gedrukt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Iclusig is geïndiceerd als monotherapie voor gebruik bij volwassen patiënten met
chronische myeloïde leukemie (CML) in de chronische fase, acceleratiefase of blastaire fase, die resistent zijn voor dasatinib of nilotinib; die intolerant zijn voor dasatinib of nilotinib en voor wie een vervolgbehandeling met imatinib klinisch niet aangewezen is; of die de T315I-mutatie hebben;
- Philadelphiachromosoom-positieve acute lymfoblastische leukemie (Ph+ ALL) die resistent zijn voor dasatinib; die intolerant zijn voor dasatinib en voor wie een vervolgbehandeling met imatinib klinisch niet aangewezen is; of die de T315I-mutatie hebben.
Iclusig is geïndiceerd in combinatie met chemotherapie met verminderde intensiteit bij volwassen patiënten met nieuw gediagnosticeerde Ph+ ALL (zie rubriek 5.1).
Iclusig is geïndiceerd als monotherapie bij pediatrische patiënten van 6 jaar of ouder met
- chronische-fase chronische myeloïde leukemie (CP-CML) die resistent zijn tegen dasatinib of nilotinib; die intolerant zijn voor dasatinib of nilotinib en voor wie een daaropvolgende behandeling met imatinib klinisch niet geschikt is; of die de T315I-mutatie hebben.
Zie rubriek 4.2 voor de beoordeling van cardiovasculaire status vóór het begin van de therapie en 4.4 voor situaties waarbij een alternatieve behandeling kan worden overwogen.
4.2 Dosering en wijze van toediening
De therapie dient te worden gestart door een arts met ervaring in de diagnostiek en behandeling van patiënten met leukemie. Tijdens de behandeling kan hematologische ondersteuning zoals bloedplaatjestransfusie en hematopoëtische groeifactoren worden gegeven, indien klinisch aangewezen.
Alvorens de behandeling met ponatinib te starten moet de cardiovasculaire status van de patiënt worden beoordeeld, met inbegrip van voorgeschiedenis en lichamelijk onderzoek, en moeten cardiovasculaire risicofactoren actief worden behandeld. Tijdens de behandeling met ponatinib moet voortdurend de cardiovasculaire status worden gecontroleerd, en de medische en ondersteunende therapie voor aandoeningen die bijdragen tot een cardiovasculair risico moet worden geoptimaliseerd.
Dosering
Volwassen patiënten met CML en Philadelphia-chromosoom-positieve acute lymfoblastische leukemie (Ph+ ALL) die eerder zijn behandeld met andere tyrosinekinaseremmers (TKI’s) of die de T315I-mutatie hebben:
De aanbevolen aanvangsdosering is 45 mg ponatinib eenmaal daags. De behandeling dient te worden voortgezet zo lang de patiënt geen aanwijzingen voor ziekteprogressie of onaanvaardbare toxiciteit vertoont.
Patiënten moeten worden gecontroleerd op respons volgens de standaard klinische richtlijnen.
Er moet overwogen worden om ponatinib stop te zetten indien geen complete hematologische respons is opgetreden na 3 maanden (90 dagen).
Het risico op voorvallen van arteriële occlusie houdt waarschijnlijk verband met de dosis. Er moet overwogen worden om de dosis Iclusig te verlagen naar 15 mg voor CP-CML-patiënten die een moleculaire respons (MR2, d.w.z. ≤1% BCR-ABL1IS) hebben bereikt, rekening houdend met de volgende factoren bij de individuele afweging voor de patiënt: cardiovasculair risico, bijwerkingen van therapie met ponatinib, tijd tot respons en BCR-ABL-transcriptniveaus (zie rubriek 4.4 en 5.1). Indien de dosis wordt verlaagd, wordt aanbevolen de respons nauwlettend te controleren. Bij patiënten met responsverlies kan de dosis Iclusig opnieuw worden verhoogd tot een eerder getolereerde orale dosering van 30 mg of 45 mg eenmaal daags. Iclusig moet worden voortgezet totdat er geen respons meer is bij de opnieuw verhoogde dosis of totdat er onaanvaardbare toxiciteit optreedt.
Volwassen patiënten met nieuw gediagnosticeerde Ph+ ALL in combinatie met chemotherapie: De aanbevolen aanvangsdosering is 30 mg ponatinib eenmaal daags in combinatie met chemotherapie, met een dosisverlaging tot 15 mg eenmaal daags bij het bereiken van een minimale restziekte (MRD)-negatieve complete respons (≤ 0,01% BCR-ABL1) aan het einde van de inductiefase.
Bij patiënten met verlies van MRD-negativiteit kan de dosis ponatinib opnieuw worden opgehoogd tot een eerder verdragen dosering van maximaal 30 mg eenmaal daags. Na voltooiing van ponatinib in combinatie met chemotherapie dient de behandeling met ponatinib als monotherapie te worden voortgezet tot verlies van respons bij de opnieuw opgehoogde dosis of tot onaanvaardbare toxiciteit (zie rubriek 5.1).
CZS-profylaxe of -behandeling, steroïde-inductie, anti-CD20-therapie bij CD20-positieve patiënten of chemotherapie, indien van toepassing, dienen te worden toegepast volgens de respectieve Samenvattingen van de Productkenmerken en de geldende klinische richtlijnen.
Het stopzetten van ponatinib dient te worden overwogen indien na de inductiefase geen complete moleculaire respons is bereikt.
Pediatrische patiënten met CP-CML:
Ponatinib wordt eenmaal daags oraal toegediend in de vorm van ofwel Iclusig filmomhulde tabletten ofwel Iclusig harde capsules. De aanbevolen startdosis wordt individueel bepaald voor elke pediatrische patiënt op basis van het lichaamsgewicht (zie Tabel 1):
Tabel 1 Aanbevolen startdosering en verlaagde dosering na het bereiken van een moleculaire respons bij pediatrische patiënten met chronische myeloïde leukemie in chronische fase (CP-CML).
| Lichaamsgewicht | Aanbevolen startdosering in mg (eenmaal daags) | Aanbevolen verlaagde dosering in mg (eenmaal daags) |
| > 45 kg | 45 mg | 15 mg |
| > 30 kg tot 45 kg | 30 mg | 10 mg |
| 15 kg tot 30 kg | 15 mg | 5 mg |
Behandeling met Iclusig dient te worden voortgezet zolang de patiënt geen tekenen vertoont van ziekteprogressie of onaanvaardbare toxiciteit.
Patiënten dienen te worden gemonitord op respons volgens de geldende klinische richtlijnen.
Zoals bij volwassenen is het risico op arteriële occlusieve voorvallen waarschijnlijk dosisgerelateerd. Dosisverlaging van Iclusig overeenkomstig Tabel 1 dient te worden overwogen bij pediatrische CP-CML-patiënten die een moleculaire respons hebben bereikt, waarbij de volgende factoren in de individuele patiëntbeoordeling in aanmerking worden genomen: cardiovasculair risico, bijwerkingen van ponatinibbehandeling, tijd tot respons en BCR-ABL-transcriptniveaus (zie rubriek 4.4 en 5.1). Indien dosisverlaging wordt toegepast, wordt nauwe monitoring van de respons aanbevolen. Bij patiënten met verlies van respons kan de dosis van Iclusig opnieuw worden verhoogd tot een eerder verdragen dagelijkse dosis. Iclusig dient te worden voortgezet tot verlies van respons bij de opnieuw verhoogde dosis of tot het optreden van onaanvaardbare toxiciteit.
Gelijktijdig gebruik van sterke CYP3A-remmers
Bij gelijktijdig gebruik van sterke CYP3A-remmers dient een verlaging van de startdosis van Iclusig te worden overwogen tot 30 mg bij volwassenen en, voor pediatrische patiënten, volgens Tabel 2 hieronder (zie rubriek 4.4).
Tabel 2: Aanbevolen startdosering bij pediatrische patiënten bij gelijktijdig gebruik van sterke
CYP3A-remmers
| Lichaamsgewicht | Aanbevolen startdosering in mg (eenmaal daags) |
| > 45 kg | 30 mg |
| > 30 kg tot 45 kg | 20 mg |
| 15 kg tot 30 kg | 10 mg |
Behandeling van toxiciteiten
Dosisaanpassingen van Iclusig of een onderbreking van de behandeling dienen te worden overwogen voor de behandeling van hematologische en niet-hematologische toxiciteiten. In het geval van ernstige bijwerkingen, dient de behandeling te worden gestopt. Wanneer Iclusig wordt toegediend in combinatie met chemotherapie, dienen de standaarddosisverlagingen voor de chemotherapeutische geneesmiddelen te worden toegepast; zie hun respectieve Samenvattingen van de Productkenmerken en de geldende klinische richtlijnen.
Voor patiënten bij wie de bijwerking is verdwenen of in ernst afgenomen, kan Iclusig worden hervat en kan, indien klinisch aangewezen, overwogen worden de dosis opnieuw te verhogen tot de dagelijkse dosis die werd gebruikt vóór het optreden van de bijwerking.
Myelosuppressie
Doseringsaanpassingen voor neutropenie en trombocytopenie die geen verband houden met leukemie, staan weergegeven in Tabel 3 voor volwassen patiënten en in Tabel 4 voor pediatrische patiënten.
Tabel 3 Doseringsaanpassingen voor myelosuppressie voor volwassen patiënten
| Startdosering van ponatinib 45 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden:
|
Recidief bij 45 mg:
| ||
Recidief bij 30 mg:
| ||
| *ANC = absoluut aantal neutrofielen | ||
Tabel 4 Doseringsaanpassingen voor myelosuppressie voor pediatrische patiënten
| Startdosering van ponatinib 45 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden:
|
Recidief bij 45 mg:
| ||
Recidief bij 30 mg:
|
| Startdosering van ponatinib 30 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden: Stop en hervat met dezelfde dosering na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l |
Recidief bij 30 mg: Stop en hervat met 20 mg na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l | ||
Recidief bij 20 mg: Stop en hervat met 10 mg na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l | ||
| Startdosering van ponatinib 15 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden: Stop en hervat met dezelfde dosering na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l |
Recidief bij 15 mg: Stop en hervat met 10 mg na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l | ||
Recidief bij 10 mg: Stop en hervat met 5 mg na herstel tot ANC ≥ 1,5 x 10⁹/l en bloedplaatjes ≥ 75 x 109/l | ||
| *ANC = absoluut aantal neutrofielen | ||
Arteriële occlusie en veneuze trombo-embolie
Bij een patiënt die vermoedelijk een arterieel occlusief voorval of een veneuze trombo-embolie ontwikkelt, moet de behandeling met Iclusig onmiddellijk worden onderbroken. Het besluit om de Iclusig-therapie te herstarten (zie rubriek 4.4 en 4.8), nadat het voorval is opgelost, moet worden genomen op geleide van een afweging van de voordelen en de risico’s.
Hypertensie kan bijdragen aan het risico op arteriële occlusieve voorvallen. De behandeling met Iclusig moet tijdelijk worden onderbroken als de hypertensie niet medisch onder controle wordt gehouden.
Pancreatitis
Aanbevolen aanpassingen voor bijwerkingen met betrekking tot de alvleesklier staan in Tabel 5 voor volwassen patiënten en in Tabel 6 voor pediatrische patiënten.
Tabel 5 Doseringsaanpassingen voor pancreatitis en verhoogde lipase voor volwassenen
| Startdosering van ponatinib 45 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 45 mg:
Optreden bij 30 mg:
Optreden bij 15 mg:
| |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 45 mg:
| |
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Zet stop | |
| *IULN = ‘institution upper limit of normal’ (institutionele bovengrens van normaal) | ||
Tabel 6 Doseringsaanpassingen voor pancreatitis en verhoogd lipase voor pediatrische patiënten
| Startdosering van ponatinib 45 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 45 mg:
Optreden bij 30 mg:
Optreden bij 15 mg:
| |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 45 mg:
| |
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Zet stop | |
| Startdosering van ponatinib 30 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 30 mg:
Optreden bij 20 mg:
Optreden bij 10 mg: Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 30 mg:
|
| Er moet overwogen worden om het gebruik van Iclusig te stoppen | ||
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Zet stop | |
| Startdosering van ponatinib 15 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 15 mg:
Optreden bij 10 mg:
Optreden bij 5 mg: Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 15 mg:
Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Het gebruik van Iclusig moet worden stopgezet | |
| *IULN = ‘institution upper limit of normal’ (institutionele bovengrens van normaal) | ||
Levertoxiciteit
Het kan nodig zijn de dosis te onderbreken of de behandeling stop te zetten zoals beschreven in Tabel 7 voor volwassen patiënten en in Tabel 8 voor pediatrische patiënten.
Tabel 7 Aanbevolen doseringsaanpassingen voor levertoxiciteit voor volwassenen
Startdosering van ponatinib 45 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 45 mg:
|
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop | |
| *ULN = ‘upper limit of normal’ (bovengrens van normaal) voor het lab | ||
Tabel 8 Aanbevolen doseringsaanpassingen voor levertoxiciteit voor pediatrische patiënten
Startdosering van ponatinib 45 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 45 mg:
|
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop | |
Startdosering van ponatinib 30 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 30 mg:
Zet stop |
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop |
Startdosering van ponatinib 15 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 15 mg:
Zet stop |
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop |
*ULN = ‘upper limit of normal’ (bovengrens van normaal) voor het lab
Ouderen
Van de 732 patiënten in de klinische onderzoeken PACE en OPTIC naar Iclusig waren er 191 (26%) ≥ 65 jaar oud. In vergelijking met patiënten jonger dan 65 jaar hebben oudere patiënten een hogere kans op bijwerkingen. Er is geen dosisaanpassing vereist bij patiënten van 65 jaar of ouder.
Leverfunctiestoornis
Patiënten met een leverfunctiestoornis kunnen de aanbevolen startdosis krijgen. Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Uitscheiding via de nieren is geen belangrijke eliminatieweg voor ponatinib. Iclusig is niet onderzocht bij patiënten met nierfunctiestoornis. Patiënten met een geschatte creatinineklaring van ≥ 50 ml/min zouden zonder dosisaanpassing veilig Iclusig moeten kunnen krijgen. Voorzorg wordt aanbevolen bij het toedienen van Iclusig aan patiënten met een geschatte creatinineklaring van < 50 ml/min of terminale nierziekte.
Pediatrische patiënten
De veiligheid en werkzaamheid van monotherapie met Iclusig bij kinderen jonger dan 6 jaar zijn niet vastgesteld. De veiligheid en werkzaamheid van Iclusig in combinatie met chemotherapie bij kinderen zijn niet vastgesteld (zie rubriek 5.1).
Wijze van toediening
Iclusig is voor oraal gebruik. Iclusig kan zowel met als zonder voedsel worden ingenomen. Iclusig is beschikbaar als filmomhulde tabletten en als harde capsules.
De tabletten dienen in hun geheel te worden ingeslikt. De tabletten niet vergruizen of oplossen.
Voor dosissen die niet kunnen worden bereikt met de filmomhulde tabletten, of voor pediatrische patiënten die geen filmomhulde tabletten kunnen doorslikken, zijn de harde capsules van 5 mg beschikbaar. De harde capsules kunnen in hun geheel worden doorgeslikt, maar voor patiënten die deze niet kunnen doorslikken, kunnen deze worden geopend en kan de inhoud worden gedispergeerd in zacht voedsel (appelmoes of yoghurt) en onmiddellijk worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Belangrijke bijwerkingen
Myelosuppressie
Iclusig wordt in verband gebracht met ernstige (graad 3 of 4 volgens de Common Terminology Criteria for Adverse Events van het National Cancer Institute) trombocytopenie, neutropenie en anemie. Het merendeel van de patiënten met een verminderd trombocytenaantal (graad 3 of 4), anemie of neutropenie, ontwikkelden dit binnen de eerste 3 maanden van de behandeling. De frequentie van deze bijwerkingen is hoger bij patiënten met CML in de acceleratiefase (APCML) of CML in de blastaire fase (BPCML), of Ph+ ALL dan met CML in de chronische fase (CPCML). In de eerste 3 maanden dient om de 2 weken een volledig bloedbeeld te worden bepaald en daarna maandelijks of zoals klinisch aangewezen. Myelosuppressie was in het algemeen reversibel en werd doorgaans behandeld door tijdelijk te stoppen met Iclusig of de dosis te verlagen (zie rubriek 4.2).
Arteriële occlusie
Arteriële occlusies, met inbegrip van fataal myocardinfarct, beroerte, retinale arteriële occlusies, in sommige gevallen gepaard gaand met permanente visuele beperking of visusverlies, stenose van grote arteriële vaten van de hersenen, ernstig perifeer vaatlijden, nierarteriestenose (in verband gebracht met een verergerende, labiele of behandelingsresistente hypertensie) en de noodzaak van spoedprocedures van revascularisatie, zijn bij met Iclusig behandelde patiënten opgetreden. Patiënten met en zonder cardiovasculaire risicofactoren, onder wie patiënten van 50 jaar of jonger, ondervonden deze voorvallen. Bijwerkingen met betrekking tot arteriële occlusie waren frequenter naarmate de leeftijd hoger was en bij patiënten met een geschiedenis van ischemie, hypertensie, diabetes of hyperlipidemie.
Het risico op voorvallen van arteriële occlusie houdt waarschijnlijk verband met de dosis (zie rubriek 4.8 en 5.1).
Bijwerkingen van arteriële occlusie, waaronder ernstige bijwerkingen, kwamen voor in de klinische ontwikkeling (zie rubriek 4.8). Sommige patiënten hadden meer dan een type voorval.
Iclusig mag niet worden gebruikt bij patiënten met een geschiedenis van myocardinfarct, voorafgaande revascularisatie of beroerte, tenzij het mogelijke voordeel van behandeling zwaarder weegt dan het mogelijke risico (zie rubriek 4.2 en 4.8). Bij deze patiënten moeten ook alternatieve behandelingsmogelijkheden worden overwogen voordat behandeling met ponatinib wordt gestart.
Alvorens de behandeling met ponatinib te starten moet de cardiovasculaire status van de patiënt worden beoordeeld, met inbegrip van voorgeschiedenis en lichamelijk onderzoek, en moeten de cardiovasculaire risicofactoren actief worden behandeld. Tijdens de behandeling met ponatinib moet de cardiovasculaire status voortdurend worden gecontroleerd, en de medische en ondersteunende therapie voor aandoeningen die bijdragen tot een cardiovasculair risico moet worden geoptimaliseerd. De veiligheid van behandeling met ponatinib is niet onderzocht bij patiënten met atriale fibrillatie.
Er moet worden gecontroleerd op de mogelijke aanwezigheid van arteriële occlusie en indien er sprake is van verminderd gezichtsvermogen of wazig zicht, moet een oftalmologisch onderzoek (inclusief fundoscopie) worden uitgevoerd. De behandeling met Iclusig moet onmiddellijk worden onderbroken in geval van arteriële occlusie. Het besluit om de Iclusig-therapie te herstarten moet worden genomen op geleide van een afweging van de voordelen en de risico’s (zie rubriek 4.2 en 4.8).
Veneuze trombo-embolie
Veneuze trombo-embolische bijwerkingen, waaronder ernstige bijwerkingen, kwamen voor in de klinische ontwikkeling (zie rubriek 4.8).
Er moet worden gecontroleerd op de mogelijke aanwezigheid van trombo-embolie. De behandeling met Iclusig moet onmiddellijk worden onderbroken in geval van trombo-embolie. Het besluit om de behandeling met Iclusig te herstarten moet worden genomen op geleide van een afweging van de voordelen en de risico’s (zie rubriek 4.2 en 4.8).
Retinale veneuze occlusie die in sommige gevallen gepaard gaat met permanente visuele beperkingen of visusverlies zijn bij met Iclusig behandelde patiënten opgetreden. Indien er sprake is van verminderd gezichtsvermogen of wazig zicht, moet een oftalmologisch onderzoek (inclusief fundoscopie) worden uitgevoerd.
Hypertensie
Hypertensie kan bijdragen aan het risico op arteriële trombotische voorvallen, waaronder nierarteriestenose. Tijdens de behandeling met Iclusig moet de bloeddruk worden gecontroleerd en behandeld bij elk bezoek aan de kliniek, en de hypertensie moet worden behandeld tot normaal. De behandeling met Iclusig moet tijdelijk worden onderbroken als de hypertensie niet medisch onder controle wordt gehouden (zie rubriek 4.2).
Bij een significante verergerende, labiele of behandelingsresistente hypertensie moet de behandeling onderbroken worden en moet een controle op nierarteriestenose overwogen worden.
Tijdens de behandeling optredende hypertensie (inclusief hypertensieve crisis) kwam voor bij met Iclusig behandelde patiënten. Het is mogelijk dat patiënten een dringende klinische interventie nodig hebben voor hypertensie die geassocieerd wordt met verwardheid, hoofdpijn, pijn op de borst of kortademigheid.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met Iclusig wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Congestief hartfalen
Fataal en ernstig hartfalen of linkerventrikeldisfunctie kwam voor bij met Iclusig behandelde patiënten, waaronder voorvallen die verband hielden met voorafgaande voorvallen van vasculaire occlusie. Patiënten moeten worden gecontroleerd op klachten of symptomen die overeenkomen met hartfalen en ze moeten worden behandeld zoals klinisch aangewezen, met inbegrip van onderbreking van de behandeling met Iclusig. Stopzetting van ponatinib moet worden overwogen bij patiënten die ernstig hartfalen ontwikkelen (zie rubriek 4.2 en 4.8).
Pancreatitis en serumlipase
Iclusig wordt in verband gebracht met pancreatitis. De frequentie van pancreatitis is hoger in de eerste 2 maanden van gebruik. Controleer het serumlipase in de eerste 2 maanden om de 2 weken en daarna periodiek. Onderbreking van de behandeling of dosisverlaging kan nodig zijn. Als een verhoogde lipaseactiviteit gepaard gaat met abdominale symptomen, moet met Iclusig worden gestopt en moet de patiënt worden gecontroleerd op aanwijzingen voor pancreatitis (zie rubriek 4.2). Voorzorg wordt aanbevolen bij patiënten met een geschiedenis van pancreatitis of alcoholmisbruik. Patiënten met ernstige of zeer ernstige hypertriglyceridemie moeten op passende wijze worden behandeld om het risico op pancreatitis te verlagen.
Hepatotoxiciteit
Iclusig kan leiden tot verhoogde activiteit van ALAT, ASAT, bilirubine en alkalisch fosfatase. De meeste patiënten die een voorval van hepatotoxiciteit hebben gehad, hadden hun eerste voorval in het eerste jaar van de behandeling. Leverinsufficiëntie (met inbegrip van gevallen met een fatale afloop) is waargenomen. Leverfunctietesten dienen vóór het starten van de behandeling te worden uitgevoerd en periodiek te worden gecontroleerd, zoals klinisch aangewezen. De leverfunctie dient zorgvuldig te worden gecontroleerd wanneer ponatinib wordt gebruikt in combinatie met chemotherapeutische middelen die eveneens bekendstaan om hun associatie met leverfunctiestoornissen (zie rubriek 4.8).
Hemorragie
Ernstige hemorragie, met inbegrip van gevallen met fatale afloop, kwamen voor bij met Iclusig behandelde patiënten. De incidentie van ernstige bloedingsvoorvallen was hoger bij patiënten met AP-CML, BP-CML en Ph+ ALL. Gastro-intestinale hemorragie en subduraal hematoom waren de graad 3/4 bloedingsvoorvallen die het vaakst werden gerapporteerd. De meeste voorvallen van hemorragie, maar niet allemaal, kwamen voor bij patiënten met graad 3/4 trombocytopenie. De behandeling met Iclusig moet worden onderbroken bij ernstige of hevige hemorragie en patiënten moeten worden geëvalueerd.
Hepatitis B-reactivering
Reactivering van hepatitis B bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten Bcr-abl-tyrosinekinaseremmers hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met Iclusig, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van hepatitis B dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve hepatitis B-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met Iclusig noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Posterieure-reversibele-encefalopathiesyndroom (PRES)
Na het in de handel brengen zijn er gevallen van posterieure-reversibele-encefalopathiesyndroom (PRES) gemeld bij patiënten behandeld met Iclusig.
PRES is een neurologische aandoening die zich kan uiten in tekenen en symptomen zoals stuipen (toevallen), hoofdpijn, verminderde alertheid, gewijzigd mentaal functioneren, verlies van gezichtsvermogen en andere visuele en neurologische stoornissen.
Indien de diagnose wordt gesteld, onderbreek de behandeling met Iclusig en hervat de behandeling pas als het voorval is verdwenen en als het voordeel van de voortgezette behandeling opweegt tegen het risico op PRES.
Pediatrische patiënten:
Groeivertraging is waargenomen bij pediatrische patiënten die werden behandeld met tyrosinekinaseremmers (TKI’s) gericht tegen BCR-ABL. Gezien het plausibele mechanisme en het vermoede verband tussen TKI’s en groeivertraging, wordt nauwgezette monitoring van de groei aanbevolen bij pediatrische patiënten die met ponatinib worden behandeld.
Geneesmiddelinteracties
Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van Iclusig met matig krachtige en krachtige CYP3A-remmers, en matig krachtige en krachtige CYP3A-inductoren (zie rubriek 4.5). Nauwgezette klinische monitoring wordt aanbevolen wanneer ponatinib wordt toegediend in combinatie met substraten van P-gp of BCRP (zie rubriek 4.5).
Gelijktijdig gebruik van ponatinib met antistollingsmiddelen moet met voorzichtigheid plaatsvinden bij patiënten die een mogelijk risico lopen op bloedingsvoorvallen (zie “Myelosuppressie” en “Hemorragie”). Formele onderzoeken met ponatinib met antistollingsgeneesmiddelen zijn niet uitgevoerd.
Bij patiënten met Ph+ ALL kan bij gelijktijdige toediening van ponatinib met chemotherapie (zie rubriek 5.1) de incidentie van bijwerkingen, d.w.z. hepatotoxiciteit, myelosuppressie of andere, toenemen (zie rubriek 4.8). Het gebruik van ponatinib in combinatie met chemotherapie vereist speciale voorzorgsmaatregelen.
Verlenging van het QT-interval
De mogelijke verlenging van het QT-interval door Iclusig werd beoordeeld bij 39 leukemiepatiënten en er werd geen klinisch significante verlenging van het QT-interval waargenomen (zie rubriek 5.1). Er is echter geen grondig QT-onderzoek uitgevoerd en daarom kan een klinisch significant effect op het QT-interval niet worden uitgesloten.
Speciale patiëntengroepen
Leverfunctiestoornis
Patiënten met een leverfunctiestoornis kunnen de aanbevolen startdosis krijgen. Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.2 en 5.2).
Nierfunctiestoornis
Voorzorg wordt aanbevolen bij het toedienen van Iclusig aan patiënten met een geschatte creatinineklaring van < 50 ml/min of terminale nierziekte (zie rubriek 4.2).
Lactose
Dit geneesmiddel bevat lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet of capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Stoffen die de concentratie ponatinib in serum kunnen verhogen
CYP3A-remmers
Ponatinib wordt door CYP3A4 gemetaboliseerd.
Gelijktijdige toediening van een enkele orale dosis van 15 mg Iclusig bij gebruik van ketoconazol (400 mg dagelijks), een sterke CYP3A-remmer, leidde tot matige toenames in systemische blootstelling aan ponatinib, waarbij de AUC0-∞- en Cmax-waarden voor ponatinib respectievelijk 78% en 47% hoger waren dan wanneer alleen ponatinib werd toegediend.
Voorzichtigheid moet worden betracht en een verlaging van de startdosis van Iclusig bij volwassenen tot 30 mg moet worden overwogen bij gelijktijdig gebruik met sterke CYP3A-remmers, zoals claritromycine, indinavir, itraconazol, ketoconazol, nefazodon, nelfinavir, ritonavir, saquinavir, telitromycine, troleandomycine, voriconazol en grapefruitsap.
Voor pediatrische patiënten dient een verlaging van de startdosering te worden overwogen zoals beschreven in rubriek 4.2.
Stoffen die de concentratie ponatinib in serum kunnen verlagen
CYP3A-inductoren
Gelijktijdige toediening van een enkele dosis van 45 mg Iclusig in de aanwezigheid van rifampicine (600 mg per dag), een sterke CYP3A-inductor, leidde bij 19 gezonde vrijwilligers tot een daling van de AUC0-∞ en Cmax van ponatinib met respectievelijk 62% en 42%, in vergelijking met uitsluitend toediening van ponatinib.
Gelijktijdige toediening van sterke CYP3A4-inductoren, zoals carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid, met ponatinib moet worden vermeden, en alternatieven voor de CYP3A4-inductor moeten worden gezocht, tenzij de voordelen opwegen tegen de mogelijke risico’s op onderblootstelling aan ponatinib.
Stoffen waarvan de concentratie in het serum door ponatinib kan worden veranderd
Transportersubstraten
In vitro is ponatinib een remmer van P-gp en BCRP. Daarom is het mogelijk dat ponatinib de concentraties in het plasma van gelijktijdig toegediende substraten van P-gp (bijv. digoxine, dabigatran, colchicine, pravastatine) of BCRP (bijv. methotrexaat, rosuvastatine, sulfasalazine) verhoogt en hun therapeutische werking en bijwerkingen versterkt. Nauwlettende observatie wordt aanbevolen wanneer ponatinib tegelijk met deze geneesmiddelen wordt toegediend.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen Vrouwen die zwanger kunnen worden en met Iclusig worden behandeld, dient te worden geadviseerd tijdens de behandeling niet zwanger te worden. Mannen die met Iclusig worden behandeld, dient te worden geadviseerd tijdens de behandeling geen kind te verwekken. Tijdens de behandeling dient een effectief anticonceptiemiddel te worden gebruikt. Het is niet bekend of ponatinib een invloed heeft op de effectiviteit van systemische hormonale anticonceptiemiddelen. Een alternatieve of bijkomende anticonceptiemethode moet worden gebruikt.
Zwangerschap
Op basis van beperkte gegevens bij de mens (minder dan 50 bekende zwangerschapsuitkomsten) zijn gevallen van congenitaal megacolon (de ziekte van Hirschsprung) gemeld bij kinderen van vrouwen die tijdens het eerste trimester aan ponatinib werden blootgesteld. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Iclusig mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met ponatinib noodzakelijk maakt. Als het tijdens de zwangerschap wordt gebruikt, moet de patiënt geïnformeerd worden over het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of ponatinib in de moedermelk wordt uitgescheiden. Aan de hand van de beschikbare farmacodynamische en toxicologische gegevens kan niet worden uitgesloten dat het mogelijk in de moedermelk wordt uitgescheiden. Borstvoeding moet worden gestaakt tijdens de behandeling met Iclusig.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van ponatinib op de vruchtbaarheid bij de mens. Bij ratten heeft de behandeling met ponatinib effecten aangetoond op de vrouwelijke vruchtbaarheid, terwijl de mannelijke vruchtbaarheid niet werd aangetast (zie rubriek 5.3). De klinische relevantie van deze bevindingen voor de vruchtbaarheid bij de mens is onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Iclusig heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen zoals lethargie, duizeligheid en wazig zien zijn in verband gebracht met Iclusig. Daarom moet voorzichtigheid worden aanbevolen bij het rijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Patiënten met eerder behandelde CML of Ph+ ALL of met de T315I-mutatie (PACE-onderzoek) In het PACE fase 2-onderzoek (zie rubriek 5.1) waren de meest voorkomende ernstige bijwerkingen (tijdens de behandeling optredende frequenties) longontsteking (7,3%), pancreatitis (5,8%), buikpijn (4,7%), atriumfibrilleren (4,5%), pyrexie (4,5%), myocardinfarct (4,0%), perifere arteriële occlusieve aandoening (3,8%), anemie (3,8%), angina pectoris (3,3%), verlaagd aantal bloedplaatjes (3,1%), febriele neutropenie (2,9%), hypertensie (2,9%), coronair vaatlijden (2,7%), congestief hartfalen (2,4%), cerebrovasculair accident (2,4%), sepsis (2,4%), cellulitis (2,2%), acuut nierletsel (2,0%), urineweginfectie (2,0%) en verhoogde lipaseactiviteit (2,0%).
Ernstige bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie kwamen voor bij respectievelijk 10%, 7% en 9% van de met Iclusig behandelde patiënten (tijdens de behandeling optredende frequenties). Ernstige reacties van veneuze occlusie kwamen voor bij 5% van de patiënten (tijdens de behandeling optredende frequenties).
Bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie kwamen voor bij respectievelijk 13%, 9% en 11% van de met Iclusig behandelde patiënten (tijdens de behandeling optredende frequenties). In het algemeen kwamen bijwerkingen van arteriële occlusie voor bij 25% van de met Iclusig behandelde patiënten in het PACE fase 2-onderzoek met een minimale follow-up van 64 maanden, waarbij ernstige bijwerkingen voorkwamen bij 20% van de patiënten. Sommige patiënten hadden meer dan een type voorval.
Veneuze trombo-embolische reacties kwamen voor bij 6% van de patiënten (tijdens de behandeling optredende frequenties). De incidentie van trombo-embolievoorvallen is hoger bij patiënten met Ph+ ALL of BP-CML dan bij patiënten met AP-CML of CP-CML. Geen enkel veneus occlusief voorval was fataal.
Na een minimale follow-up van 64 maanden waren de percentages van bijwerkingen die leidden tot stopzetting 20% bij CP-CML, 11% bij AP-CML, 15% bij BP-CML en 9% bij Ph+ ALL.
Eerder behandelde CP-CML (OPTIC-onderzoek)
In het OPTIC fase 2-onderzoek (zie rubriek 5.1) traden algemene bijwerkingen van arteriële occlusie op bij 13,8% van de met Iclusig behandelde patiënten (45 mg cohort), waarvan er 2 fataal waren, en traden er ernstige bijwerkingen op bij 8,5% van de patiënten (45 mg cohort). Bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) traden op bij respectievelijk 5,3%, 4,3% en 4,3% van de met Iclusig behandelde patiënten (45 mg cohort). Van de 94 patiënten in de 45 mg cohort had 1 patiënt een veneuze trombo-embolische reactie (retinavene occlusie graad 1).
Patiënten met nieuw gediagnosticeerde Ph+ ALL (PhALLCON-onderzoek)
Myelosuppressieve voorvallen werden gemeld bij 83% van de met ponatinib behandelde patiënten in het PhALLCON-onderzoek. De meest frequent gemelde bijwerkingen waren trombocytopenie (47%), neutropenie (44%) en anemie (44%). Hepatotoxiciteit trad op bij 64% van de patiënten. In het algemeen werd een hogere incidentie waargenomen van myelosuppressie geassocieerd met chemotherapie (febriele neutropenie, pyrexie, pneumonie en sepsis), evenals perifere sensorische neuropathie en stomatitis, in vergelijking met het gebruik van ponatinib als monotherapie.
Lijsten van bijwerkingen in tabelvorm
De frequenties van bijwerkingen van Iclusig als monotherapie worden opgesomd in Tabel 9 en zijn gebaseerd op 449 CML- en Ph+ ALL-patiënten die werden blootgesteld aan ponatinib in het PACE fase 2-onderzoek en de 94 CML-patiënten die werden blootgesteld aan ponatinib (45 mg startdosis) in het OPTIC fase 2-onderzoek met een mediane follow-upduur van 77,93 maanden.
De frequenties van bijwerkingen van Iclusig in combinatie met chemotherapie worden opgesomd in Tabel 10 en zijn gebaseerd op 163 nieuw gediagnosticeerde patiënten met Ph+ ALL die in het PhALLCON fase 3-onderzoek werden blootgesteld aan ponatinib in combinatie met chemotherapie met verminderde intensiteit, gevolgd door voortgezette behandeling met Iclusig als monotherapie.
Zie rubriek 5.1 voor informatie over de belangrijkste kenmerken van de deelnemers aan de onderzoeken. Bijwerkingen worden gemeld per systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 9 Bijwerkingen waargenomen bij CML- en Ph+ ALL-patiënten of die de T315I-mutatie hebben – frequentie vermeld naar incidentie van tijdens de behandeling optredende bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectie |
| Vaak | Pneumonie Sepsis Folliculitis Cellulitis Herpes zoster | |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie Plaatjestelling verlaagd Neutrofielentelling verlaagd |
| Vaak | Pancytopenie Febriele neutropenie Wittebloedceltelling verlaagd Lymfocytentelling verlaagd Eosinofilie Neutrofielentelling verhoogd Myelosuppressie | |
| Endocriene aandoeningen | Vaak | Hypothyreoïdiea |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust Hypertriglyceridemie Hypercholesterolemie |
| Vaak | Dehydratie Vochtretentie Hypocalciëmie Hyperglykemie Hyperurikemie Hypofosfatemie Hypokaliëmie Gewicht verlaagd Hyponatriëmie Dyslipidemie Glucosetolerantie aangetast Low density lipoproteïne verhoogd Gewicht verhoogd Tumorlysissyndroom |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Psychische stoornissen | Zeer vaak | Insomnia |
| Vaak | Angst | |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Duizeligheid |
| Vaak | Cerebrovasculair accident Cerebrale infarcering Neuropathie perifeer Lethargie Migraine Hyperesthesie Hypo-esthesie Paresthesie Transient ischaemic attack Aangezichtszenuw afwijking Arteria carotis stenose | |
| Soms | Stenose van hersenslagader Cerebrale bloeding Intracraniale bloeding Posterieure-reversibele-encefalopathiesyndroom* | |
| Oogaandoeningen | Vaak | Gezichtsvermogen wazig Droog oog Periorbitaal oedeem Ooglidoedeem Conjunctivitis Gezichtsvermogen afgenomen Blefaritis Oogpijn Oculaire hyperemie Retinavene occlusie |
| Soms | Retinavene trombose Retina arterie occlusie |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Hartaandoeningen | Vaak | Hartfalen Myocardinfarct Hartfalen congestief Kransslagaderaandoening Angina pectoris Pericardeffusie Atriale fibrillatie Ejectiefractie verlaagd Acuut coronair syndroom Atriale flutter Bradycardie Hartkloppingen Tachycardie Linkerventrikeldisfunctie Linkerventrikelhypertrofie Sinusbradycardie N-terminal prohormoon breinnatriuretisch peptide verhoogd Angina instabiel Myocardischemie Supraventriculaire extrasystolen Ventriculaire extrasystolen Elektrocardiogram QT verlengd Hartfalen chronisch Breinnatriuretisch peptide verhoogd |
| Soms | Hartongemak Ischemische cardiomyopathie Kransslagaderspasme | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Vaak | Perifere arteriële occlusieve ziekte Perifere ischemie Perifere arterie stenose Intermitterende claudicatio Diepe veneuze trombose Opvlieger Overmatig blozen Hypertensieve crisis | |
| Soms | Slechte perifere circulatie Miltinfarct Veneuze embolie Veneuze trombose Nierarteriestenose | |
| Niet bekend | Aneurysmata Arteriae dissecantia | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu Hoesten |
| Vaak | Longembolie Pleurale effusie Epistaxis Dysfonie Pulmonale hypertensie Orofaryngeale pijn Productieve hoest |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Buikpijn Diarree Braken Constipatie Nausea Lipase verhoogd |
| Vaak | Pancreatitis Bloed amylase verhoogd Gastro-oesofageale refluxziekte Stomatitis Dyspepsie Abdominale distensie Abdominaal ongemak Droge mond Maagbloeding Gastritis Orofaryngeale pijn Maagulcus Gingiva-bloeding | |
| Lever- en galaandoeningen | Zeer vaak | Alanine-aminotransferase verhoogd Aspartaataminotransferase verhoogd Transaminasen verhoogd Hepatotoxiciteit |
| Vaak | Bloed bilirubine verhoogd Bloed alkalische fosfatase verhoogd Gamma glutamyltransferase verhoogd Hypertransaminasemie | |
| Soms | Leverfalen Geelzucht |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Huid- en onderhuidaandoeningen | Zeer vaak | Rash Droge huid Pruritus |
| Vaak | Rash pruritus Exfoliatieve uitslag Erytheem Alopecia Huidexfoliatie Nachtzweet Hyperhidrose Petechie Ecchymose Pijn aan de huid Exfoliatieve dermatitis Hyperkeratose Hyperpigmentatie van de huid Acne Acneïforme dermatitis Eczeem Keratosis pilaris Rash maculair Rash maculo-papulair Kneuzing Pityriasis rubra pilaris Rash erythemateus Pustuleuze rash Panniculitis (inclusief erythema nodosum) Dermatitis Rash papulair Erythema multiforme Dermatitis allergisch Huidpapilloom Dermatitis psoriasiformis | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Botpijn Artralgie Myalgie Pijn in de extremiteit Rugpijn Spierspasmen |
| Vaak | Skeletspierstelselpijn Nekpijn Skeletspierstelsel borstpijn Borstkaspijn Spierzwakte Skeletspierstijfheid Spinale pijn Tendinitis | |
Nier- en urinewegaandoeningen | Vaak | Proteïnurie |
| Voortplantingsstelsel- en borstaandoeningen | Vaak | Erectiele disfunctie Amenorroe |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid Asthenie Oedeem perifeer Pyrexie Pijn |
| Vaak | Koude rillingen Influenza-achtige ziekte Niet-hartgerelateerde borstpijn Gezwel Gezichtsoedeem | |
| Onderzoeken | Vaak | C-reactief proteïne verhoogd Hypoalbuminemie |
* Spontane meldingen vanuit postmarketingervaring
a hypothyreoïdie omvat hypothyreoïdie en primaire hypothyreoïdie
Tabel 10 Bijwerkingen waargenomen bij nieuw gediagnosticeerde Ph+ ALL-patiënten in het
PhALLCON-onderzoek – frequentie vermeld naar incidentie van tijdens de behandeling optredende bijwerkingen
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Infecties en parasitaire aandoeningen | Vaak | Pneumonie Conjunctivitis Sepsis Septische shock Neutropene infectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie Anemie Neutropenie Febriele neutropenie Leukopenie Leukocytose |
| Vaak | Myelosuppressie Lymfopenie Cytopenie Agranulocytose | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hypokaliëmie Hyperglykemie Hypocalciëmie Hypofosfatemie Hyperurikemie |
| Vaak | Verminderde eetlust Hypertriglyceridemie Hyponatriëmie Hypoalbuminemie Hypercholesterolemie Dyslipidemie Vochtretentie | |
| Psychische stoornissen | Zeer vaak | Insomnia |
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Neuropathie perifeer Paresthesie Perifere sensorische neuropathie Duizeligheid |
| Vaak | Hypo-esthesie | |
| Oogaandoeningen | Vaak | Conjunctiva hemorragie |
| Soms | Retinavene occlusie | |
| Hartaandoeningen | Vaak | Tachycardie Hartkloppingen Pericardeffusie Atriale fibrillatie Sinusbradycardie Angina pectoris |
| Soms | Hartfalen Acuut myocardinfarct Hartfalen congestief | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Vaak | Diepe veneuze trombose Oppervlakkige aderen trombose Embolie | |
| Soms | Perifere arteriële occlusieve ziekte Perifere koude Trombose | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten |
| Vaak | Dyspneu Orofaryngeale pijn Pleurale effusie Dysfonie Longembolie | |
| Maagdarmstelselaandoeningen | Zeer vaak | Constipatie Nausea Braken Stomatitis Diarree Buikpijn Bovenbuikpijn |
| Vaak | Dyspepsie Abdominale distensie Abdominaal ongemak Pancreatitis Gastritis Pancreatitis acuut | |
| Soms | Mondbloeding | |
| Lever- en galaandoeningen | Vaak | Hepatotoxiciteit Hyperbilirubinemie Hypertransaminasemie Hepatitis toxisch |
| Soms | Geneesmiddelgeïnduceerd leverletsel |
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Lever- en galwegaandoening Leverletsel | ||
Huid- en onderhuidaandoeningen | Zeer vaak | Rash Droge huid |
| Vaak | Pruritus Alopecia Rash maculo-papulair | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn Pijn in de extremiteit Artralgie Myalgie |
| Vaak | Botpijn Nekpijn Spierspasmen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Pyrexie Vermoeidheid Asthenie Oedeem perifeer |
| Vaak | Borstkaspijn Pijn | |
| Onderzoeken | Zeer vaak | Alanine-aminotransferase verhoogd Lipase verhoogd Aspartaataminotransferase verhoogd Gamma-glutamyltransferase verhoogd Bloed lactaatdehydrogenase verhoogd Amylase verhoogd |
| Vaak | Bloed alkalische fosfatase verhoogd Bloed creatinine verhoogd Bloed fibrinogeen verlaagd C-reactief proteïne verhoogd Neutrofielentelling verhoogd Eiwit totaal verlaagd Bloedplaatjestelling verhoogd Breinnatriuretisch peptide verhoogd Troponine I verhoogd | |
| Soms | Ejectiefractie verlaagd | |
| Letsels, intoxicaties en verrichtingscomplicaties | Soms | Subduraal hematoom |
Beschrijving van geselecteerde bijwerkingen
Vasculaire occlusie (zie rubriek 4.2 en 4.4)
Bij met Iclusig behandelde patiënten is ernstige vasculaire occlusie opgetreden, met inbegrip van cardiovasculaire, cerebrovasculaire en perifere vasculaire voorvallen en veneuze trombotische voorvallen. Patiënten met en zonder cardiovasculaire risicofactoren, onder wie patiënten van 50 jaar of jonger, ondervonden deze voorvallen. Bijwerkingen met betrekking tot arteriële occlusie waren frequenter naarmate de leeftijd hoger was en bij patiënten met een geschiedenis van ischemie, hypertensie, diabetes of hyperlipidemie.
In het PACE fase 2-onderzoek (zie rubriek 5.1) met een minimale follow-up van 64 maanden traden bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 13%, 9% en 11% van de met Iclusig behandelde patiënten. Over het algemeen traden arteriële occlusieve bijwerkingen op bij 25% van de met Iclusig behandelde patiënten in het PACE fase 2-onderzoek, waarbij ernstige bijwerkingen optraden bij 20% van de patiënten. Sommige patiënten hadden meer dan een type voorval. De mediane tijd tot het eerste optreden van de cardiovasculaire, cerebrovasculaire en perifere vasculaire arteriële occlusieve voorvallen was respectievelijk 351, 611 en 605 dagen in het PACE-onderzoek. Veneuze trombo-embolische voorvallen (tijdens de behandeling optredende frequenties) traden op bij 6% van de patiënten.
In het OPTIC fase 2-onderzoek (zie rubriek 5.1) met een mediane follow-up van 77,9 maanden, traden bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 5,3%, 4,3%, en 4,3% van de met Iclusig behandelde patiënten (45 mg cohort). Over het algemeen traden bijwerkingen van arteriële occlusie op bij 13,8% van de met Iclusig behandelde patiënten (45 mg cohort) waarbij ernstige bijwerkingen optraden bij 8,5% van de patiënten (45 mg cohort). De mediane tijd tot het eerste optreden van de cardiovasculaire, cerebrovasculaire en perifere vasculaire bijwerkingen van arteriële occlusie was respectievelijk 473, 356 en 108 dagen in het OPTIC-onderzoek. Van de 94 patiënten in het OPTIC-onderzoek (45 mg cohort) had 1 patiënt een veneuze trombo-embolische reactie.
In het PhALLCON fase 3-onderzoek (zie rubriek 5.1), met een mediane follow-upduur van 20,43 maanden, traden voorvallen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 1,2%, 0,6% en 0,6% van de met ponatimib behandelde patiënten in combinatie met chemotherapie. Veneuze trombo-embolische voorvallen traden op bij 12% van de patiënten die in PhALLCON ponatinib in combinatie met chemotherapie ontvingen.
Myelosuppressie
In het PACE-onderzoek werd myelosuppressie in alle patiëntengroepen vaak gerapporteerd. De frequentie van graad 3 of 4 trombocytopenie, neutropenie en anemie was hoger bij patiënten met AP-CML en BP-CML/Ph+ ALL dan bij patiënten met CP-CML (zie Tabel 11). Myelosuppressie werd gemeld bij patiënten met normale laboratoriumwaarden bij de uitgangssituatie, evenals bij patiënten met reeds bestaande laboratoriumafwijkingen.
Stopzetting wegens myelosuppressie was zeldzaam (trombocytopenie 4%, neutropenie en anemie elk < 1%).
Myelosuppressieve voorvallen werden gemeld bij 83% van de met ponatinib behandelde patiënten in PhALLCON, bij 63% van de met ponatinib behandelde patiënten in OPTIC (45 mg cohort) en bij 60% van de met ponatinib behandelde patiënten in PACE.
Hepatotoxiciteit
Hepatotoxische voorvallen traden op bij 64% van de patiënten die in PhALLCON ponatinib in combinatie met chemotherapie ontvingen, bij 28% van de met ponatinib behandelde patiënten in OPTIC (45 mg cohort) en bij 30% van de met ponatinib behandelde patiënten in PACE (zie rubriek 4.4).
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Ernstige huidreacties
Ernstige huidreacties (zoals Stevens-Johnson-syndroom) zijn gemeld in verband met bepaalde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). Patiënten moet erop gewezen worden dat ze verdachte huidreacties onmiddellijk moeten melden, zeker als ze gepaard gaan met blaarvorming, afschilferende huid, slijmvorming of systemische symptomen.
Tabel 11 Incidentie van klinisch relevante graad 3/4* laboratoriumafwijkingen bij ≥ 2% van de patiënten in alle ziektegroepen van het fase 2-onderzoek (N = 449): minimale follow-up van 64 maanden voor alle huidige patiënten
| Laboratoriumtest | Alle patiënten (N = 449) (%) | CP-CML (N = 270) (%) | AP-CML (N = 85) (%) | BP-CML/Ph+ ALL (N = 94) (%) |
| Hematologie | ||||
| Trombocytopenie (verlaagd aantal bloedplaatjes) | 40 | 35 | 49 | 46 |
| Neutropenie (verlaagde ANC) | 34 | 23 | 52 | 52 |
| Leukopenie (verlaagd aantal WBC) | 25 | 12 | 37 | 53 |
| Anemie (verlaagd Hgb) | 20 | 8 | 31 | 46 |
| Lymfopenie | 17 | 10 | 25 | 28 |
| Biochemie | ||||
| Verhoogde lipaseactiviteit | 14 | 14 | 13 | 14 |
| Verlaagd fosforgehalte | 10 | 10 | 13 | 9 |
| Verhoogd glucosegehalte | 7 | 8 | 13 | 1 |
| Verhoogde ALAT-activiteit | 6 | 4 | 8 | 7 |
| Verhoogd natriumgehalte | 5 | 6 | 6 | 2 |
| Verhoogde ASAT-activiteit | 4 | 3 | 5 | 3 |
| Verhoogde amylaseactiviteit | 4 | 4 | 4 | 3 |
| Verlaagd kaliumgehalte | 2 | < 1 | 6 | 2 |
| Verhoogd kaliumgehalte | 2 | 2 | 1 | 3 |
| Verhoogde activiteit alkalisch fosfatase | 2 | 2 | 4 | 2 |
| Bilirubinegehalte | 1 | < 1 | 2 | 1 |
| Verlaagd calciumgehalte | 1 | < 1 | 2 | 1 |
ALAT = alanineaminotransferase, ANC = absoluut aantal neutrofielen, ASAT = aspartaataminotransferase, Hgb = hemoglobine, WBC = witte bloedcellen. *Gerapporteerd volgens de Common Terminology Criteria for Adverse Events, versie 4.0, van het National Cancer Institute. | ||||
Pediatrische patiënten
De veiligheid van monotherapie met ponatinib bij pediatrische patiënten werd geëvalueerd in een open-label fase 1/2-studie met één behandelingsarm, waaraan 61 pediatrische deelnemers (≥ 1 tot < 18 jaar oud) met recidiverende of refractaire leukemieën, lymfomen of solide tumoren deelnamen (zie rubriek 5.1). Het waargenomen veiligheidsprofiel van monotherapie met ponatinib bij pediatrische patiënten was over het algemeen consistent met het veiligheidsprofiel dat bij volwassenen werd vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken zijn incidentele meldingen gedaan van onbedoelde overdosering met Iclusig. Enkelvoudige doses van 165 mg en naar schatting 540 mg bij twee patiënten leidden niet tot klinisch significante bijwerkingen. Meerdere doses van 90 mg per dag gedurende 12 dagen bij een patiënt leidde tot longontsteking, systemische ontstekingsreactie, atriumfibrilleren en asymptomatische, matig ernstige pericardiale effusie. De behandeling werd onderbroken, de bijwerkingen werden opgelost en Iclusig werd hervat met 45 mg eenmaal daags. In het geval van een overdosering met Iclusig dient de patiënt te worden geobserveerd en passende ondersteunende behandeling te krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EA05
Werkingsmechanisme
Ponatinib is een krachtige pan-BCR-ABL-remmer met structuurelementen, zoals een drievoudige koolstof-koolstofbinding, die hoge bindingsaffiniteit met natief BCR-ABL en mutante vormen van het ABL-kinase mogelijk maken.
Farmacodynamische effecten
Ponatinib remt de tyrosinekinaseactiviteit van ABL en T315I-gemuteerd ABL met IC50-waarden van respectievelijk 0,4 en 2,0 nM. In celassays doorbrak ponatinib de door mutaties in het BCR-ABL-kinasedomein gemedieerde resistentie voor imatinib, dasatinib en nilotinib. In preklinische mutageneseonderzoeken werd vastgesteld dat een ponatinibconcentratie van 40 nM voldoende is om de levensvatbaarheid van cellen die alle geteste BCR-ABL-mutanten tot expressie brengen, te remmen met > 50% (waaronder T315I) en het verschijnen van mutante klonen te onderdrukken. In een celassay met versnelde mutagenese werd geen mutatie in BCR-ABL gedetecteerd die resistentie tegen 40 nM ponatinib kon geven.
Ponatinib veroorzaakte krimp van tumoren en langere overleving bij muizen met tumoren die natief of T315I-gemuteerd BCR-ABL tot expressie brachten.
Bij doses van 30 mg of hoger zijn de dalconcentraties van ponatinib in het plasma bij steady state doorgaans hoger dan 21 ng/ml (40 nM). Bij doses van 15 mg of hoger vertoonden 32 van de 34 patiënten (94%) een ≥ 50% afname van CRK-achtige (CRK-like, CRKL) fosforylering, een biologische marker voor BCR-ABL-remming, in perifere mononucleaire bloedcellen.
Ponatinib remt de activiteit van andere klinisch relevante kinasen met IC50-waarden lager dan 20 nM en heeft cellulaire activiteit aangetoond tegen RET, FLT3 en KIT, en leden van de kinasefamilies FGFR, PDGFR en VEGFR.
Elektrofysiologie van het hart
Het vermogen van Iclusig om het QT-interval te verlengen, werd beoordeeld bij 39 patiënten met leukemie die 30 mg, 45 mg of 60 mg Iclusig eenmaal daags kregen. Bij de uitgangssituatie en bij steady state werden seriële ECG’s in triplo opgenomen om het effect van ponatinib op QT-intervallen te beoordelen. In dit onderzoek werden geen klinisch significante veranderingen in het gemiddelde QTc-interval (d.w.z. > 20 ms) ten opzichte van de uitgangssituatie waargenomen. Bovendien vertonen de farmacokinetisch-farmacodynamische modellen geen verband tussen blootstelling en effect, met een gemiddelde QTcF-verandering van -6,4 ms (bovenste betrouwbaarheidsinterval -0,9 ms) bij Cmax voor de groep die 60 mg kreeg.
Klinische werkzaamheid en veiligheid
Patiënten met CML en Ph+ ALL die eerder zijn behandeld met andere tyrosinekinaseremmers (TKI’s) of die de T315I-mutatie hebben
PACE-onderzoek
De veiligheid en werkzaamheid van Iclusig bij CML- en Ph+ ALL-patiënten die resistent of intolerant waren voor eerdere therapie met tyrosinekinaseremmers (TKI), werden beoordeeld in een open-label, internationaal, multicentrisch onderzoek met enkele behandelingsgroep. Alle patiënten kregen eenmaal daags 45 mg Iclusig toegediend met de mogelijkheid tot dosisverlaging, en onderbreking gevolgd door hervatting van de toediening en weer verhoging van de dosis. Patiënten werden toegewezen aan een van zes cohorten op basis van ziektefase (CP-CML, AP-CML of BP-CML/Ph+ ALL), resistentie of intolerantie (R/I) voor dasatinib of nilotinib en de aanwezigheid van de T315I-mutatie.
Resistentie in het geval van CP-CML werd gedefinieerd als het niet bereiken van een complete hematologische respons (na 3 maanden), een kleine cytogenetische respons (na 6 maanden), of een majeure cytogenetische respons (na 12 maanden) tijdens behandeling met dasatinib of nilotinib. CP-CML-patiënten die een verlies van respons vertoonden of de ontwikkeling van een mutatie in het kinasedomein zonder complete cytogenetische respons of progressie naar AP-CML of BP-CML op enig moment tijdens behandeling met dasatinib of nilotinib, werden ook als resistent beschouwd. Resistentie in het geval van AP-CML en BP-CML/Ph+ ALL werd gedefinieerd als het niet bereiken van majeure hematologische respons (AP-CML na 3 maanden, BP-CML/Ph+ ALL na 1 maand), een verlies van majeure hematologische respons (op enig moment), of de ontwikkeling van een mutatie in het kinasedomein zonder een majeure hematologische respons tijdens behandeling met dasatinib of nilotinib.
Intolerantie werd gedefinieerd als de stopzetting van dasatinib of nilotinib wegens toxiciteit ondanks optimale behandeling daarvan, zonder complete cytogenetische respons voor CP-CML-patiënten of majeure hematologische respons voor AP-CML-, BP-CML- of Ph+ ALL-patiënten.
Het primaire werkzaamheidseindpunt bij CP-CML was majeure cytogenetische respons (MCyR), inclusief complete en partiële cytogenetische respons (CCyR en PCyR) na 12 maanden. De secundaire werkzaamheidseindpunten bij CP-CML waren complete hematologische respons (CHR) en majeure moleculaire respons (MMR).
Het primaire werkzaamheidseindpunt bij AP-CML en BP-CML/Ph+ ALL was majeure hematologische respons (MaHR), gedefinieerd als een complete hematologische respons (CHR) of geen aanwijzingen voor leukemie (NEL). De secundaire werkzaamheidseindpunten bij AP-CML en BP-CML/Ph+ ALL waren MCyR en MMR.
Voor alle patiënten waren bijkomende secundaire werkzaamheidseindpunten onder meer: bevestigde MCyR, tijd tot respons, duur van respons, progressievrije overleving en totale overleving. Er werden ook post-hoc analyses uitgevoerd voor de evaluatie van het verband tussen cytogenetische (MCyR) en moleculaire (MMR) respons op korte termijn met de resultaten van PFS en OS op de langere termijn, alsook het behoud van de respons (MCyR en MMR) na dosisverlagingen, en PFS en OS aan de hand van arteriële occlusieve voorvallen.
Bij dit onderzoek werden 449 patiënten geïncludeerd, van wie er 444 in aanmerking kwamen voor analyse: 267 CP-CML-patiënten (R/I-cohort: n = 203, T315I-cohort: n = 64), 83 AP-CML-patiënten (R/I-cohort: n = 65, T315I-cohort: n = 18), 62 BP-CML (R/I-cohort: n = 38, T315I-cohort: n = 24) en 32 Ph+ ALL-patiënten (R/I-cohort: n = 10, T315I-cohort: n = 22). Een eerdere MCyR of beter (MCyR, MMR of CMR) op dasatinib of nilotinib werd bereikt bij slechts 26% van de patiënten met CP-CML, en een voorafgaande MaHR of beter (MaHR, MCyR, MMR of CMR) werd bereikt bij respectievelijk slechts 21% en 24% van de AP-CML- en BP-CML/Ph+ ALL-patiënten. Demografische kenmerken bij de baseline staan hieronder in Tabel 12 beschreven.
Tabel 12 Demografische gegevens en ziektekenmerken voor het PACE-onderzoek
| Kenmerken van patiënt bij aanvang | Totale veiligheidspopulatie N = 449 |
| Leeftijd | |
| Mediaan, jaren (bereik) | 59 (18 - 94) |
| Geslacht, n (%) | |
| Man | 238 (53%) |
| Ras, n (%) | |
| Aziatisch | 59 (13%) |
| Zwart/Afro-Amerikaan | 25 (6%) |
| Blank | 352 (78%) |
| Anders | 13 (3%) |
| ECOG Performance Status, n (%) | |
| ECOG = 0 of 1 | 414 (92%) |
| Ziektegeschiedenis | |
| Mediane tijd van diagnose tot eerste dosis, jaren (bereik) | 6,09 (0,33 - 28,47) |
| Resistent voor eerdere TKI-therapiea*, n (%) | 374 (88%) |
| Eerdere TKI-therapie – aantal behandelingen, n (%) | |
| 1 | 32 (7%) |
| 2 | 155 (35%) |
| ≥ 3 | 262 (58%) |
| BCR-ABL-mutatie waargenomen bij aanvang, n (%)b | |
| Geen | 198 (44%) |
| 1 | 192 (43%) |
| ≥ 2 | 54 (12%) |
| Comorbiditeiten | |
| Hypertensie | 159 (35%) |
| Diabetes | 57 (13%) |
| Hypercholesterolemie | 100 (22%) |
| Voorgeschiedenis van ischemische hartaandoening | 67 (15%) |
a * van de 427 patiënten die eerdere TKI-therapie met dasatinib of nilotinib meldden b van de patiënten met een of meer BCR ABL-kinasedomeinmutaties gedetecteerd bij baseline werden 37 unieke mutaties gedetecteerd. | |
In totaal had 55% van de patiënten een of meer BCR-ABL-kinasedomeinmutaties bij aanvang. De vaakst voorkomende waren: T315I (29%), F317L (8%), F255K (4%) en E359V (4%). Bij 67% van de CP-CML-patiënten in het R/I-cohort werden geen mutaties waargenomen bij aanvang van het onderzoek.
De werkzaamheidsresultaten staan in tabel 13, 14 en 15 weergegeven.
Tabel 13 Werkzaamheid van Iclusig bij resistente of intolerante patiënten met CML in de chronische fase
| Totaal (N = 267) | Resistent of intolerant | ||
R/I- cohort (N = 203) | T315I- cohort (N = 64) | ||
| Cytogenetische respons | |||
Uitgebreid (MCyR) a % (95%-BI) | 55% (49-62) | 51% (44-58) | 70% (58-81) |
Compleet (CCyR) % (95%-BI) | 46% (40-52) | 40% (33-47) | 66% (53-77) |
Majeure moleculaire responsb % (95%-BI) | 40% (35-47) | 35% (28-42) | 58% (45-70) |
a Primair eindpunt voor CP-CML-cohorten was MCyR, waartoe zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons werden gerekend. b Gemeten in perifeer bloed. Gedefinieerd als een verhouding ≤ 0,1% van BCR-ABL- tot ABL-transcripten op de Internationale Schaal (IS) (d.w.z. ≤ 0,1% BCR-ABLIS; patiënten moeten het b2a2/b3a2- (p210-)transcript hebben) in perifeer bloed, gemeten door middel van kwantitatieve reverse-transcriptase-polymerasekettingreactie (qRT-PCR). ”Cut-off” datum database 6 februari 2017 | |||
CP-CML-patiënten die minder eerdere TKI’s hadden gekregen, bereikten een hogere cytogenetische, hematologische en moleculaire respons. Van de CP-CML-patiënten die eerder met een, twee, drie of vier TKI’s waren behandeld, bereikte respectievelijk 75% (12/16), 68% (66/97), 44% (63/142) en 58% (7/12) een MCyR tijdens behandeling met Iclusig. De mediane dosisintensiteit was 28 mg/dag of 63% van de verwachte dosis van 45 mg.
Van de CP-CML-patiënten zonder waargenomen mutatie bij aanvang bereikte 49% (66/136) een MCyR.
Voor elke BCR-ABL-mutatie die bij meer dan een CP-CML-patiënt bij aanvang werd waargenomen, werd na behandeling met Iclusig een MCyR bereikt.
Bij CP-CML-patiënten die MCyR bereikten, was de mediane tijd tot MCyR 2,8 maanden (bereik: 1,6 tot 11,3 maanden) en bij patiënten die MMR bereikten, was de mediane tijd tot MMR 5,5 maanden (bereik: 1,8 tot 55,5 maanden). Ten tijde van geüpdatete rapportage met een minimale follow-up van 64 maanden voor alle huidige patiënten, was de mediane duur van MCyR en MMR nog niet bereikt. Op basis van Kaplan-Meier-schattingen wordt verwacht dat 82% (95%-BI: [74%–88%]) van de CP-CML-patiënten (mediane behandelingsduur: 32,2 maanden) die een MCyR bereikten deze respons bij 48 maanden behouden en 61% (95%-BI: [51%-70%]) van de CP-CML-patiënten die een MMR bereikten deze respons bij 36 maanden behouden. De waarschijnlijkheid dat alle patiënten met CP-CML MCyR en MMR behouden, veranderde niet verder toen de analyse werd verlengd tot 5 jaar.
Met een minimale follow-up van 64 maanden transformeerde de aandoening bij 3,4% (9/267) van de CP-CML-patiënten naar AP-CML of BP-CML.
Voor CP-CML-patiënten in het algemeen (N = 267), evenals voor CP-CML R/I-cohort A-patiënten (N = 203) en T315I-cohort B-patiënten (N = 64), is de mediane OS nog niet bereikt. Voor het geheel van de CP-CML-ziektegroep wordt de waarschijnlijkheid van overleving na 2, 3, 4 en 5 jaar geschat op respectievelijk 86,0%, 81,2%, 76,9% en 73,3%, zoals weergegeven in figuur 1.
Figuur 1 Kaplan-Meier-schattingen voor totale overleving in de CP-CML-populatie (Behandelde Populatie)
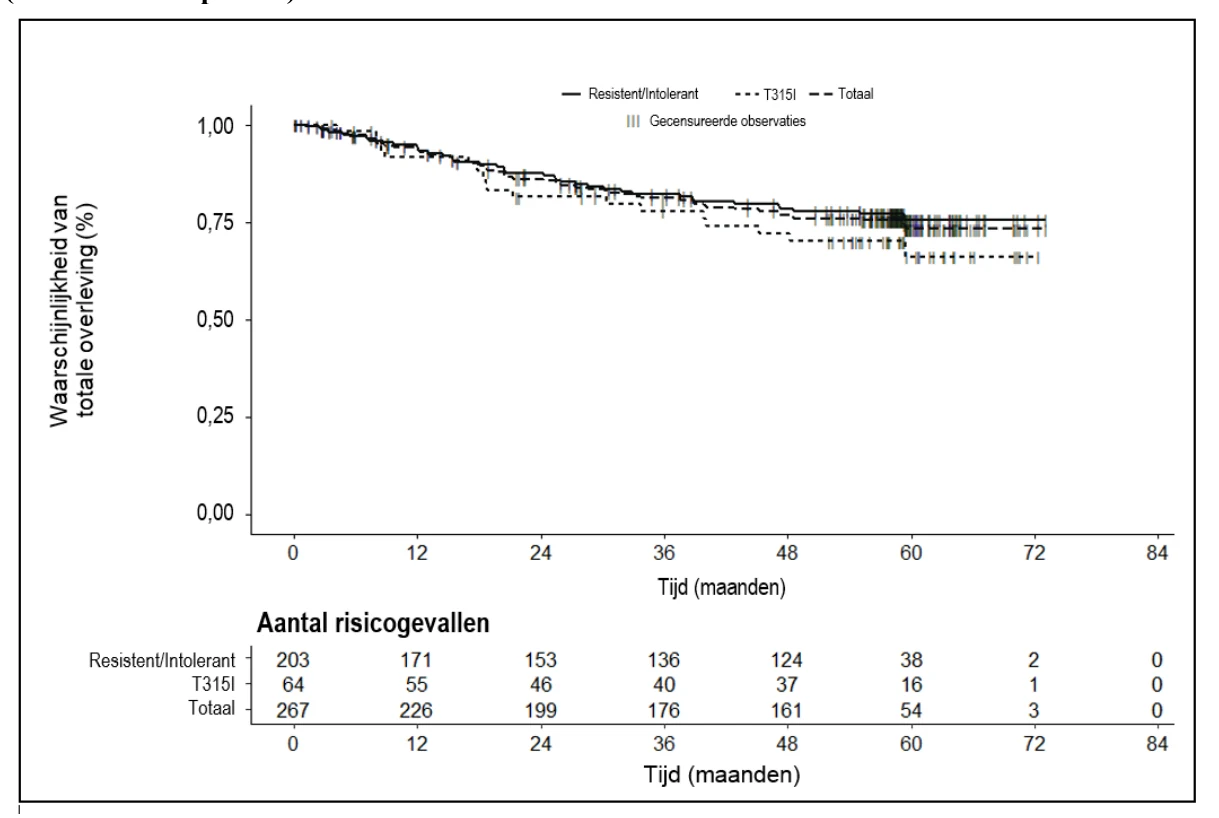
CP-CML-patiënten die in het eerste jaar van de behandeling een MCyR- of MMR-respons bereikten, vertoonden een statistisch significante verbetering van progressievrije (PFS) en totale overleving (OS) in vergelijking met de patiënten die deze therapiemijlpalen niet bereikten. Een MCyR op 3 maanden correleerde sterk en statistisch significant met PFS en OS (respectievelijk p < 0,0001 en p = 0,0006). Statistische significantie werd bereikt in de correlatie van PFS en OS met een MCyR op 12 maanden (respectievelijk p < 0,0001 en p = 0,0012).
Tabel 14 Werkzaamheid van Iclusig bij resistente of intolerante CML-patiënten in de gevorderde fase
| CML in acceleratiefase | CML in blastaire fase | |||||
| Totaal (N = 83) | Resistent of intolerant | Totaal (N = 62) | Resistent of intolerant | |||
| R/I- cohort (N = 65) | T315I- cohort (N = 18) | R/I- cohort (N = 38) | T315I- cohort (N = 24) | |||
| Percentage hematologische respons | ||||||
Uitgebreida (MaHR) % (95%-BI) | 57% (45-68) | 57% (44-69) | 56% (31-79) | 31% (20-44) | 32% (18-49) | 29% (13-51) |
Compleetb (CHR) % (95%-BI) | 51% (39-62) | 49% (37-62) | 56% (31-79) | 21% (12-33) | 24% (11-40) | 17% (5-37) |
Majeure cytogenetische responsc % (95%-BI) | 39% (28-50) | 34% (23-47) | 56% (31-79) | 23% (13-35) | 18% (8-34) | 29% (13-51) |
a Primair eindpunt voor AP-CML- en BP-CML/Ph+ ALL-cohorten was MaHR, waartoe complete hematologische respons en geen aanwijzingen voor leukemie werden gerekend. b CHR: WBC ≤ institutioneel ULN, ANC ≥ 1.000/mm3, bloedplaatjes ≥ 100.000/mm3, geen blasten of promyelocyten in perifeer bloed, beenmergblasten ≤ 5%, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen < 5% in perifeer bloed, geen extramedullaire betrokkenheid (waaronder geen hepatomegalie of splenomegalie). c Tot MCyR wordt zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons gerekend. “Cut-off” datum database 6 februari 2017 | ||||||
De mediane dosisintensiteit was 32 mg/dag bij de AP-CML-patiënten.
Tabel 15 Werkzaamheid van Iclusig bij resistente of intolerante Ph+ ALL-patiënten
| Totaal (N = 32) | Resistent of intolerant | ||
| R/I- cohort (N = 10) | T315I- cohort (N = 22) | ||
| Percentage hematologische respons | |||
Uitgebreida (MaHR) % (95%-BI) | 41% (24-59) | 50% (19-81) | 36% (17-59) |
Volledigb (CHR) % (95%-BI) | 34% (19-53) | 40% (12-74) | 32% (14-55) |
Majeure cytogenetische responsc % (95%-BI) | 47% (29-65) | 60% (26-88) | 41% (21-64) |
a Primair eindpunt voor AP-CML- en BP-CML/Ph+ ALL-cohorten was MaHR, waartoe complete hematologische respons en geen aanwijzingen voor leukemie werden gerekend. b CHR: WBC ≤ institutioneel ULN, ANC ≥ 1.000/mm3, bloedplaatjes ≥ 100.000/mm3, geen blasten of promyelocyten in perifeer bloed, beenmergblasten ≤ 5%, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen < 5% in perifeer bloed, geen extramedullaire betrokkenheid (waaronder geen hepatomegalie of splenomegalie). c Tot MCyR wordt zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons gerekend. ”Cut-off” datum database 6 februari 2017 | |||
De mediane dosisintensiteit was 44 mg/dag bij de BP-CML/Ph+ ALL-patiënten.
De mediane tijd tot MaHR was bij patiënten met AP-CML, BP-CML en Ph+ ALL respectievelijk 0,7 maanden (bereik: 0,4 tot 5,8 maanden), 1,0 maand (bereik: 0,4 tot 3,7 maanden) en 0,7 maanden (bereik: 0,4 tot 5,5 maanden). Ten tijde van geüpdatete rapportage met een minimale follow-up van 64 maanden voor alle huidige patiënten werd de mediane duur van MaHR voor AP-CML- (mediane behandelingsduur: 19,4 maanden), BP-CML- (mediane behandelingsduur: 2,9 maanden) en Ph+ ALL-patiënten (mediane behandelingsduur: 2,7 maanden) geschat op respectievelijk 12,9 maanden (bereik: 1,2 tot 68,4 maanden), 6,0 maanden (bereik: 1,8 tot 59,6 maanden) en 3,2 maanden (bereik: 1,8 tot 12,8 maanden).
Voor alle patiënten in het PACE fase 2-onderzoek wees het verband tussen dosisintensiteit en veiligheid erop dat er significante stijgingen zijn van bijwerkingen graad ≥ 3 (hartfalen, arteriële trombose, hypertensie, trombocytopenie, pancreatitis, neutropenie, huiduitslag, verhoging van ALAT, verhoging van ASAT, verhoging van lipase, myelosuppressie, artralgie) over het dosisbereik van 15 tot 45 mg eenmaal daags.
Conclusie van de analyse van het verband tussen dosisintensiteit en veiligheid in het PACE fase 2-onderzoek was dat na aanpassing voor covariabelen de algemene dosisintensiteit in significante mate samenhangt met een verhoogd risico op arteriële occlusie, met een odds ratio van ongeveer 1,6 voor elke stijging met 15 mg. Bovendien doen resultaten van logistische regressieanalyses van gegevens van patiënten in het fase 1-onderzoek vermoeden dat er een verband bestaat tussen systemische blootstelling (AUC) en het optreden van voorvallen van arteriële trombose. Bijgevolg wordt verwacht dat een verlaging van de dosis het risico op voorvallen van vasculaire occlusie verlaagt, hoewel de analyse deed vermoeden dat er een “carry over” effect van hogere doses kan bestaan, zodanig dat het verscheidene maanden kan duren voordat een dosisverlaging zich uit in een verlaging van het risico. Andere covariabelen die in deze analyse een statistisch significant verband aantonen met het optreden van voorvallen van vasculaire occlusie zijn medische voorgeschiedenis van ischemie en leeftijd.
Dosisverlaging bij CP-CML-patiënten
In het PACE fase 2-onderzoek werden dosisverlagingen aanbevolen na bijwerkingen. Nieuwe aanbevelingen werden geïntroduceerd voor prospectieve dosisverlaging bij alle CP-CML-patiënten die geen bijwerkingen vertoonden met als doel het risico op voorvallen van vasculaire occlusie te verlagen.
Met een minimale follow-up van 48 maanden en ongeveer 2 jaar na de aanbeveling voor prospectieve dosisverlaging waren nog 110 CP-CML-patiënten in behandeling. Een meerderheid van deze patiënten (82/110 patiënten; 75%) ontvingen naar verluidt 15 mg bij de laatste dosis, terwijl 24/110 patiënten (22%) 30 mg ontvingen en 4/110 (4%) 45 mg ontvingen. Op het ogenblik dat er gestart werd met de afsluiting van de studie (minimale follow-up van 64 maanden en meer dan 3 jaar na de aanbeveling voor een mogelijke verlaging van de dosis) waren 99 CP-CML-patiënten in behandeling en 77 (78%) van deze patiënten kregen 15 mg als hun laatste dosis in de studie.
Veiligheid
In het PACE fase 2-onderzoek bereikten 86 CP-CML-patiënten MCyR bij een dosis van 45 mg, 45 CP-CML-patiënten bereikten MCyR na een dosisverlaging tot 30 mg, voornamelijk vanwege bijwerkingen.
Voorvallen van vasculaire occlusie kwamen voor bij 44 van deze 131 patiënten. De meeste van deze voorvallen kwamen voor bij de dosis waarbij de patiënt MCyR bereikte; na dosisverlaging kwamen minder voorvallen voor.
Tabel 16 Eerste bijwerkingen van vasculaire occlusie bij CP-CML-patiënten die MCyR bereikten bij 45 mg of 30 mg (extractie van gegevens dd 7 april 2014)
| Meest recente dosis bij het begin van het eerste voorval van vasculaire occlusie | |||
| 45 mg | 30 mg | 15 mg | |
Bereikte MCyR bij 45 mg (N = 86) | 19 | 6 | 0 |
Bereikte MCyR bij 30 mg (N = 45) | 1 | 13 | 5 |
De mediane tijd tot het begin van de eerste cardiovasculaire, cerebrovasculaire en perifere vasculaire arteriële occlusieve voorvallen was respectievelijk 351, 611 en 605 dagen. Na correctie voor blootstelling was de incidentie van de eerste arteriële occlusieve voorvallen het grootst in de eerste 2 jaar na follow-up en daalde deze naarmate de dagelijkse dosis werd verlaagd (na de aanbeveling voor prospectieve dosisverlaging). Andere factoren dan de dosis kunnen ook bijdragen tot het risico op arteriële occlusie.
Werkzaamheid
Gegevens van het PACE fase 2-onderzoek zijn beschikbaar voor het behouden van de respons (MCyR en MMR) bij alle CP-CML-patiënten die om welke reden dan ook een dosisverlaging ondergingen. Tabel 17 geeft deze gegevens weer voor patiënten die MCyR en MMR bereikten bij 45 mg; vergelijkbare gegevens zijn beschikbaar voor patiënten die MCyR en MMR bereikten bij 30 mg.
De meeste patiënten die een dosisverlaging ondergingen, handhaafden de respons (MCyR en MMR) zolang de op dit moment beschikbare follow-up duurt. Een aantal patiënten onderging geen dosisverlaging, op basis van een individuele afweging van voordelen en risico’s.
Tabel 17 Behoud van respons bij CP-CML-patiënten die MCyR of MMR bereikten bij een dosis van 45 mg (extractie van gegevens dd 6 februari 2017)
| Bereikten MCyR bij 45 mg (N = 86) | Bereikten MMR bij 45 mg (N = 63) | |||
| Aantal patiënten | Behoud van MCyR | Aantal patiënten | Behoud van MMR | |
| Geen dosisverlaging | 19 | 13 (68%) | 18 | 11 (61%) |
| Dosisverlaging tot alleen 30 mg | 15 | 13 (87%) | 5 | 3 (60%) |
| ≥ 3 maanden verlaging bij 30 mg | 12 | 10 (83%) | 3 | 2 (67%) |
| ≥ 6 maanden verlaging bij 30 mg | 11 | 9 (82%) | 3 | 2 (67%) |
| ≥ 12 maanden verlaging bij 30 mg | 8 | 7 (88%) | 3 | 2 (67%) |
| ≥ 18 maanden verlaging bij 30 mg | 7 | 6 (86%) | 2 | 2 (100%) |
| ≥ 24 maanden verlaging bij 30 mg | 6 | 6 (100%) | 2 | 2 (100%) |
| ≥ 36 maanden verlaging bij 30 mg | 1 | 1 (100%) | -- | -- |
| Iedere dosisverlaging tot 15 mg | 52 | 51 (98%) | 40 | 36 (90%) |
| ≥ 3 maanden verlaging bij 15 mg | 49 | 49 (100%) | 39 | 36 (92%) |
| ≥ 6 maanden verlaging bij 15 mg | 47 | 47 (100%) | 37 | 35 (95%) |
| ≥ 12 maanden verlaging bij 15 mg | 44 | 44 (100%) | 34 | 33 (97%) |
| ≥ 18 maanden verlaging bij 15 mg | 38 | 38 (100%) | 29 | 29 (100%) |
| Bereikten MCyR bij 45 mg (N = 86) | Bereikten MMR bij 45 mg (N = 63) | |||
| Aantal patiënten | Behoud van MCyR | Aantal patiënten | Behoud van MMR | |
| ≥ 24 maanden verlaging bij 15 mg | 32 | 32 (100%) | 23 | 23 (100%) |
| ≥ 36 maanden verlaging bij 15 mg | 8 | 8 (100%) | 4 | 4 (100%) |
De antileukemieactiviteit van Iclusig werd ook beoordeeld in een fase 1-onderzoek met dosisverhoging, waaraan 65 CML- en Ph+ ALL-patiënten deelnamen. Dit onderzoek is afgerond. Van de 43 CP-CML-patiënten bereikten 31 patiënten een MCyR met een mediane follow-upduur van 55,5 maanden (bereik: 1,7 tot 91,4 maanden). Ten tijde van rapportage hadden 25 CP-CML-patiënten MCyR bereikt (mediane duur van MCyR was nog niet bereikt).
OPTIC open-label gerandomiseerd fase 2-onderzoek
De veiligheid en werkzaamheid van Iclusig werden beoordeeld in het OPTIC fase 2-onderzoek, een dosisoptimalisatie-onderzoek. In aanmerking komende patiënten hadden CP-CML en hun aandoening werd beschouwd als resistent tegen minimaal 2 eerdere kinaseremmers of waren patiënten met de T315I-mutatie. Resistentie bij CP-CML tijdens het gebruik van een eerdere kinaseremmer werd gedefinieerd als falen bij het bereiken van ofwel een complete hematologische respons (na 3 maanden), een kleine cytogenetische respons (na 6 maanden) of een sterke cytogenetische respons (na 12 maanden), ofwel het ontwikkelen van een nieuwe mutatie in het BCR-ABL1-kinasedomein ofwel nieuwe klonale evolutie. Patiënten moesten bij aanvang van het onderzoek > 1% BCR-ABL1IS hebben (met real-time polymerasekettingreactie). De patiënten ontvingen een van de drie volgende startdoseringen: 45 mg oraal eenmaal daags, 30 mg oraal eenmaal daags of 15 mg oraal eenmaal daags. Patiënten die een startdosis van 45 mg of 30 mg ontvingen, kregen een verplichte dosisvermindering naar 15 mg eenmaal daags bij het bereikten van ≤ 1% BCR-ABL1IS. Het primaire werkzaamheidseindpunt was een moleculaire respons op basis van het bereiken van ≤ 1% BCR-ABL1IS na 12 maanden. Alle patiënten bereikten het tijdpunt van 12 maanden (het primaire eindpunt) tegen de ”Cut-off” datum voor de primaire analyse. De mediane follow-upduur voor de 45 mg cohort (N = 94) was 77,9 maanden (95%-BI: 72,4, 84,0). Uitsluitend de werkzaamheidsresultaten voor de aanbevolen startdosis van 45 mg worden hieronder beschreven. In totaal ontvingen 282 patiënten Iclusig: 94 ontvingen een startdosis van 45 mg, 94 ontvingen een startdosis van 30 mg en 94 ontvingen een startdosis van 15 mg. De demografische kenmerken bij baseline voor patiënten die een startdosis van 45 mg ontvingen worden beschreven in tabel 18.
Tabel 18 Demografische gegevens en ziektekenmerken voor het OPTIC-onderzoek
| Kenmerken van patiënt bij aanvang | Iclusig 45 mg → 15 mg (N = 94) |
| Leeftijd | |
| Mediaan, jaren (spreiding) | 46 (19 tot 81) |
| Geslacht, n (%) | |
| Man | 50 (53%) |
| Ras, n (%) | |
| Blank | 73 (78%) |
| Aziatisch | 16 (17%) |
| Anders/onbekend | 4 (4%) |
| Zwart of Afro-Amerikaan | 1 (1%) |
| ECOG Performance Status, n (%) | |
| ECOG 0 of 1 | 93 (99%) |
| Kenmerken van patiënt bij aanvang | Iclusig 45 mg → 15 mg (N = 94) |
| Ziektegeschiedenis | |
| Mediane tijd van diagnose tot eerste dosis, jaren (spreiding) | 5,5 (1 tot 21) |
| Resistent voor eerdere kinaseremmer, n (%) | 92 (98%) |
| Aanwezigheid van 1 of meer mutatie(s) in het BCR-ABL-kinasedomein, n (%) | 41 (44%) |
| Aantal eerdere kinaseremmers, n (%) | |
| 1 | 1 (1%) |
| 2 | 43 (46%) |
| ≥ 3 | 50 (53%) |
| T315I-mutatie bij baseline | 25 (27%) |
| Comorbiditeiten | |
| Hypertensie | 29 (31%) |
| Diabetes | 5 (5%) |
| Hypercholesterolemie | 3 (3%) |
| Voorgeschiedenis van ischemische hartaandoening | 3 (3%) |
De werkzaamheidsresultaten zijn samengevat in tabel 19.
Het primaire eindpunt werd bereikt bij patiënten die een startdosis van 45 mg ontvingen.
Over het algemeen had 44% van de patiënten bij aanvang van het onderzoek een of meer mutaties in het BCR-ABL-kinasedomein, waarvan T315I de vaakst voorkomende was (27%). De subgroepanalyse op basis van de T315I-mutatiestatus bij baseline vertoonde vergelijkbare aantallen ≤ 1% BCR-ABL1IS na 2 maanden bij patiënten met en zonder T315I (zie tabel 19 hieronder). Er waren geen mutaties gedetecteerd bij aanvang van het onderzoek voor 54% van de patiënten die de startdosis van 45 mg ontvingen.
Met een mediane follow-up van 6,5 jaar onder de patiënten met CP-CML was de verhouding van patiënten waarbij de ziekte transformeerde naar ofwel AP-CML ofwel BP-CML respectievelijk 11,7% en 3,2%.
Tabel 19 Werkzaamheidsresultaten bij patiënten met CP-CML die Iclusig in een startdosis van 45 mg ontvingen in het OPTIC fase 2-onderzoek
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Moleculaire respons na 12 maanden(b) | |
Totaal aantal ≤ 1% BCR-ABL1IS % (n/N) (98,3%-BI)(c) | 44% (41/93) (32%, 57%) |
Patiënten met T315I-mutatie % (n/N) (95%-BI) | 44% (11/25) (24%, 65%) |
Patiënten zonder T315I-mutatie % (n/N) (95%-BI) | 44% (29/66)(d) (32%, 57%) |
| Cytogenetische respons na 12 maanden | |
Sterke respons (MCyR)(e) % (n/N) (95%-BI) | 48% (44/91)(f) (38%, 59%) |
Patiënten met T315I-mutatie % (n/N) (95%-BI) | 52% (13/25) (31%, 72%) |
Patiënten zonder T315I-mutatie % (n/N) (95% BI) | 46% (30/65)(g) (34%, 59%) |
(a) ITT-populatie (N = 93) gedefinieerd als patiënten met b2a2/b3a2 BCR ABL1-transcripten. (b) Het primaire eindpunt was ≤ 1% BCR-ABL1IS na 12 maanden. Gedefinieerd als een verhouding ≤ 0,1% van BCR-ABL- tot ABL-transcripten op de Internationale Schaal (IS) (d.w.z. ≤ 1% BCR-ABLIS; patiënten moesten het b2a2/b3a2- (p210-)transcript hebben), in perifeer bloed gemeten door middel van kwantitatieve reverse-transcriptase-polymerasekettingreactie (qRT-PCR).
(c) 98,3%-BI is berekend met behulp van de binomiale exacte (Clopper Pearson)-methode. (d) Van de 93 patiënten hadden twee patiënten geen mutatiebeoordeling bij baseline en zij werden daarom uitgesloten van de analyse naar respons-door-mutatie.
(e) Het secundaire eindpunt was MCyR na 12 maanden, een combinatie van volledige cytogenetische respons (geen detecteerbare Ph+-cellen) en gedeeltelijke cytogenetische respons (1% tot 35% Ph+-cellen in ten minste 20 metafasen).
(f) De analyse is gebaseerd op de ITT cytogenetische populatie (N = 91), gedefinieerd als patiënten met een cytogenetische beoordeling bij baseline met ten minste 20 onderzochte metafasen. Eén patiënt die een volledige cytogenetische respons had bij baseline werd uitgesloten uit de analyse.
(g) Van de 91 patiënten had één patiënt geen mutatiebeoordeling bij baseline en werd uitgesloten van de analyse naar respons-door-mutatie.
De secundaire werkzaamheidseindpunten waren onder andere een volledige cytogenetische respons (CCyR) na 12 maanden, een sterke moleculaire respons (MMR) na 12 en 24 maanden, een volledige hematologische respons na 3 maanden, de tijd tot respons, de duur van de respons, het behoud van de respons, progressievrije overleving (PFS) en de totale overleving (OS). Aanvullende beoordelingen omvatten het percentage aan moleculaire respons bij elk patiëntbezoek met intervallen van 3 maanden gedurende 36 maanden, op basis van de verwezenlijking van ≤ 1% BCR-ABL1IS.
Na 12 maanden bereikte respectievelijk 34% (32/93) en 17% (16/93) van de patiënten CCyR en
MMR. Na 24 maanden bereikte 34% (18/75) van de patiënten MMR. De mediane duur van MMR was nog niet bereikt.
- De mediane duur van behandeling met ponatinib was 31 maanden.
Van de 45 patiënten die een dosisvermindering kregen van 45 mg naar 15 mg na het bereiken van
≤ 1% BCR-ABL1IS, behielden 25 patiënten (55,6%) hun respons met de verminderde dosis gedurende minimaal één jaar. Van deze 25 patiënten behielden 16 patiënten (64%) de respons bij 15 mg gedurende meer dan 60 maanden. De mediane responsduur (MR2) werd niet bereikt. De kans van het behouden van MR2 na 60 maanden was 68,8% (95%-BI: 53,9, 79,8).
De moleculaire responspercentages (≤ 1% BCR-ABLIS) na 60 maanden waren 64,0%
(95%-BI: 42,5, 82,0) bij patiënten met de T315I-mutatie en 59,1% (95%-BI: 46,3, 71,0) bij patiënten zonder de T315I-mutatie.
- De moleculaireresponspercentages (≤ 1% BCR-ABL1IS) na 12 maanden waren lager bij patiënten die behandeling met ≤ 2 eerdere TKI's hadden gehad vergeleken met patiënten die ≥ 3 eerdere TKI's hadden gehad, respectievelijk (40% vs 48%).
Patiënten met nieuw gediagnosticeerde Ph+ ALL
PhALLCON onderzoek
De werkzaamheid van Iclusig in combinatie met chemotherapie met verminderde intensiteit, gevolgd door voortgezette behandeling met Iclusig als monotherapie, werd geëvalueerd in PhALLCON, een gerandomiseerd, multicentrisch open-labelonderzoek met werkzame controle.
In aanmerking komende patiënten hadden nieuw gediagnosticeerde Ph+ ALL. De randomisatie werd gestratificeerd op basis van leeftijd ten tijde van de inductietherapie (18 tot < 45 jaar, ≥ 45 tot < 60 jaar en ≥ 60 jaar). Patiënten werden gerandomiseerd (2:1) om óf Iclusig 30 mg oraal eenmaal daags óf imatinib 600 mg oraal eenmaal daags te ontvangen, in combinatie met 20 cycli van het chemotherapieregime, gevolgd door Iclusig of imatinib als monotherapie. De dosis Iclusig werd verlaagd tot 15 mg eenmaal daags na voltooiing van de inductiefase en het bereiken van een MRD-negatieve CR. Indien een patiënt op enig moment na een op respons gebaseerde dosisverlaging tot 15 mg de MRD-negativiteit verloor, was herophoging tot 30 mg eenmaal daags toegestaan. Alleen patiënten die aan het einde van de inductiefase complete remissie (CR) of onvolledige complete remissie (CRi) met MRD-negativiteit hadden bereikt, konden naar het oordeel van de onderzoeker de onderzoeksbehandeling voortzetten.
Onderzoeksfasen en behandelschema’s
Inductiefase: patiënten ontvingen drie cycli van 28 dagen met een startdosering van Iclusig
30 mg oraal eenmaal daags of een startdosering van imatinib 600 mg oraal eenmaal daags, toegediend van dag 1 tot en met dag 28 van cyclus 1 tot en met 3 van het behandelschema, in combinatie met:
- vincristine: 1,4 mg/m2, intraveneus, op dag 1 en 14; gemaximeerd op 2 mg en
- dexamethason: patiënten < 60 jaar ontvingen 40 mg oraal op dag 1 tot en met 4 en dag 11 tot en met 14. Patiënten ≥ 60 jaar ontvingen 20 mg oraal op dag 1 tot en met 4 en dag 11 tot en met 14.
Consolidatiefase (afwisselend methotrexaat en cytarabine): patiënten ontvingen zes cycli van
28 dagen met Iclusig, gestart met de laatst toegepaste dosis uit de inductiefase en aangepast op basis van MRD-negatieve CR-resultaten, of met imatinib gestart met de laatst toegepaste dosis uit de inductiefase. De behandeling werd toegediend van dag 1 tot en met dag 28 van cyclus 4 tot en met 9 van het behandelschema, in combinatie met:
- methotrexaat: patiënten < 60 jaar ontvingen 1.000 mg/m² intraveneus op dag 1, als een 24-uursinfusie. Patiënten ≥ 60 jaar ontvingen 250 mg/m² intraveneus op dag 1, als een 24-uursinfusie. Rescue: folinezuur. Studiecyclus 4, 6 en 8.
- cytarabine: patiënten < 60 jaar ontvingen 1.000 mg/m² elke 12 uur intraveneus op dag 1, 3 en 5, als een 2-uursinfusie. Patiënten ≥ 60 jaar ontvingen 250 mg/m² elke 12 uur intraveneus op dag 1, 3 en 5, als een 2-uursinfusie. Studiecyclus 5, 7 en 9.
Onderhoudsfase: patiënten ontvingen elf cycli van 28 dagen met Iclusig, gestart met de laatst toegepaste dosis uit de consolidatiefase en aangepast op basis van MRD-negatieve CR-resultaten, of met imatinib gestart met de laatst toegepaste dosis uit de consolidatiefase. De behandeling werd toegediend van dag 1 tot en met dag 28 van cyclus 10 tot en met 20 van het behandelschema, in combinatie met:
- vincristine: 1,4 mg/m2 intraveneus, geïnjecteerd over 1 minuut op dag 1 van elke onderhoudsfasecyclus, 1 injectie per maand; gemaximeerd op 2 mg
prednison: patiënten < 60 jaar: 200 mg/dag oraal op dag 1 tot en met 5. Patiënten ≥ 60 tot
69 jaar: 100 mg/dag oraal op dag 1 tot en met 5. Patiënten ≥ 70 jaar: 50 mg/dag oraal op dag 1 tot en met 5.
Na 20 cycli van Iclusig of imatinib in combinatie met chemotherapie bleven patiënten Iclusig (21%) of imatinib (9%) als monotherapie ontvangen tot terugval uit complete remissie (CR), progressieve ziekte (PD), overgang naar HSCT, overgang naar alternatieve therapie of onaanvaardbare toxiciteit. De demografische uitgangskenmerken van de gerandomiseerde populatie zijn beschreven in tabel 20.
Tabel 20 Demografische gegevens en ziektekenmerken voor het PhALLCON-onderzoek
| Kenmerken van patiënt bij aanvang | Iclusig 30 mg → 15 mg met chemotherapie (N = 164) | Imatinib 600 mg met chemotherapie (N = 81) |
| Leeftijd (jaren) | ||
| Mediaan, jaren (spreiding) | 54 (19 tot 82) | 52 (19 tot 75) |
| Leeftijdscategorie(a), n (%) | ||
| 18 tot < 45 jaar | 58 (35%) | 29 (36%) |
| 45 tot < 60 jaar | 45 (27%) | 22 (27%) |
| ≥ 60 jaar | 61 (37%) | 30 (37%) |
| Geslacht, n (%) | ||
| Vrouwelijk | 90 (55%) | 43 (53%) |
| Ras, n (%) | ||
| Blank | 104 (63%) | 62 (77%) |
| Niet gerapporteerd | 28 (17%) | 2 (3%) |
| Aziatisch | 20 (12%) | 11 (14%) |
| Zwart/Afro-Amerikaan | 9 (5%) | 4 (5%) |
| ECOG Performance Status, n (%) | ||
| 0 | 72 (44%) | 33 (41%) |
| 1 | 85 (52%) | 43 (53%) |
| 2 | 7 (4%) | 5 (6%) |
| Ziektegeschiedenis | ||
| Aanwezigheid van BCR-ABL1 dominante varianten van p190 of p210, n (%) | 154 (94%) | 78 (96%) |
| Zonder extramedullaire ziekte, n (%) | 154 (94%) | 78 (96%) |
| Mediaan aantal witte bloedcellen(b) (spreiding) | 4,37 (0,4 tot 197) | 3,21 (0,2 tot 81) |
| Mediaan percentage leukemische blasten in het beenmerg (%) | 80% | 75% |
| Comorbiditeiten, n (%) | ||
| Hypertensie | 58 (35%) | 30 (37%) |
| Diabetes | 39 (24%) | 24 (30%) |
| Dyslipidemie | 29 (18%) | 23 (28%) |
(a) De randomisatie werd gestratificeerd naar leeftijd (18 tot < 45 jaar; ≥ 45 tot < 60 jaar; en ≥ 60 jaar). (b) Aantal witte bloedcellen uitgedrukt in 10⁹/l
De belangrijkste uitkomstmaat voor werkzaamheid was MRD-negatieve CR aan het einde van de inductiefase. MRD-negativiteit werd gedefinieerd als ≤ 0,01% BCR-ABL1, bepaald door centrale laboratoriumtests. De CR-status werd gedefinieerd als minder dan 5% blasten in het beenmerg, geen extramedullaire ziekte en hematologisch herstel gedurende ten minste 4 weken, zoals beoordeeld door de onderzoeker.
De patiëntpopulatie voor de analyse van MRD-negatieve CR en moleculaire respons omvatte 232 gerandomiseerde patiënten die bij aanvang een dominante BCR-ABL1-variant van p190 of p210 hadden, zoals bepaald door centrale laboratoriumtests (154 patiënten in de Iclusig-groep en 78 in de imatinib-groep).
De belangrijkste secundaire uitkomstmaat voor werkzaamheid, event-free survival (EFS), werd gedefinieerd als de tijd vanaf randomisatie tot het eerste optreden van een van de volgende gebeurtenissen: het niet bereiken van CR aan het einde van de inductiefase, terugval uit CR, of overlijden door eender welke oorzaak. De patiëntpopulatie voor EFS was gebaseerd op 245 gerandomiseerde patiënten in de ITT-populatie, met 164 gerandomiseerde patiënten in de Iclusig-arm (inclusief 1 patiënt die overleed aan COVID vóór ontvangst van de eerste dosis) en 81 gerandomiseerde patiënten in de imatinib-arm, tenzij anders vermeld.
Het totale percentage HSCT bedroeg 34% (56/164) in de Iclusig-arm versus 48% (39/81) in de imatinib-arm.
De mediane follow-upduur voor overall survival was 20,43 maanden (95%-BI: 18,39–23,93) in de Iclusig-arm en 18,14 maanden (95%-BI: 13,86–24,25) in de imatinib-arm.
Het onderzoek toonde een statistisch significant hogere MRD-negatieve CR-rate aan het einde van de inductiefase voor patiënten die gerandomiseerd waren naar de Iclusig-arm in vergelijking met de imatinib-arm.
Op het moment van datacutoff waren de resultaten voor de belangrijkste secundaire uitkomstmaat EFS nog niet volledig rijp, met 33,5% van de vereiste gebeurtenissen voor de definitieve analyse (34/164 gebeurtenissen in de Iclusig-arm en 24/81 gebeurtenissen in de imatinib-arm).
De werkzaamheidsresultaten zijn samengevat in tabel 21.
Tabel 21 Werkzaamheidsresultaten bij patiënten met Ph+ ALL in het PhALLCON(a)-onderzoek
Iclusig 30 mg → 15 mg met chemotherapie (N = 154) | Imatinib 600 mg met chemotherapie (N = 78) | |
| MRD-negatieve CR(b) aan het einde van de inductiefase | ||
| Bereikt aan het einde van de inductiefase % (n/N) | 34,4% (53/154) | 16,7% (13/78) |
| Risicoverschil (95%-BI)(c) | 0,18 (0,06, 0,29) | |
| p-waarde(d) | 0,0021 | |
| Relatief risico (95%-BI)(e) | 2,06 (1,19, 3,56) | |
MRD: minimale residuele ziekte; CR: complete respons; MR: moleculaire respons; BCR-ABL1: breakpoint cluster region-Abelson.
(a) Gebaseerd op 232 gerandomiseerde patiënten die bij aanvang een dominante BCR-ABL1-variant van p190 of p210 hadden, zoals bepaald door centrale laboratoriumtests.
(b) De MRD-negatieve CR-rate wordt gedefinieerd als het aandeel patiënten dat een MRD-negatieve CR bereikte (≤ 0,01% BCR-ABL1/ABL1 of niet-detecteerbare BCR-ABL1-transcripten in cDNA met ≥ 10.000 ABL1-transcripten, en die voldeden aan de criteria voor CR).
(c) Verschil en 95%-BI: aangepast risico ICLUSIG – aangepast risico imatinib, en het bijbehorende 95%-BI. (d) De p-waarde is gebaseerd op de Cochran-Mantel-Haenszel (CMH) chi-kwadraattoets, gestratificeerd volgens de randomisatiestrata (leeftijd): 18 tot < 45 jaar, ≥45 tot < 60 jaar, en ≥ 60 jaar.
(e) Aangepaste relatieve risico en het bijbehorende 95%-BI, gebaseerd op de CMH-methode zoals gedefinieerd in voetnoot [d].
Pediatrische patiënten
CP-CML
In een open-label fase 1/2-onderzoek met één behandelingsarm (Studie 102) bij pediatrische patiënten zijn de verdraagbaarheid, veiligheid, farmacokinetiek/farmacodynamiek (PK/farmacodynamiek) en werkzaamheid van oraal ponatinib geëvalueerd bij 61 pediatrische deelnemers (≥ 1 tot < 18 jaar oud) met recidiverende of refractaire leukemieën, lymfomen of solide tumoren, met een uitbreidingscohort voor CP-CML.
In totaal kregen 10 patiënten van 6 tot < 18 jaar met CP-CML, die resistent of intolerant waren voor ten minste 1 eerdere BCR-ABL-gerichte TKI-therapie of die de kinase-domeinmutatie T315I hadden, een behandeling met ponatinib.
Bij deelnemers met CP-CML bedroeg de mediane blootstelling aan ponatinib 533 dagen (spreiding: 72–1.100) en bedroeg de mediane gemiddelde dagelijkse dosis 40,59 mg.
Het primaire werkzaamheidseindpunt voor deelnemers met CP-CML was MCyR binnen 12 maanden, beoordeeld met conventionele cytogenetica of FISH. De secundaire eindpunten waren CHR na 6 maanden, CCyR na 12 maanden, majeure moleculaire respons (MMR) na 12 maanden, TTR, DoR, PFS en OS.
Alle deelnemers (100%) met CP-CML hadden eerder een behandeling met een BCR-ABL-TKI gekregen.
Bij deze deelnemers bedroeg het percentage majeure cytogenetische responsen (MCyR) binnen 12 maanden 90,0%. De volledige hematologische respons (CHR) na 6 maanden bedroeg 90%. De mediane tijd tot cytogenetische respons (CyR) bedroeg 1 maand en tot moleculaire respons (MR) 2,83 maanden. Het klinische werkzaamheids- en veiligheidsprofiel van ponatinib in de pediatrische CP-CML-populatie was consistent met het profiel dat werd waargenomen in de volwassen CP-CML-populatie.
Ph+ ALL
In een open-label, multicentrisch fase 1/2-onderzoek met één behandelingsarm (Studie 1501) bij 11 pediatrische deelnemers van 9–17 jaar zijn de veiligheid, verdraagbaarheid, farmacokinetiek en werkzaamheid van ponatinib geëvalueerd wanneer toegediend in combinatie met chemotherapie met meerdere middelen voor de behandeling van Ph+ ALL bij kinderen met Ph+ ALL, Ph+ MPAL of Ph-like ALL die gerecidiveerd waren of resistent of intolerant waren voor ten minste 1 eerdere therapie met een BCR-ABL-TKI, of met Ph+ ALL met een T315I-mutatie.
Het onderzoek bij pediatrische deelnemers met recidiverende/refractaire (R/R) Ph+ ALL die werden behandeld met ponatinib in combinatie met een intensief inductiechemotherapieschema met vier middelen (PEG-asparaginase, daunorubicine, dexamethason en vincristine) toonde aan dat de combinatie van eenmaal daags ponatinib met een intensief chemotherapieschema met vier middelen door deze patiënten niet werd verdragen.
5.2 Farmacokinetische eigenschappen
Absorptie
Piekconcentraties van ponatinib werden ongeveer 4 uur na orale toediening waargenomen. Binnen het bereik van de klinisch relevante doses die bij patiënten zijn beoordeeld (15 mg tot 60 mg), vertoonde ponatinib dosisproportionele verhogingen in zowel Cmax als AUC. De geometrisch gemiddelde (CV%) Cmax- en AUC(0-τ)-blootstellingen die voor ponatinib 45 mg dagelijks bij steady state werden bereikt, waren respectievelijk 77 ng/ml (50%) en 1.296 ng•h/ml (48%). Na een vetrijke of een vetarme maaltijd waren blootstellingen aan ponatinib in plasma (Cmax en AUC) niet anders dan onder nuchtere omstandigheden. Iclusig kan zowel met als zonder voedsel worden toegediend. Gelijktijdige toediening van Iclusig met een sterke remmer van maagzuursecretie resulteerde in een kleine daling van de Cmax van ponatinib zonder daling van de AUC0-∞.
Distributie
Ponatinib bindt in vitro sterk (> 99%) aan plasma-eiwitten. De bloed/plasmaverhouding van ponatinib is 0,96. Ponatinib wordt niet verdrongen door gelijktijdige toediening van ibuprofen, nifedipine, propranolol, salicylzuur of warfarine. Bij dagelijkse doses van 45 mg is het geometrisch gemiddelde (CV%) schijnbare distributievolume bij steady state 1.101 l (94%). Dit wijst erop dat ponatinib uitgebreid in de extravasculaire ruimte wordt gedistribueerd. In-vitro-onderzoeken suggereren dat ponatinib ofwel geen substraat, dan wel een zwak substraat is voor zowel P-gp als borstkankerresistentie-eiwit BCRP. Ponatinib is geen substraat voor de humane organische anion transporterende polypeptiden OATP1B1, OATP1B3 of de organische-kationentransporter OCT-1.
Biotransformatie
Ponatinib wordt door esterasen en/of amidasen gemetaboliseerd tot een inactief carbonzuur en wordt door CYP3A4 gemetaboliseerd tot een N-desmethylmetaboliet die 4 keer minder actief is dan ponatinib. Het carbonzuur en de N-desmethylmetaboliet maken respectievelijk 58% en 2% van het circulerende ponatinibgehalte uit.
Bij therapeutische concentraties in het serum remde ponatinib in vitro niet OATP1B1, OATP1B3, OCT1 of OCT2, organische-anionentransporters OAT1 of OAT3, of de galzoutexportpomp (BSEP). Daarom zijn klinische geneesmiddelinteracties als gevolg van door ponatinib gemedieerde remming van substraten voor deze transporters niet waarschijnlijk. In-vitro-onderzoeken duiden erop dat het niet waarschijnlijk is dat klinische geneesmiddelinteracties optreden als gevolg van door ponatinib gemedieerde remming van het metabolisme van substraten voor CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A of CYP2D6.
Een in-vitro-onderzoek met humane hepatocyten duidde erop dat het ook niet waarschijnlijk is dat klinische geneesmiddelinteracties optreden als gevolg van door ponatinib gemedieerde inductie van het metabolisme van substraten voor CYP1A2, CYP2B6 of CYP3A.
Eliminatie
Na enkelvoudige en meervoudige doses van 45 mg Iclusig was de terminale eliminatiehalfwaardetijd van ponatinib 22 uur en werd de steady state doorgaans bereikt binnen 1 week van continue toediening. Bij eenmaal daagse toediening worden de plasmablootstellingen aan ponatinib met ongeveer een factor 1,5 verhoogd tussen de eerste dosis en steady state. Hoewel blootstellingen aan ponatinib in plasma stegen tot steady state niveaus bij continue dosering, voorspelt een farmacokinetische populatieanalyse een beperkte stijging in schijnbare orale klaring in de eerste twee weken van continue dosering, wat niet als klinisch relevant wordt beschouwd. Ponatinib wordt voornamelijk via de ontlasting geëlimineerd. Na een enkele orale dosis [14C]-gelabeld ponatinib werd ongeveer 87% van de radioactieve dosis teruggevonden in de ontlasting en ongeveer 5% in de urine. Onveranderd ponatinib maakte in de ontlasting en urine respectievelijk 24% en < 1% van de toegediende dosis uit. De rest van de dosis was omgezet in metabolieten.
Nierfunctiestoornis
Iclusig is niet onderzocht bij patiënten met nierfunctiestoornis. Hoewel uitscheiding via de nieren geen belangrijke eliminatieweg voor ponatinib is, is de potentiële beïnvloeding van de eliminatie via de lever door matig ernstige of ernstige nierfunctiestoornis niet vastgesteld (zie rubriek 4.2).
Leverfunctiestoornis
Een enkelvoudige dosis van 30 mg ponatinib werd toegediend aan patiënten met een lichte, matig ernstige of ernstige leverfunctiestoornis en aan gezonde vrijwilligers met een normale leverfunctie. De Cmax van ponatinib was vergelijkbaar bij patiënten met een lichte leverfunctiestoornis en gezonde vrijwilligers met een normale leverfunctie. Bij patiënten met een matig ernstige of ernstige leverfunctiestoornis waren de Cmax en AUC0-∞ van ponatinib lager. Bij patiënten met een lichte, matig ernstige en ernstige leverfunctiestoornis was de eliminatiehalfwaardetijd van ponatinib in plasma langer, maar niet klinisch significant anders dan bij gezonde vrijwilligers met een normale leverfunctie.
Uit gegevens van in-vitro-onderzoeken bleek geen verschil in plasma-eiwitbinding in plasmamonsters van gezonde proefpersonen en proefpersonen met een (lichte, matig ernstige of ernstige) leverdisfunctie. Vergeleken met gezonde vrijwilligers met een normale leverfunctie werden geen grote verschillen in de farmacokinetiek van ponatinib waargenomen bij patiënten met verschillende gradaties van leverfunctiestoornis. Een verlaging van de startdosis van Iclusig bij patiënten met een leverfunctiestoornis is niet nodig (zie rubriek 4.2 en 4.4).
Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.2 en 4.4).
Iclusig werd niet bestudeerd in doses hoger dan 30 mg bij patiënten met een leverfunctiestoornis (Child-Pugh-klasse A, B & C).
Intrinsieke factoren die van invloed zijn op de farmacokinetiek van ponatinib Er zijn geen specifieke onderzoeken uitgevoerd om de effecten van geslacht, leeftijd, ras en lichaamsgewicht op de farmacokinetiek van ponatinib vast te stellen. Een geïntegreerde populatiefarmacokinetische analyse van ponatinib suggereert dat leeftijd mogelijk voorspellend is voor de variabiliteit in de schijnbare orale klaring (CL/F) van ponatinib. Geslacht, ras en lichaamsgewicht waren niet voorspellend voor het verklaren van de variabiliteit tussen patiënten in de farmacokinetiek van ponatinib.
Pediatrische patiënten
Na toediening van ponatinib eenmaal daags volgens een op gewicht gebaseerde benadering bij 61 pediatrische patiënten, bleek de steady-stateblootstelling aan ponatinib vergelijkbaar te zijn met die bij volwassen patiënten die eenmaal daags met 45 mg werden behandeld. De farmacokinetische blootstelling aan ponatinib na meerdere doses leek vergelijkbaar te zijn tussen pediatrische patiënten van 6 jaar tot < 12 jaar en van ≥ 12 jaar tot < 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Iclusig is beoordeeld in onderzoeken op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde toediening, genotoxiciteit, reproductietoxiciteit, fototoxiciteit en carcinogeniciteit.
Ponatinib vertoonde geen genotoxische eigenschappen bij beoordeling in de standaard in-vitro- en in-vivo-systemen.
Bijwerkingen die niet waargenomen zijn in klinische onderzoeken, maar wel bij dieren bij vergelijkbare blootstellingsniveaus als de klinische blootstellingsniveaus en die relevant zouden kunnen zijn voor klinische doeleinden worden hieronder beschreven.
Depletie van lymfeorganen werd waargenomen bij ratten en cynomolgus-apen in toxiciteitsonderzoeken bij herhaalde toediening. De effecten bleken omkeerbaar na stoppen van de behandeling.
Hyper-/hypoplastische veranderingen van de chondrocyten in de physis werden bij ratten opgemerkt in toxiciteitsonderzoeken met herhaalde toediening.
Bij ratten gingen inflammatoire veranderingen gepaard met toenames van neutrofielen-, monocyten- en eosinofielenaantallen, en verhoging van het fibrinogeengehalte in de preputium- en clitorisklieren na chronische toediening.
Huidveranderingen in de vorm van korsten, hyperkeratose of erytheem werden waargenomen in toxiciteitsonderzoeken bij cynomolgus-apen. In toxiciteitsonderzoeken bij ratten werd droge, schilferige huid waargenomen.
In een onderzoek bij ratten werden diffuus hoornvliesoedeem met neutrofieleninfiltratie, en hyperplastische veranderingen in het lensepitheel, die duiden op een lichte fototoxische reactie, waargenomen bij dieren die met 5 en 10 mg/kg ponatinib waren behandeld.
Bij cynomolgus-apen werd systolisch hartgeruis zonder macroscopische of microscopische correlaten opgemerkt bij individuele dieren die werden behandeld met 5 en 45 mg/kg in het toxiciteitsonderzoek met enkele toediening en met 1, 2,5 en 5 mg/kg in het 4 weken durende toxiciteitsonderzoek met herhaalde toediening. De klinische relevantie van deze bevinding is niet bekend.
Bij cynomolgus-apen ging schildklierfollikelatrofie meestal gepaard met een verlaging van T3-gehaltes en werd een neiging tot verhoogde TSH-gehaltes waargenomen in het 4 weken durende toxiciteitsonderzoek met herhaalde toediening bij cynomolgus-apen.
Ponatinibgerelateerde microscopische bevindingen in de eierstokken (verhoogde follikelatresie) en testes (minimale degeneratie van geslachtscellen) werden opgemerkt bij dieren die met 5 mg/kg ponatinib werden behandeld in toxiciteitsonderzoeken met herhaalde toediening bij cynomolgus-apen.
Ponatinib in doses van 3, 10 en 30 mg/kg gaf verhogingen in de urineproductie en elektrolytexcreties, en veroorzaakte een afgenomen lediging van de maag in veiligheidsfarmacologische onderzoeken bij ratten.
Bij ratten werden embryofoetale toxiciteit in de vorm van verlies na implantatie, verlaagd foetaal lichaamsgewicht en meerdere veranderingen in weke delen en skelet waargenomen bij maternaal toxische doses. Meerdere veranderingen in weke delen en skelet van de foetus werden ook waargenomen bij maternaal niet-toxische doses.
In een vruchtbaarheidsonderzoek bij mannelijke en vrouwelijke ratten werden de vrouwelijke vruchtbaarheidsparameters verlaagd bij dosisniveaus die overeenstemden met de klinische blootstelling bij de mens. Bewijs voor het verlies van embryo’s voor en na de implantatie werd gemeld bij vrouwelijke ratten en daarom kan ponatinib de vrouwelijke vruchtbaarheid aantasten. Er waren geen effecten op de vruchtbaarheidsparameters bij mannelijke ratten. De klinische relevantie van deze bevindingen voor de vruchtbaarheid bij de mens is onbekend.
Bij onvolwassen ratten werd mortaliteit door inflammatoire effecten waargenomen bij dieren behandeld met 3 mg/kg/dag. Verminderde gewichtstoename werd waargenomen bij doses van 0,75, 1,5 en 3 mg/kg/dag tijdens de behandelfasen voor en kort na het zogen. Ponatinib had geen negatief effect op belangrijke ontwikkelingsparameters in het toxiciteitsonderzoek bij onvolwassen dieren.
In een twee jaar durend carcinogeniciteitsonderzoek bij mannelijke en vrouwelijke ratten resulteerde de orale toediening van ponatinib in doses van 0,05, 0,1 en 0,2 mg/kg/dag bij mannelijke ratten en van 0,2 en 0,4 mg/kg/dag bij vrouwelijke ratten niet in tumorigene effecten. De dosis van 0,8 mg/kg/dag bij vrouwelijke ratten resulteerde in een plasmablootstellingsniveau dat doorgaans lager lag dan of gelijk was aan de blootstelling bij de mens bij doses gaande van 15 mg tot 45 mg per dag. Bij die dosis werd een statistisch significant verhoogde incidentie van plaveiselcelcarcinoom van de clitorale klier waargenomen. De klinische relevantie van deze bevinding voor de mens is onbekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Natriumzetmeelglycolaat
Colloïdaal watervrij siliciumdioxide
Magnesiumstearaat
Buitenlaag (coating) van de tablet
Talk
Macrogol
Poly(vinylalcohol)
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht. De fles bevat één verzegeld busje met daarin een moleculaire zeef als droogmiddel. Het busje in de fles bewaren.
6.5 Aard en inhoud van de verpakking
Iclusig 15 mg filmomhulde tabletten
Flessen van hogedichtheidpolyethyleen (HDPE) met schroefdop, met 30, 60 of 180 filmomhulde tabletten, alsook één plastic busje met daarin een moleculaire zeef als droogmiddel.
Iclusig 30 mg filmomhulde tabletten
Flessen van hogedichtheidpolyethyleen (HDPE) met schroefdop, met 30 filmomhulde tabletten, alsook één plastic busje met daarin een moleculaire zeef als droogmiddel
Iclusig 45 mg filmomhulde tabletten
Flessen van hogedichtheidpolyethyleen (HDPE) met schroefdop, met 30 of 90 filmomhulde tabletten, alsook één plastic busje met daarin een moleculaire zeef als droogmiddel.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Iclusig 15 mg filmomhulde tabletten
EU/1/13/839/001
EU/1/13/839/002
EU/1/13/839/005
Iclusig 30 mg filmomhulde tabletten
EU/1/13/839/006
Iclusig 45 mg filmomhulde tabletten
EU/1/13/839/003
EU/1/13/839/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING
VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 juli 2013
Datum van laatste verlenging: 8 februari 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Iclusig 5 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Iclusig 5 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 5 mg ponatinib (als hydrochloride).
Hulpstoffen met bekend effect
Elke harde capsule bevat 35 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule)
Ongemarkeerde ondoorzichtige witte harde capsule van ongeveer 6 mm in doorsnede en ongeveer 17,6 mm in lengte.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Iclusig is geïndiceerd als monotherapie bij pediatrische patiënten van 6 jaar of ouder met
- chronische fase chronische myeloïde leukemie (CP-CML) die resistent zijn tegen dasatinib of nilotinib; die intolerant zijn voor dasatinib of nilotinib en voor wie een daaropvolgende behandeling met imatinib klinisch niet geschikt is; of die de T315I-mutatie hebben.
Zie rubriek 4.2 voor de beoordeling van cardiovasculaire status vóór het begin van de therapie en 4.4 voor situaties waarbij een alternatieve behandeling kan worden overwogen.
4.2 Dosering en wijze van toediening
De therapie dient te worden gestart door een arts met ervaring in de diagnostiek en behandeling van patiënten met leukemie. Tijdens de behandeling kan hematologische ondersteuning zoals bloedplaatjestransfusie en hematopoëtische groeifactoren worden gegeven, indien klinisch aangewezen.
Alvorens de behandeling met ponatinib te starten moet de cardiovasculaire status van de patiënt worden beoordeeld, met inbegrip van voorgeschiedenis en lichamelijk onderzoek, en moeten cardiovasculaire risicofactoren actief worden behandeld. Tijdens de behandeling met ponatinib moet voortdurend de cardiovasculaire status worden gecontroleerd, en de medische en ondersteunende therapie voor aandoeningen die bijdragen tot een cardiovasculair risico moet worden geoptimaliseerd.
Dosering
Ponatinib wordt eenmaal daags oraal toegediend in de vorm van ofwel Iclusig filmomhulde tabletten ofwel Iclusig harde capsules. De aanbevolen startdosis wordt individueel bepaald voor elke pediatrische patiënt op basis van het lichaamsgewicht (zie Tabel 1):
Tabel 1 Aanbevolen startdosering en verlaagde dosering na het bereiken van een moleculaire respons bij pediatrische patiënten met chronische myeloïde leukemie in chronische fase (CP-CML).
| Lichaamsgewicht | Aanbevolen startdosering in mg (eenmaal daags) | Aanbevolen verlaagde dosering in mg (eenmaal daags) |
| > 45 kg | 45 mg | 15 mg |
| > 30 kg tot 45 kg | 30 mg | 10 mg |
| 15 kg tot 30 kg | 15 mg | 5 mg |
Behandeling met Iclusig dient te worden voortgezet zolang de patiënt geen tekenen vertoont van ziekteprogressie of onaanvaardbare toxiciteit.
Patiënten dienen te worden gemonitord op respons volgens de geldende klinische richtlijnen.
Zoals bij volwassenen is het risico op arteriële occlusieve voorvallen waarschijnlijk dosisgerelateerd. Dosisverlaging van Iclusig overeenkomstig Tabel 1 dient te worden overwogen bij pediatrische CP-CML-patiënten die een moleculaire respons hebben bereikt, waarbij de volgende factoren in de individuele patiëntbeoordeling in aanmerking worden genomen: cardiovasculair risico, bijwerkingen van ponatinibbehandeling, tijd tot respons en BCR-ABL-transcripteniveaus (zie rubriek 4.4 en 5.1). Indien dosisverlaging wordt toegepast, wordt nauwe monitoring van de respons aanbevolen. Bij patiënten met verlies van respons kan de dosis van Iclusig opnieuw worden verhoogd tot een eerder verdragen dagelijkse dosis. Iclusig dient te worden voortgezet tot verlies van respons bij de opnieuw verhoogde dosis of tot het optreden van onaanvaardbare toxiciteit.
Gelijktijdig gebruik van sterke CYP3A-remmers
Bij gelijktijdig gebruik van sterke CYP3A-remmers dient een verlaging van de startdosis van Iclusig te worden overwogen voor pediatrische patiënten volgens Tabel 2 hieronder (zie rubriek 4.4).
Tabel 2: Aanbevolen startdosering bij pediatrische patiënten bij gelijktijdig gebruik van sterke
CYP3A-remmers
| Lichaamsgewicht | Aanbevolen startdosering in mg (eenmaal daags) |
| > 45 kg | 30 mg |
| > 30 kg tot 45 kg | 20 mg |
| 15 kg tot 30 kg | 10 mg |
Behandeling van toxiciteiten
Dosisaanpassingen van Iclusig of een onderbreking van de behandeling dienen te worden overwogen voor de behandeling van hematologische en niet-hematologische toxiciteiten. In het geval van ernstige bijwerkingen, dient de behandeling te worden gestopt.
Voor patiënten bij wie de bijwerking is verdwenen of in ernst afgenomen, kan Iclusig worden hervat en kan, indien klinisch aangewezen, overwogen worden de dosis opnieuw te verhogen tot de dagelijkse dosis die werd gebruikt vóór het optreden van de bijwerking.
Myelosuppressie
Doseringsaanpassingen voor neutropenie en trombocytopenie die geen verband houden met leukemie, staan weergegeven in Tabel 3 voor pediatrische patiënten.
Tabel 3 Doseringsaanpassingen voor myelosuppressie voor pediatrische patiënten
| Startdosering van ponatinib 45 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden:
|
Recidief bij 45 mg:
| ||
Recidief bij 30 mg:
| ||
| Startdosering van ponatinib 30 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden:
|
Recidief bij 30 mg:
| ||
Recidief bij 20 mg:
| ||
| Startdosering van ponatinib 15 mg eenmaal daags | ANC* < 1,0 x 10⁹/l of bloedplaatjes < 50 x 109/l | Eerste optreden:
|
Recidief bij 15 mg:
| ||
Recidief bij 10 mg:
| ||
| *ANC = absoluut aantal neutrofielen | ||
Arteriële occlusie en veneuze trombo-embolie
Bij een patiënt die vermoedelijk een arterieel occlusief voorval of een veneuze trombo-embolie ontwikkelt, moet de behandeling met Iclusig onmiddellijk worden onderbroken. Het besluit om de Iclusig-therapie te herstarten (zie rubriek 4.4 en 4.8), nadat het voorval is opgelost, moet worden genomen op geleide van een afweging van de voordelen en de risico’s.
Hypertensie kan bijdragen aan het risico op arteriële occlusieve voorvallen. De behandeling met Iclusig moet tijdelijk worden onderbroken als de hypertensie niet medisch onder controle wordt gehouden.
Pancreatitis
Aanbevolen aanpassingen voor bijwerkingen met betrekking tot de alvleesklier staan in Tabel 6 voor pediatrische patiënten.
Tabel 4 Doseringsaanpassingen voor pancreatitis en verhoogd lipase voor pediatrische patiënten
| Startdosering van ponatinib 45 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 45 mg:
Optreden bij 30 mg:
Optreden bij 15 mg:
| |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 45 mg:
| |
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Zet stop | |
| Startdosering van ponatinib 30 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 30 mg:
Optreden bij 20 mg:
Optreden bij 10 mg: Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 30 mg:
|
| Er moet overwogen worden om het gebruik van Iclusig te stoppen | ||
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Zet stop | |
| Startdosering van ponatinib 15 mg eenmaal daags | Pancreatitis graad 2 en/of verhoging van lipase graad 2 (> 1,5 – 2,0 x IULN of > 2,0 – 5,0 x IULN en asymptomatisch) | Zet voort met dezelfde dosering |
Graad 3 asymptomatische verhoging van lipase (> 5,0 x IULN*) | Optreden bij 15 mg:
Optreden bij 10 mg:
Optreden bij 5 mg: Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
Pancreatitis graad 3 of symptomatische verhoging van lipase graad 3 (> 2,0 – 5,0 x IULN) | Optreden bij 15 mg:
Er moet overwogen worden om het gebruik van Iclusig te stoppen | |
| Pancreatitis graad 4 of verhoging van lipase graad 4 (> 5,0 x IULN en symptomatisch) | Het gebruik van Iclusig moet worden stopgezet | |
| *IULN = ‘institution upper limit of normal’ (institutionele bovengrens van normaal) | ||
Levertoxiciteit
Het kan nodig zijn de dosis te onderbreken of de behandeling stop te zetten zoals beschreven in Tabel 5 voor pediatrische patiënten.
Tabel 5 Aanbevolen doseringsaanpassingen voor levertoxiciteit voor pediatrische patiënten
Startdosering van ponatinib 45 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 45 mg:
|
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop | |
Startdosering van ponatinib 30 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 30 mg:
Zet stop |
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop | |
Startdosering van ponatinib 15 mg eenmaal daags | Verhoging van levertransaminase > 3 × ULN* Persistente graad 2 (langer dan 7 dagen) Graad 3 of hoger | Optreden bij 15 mg:
Zet stop |
| Verhoging van ASAT of ALAT ≥ 3 × ULN op hetzelfde moment als een verhoging van bilirubine > 2 × ULN en alkalische fosfatase < 2 × ULN | Zet stop |
*ULN = ‘upper limit of normal’ (bovengrens van normaal) voor het lab
Ouderen
Van de 732 patiënten in de klinische onderzoeken PACE en OPTIC naar Iclusig waren er 191 (26%) ≥ 65 jaar oud. In vergelijking met patiënten jonger dan 65 jaar hebben oudere patiënten een hogere kans op bijwerkingen. Er is geen dosisaanpassing vereist bij patiënten van 65 jaar of ouder.
Leverfunctiestoornis
Patiënten met een leverfunctiestoornis kunnen de aanbevolen startdosis krijgen. Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Uitscheiding via de nieren is geen belangrijke eliminatieweg voor ponatinib. Iclusig is niet onderzocht bij patiënten met nierfunctiestoornis. Patiënten met een geschatte creatinineklaring van ≥ 50 ml/min zouden zonder dosisaanpassing veilig Iclusig moeten kunnen krijgen. Voorzorg wordt aanbevolen bij het toedienen van Iclusig aan patiënten met een geschatte creatinineklaring van < 50 ml/min of terminale nierziekte.
Pediatrische patiënten
De veiligheid en werkzaamheid van monotherapie met Iclusig bij kinderen jonger dan 6 jaar zijn niet vastgesteld. De veiligheid en werkzaamheid van Iclusig in combinatie met chemotherapie bij kinderen zijn niet vastgesteld (zie rubriek 5.1).
Wijze van toediening
Iclusig is voor oraal gebruik. Iclusig kan zowel met als zonder voedsel worden ingenomen. Iclusig is beschikbaar als filmomhulde tabletten en als harde capsules.
Voor dosissen die niet kunnen worden bereikt met de filmomhulde tabletten, of voor pediatrische patiënten die geen filmomhulde tabletten kunnen doorslikken, zijn de harde capsules van 5 mg beschikbaar. De harde capsules kunnen in hun geheel worden doorgeslikt, maar voor patiënten die deze niet kunnen doorslikken, kunnen deze worden geopend en kan de inhoud worden gedispergeerd in zacht voedsel (appelmoes of yoghurt) en onmiddellijk worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Belangrijke bijwerkingen
Myelosuppressie
Iclusig wordt in verband gebracht met ernstige (graad 3 of 4 volgens de Common Terminology Criteria for Adverse Events van het National Cancer Institute) trombocytopenie, neutropenie en anemie. Het merendeel van de patiënten met een verminderd trombocytenaantal (graad 3 of 4), anemie of neutropenie, ontwikkelden dit binnen de eerste 3 maanden van de behandeling. De frequentie van deze bijwerkingen is hoger bij patiënten met CML in de acceleratiefase (APCML) of CML in de blastaire fase (BPCML), of Ph+ ALL dan met CML in de chronische fase (CPCML). In de eerste 3 maanden dient om de 2 weken een volledig bloedbeeld te worden bepaald en daarna maandelijks of zoals klinisch aangewezen. Myelosuppressie was in het algemeen reversibel en werd doorgaans behandeld door tijdelijk te stoppen met Iclusig of de dosis te verlagen (zie rubriek 4.2).
Arteriële occlusie
Arteriële occlusies, met inbegrip van fataal myocardinfarct, beroerte, retinale arteriële occlusies, in sommige gevallen gepaard gaand met permanente visuele beperking of visusverlies, stenose van grote arteriële vaten van de hersenen, ernstig perifeer vaatlijden, nierarteriestenose (in verband gebracht met een verergerende, labiele of behandelingsresistente hypertensie) en de noodzaak van spoedprocedures van revascularisatie, zijn bij met Iclusig behandelde patiënten opgetreden. Patiënten met en zonder cardiovasculaire risicofactoren, onder wie patiënten van 50 jaar of jonger, ondervonden deze voorvallen. Bijwerkingen met betrekking tot arteriële occlusie waren frequenter naarmate de leeftijd hoger was en bij patiënten met een geschiedenis van ischemie, hypertensie, diabetes of hyperlipidemie.
Het risico op voorvallen van arteriële occlusie houdt waarschijnlijk verband met de dosis (zie rubriek 4.8 en 5.1).
Bijwerkingen van arteriële occlusie, waaronder ernstige bijwerkingen, kwamen voor in de klinische ontwikkeling (zie rubriek 4.8). Sommige patiënten hadden meer dan een type voorval.
Iclusig mag niet worden gebruikt bij patiënten met een geschiedenis van myocardinfarct, voorafgaande revascularisatie of beroerte, tenzij het mogelijke voordeel van behandeling zwaarder weegt dan het mogelijke risico (zie rubriek 4.2 en 4.8). Bij deze patiënten moeten ook alternatieve behandelingsmogelijkheden worden overwogen voordat behandeling met ponatinib wordt gestart.
Alvorens de behandeling met ponatinib te starten moet de cardiovasculaire status van de patiënt worden beoordeeld, met inbegrip van voorgeschiedenis en lichamelijk onderzoek, en moeten de cardiovasculaire risicofactoren actief worden behandeld. Tijdens de behandeling met ponatinib moet de cardiovasculaire status voortdurend worden gecontroleerd, en de medische en ondersteunende therapie voor aandoeningen die bijdragen tot een cardiovasculair risico moet worden geoptimaliseerd. De veiligheid van behandeling met ponatinib is niet onderzocht bij patiënten met atriale fibrillatie.
Er moet worden gecontroleerd op de mogelijke aanwezigheid van arteriële occlusie en indien er sprake is van verminderd gezichtsvermogen of wazig zicht, moet een oftalmologisch onderzoek (inclusief fundoscopie) worden uitgevoerd. De behandeling met Iclusig moet onmiddellijk worden onderbroken in geval van arteriële occlusie. Het besluit om de Iclusig-therapie te herstarten moet worden genomen op geleide van een afweging van de voordelen en de risico’s (zie rubriek 4.2 en 4.8).
Veneuze trombo-embolie
Veneuze trombo-embolische bijwerkingen, waaronder ernstige bijwerkingen, kwamen voor in de klinische ontwikkeling (zie rubriek 4.8).
Er moet worden gecontroleerd op de mogelijke aanwezigheid van trombo-embolie. De behandeling met Iclusig moet onmiddellijk worden onderbroken in geval van trombo-embolie. Het besluit om de behandeling met Iclusig te herstarten moet worden genomen op geleide van een afweging van de voordelen en de risico’s (zie rubriek 4.2 en 4.8).
Retinale veneuze occlusie die in sommige gevallen gepaard gaat met permanente visuele beperkingen of visusverlies zijn bij met Iclusig behandelde patiënten opgetreden. Indien er sprake is van verminderd gezichtsvermogen of wazig zicht, moet een oftalmologisch onderzoek (inclusief fundoscopie) worden uitgevoerd.
Hypertensie
Hypertensie kan bijdragen aan het risico op arteriële trombotische voorvallen, waaronder nierarteriestenose. Tijdens de behandeling met Iclusig moet de bloeddruk worden gecontroleerd en behandeld bij elk bezoek aan de kliniek, en de hypertensie moet worden behandeld tot normaal. De behandeling met Iclusig moet tijdelijk worden onderbroken als de hypertensie niet medisch onder controle wordt gehouden (zie rubriek 4.2).
Bij een significante verergerende, labiele of behandelingsresistente hypertensie moet de behandeling onderbroken worden en moet een controle op nierarteriestenose overwogen worden.
Tijdens de behandeling optredende hypertensie (inclusief hypertensieve crisis) kwam voor bij met Iclusig behandelde patiënten. Het is mogelijk dat patiënten een dringende klinische interventie nodig hebben voor hypertensie die geassocieerd wordt met verwardheid, hoofdpijn, pijn op de borst of kortademigheid.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met Iclusig wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Congestief hartfalen
Fataal en ernstig hartfalen of linkerventrikeldisfunctie kwam voor bij met Iclusig behandelde patiënten, waaronder voorvallen die verband hielden met voorafgaande voorvallen van vasculaire occlusie. Patiënten moeten worden gecontroleerd op klachten of symptomen die overeenkomen met hartfalen en ze moeten worden behandeld zoals klinisch aangewezen, met inbegrip van onderbreking van de behandeling met Iclusig. Stopzetting van ponatinib moet worden overwogen bij patiënten die ernstig hartfalen ontwikkelen (zie rubriek 4.2 en 4.8).
Pancreatitis en serumlipase
Iclusig wordt in verband gebracht met pancreatitis. De frequentie van pancreatitis is hoger in de eerste 2 maanden van gebruik. Controleer het serumlipase in de eerste 2 maanden om de 2 weken en daarna periodiek. Onderbreking van de behandeling of dosisverlaging kan nodig zijn. Als een verhoogde lipaseactiviteit gepaard gaat met abdominale symptomen, moet met Iclusig worden gestopt en moet de patiënt worden gecontroleerd op aanwijzingen voor pancreatitis (zie rubriek 4.2). Voorzorg wordt aanbevolen bij patiënten met een geschiedenis van pancreatitis of alcoholmisbruik. Patiënten met ernstige of zeer ernstige hypertriglyceridemie moeten op passende wijze worden behandeld om het risico op pancreatitis te verlagen.
Hepatotoxiciteit
Iclusig kan leiden tot verhoogde activiteit van ALAT, ASAT, bilirubine en alkalisch fosfatase. De meeste patiënten die een voorval van hepatotoxiciteit hebben gehad, hadden hun eerste voorval in het eerste jaar van de behandeling. Leverinsufficiëntie (met inbegrip van gevallen met een fatale afloop) is waargenomen. Leverfunctietesten dienen vóór het starten van de behandeling te worden uitgevoerd en periodiek te worden gecontroleerd, zoals klinisch aangewezen. De leverfunctie dient zorgvuldig te worden gecontroleerd wanneer ponatinib wordt gebruikt in combinatie met chemotherapeutische middelen die eveneens bekendstaan om hun associatie met leverfunctiestoornissen (zie rubriek 4.8).
Hemorragie
Ernstige hemorragie, met inbegrip van gevallen met fatale afloop, kwamen voor bij met Iclusig behandelde patiënten. De incidentie van ernstige bloedingsvoorvallen was hoger bij patiënten met AP-CML, BP-CML en Ph+ ALL. Gastro-intestinale hemorragie en subduraal hematoom waren de graad 3/4 bloedingsvoorvallen die het vaakst werden gerapporteerd. De meeste voorvallen van hemorragie, maar niet allemaal, kwamen voor bij patiënten met graad 3/4 trombocytopenie. De behandeling met Iclusig moet worden onderbroken bij ernstige of hevige hemorragie en patiënten moeten worden geëvalueerd.
Hepatitis B-reactivering
Reactivering van hepatitis B bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten Bcr-abl-tyrosinekinaseremmers hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met Iclusig, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van hepatitis B dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve hepatitis B-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met Iclusig noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Posterieure-reversibele-encefalopathiesyndroom (PRES)
Na het in de handel brengen zijn er gevallen van posterieure-reversibele-encefalopathiesyndroom (PRES) gemeld bij patiënten behandeld met Iclusig.
PRES is een neurologische aandoening die zich kan uiten in tekenen en symptomen zoals stuipen (toevallen), hoofdpijn, verminderde alertheid, gewijzigd mentaal functioneren, verlies van gezichtsvermogen en andere visuele en neurologische stoornissen.
Indien de diagnose wordt gesteld, onderbreek de behandeling met Iclusig en hervat de behandeling pas als het voorval is verdwenen en als het voordeel van de voortgezette behandeling opweegt tegen het risico op PRES.
Pediatrische patiënten:
Groeivertraging is waargenomen bij pediatrische patiënten die werden behandeld met tyrosinekinaseremmers (TKI’s) gericht tegen BCR-ABL. Gezien het plausibele mechanisme en het vermoede verband tussen TKI’s en groeivertraging, wordt nauwgezette monitoring van de groei aanbevolen bij pediatrische patiënten die met ponatinib worden behandeld.
Geneesmiddelinteracties
Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van Iclusig met matig krachtige en krachtige CYP3A-remmers, en matig krachtige en krachtige CYP3A-inductoren (zie rubriek 4.5). Nauwgezette klinische monitoring wordt aanbevolen wanneer ponatinib wordt toegediend in combinatie met substraten van P-gp of BCRP (zie rubriek 4.5).
Gelijktijdig gebruik van ponatinib met antistollingsmiddelen moet met voorzichtigheid plaatsvinden bij patiënten die een mogelijk risico lopen op bloedingsvoorvallen (zie “Myelosuppressie” en “Hemorragie”). Formele onderzoeken met ponatinib met antistollingsgeneesmiddelen zijn niet uitgevoerd.
Bij patiënten met Ph+ ALL kan bij gelijktijdige toediening van ponatinib met chemotherapie (zie rubriek 5.1) de incidentie van bijwerkingen, d.w.z. hepatotoxiciteit, myelosuppressie of andere, toenemen (zie rubriek 4.8). Het gebruik van ponatinib in combinatie met chemotherapie vereist speciale voorzorgsmaatregelen.
Verlenging van het QT-interval
De mogelijke verlenging van het QT-interval door Iclusig werd beoordeeld bij 39 leukemiepatiënten en er werd geen klinisch significante verlenging van het QT-interval waargenomen (zie rubriek 5.1). Er is echter geen grondig QT-onderzoek uitgevoerd en daarom kan een klinisch significant effect op het QT-interval niet worden uitgesloten.
Speciale patiëntengroepen
Leverfunctiestoornis
Patiënten met een leverfunctiestoornis kunnen de aanbevolen startdosis krijgen. Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.2 en 5.2).
Nierfunctiestoornis
Voorzorg wordt aanbevolen bij het toedienen van Iclusig aan patiënten met een geschatte creatinineklaring van < 50 ml/min of terminale nierziekte (zie rubriek 4.2).
Lactose
Dit geneesmiddel bevat lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet of capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Stoffen die de concentratie ponatinib in serum kunnen verhogen
CYP3A-remmers
Ponatinib wordt door CYP3A4 gemetaboliseerd.
Gelijktijdige toediening van een enkele orale dosis van 15 mg Iclusig bij gebruik van ketoconazol (400 mg dagelijks), een sterke CYP3A-remmer, leidde tot matige toenames in systemische blootstelling aan ponatinib, waarbij de AUC0-∞- en Cmax-waarden voor ponatinib respectievelijk 78% en 47% hoger waren dan wanneer alleen ponatinib werd toegediend.
Voorzichtigheid moet worden betracht en een verlaging van de startdosis van Iclusig bij volwassenen tot 30 mg moet worden overwogen bij gelijktijdig gebruik met sterke CYP3A-remmers, zoals claritromycine, indinavir, itraconazol, ketoconazol, nefazodon, nelfinavir, ritonavir, saquinavir, telitromycine, troleandomycine, voriconazol en grapefruitsap.
Voor pediatrische patiënten dient een verlaging van de startdosering te worden overwogen zoals beschreven in rubriek 4.2.
Stoffen die de concentratie ponatinib in serum kunnen verlagen
CYP3A-inductoren
Gelijktijdige toediening van een enkele dosis van 45 mg Iclusig in de aanwezigheid van rifampicine (600 mg per dag), een sterke CYP3A-inductor, leidde bij 19 gezonde vrijwilligers tot een daling van de AUC0-∞ en Cmax van ponatinib met respectievelijk 62% en 42%, in vergelijking met uitsluitend toediening van ponatinib.
Gelijktijdige toediening van sterke CYP3A4-inductoren, zoals carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid, met ponatinib moet worden vermeden, en alternatieven voor de CYP3A4-inductor moeten worden gezocht, tenzij de voordelen opwegen tegen de mogelijke risico’s op onderblootstelling aan ponatinib.
Stoffen waarvan de concentratie in het serum door ponatinib kan worden veranderd
Transportersubstraten
In vitro is ponatinib een remmer van P-gp en BCRP. Daarom is het mogelijk dat ponatinib de concentraties in het plasma van gelijktijdig toegediende substraten van P-gp (bijv. digoxine, dabigatran, colchicine, pravastatine) of BCRP (bijv. methotrexaat, rosuvastatine, sulfasalazine) verhoogt en hun therapeutische werking en bijwerkingen versterkt. Nauwlettende observatie wordt aanbevolen wanneer ponatinib tegelijk met deze geneesmiddelen wordt toegediend.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen Vrouwen die zwanger kunnen worden en met Iclusig worden behandeld, dient te worden geadviseerd tijdens de behandeling niet zwanger te worden. Mannen die met Iclusig worden behandeld, dient te worden geadviseerd tijdens de behandeling geen kind te verwekken. Tijdens de behandeling dient een effectief anticonceptiemiddel te worden gebruikt. Het is niet bekend of ponatinib een invloed heeft op de effectiviteit van systemische hormonale anticonceptiemiddelen. Een alternatieve of bijkomende anticonceptiemethode moet worden gebruikt.
Zwangerschap
Op basis van beperkte gegevens bij de mens (minder dan 50 bekende zwangerschapsuitkomsten) zijn gevallen van congenitaal megacolon (de ziekte van Hirschsprung) gemeld bij kinderen van vrouwen die tijdens het eerste trimester aan ponatinib werden blootgesteld. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Iclusig mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met ponatinib noodzakelijk maakt. Als het tijdens de zwangerschap wordt gebruikt, moet de patiënt geïnformeerd worden over het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of ponatinib in de moedermelk wordt uitgescheiden. Aan de hand van de beschikbare farmacodynamische en toxicologische gegevens kan niet worden uitgesloten dat het mogelijk in de moedermelk wordt uitgescheiden. Borstvoeding moet worden gestaakt tijdens de behandeling met Iclusig.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van ponatinib op de vruchtbaarheid bij de mens. Bij ratten heeft de behandeling met ponatinib effecten aangetoond op de vrouwelijke vruchtbaarheid, terwijl de mannelijke vruchtbaarheid niet werd aangetast (zie rubriek 5.3). De klinische relevantie van deze bevindingen voor de vruchtbaarheid bij de mens is onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Iclusig heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen zoals lethargie, duizeligheid en wazig zien zijn in verband gebracht met Iclusig. Daarom moet voorzichtigheid worden aanbevolen bij het rijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Patiënten met eerder behandelde CML of Ph+ ALL of met de T315I-mutatie (PACE-onderzoek). In het PACE fase 2-onderzoek (zie rubriek 5.1) waren de meest voorkomende ernstige bijwerkingen (tijdens de behandeling optredende frequenties) longontsteking (7,3%), pancreatitis (5,8%), buikpijn (4,7%), atriumfibrilleren (4,5%), pyrexie (4,5%), myocardinfarct (4,0%), perifere arteriële occlusieve aandoening (3,8%), anemie (3,8%), angina pectoris (3,3%), verlaagd aantal bloedplaatjes (3,1%), febriele neutropenie (2,9%), hypertensie (2,9%), coronair vaatlijden (2,7%), congestief hartfalen (2,4%), cerebrovasculair accident (2,4%), sepsis (2,4%), cellulitis (2,2%), acuut nierletsel (2,0%), urineweginfectie (2,0%) en verhoogde lipaseactiviteit (2,0%).
Ernstige bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie kwamen voor bij respectievelijk 10%, 7% en 9% van de met Iclusig behandelde patiënten (tijdens de behandeling optredende frequenties). Ernstige reacties van veneuze occlusie kwamen voor bij 5% van de patiënten (tijdens de behandeling optredende frequenties).
Bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie kwamen voor bij respectievelijk 13%, 9% en 11% van de met Iclusig behandelde patiënten (tijdens de behandeling optredende frequenties). In het algemeen kwamen bijwerkingen van arteriële occlusie voor bij 25% van de met Iclusig behandelde patiënten in het PACE fase 2-onderzoek met een minimale follow-up van 64 maanden, waarbij ernstige bijwerkingen voorkwamen bij 20% van de patiënten. Sommige patiënten hadden meer dan een type voorval.
Veneuze trombo-embolische reacties kwamen voor bij 6% van de patiënten (tijdens de behandeling optredende frequenties). De incidentie van trombo-embolievoorvallen is hoger bij patiënten met Ph+ ALL of BP-CML dan bij patiënten met AP-CML of CP-CML. Geen enkel veneus occlusief voorval was fataal.
Na een minimale follow-up van 64 maanden waren de percentages van bijwerkingen die leidden tot stopzetting 20% bij CP-CML, 11% bij AP-CML, 15% bij BP-CML en 9% bij Ph+ ALL.
Eerder behandelde CP-CML (OPTIC-onderzoek)
In het OPTIC fase 2-onderzoek (zie rubriek 5.1) traden algemene bijwerkingen van arteriële occlusie op bij 13,8% van de met Iclusig behandelde patiënten (45 mg cohort), waarvan er 2 fataal waren, en traden er ernstige bijwerkingen op bij 8,5% van de patiënten (45 mg cohort). Bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) traden op bij respectievelijk 5,3%, 4,3% en 4,3% van de met Iclusig behandelde patiënten (45 mg cohort). Van de 94 patiënten in de 45 mg cohort had 1 patiënt een veneuze trombo-embolische reactie (retinavene occlusie graad 1).
Patiënten met nieuw gediagnosticeerde Ph+ ALL (PhALLCON-onderzoek)
Myelosuppressieve voorvallen werden gemeld bij 83% van de met ponatinib behandelde patiënten in het PhALLCON-onderzoek. De meest frequent gemelde bijwerkingen waren trombocytopenie (47%), neutropenie (44%) en anemie (44%). Hepatotoxiciteit trad op bij 64% van de patiënten. In het algemeen werd een hogere incidentie waargenomen van myelosuppressie geassocieerd met chemotherapie (febriele neutropenie, pyrexie, pneumonie en sepsis), evenals perifere sensorische neuropathie en stomatitis, in vergelijking met het gebruik van ponatinib als monotherapie.
Lijsten van bijwerkingen in tabelvorm
De frequenties van bijwerkingen van Iclusig als monotherapie worden opgesomd in Tabel 6 en zijn gebaseerd op 449 CML- en Ph+ ALL-patiënten die werden blootgesteld aan ponatinib in het PACE fase 2-onderzoek en de 94 CML-patiënten die werden blootgesteld aan ponatinib (45 mg startdosis) in het OPTIC fase 2-onderzoek met een mediane follow-upduur van opvolging van 77,93 maanden.
De frequenties van bijwerkingen van Iclusig in combinatie met chemotherapie worden opgesomd in Tabel 7 en zijn gebaseerd op 163 nieuw gediagnosticeerde patiënten met Ph+ ALL die in het PhALLCON fase 3-onderzoek werden blootgesteld aan ponatinib in combinatie met chemotherapie met verminderde intensiteit, gevolgd door voortgezette behandeling met Iclusig als monotherapie. Zie rubriek 5.1 voor informatie over de belangrijkste kenmerken van de deelnemers aan de onderzoeken. Bijwerkingen worden gemeld per systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 6 Bijwerkingen waargenomen bij CML- en Ph+ ALL-patiënten of die de T315I-mutatie hebben – frequentie vermeld naar incidentie van tijdens de behandeling optredende bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectie |
| Vaak | Pneumonie Sepsis Folliculitis Cellulitis Herpes zoster | |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie Plaatjestelling verlaagd Neutrofielentelling verlaagd |
| Vaak | Pancytopenie Febriele neutropenie Wittebloedceltelling verlaagd Lymfocytentelling verlaagd Eosinofilie Neutrofielentelling verhoogd Myelosuppressie | |
| Endocriene aandoeningen | Vaak | Hypothyreoïdiea |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust Hypertriglyceridemie Hypercholesterolemie |
| Vaak | Dehydratie Vochtretentie Hypocalciëmie Hyperglykemie Hyperurikemie Hypofosfatemie Hypokaliëmie Gewicht verlaagd Hyponatriëmie Dyslipidemie Glucosetolerantie aangetast Low density lipoproteïne verhoogd Gewicht verhoogd Tumorlysissyndroom | |
| Psychische stoornissen | Zeer vaak | Insomnia |
| Vaak | Angst | |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Duizeligheid |
| Vaak | Cerebrovasculair accident Cerebrale infarcering Neuropathie perifeer Lethargie Migraine Hyperesthesie Hypo-esthesie Paresthesie Transient ischaemic attack Aangezichtszenuw afwijking Arteria carotis stenose | |
| Soms | Stenose van hersenslagader Cerebrale bloeding Intracraniale bloeding Posterieure-reversibele-encefalopathiesyndroom* | |
| Oogaandoeningen | Vaak | Gezichtsvermogen wazig Droog oog Periorbitaal oedeem Ooglidoedeem Conjunctivitis Gezichtsvermogen afgenomen Blefaritis Oogpijn Oculaire hyperemie Retinavene occlusie |
| Soms | Retinavene trombose Retina arterie occlusie |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Hartaandoeningen | Vaak | Hartfalen Myocardinfarct Hartfalen congestief Kransslagaderaandoening Angina pectoris Pericardeffusie Atriale fibrillatie Ejectiefractie verlaagd Acuut coronairsyndroom Atriale flutter Bradycardie Hartkloppingen Tachycardie Linkerventrikeldisfunctie Linkerventrikelhypertrofie Sinusbradycardie N-terminal prohormoon breinnatriuretisch peptide verhoogd Angina instabiel Myocardischemie Supraventriculaire extrasystolen Ventriculaire extrasystolen Elektrocardiogram QT verlengd Hartfalen chronisch Breinnatriuretisch peptide verhoogd |
| Soms | Hart ongemak Ischemische cardiomyopathie Kransslagaderspasme | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Vaak | Perifere arteriële occlusieve ziekte Perifere ischemie Perifere arterie stenose Intermitterende claudicatio Diepe veneuze trombose Opvlieger Overmatig blozen Hypertensieve crisis | |
| Soms | Slechte perifere circulatie Miltinfarct Veneuze embolie Veneuze trombose Nierarteriestenose | |
| Niet bekend | Aneurysmata Arteriae dissecantia | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu Hoesten |
| Vaak | Longembolie Pleurale effusie Epistaxis Dysfonie Pulmonale hypertensie Orofaryngeale pijn Productieve hoest |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Maagdarmstelselaandoeningen | Zeer vaak | Buikpijn Diarree Braken Constipatie Nausea Lipase verhoogd |
| Vaak | Pancreatitis Bloed amylase verhoogd Gastro-oesofageale refluxziekte Stomatitis Dyspepsie Abdominale distensie Abdominaal ongemak Droge mond Maagbloeding Gastritis Orofaryngeale pijn Maagulcus Gingiva-bloeding | |
| Lever- en galaandoeningen | Zeer vaak | Alanine-aminotransferase verhoogd Aspartaataminotransferase verhoogd Transaminasen verhoogd Hepatotoxiciteit |
| Vaak | Bloed bilirubine verhoogd Bloed alkalische fosfatase verhoogd Gamma glutamyltransferase verhoogd Hypertransaminasemie | |
| Soms | Leverfalen Geelzucht |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Huid- en onderhuidaandoeningen | Zeer vaak | Rash Droge huid Pruritus |
| Vaak | Rash pruritus Exfoliatieve uitslag Erytheem Alopecia Huidexfoliatie Nachtzweet Hyperhidrose Petechie Ecchymose Pijn aan de huid Exfoliatieve dermatitis Hyperkeratose Hyperpigmentatie van de huid Acne Acneïforme dermatitis Eczeem Keratosis pilaris Rash maculair Rash maculo-papulair Kneuzing Pityriasis rubra pilaris Rash erythemateus Pustuleuze rash Panniculitis (inclusief erythema nodosum) Dermatitis Rash papulair Erythema multiforme Dermatitis allergisch Huidpapilloom Dermatitis psoriasiformis | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Botpijn Artralgie Myalgie Pijn in de extremiteit Rugpijn Spierspasmen |
| Vaak | Skeletspierstelselpijn Nekpijn Skeletspierstelsel borstpijn Borstkaspijn Spierzwakte Skeletspierstijfheid Spinale pijn Tendinitis | |
Nier- en urinewegaandoeningen | Vaak | Proteïnurie |
| Voortplantingsstelsel- en borstaandoeningen | Vaak | Erectiele disfunctie Amenorroe |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid Asthenie Oedeem perifeer Pyrexie Pijn |
| Vaak | Koude rillingen Influenza-achtige ziekte Niet-hartgerelateerde borstpijn Gezwel Gezichtsoedeem | |
| Onderzoeken | Vaak | C-reactief proteïne verhoogd Hypoalbuminemie |
* Spontane meldingen vanuit postmarketingervaring
a hypothyreoïdie omvat hypothyreoïdie en primaire hypothyreoïdie
Tabel 7 Bijwerkingen waargenomen bij nieuw gediagnosticeerde Ph+ ALL-patiënten in het
PhALLCON-onderzoek – frequentie vermeld naar incidentie van tijdens de behandeling optredende bijwerkingen
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Infecties en parasitaire aandoeningen | Vaak | Pneumonie Conjunctivitis Sepsis Septische shock Neutropene infectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie Anemie Neutropenie Febriele neutropenie Leukopenie Leukocytose |
| Vaak | Myelosuppressie Lymfopenie Cytopenie Agranulocytose | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hypokaliëmie Hyperglykemie Hypocalciëmie Hypofosfatemie Hyperurikemie |
| Vaak | Verminderde eetlust Hypertriglyceridemie Hyponatriëmie Hypoalbuminemie Hypercholesterolemie Dyslipidemie Vochtretentie | |
| Psychische stoornissen | Zeer vaak | Insomnia |
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Neuropathie perifeer Paresthesie Perifere sensorische neuropathie Duizeligheid |
| Vaak | Hypo-esthesie | |
| Oogaandoeningen | Vaak | Conjunctiva hemorragie |
| Soms | Retinavene occlusie | |
| Hartaandoeningen | Vaak | Tachycardie Hartkloppingen Pericardeffusie Atriale fibrillatie Sinusbradycardie Angina pectoris |
| Soms | Hartfalen Acuut myocardinfarct Hartfalen congestief | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Vaak | Diepe veneuze trombose Oppervlakkige aderen trombose Embolie | |
| Soms | Perifere arteriële occlusieve ziekte Perifere koude Trombose | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten |
| Vaak | Dyspneu Orofaryngeale pijn Pleurale effusie Dysfonie Longembolie | |
| Maagdarmstelselaandoeningen | Zeer vaak | Constipatie Nausea Braken Stomatitis Diarree Buikpijn Bovenbuikpijn |
| Vaak | Dyspepsie Abdominale distensie Abdominaal ongemak Pancreatitis Gastritis Pancreatitis acuut | |
| Soms | Mondbloeding | |
| Lever- en galaandoeningen | Vaak | Hepatotoxiciteit Hyperbilirubinemie Hypertransaminasemie Hepatitis toxisch |
| Soms | Geneesmiddelgeïnduceerd leverletsel |
| Systeem/orgaanklasse | Frequentie | Ponatinib in combinatie met chemotherapie met verminderde intensiteit Bijwerkingen |
| Lever- en galwegaandoening Leverletsel | ||
Huid- en onderhuidaandoeningen | Zeer vaak | Rash Droge huid |
| Vaak | Pruritus Alopecia Rash maculo-papulair | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn Pijn in de extremiteit Artralgie Myalgie |
| Vaak | Botpijn Nekpijn Spierspasmen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Pyrexie Vermoeidheid Asthenie Oedeem perifeer |
| Vaak | Borstkaspijn Pijn | |
| Onderzoeken | Zeer vaak | Alanine-aminotransferase verhoogd Lipase verhoogd Aspartaataminotransferase verhoogd Gamma-glutamyltransferase verhoogd Bloed lactaatdehydrogenase verhoogd Amylase verhoogd |
| Vaak | Bloed alkalische fosfatase verhoogd Bloed creatinine verhoogd Bloed fibrinogeen verlaagd C-reactief proteïne verhoogd Neutrofielentelling verhoogd Eiwit totaal verlaagd Bloedplaatjestelling verhoogd Breinnatriuretisch peptide verhoogd Troponine I verhoogd | |
| Soms | Ejectiefractie verlaagd | |
| Letsels, intoxicaties en verrichtingscomplicaties | Soms | Subduraal hematoom |
Beschrijving van geselecteerde bijwerkingen
Vasculaire occlusie (zie rubriek 4.2 en 4.4)
Bij met Iclusig behandelde patiënten is ernstige vasculaire occlusie opgetreden, met inbegrip van cardiovasculaire, cerebrovasculaire en perifere vasculaire voorvallen en veneuze trombotische voorvallen. Patiënten met en zonder cardiovasculaire risicofactoren, onder wie patiënten van 50 jaar of jonger, ondervonden deze voorvallen. Bijwerkingen met betrekking tot arteriële occlusie waren frequenter naarmate de leeftijd hoger was en bij patiënten met een geschiedenis van ischemie, hypertensie, diabetes of hyperlipidemie.
In het PACE fase 2-onderzoek (zie rubriek 5.1) met een minimale follow-up van 64 maanden traden bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 13%, 9% en 11% van de met Iclusig behandelde patiënten. Over het algemeen traden arteriële occlusieve bijwerkingen op bij 25% van de met Iclusig behandelde patiënten in het PACE fase 2-onderzoek, waarbij ernstige bijwerkingen optraden bij 20% van de patiënten. Sommige patiënten hadden meer dan een type voorval. De mediane tijd tot het eerste optreden van de cardiovasculaire, cerebrovasculaire en perifere vasculaire arteriële occlusieve voorvallen was respectievelijk 351, 611 en 605 dagen in het PACE-onderzoek. Veneuze trombo-embolische voorvallen (tijdens de behandeling optredende frequenties) traden op bij 6% van de patiënten.
In het OPTIC fase 2-onderzoek (zie rubriek 5.1) met een mediane follow-up van 77,9 maanden, traden bijwerkingen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 5,3%, 4,3%, en 4,3% van de met Iclusig behandelde patiënten (45 mg cohort). Over het algemeen traden bijwerkingen van arteriële occlusie op bij 13,8% van de met Iclusig behandelde patiënten (45 mg cohort) waarbij ernstige bijwerkingen optraden bij 8,5% van de patiënten (45 mg cohort). De mediane tijd tot het eerste optreden van de cardiovasculaire, cerebrovasculaire en perifere vasculaire bijwerkingen van arteriële occlusie was respectievelijk 473, 356 en 108 dagen in het OPTIC-onderzoek. Van de 94 patiënten in het OPTIC-onderzoek (45 mg cohort) had 1 patiënt een veneuze trombo-embolische reactie.
In het PhALLCON fase 3-onderzoek (zie rubriek 5.1), met een mediane follow-upduur van 20,43 maanden, traden voorvallen van arteriële cardiovasculaire, cerebrovasculaire en perifere vasculaire occlusie (tijdens de behandeling optredende frequenties) op bij respectievelijk 1,2%, 0,6% en 0,6% van de met ponatimib behandelde patiënten in combinatie met chemotherapie. Veneuze trombo-embolische voorvallen traden op bij 12% van de patiënten die in PhALLCON ponatinib in combinatie met chemotherapie ontvingen.
Myelosuppressie
In het PACE-onderzoek werd myelosuppressie in alle patiëntengroepen vaak gerapporteerd. De frequentie van graad 3 of 4 trombocytopenie, neutropenie en anemie was hoger bij patiënten met AP-CML en BP-CML/Ph+ ALL dan bij patiënten met CP-CML (zie Tabel 8). Myelosuppressie werd gemeld bij patiënten met normale laboratoriumwaarden bij de uitgangssituatie, evenals bij patiënten met reeds bestaande laboratoriumafwijkingen.
Stopzetting wegens myelosuppressie was zeldzaam (trombocytopenie 4%, neutropenie en anemie elk < 1%).
Myelosuppressieve voorvallen werden gemeld bij 83% van de met ponatinib behandelde patiënten in PhALLCON, bij 63% van de met ponatinib behandelde patiënten in OPTIC (45 mg cohort) en bij 60% van de met ponatinib behandelde patiënten in PACE.
Hepatotoxiciteit
Hepatotoxische voorvallen traden op bij 64% van de patiënten die in PhALLCON ponatinib in combinatie met chemotherapie ontvingen, bij 28% van de met ponatinib behandelde patiënten in OPTIC (45 mg cohort) en bij 30% van de met ponatinib behandelde patiënten in PACE (zie rubriek 4.4).
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Ernstige huidreacties
Ernstige huidreacties (zoals Stevens-Johnson-syndroom) zijn gemeld in verband met bepaalde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). Patiënten moet erop gewezen worden dat ze verdachte huidreacties onmiddellijk moeten melden, zeker als ze gepaard gaan met blaarvorming, afschilferende huid, slijmvorming of systemische symptomen.
Tabel 8 Incidentie van klinisch relevante graad 3/4* laboratoriumafwijkingen bij ≥ 2% van de patiënten in alle ziektegroepen van het fase 2-onderzoek (N = 449): minimale follow-up van 64 maanden voor alle huidige patiënten
| Laboratoriumtest | Alle patiënten (N = 449) (%) | CP-CML (N = 270) (%) | AP-CML (N = 85) (%) | BP-CML/Ph+ ALL (N = 94) (%) |
| Hematologie | ||||
| Trombocytopenie (verlaagd aantal bloedplaatjes) | 40 | 35 | 49 | 46 |
| Neutropenie (verlaagde ANC) | 34 | 23 | 52 | 52 |
| Leukopenie (verlaagd aantal WBC) | 25 | 12 | 37 | 53 |
| Anemie (verlaagd Hgb) | 20 | 8 | 31 | 46 |
| Lymfopenie | 17 | 10 | 25 | 28 |
| Biochemie | ||||
| Verhoogde lipaseactiviteit | 14 | 14 | 13 | 14 |
| Verlaagd fosforgehalte | 10 | 10 | 13 | 9 |
| Verhoogd glucosegehalte | 7 | 8 | 13 | 1 |
| Verhoogde ALAT-activiteit | 6 | 4 | 8 | 7 |
| Verhoogd natriumgehalte | 5 | 6 | 6 | 2 |
| Verhoogde ASAT-activiteit | 4 | 3 | 5 | 3 |
| Verhoogde amylaseactiviteit | 4 | 4 | 4 | 3 |
| Verlaagd kaliumgehalte | 2 | < 1 | 6 | 2 |
| Verhoogd kaliumgehalte | 2 | 2 | 1 | 3 |
| Verhoogde activiteit alkalisch fosfatase | 2 | 2 | 4 | 2 |
| Bilirubinegehalte | 1 | < 1 | 2 | 1 |
| Verlaagd calciumgehalte | 1 | < 1 | 2 | 1 |
ALAT = alanineaminotransferase, ANC = absoluut aantal neutrofielen, ASAT = aspartaataminotransferase, Hgb = hemoglobine, WBC = witte bloedcellen. *Gerapporteerd volgens de Common Terminology Criteria for Adverse Events, versie 4.0, van het National Cancer Institute. | ||||
Pediatrische patiënten
De veiligheid van monotherapie met ponatinib bij pediatrische patiënten werd geëvalueerd in een open-label fase 1/2-studie met één behandelingsarm, waaraan 61 pediatrische deelnemers (≥ 1 tot < 18 jaar oud) met recidiverende of refractaire leukemieën, lymfomen of solide tumoren deelnamen (zie rubriek 5.1). Het waargenomen veiligheidsprofiel van monotherapie met ponatinib bij pediatrische patiënten was over het algemeen consistent met het veiligheidsprofiel dat bij volwassenen werd vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken zijn incidentele meldingen gedaan van onbedoelde overdosering met Iclusig. Enkelvoudige doses van 165 mg en naar schatting 540 mg bij twee patiënten leidden niet tot klinisch significante bijwerkingen. Meerdere doses van 90 mg per dag gedurende 12 dagen bij een patiënt leidde tot longontsteking, systemische ontstekingsreactie, atriumfibrilleren en asymptomatische, matig ernstige pericardiale effusie. De behandeling werd onderbroken, de bijwerkingen werden opgelost en Iclusig werd hervat met 45 mg eenmaal daags. In het geval van een overdosering met Iclusig dient de patiënt te worden geobserveerd en passende ondersteunende behandeling te krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EA05
Werkingsmechanisme
Ponatinib is een krachtige pan-BCR-ABL-remmer met structuurelementen, zoals een drievoudige koolstof-koolstofbinding, die hoge bindingsaffiniteit met natief BCR-ABL en mutante vormen van het ABL-kinase mogelijk maken.
Farmacodynamische effecten
Ponatinib remt de tyrosinekinaseactiviteit van ABL en T315I-gemuteerd ABL met IC50-waarden van respectievelijk 0,4 en 2,0 nM. In celassays doorbrak ponatinib de door mutaties in het BCR-ABL-kinasedomein gemedieerde resistentie voor imatinib, dasatinib en nilotinib. In preklinische mutageneseonderzoeken werd vastgesteld dat een ponatinibconcentratie van 40 nM voldoende is om de levensvatbaarheid van cellen die alle geteste BCR-ABL-mutanten tot expressie brengen, te remmen met > 50% (waaronder T315I) en het verschijnen van mutante klonen te onderdrukken. In een celassay met versnelde mutagenese werd geen mutatie in BCR-ABL gedetecteerd die resistentie tegen 40 nM ponatinib kon geven.
Ponatinib veroorzaakte krimp van tumoren en langere overleving bij muizen met tumoren die natief of T315I-gemuteerd BCR-ABL tot expressie brachten.
Bij doses van 30 mg of hoger zijn de dalconcentraties van ponatinib in het plasma bij steady state doorgaans hoger dan 21 ng/ml (40 nM). Bij doses van 15 mg of hoger vertoonden 32 van de 34 patiënten (94%) een ≥ 50% afname van CRK-achtige (CRK-like, CRKL) fosforylering, een biologische marker voor BCR-ABL-remming, in perifere mononucleaire bloedcellen.
Ponatinib remt de activiteit van andere klinisch relevante kinasen met IC50-waarden lager dan 20 nM en heeft cellulaire activiteit aangetoond tegen RET, FLT3 en KIT, en leden van de kinasefamilies FGFR, PDGFR en VEGFR.
Elektrofysiologie van het hart
Het vermogen van Iclusig om het QT-interval te verlengen, werd beoordeeld bij 39 patiënten met leukemie die 30 mg, 45 mg of 60 mg Iclusig eenmaal daags kregen. Bij de uitgangssituatie en bij steady state werden seriële ECG’s in triplo opgenomen om het effect van ponatinib op QT intervallen te beoordelen. In dit onderzoek werden geen klinisch significante veranderingen in het gemiddelde QTc interval (d.w.z. > 20 ms) ten opzichte van de uitgangssituatie waargenomen. Bovendien vertonen de farmacokinetisch-farmacodynamische modellen geen verband tussen blootstelling en effect, met een gemiddelde QTcF-verandering van -6,4 ms (bovenste betrouwbaarheidsinterval -0,9 ms) bij Cmax voor de groep die 60 mg kreeg.
Klinische werkzaamheid en veiligheid
Patiënten met CML en Ph+ ALL die eerder zijn behandeld met andere tyrosinekinaseremmers (TKI’s) of die de T315I-mutatie hebben.
PACE-onderzoek
De veiligheid en werkzaamheid van Iclusig bij CML- en Ph+ ALL-patiënten die resistent of intolerant waren voor eerdere therapie met tyrosinekinaseremmers (TKI), werden beoordeeld in een open-label, internationaal, multicentrisch onderzoek met enkele behandelingsgroep. Alle patiënten kregen eenmaal daags 45 mg Iclusig toegediend met de mogelijkheid tot dosisverlaging, en onderbreking gevolgd door hervatting van de toediening en weer verhoging van de dosis. Patiënten werden toegewezen aan een van zes cohorten op basis van ziektefase (CP-CML, AP-CML of BP-CML/Ph+ ALL), resistentie of intolerantie (R/I) voor dasatinib of nilotinib en de aanwezigheid van de T315I-mutatie.
Resistentie in het geval van CP-CML werd gedefinieerd als het niet bereiken van een complete hematologische respons (na 3 maanden), een kleine cytogenetische respons (na 6 maanden), of een majeure cytogenetische respons (na 12 maanden) tijdens behandeling met dasatinib of nilotinib. CP-CML-patiënten die een verlies van respons vertoonden of de ontwikkeling van een mutatie in het kinasedomein zonder complete cytogenetische respons of progressie naar AP-CML of BP-CML op enig moment tijdens behandeling met dasatinib of nilotinib, werden ook als resistent beschouwd. Resistentie in het geval van AP-CML en BP-CML/Ph+ ALL werd gedefinieerd als het niet bereiken van majeure hematologische respons (AP-CML na 3 maanden, BP-CML/Ph+ ALL na 1 maand), een verlies van majeure hematologische respons (op enig moment), of de ontwikkeling van een mutatie in het kinasedomein zonder een majeure hematologische respons tijdens behandeling met dasatinib of nilotinib.
Intolerantie werd gedefinieerd als de stopzetting van dasatinib of nilotinib wegens toxiciteit ondanks optimale behandeling daarvan, zonder complete cytogenetische respons voor CP-CML-patiënten of majeure hematologische respons voor AP-CML-, BP-CML- of Ph+ ALL-patiënten.
Het primaire werkzaamheidseindpunt bij CP-CML was majeure cytogenetische respons (MCyR), inclusief complete en partiële cytogenetische respons (CCyR en PCyR) na 12 maanden. De secundaire werkzaamheidseindpunten bij CP-CML waren complete hematologische respons (CHR) en majeure moleculaire respons (MMR).
Het primaire werkzaamheidseindpunt bij AP-CML en BP-CML/Ph+ ALL was majeure hematologische respons (MaHR), gedefinieerd als een complete hematologische respons (CHR) of geen aanwijzingen voor leukemie (NEL). De secundaire werkzaamheidseindpunten bij AP-CML en BP-CML/Ph+ ALL waren MCyR en MMR.
Voor alle patiënten waren bijkomende secundaire werkzaamheidseindpunten onder meer: bevestigde MCyR, tijd tot respons, duur van respons, progressievrije overleving en totale overleving. Er werden ook post-hoc analyses uitgevoerd voor de evaluatie van het verband tussen cytogenetische (MCyR) en moleculaire (MMR) respons op korte termijn met de resultaten van PFS en OS op de langere termijn, alsook het behoud van de respons (MCyR en MMR) na dosisverlagingen, en PFS en OS aan de hand van arteriële occlusieve voorvallen.
Bij dit onderzoek werden 449 patiënten geïncludeerd, van wie er 444 in aanmerking kwamen voor analyse: 267 CP-CML-patiënten (R/I-cohort: n = 203, T315I-cohort: n = 64), 83 AP-CML-patiënten (R/I-cohort: n = 65, T315I-cohort: n = 18), 62 BP-CML (R/I-cohort: n = 38, T315I-cohort: n = 24) en 32 Ph+ ALL-patiënten (R/I-cohort: n = 10, T315I-cohort: n = 22). Een eerdere MCyR of beter (MCyR, MMR of CMR) op dasatinib of nilotinib werd bereikt bij slechts 26% van de patiënten met CP-CML, en een voorafgaande MaHR of beter (MaHR, MCyR, MMR of CMR) werd bereikt bij respectievelijk slechts 21% en 24% van de AP-CML- en BP-CML/Ph+ ALL-patiënten. Demografische kenmerken bij de baseline staan hieronder in Tabel 9 beschreven.
Tabel 9 Demografische gegevens en ziektekenmerken voor het PACE-onderzoek
| Kenmerken van patiënt bij aanvang | Totale veiligheidspopulatie N = 449 |
| Leeftijd | |
| Mediaan, jaren (bereik) | 59 (18 - 94) |
| Geslacht, n (%) | |
| Man | 238 (53%) |
| Ras, n (%) | |
| Aziatisch | 59 (13%) |
| Zwart/Afro-Amerikaan | 25 (6%) |
| Blank | 352 (78%) |
| Anders | 13 (3%) |
| ECOG Performance Status, n (%) | |
| ECOG = 0 of 1 | 414 (92%) |
| Ziektegeschiedenis | |
| Mediane tijd van diagnose tot eerste dosis, jaren (bereik) | 6,09 (0,33 - 28,47) |
| Resistent voor eerdere TKI-therapiea*, n (%) | 374 (88%) |
| Eerdere TKI-therapie – aantal behandelingen, n (%) | |
| 1 | 32 (7%) |
| 2 | 155 (35%) |
| ≥ 3 | 262 (58%) |
| BCR-ABL-mutatie waargenomen bij aanvang, n (%)b | |
| Geen | 198 (44%) |
| 1 | 192 (43%) |
| ≥ 2 | 54 (12%) |
| Comorbiditeiten | |
| Hypertensie | 159 (35%) |
| Diabetes | 57 (13%) |
| Hypercholesterolemie | 100 (22%) |
| Voorgeschiedenis van ischemische hartaandoening | 67 (15%) |
a * van de 427 patiënten die eerdere TKI-therapie met dasatinib of nilotinib meldden b van de patiënten met een of meer BCR ABL-kinasedomeinmutaties gedetecteerd bij baseline werden 37 unieke mutaties gedetecteerd. | |
In totaal had 55% van de patiënten een of meer BCR-ABL-kinasedomeinmutaties bij aanvang. De vaakst voorkomende waren: T315I (29%), F317L (8%), F255K (4%) en E359V (4%). Bij 67% van de CP-CML-patiënten in het R/I-cohort werden geen mutaties waargenomen bij aanvang van het onderzoek.
De werkzaamheidsresultaten staan in tabel 10, 11 en 12 weergegeven.
Tabel 10 Werkzaamheid van Iclusig bij resistente of intolerante patiënten met CML in de chronische fase
| Totaal (N = 267) | Resistent of intolerant | ||
R/I- cohort (N = 203) | T315I- cohort (N = 64) | ||
| Cytogenetische respons | |||
Uitgebreid (MCyR) a % (95% BI) | 55% (49-62) | 51% (44-58) | 70% (58-81) |
Compleet (CCyR) % (95% BI) | 46% (40-52) | 40% (33-47) | 66% (53-77) |
Majeure moleculaire responsb % (95% BI) | 40% (35-47) | 35% (28-42) | 58% (45-70) |
a Primair eindpunt voor CP-CML-cohorten was MCyR, waartoe zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons werden gerekend. b Gemeten in perifeer bloed. Gedefinieerd als een verhouding ≤ 0,1% van BCR-ABL- tot ABL-transcripten op de Internationale Schaal (IS) (d.w.z. ≤ 0,1% BCR-ABLIS; patiënten moeten het b2a2/b3a2- (p210-)transcript hebben) in perifeer bloed, gemeten door middel van kwantitatieve reverse-transcriptase-polymerasekettingreactie (qRT-PCR). ”Cut-off” datum database 6 februari 2017 | |||
CP-CML-patiënten die minder eerdere TKI’s hadden gekregen, bereikten een hogere cytogenetische, hematologische en moleculaire respons. Van de CP-CML-patiënten die eerder met een, twee, drie of vier TKI’s waren behandeld, bereikte respectievelijk 75% (12/16), 68% (66/97), 44% (63/142) en 58% (7/12) een MCyR tijdens behandeling met Iclusig. De mediane dosisintensiteit was 28 mg/dag of 63% van de verwachte dosis van 45 mg.
Van de CP-CML-patiënten zonder waargenomen mutatie bij aanvang bereikte 49% (66/136) een MCyR.
Voor elke BCR-ABL-mutatie die bij meer dan een CP-CML-patiënt bij aanvang werd waargenomen, werd na behandeling met Iclusig een MCyR bereikt.
Bij CP-CML-patiënten die MCyR bereikten, was de mediane tijd tot MCyR 2,8 maanden (bereik: 1,6 tot 11,3 maanden) en bij patiënten die MMR bereikten, was de mediane tijd tot MMR 5,5 maanden (bereik: 1,8 tot 55,5 maanden). Ten tijde van geüpdatete rapportage met een minimale follow-up van 64 maanden voor alle huidige patiënten, was de mediane duur van MCyR en MMR nog niet bereikt. Op basis van Kaplan-Meier-schattingen wordt verwacht dat 82% (95% BI: [74%–88%]) van de CP-CML-patiënten (mediane behandelingsduur: 32,2 maanden) die een MCyR bereikten deze respons bij 48 maanden behouden en 61% (95% BI: [51%-70%]) van de CP-CML-patiënten die een MMR bereikten deze respons bij 36 maanden behouden. De waarschijnlijkheid dat alle patiënten met CP-CML MCyR en MMR behouden, veranderde niet verder toen de analyse werd verlengd tot 5 jaar.
Met een minimale follow-up van 64 maanden transformeerde de aandoening bij 3,4% (9/267) van de CP-CML-patiënten naar AP-CML of BP-CML.
Voor CP-CML-patiënten in het algemeen (N = 267), evenals voor CP-CML R/I-cohort A-patiënten (N = 203) en T315I-cohort B-patiënten (N = 64), is de mediane OS nog niet bereikt. Voor het geheel van de CP-CML-ziektegroep wordt de waarschijnlijkheid van overleving na 2, 3, 4 en 5 jaar geschat op respectievelijk 86,0%, 81,2%, 76,9% en 73,3%, zoals weergegeven in figuur 1.
Figuur 1 Kaplan-Meier-schattingen voor totale overleving in de CP-CML-populatie (Behandelde Populatie)
CP-CML-patiënten die in het eerste jaar van de behandeling een MCyR- of MMR-respons bereikten, vertoonden een statistisch significante verbetering van progressievrije (PFS) en totale overleving (OS) in vergelijking met de patiënten die deze therapiemijlpalen niet bereikten. Een MCyR op 3 maanden correleerde sterk en statistisch significant met PFS en OS (respectievelijk p < 0,0001 en p = 0,0006). Statistische significantie werd bereikt in de correlatie van PFS en OS met een MCyR op 12 maanden (respectievelijk p < 0,0001 en p = 0,0012).
Tabel 11 Werkzaamheid van Iclusig bij resistente of intolerante CML-patiënten in de gevorderde fase
| CML in acceleratiefase | CML in blastaire fase | |||||
| Totaal (N = 83) | Resistent of intolerant | Totaal (N = 62) | Resistent of intolerant | |||
| R/I- cohort (N = 65) | T315I- cohort (N = 18) | R/I- cohort (N = 38) | T315I- cohort (N = 24) | |||
| Percentage hematologische respons | ||||||
Uitgebreida (MaHR) % (95% BI) | 57% (45-68) | 57% (44-69) | 56% (31-79) | 31% (20-44) | 32% (18-49) | 29% (13-51) |
Compleetb (CHR) % (95% BI) | 51% (39-62) | 49% (37-62) | 56% (31-79) | 21% (12-33) | 24% (11-40) | 17% (5-37) |
Majeure cytogenetische responsc % (95% BI) | 39% (28-50) | 34% (23-47) | 56% (31-79) | 23% (13-35) | 18% (8-34) | 29% (13-51) |
a Primair eindpunt voor AP-CML- en BP-CML/Ph+ ALL-cohorten was MaHR, waartoe complete hematologische respons en geen aanwijzingen voor leukemie werden gerekend. b CHR: WBC ≤ institutioneel ULN, ANC ≥ 1.000/mm3, bloedplaatjes ≥ 100.000/mm3, geen blasten of promyelocyten in perifeer bloed, beenmergblasten ≤ 5%, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen < 5% in perifeer bloed, geen extramedullaire betrokkenheid (waaronder geen hepatomegalie of splenomegalie). c Tot MCyR wordt zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons gerekend. “Cut-off” datum database 6 februari 2017 | ||||||
De mediane dosisintensiteit was 32 mg/dag bij de AP-CML-patiënten.
Tabel 12 Werkzaamheid van Iclusig bij resistente of intolerante Ph+ ALL-patiënten
| Totaal (N = 32) | Resistent of intolerant | ||
| R/I- cohort (N = 10) | T315I- cohort (N = 22) | ||
| Percentage hematologische respons | |||
Uitgebreida (MaHR) % (95% BI) | 41% (24-59) | 50% (19-81) | 36% (17-59) |
Volledigb (CHR) % (95% BI) | 34% (19-53) | 40% (12-74) | 32% (14-55) |
Majeure cytogenetische responsc % (95% BI) | 47% (29-65) | 60% (26-88) | 41% (21-64) |
a Primair eindpunt voor AP-CML- en BP-CML/Ph+ ALL-cohorten was MaHR, waartoe complete hematologische respons en geen aanwijzingen voor leukemie werden gerekend. b CHR: WBC ≤ institutioneel ULN, ANC ≥ 1.000/mm3, bloedplaatjes ≥ 100.000/mm3, geen blasten of promyelocyten in perifeer bloed, beenmergblasten ≤ 5%, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen < 5% in perifeer bloed, geen extramedullaire betrokkenheid (waaronder geen hepatomegalie of splenomegalie). c Tot MCyR wordt zowel complete (geen waarneembare Ph+-cellen) als partiële (1% tot 35% Ph+-cellen) cytogenetische respons gerekend. ”Cut-off” datum database 6 februari 2017 | |||
De mediane dosisintensiteit was 44 mg/dag bij de BP-CML/Ph+ ALL-patiënten.
De mediane tijd tot MaHR was bij patiënten met AP-CML, BP-CML en Ph+ ALL respectievelijk 0,7 maanden (bereik: 0,4 tot 5,8 maanden), 1,0 maand (bereik: 0,4 tot 3,7 maanden) en 0,7 maanden (bereik: 0,4 tot 5,5 maanden). Ten tijde van geüpdatete rapportage met een minimale follow-up van 64 maanden voor alle huidige patiënten werd de mediane duur van MaHR voor AP-CML- (mediane behandelingsduur: 19,4 maanden), BP-CML- (mediane behandelingsduur: 2,9 maanden) en Ph+ ALL-patiënten (mediane behandelingsduur: 2,7 maanden) geschat op respectievelijk 12,9 maanden (bereik: 1,2 tot 68,4 maanden), 6,0 maanden (bereik: 1,8 tot 59,6 maanden) en 3,2 maanden (bereik: 1,8 tot 12,8 maanden).
Voor alle patiënten in het PACE fase 2-onderzoek wees het verband tussen dosisintensiteit en veiligheid erop dat er significante stijgingen zijn van bijwerkingen graad ≥ 3 (hartfalen, arteriële trombose, hypertensie, trombocytopenie, pancreatitis, neutropenie, huiduitslag, verhoging van ALAT, verhoging van ASAT, verhoging van lipase, myelosuppressie, atralgie) over het dosisbereik van 15 tot 45 mg eenmaal daags.
Conclusie van de analyse van het verband tussen dosisintensiteit en veiligheid in het PACE fase 2-onderzoek was dat na aanpassing voor covariabelen de algemene dosisintensiteit in significante mate samenhangt met een verhoogd risico op arteriële occlusie, met een odds ratio van ongeveer 1,6 voor elke stijging met 15 mg. Bovendien doen resultaten van logistische regressieanalyses van gegevens van patiënten in het fase 1-onderzoek vermoeden dat er een verband bestaat tussen systemische blootstelling (AUC) en het optreden van voorvallen van arteriële trombose. Bijgevolg wordt verwacht dat een verlaging van de dosis het risico op voorvallen van vasculaire occlusie verlaagt, hoewel de analyse deed vermoeden dat er een “carry over” effect van hogere doses kan bestaan, zodanig dat het verscheidene maanden kan duren voordat een dosisverlaging zich uit in een verlaging van het risico. Andere covariabelen die in deze analyse een statistisch significant verband aantonen met het optreden van voorvallen van vasculaire occlusie zijn medische voorgeschiedenis van ischemie en leeftijd.
Dosisverlaging bij CP-CML-patiënten
In het PACE fase 2-onderzoek werden dosisverlagingen aanbevolen na bijwerkingen. Nieuwe aanbevelingen werden geïntroduceerd voor prospectieve dosisverlaging bij alle CP-CML-patiënten die geen bijwerkingen vertoonden met als doel het risico op voorvallen van vasculaire occlusie te verlagen.
Met een minimale follow-up van 48 maanden en ongeveer 2 jaar na de aanbeveling voor prospectieve dosisverlaging waren nog 110 CP-CML-patiënten in behandeling. Een meerderheid van deze patiënten (82/110 patiënten; 75%) ontvingen naar verluidt 15 mg bij de laatste dosis, terwijl 24/110 patiënten (22%) 30 mg ontvingen en 4/110 (4%) 45 mg ontvingen. Op het ogenblik dat er gestart werd met de afsluiting van de studie (minimale follow-up van 64 maanden en meer dan 3 jaar na de aanbeveling voor een mogelijke verlaging van de dosis) waren 99 CP-CML-patiënten in behandeling en 77 (78%) van deze patiënten kregen 15 mg als hun laatste dosis in de studie.
Veiligheid
In het PACE fase 2-onderzoek bereikten 86 CP-CML-patiënten MCyR bij een dosis van 45 mg, 45 CP-CML-patiënten bereikten MCyR na een dosisverlaging tot 30 mg, voornamelijk vanwege bijwerkingen.
Voorvallen van vasculaire occlusie kwamen voor bij 44 van deze 131 patiënten. De meeste van deze voorvallen kwamen voor bij de dosis waarbij de patiënt MCyR bereikte; na dosisverlaging kwamen minder voorvallen voor.
Tabel 13 Eerste bijwerkingen van vasculaire occlusie bij CP-CML-patiënten die MCyR bereikten bij 45 mg of 30 mg (extractie van gegevens dd 7 april 2014)
| Meest recente dosis bij het begin van het eerste voorval van vasculaire occlusie | |||
| 45 mg | 30 mg | 15 mg | |
Bereikte MCyR bij 45 mg (N = 86) | 19 | 6 | 0 |
Bereikte MCyR bij 30 mg (N = 45) | 1 | 13 | 5 |
De mediane tijd tot het begin van de eerste cardiovasculaire, cerebrovasculaire en perifere vasculaire arteriële occlusieve voorvallen was respectievelijk 351, 611 en 605 dagen. Na correctie voor blootstelling was de incidentie van de eerste arteriële occlusieve voorvallen het grootst in de eerste 2 jaar na follow-up en daalde deze naarmate de dagelijkse dosis werd verlaagd (na de aanbeveling voor prospectieve dosisverlaging). Andere factoren dan de dosis kunnen ook bijdragen tot het risico op arteriële occlusie.
Werkzaamheid
Gegevens van het PACE fase 2-onderzoek zijn beschikbaar voor het behouden van de respons (MCyR en MMR) bij alle CP-CML-patiënten die om welke reden dan ook een dosisverlaging ondergingen. Tabel 14 geeft deze gegevens weer voor patiënten die MCyR en MMR bereikten bij 45 mg; vergelijkbare gegevens zijn beschikbaar voor patiënten die MCyR en MMR bereikten bij 30 mg.
De meeste patiënten die een dosisverlaging ondergingen, handhaafden de respons (MCyR en MMR) zolang de op dit moment beschikbare follow-up duurt. Een aantal patiënten onderging geen dosisverlaging, op basis van een individuele afweging van voordelen en risico’s.
Tabel 14 Behoud van respons bij CP-CML-patiënten die MCyR of MMR bereikten bij een dosis van 45 mg (extractie van gegevens dd 6 februari 2017)
| Bereikten MCyR bij 45 mg (N = 86) | Bereikten MMR bij 45 mg (N = 63) | |||
| Aantal patiënten | Behoud van MCyR | Aantal patiënten | Behoud van MMR | |
| Geen dosisverlaging | 19 | 13 (68%) | 18 | 11 (61%) |
| Dosisverlaging tot alleen 30 mg | 15 | 13 (87%) | 5 | 3 (60%) |
| ≥ 3 maanden verlaging bij 30 mg | 12 | 10 (83%) | 3 | 2 (67%) |
| ≥ 6 maanden verlaging bij 30 mg | 11 | 9 (82%) | 3 | 2 (67%) |
| ≥ 12 maanden verlaging bij 30 mg | 8 | 7 (88%) | 3 | 2 (67%) |
| ≥ 18 maanden verlaging bij 30 mg | 7 | 6 (86%) | 2 | 2 (100%) |
| ≥ 24 maanden verlaging bij 30 mg | 6 | 6 (100%) | 2 | 2 (100%) |
| ≥ 36 maanden verlaging bij 30 mg | 1 | 1 (100%) | -- | -- |
| Iedere dosisverlaging tot 15 mg | 52 | 51 (98%) | 40 | 36 (90%) |
| ≥ 3 maanden verlaging bij 15 mg | 49 | 49 (100%) | 39 | 36 (92%) |
| ≥ 6 maanden verlaging bij 15 mg | 47 | 47 (100%) | 37 | 35 (95%) |
| ≥ 12 maanden verlaging bij 15 mg | 44 | 44 (100%) | 34 | 33 (97%) |
| ≥ 18 maanden verlaging bij 15 mg | 38 | 38 (100%) | 29 | 29 (100%) |
| Bereikten MCyR bij 45 mg (N = 86) | Bereikten MMR bij 45 mg (N = 63) | |||
| Aantal patiënten | Behoud van MCyR | Aantal patiënten | Behoud van MMR | |
| ≥ 24 maanden verlaging bij 15 mg | 32 | 32 (100%) | 23 | 23 (100%) |
| ≥ 36 maanden verlaging bij 15 mg | 8 | 8 (100%) | 4 | 4 (100%) |
De antileukemieactiviteit van Iclusig werd ook beoordeeld in een fase 1-onderzoek met dosisverhoging, waaraan 65 CML- en Ph+ ALL-patiënten deelnamen. Dit onderzoek is afgerond. Van de 43 CP-CML-patiënten bereikten 31 patiënten een MCyR met een mediane follow-upduur van 55,5 maanden (bereik: 1,7 tot 91,4 maanden). Ten tijde van rapportage hadden 25 CP-CML-patiënten MCyR bereikt (mediane duur van MCyR was nog niet bereikt).
OPTIC open-label gerandomiseerd fase 2-onderzoek
De veiligheid en werkzaamheid van Iclusig werden beoordeeld in het OPTIC fase 2-onderzoek, een dosisoptimalisatie-onderzoek. In aanmerking komende patiënten hadden CP-CML en hun aandoening werd beschouwd als resistent tegen minimaal 2 eerdere kinaseremmers of waren patiënten met de T315I-mutatie. Resistentie bij CP-CML tijdens het gebruik van een eerdere kinaseremmer werd gedefinieerd als falen bij het bereiken van ofwel een complete hematologische respons (na 3 maanden), een kleine cytogenetische respons (na 6 maanden) of een sterke cytogenetische respons (na 12 maanden), ofwel het ontwikkelen van een nieuwe mutatie in het BCR-ABL1-kinasedomein ofwel nieuwe klonale evolutie. Patiënten moesten bij aanvang van het onderzoek > 1% BCR-ABL1IS hebben (met real-time polymerasekettingreactie). De patiënten ontvingen een van de drie volgende startdoseringen: 45 mg oraal eenmaal daags, 30 mg oraal eenmaal daags of 15 mg oraal eenmaal daags. Patiënten die een startdosis van 45 mg of 30 mg ontvingen, kregen een verplichte dosisvermindering naar 15 mg eenmaal daags bij het bereikten van ≤ 1% BCR-ABL1IS. Het primaire werkzaamheidseindpunt was een moleculaire respons op basis van het bereiken van ≤ 1% BCR-ABL1IS na 12 maanden. Alle patiënten bereikten het tijdpunt van 12 maanden (het primaire eindpunt) tegen de ”Cut-off” datum voor de primaire analyse. De mediane follow-upduur voor de 45 mg cohort (N = 94) was 77,9 maanden (95%-BI: 72,4, 84,0). Uitsluitend de werkzaamheidsresultaten voor de aanbevolen startdosis van 45 mg worden hieronder beschreven. In totaal ontvingen 282 patiënten Iclusig: 94 ontvingen een startdosis van 45 mg, 94 ontvingen een startdosis van 30 mg en 94 ontvingen een startdosis van 15 mg. De demografische kenmerken bij baseline voor patiënten die een startdosis van 45 mg ontvingen worden beschreven in tabel 15.
Tabel 15 Demografische gegevens en ziektekenmerken voor het OPTIC-onderzoek
| Kenmerken van patiënt bij aanvang | Iclusig 45 mg → 15 mg (N = 94) |
| Leeftijd | |
| Mediaan, jaren (spreiding) | 46 (19 tot 81) |
| Geslacht, n (%) | |
| Man | 50 (53%) |
| Ras, n (%) | |
| Blank | 73 (78%) |
| Aziatisch | 16 (17%) |
| Anders/onbekend | 4 (4%) |
| Zwart of Afro-Amerikaan | 1 (1%) |
| ECOG Performance Status, n (%) | |
| ECOG 0 of 1 | 93 (99%) |
| Kenmerken van patiënt bij aanvang | Iclusig 45 mg → 15 mg (N = 94) |
| Ziektegeschiedenis | |
| Mediane tijd van diagnose tot eerste dosis, jaren (spreiding) | 5,5 (1 tot 21) |
| Resistent voor eerdere kinaseremmer, n (%) | 92 (98%) |
| Aanwezigheid van 1 of meer mutatie(s) in het BCR-ABL-kinasedomein, n (%) | 41 (44%) |
| Aantal eerdere kinaseremmers, n (%) | |
| 1 | 1 (1%) |
| 2 | 43 (46%) |
| ≥ 3 | 50 (53%) |
| T315I-mutatie bij baseline | 25 (27%) |
| Comorbiditeiten | |
| Hypertensie | 29 (31%) |
| Diabetes | 5 (5%) |
| Hypercholesterolemie | 3 (3%) |
| Voorgeschiedenis van ischemische hartaandoening | 3 (3%) |
De werkzaamheidsresultaten zijn samengevat in tabel 16.
Het primaire eindpunt werd bereikt bij patiënten die een startdosis van 45 mg ontvingen.
Over het algemeen had 44% van de patiënten bij aanvang van het onderzoek een of meer mutaties in het BCR-ABL-kinasedomein, waarvan T315I de vaakst voorkomende was (27%). De subgroepanalyse op basis van de T315I-mutatiestatus bij baseline vertoonde vergelijkbare aantallen ≤ 1% BCR-ABL1IS na 2 maanden bij patiënten met en zonder T315I (zie tabel 16 hieronder). Er waren geen mutaties gedetecteerd bij aanvang van het onderzoek voor 54% van de patiënten die de startdosis van 45 mg ontvingen.
Met een mediane follow-up van 6,5 jaar onder de patiënten met CP-CML was de verhouding van patiënten waarbij de ziekte transformeerde naar ofwel AP-CML ofwel BP-CML respectievelijk 11,7% en 3,2%.
Tabel 16 Werkzaamheidsresultaten bij patiënten met CP-CML die Iclusig in een startdosis van 45 mg ontvingen in het OPTIC fase 2-onderzoek
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Moleculaire respons na 12 maanden(b) | |
Totaal aantal ≤ 1% BCR-ABL1IS % (n/N) (98,3%-BI)(c) | 44% (41/93) (32%, 57%) |
Patiënten met T315I-mutatie % (n/N) (95%-BI) | 44% (11/25) (24%, 65%) |
Patiënten zonder T315I-mutatie % (n/N) (95%-BI) | 44% (29/66)(d) (32%, 57%) |
| Cytogenetische respons na 12 maanden | |
Sterke respons (MCyR)(e) % (n/N) (95%-BI) | 48% (44/91)(f) (38%, 59%) |
Patiënten met T315I-mutatie % (n/N) (95%-BI) | 52% (13/25) (31%, 72%) |
Patiënten zonder T315I-mutatie % (n/N) (95% BI) | 46% (30/65)(g) (34%, 59%) |
(a) ITT-populatie (N = 93) gedefinieerd als patiënten met b2a2/b3a2 BCR ABL1-transcripten. (b) Het primaire eindpunt was ≤ 1% BCR-ABL1IS na 12 maanden. Gedefinieerd als een verhouding ≤ 0,1% van BCR-ABL- tot ABL-transcripten op de Internationale Schaal (IS) (d.w.z. ≤ 1% BCR-ABLIS; patiënten moesten het b2a2/b3a2- (p210-)transcript hebben), in perifeer bloed gemeten door middel van kwantitatieve reverse-transcriptase-polymerasekettingreactie (qRT-PCR).
(c) 98,3%-BI is berekend met behulp van de binomiale exacte (Clopper Pearson)-methode. (d) Van de 93 patiënten hadden twee patiënten geen mutatiebeoordeling bij baseline en zij werden daarom uitgesloten van de analyse naar respons-door-mutatie.
(e) Het secundaire eindpunt was MCyR na 12 maanden, een combinatie van volledige cytogenetische respons (geen detecteerbare Ph+-cellen) en gedeeltelijke cytogenetische respons (1% tot 35% Ph+-cellen in ten minste 20 metafasen).
(f) De analyse is gebaseerd op de ITT cytogenetische populatie (N = 91), gedefinieerd als patiënten met een cytogenetische beoordeling bij baseline met ten minste 20 onderzochte metafasen. Eén patiënt die een volledige cytogenetische respons had bij baseline werd uitgesloten uit de analyse.
(g) Van de 91 patiënten had één patiënt geen mutatiebeoordeling bij baseline en werd uitgesloten van de analyse naar respons-door-mutatie.
De secundaire werkzaamheidseindpunten waren onder andere een volledige cytogenetische respons (CCyR) na 12 maanden, een sterke moleculaire respons (MMR) na 12 en 24 maanden, een volledige hematologische respons na 3 maanden, de tijd tot respons, de duur van de respons, het behoud van de respons, progressievrije overleving (PFS) en de totale overleving (OS). Aanvullende beoordelingen omvatten het percentage aan moleculaire respons bij elk patiëntbezoek met intervallen van 3 maanden gedurende 36 maanden, op basis van de verwezenlijking van ≤ 1% BCR-ABL1IS.
Na 12 maanden bereikte respectievelijk 34% (32/93) en 17% (16/93) van de patiënten CCyR en
MMR. Na 24 maanden bereikte 34% (18/75) van de patiënten MMR. De mediane duur van MMR was nog niet bereikt.
- De mediane duur van behandeling met ponatinib was 31 maanden.
Van de 45 patiënten die een dosisvermindering kregen van 45 mg naar 15 mg na het bereiken van
≤ 1% BCR-ABL1IS, behielden 25 patiënten (55,6%) hun respons met de verminderde dosis gedurende minimaal één jaar. Van deze 25 patiënten behielden 16 patiënten (64%) de respons bij 15 mg gedurende meer dan 60 maanden. De mediane responsduur (MR2) werd niet bereikt. De kans van het behouden van MR2 na 60 maanden was 68,8% (95%-BI: 53,9, 79,8).
De moleculaire responspercentages (≤ 1% BCR-ABLIS) na 60 maanden waren 64,0%
(95%-BI: 42,5, 82,0) bij patiënten met de T315I-mutatie en 59,1% (95%-BI: 46,3, 71,0) bij patiënten zonder de T315I-mutatie.
- De moleculaireresponspercentages (≤ 1% BCR-ABL1IS) na 12 maanden waren lager bij patiënten die behandeling met ≤ 2 eerdere TKI's hadden gehad vergeleken met patiënten die ≥ 3 eerdere TKI's hadden gehad, respectievelijk (40% vs 48%).
Patiënten met nieuw gediagnosticeerde Ph+ ALL
PhALLCON onderzoek
De werkzaamheid van Iclusig in combinatie met chemotherapie met verminderde intensiteit, gevolgd door voortgezette behandeling met Iclusig als monotherapie, werd geëvalueerd in PhALLCON, een gerandomiseerd, multicentrisch open-labelonderzoek met werkzame controle.
In aanmerking komende patiënten hadden nieuw gediagnosticeerde Ph+ ALL. De randomisatie werd gestratificeerd op basis van leeftijd ten tijde van de inductietherapie (18 tot < 45 jaar, ≥ 45 tot < 60 jaar en ≥ 60 jaar). Patiënten werden gerandomiseerd (2:1) om óf Iclusig 30 mg oraal eenmaal daags óf imatinib 600 mg oraal eenmaal daags te ontvangen, in combinatie met 20 cycli van het chemotherapieregime, gevolgd door Iclusig of imatinib als monotherapie. De dosis Iclusig werd verlaagd tot 15 mg eenmaal daags na voltooiing van de inductiefase en het bereiken van een MRD-negatieve CR. Indien een patiënt op enig moment na een op respons gebaseerde dosisverlaging tot 15 mg de MRD-negativiteit verloor, was herophoging tot 30 mg eenmaal daags toegestaan. Alleen patiënten die aan het einde van de inductiefase complete remissie (CR) of onvolledige complete remissie (CRi) met MRD-negativiteit hadden bereikt, konden naar het oordeel van de onderzoeker de onderzoeksbehandeling voortzetten.
Onderzoeksfasen en behandelschema’s
Inductiefase: patiënten ontvingen drie cycli van 28 dagen met een startdosering van Iclusig
30 mg oraal eenmaal daags of een startdosering van imatinib 600 mg oraal eenmaal daags, toegediend van dag 1 tot en met dag 28 van cyclus 1 tot en met 3 van het behandelschema, in combinatie met:
- vincristine: 1,4 mg/m2, intraveneus, op dag 1 en 14; gemaximeerd op 2 mg en
- dexamethason: patiënten < 60 jaar ontvingen 40 mg oraal op dag 1 tot en met 4 en dag 11 tot en met 14. Patiënten ≥ 60 jaar ontvingen 20 mg oraal op dag 1 tot en met 4 en dag 11 tot en met 14.
Consolidatiefase (afwisselend methotrexaat en cytarabine): patiënten ontvingen zes cycli van
28 dagen met Iclusig, gestart met de laatst toegepaste dosis uit de inductiefase en aangepast op basis van MRD-negatieve CR-resultaten, of met imatinib gestart met de laatst toegepaste dosis uit de inductiefase. De behandeling werd toegediend van dag 1 tot en met dag 28 van cyclus 4 tot en met 9 van het behandelschema, in combinatie met:
- methotrexaat: patiënten < 60 jaar ontvingen 1.000 mg/m² intraveneus op dag 1, als een 24-uursinfusie. Patiënten ≥ 60 jaar ontvingen 250 mg/m² intraveneus op dag 1, als een 24-uursinfusie. Rescue: folinezuur. Studiecyclus 4, 6 en 8.
- cytarabine: patiënten < 60 jaar ontvingen 1.000 mg/m² elke 12 uur intraveneus op dag 1, 3 en 5, als een 2-uursinfusie. Patiënten ≥ 60 jaar ontvingen 250 mg/m² elke 12 uur intraveneus op dag 1, 3 en 5, als een 2-uursinfusie. Studiecyclus 5, 7 en 9.
Onderhoudsfase: patiënten ontvingen elf cycli van 28 dagen met Iclusig, gestart met de laatst toegepaste dosis uit de consolidatiefase en aangepast op basis van MRD-negatieve CR-resultaten, of met imatinib gestart met de laatst toegepaste dosis uit de consolidatiefase. De behandeling werd toegediend van dag 1 tot en met dag 28 van cyclus 10 tot en met 20 van het behandelschema, in combinatie met:
- vincristine: 1,4 mg/m2 intraveneus, geïnjecteerd over 1 minuut op dag 1 van elke onderhoudsfasecyclus, 1 injectie per maand; gemaximeerd op 2 mg
prednison: patiënten < 60 jaar: 200 mg/dag oraal op dag 1 tot en met 5. Patiënten ≥ 60 tot
69 jaar: 100 mg/dag oraal op dag 1 tot en met 5. Patiënten ≥ 70 jaar: 50 mg/dag oraal op dag 1 tot en met 5.
Na 20 cycli van Iclusig of imatinib in combinatie met chemotherapie bleven patiënten Iclusig (21%) of imatinib (9%) als monotherapie ontvangen tot terugval uit complete remissie (CR), progressieve ziekte (PD), overgang naar HSCT, overgang naar alternatieve therapie of onaanvaardbare toxiciteit. De demografische uitgangskenmerken van de gerandomiseerde populatie zijn beschreven in tabel 17.
Tabel 17 Demografische gegevens en ziektekenmerken voor het PhALLCON-onderzoek
| Kenmerken van patiënt bij aanvang | Iclusig 30 mg → 15 mg met chemotherapie (N = 164) | Imatinib 600 mg met chemotherapie (N = 81) |
| Leeftijd (jaren) | ||
| Mediaan, jaren (spreiding) | 54 (19 tot 82) | 52 (19 tot 75) |
| Leeftijdscategorie(a), n (%) | ||
| 18 tot < 45 jaar | 58 (35%) | 29 (36%) |
| 45 tot < 60 jaar | 45 (27%) | 22 (27%) |
| ≥ 60 jaar | 61 (37%) | 30 (37%) |
| Geslacht, n (%) | ||
| Vrouwelijk | 90 (55%) | 43 (53%) |
| Ras, n (%) | ||
| Blank | 104 (63%) | 62 (77%) |
| Niet gerapporteerd | 28 (17%) | 2 (3%) |
| Aziatisch | 20 (12%) | 11 (14%) |
| Zwart/Afro-Amerikaan | 9 (5%) | 4 (5%) |
| ECOG Performance Status, n (%) | ||
| 0 | 72 (44%) | 33 (41%) |
| 1 | 85 (52%) | 43 (53%) |
| 2 | 7 (4%) | 5 (6%) |
| Ziektegeschiedenis | ||
| Aanwezigheid van BCR-ABL1 dominante varianten van p190 of p210, n (%) | 154 (94%) | 78 (96%) |
| Zonder extramedullaire ziekte, n (%) | 154 (94%) | 78 (96%) |
| Mediaan aantal witte bloedcellen(b) (spreiding) | 4,37 (0,4 tot 197) | 3,21 (0,2 tot 81) |
| Mediaan percentage leukemische blasten in het beenmerg (%) | 80% | 75% |
| Comorbiditeiten, n (%) | ||
| Hypertensie | 58 (35%) | 30 (37%) |
| Diabetes | 39 (24%) | 24 (30%) |
| Dyslipidemie | 29 (18%) | 23 (28%) |
(a) De randomisatie werd gestratificeerd naar leeftijd (18 tot < 45 jaar; ≥ 45 tot < 60 jaar; en ≥ 60 jaar). (b) Aantal witte bloedcellen uitgedrukt in 10⁹/l
De belangrijkste uitkomstmaat voor werkzaamheid was MRD-negatieve CR aan het einde van de inductiefase. MRD-negativiteit werd gedefinieerd als ≤ 0,01% BCR-ABL1, bepaald door centrale laboratoriumtests. De CR-status werd gedefinieerd als minder dan 5% blasten in het beenmerg, geen extramedullaire ziekte en hematologisch herstel gedurende ten minste 4 weken, zoals beoordeeld door de onderzoeker.
De patiëntpopulatie voor de analyse van MRD-negatieve CR en moleculaire respons omvatte 232 gerandomiseerde patiënten die bij aanvang een dominante BCR-ABL1-variant van p190 of p210 hadden, zoals bepaald door centrale laboratoriumtests (154 patiënten in de Iclusig-groep en 78 in de imatinib-groep).
De belangrijkste secundaire uitkomstmaat voor werkzaamheid, event-free survival (EFS), werd gedefinieerd als de tijd vanaf randomisatie tot het eerste optreden van een van de volgende gebeurtenissen: het niet bereiken van CR aan het einde van de inductiefase, terugval uit CR, of overlijden door eender welke oorzaak. De patiëntpopulatie voor EFS was gebaseerd op 245 gerandomiseerde patiënten in de ITT-populatie, met 164 gerandomiseerde patiënten in de Iclusig-arm (inclusief 1 patiënt die overleed aan COVID vóór ontvangst van de eerste dosis) en 81 gerandomiseerde patiënten in de imatinib-arm, tenzij anders vermeld.
Het totale percentage HSCT bedroeg 34% (56/164) in de Iclusig-arm versus 48% (39/81) in de imatinib-arm.
De mediane follow-upduur voor overall survival was 20,43 maanden (95%-BI: 18,39–23,93) in de Iclusig-arm en 18,14 maanden (95%-BI: 13,86–24,25) in de imatinib-arm.
Het onderzoek toonde een statistisch significant hogere MRD-negatieve CR-rate aan het einde van de inductiefase voor patiënten die gerandomiseerd waren naar de Iclusig-arm in vergelijking met de imatinib-arm.
Op het moment van datacutoff waren de resultaten voor de belangrijkste secundaire uitkomstmaat EFS nog niet volledig rijp, met 33,5% van de vereiste gebeurtenissen voor de definitieve analyse (34/164 gebeurtenissen in de Iclusig-arm en 24/81 gebeurtenissen in de imatinib-arm).
De werkzaamheidsresultaten zijn samengevat in tabel 18.
Tabel 18 Werkzaamheidsresultaten bij patiënten met Ph+ ALL in het PhALLCON(a)-onderzoek
Iclusig 30 mg → 15 mg met chemotherapie (N = 154) | Imatinib 600 mg met chemotherapie (N = 78) | |
| MRD-negatieve CR(b) aan het einde van de inductiefase | ||
| Bereikt aan het einde van de inductiefase % (n/N) | 34,4% (53/154) | 16,7% (13/78) |
| Risicoverschil (95%-BI)(c) | 0,18 (0,06, 0,29) | |
| p-waarde(d) | 0,0021 | |
| Relatief risico (95%-BI)(e) | 2,06 (1,19, 3,56) | |
MRD: minimale residuele ziekte; CR: complete respons; MR: moleculaire respons; BCR-ABL1: breakpoint cluster region-Abelson.
(a) Gebaseerd op 232 gerandomiseerde patiënten die bij aanvang een dominante BCR-ABL1-variant van p190 of p210 hadden, zoals bepaald door centrale laboratoriumtests.
(b) De MRD-negatieve CR-rate wordt gedefinieerd als het aandeel patiënten dat een MRD-negatieve CR bereikte (≤ 0,01% BCR-ABL1/ABL1 of niet-detecteerbare BCR-ABL1-transcripten in cDNA met ≥ 10.000 ABL1-transcripten, en die voldeden aan de criteria voor CR).
(c) Verschil en 95%-BI: aangepast risico ICLUSIG – aangepast risico imatinib, en het bijbehorende 95%-BI. (d) De p-waarde is gebaseerd op de Cochran-Mantel-Haenszel (CMH) chi-kwadraattoets, gestratificeerd volgens de randomisatiestrata (leeftijd): 18 tot < 45 jaar, ≥45 tot < 60 jaar, en ≥ 60 jaar.
(e) Aangepaste relatieve risico en het bijbehorende 95%-BI, gebaseerd op de CMH-methode zoals gedefinieerd in voetnoot [d].
Pediatrische patiënten
CP-CML
In een open-label fase 1/2-onderzoek met één behandelingsarm (Studie 102) bij pediatrische patiënten zijn de verdraagbaarheid, veiligheid, farmacokinetiek/farmacodynamiek (PK/farmacodynamiek) en werkzaamheid van oraal ponatinib geëvalueerd bij 61 pediatrische deelnemers (≥ 1 tot < 18 jaar oud) met recidiverende of refractaire leukemieën, lymfomen of solide tumoren, met een uitbreidingscohort voor CP-CML.
In totaal kregen 10 patiënten van 6 tot < 18 jaar met CP-CML, die resistent of intolerant waren voor ten minste 1 eerdere BCR-ABL-gerichte TKI-therapie of die de kinase-domeinmutatie T315I hadden, een behandeling met ponatinib.
Bij deelnemers met CP-CML bedroeg de mediane blootstelling aan ponatinib 533 dagen (spreiding: 72–1.100) en bedroeg de mediane gemiddelde dagelijkse dosis 40,59 mg.
Het primaire werkzaamheidseindpunt voor deelnemers met CP-CML was MCyR binnen 12 maanden, beoordeeld met conventionele cytogenetica of FISH. De secundaire eindpunten waren CHR na 6 maanden, CCyR na 12 maanden, majeure moleculaire respons (MMR) na 12 maanden, TTR, DoR, PFS en OS.
Alle deelnemers (100%) met CP-CML hadden eerder een behandeling met een BCR-ABL-TKI gekregen.
Bij deze deelnemers bedroeg het percentage majeure cytogenetische responsen (MCyR) binnen 12 maanden 90,0%. De volledige hematologische respons (CHR) na 6 maanden bedroeg 90%. De mediane tijd tot cytogenetische respons (CyR) bedroeg 1 maand en tot moleculaire respons (MR) 2,83 maanden. Het klinische werkzaamheids- en veiligheidsprofiel van ponatinib in de pediatrische CP-CML-populatie was consistent met het profiel dat werd waargenomen in de volwassen CP-CML-populatie.
Ph+ ALL
In een open-label, multicentrisch fase 1/2-onderzoek met één behandelingsarm (Studie 1501) bij 11 pediatrische deelnemers van 9–17 jaar zijn de veiligheid, verdraagbaarheid, farmacokinetiek en werkzaamheid van ponatinib geëvalueerd wanneer toegediend in combinatie met chemotherapie met meerdere middelen voor de behandeling van Ph+ ALL bij kinderen met Ph+ ALL, Ph+ MPAL of Ph-like ALL die gerecidiveerd waren of resistent of intolerant waren voor ten minste 1 eerdere therapie met een BCR-ABL-TKI, of met Ph+ ALL met een T315I-mutatie.
Het onderzoek bij pediatrische deelnemers met recidiverende/refractaire (R/R) Ph+ ALL die werden behandeld met ponatinib in combinatie met een intensief inductiechemotherapieschema met vier middelen (PEG-asparaginase, daunorubicine, dexamethason en vincristine) toonde aan dat de combinatie van eenmaal daags ponatinib met een intensief chemotherapieschema met vier middelen door deze patiënten niet werd verdragen.
5.2 Farmacokinetische eigenschappen
Absorptie
Piekconcentraties van ponatinib werden ongeveer 4 uur na orale toediening waargenomen. Binnen het bereik van de klinisch relevante doses die bij patiënten zijn beoordeeld (15 mg tot 60 mg), vertoonde ponatinib dosisproportionele verhogingen in zowel Cmax als AUC. De geometrisch gemiddelde (CV%) Cmax- en AUC(0-τ)-blootstellingen die voor ponatinib 45 mg dagelijks bij steady state werden bereikt, waren respectievelijk 77 ng/ml (50%) en 1296 ng•h/ml (48%). Na een vetrijke of een vetarme maaltijd waren blootstellingen aan ponatinib in plasma (Cmax en AUC) niet anders dan onder nuchtere omstandigheden. Iclusig kan zowel met als zonder voedsel worden toegediend. Gelijktijdige toediening van Iclusig met een sterke remmer van maagzuursecretie resulteerde in een kleine daling van de Cmax van ponatinib zonder daling van de AUC0-∞.
Distributie
Ponatinib bindt in vitro sterk (> 99%) aan plasma-eiwitten. De bloed/plasmaverhouding van ponatinib is 0,96. Ponatinib wordt niet verdrongen door gelijktijdige toediening van ibuprofen, nifedipine, propranolol, salicylzuur of warfarine. Bij dagelijkse doses van 45 mg is het geometrisch gemiddelde (CV%) schijnbare distributievolume bij steady state 1101 l (94%). Dit wijst erop dat ponatinib uitgebreid in de extravasculaire ruimte wordt gedistribueerd. In-vitro-onderzoeken suggereren dat ponatinib ofwel geen substraat, dan wel een zwak substraat is voor zowel P-gp als borstkankerresistentie-eiwit BCRP. Ponatinib is geen substraat voor de humane organische anion transporterende polypeptiden OATP1B1, OATP1B3 of de organische-kationentransporter OCT-1.
Biotransformatie
Ponatinib wordt door esterasen en/of amidasen gemetaboliseerd tot een inactief carbonzuur en wordt door CYP3A4 gemetaboliseerd tot een N-desmethylmetaboliet die 4 keer minder actief is dan ponatinib. Het carbonzuur en de N-desmethylmetaboliet maken respectievelijk 58% en 2% van het circulerende ponatinibgehalte uit.
Bij therapeutische concentraties in het serum remde ponatinib in vitro niet OATP1B1, OATP1B3, OCT1 of OCT2, organische-anionentransporters OAT1 of OAT3, of de galzoutexportpomp (BSEP). Daarom zijn klinische geneesmiddelinteracties als gevolg van door ponatinib gemedieerde remming van substraten voor deze transporters niet waarschijnlijk. In-vitro-onderzoeken duiden erop dat het niet waarschijnlijk is dat klinische geneesmiddelinteracties optreden als gevolg van door ponatinib gemedieerde remming van het metabolisme van substraten voor CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A of CYP2D6.
Een in-vitro-onderzoek met humane hepatocyten duidde erop dat het ook niet waarschijnlijk is dat klinische geneesmiddelinteracties optreden als gevolg van door ponatinib gemedieerde inductie van het metabolisme van substraten voor CYP1A2, CYP2B6 of CYP3A.
Eliminatie
Na enkelvoudige en meervoudige doses van 45 mg Iclusig was de terminale eliminatiehalfwaardetijd van ponatinib 22 uur en werd de steady state doorgaans bereikt binnen 1 week van continue toediening. Bij eenmaaldaagse toediening worden de plasmablootstellingen aan ponatinib met ongeveer een factor 1,5 verhoogd tussen de eerste dosis en steady state. Hoewel blootstellingen aan ponatinib in plasma stegen tot steady state niveaus bij continue dosering, voorspelt een farmacokinetische populatieanalyse een beperkte stijging in schijnbare orale klaring in de eerste twee weken van continue dosering, wat niet als klinisch relevant wordt beschouwd. Ponatinib wordt voornamelijk via de ontlasting geëlimineerd. Na een enkele orale dosis [14C]-gelabeld ponatinib werd ongeveer 87% van de radioactieve dosis teruggevonden in de ontlasting en ongeveer 5% in de urine. Onveranderd ponatinib maakte in de ontlasting en urine respectievelijk 24% en < 1% van de toegediende dosis uit. De rest van de dosis was omgezet in metabolieten.
Nierfunctiestoornis
Iclusig is niet onderzocht bij patiënten met nierfunctiestoornis. Hoewel uitscheiding via de nieren geen belangrijke eliminatieweg voor ponatinib is, is de potentiële beïnvloeding van de eliminatie via de lever door matig ernstige of ernstige nierfunctiestoornis niet vastgesteld (zie rubriek 4.2).
Leverfunctiestoornis
Een enkelvoudige dosis van 30 mg ponatinib werd toegediend aan patiënten met een lichte, matig ernstige of ernstige leverfunctiestoornis en aan gezonde vrijwilligers met een normale leverfunctie. De Cmax van ponatinib was vergelijkbaar bij patiënten met een lichte leverfunctiestoornis en gezonde vrijwilligers met een normale leverfunctie. Bij patiënten met een matig ernstige of ernstige leverfunctiestoornis waren de Cmax en AUC0-∞ van ponatinib lager. Bij patiënten met een lichte, matig ernstige en ernstige leverfunctiestoornis was de eliminatiehalfwaardetijd van ponatinib in plasma langer, maar niet klinisch significant anders dan bij gezonde vrijwilligers met een normale leverfunctie.
Uit gegevens van in-vitro-onderzoeken bleek geen verschil in plasma-eiwitbinding in plasmamonsters van gezonde proefpersonen en proefpersonen met een (lichte, matig ernstige of ernstige) leverdisfunctie. Vergeleken met gezonde vrijwilligers met een normale leverfunctie werden geen grote verschillen in de farmacokinetiek van ponatinib waargenomen bij patiënten met verschillende gradaties van leverfunctiestoornis. Een verlaging van de startdosis van Iclusig bij patiënten met een leverfunctiestoornis is niet nodig (zie rubriek 4.2 en 4.4).
Voorzichtigheid is geboden wanneer Iclusig wordt toegediend aan patiënten met een leverfunctiestoornis (zie rubriek 4.2 en 4.4).
Iclusig werd niet bestudeerd in doses hoger dan 30 mg bij patiënten met een leverfunctiestoornis (Child-Pugh-klasse A, B & C).
Intrinsieke factoren die van invloed zijn op de farmacokinetiek van ponatinib Er zijn geen specifieke onderzoeken uitgevoerd om de effecten van geslacht, leeftijd, ras en lichaamsgewicht op de farmacokinetiek van ponatinib vast te stellen. Een geïntegreerde populatiefarmacokinetische analyse van ponatinib suggereert dat leeftijd mogelijk voorspellend is voor de variabiliteit in de schijnbare orale klaring (CL/F) van ponatinib. Geslacht, ras en lichaamsgewicht waren niet voorspellend voor het verklaren van de variabiliteit tussen patiënten in de farmacokinetiek van ponatinib.
Pediatrische patiënten
Na toediening van ponatinib eenmaal daags volgens een op gewicht gebaseerde benadering bij 61 pediatrische patiënten, bleek de steady-stateblootstelling aan ponatinib vergelijkbaar te zijn met die bij volwassen patiënten die eenmaal daags met 45 mg werden behandeld. De farmacokinetische blootstelling aan ponatinib na meerdere doses leek vergelijkbaar te zijn tussen pediatrische patiënten van 6 jaar tot < 12 jaar en van ≥ 12 jaar tot < 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Iclusig is beoordeeld in onderzoeken op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde toediening, genotoxiciteit, reproductietoxiciteit, fototoxiciteit en carcinogeniciteit.
Ponatinib vertoonde geen genotoxische eigenschappen bij beoordeling in de standaard in-vitro- en in-vivo-systemen.
Bijwerkingen die niet waargenomen zijn in klinische onderzoeken, maar wel bij dieren bij vergelijkbare blootstellingsniveaus als de klinische blootstellingsniveaus en die relevant zouden kunnen zijn voor klinische doeleinden worden hieronder beschreven.
Depletie van lymfeorganen werd waargenomen bij ratten en cynomolgus-apen in toxiciteitsonderzoeken bij herhaalde toediening. De effecten bleken omkeerbaar na stoppen van de behandeling.
Hyper-/hypoplastische veranderingen van de chondrocyten in de physis werden bij ratten opgemerkt in toxiciteitsonderzoeken met herhaalde toediening.
Bij ratten gingen inflammatoire veranderingen gepaard met toenames van neutrofielen-, monocyten- en eosinofielenaantallen, en verhoging van het fibrinogeengehalte in de preputium- en clitorisklieren na chronische toediening.
Huidveranderingen in de vorm van korsten, hyperkeratose of erytheem werden waargenomen in toxiciteitsonderzoeken bij cynomolgus-apen. In toxiciteitsonderzoeken bij ratten werd droge, schilferige huid waargenomen.
In een onderzoek bij ratten werden diffuus hoornvliesoedeem met neutrofieleninfiltratie, en hyperplastische veranderingen in het lensepitheel, die duiden op een lichte fototoxische reactie, waargenomen bij dieren die met 5 en 10 mg/kg ponatinib waren behandeld.
Bij cynomolgus-apen werd systolisch hartgeruis zonder macroscopische of microscopische correlaten opgemerkt bij individuele dieren die werden behandeld met 5 en 45 mg/kg in het toxiciteitsonderzoek met enkele toediening en met 1, 2,5 en 5 mg/kg in het 4 weken durende toxiciteitsonderzoek met herhaalde toediening. De klinische relevantie van deze bevinding is niet bekend.
Bij cynomolgus-apen ging schildklierfollikelatrofie meestal gepaard met een verlaging van T3-gehaltes en werd een neiging tot verhoogde TSH-gehaltes waargenomen in het 4 weken durende toxiciteitsonderzoek met herhaalde toediening bij cynomolgus-apen.
Ponatinibgerelateerde microscopische bevindingen in de eierstokken (verhoogde follikelatresie) en testes (minimale degeneratie van geslachtscellen) werden opgemerkt bij dieren die met 5 mg/kg ponatinib werden behandeld in toxiciteitsonderzoeken met herhaalde toediening bij cynomolgus-apen.
Ponatinib in doses van 3, 10 en 30 mg/kg gaf verhogingen in de urineproductie en elektrolytexcreties, en veroorzaakte een afgenomen lediging van de maag in veiligheidsfarmacologische onderzoeken bij ratten.
Bij ratten werden embryofoetale toxiciteit in de vorm van verlies na implantatie, verlaagd foetaal lichaamsgewicht en meerdere veranderingen in weke delen en skelet waargenomen bij maternaal toxische doses. Meerdere veranderingen in weke delen en skelet van de foetus werden ook waargenomen bij maternaal niet-toxische doses.
In een vruchtbaarheidsonderzoek bij mannelijke en vrouwelijke ratten werden de vrouwelijke vruchtbaarheidsparameters verlaagd bij dosisniveaus die overeenstemden met de klinische blootstelling bij de mens. Bewijs voor het verlies van embryo’s voor en na de implantatie werd gemeld bij vrouwelijke ratten en daarom kan ponatinib de vrouwelijke vruchtbaarheid aantasten. Er waren geen effecten op de vruchtbaarheidsparameters bij mannelijke ratten. De klinische relevantie van deze bevindingen voor de vruchtbaarheid bij de mens is onbekend.
Bij onvolwassen ratten werd mortaliteit door inflammatoire effecten waargenomen bij dieren behandeld met 3 mg/kg/dag. Verminderde gewichtstoename werd waargenomen bij doses van 0,75, 1,5 en 3 mg/kg/dag tijdens de behandelfasen voor en kort na het zogen. Ponatinib had geen negatief effect op belangrijke ontwikkelingsparameters in het toxiciteitsonderzoek bij onvolwassen dieren.
In een twee jaar durend carcinogeniciteitsonderzoek bij mannelijke en vrouwelijke ratten resulteerde de orale toediening van ponatinib in doses van 0,05, 0,1 en 0,2 mg/kg/dag bij mannelijke ratten en van 0,2 en 0,4 mg/kg/dag bij vrouwelijke ratten niet in tumorigene effecten. De dosis van 0,8 mg/kg/dag bij vrouwelijke ratten resulteerde in een plasmablootstellingsniveau dat doorgaans lager lag dan of gelijk was aan de blootstelling bij de mens bij doses gaande van 15 mg tot 45 mg per dag. Bij die dosis werd een statistisch significant verhoogde incidentie van plaveiselcelcarcinoom van de clitorale klier waargenomen. De klinische relevantie van deze bevinding voor de mens is onbekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Lactosemonohydraat
Microkristallijne cellulose
Natriumzetmeelglycolaat
Colloïdaal watervrij siliciumdioxide
Magnesiumstearaat
Talk
Macrogol
Poly(vinylalcohol)
Titaandioxide (E171)
Capsulewand
Hypromellose
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
1 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
De fles bevat één verzegeld busje met daarin een moleculaire zeef als droogmiddel. Het busje in de fles bewaren.
6.5 Aard en inhoud van de verpakking
Flessen van hogedichtheidpolyethyleen (HDPE) met schroefdop, met 30 harde capsules, alsook één plastic busje met daarin een moleculaire zeef als droogmiddel.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/839/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING
VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 juli 2013
Datum van laatste verlenging: 8 februari 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.