


SmPC (samenvatting van de productkenmerken) - Spexotras
1. NAAM VAN HET GENEESMIDDEL
Spexotras 0,05 mg/ml poeder voor drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een fles bevat trametinib-dimethylsulfoxide overeenkomend met 4,7 mg trametinib.
Elke ml van de gereconstitueerde oplossing bevat 0,05 mg trametinib.
Hulpstoffen met bekend effect
Elke ml van de gereconstitueerde oplossing bevat 100 mg sulfobutylbetadex-natrium, 0,8 mg methylparahydroxybenzoaat en 1,98 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor drank.
Wit of bijna wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Laaggradig glioom
Spexotras in combinatie met dabrafenib is geïndiceerd voor de behandeling van kinderen van 1 jaar en ouder met laaggradig glioom (LGG) met een BRAF V600E-mutatie die systemische behandeling nodig hebben.
Hooggradig glioom
Spexotras in combinatie met dabrafenib is geïndiceerd voor de behandeling van kinderen van 1 jaar en ouder met hooggradig glioom (HGG) met een BRAF V600E-mutatie die ten minste één eerdere bestraling en/of chemotherapie behandeling hebben gehad.
4.2 Dosering en wijze van toediening
De behandeling met Spexotras moet geïnitieerd worden door en plaatsvinden onder toezicht van een bevoegd arts die ervaren is in het gebruik van oncologische geneesmiddelen.
Voordat Spexotras wordt gebruikt, moet de BRAF V600E-mutatie bij patiënten worden bevestigd met gebruik van een CE-gemarkeerd medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met dit beoogde doeleinde. Indien het CE-gemarkeerd IVD niet beschikbaar is, moet BRAF V600E worden bevestigd door middel van een alternatieve gevalideerde test.
Spexotras wordt gebruikt in combinatie met dabrafenib dispergeerbare tabletten. Zie de samenvatting van de productkenmerken (SPC) voor de dosering van dabrafenib dispergeerbare tabletten.
Dosering
De aanbevolen dosering van eenmaal daags Spexotras wordt bepaald door het lichaamsgewicht (tabel 1).
Tabel 1 Doseringsschema naar lichaamsgewicht
| Lichaamsgewicht* | Aanbevolen dosis | |
| Volume van drank (ml) eenmaal daags | Overeenkomend met mg trametinib | |
| 8 kg | 6 ml | 0,30 mg |
| 9 tot 10 kg | 7 ml | 0,35 mg |
| 11 kg | 8 ml | 0,40 mg |
| 12 tot 13 kg | 9 ml | 0,45 mg |
| 14 tot 17 kg | 11 ml | 0,55 mg |
| 18 tot 21 kg | 14 ml | 0,70 mg |
| 22 tot 25 kg | 17 ml | 0,85 mg |
| 26 tot 29 kg | 18 ml | 0,90 mg |
| 30 tot 33 kg | 20 ml | 1 mg |
| 34 tot 37 kg | 23 ml | 1,15 mg |
| 38 tot 41 kg | 25 ml | 1,25 mg |
| 42 tot 45 kg | 28 ml | 1,40 mg |
| 46 tot 50 kg | 32 ml | 1,60 mg |
| ≥51 kg | 40 ml | 2 mg |
*Rond het lichaamsgewicht af tot de dichtstbijzijnde kg, indien nodig. De aanbevolen dosering voor patiënten met een lichaamsgewicht lager dan 8 kg is niet vastgesteld. Raadpleeg de SPC van dabrafenib dispergeerbare tabletten, “Dosering” en “Wijze van toediening”, voor doseringsinstructies voor behandeling met dabrafenib bij gebruik in combinatie met Spexotras. | ||
Duur van de behandeling
Behandeling met Spexotras moet worden voortgezet tot ziekteprogressie of het optreden van onacceptabele toxiciteit. Er zijn beperkte gegevens voor patiënten ouder dan 18 jaar met glioom, daarom moet voortzetting van de behandeling tot in de volwassenheid gebaseerd worden op voordelen en risico’s voor de individuele patiënt, zoals beoordeeld door de arts.
Gemiste of vertraagde doses
Als een dosis van Spexotras wordt gemist, moet deze alleen worden genomen als het meer dan 12 uur duurt tot de volgende geplande dosis. Als braken optreedt na het innemen van Spexotras, mag geen extra dosis worden toegediend en moet de volgende dosis op het volgende geplande tijdstip worden ingenomen.
Dosisaanpassing
Voor het behandelen van bijwerkingen kan het nodig zijn de dosis te verlagen, de behandeling te onderbreken of de behandeling te staken (zie tabel 2 en 3).
Als behandelingsgerelateerde toxiciteit optreedt, dan moet de dosis van zowel trametinib als dabrafenib gelijktijdig worden verlaagd of moet de behandeling worden onderbroken of stopgezet. Uitzonderingen waarbij dosisaanpassingen alleen noodzakelijk zijn voor een van de twee behandelingen staan hieronder beschreven voor uveïtis, RAS-mutatie-positieve niet-cutane maligniteiten (primair gerelateerd aan dabrafenib), verlaagde linkerventrikelejectiefractie (LVEF), retinale veneocclusie (RVO), loslating van retinaal pigmentepitheel (RPED) en interstitiële longziekte/pneumonitis (primair gerelateerd aan trametinib).
Aanpassingen van de dosis of onderbrekingen van de toediening worden niet aanbevolen bij de bijwerkingen van cutane maligniteiten (zie de SPC van dabrafenib dispergeerbare tabletten voor meer informatie).
Tabel 2 Aanpassing van het toedieningsschema op basis van de ernstgraad van iedere bijwerking (met uitzondering van pyrexie)
| Graad (CTCAE)* | Aanbevolen aanpassingen van het toedieningsschema van | ||||
| trametinib | |||||
| Graad 1 of graad 2 (draaglijk) | Zet behandeling voort en controleer zoals klinisch geïndiceerd. | ||||
| Graad 2 (ondraaglijk) of graad 3 | Onderbreek de behandeling tot verbetering van de toxiciteit | ||||
| naar graad 0 tot 1 en verlaag met één dosisniveau wanneer u de | |||||
| behandeling hervat. | |||||
| Raadpleeg tabel 3 voor richtlijnen voor het dosisniveau. | |||||
| Graad 4 | Staak de behandeling definitief, of onderbreek de behandeling | ||||
| tot verbetering naar graad 0 tot 1 en verlaag met één | |||||
| dosisniveau wanneer u de behandeling hervat. | |||||
| Raadpleeg tabel 3 voor richtlijnen voor het dosisniveau. | |||||
| *De hevigheid van klinische bijwerkingen zoals ingedeeld door de Common Terminology Criteria for | |||||
| Adverse Events (CTCAE) | |||||
De aanbevolen dosisverlagingen tot ongeveer 75% van de aanbevolen dosering (eerste dosisverlagingsniveau) en tot ongeveer 50% van de aanbevolen dosering (tweede dosisverlagingsniveau) worden weergegeven in tabel 3.
Tabel 3 Aanbevolen dosisverlagingsniveaus voor bijwerkingen
| Lichaamsgewicht | Aanbevolen dosis | Verlaagde dosis | |
ml oplossing (mg trametinib) (eenmaal daags) | Dosis na de eerste verlaging (eenmaal daags) | Dosis na de tweede verlaging (eenmaal daags) | |
| 8 kg | 6 ml (0,30 mg) | 5 ml | 3 ml |
| 9 tot 10 kg | 7 ml (0,35 mg) | 5 ml | 4 ml |
| 11 kg | 8 ml (0,40 mg) | 6 ml | 4 ml |
| 12 tot 13 kg | 9 ml (0,45 mg) | 7 ml | 5 ml |
| 14 tot 17 kg | 11 ml (0,55 mg) | 8 ml | 6 ml |
| 18 tot 21 kg | 14 ml (0,70 mg) | 11 ml | 7 ml |
| 22 tot 25 kg | 17 ml (0,85 mg) | 13 ml | 9 ml |
| 26 tot 29 kg | 18 ml (0,90 mg) | 14 ml | 9 ml |
| 30 tot 33 kg | 20 ml (1 mg) | 15 ml | 10 ml |
| 34 tot 37 kg | 23 ml (1,15 mg) | 17 ml | 12 ml |
| 38 tot 41 kg | 25 ml (1,25 mg) | 19 ml | 13 ml |
| 42 tot 45 kg | 28 ml (1,40 mg) | 21 ml | 14 ml |
| 46 tot 50 kg | 32 ml (1,60 mg) | 24 ml | 16 ml |
| ≥51 kg | 40 ml (2 mg) | 30 ml | 20 ml |
| Dosisaanpassing voor Spexotras naar minder dan 50% van de aanbevolen dosering wordt niet aanbevolen. | |||
Als de bijwerkingen van een patiënt effectief onder controle zijn, kan het weer verhogen van de dosis worden overwogen met dezelfde dosisstappen als bij het verlagen van de dosis. De dosis trametinib dient niet hoger te zijn dan de aanbevolen dosering zoals aangegeven in tabel 1.
| Dosisaanpassingen voor specifieke bijwerkingen | |
| Pyrexie | |
Als de temperatuur van een patiënt ≥38°C is, moet de behandeling met trametinib en dabrafenib worden onderbroken. In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie en zo nodig worden behandeld volgens de lokaal geldende medische praktijk (zie rubriek 4.4). Als koorts opnieuw optreedt en/of gepaard ging met andere ernstige symptomen, waaronder dehydratie, hypotensie of nierfalen, moet de behandeling opnieuw worden gestart als de patiënt gedurende ten minste 24 uur symptoomvrij is, ofwel (1) op hetzelfde dosisniveau, ofwel (2) op één dosisniveau lager.
| Uitzonderingen voor dosisaanpassing (waarbij de dosis van slechts een van de twee behandelingen | |
| wordt gereduceerd) bij specifieke bijwerkingen | |
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie Trametinib moet worden onderbroken bij patiënten die een asymptomatische, absolute afname van >10% in LVEF ten opzichte van baseline hebben en de ejectiefractie beneden de in de instelling gehanteerde ondergrens van normaal (LLN) komt (zie rubriek 4.4). Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib. Als de LVEF herstelt, kan de behandeling met trametinib opnieuw worden gestart, maar moet de dosis met één dosisniveau verlaagd worden en de patiënt onder nauwlettend toezicht komen te staan (zie rubriek 4.4).
Trametinib moet permanent worden gestaakt bij patiënten met een linkerventrikeldisfunctie van graad 3 of 4 of een klinisch significante verlaging van de LVEF die niet verbetert binnen 4 weken (zie rubriek 4.4).
Retinale vene-occlusie (RVO) en loslating van retinaal pigmentepitheel (RPED) Als patiënten op welk moment dan ook tijdens de combinatiebehandeling met trametinib en dabrafenib nieuwe visuele stoornissen melden, zoals verminderd centraal gezichtsveld, wazig zien of verlies van gezichtsvermogen, wordt een onmiddellijke oogheelkundige beoordeling aanbevolen. Bij patiënten bij wie de diagnose RVO is gesteld, moet de behandeling met trametinib permanent gestaakt worden. Als de diagnose RPED wordt gesteld, volg dan de aanpassingen van het toedieningsschema in tabel 4 hieronder voor trametinib (zie rubriek 4.4). Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib voor bevestigde gevallen van RVO of RPED.
Tabel 4 Aanbevolen aanpassingen van het toedieningsschema van trametinib voor RPED
| RPED graad 1 | Ga door met de behandeling, met een maandelijkse beoordeling van het netvlies tot herstel. Als RPED verslechtert, volg dan de instructies hieronder en laat trametinib gedurende maximaal 3 weken achterwege. |
| RPED graad 2 of 3 | Laat trametinib gedurende maximaal 3 weken achterwege. |
| RPED graad 2 of 3 die binnen 3 weken verbetert tot graad 0 of 1 | Hervat trametinib in een lagere dosis (zie tabel 3) of staak trametinib bij patiënten op het laagste dosisniveau. |
| RPED graad 2 of 3 die binnen 3 weken niet verbetert tot graad 1 | Staak de trametinib behandeling permanent. |
Interstitiële longziekte (ILD)/pneumonitis
Trametinib mag niet worden gegeven bij patiënten met een vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten, in afwachting van klinische onderzoeken. Trametinib moet permanent worden gestaakt bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib bij gevallen van ILD of pneumonitis.
Uveïtis
Er zijn geen dosisaanpassingen nodig bij uveïtis mits effectieve lokale behandelingen de oogontsteking onder controle houden. Als de uveïtis niet reageert op lokale oogbehandeling, stop dan met dabrafenib totdat de oogontsteking is verdwenen en herstart de behandeling met dabrafenib dan met één dosisverlaging. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib (zie rubriek 4.4).
RAS-mutatie-positieve niet-cutane maligniteiten
De baten en risico’s moeten worden overwogen voordat de behandeling met dabrafenib wordt voortgezet bij patiënten met een RAS-mutatie-positieve niet-cutane maligniteit. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib (zie rubriek 4.4).
Speciale patiëntengroepen
Verminderde leverfunctie
Bij patiënten met een licht verminderde leverfunctie is een dosisaanpassing niet nodig. Beschikbare gegevens van een klinisch farmacologisch onderzoek wijzen op een beperkte impact van matig tot ernstig verminderde leverfunctie op de blootstelling aan trametinib (zie rubriek 5.2). Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een matig of ernstig verminderde leverfunctie.
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is een dosisaanpassing niet nodig. Er zijn geen gegevens met trametinib van patiënten met een ernstig verminderde nierfunctie. Daarom kan de mogelijke noodzaak voor een dosisaanpassing niet worden vastgesteld (zie rubriek 5.2). Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstig verminderde nierfunctie.
Pediatrische patiënten
De veiligheid en werkzaamheid van de combinatiebehandeling met trametinib en dabrafenib bij kinderen jonger dan 1 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. In onderzoeken bij jonge dieren zijn effecten van trametinib waargenomen die niet werden waargenomen bij volwassen dieren (zie rubriek 5.3). De gegevens over de veiligheid op langere termijn bij pediatrische patiënten zijn momenteel beperkt.
Wijze van toediening
Spexotras is voor oraal gebruik.
Spexotras-poeder moet tot drank worden gereconstitueerd door de apotheker voordat deze wordt uitgegeven. Het wordt aanbevolen dat een beroepsbeoefenaar in de gezondheidszorg voordat de eerste dosis wordt gegeven met de patiënt of verzorger bespreekt hoe een voorgeschreven dagelijkse dosis van de drank moet worden toegediend.
De blootstelling aan Spexotras wordt niet beïnvloed door voedsel (zie rubriek 5.2). Spexotras moet tegelijkertijd met dabrafenib dispergeerbare tablet worden ingenomen, dat een verminderde blootstelling door voedsel heeft. Derhalve moet Spexotras zonder voedsel worden ingenomen, ten minste één uur voor of twee uur na een maaltijd (zie rubriek 5.2). Borstvoeding en/of babyvoeding mag op verzoek worden gegeven als een patiënt niet in staat is om de nuchtere omstandigheden te tolereren.
Het wordt aanbevolen dat de Spexotras-dosis iedere dag op ongeveer dezelfde tijd wordt ingenomen, met behulp van de bijgeleverde herbruikbare doseerspuit voor orale toediening. De eenmaaldaagse dosis van Spexotras moet elke dag op hetzelfde tijdstip worden ingenomen, met ofwel de ochtenddosis ofwel de avonddosis van dabrafenib.
Als de patiënt niet kan slikken en een neussonde heeft, kan de Spexotras-drank via de neussonde worden toegediend.
Instructies voor bereiding worden gegeven in rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Spexotras is bedoeld voor gebruik in combinatie met dabrafenib dispergeerbare tabletten vanwege beperkte gegevens over de werkzaamheid voor zowel trametinib monotherapie als dabrafenib monotherapie bij BRAF V600-mutatie-positieve glioom. De SPC van dabrafenib dispergeerbare tabletten moet worden geraadpleegd vóór de start van de behandeling. Voor aanvullende informatie over bijzondere waarschuwingen en voorzorgen geassocieerd met de behandeling met dabrafenib, zie de SPC van dabrafenib dispergeerbare tabletten.
BRAF V600E-test
De werkzaamheid en veiligheid van trametinib in combinatie met dabrafenib zijn niet vastgesteld bij patiënten bij wie het glioom negatief testte voor de BRAF V600E-mutatie.
Nieuwe maligniteiten
Nieuwe maligniteiten, cutane en niet-cutane, kunnen voorkomen wanneer trametinib wordt gebruikt in combinatie met dabrafenib.
Cutane maligniteiten
Cutane maligniteiten zoals plaveiselcelcarcinoom van de huid (cuSCC), inclusief keratoacanthomen en nieuwe primaire melanomen zijn waargenomen bij volwassen patiënten die behandeld werden met trametinib in combinatie met dabrafenib (zie rubriek 4.8). Het wordt aanbevolen om een huidonderzoek uit te voeren voorafgaand aan de start van de behandeling met trametinib, daarna maandelijks gedurende de hele behandeling en tot 6 maanden na afloop van de behandeling. De controle moet voortgezet worden tot 6 maanden na beëindiging van trametinib, of tot de start van een andere antineoplastische therapie.
Verdachte huidlaesies moeten worden behandeld met dermatologische excisie en vereisen geen behandelingsaanpassingen. Patiënten moeten geïnstrueerd worden om hun arts direct op de hoogte te brengen wanneer zich nieuwe huidlaesies ontwikkelen.
Niet-cutane maligniteiten
Op basis van het werkingsmechanisme kan dabrafenib het risico op niet-cutane maligniteiten verhogen als RAS-mutaties aanwezig zijn. Raadpleeg de SPC van dabrafenib dispergeerbare tabletten (rubriek 4.4). Er is geen dosisaanpassing van trametinib nodig voor RAS-mutatie-positieve maligniteiten als het wordt ingenomen in combinatie met dabrafenib.
Hemorragie
Bloedingen zijn gemeld bij volwassen en pediatrische patiënten die trametinib in combinatie met dabrafenib gebruikten (zie rubriek 4.8). Ernstige bloedingen en fatale bloedingen zijn opgetreden bij volwassen patiënten die trametinib in combinatie met dabrafenib gebruikten. Het potentieel voor deze gebeurtenissen bij patiënten met een laag aantal bloedplaatjes (<75.000/mm3) is niet vastgesteld omdat dergelijke patiënten werden uitgesloten van klinische onderzoeken. Het risico op bloedingen kan verhoogd zijn bij gelijktijdig gebruik van trombocytenaggregatieremmers of anticoagulantia. Bij het optreden van bloedingen moeten patiënten worden behandeld zoals klinisch geïndiceerd.
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie
Van trametinib in combinatie met dabrafenib is gemeld dat het de LVEF kan verlagen bij zowel volwassen als pediatrische patiënten (zie rubriek 4.8). In klinische onderzoeken bij pediatrische patiënten, was de mediane tijd tot het eerste optreden van verlaging van de LVEF ongeveer een maand. Tijdens klinische onderzoeken bij volwassen patiënten was de mediane tijd tot het eerste optreden van linkerventrikeldisfunctie, hartfalen en verlaging van de LVEF tussen de 2 en 5 maanden.
Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een verminderde linkerventrikelfunctie. Patiënten met een linkerventrikeldisfunctie, hartfalen klasse II, III of IV volgens de New York Heart Association, acuut coronair syndroom in de afgelopen 6 maanden, klinisch significante oncontroleerbare aritmieën en oncontroleerbare hypertensie werden uitgesloten van klinische onderzoeken; de veiligheid van gebruik in deze populatie is daarom onbekend. De LVEF moet bij alle patiënten beoordeeld worden vóór de start van de behandeling met trametinib, een maand na de start van de behandeling, en vervolgens met tussenpozen van ongeveer 3 maanden tijdens de behandeling (zie rubriek 4.2 over dosisaanpassingen).
Bij patiënten die worden behandeld met trametinib in combinatie met dabrafenib zijn er af en toe meldingen van acute, ernstige linkerventrikeldisfunctie als gevolg van myocarditis geweest. Volledig herstel werd waargenomen na het stoppen van de behandeling. Artsen moeten alert zijn op de mogelijkheid van myocarditis bij patiënten die nieuwe of verergerende cardiale tekenen of symptomen ontwikkelen.
Pyrexie
Koorts is gemeld in klinische onderzoeken met trametinib bij volwassenen en kinderen (zie rubriek 4.8). De incidentie en de ernst van pyrexie zijn verhoogd bij de combinatietherapie (zie rubriek 4.4 van de SPC van dabrafenib dispergeerbare tabletten). Bij patiënten die worden behandeld met trametinib in combinatie met dabrafenib kan pyrexie gepaard gaan met ernstige rigor, dehydratie en hypotensie, die in sommige gevallen kunnen leiden tot acute nierinsufficiëntie. Bij pediatrische patiënten die trametinib in combinatie met dabrafenib kregen, was de mediane tijd tot het begin van het eerste optreden van pyrexie 1,5 maanden.
De behandeling met trametinib en dabrafenib moet worden onderbroken als de temperatuur van de patiënt ≥38°C is (zie rubriek 5.1). In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie. De behandeling kan worden hervat zodra de koorts is verdwenen. Als koorts gepaard gaat met andere hevige tekenen of symptomen moet de behandeling worden hervat met een verlaagde dosis zodra de koorts is verdwenen en zoals klinisch relevant (zie rubriek 4.2).
Bloeddrukveranderingen
Zowel hypertensie als hypotensie zijn gemeld bij patiënten in klinische onderzoeken met trametinib in combinatie met dabrafenib (zie rubriek 4.8). Bloeddruk moet gemeten worden op baseline en gecontroleerd worden tijdens de behandeling, waarbij de hypertensie zo nodig door middel van een standaardbehandeling onder controle gehouden moet worden.
Interstitiële longziekte (ILD)/pneumonitis
In een fase III-onderzoek met volwassen patiënten ontwikkelde 2,4% (5/211) van de patiënten die werden behandeld met trametinib als monotherapie ILD of pneumonitis; alle vijf patiënten moesten in het ziekenhuis worden opgenomen. De mediane tijd tot het begin van de eerste manifestatie van ILD of pneumonitis was 160 dagen (spreiding: 60 tot 172 dagen). In twee onderzoeken met volwassen patiënten behandeld met trametinib in combinatie met dabrafenib, ontwikkelde 1% van de patiënten pneumonitis of ILD (zie rubriek 4.8).
In afwachting van klinische onderzoeken moet het gebruik van trametinib worden gestopt bij patiënten met vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten. Trametinib moet permanent worden gestaakt bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis (zie rubriek 4.2). De behandeling met dabrafenib kan met dezelfde dosis worden voortgezet.
Visusstoornis
Aandoeningen die verband houden met een visuele stoornis, waaronder RPED en RVO, kunnen voorkomen bij trametinib; in sommige gevallen traden deze op na enkele maanden. Symptomen zoals wazig zien, verminderde gezichtsscherpte en andere visuele fenomenen zijn gemeld tijdens klinische onderzoeken met trametinib bij volwassenen. In klinische onderzoeken zijn uveïtis en iridocyclitis ook gemeld bij volwassen en pediatrische patiënten die werden behandeld met trametinib in combinatie met dabrafenib.
Trametinib wordt niet aanbevolen bij patiënten met een voorgeschiedenis van RVO. De veiligheid van trametinib bij patiënten met predisponerende factoren voor RVO, waaronder niet onder controle gebracht glaucoom of oculaire hypertensie, niet onder controle gebrachte hypertensie, niet onder controle gebrachte diabetes mellitus of een voorgeschiedenis van hyperviscositeits- of hypercoagulabiliteitssyndroom, is niet vastgesteld.
Als patiënten op welk moment dan ook tijdens de behandeling met trametinib nieuwe visuele stoornissen melden, zoals verminderd centraal gezichtsveld, wazig zien of verlies van gezichtsvermogen, wordt een onmiddellijke oogheelkundige beoordeling aanbevolen. Als de diagnose RPED wordt gesteld, moeten de aanpassingen van het toedieningsschema in tabel 4 gevolgd worden (zie rubriek 4.2); als de diagnose uveïtis is gesteld, raadpleeg dan de SPC van dabrafenib dispergeerbare tabletten (rubriek 4.4). Bij patiënten bij wie de diagnose RVO wordt gesteld, moet de behandeling met trametinib permanent gestaakt worden.
Er is geen dosisaanpassing van dabrafenib nodig als het wordt ingenomen in combinatie met trametinib na de diagnose van RVO of RPED. Er is geen dosisaanpassing van trametinib nodig als het wordt ingenomen in combinatie met dabrafenib na de diagnose van uveïtis.
Rash
Rash werd gezien bij 49% van de pediatrische patiënten in klinische onderzoeken bij gebruik van trametinib in combinatie met dabrafenib (zie rubriek 4.8). De meerderheid van de gevallen was van graad 1 of 2 en vereiste geen dosisonderbrekingen of dosisverlagingen.
Ernstige huidreacties
Gevallen van ernstige huidreacties (SCARs: severe cutaneous adverse reactions), waaronder het Stevens-Johnson-syndroom en geneesmiddelexantheem met eosinofilie en systemische symptomen (DRESS: drug rash with eosinophilia and systemic symptoms) die levensbedreigend of fataal kunnen zijn, zijn gemeld tijdens de behandeling met combinatietherapie van trametinib en dabrafenib bij volwassen patiënten. Patiënten moeten worden geïnformeerd over deze tekenen en symptomen voordat de behandeling wordt gestart en ze moeten nauwlettend worden gemonitord op huidreacties. Wanneer tekenen en symptomen zich voordoen die wijzen op SCARs, zal de behandeling moeten worden gestaakt.
Rabdomyolyse
Rabdomyolyse is gemeld bij volwassen patiënten die werden behandeld met trametinib. In sommige gevallen konden de patiënten de behandeling met trametinib voortzetten. In ernstigere gevallen was ziekenhuisopname, onderbreking of permanent stopzetten van de behandeling noodzakelijk. Tekenen en symptomen van rabdomyolyse vereisen een passende klinische beoordeling en behandeling zoals geïndiceerd.
Pancreatitis
Pancreatitis is gemeld bij volwassen en pediatrische patiënten die in klinische onderzoeken met trametinib in combinatie met dabrafenib zijn behandeld (zie rubriek 4.8). Onverklaarbare abdominale pijn moet onmiddellijk onderzocht worden, met meting van de serumamylase en -lipase. Patiënten moeten nauwkeurig worden gecontroleerd wanneer de behandeling na een aanval van pancreatitis opnieuw wordt gestart.
Nierfalen
Nierfalen is vastgesteld bij ≤1% van de volwassen patiënten die werden behandeld met trametinib in combinatie met dabrafenib. Deze gevallen bij volwassen patiënten waren over het algemeen geassocieerd met pyrexie en dehydratie en reageerden goed op dosisonderbreking en algemene ondersteunende maatregelen. Granulomateuze nefritis is ook gemeld bij volwassen patiënten. Patiënten moeten tijdens de behandeling routinematig worden gecontroleerd op serumcreatinine. Wanneer de creatininewaarden omhoog gaan, kan het nodig zijn om op klinische geleide de behandeling te onderbreken. Trametinib is niet onderzocht bij patiënten met nierinsufficiëntie (gedefinieerd als creatinine >1,5 x ULN), daarom is voorzichtigheid geboden bij deze patiëntengroep (zie rubriek 5.2).
Hepatische bijwerkingen
In klinische onderzoeken met trametinib in combinatie met dabrafenib bij volwassen en pediatrische patiënten zijn hepatische bijwerkingen gerapporteerd (zie rubriek 4.8). Het wordt aanbevolen om de leverfunctie van patiënten om de vier weken te controleren gedurende 6 maanden na het begin van de behandeling. Het monitoren van de lever kan daarna worden voortgezet indien klinisch geïndiceerd.
Verminderde leverfunctie
Omdat metabolisering in de lever en uitscheiding via de gal de primaire eliminatieroutes van trametinib zijn, dient trametinib met voorzichtigheid te worden toegediend aan patiënten met een matig tot ernstig verminderde leverfunctie (zie rubriek 4.2 en 5.2).
Diepe veneuze trombose/longembolie
Longembolie of diepe veneuze trombose kan optreden. Als patiënten klachten van longembolie of diepe veneuze trombose ontwikkelen, zoals kortademigheid, pijn op de borst, zwelling van armen of benen, dan moeten zij onmiddellijk medische hulp zoeken. Bij levensbedreigende longembolie moet de behandeling permanent worden stopgezet.
Maag-darmstelselaandoeningen
Colitis en enterocolitis zijn gemeld bij pediatrische patiënten die behandeld werden met trametinib in combinatie met dabrafenib (zie rubriek 4.8). Colitis en gastro-intestinale perforatie, inclusief fatale uitkomst, zijn gerapporteerd bij volwassen patiënten. Trametinib dient met voorzichtigheid te worden toegepast bij patiënten met risicofactoren voor gastro-intestinale perforatie, zoals een voorgeschiedenis van diverticulitis, metastasen naar het maag-darmkanaal en gelijktijdig gebruik van geneesmiddelen met een bekend risico op gastro-intestinale perforatie.
Sarcoïdose
Gevallen van sarcoïdose voornamelijk met betrekking tot de huid, longen, ogen en lymfeklieren, zijn gemeld bij volwassen patiënten die werden behandeld met trametinib in combinatie met dabrafenib. In de meeste gevallen werd de behandeling met trametinib en dabrafenib voortgezet. Als sarcoïdose is vastgesteld, moet een relevante behandeling worden overwogen.
Vrouwen die zwanger kunnen worden/ vruchtbaarheid bij mannen
Voor het starten van de behandeling bij vrouwen die zwanger kunnen worden, moet passend advies worden gegeven over effectieve anticonceptiemethoden. Vrouwen die zwanger kunnen worden moeten effectieve anticonceptiemethoden gebruiken tijdens de behandeling en gedurende 16 weken na de laatste Spexotras-dosis. Mannelijke patiënten die trametinib in combinatie met dabrafenib gebruiken, moeten worden geïnformeerd over het potentiële risico op verminderde spermatogenese, die mogelijk onomkeerbaar is (zie rubriek 4.6).
Hemofagocytaire lymfohistiocytose
Na het in de handel brengen is hemofagocytaire lymfohistiocytose (HLH) waargenomen bij behandeling met trametinib in combinatie met dabrafenib bij volwassen patiënten. Voorzichtigheid is geboden wanneer trametinib wordt toegediend in combinatie met dabrafenib. Als HLH wordt bevestigd, moet toediening van trametinib en dabrafenib worden stopgezet en een behandeling voor HLH worden gestart.
Tumorlysissyndroom (TLS)
Het optreden van TLS, dat fataal kan zijn, is in verband gebracht met het gebruik van trametinib in combinatie met dabrafenib (zie rubriek 4.8). Risicofactoren voor TLS zijn onder meer een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Patiënten met risicofactoren voor TLS moeten nauwlettend worden gevolgd en profylactische hydratatie moet worden overwogen. TLS dient onmiddellijk te worden behandeld zoals klinisch geïndiceerd.
Hulpstoffen
Sulfobutylbetadex-natrium
Spexotras-drank bevat de cyclodextrine sulfobutylbetadex-natrium (100 mg/ml). Cyclodextrinen zijn hulpstoffen die de eigenschappen van de werkzame stof en andere middelen kunnen beïnvloeden. In preklinische onderzoeken bij dieren die cyclodextrinen intraveneus kregen toegediend werden niertoxiciteit en ototoxiciteit waargenomen. Tijdens de ontwikkeling en veiligheidsevaluatie van het middel is er rekening gehouden met veiligheidsaspecten van cyclodextrinen. Er zijn beperkte veiligheidsgegevens over de effecten van cyclodextrinen bij kinderen <2 jaar.
Methylparahydroxybenzoaat
Dit middel bevat methylparahydroxybenzoaat, dat allergische reacties kan veroorzaken (wellicht vertraagd).
Natrium
Dit middel bevat 1,98 mg natrium per ml Spexotras-drank, overeenkomend met 4% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene, bij de maximale dagelijkse dosering van 2 mg (40 ml) trametinib.
Kalium
Dit geneesmiddel bevat kalium, minder dan 1 mmol (39 mg) per maximale dagelijkse dosis, dat wil zeggen dat het in wezen ‘kaliumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Effecten van andere geneesmiddelen op trametinib
Omdat trametinib voornamelijk wordt gemetaboliseerd via door hydrolytische enzymen gemedieerde deacetylering (bijv. carboxylesterasen), is het niet waarschijnlijk dat de farmacokinetiek door andere middelen via metabole interacties wordt beïnvloed (zie rubriek 5.2). Interacties met andere geneesmiddelen via deze hydrolytische enzymen kunnen niet worden uitgesloten en kunnen de blootstelling aan trametinib beïnvloeden.
Trametinib is een in-vitro substraat van de effluxtransporter Pgp. Omdat het niet kan worden uitgesloten dat sterke remming van hepatisch Pgp tot verhoogde concentraties van trametinib kan leiden, is voorzichtigheid geboden bij gelijktijdige toediening van trametinib met geneesmiddelen die sterke remmers van Pgp zijn (zoals verapamil, ciclosporine, ritonavir, kinidine, itraconazol).
Effecten van trametinib op andere geneesmiddelen
Gebaseerd op in-vitro- en in-vivogegevens is het niet waarschijnlijk dat trametinib de farmacokinetiek van andere geneesmiddelen aanmerkelijk beïnvloedt via interactie met CYP-enzymen of transporters (zie rubriek 5.2). Trametinib kan leiden tot een tijdelijke remming van BCRP-substraten (bijv. pitavastatine) in het darmstelsel, wat kan worden geminimaliseerd met een gespreide toediening (2 uur na elkaar) van deze middelen en trametinib.
Op basis van klinische gegevens wordt geen verlies van werkzaamheid van hormonale anticonceptiva verwacht bij gelijktijdige toediening met trametinib (zie rubriek 5.2). Gebruik met dabrafenib kan hormonale anticonceptiva echter minder effectief maken.
Effect van de hulpstof sulfobutylbetadex-natrium op andere orale geneesmiddelen met lage biologische beschikbaarheid en smalle therapeutische breedte
De trametinib-drank bevat 100 mg/ml sulfobutylbetadex-natrium, dat in potentie de oplosbaarheid en biologische beschikbaarheid van andere orale geneesmiddelen kan beïnvloeden. Voorzichtigheid is geboden wanneer de trametinib-drank wordt toegediend met orale geneesmiddelen met een lage biologische beschikbaarheid en een smalle therapeutische breedte (bijv. imipramine, desipramine).
Raadpleeg ook de leidraad voor geneesmiddelinteracties voor dabrafenib in rubriek 4.4 en 4.5 van de SPC van dabrafenib dispergeerbare tabletten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met trametinib en gedurende 16 weken na het stoppen van de behandeling.
Gebruik met dabrafenib kan de werkzaamheid van orale en systemische hormonale anticonceptiemethoden verminderen en een andere effectieve methode van anticonceptie, zoals een barrièremethode, moet worden gebruikt tijdens trametinib/dabrafenib combinatietherapie. Raadpleeg de SPC van dabrafenib dispergeerbare tabletten voor meer informatie.
Zwangerschap
Er zijn geen gegevens over het gebruik van trametinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Trametinib mag niet worden toegediend aan zwangere vrouwen, behalve wanneer het mogelijke voordeel voor de moeder zwaarder weegt dan het mogelijke risico voor de foetus. Als trametinib gebruikt wordt tijdens de zwangerschap, of als de patiënt zwanger raakt tijdens het gebruik van trametinib, moet de patiënt worden ingelicht over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of trametinib in de moedermelk wordt uitgescheiden. Een risico voor een kind dat borstvoeding krijgt, kan niet worden uitgesloten. Trametinib mag niet worden toegediend aan moeders die borstvoeding geven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met trametinib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens bij mensen beschikbaar over gebruik van trametinib. Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd bij dieren, maar er zijn effecten op de vrouwelijke voortplantingsorganen waargenomen (zie rubriek 5.3). Trametinib kan de vruchtbaarheid bij mensen verminderen.
Mannen die trametinib gebruiken in combinatie met dabrafenib
Effecten op de spermatogenese zijn waargenomen bij dieren die dabrafenib kregen. Mannelijke patiënten die trametinib gebruiken in combinatie met dabrafenib moeten geïnformeerd worden over het mogelijke risico van verstoorde spermatogenese, die onomkeerbaar kan zijn. Raadpleeg de SPC van dabrafenib dispergeerbare tabletten voor aanvullende informatie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Trametinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er moet rekening worden gehouden met de klinische toestand van de patiënt en het bijwerkingenprofiel van trametinib bij het inschatten van het vermogen van de patiënt om taken uit te voeren waarvoor beoordelingsvermogen, motoriek of cognitieve vaardigheden nodig zijn. Patiënten moeten bewust gemaakt worden van het gegeven dat vermoeidheid, duizeligheid en oogproblemen deze activiteiten kunnen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinische onderzoeken bij pediatrische patiënten die behandeld werden met trametinib in combinatie met dabrafenib, waren de meest voorkomende bijwerkingen (gerapporteerd met een frequentie ≥20%): pyrexie (70%), rash (49%), hoofdpijn (47%), braken (40%), vermoeidheid (36%), droge huid (35%), diarree (34%), hemorragie (34%), nausea (29%), acneïforme dermatitis (29%), buikpijn (28%), neutropenie (26%), hoest (24%) en transaminasen verhoogd (22%). De meest frequent gemelde ernstige (graad 3/4) bijwerkingen waren: neutropenie (15%), pyrexie (11%), transaminasen verhoogd (6%) en gewichtstoename (5%). Op dit moment zijn er weinig langetermijngegevens over groei en skeletale rijping bij pediatrische patiënten (zie rubriek 5.3).
Het veiligheidsprofiel bij pediatrische patiënten was grotendeels in overeenstemming met het veiligheidsprofiel dat eerder is vastgesteld bij volwassen patiënten. De volgende additionele bijwerkingen zijn tot nu toe alleen gemeld bij volwassen patiënten die behandeld werden met trametinib-tabletten en dabrafenib-capsules: plaveiselcelcarcinoom van de huid, seborroïsche keratose, perifere neuropathie (waaronder sensorische en motorische neuropathie), lymfoedeem, droge mond, actinische keratose, nierfalen, versterking van radiotoxiciteit (vaak), melanoom, acrochordon, sarcoïdose, chorioretinopathie, pneumonitis, acuut nierfalen, nefritis, hartfalen, linkerventrikeldisfunctie, interstitiële longziekte, rabdomyolyse (soms), gastro-intestinale perforatie, hemofagocytaire lymfohistiocytose (zelden), tumorlysissyndroom, myocarditis, Stevens-Johnson-syndroom, geneesmiddelexantheem met eosinofilie en systemische symptomen, tatoeage-gerelateerde huidreacties (frequentie niet bekend).
Lijst met bijwerkingen in tabelvorm
De veiligheid van trametinib in combinatie met dabrafenib is geëvalueerd in een gepoolde veiligheidsset van 171 pediatrische patiënten in twee onderzoeken bij patiënten met BRAF V600-mutatie-positieve gevorderde solide tumoren. Bij start van deelname waren 4 (2,3%) patiënten 1 tot 2 jaar oud, 39 (22,8%) patiënten waren 2 tot 6 jaar oud, 54 (31,6%) patiënten waren 6 tot 12 jaar oud en 74 (43,3%) patiënten waren 12 tot 18 jaar oud. De gemiddelde behandelingsduur was 2,3 jaar.
Bijwerkingen (tabel 5) zijn hieronder weergegeven op MedDRA-systeem/orgaanklassen en gerangschikt naar frequentie, gebaseerd op de volgende afspraak: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 5 Bijwerkingen bij trametinib in combinatie met dabrafenib
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Paronychia, nasofaryngitis*1 |
| Vaak | Urineweginfectie, cellulitis |
| Neoplasmata, benigne, maligne, en niet-gespecificeerd (inclusief cysten en poliepen) | |
| Zeer vaak | Huidpapilloom |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | Neutropenie*2, anemie, leukopenie* |
| Vaak | Trombocytopenie* |
| Immuunsysteemaandoeningen | |
| Vaak | Overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | |
| Vaak | Dehydratie, verminderde eetlust |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn, duizeligheid*3 |
| Oogaandoeningen | |
| Vaak | Wazig zien, afgenomen gezichtsvermogen, uveïtis*4 |
| Soms | Retinaloslating, periorbitaal oedeem |
| Hartaandoeningen | |
| Vaak | Ejectiefractie afname, bradycardie* |
| Soms | Atrioventriculair blok5 |
| Bloedvataandoeningen | |
| Zeer vaak | Hemorragie*6 |
| Vaak | Hypertensie, hypotensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | Hoest* |
| Vaak | Dyspneu |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Buikpijn*, constipatie, diarree, nausea, braken |
| Vaak | Pancreatitis, stomatitis |
| Soms | Colitis* |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Acneïforme dermatitis*7, droge huid*8, pruritus, rash*9, erytheem |
| Vaak | Gegeneraliseerde exfoliatieve dermatitis*10, alopecia, palmoplantair erytrodysesthesiesyndroom, folliculitis, huidlaesie, panniculitis, hyperkeratose, fotosensitiviteit*11 |
| Soms | Acute febriele neutrofiele dermatose, fissuren in de huid, nachtzweten, hyperhidrose |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Artralgie, pijn in ledemaat |
| Vaak | Myalgie*, spierspasmen*12 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Pyrexie*, vermoeidheid*13, gewichtstoename |
| Vaak | Slijmvliesontsteking, gezichtsoedeem*, koude rillingen, perifeer oedeem, influenza-achtige ziekte |
| Onderzoeken | |
| Zeer vaak | Transaminasen verhoogd*14 |
| Vaak | Hyponatriëmie, hypofosfatemie, hyperglykemie, bloed alkalinefosfatase verhoogd, gammaglutamyltransferase verhoogd, bloed creatinefosfokinase verhoogd |
*Geeft gegroepeerde termen aan van twee of meer MedDRA-voorkeurstermen die als klinisch vergelijkbaar werden beschouwd. 1 nasofaryngitis omvat faryngitis 2 neutropenie omvat verlaagd aantal neutrofielen en febriele neutropenie 3 duizeligheid omvat vertigo 4 uveïtis omvat iridocyclitis 5 atrioventriculair blok omvat eerstegraads atrioventriculair blok 6 hemorragie omvat epistaxis, hematurie, kneuzing, hematoom, internationaal genormaliseerde ratio verhoogd, anale bloeding, bloeding op de plaats van de katheter, hersenbloeding, ecchymose, extraduraal hematoom, gastro-intestinale bloeding, hematochezie, petechiën, post procedurele bloeding, rectale bloeding, verlaagd aantal rode bloedcellen, bovenste gastro-intestinale bloeding, baarmoederbloeding, zware menstruele bloeding en purpura 7 acneïforme dermatitis omvat acne en pustuleuze acne 8 droge huid omvat xerosis en xerodermie 9 rash omvat rash maculopapulair, pustuleuze rash, erythemateuze rash, papulaire rash, maculaire rash 10 gegeneraliseerde exfoliatieve dermatitis omvat exfoliatie van de huid en exfoliatieve dermatitis 11 fotosensitiviteit omvat fotosensitiviteitsreactie en zonnebrand 12 spierspasmen omvat musculoskeletale stijfheid 13 vermoeidheid omvat malaise en asthenie 14 transaminasen verhoogd omvat aspartaataminotransferase (ASAT) verhoogd, alanine-aminotransferase (ALAT) verhoogd en hypertransaminasemie | |
Omschrijving van specifieke bijwerkingen
| Gewichtstoename | ||||
| Gewichtstoename is alleen waargenomen in de pediatrische populatie. Het werd gemeld als een | ||||
| bijwerking bij 16% van de pediatrische patiënten inclusief graad 3 gevallen bij 5% van de patiënten, | ||||
| met een stopzettingspercentage van 0,6% van de patiënten. De mediane tijd tot het begin van het eerste | ||||
| optreden van de gerapporteerde gewichtstoename bij pediatrische patiënten die | ||||
trametinib in combinatie met dabrafenib kregen was 3,5 maanden. Gewichtstoename ten opzichte van baseline van ≥2 BMI (body mass index) voor leeftijdspercentielcategorieën werd waargenomen bij 36% van de patiënten.
Hemorragie
Hemorragische voorvallen werden waargenomen bij 34% van de pediatrische patiënten, waarbij graad 3 voorvallen optraden bij 1,2% van de patiënten. Het meest voorkomende hemorragische voorval (epistaxis) werd gerapporteerd bij 18% van de pediatrische patiënten. De mediane tijd tot het begin van het eerste optreden van hemorragische voorvallen bij pediatrische patiënten was 2,6 maanden. Hemorragische voorvallen, inclusief grote bloedingen en fatale bloedingen, zijn voorgekomen bij volwassen patiënten die werden behandeld met trametinib in combinatie met dabrafenib.
Het risico op bloedingen kan verhoogd zijn bij gelijktijdig gebruik van
trombocytenaggregatieremmers of anticoagulantia. Bij het optreden van bloedingen moeten patiënten worden behandeld zoals klinisch geïndiceerd (zie rubriek 4.4).
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie Een verlaagde LVEF is gemeld bij 5,3% van de pediatrische patiënten, met graad 3 gevallen optredend bij <1% van de patiënten. De mediane tijd tot het begin van het eerste optreden van verlaging van de LVEF was ongeveer een maand. Tijdens klinische onderzoeken bij volwassen patiënten, was de mediane tijd tot het begin van het eerste optreden van linkerventrikeldisfunctie, hartfalen en verlaging van de LVEF tussen de 2 en 5 maanden.
Patiënten met LVEF lager dan de institutional lower limit of normal (IULN) werden niet geïncludeerd in de klinische onderzoeken met trametinib. Trametinib in combinatie met dabrafenib dient met voorzichtigheid te worden gebruikt bij patiënten met aandoeningen die de linkerventrikelfunctie zouden kunnen verzwakken (zie rubriek 4.2 en 4.4).
Pyrexie
Koorts is gerapporteerd in klinische onderzoeken met trametinib als monotherapie en in combinatie met dabrafenib; bij de combinatietherapie zijn de incidentie en de ernst van pyrexie verhoogd (zie rubriek 4.4). Pyrexie werd gerapporteerd bij 70% van de pediatrische patiënten, waarbij graad 3 voorvallen optraden bij 11% van de patiënten. Raadpleeg de SPC van dabrafenib dispergeerbare tabletten.
Hepatische bijwerkingen
Hepatische bijwerkingen zijn gemeld in klinische onderzoeken bij volwassenen en kinderen met trametinib in combinatie met dabrafenib. In de pediatrische veiligheidspopulatie kwamen verhoogde ALAT en ASAT zeer vaak voor, bij respectievelijk 13% en 16% van de patiënten (zie rubriek 4.4). De hepatische bijwerkingen van verhoging van ALAT en ASAT waren de meest voorkomende bijwerkingen bij volwassen patiënten, de meerderheid van deze bijwerkingen waren van graad 1 of 2. Bij trametinib als monotherapie trad meer dan 90% van de hepatische bijwerkingen op binnen de eerste 6 maanden van de behandeling. Hepatische bijwerkingen werden vastgesteld in klinische onderzoeken met controle om de vier weken. Het wordt aanbevolen om de leverfunctie van patiënten die trametinib krijgen om de vier weken te controleren gedurende 6 maanden. Levercontrole kan daarna worden voortgezet indien klinisch aangewezen (zie rubriek 4.4).
Bloeddrukveranderingen
Verhoging van de bloeddruk werd gemeld bij 2,3% van de pediatrische patiënten, waarbij graad 3 voorvallen optraden bij 1,2% van de patiënten. De mediane tijd tot het begin van het eerste optreden van hypertensie bij pediatrische patiënten was 5,4 maanden.
Verlaging van de bloeddruk werd gemeld bij 4,1% van de pediatrische patiënten, waarbij ≥graad 3 voorvallen optraden bij 2,3% van de patiënten. De mediane tijd tot het begin van het eerste optreden van hypotensie bij pediatrische patiënten was 2,2 maanden.
De bloeddruk moet worden gemeten op baseline en worden gecontroleerd gedurende de behandeling en hypertensie moet door middel van een standaardbehandeling onder controle worden gehouden (zie rubriek 4.4).
Interstitiële longziekte (ILD)/pneumonitis
Patiënten die worden behandeld met trametinib kunnen ILD of pneumonitis ontwikkelen. Laat, in afwachting van klinische onderzoeken, trametinib achterwege bij patiënten met vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten. Staak de trametinib-behandeling permanent bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis (zie rubriek 4.2 en 4.4).
Verminderd gezichtsvermogen
Bij pediatrische patiënten die behandeld werden met trametinib in combinatie met dabrafenib, zijn oogheelkundige reacties gerapporteerd, waaronder uveïtis 3,5% en iridocyclitis 1,8%. Graad 3 uveïtis trad op bij 1,8% van de pediatrische patiënten. Loslating van retina pigmentepitheel (RPED) trad op bij <1% van de pediatrische patiënten. Aandoeningen die verband houden met visuele stoornissen, waaronder RPED en RVO, zijn ook gezien bij trametinib bij volwassen patiënten. Symptomen zoals wazig zien, verminderde gezichtsscherpte en andere visuele stoornissen zijn gemeld tijdens de klinische onderzoeken met trametinib bij volwassenen (zie rubriek 4.2 en 4.4).
Rash
Rash werd gezien bij 49% van de pediatrische patiënten in combinatieonderzoeken met trametinib en dabrafenib in de samengevoegde veiligheidspopulatie. De meerderheid van de gevallen was van graad 1 of 2 en vereiste geen dosisonderbrekingen of dosisverlagingen (zie rubriek 4.2 en 4.4).
Rabdomyolyse
Rabdomyolyse is gerapporteerd bij volwassen patiënten die werden behandeld met trametinib. Tekenen of symptomen van rabdomyolyse zijn een indicatie voor een grondige klinische evaluatie en behandeling volgens de richtlijnen (zie rubriek 4.4).
Pancreatitis
Pancreatitis is gemeld bij 1,2% van de pediatrische patiënten, met <1% van de patiënten met graad 3. Onverklaarbare abdominale pijn moet onmiddellijk onderzocht worden, met meting van de serumamylase en -lipase. Patiënten moeten nauwkeurig worden gecontroleerd wanneer behandeling na een aanval van pancreatitis opnieuw wordt gestart (zie rubriek 4.4).
Nierfalen
Nierfalen werd gemeld bij behandeling met trametinib in combinatie met dabrafenib. Nierfalen als gevolg van koortsgerelateerde prerenale azotemie of granulomateuze nefritis kwam soms voor bij volwassen patiënten; er werd echter geen trametinib-onderzoek uitgevoerd bij patiënten met nierinsufficiëntie (gedefinieerd als creatinine >1,5 x ULN). In deze situatie is voorzichtigheid geboden (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van acute overdosering gemeld bij pediatrische patiënten die trametinib in combinatie met dabrafenib kregen in klinische onderzoeken. Langdurige overdosering van trametinib zou kunnen leiden tot toegenomen rash, een verlaagde LVEF of netvliesafwijkingen. Er bestaat geen specifieke behandeling voor een overdosis. Als overdosering voorkomt, moet de patiënt, indien nodig, ondersteunend worden behandeld met passende controle.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, mitogeen-geactiveerde proteïnekinase (MEK)-remmers, ATC-code: L01EE01
Werkingsmechanisme
Trametinib is een reversibele, uiterst selectieve, allosterische remmer van activering en kinaseactiviteit door mitogeen-geactiveerd extracellulair signaalgereguleerd kinase 1 (MEK1) en MEK2. MEK-eiwitten zijn bestanddelen van de extracellulair signaalgereguleerd kinase (ERK)-route. Bij menselijke kankers wordt deze route vaak geactiveerd door gemuteerde vormen van BRAF, waardoor MEK geactiveerd wordt. Trametinib remt MEK-activering door BRAF en remt de MEK-kinaseactiviteit.
Combinatie met dabrafenib
Dabrafenib is een remmer van RAF-kinasen. Oncogene mutaties in BRAF leiden tot constitutieve activering van de RAS/RAF/MEK/ERK-route.
Op deze wijze remmen trametinib en dabrafenib twee kinasen in deze route, MEK en RAF, en de combinatie zorgt daardoor voor gelijktijdige remming van deze route. De combinatie van trametinib en dabrafenib heeft in vitro anti-tumoractiviteit laten zien in BRAF V600-mutatie-positieve kankercellijnen en vertraagt het optreden van in-vivo-resistentie in BRAF V600-mutatiepositieve xenograften.
Klinische werkzaamheid en veiligheid
Pediatrische patiënten
De klinische werkzaamheid en veiligheid van combinatietherapie met dabrafenib plus trametinib bij pediatrische patiënten in de leeftijd van 1 tot <18 jaar met BRAF V600-mutatie-positief glioom werd onderzocht in een multicenter, open-label, klinisch fase II-onderzoek (EudraCT 2015-004015-20). Patiënten met laaggradig glioom (WHO 2016 graad 1 en 2) die eerst systemische therapie nodig hadden, werden gerandomiseerd in een verhouding van 2:1 naar dabrafenib plus trametinib of carboplatine plus vincristine, en patiënten met recidiverende of refractair hooggradig glioom (WHO 2016 graad 3 en 4) werden opgenomen in een enkele arm dabrafenib plus trametinib cohort.
BRAF-mutatiestatus werd prospectief bepaald in tumorweefsel via een lokale test of in een centraal laboratorium met behulp van de bioMérieux THxID-BRAF kit, wanneer een lokale test niet beschikbaar was. Bovendien werden de beschikbare tumormonsters retrospectief getest door het centraal laboratorium, om de BRAF V600E-mutatie te bevestigen.
Dabrafenib- en trametinibdosering in het klinische onderzoek was leeftijds- en gewichtsafhankelijk, met dabrafenib oraal gedoseerd op 2,625 mg/kg tweemaal daags voor de leeftijden tot 12 jaar en op 2,25 mg/kg tweemaal daags voor de leeftijden 12 jaar en ouder; trametinib werd oraal gedoseerd op 0,032 mg/kg eenmaal daags voor de leeftijden tot 6 jaar en op 0,025 mg/kg eenmaal daags voor de leeftijden 6 jaar en ouder. Dabrafenibdoseringen werden beperkt tot 150 mg tweemaal daags en trametinibdoseringen op 2 mg eenmaal daags. Carboplatine en vincristine werden ingesteld als wekelijkse infusies, gebaseerd op leeftijd en lichaamsoppervlak op doseringen van respectievelijk 175 mg/m2 en 1,5 mg/m2. Carboplatine en vincristine werden toegediend in een 10 weken durende inductiekuur gevolgd door acht cycli van 6 weken onderhoudstherapie.
Het primaire werkzaamheidseindpunt in beide cohorten was het algehele responspercentage (Overall Response Rate [ORR], som van bevestigde complete [CR] en partiële responses [PR]) door onafhankelijke beoordeling op basis van RANO (2017)-criteria voor de LGG-cohort, en RANO (2010)-criteria voor de HGG-cohort. De primaire analyse werd uitgevoerd wanneer alle patiënten in beide cohorten ten minste 32 weken therapie hadden voltooid. De eindanalyse werd 2 jaar na voltooiing van de inschrijving in beide cohorten uitgevoerd.
BRAF-mutatie-positief pediatrisch laaggradig glioom (WHO-graad 1 en 2) In het laaggradig-glioomcohort werden 110 patiënten gerandomiseerd naar dabrafenib plus trametinib (n=73) of carboplatine plus vincristine (n=37). De mediane leeftijd was 9,5 jaar, met 34 patiënten (30,9%) in de leeftijd van 12 maanden tot <6 jaar, 36 patiënten (32,7%) van 6 tot <12 jaar en 40 patiënten (36,4%) van 12 tot <18 jaar; 60% was vrouwelijk. De meerderheid van de patiënten (80%) had graad 1 glioom bij de eerste diagnose. De meest voorkomende pathologieën waren pilocytair astrocytoom (30,9%), ganglioglioom (27,3%) en LGG niet anders gespecificeerd (18,2%). Metastasen waren aanwezig bij 9 patiënten (8,2%). Eerdere chirurgie werd gemeld bij 91 patiënten (82,7%); onder die patiënten was bij 28 patiënten (25,5%) resectie de procedure bij laatste operatie. Het gebruik van systemische corticosteroïden werd gemeld bij 44 patiënten (41,5%).
Op het moment van de primaire analyse, liet de ORR in de dabrafenib plus trametinib-arm een statistisch significante verbetering zien ten opzichte van carboplatine plus vincristine. De daaropvolgende hiërarchische testen toonden ook een statistisch significante verbetering in progressievrije overleving (PFS) ten opzichte van chemotherapie (tabel 6).
Op het moment van de primaire analyse, uitgevoerd nadat alle patiënten ten minste 32 weken behandeling hadden voltooid of eerder waren gestopt, waren de gegevens over totale overleving (overall survival, OS) nog onvolledig (één overlijden werd gemeld in de arm met carboplatine plus vincristine [C+V-arm]).
Tabel 6 Respons en progressievrije overleving gebaseerd op onafhankelijke beoordeling in het hoofdonderzoek G2201 (LGG cohort, primaire analyse)
Dabrafenib + Trametinib (D+T) N=73 | Carboplatine + Vincristine (C+V) N=37 | |
| Beste algehele respons | ||
| Complete respons (CR), n (%) | 2 (2,7) | 1 (2,7) |
| Partiële respons (PR), n (%) | 32 (43,8) | 3 (8,1) |
| Stabiele ziekte (SD), n (%) | 30 (41,1) | 15 (40,5) |
| Progressieve ziekte (PD), n (%) | 8 (11,0) | 12 (32,4) |
| Onbekend, n (%) | 1 (1,4) | 6 (16,2)1 |
| Algehele responspercentage | ||
| ORR (CR+PR), (95%-BI) | 46,6% (34,8 – 58,6%) | 10,8% (3,0 – 25,4%) |
| Oddsratio2, p-waarde | 7,19 (2,3 – 22,4), p<0,001 | |
| Risicoverschil | 35,8% (20,6 – 51,0) | |
| Progressievrije overleving (PFS) | ||
| Mediaan (maanden), (95%-BI) | 20,1 (12,8 – NE) | 7,4 (3,6 – 11,8) |
| Hazardratio (95%-BI), p-waarde | 0,31 (0,17 – 0,55), p<0,001 | |
NE=niet te beoordelen (not estimable) 1 4 patiënten gerandomiseerd naar C+V stopten voorafgaand aan de behandeling. 2 Oddsratio (D+T versus C+V) en 95%-BI zijn van een logistische regressie met behandeling als enige covariabele, d.w.z. het is de kans op het waarnemen van een respons in de D+T-arm in vergelijking met de kans op het waarnemen van een respons in de C+V-arm. Oddsratio >1 betekent een voordeel voor D+T. | ||
Op het moment van de eindanalyse (mediane duur van follow-up: 39,0 maanden) was de ORR op basis van onafhankelijke beoordeling 54,8% in de D+T-arm en 16,2% in de C+V-arm met een oddsratio van 6,26. De analyse bevestigde ook een verbeterde PFS ten opzichte van chemotherapie op basis van onafhankelijke beoordeling met een geschatte 64% risicoreductie in progressie/overlijden (hazard ratio 0,36). De mediane PFS was 24,9 maanden in de D+T-arm en 7,2 maanden in de C+V-arm. In geen van beide armen werden extra sterfgevallen gemeld op het moment van de eindanalyse.
Figuur 1 Kaplan-Meier-curven voor progressievrije overleving gebaseerd op onafhankelijke
beoordeling in het hoofdonderzoek G2201 (LGG cohort, eindanalyse) 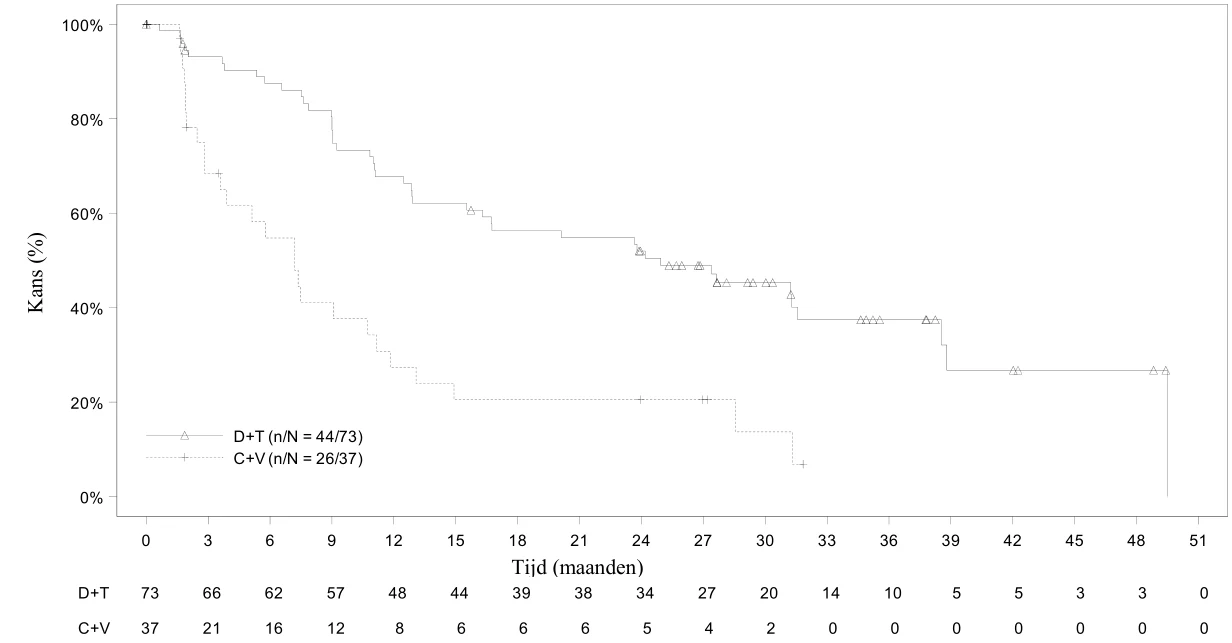
BRAF-mutatie-positief pediatrisch hooggradig glioom (WHO-graad 3 en 4) In de enkele arm van het hooggradig-glioomcohort werden 41 patiënten met recidiverend of refractair HGG geïncludeerd en behandeld met dabrafenib plus trametinib. De mediane leeftijd was 13,0 jaar, met 5 patiënten (12,2%) in de leeftijd van 12 maanden tot 6 jaar, 10 patiënten (24,4%) van 6 tot 12 jaar en 26 patiënten (63,4%) van 12 tot 18 jaar; 56% was vrouw. De histologische graad bij eerste diagnose, was graad 4 bij 20 patiënten (48,8%), graad 3 bij 13 patiënten (31,7%), graad 2 bij 4 patiënten (9,8%), graad 1 bij 3 patiënten (7,3%) en ontbrak bij 1 patiënt (2,4%). De meest voorkomende pathologieën waren glioblastoma multiforme (31,7%), anaplastisch pleiomorf xanthoastrocytoom (14,6%), HGG NOS (9,8%) en pleiomorf xanthoastrocytoom (9,8%). Eerdere operatie werd gemeld bij 40 patiënten (97,6%), onder die patiënten was de procedure bij laatste chirurgie resectie bij 24 patiënten (58,5%). Eerdere antineoplastische chemotherapie werd gemeld bij 33 patiënten (80,5%). Eerdere radiotherapie werd gemeld bij 37 patiënten (90,2%). Systemisch corticosteroïdgebruik tijdens de onderzoeksbehandeling werd gemeld bij 24 patiënten (58,5%).
Op het moment van de eindanalyse (mediane duur van follow-up: 45,2 maanden) was de ORR op basis van onafhankelijke beoordeling 56,1% (23/41), (95%-BI: 39,7; 71,5). CR bij 14 patiënten (34,1%) en PR bij 9 patiënten (22,0%). De gemiddelde responsduur (duration of response, DoR) was 27,4 maanden (95%-BI: 9,2; NE).
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van trametinib zijn voornamelijk bepaald bij volwassen patiënten met behulp van de vaste (tablet)formulering. De farmacokinetiek van trametinib na enkelvoudige of herhaalde gewichtsgecorrigeerde dosering werd ook geëvalueerd bij 244 pediatrische patiënten. Farmacokinetische eigenschappen (geneesmiddelabsorptiesnelheid en geneesmiddelklaring) van trametinib bij pediatrische patiënten waren vergelijkbaar met die bij volwassenen. Gewicht bleek de orale klaring van trametinib te beïnvloeden, terwijl leeftijd dat niet deed. De farmacokinetische blootstellingen aan trametinib bij de aanbevolen voor gewicht gecorrigeerde dosis bij pediatrische patiënten lagen binnen het bereik van die waargenomen bij volwassenen.
Absorptie
De trametinib-drank werd snel geabsorbeerd met een mediane tijd tot het bereiken van maximale plasmaconcentratie (Tmax) van 1 uur na toediening. De gemiddelde absolute biologische beschikbaarheid van de trametinib-tabletten was 72%. In een onderzoek naar relatieve biologische beschikbaarheid waarin de drankformulering en de tabletformulering na toediening van een enkele dosis in nuchtere toestand bij volwassenen werden vergeleken, resulteerde toediening van de drankformulering respectievelijk in een 12%, 10% en 71% hogere AUC(0-inf), AUC(0-laatst) en Cmax, in vergelijking met de tabletformulering.
De blootstelling aan trametinib nam dosisproportioneel toe tussen 0,125 mg en 4 mg na herhaalde eenmaaldaagse toediening.
In het pediatrische hoofdonderzoek waren steady-state geometrisch gemiddelde (%CV) Cmax en AUCtau 22,7 ng/ml (41,1%) en 339 ng*uur/ml (22,2%) in het LGG-cohort en 21,3 ng/ml (36,3%) en 307 ng*uur/ml (22,8%) in het HGG-cohort.
Trametinib hoopt zich op bij herhaalde dagelijkse toediening. Een gemiddelde accumulatieratio van 6.0 werd gezien voor de tabletformulering bij een dosis van 2 mg eenmaal daags. Steady state werd bereikt op dag 15.
Effect van voedsel
Toediening van een enkelvoudige dosis van 2 mg trametinib drank met een vetarme/caloriearme maaltijd resulteerde in een daling van Cmax van 12% in vergelijking met de nuchtere toestand, wat niet als klinisch significant wordt beschouwd. De AUClaatst bleef onveranderd.
Distributie
De binding van trametinib aan humaan plasma-eiwit is 97,4%. Trametinib heeft een verdelingsvolume van ongeveer 1200 l, vastgesteld na intraveneuze toediening van een microdosis van 5 μg.
Biotransformatie
In-vitro- en in-vivo-onderzoeken toonden aan dat trametinib voornamelijk wordt gemetaboliseerd via deacetylering alleen of in combinatie met mono-oxygenatie. De gedeacetyleerde metaboliet werd verder gemetaboliseerd door glucuronidatie. CYP3A4-oxidatie wordt beschouwd als een minder belangrijke metabolisatieroute. De deacetylering wordt gemedieerd door de carboxylesterasen 1b, 1c en 2, met een mogelijke bijdrage door andere hydrolytische enzymen.
Na enkele en herhaalde doses trametinib is trametinib als oudermolecuul de belangrijkste circulerende component in plasma.
Eliminatie
De gemiddelde terminale halfwaardetijd is 127 uur (5,3 dagen) na toediening van een enkele dosis. De schijnbare klaring van trametinib bij pediatrische patiënten (mediaan lichaamsgewicht: 32,85 kg) was 3,44 l/uur (CV van 20%).
Er werd slechts weinig van de totale dosis teruggevonden na een verzamelperiode van 10 dagen (< 50%) na toediening van een enkele orale dosis radioactief gelabeld trametinib als een oplossing, vanwege de lange eliminatiehalfwaardetijd. Trametinib-gerelateerd materiaal werd voornamelijk uitgescheiden via de feces (>80% van de teruggevonden radioactiviteit) en in geringe mate via de urine (<19%). Minder dan 0,1% van de uitgescheiden dosis werd als oudermolecuul in de urine teruggevonden.
Geneesmiddelinteracties
Effecten van trametinib op geneesmiddel-metaboliserende enzymen en geneesmiddeltransporters In-vitro- en in-vivogegevens wijzen erop dat het niet waarschijnlijk is dat trametinib de farmacokinetiek van andere geneesmiddelen beïnvloedt. Gebaseerd op in-vitro-onderzoeken is trametinib geen CYP1A2-, CYP2A6-, CYP2B6-, CYP2D6 en CYP3A4-remmer. Gebaseerd op in-vitro-onderzoeken is trametinib een remmer van CYP2C8, CYP2C9 en CYP2C19, een inductor van CYP3A4 en een remmer van de transporters OAT1, OAT3, OCT2, MATE1, OATP1B1, OATP1B3, Pgp en BCRP. Gebaseerd op de lage dosis en lage klinische systemische blootstelling in verhouding tot de in-vitropotentie van remming of inductiewaarden wordt trametinib echter niet beschouwd als een in-vivoremmer of -inductor van deze enzymen of transporters, hoewel een tijdelijke remming van BCRP-substraten in de darmen kan voorkomen (zie rubriek 4.5).
Effecten van andere geneesmiddelen op trametinib
In-vivo- en in-vitrogegevens wijzen erop dat het niet waarschijnlijk is dat de farmacokinetiek van trametinib wordt beïnvloed door andere geneesmiddelen. Trametinib is geen substraat van CYP-enzymen of de transporters BCRP, OATP1B1, OATP1B3, OATP2B1, OCT1, MRP2 en MATE1. Trametinib is een in-vitro substraat van BSEP en de effluxtransporter Pgp. Hoewel het niet waarschijnlijk is dat blootstelling aan trametinib beïnvloed wordt door remming van BSEP, kunnen verhoogde concentraties van trametinib na sterke remming van hepatisch Pgp niet worden uitgesloten (zie rubriek 4.5).
Effecten van trametinib op andere geneesmiddelen
Het effect van herhaalde doses trametinib op de farmacokinetiek in steady state van orale combinatieanticonceptiva, norethisteron en ethinylestradiol, werd beoordeeld in een klinisch onderzoek bij 19 vrouwelijke patiënten met solide tumoren. De blootstelling aan norethisteron nam toe met 20% en de blootstelling aan ethinylestradiol was vergelijkbaar bij gelijktijdige toediening met trametinib. Op basis van deze resultaten wordt geen verlies van werkzaamheid van hormonale anticonceptiva verwacht bij gelijktijdige toediening met trametinib.
Speciale patiëntengroepen
Verminderde leverfunctie
Farmacokinetische populatieanalyses en gegevens van een klinisch farmacologisch onderzoek bij volwassen patiënten met normale leverfunctie of met licht, matig of ernstig verhoogde bilirubine- en/of ASAT-niveaus (op basis van de classificatie van het National Cancer Institute [NCI]) geven aan dat leverfunctie geen significante invloed heeft op de orale klaring van trametinib.
Verminderde nierfunctie
Een verminderde nierfunctie heeft waarschijnlijk geen klinisch relevant effect op de farmacokinetiek van trametinib vanwege de lage mate van renale uitscheiding van trametinib. De farmacokinetiek van trametinib werd bepaald bij 223 volwassen patiënten die meededen aan klinische onderzoeken met trametinib en een licht verminderde nierfunctie hadden en 35 volwassen patiënten met een matig verminderde nierfunctie, met behulp van een farmacokinetische populatieanalyse. Een licht en matig verminderde nierfunctie had geen invloed op de blootstelling aan trametinib (< 6% voor beide groepen). Er zijn geen gegevens beschikbaar van patiënten met een ernstig verminderde nierfunctie (zie rubriek 4.2).
Ras
Er zijn onvoldoende gegevens om het mogelijke effect van ras op de farmacokinetiek van trametinib te beoordelen, aangezien de klinische ervaring beperkt is tot het Kaukasische ras.
Geslacht
Gebaseerd op farmacokinetische populatieanalyses bij volwassen en pediatrische patiënten, bleek geslacht de orale klaring van trametinib te beïnvloeden. Hoewel voor vrouwelijke patiënten wordt voorspeld dat ze een hogere blootstelling hebben dan mannelijke patiënten, zijn deze verschillen waarschijnlijk niet klinisch relevant en is er geen dosisaanpassing nodig.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken naar de carcinogeniteit van trametinib uitgevoerd. In onderzoeken waarin beoordeling plaatsvond van terugmutaties bij bacteriën, chromosomale afwijkingen in zoogdiercellen en micronucleï in het beenmerg van ratten, bleek trametinib niet genotoxisch te zijn.
Trametinib zou de vrouwelijke vruchtbaarheid bij mensen kunnen verminderen, aangezien in onderzoeken met herhaalde doseringen toenames van follikelcysten en afnames van corpora lutea bij vrouwelijke ratten werden waargenomen bij blootstellingen die lager waren dan de humane klinische blootstelling op basis van AUC.
Daarnaast werden er verlaagde eierstokgewichten, lichte vertragingen van de kenmerken van vrouwelijke geslachtsrijping (vaginale opening en verhoogde incidentie van uitstekende terminale eindknoppen van de borstklier) en lichte hypertrofie van het oppervlakte-epitheel van de baarmoeder waargenomen bij jonge ratten die trametinib kregen. Al deze effecten waren reversibel na een behandelvrije periode en toe te schrijven aan farmacologie. Tijdens tot 13 weken durende toxiciteitsonderzoeken bij ratten en honden werden echter geen effecten van de behandeling waargenomen in mannelijke voortplantingsweefsels.
Tijdens embryo-foetale ontwikkelingstoxiciteitsonderzoeken bij ratten en konijnen induceerde trametinib maternale en ontwikkelingstoxiciteit. Bij ratten werden verlaagde foetale gewichten en verhoogd postimplantatieverlies gezien bij blootstellingen onder of net boven de humane klinische blootstellingen op basis van AUC. In een embryo-foetaal ontwikkelingstoxiciteitsonderzoek bij konijnen werden verlaagd foetaal lichaamsgewicht, toename van miskramen, verhoogde frequentie van onvolledige botvorming en skeletmisvormingen gezien bij subklinische blootstellingen op basis van AUC.
Tijdens onderzoeken met herhaalde dosering worden de effecten gezien na blootstelling aan trametinib voornamelijk gevonden in de huid, het maag-darmstelsel, het hematologisch systeem, de botten en de lever. De meeste bevindingen zijn reversibel na herstel zonder geneesmiddelen. Bij ratten werden hepatocellulaire necrose en transaminaseverhogingen gezien na 8 weken bij ≥ 0,062 mg/kg/dag (ongeveer 0,8 keer de humane klinische blootstelling op basis van AUC).
Bij muizen werden een lager(e) hartslag, hartgewicht en linkerventrikelfunctie waargenomen zonder cardiale histopathologie na 3 weken bij ≥ 0,25 mg/kg/dag trametinib (ongeveer 3 keer de humane klinische blootstelling op basis van AUC) gedurende maximaal 3 weken. Bij volwassen ratten ging mineralisatie van meerdere organen gepaard met verhoogd serumfosfor en ging dit nauw gepaard met necrose in hart, lever en nieren en met longbloedingen bij blootstellingen vergelijkbaar met de humane klinische blootstelling. Bij ratten werden hypertrofie van de groeischijf en verhoogde botturnover waargenomen. Bij ratten en honden die trametinib in of onder humane klinische blootstellingsniveaus kregen, werden beenmergnecrose, lymfoïde atrofie in de thymus en darm-geassocieerd lymfoïd weefsel (GALT) en lymfoïde necrose in de lymfeklieren, milt en thymus waargenomen, die in staat zijn de immuunfunctie te hinderen. Bij jonge ratten werd een toegenomen hartgewicht zonder histopathologie waargenomen bij 0,35 mg/kg/dag (ongeveer 2 keer de humane klinische blootstelling op basis van AUC).
Trametinib was fototoxisch in een in vitro uitgevoerde fototoxiciteitstest met neutraalroodopname (NRU) van fibroblasten 3T3 van muizenembryo’s bij significant hogere concentraties dan waaraan klinisch blootgesteld wordt (IC50 bij 2,92 µg/ml; dit is ≥ 130 keer de humane klinische blootstelling gebaseerd op Cmax). Dit geeft aan dat er een laag risico op fototoxiciteit bestaat bij patiënten die trametinib gebruiken.
Combinatie met dabrafenib
In een onderzoek bij honden waarbij trametinib en dabrafenib gedurende 4 weken in combinatie werden gegeven, werden tekenen van gastro-intestinale toxiciteit en afgenomen lymfoïde cellulariteit van de thymus waargenomen bij lagere blootstellingen dan bij honden die alleen trametinib kregen. Verder werd vergelijkbare toxiciteit als in vergelijkbare monotherapieonderzoeken waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sulfobutylbetadex-natrium
Sucralose (E 955)
Citroenzuurmonohydraat (E 330)
Dinatriumfosfaat (E 339)
Kaliumsorbaat (E 202)
Methylparahydroxybenzoaat (E 218)
Aardbeiensmaak (acaciagom, triacetine, kunstmatige aroma’s)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Poeder voor drank
3 jaar.
Bereide drank
Bewaren beneden 25°C.
Niet in de vriezer bewaren.
Voer alle ongebruikte oplossing 35 dagen na reconstitutie af.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht en vocht. Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Amberkleurige glazen fles van 180 ml, met een kindveilige schroefdop, die 12 g poeder bevat.
Elke doos bevat één fles, één flesadapter en één herbruikbare doseerspuit van 20 ml voor orale toediening met maatstreepjes van 0,5 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Spexotras-poeder moet eerst door de apotheker tot drank bereid worden voordat het wordt toegediend.
Instructies voor bereiding (alleen voor de apotheker):
- 1. Was en droog uw handen.
- 2. Controleer de vervaldatum van het poeder op de fles.
- 3. Tik op de fles om het poeder los te maken.
- 4. Verwijder de dop en voeg 90 ml gedestilleerd of gezuiverd water toe aan het poeder in de fles.
- 5.
Bevestig de dop en draai de fles herhaaldelijk om gedurende maximaal 5 minuten, totdat deze volledig is opgelost. U mag ook voorzichtig schudden.
Let op: witte zwevende deeltjes die inherent zijn aan het product kunnen zichtbaar zijn in de uiteindelijke gereconstitueerde oplossing.
- 6. Scheid de flesadapter van de doseerspuit voor orale toediening. Verwijder de dop van de fles en plaats de flesadapter in de flessenhals. Druk hard totdat de flesadapter volledig is ingebracht. De flesadapter moet aan alle kanten volledig uitgelijnd zijn met de flessenhals.
- 7. Noteer de bereidingsdatum op de doos. De oplossing is 35 dagen na bereiding niet meer te gebruiken.
- 8. Informeer de ontvanger over de dosis en de datum waarop de oplossing is bereid.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1781/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
05 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.