


SmPC (samenvatting van de productkenmerken) - Bosutinib CF
1. NAAM VAN HET GENEESMIDDEL
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Bosutinib CF 100 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg bosutinib.
Bosutinib CF 400 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 400 mg bosutinib.
Bosutinib CF 500 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 500 mg bosutinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Bosutinib CF 100 mg, filmomhulde tabletten
Gele, ovale (breedte: 6 mm; lengte: 11 mm), biconvex, filmomhulde tablet met het opschrift “C18” op een zijde.
Bosutinib CF 400 mg, filmomhulde tabletten
Oranje, ovale (breedte: 9 mm; lengte: 17 mm), biconvex, filmomhulde tablet met het opschrift “C19” op een zijde.
Bosutinib CF 500 mg, filmomhulde tabletten
Roze, ovale (breedte: 10 mm; lengte: 18 mm), biconvex, filmomhulde tablet met het opschrift “C20” op een zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Bosutinib CF is geïndiceerd voor de behandeling van volwassen patiënten met:
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
- nieuw gediagnosticeerde Philadelphia-chromosoom-positieve chronische myeloïde leukemie (Ph+ CML) in de chronische fase (CF)
- Ph+ CML in de CF, in de acceleratiefase (AF) en in de blastaire fase (BF) die eerder zijn behandeld met een of meer tyrosinekinaseremmers [TKI(s)] en voor wie imatinib, nilotinib en dasatinib niet als geschikte behandelopties worden beschouwd.
4.2 Dosering en wijze van toediening
Therapie dient te worden geïnitieerd door een arts met ervaring in het diagnosticeren en behandelen van patiënten met CML.
Dosering
Nieuw gediagnosticeerde CF Ph+ CML
De aanbevolen dosis is 400 mg bosutinib eenmaal daags.
CF, AF of BF Ph+ CML met resistentie of intolerantie tegen eerdere therapie
De aanbevolen dosis is 500 mg bosutinib eenmaal daags.
In klinische onderzoeken naar beide indicaties werd de behandeling met bosutinib voortgezet tot zich ziekteprogressie of intolerantie tegen de therapie voordeed.
Dosisaanpassingen
In het klinische fase I/II-onderzoek bij patiënten met CML die resistent of intolerant waren tegen eerdere therapie waren dosisverhogingen van 500 mg naar 600 mg eenmaal daags met voedsel toegestaan bij patiënten die geen complete hematologische respons (CHR) vertoonden in week 8 of complete cytogenetische respons (CCyR) in week 12 en die geen bijwerkingen van graad 3 of hoger hadden die mogelijk gerelateerd waren aan het onderzoeksproduct. In het klinische fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CF CML die werden behandeld met bosutinib 400 mg werden dosisverhogingen in stappen van 100 mg tot maximaal 600 mg eenmaal daags met voedsel toegestaan als de patiënt geen breekpuntclusterregio-Abelson (BCR-ABL)-transcripten ≤ 10% vertoonde in maand 3, geen bijwerkingen van graad 3 of 4 op het moment van de verhoging had en alle niet-hematologische toxiciteiten van graad 2 waren verminderd naar ten minste graad 1. In het klinische fase IV-onderzoek bij patiënten met Ph+ CML die eerder waren behandeld met 1 of meer TKI(’s) waren dosisverhogingen van 500 mg naar 600 mg eenmaal daags met voedsel toegestaan bij patiënten met een onbevredigende respons of met tekenen van ziekteprogressie bij afwezigheid van bijwerkingen van graad 3 of 4 of aanhoudende bijwerkingen van graad 2.
In het fase I/II-onderzoek bij patiënten met CML die resistent of intolerant waren tegen eerdere therapie en die de behandeling begonnen met ≤ 500 mg werd bij 93 (93/558; 16,7%) patiënten de dosis verhoogd tot 600 mg per dag.
In het klinische fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CF CML die de behandeling met bosutinib begonnen met 400 mg werd de dosis bij in totaal 58 patiënten (21,6%)
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
verhoogd tot 500 mg per dag. Daarnaast werd bij 10,4% van de patiënten in de behandelingsgroep met bosutinib de dosis verder verhoogd tot 600 mg per dag.
In het fase IV-onderzoek bij patiënten met Ph+ CML die eerder waren behandeld met 1 of meer TKI(’s) die de behandeling met bosutinib begonnen met 500 mg per dag, werd de dosis bij 1 patiënt (0,6%) verhoogd tot 600 mg per dag.
Doses hoger dan 600 mg/dag zijn niet onderzocht en dienen daarom niet te worden gegeven.
Dosisaanpassingen bij bijwerkingen
Niet-hematologische bijwerkingen
Als zich klinisch significante matige of ernstige niet-hematologische toxiciteit ontwikkelt, dient het gebruik van bosutinib te worden onderbroken en kan dit worden hervat met een met 100 mg verlaagde dosis, eenmaal daags ingenomen, nadat de toxiciteit is verdwenen. Indien klinisch aangewezen dient het opnieuw verhogen tot de dosis van vóór de dosisverlaging, eenmaal daags ingenomen, te worden overwogen (zie rubriek 4.4). Doses lager dan 300 mg/dag zijn gebruikt bij patiënten; de werkzaamheid ervan is echter niet vastgesteld.
Verhoogde levertransaminasen: indien zich verhogingen in levertransaminasen voordoen > 5 x de institutionele bovengrens van normaal (ULN), dient het gebruik van bosutinib te worden onderbroken tot herstel tot ≤ 2,5 x ULN en kan dit vervolgens worden hervat met 400 mg eenmaal daags. Als het herstel langer dan 4 weken duurt, dient te worden overwogen om het gebruik van bosutinib te staken. Als er zich transaminaseverhogingen ≥ 3 x ULN voordoen, gelijktijdig met bilirubineverhogingen
> 2 x ULN en alkalische fosfatase < 2 x ULN, dient bosutinib te worden gestaakt (zie rubriek 4.4).
Diarree: in geval van diarree met NCI Common Terminology Criteria for Adverse Events (CTCAE) graad 3-4 dient het gebruik van bosutinib te worden onderbroken en kan het na herstel tot graad ≤ 1 worden hervat met 400 mg eenmaal daags (zie rubriek 4.4).
Hematologische bijwerkingen
Dosisverlagingen worden aanbevolen bij ernstige of aanhoudende neutropenie en trombocytopenie zoals beschreven in Tabel 1:
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Tabel 1 – Dosisaanpassingen bij neutropenie en trombocytopenie
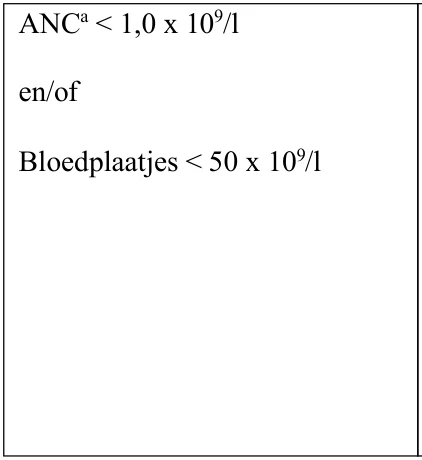
a ANC = absoluut aantal neutrofielen
Speciale patiëntengroepen
Oudere patiënten (≥ 65 jaar)
Bij ouderen is geen specifieke dosisaanbeveling nodig. Omdat er beperkte informatie beschikbaar is over het gebruik bij ouderen is voorzichtigheid geboden bij deze patiënten.
Nierinsufficiëntie
Patiënten met een serumcreatinine > 1,5 x ULN waren uitgesloten van CML-onderzoeken. Tijdens onderzoeken werd een verhoogde blootstelling (oppervlakte onder de curve [AUC]) waargenomen bij patiënten met matig ernstige en ernstige nierinsufficiëntie.
Nieuw gediagnosticeerde CF Ph+ CML
Bij patiënten met matige nierinsufficiëntie (creatinineklaring [CLCr] 30 tot 50 ml/min, berekend met de formule van Cockcroft-Gault) is de aanbevolen dosis bosutinib 300 mg per dag met voedsel (zie rubriek 4.4 en 5.2).
Bij patiënten met ernstige nierinsufficiëntie (CLCr < 30 ml/min, berekend met de formule van Cockcroft-Gault) is de aanbevolen dosis bosutinib 200 mg per dag met voedsel (zie rubriek 4.4 en 5.2).
Dosisverhoging tot 400 mg eenmaal daags met voedsel voor patiënten met matige nierinsufficiëntie of tot 300 mg eenmaal daags voor patiënten met ernstige nierinsufficiëntie kan worden overwogen als de patiënt geen last heeft van ernstige of aanhoudende matig ernstige bijwerkingen en als de patiënt geen adequate hematologische, cytogenetische of moleculaire respons bereikt.
CF, AF of BF Ph+ CML met resistentie of intolerantie tegen eerdere therapie
Voor patiënten met matig ernstige nierinsufficiëntie (CLCr 30 tot 50 ml/min, berekend met de formule
Onderbreek bosutinib totdat ANC ≥ 1,0 x 10⁹/l en plaatjes
≥ 50 x 109/l.
Hervat behandeling met bosutinib met dezelfde dosis indien herstel zich binnen 2 weken voordoet. Indien de bloedceltelling
> 2 weken laag blijft, de dosis na herstel met 100 mg verlagen en behandeling hervatten.
Indien cytopenie terugkeert, dosis met nog eens 100 mg verlagen na herstel en behandeling hervatten.
Doses lager dan 300 mg/dag zijn gebruikt; de werkzaamheid ervan is echter niet vastgesteld.
ANCa < 1,0 x 10⁹/l
en/of
Bloedplaatjes < 50 x 109/l
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
van Cockcroft-Gault) is de aanbevolen dosis bosutinib 400 mg per dag (zie rubriek 4.4 en 5.2).
Voor patiënten met ernstige nierinsufficiëntie (CLCr < 30 ml/min, berekend met de formule van Cockcroft-Gault) is de aanbevolen dosis bosutinib 300 mg per dag (zie rubriek 4.4 en 5.2).
Voor patiënten met matig ernstige nierinsufficiëntie kan een dosisverhoging tot eenmaal daags 500 mg worden overwogen en voor patiënten met ernstige nierinsufficiëntie kan een dosisverhoging tot eenmaal daags 400 mg worden overwogen als de patiënt geen last heeft van ernstige of aanhoudende matig ernstige bijwerkingen, en als de patiënt geen adequate hematologische, cytogenetische of moleculaire respons bereikt.
Hartaandoeningen
In klinische onderzoeken waren patiënten met ongecontroleerde of significante hartaandoeningen (bijv. recent myocardinfarct, congestief hartfalen of instabiele angina) uitgesloten. Voorzichtigheid is geboden bij patiënten met relevante hartaandoeningen (zie rubriek 4.4).
Recente of voortdurende klinisch significante maagdarmstoornis
In klinische onderzoeken waren patiënten met een recente of voortdurende klinisch significante maagdarmstoornis (bijv. ernstig braken en/of diarree) uitgesloten. Voorzichtigheid is geboden bij patiënten met recente of voortdurende klinisch significante maagdarmstoornis (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van bosutinib bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Bosutinib CF dient eenmaal daags oraal met voedsel te worden ingenomen (zie rubriek 5.2). Als het langer dan 12 uur geleden is dat een dosis is overgeslagen, dient de patiënt geen aanvullende dosis te worden gegeven. De patiënt dient de volgende dag de gebruikelijke voorgeschreven dosis in te nemen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Leverinsufficiëntie (zie rubriek 5.1 en 5.2).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Leverfunctieafwijkingen
Behandeling met bosutinib gaat gepaard met verhogingen in serumtransaminasen (alanineaminotransferase [ALAT], aspartaataminotransferase [ASAT]).
Transaminaseverhogingen deden zich over het algemeen vroeg in de behandeling voor (van de patiënten bij wie transaminaseverhogingen van welke graad ook optraden, kreeg >80% hun eerste voorval binnen de eerste 3 maanden). Bij patiënten die bosutinib ontvangen, dienen leverfunctietesten te worden uitgevoerd vóór aanvang van de behandeling en maandelijks tijdens de eerste drie maanden
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
van de behandeling en wanneer klinisch aangewezen.
Patiënten met transaminaseverhogingen dienen te worden behandeld door bosutinib tijdelijk te onderbreken (waarbij dient te worden overwogen de dosis te verlagen na herstel tot graad 1 of uitgangswaarde), en/of het staken van bosutinib. Verhogingen van transaminasen, met name bij gelijktijdige stijgingen van bilirubine, kunnen een vroege indicatie zijn van geneesmiddelgeïnduceerd leverletsel en deze patiënten dienen op de juiste wijze te worden behandeld (zie rubriek 4.2 en 4.8).
Diarree en braken
Behandeling met bosutinib gaat gepaard met diarree en braken; daarom dienen patiënten met een recente of nog manifeste klinisch significante gastro-intestinale aandoening dit geneesmiddel met voorzichtigheid te gebruiken en alleen na een nauwgezette baten-risico-beoordeling, aangezien deze patiënten waren uitgesloten van de klinische onderzoeken. Patiënten bij wie sprake is van diarree en braken, dienen de standaardbehandeling te krijgen, inclusief een diarreeremmend geneesmiddel of een anti-emeticum en/of vochtsuppletie. Daarnaast kunnen diarree en braken ook worden behandeld door tijdelijke onderbreking van bosutinib, dosisverlaging en/of het staken van bosutinib (zie rubriek 4.2 en 4.8). Het anti-emeticum domperidon kan de verlenging van het QT-interval (QTc) versterken en “torsade de pointes”-aritmieën induceren; daarom dient gelijktijdige toediening met domperidon te worden vermeden. Het mag alleen worden gebruikt indien andere geneesmiddelen niet werkzaam zijn. In deze situaties is een individuele baten-risico-beoordeling verplicht en dienen de patiënten te worden gemonitord op het optreden van QTc-verlenging.
Myelosuppressie
Behandeling met bosutinib gaat gepaard met myelosuppressie, gedefinieerd als anemie, neutropenie en trombocytopenie. Een volledig bloedbeeld dient tijdens de eerste maanden van de behandeling wekelijks te worden bepaald en daarna maandelijks of op klinische indicatie. Myelosuppressie dient te/kan worden behandeld door tijdelijke onderbreking van bosutinib, dosisverlaging en/of het staken van bosutinib (zie rubriek 4.2 en 4.8).
Vochtretentie
Behandeling met bosutinib kan gepaard gaan met vochtretentie, inclusief pericardeffusie, pleura- effusie, longoedeem en/of perifeer oedeem. Patiënten dienen te worden bewaakt en dienen de standaardbehandeling te krijgen. Daarnaast kan vochtretentie ook worden behandeld door tijdelijke onderbreking van bosutinib, dosisverlaging en/of het staken van bosutinib (zie rubriek 4.2 en 4.8).
Serumlipase
Er is een verhoging van serumlipase waargenomen. Voorzichtigheid is geboden bij patiënten met een voorgeschiedenis van pancreatitis. Indien lipaseverhogingen gepaard gaan met abdominale symptomen dient het gebruik van bosutinib te worden onderbroken en dienen geschikte diagnostische maatregelen te worden overwogen om pancreatitis uit te sluiten (zie rubriek 4.2).
Infecties
Bosutinib kan patiënten ontvankelijk maken voor infecties door bacteriën, schimmels, virussen of protozoa.
Proaritmisch potentieel
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Er is met geautomatiseerde technieken QTc-verlenging zonder bijkomende aritmie waargenomen. Bosutinib dient met voorzichtigheid te worden toegediend aan patiënten met een voorgeschiedenis van of neiging tot QTc-verlenging, aan patiënten met een ongecontroleerde of significante hartaandoening waaronder recent myocardinfarct, congestief hartfalen, instabiele angina of klinisch significante bradycardie, of aan patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze de QTc verlengen (bijv. anti-aritmica geneesmiddelen en andere stoffen die de QTc kunnen verlengen [rubriek 4.5]). De aanwezigheid van hypokaliëmie en hypomagnesiëmie kan dit effect nog verder vergroten.
Controleren op een effect op de QTc is raadzaam en een elektrocardiogram (ECG) als baseline wordt aangeraden voorafgaand aan de start van de behandeling met bosutinib en op klinische indicatie.
Hypokaliëmie en hypomagnesiëmie dienen voorafgaand aan toediening van bosutinib te worden gecorrigeerd en dienen tijdens de behandeling periodiek te worden gecontroleerd.
Nierinsufficiëntie
Behandeling met bosutinib kan bij CML-patiënten een klinisch significante afname van de nierfunctie tot gevolg hebben. In klinische onderzoeken deed zich een daling in de loop van de tijd voor van de geschatte glomerulaire filtratiesnelheid (eGFR) bij patiënten die met bosutinib werden behandeld. Bij patiënten met nieuw gediagnosticeerde CF CML die werden behandeld met 400 mg bedroeg de mediane daling ten opzichte van de uitgangswaarde van de eGFR 11,1 ml/min/1,73 m2 na 1 jaar en 14,1 ml/min/1,73 m2 na 5 jaar voor patiënten onder behandeling. Nog niet eerder behandelde CML- patiënten die werden behandeld met 500 mg lieten een mediane eGFR-daling zien van
9,2 ml/min/1,73 m2 na 1 jaar, 12,0 ml/min/1,73 m2 na 5 jaar en 16,6 ml/min/1,73 m2 na 10 jaar voor patiënten onder behandeling. Bij eerder behandelde patiënten met CP en CML in een gevorderd stadium die werden behandeld met 500 mg bedroeg de mediane eGFR-daling 7,6 ml/min/1,73 m2 na 1 jaar, 12,3 ml/min/1,73 m2 na 5 jaar en 15,9 ml/min/1,73 m2 na 10 jaar voor patiënten onder behandeling. Bij patiënten met Ph+ CML die eerder waren behandeld met 1 of meer TKI(’s) die werden behandeld met 500 mg bedroeg de mediane eGFR-daling ten opzichte van de uitgangswaarde 9,2 ml/min/1,73 m2 na 1 jaar en 14,5 ml/min/1,73 m2 na 4 jaar voor patiënten onder behandeling.
Het is belangrijk dat de nierfunctie vóór de start van de behandeling wordt beoordeeld en tijdens de therapie met bosutinib nauwgezet wordt gecontroleerd, waarbij met name wordt opgelet bij patiënten met reeds bestaande nierproblemen of bij die patiënten die risico lopen op nierdisfunctie, waaronder patiënten die gelijktijdig potentieel nefrotoxische geneesmiddelen gebruiken, zoals diuretica, angiotensine-converting enzyme (ACE)-remmers, angiotensinereceptorblokkers en niet-steroïdale anti-inflammatoire geneesmiddelen (NSAID’s).
In een onderzoek naar nierinsufficiëntie was sprake van een verhoogde blootstelling aan bosutinib bij proefpersonen met een matig ernstig en ernstig verminderde nierfunctie. Voor patiënten met matig ernstige of ernstige nierinsufficiëntie wordt dosisreductie aanbevolen (zie rubriek 4.2 en 5.2).
Patiënten met een serumcreatinine > 1,5 x ULN waren uitgesloten van de CML-onderzoeken. Op basis van een farmacokinetische populatieanalyse werd er tijdens onderzoeken een verhoogde blootstelling (AUC) waargenomen bij patiënten met matig ernstige en ernstige nierinsufficiëntie in het begin van de behandeling (zie rubriek 4.2 en 5.2).
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Er zijn zeer weinig klinische gegevens (n = 3) over CML-patiënten met matig ernstige nierinsufficiëntie die een verhoogde dosis van 600 mg bosutinib krijgen.
Aziatische herkomst
Volgens farmacokinetische populatieanalyses hadden mensen van Aziatische herkomst een lagere klaring met een verhoogde blootstelling als gevolg. Daarom dienen deze patiënten nauwlettend te worden gecontroleerd op bijwerkingen, vooral in het geval van dosisverhoging.
Ernstige huidreacties
Bosutinib kan ernstige huidreacties zoals Stevens-Johnsonsyndroom en toxische epidermale necrolyse veroorzaken. Het gebruik van bosutinib dient permanent te worden gestaakt bij patiënten die tijdens de behandeling een ernstige huidreactie krijgen.
Tumorlysissyndroom
Vanwege het mogelijk optreden van tumorlysissyndroom (TLS) wordt een correctie van klinisch significante dehydratie en behandeling van hoge urinezuurspiegels aanbevolen, voordat de behandeling met bosutinib wordt gestart (zie rubriek 4.8).
Hepatitis B-reactivering
Reactivering van hepatitis B (HBV) bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten BCR-ABL-TKI’s hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met bosutinib, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van HBV dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve HBV-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met bosutinib noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Fotosensitiviteit
Blootstelling aan direct zonlicht of ultraviolette (UV) straling dient te worden vermeden of beperkt vanwege het risico op fotosensitiviteit dat geassocieerd is met de behandeling met bosutinib. Patiënten dienen instructies te krijgen om maatregelen te nemen zoals het dragen van beschermende kleding en het gebruiken van zonnebrand met een hoge beschermingsfactor (sun protection factor, SPF).
Cytochroom P450 (CYP)3A-remmers
Het gelijktijdig gebruik van bosutinib met sterke of matige CYP3A-remmers dient te worden vermeden, aangezien de plasmaconcentratie van bosutinib zal stijgen (zie rubriek 4.5).
Aanbevolen wordt om, indien mogelijk, gelijktijdig een ander geneesmiddel met geen of minimaal CYP3A-remmend potentieel te gebruiken.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Indien er tijdens de behandeling met bosutinib een sterke of matige CYP3A-remmer dient te worden toegediend, dient een onderbreking van de behandeling met bosutinib of een dosisverlaging van bosutinib te worden overwogen.
CYP3A-inductoren
Het gelijktijdig gebruik van bosutinib met sterke of matige CYP3A-inductoren dient te worden vermeden, aangezien de plasmaconcentratie van bosutinib zal dalen (zie rubriek 4.5).
Voedingseffect
Grapefruitproducten, waaronder grapefruitsap en andere levensmiddelen waarvan bekend is dat ze CYP3A remmen, dienen te worden vermeden (zie rubriek 4.5).
Natrium in de voeding
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet van 100 mg, 400 mg of 500 mg. Patiënten op een natriumarm dieet dienen te worden geïnformeerd dat dit middel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op bosutinib
CYP3A-remmers
Het gelijktijdig gebruik van bosutinib met sterke CYP3A-remmers (waaronder, maar niet beperkt tot itraconazol, ketoconazol, posaconazol, voriconazol, claritromycine, telitromycine, nefazodon, mibefradil, indinavir, lopinavir/ritonavir, nelfinavir, ritonavir, saquinavir, boceprevir, telaprevir, grapefruitproducten waaronder grapefruitsap) of matige CYP3A-remmers (waaronder, maar niet beperkt tot fluconazol, ciprofloxacine, erytromycine, diltiazem, verapamil, amprenavir, atazanavir, darunavir/ritonavir, fosamprenavir, aprepitant, crizotinib, imatinib) dient te worden vermeden, aangezien de plasmaconcentratie van bosutinib zal stijgen.
Voorzichtigheid is geboden bij gelijktijdig gebruik van lichte CYP3A-remmers en bosutinib.
Aanbevolen wordt om, indien mogelijk, gelijktijdig een ander geneesmiddel met geen of minimaal CYP3A-enzym-remmend potentieel te gebruiken.
Indien er tijdens de bosutinib behandeling een sterke of matige CYP3A-remmer dient te worden toegediend, dient een onderbreking van de behandeling met bosutinib of een dosisverlaging van bosutinib te worden overwogen.
In een onderzoek onder 24 gezonde proefpersonen aan wie 5 dagelijkse doses van 400 mg ketoconazol (een sterke CYP3A-remmer) gelijktijdig werden toegediend met een enkelvoudige dosis van 100 mg bosutinib onder nuchtere omstandigheden, verhoogde ketoconazol de bosutinib Cmax met een factor 5,2 en de bosutinib AUC in plasma met een factor 8,6 in vergelijking met toediening van uitsluitend bosutinib.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
In een onderzoek onder 20 gezonde proefpersonen aan wie een enkelvoudige dosis van 125 mg aprepitant (een matige CYP3A-remmer) gelijktijdig werd toegediend met een enkelvoudige dosis van 500 mg bosutinib onder omstandigheden na voedselinname, verhoogde aprepitant de bosutinib Cmax met een factor 1,5 en de bosutinib AUC in plasma met een factor 2,0 in vergelijking met toediening van uitsluitend bosutinib.
CYP3A-inductoren
Het gelijktijdig gebruik van bosutinib met sterke CYP3A-inductoren (waaronder, maar niet beperkt tot carbamazepine, fenytoïne, rifampicine, sint-janskruid) of matige CYP3A-inductoren (waaronder, maar niet beperkt tot bosentan, efavirenz, etravirine, modafinil, nafcilline) dient te worden vermeden, aangezien de plasmaconcentratie van bosutinib zal dalen.
Op basis van de grote daling in blootstelling aan bosutinib die zich voordeed toen bosutinib gelijktijdig werd toegediend met rifampicine, is het waarschijnlijk dat een verhoging van de dosis bosutinib bij gelijktijdige toediening met sterke of matige CYP3A-inductoren het verlies aan blootstelling niet voldoende zal compenseren.
Voorzichtigheid is geboden bij gelijktijdig gebruik van lichte CYP3A-inductoren en bosutinib.
Na gelijktijdige toediening van een enkelvoudige dosis bosutinib en 6 dagelijkse doses van 600 mg rifampicine aan 24 gezonde proefpersonen na voedselopname daalde de blootstelling aan bosutinib (Cmax en AUC in plasma) tot respectievelijk 14% en 6% van de waarden bij toediening van uitsluitend 500 mg bosutinib.
Protonpompremmers (PPIs)
Voorzichtigheid is geboden wanneer bosutinib gelijktijdig wordt toegediend met PPIs. Kortwerkende antacida dienen, indien mogelijk, te worden overwogen als alternatief voor PPIs en de toedieningstijden van bosutinib en antacida dienen te worden gescheiden (d.w.z. bosutinib ‘s ochtends en antacida ‘s avonds innemen). Bosutinib vertoont in vitro pH-afhankelijke wateroplosbaarheid. Bij gelijktijdige toediening van een enkelvoudige orale dosis bosutinib (400 mg) en meervoudige orale doses lansoprazol (60 mg) in een onderzoek onder 24 gezonde nuchtere proefpersonen, daalden de Cmax en AUC van bosutinib tot respectievelijk 54% en 74% van de waarden die werden waargenomen wanneer uitsluitend bosutinib (400 mg) werd toegediend.
Effecten van bosutinib op andere geneesmiddelen
In een onderzoek onder 27 gezonde proefpersonen aan wie een enkelvoudige dosis van 500 mg bosutinib gelijktijdig werd toegediend met een enkelvoudige dosis van 150 mg dabigatranetexilaatmesilaat (een P-glycoproteïne [P-gp]-substraat) onder omstandigheden na voedselinname, verhoogde bosutinib de Cmax of AUC van dabigatran in plasma niet in vergelijking met toediening van uitsluitend dabigatranetexilaatmesilaat. De onderzoeksresultaten geven aan dat bosutinib geen klinisch relevante P-gp-remmende effecten vertoont.
Een in-vitro-onderzoek toont aan dat zich waarschijnlijk geen geneesmiddel-geneesmiddel-interacties voordoen bij therapeutische doses als gevolg van inductie door bosutinib op de stofwisseling van geneesmiddelen die substraten zijn voor CYP1A2, CYP2B6, CYP2C9, CYP2C19 en CYP3A4.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
In-vitro-onderzoeken tonen aan dat zich waarschijnlijk geen klinische geneesmiddel-geneesmiddel- interacties voordoen bij therapeutische doses als gevolg van remming door bosutinib op de stofwisseling van geneesmiddelen die substraten zijn voor CYP1A2, CYP2A6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4/5.
In-vitro-onderzoeken tonen aan dat bosutinib een laag potentieel heeft om ‘breast cancer resistance protein’ (BCRP, systemisch), organisch-aniontransporterend polypeptide (OATP)1B1, OATP1B3, organisch-aniontransporter (OAT)1, OAT3, organisch-kationtransporter (OCT)2 bij klinisch relevante concentraties te remmen, maar het potentieel kan hebben om BCRP in het maagdarmkanaal en OCT1 te remmen.
Antiaritmica en andere stoffen die de QT kunnen verlengen
Bosutinib dient met voorzichtigheid te worden gebruikt bij patiënten die een verlenging van de QT hebben of kunnen krijgen, onder wie die patiënten die anti-aritmica gebruiken, zoals amiodaron, disopyramide, procaïnamide, quinidine en sotalol, of andere geneesmiddelen die tot QT-verlenging kunnen leiden, zoals chloroquine, halofantrine, claritromycine, domperidon, haloperidol, methadon en moxifloxacine (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd/anticonceptie
Vrouwen in de vruchtbare leeftijd dienen het advies te krijgen om een effectieve anticonceptie te gebruiken tijdens de behandeling met bosutinib en gedurende ten minste 1 maand na de laatste dosis en om niet zwanger te raken tijdens het gebruik van bosutinib. Daarnaast dient de patiënte te worden geïnformeerd dat braken of diarree de werkzaamheid van orale anticonceptie kan verlagen door onvolledige absorptie.
Zwangerschap
Er zijn beperkte gegevens beschikbaar over het gebruik van bosutinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Bosutinib wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen in de vruchtbare leeftijd die geen anticonceptie gebruiken. Indien bosutinib tijdens de zwangerschap wordt gebruikt of indien de patiënte zwanger raakt tijdens het gebruik van bosutinib, dient ze te worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of bosutinib/metabolieten in de moedermelk worden uitgescheiden. Uit een onderzoek naar met [14C] radioactief gemerkt bosutinib bij ratten bleek dat de uit bosutinib afgeleide radioactiviteit in de moedermelk wordt uitgescheiden (zie rubriek 5.3 voor bijzonderheden). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. De borstvoeding dient tijdens de behandeling met bosutinib te worden gestaakt.
Vruchtbaarheid
Bosutinib heeft op basis van niet-klinische bevindingen het potentieel om de voortplantingsfunctie en de vruchtbaarheid van de mens te verstoren (zie rubriek 5.3).
Mannen die behandeld worden met bosutinib wordt geadviseerd advies te vragen over het opslaan van
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
sperma vóór de behandeling, vanwege de kans op verminderde fertiliteit door behandeling met bosutinib.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Bosutinib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Als een patiënt die bosutinib gebruikt echter duizeligheid, vermoeidheid, gezichtsbeperkingen of andere ongewenste voorvallen ervaart met een mogelijke invloed op het vermogen om veilig te rijden of machines te bedienen, dient de patiënt deze activiteiten niet te ondernemen zolang de bijwerkingen aanhouden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In totaal ontvingen 1.372 leukemiepatiënten ten minste één dosis bosutinib als enkele stof. De mediane duur van de therapie bedroeg 26,30 maanden (bereik: 0,03 tot 170,49 maanden). Deze patiënten waren hetzij nieuw gediagnosticeerd met CF CML of waren resistent of intolerant tegen eerdere therapie met chronische fase, acceleratiefase of blastaire fase CML of Ph+ acute lymfoblastaire leukemie (Ph+ ALL). Van deze patiënten komen er 268 (startdosis 400 mg) en 248 (startdosis 500 mg) uit de 2 fase III-onderzoeken bij eerder onbehandelde CML-patiënten, 60 (startdosis 400 mg) uit een fase II- onderzoek bij eerder onbehandelde CML-patiënten, 570 en 63 (fase II: startdosis 500 mg) uit 2 fase I/II-onderzoeken bij eerder behandelde Ph+ leukemieën en 163 (startdosis 500 mg) uit een fase IV- onderzoek bij eerder behandelde CML. De mediane duur van de therapie was respectievelijk
55,1 maanden (bereik: 0,2 tot 60,05 maanden), 61,6 maanden (bereik: 0,03 tot 145,86 maanden), 15,3 maanden (bereik: 0,3 tot 21,8 maanden), 11,1 maanden (bereik: 0,03 tot 170,49 maanden), 30,2 maanden (bereik: 0,2 tot 85,6 maanden) en 37,80 maanden (bereik: 0,16 tot 50,0 maanden). De veiligheidsanalyses omvatten gegevens uit een voltooid vervolgonderzoek.
Ten minste 1 geneesmiddelbijwerking van enige toxiciteitsgraad werd gemeld voor 1.349 (98,3%) patiënten. De vaakst voorkomende geneesmiddelbijwerkingen gemeld voor ≥ 20% van de patiënten waren diarree (80,4%), misselijkheid (41,5%), buikpijn (35,6%), trombocytopenie (34,4%), braken (33,7%), huiduitslag (32,8%), verhoogd ALAT (28,0%), anemie (27,2%), pyrexie (23,4%), verhoogd ASAT (22,5%), vermoeidheid (32,0%) en hoofdpijn (20,3%). Ten minste één graad 3 of graad 4 geneesmiddelbijwerking werd gemeld voor 943 (68,7%) patiënten. De graad 3 of graad 4 geneesmiddelbijwerkingen gemeld voor ≥ 5% van de patiënten waren trombocytopenie (19,7%), verhoogd ALAT (14,6%), neutropenie (10,6%), diarree (10,6%), anemie (10,3%), verhoogd lipase (10,1%), verhoogd ASAT (6,7%) en huiduitslag (5,0%).
Bijwerkingen in tabelvorm
De volgende bijwerkingen werden gemeld bij patiënten in klinische onderzoeken naar bosutinib (Tabel 2). Ze vertegenwoordigen een evaluatie van de bijwerkingsgegevens van 1.372 patiënten met hetzij nieuw gediagnosticeerde CF CML of met chronische fase, acceleratiefase of blastaire fase CML die resistent of intolerant waren tegen eerdere therapie of met Ph+ ALL die ten minste één dosis bosutinib als enkele stof hebben ontvangen. Deze bijwerkingen zijn weergegeven volgens
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen naar afnemende ernst gerangschikt.
Tabel 2 – Bijwerkingen voor bosutinib
| Infecties en parasitaire aandoeningen | |
|---|---|
| Zeer vaak | Luchtweginfectie (waaronder infectie van de lagere luchtwegen, virusinfectie van de luchtwegen, infectie van de bovenste luchtwegen, virusinfectie van de bovenste luchtwegen), nasofaryngitis |
| Vaak | Pneumonie (waaronder atypische pneumonie, bacteriële pneumonie, pneumonie door schimmels, necrotiserende pneumonie, streptokokkenpneumonie), influenza (waaronder influenza H1N1), bronchitis |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |
| Soms | Tumorlysissyndroom* |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | Trombocytopenie (waaronder plaatjestelling verlaagd), neutropenie (waaronder neutrofielentelling verlaagd), anemie (waaronder hemoglobine verlaagd), rodebloedceltelling verlaagd |
| Vaak | Leukopenie (waaronder witte bloedceltelling verlaagd) |
| Soms | Febriele neutropenie, granulocytopenie |
| Immuunsysteemaandoeningen | |
| Vaak | Geneesmiddelenovergevoeligheid |
| Soms | Anafylactische shock |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | Verminderde eetlust |
| Vaak | Uitdroging, hyperkaliëmie (waaronder bloedkalium verhoogd), hypofosfatemie (waaronder bloedfosfor verlaagd) |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Duizeligheid, hoofdpijn |
| Vaak | Dysgeusie |
| Evenwichtsorgaan- en ooraandoeningen | |
| Vaak | Tinnitus |
| Hartaandoeningen | |
| Vaak | Pericardeffusie |
| Soms | Pericarditis |
| Bloedvataandoeningen | |
| Vaak | Hypertensie (waaronder bloeddruk verhoogd, bloeddruk systolisch verhoogd, essentiële hypertensie, hypertensieve crisis) |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | Pleurale effusie, dyspneu, hoesten |
| Vaak | Pulmonale hypertensie (waaronder pulmonale arteriële hypertensie, pulmonale arteriële druk verhoogd), respiratoir falen |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| Soms | Acuut longoedeem (waaronder longoedeem) |
|---|---|
| Niet bekend | Interstitiële longziekten |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Diarree, braken, misselijkheid, buikpijn (waaronder abdominaal ongemak, onderbuikpijn, bovenbuikpijn, abdominale drukgevoeligheid, pijn in de maag- darmstreek) |
| Vaak | Maag-darmbloeding (waaronder anale hemorragie, maagbloeding, intestinale bloeding, bloeding van onderste deel van maag-darmkanaal, rectale hemorragie, bloeding van bovenste deel van maag-darmkanaal), pancreatitis (waaronder acute pancreatitis), gastritis |
| Lever- en galaandoeningen | |
| Vaak | Hepatotoxiciteit (waaronder hepatitis, toxische hepatitis, leveraandoening), afwijkende leverfunctie (waaronder leverenzym verhoogd, leverfunctietest abnormaal, leverfunctietest verhoogd, transaminasen verhoogd) |
| Soms | Leverletsel (waaronder geneesmiddelgeïnduceerd leverletsel, hepatocellulair letsel) |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Huiduitslag (waaronder maculaire huiduitslag, maculopapulaire huiduitslag, papulaire uitslag, pruritische huiduitslag), pruritus |
| Vaak | Fotosensitiviteitsreactie (waaronder polymorfische lichteruptie), urticaria, acne |
| Soms | Erythema multiforme, exfoliatieve huiduitslag, huiduitslag door geneesmiddel, cutane vasculitis |
| Niet bekend | Stevens-Johnsonsyndroom*, toxische epidermale necrolyse* |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Artralgie, rugpijn |
| Vaak | Myalgie |
| Nier- en urinewegaandoeningen | |
| Vaak | Acuut nierletsel, nierfalen, nierinsufficiëntie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Oedeem (waaronder ooglidoedeem, gezichtsoedeem, gegeneraliseerd oedeem, lokaal oedeem, perifeer oedeem, periorbitaal oedeem, periorbitale zwelling, perifere zwelling, zwelling, zwelling van ooglid), pyrexie, vermoeidheid (waaronder asthenie, malaise) |
| Vaak | Pijn op de borst (waaronder ongemak op de borst), pijn |
| Onderzoeken | |
| Zeer vaak | Lipase verhoogd (waaronder hyperlipasemie), alanineaminotransferase verhoogd (waaronder alanineaminotransferase abnormaal), aspartaataminotransferase verhoogd, bloed creatinine verhoogd |
| Vaak | Verlengde QT op elektrocardiogram (waaronder lange-QT-syndroom) , serumamylase verhoogd (waaronder hyperamylasemie), serumcreatinefosfokinase verhoogd, gamma-glutamyltransferase verhoogd, bloed bilirubine verhoogd (waaronder hyperbilirubinemie), bilirubine geconjugeerd verhoogd, bloed bilirubine niet-geconjugeerd verhoogd |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
* Bijwerking vastgesteld na het in de handel brengen.
Beschrijving van geselecteerde bijwerkingen
De hieronder vermelde beschrijvingen zijn gebaseerd op de veiligheidspopulatie van 1.372 patiënten die minstens één dosis bosutinib ontvingen en die nieuw gediagnosticeerde CF CML hadden of die resistent of intolerant waren tegen eerdere therapie met CF, AF of BF CML of voor Ph+ ALL.
Bloed- en lymfestelselaandoeningen
Van de 372 (27,1%) patiënten met meldingen van bijwerkingen van anemie staakten 6 patiënten het gebruik van bosutinib als gevolg van anemie. Maximale toxiciteit van graad 1 trad op bij 95 (25,5%) patiënten, van graad 2 bij 135 (36,3%) patiënten, van graad 3 bij 113 patiënten (30,4%) en van graad 4 bij 29 (7,8%) patiënten. Onder deze patiënten bedroeg de mediane tijd tot het eerste voorval 29 dagen (bereik: 1 tot 3.999 dagen) en de mediane duur per voorval was 22 dagen (bereik: 1 tot 3.682 dagen).
Van de 209 (15,2%) patiënten met meldingen van bijwerkingen van neutropenie staakten 19 patiënten het gebruik van bosutinib als gevolg van neutropenie. Maximale toxiciteit van graad 1 trad op bij 19 patiënten (9,1%), van graad 2 bij 45 (21,5%) patiënten, van graad 3 bij 95 (45,5%) patiënten, en van graad 4 bij 50 (23,9%) patiënten. Onder deze patiënten bedroeg de mediane tijd tot het eerste voorval 56 dagen (bereik: 1 tot 1.769 dagen) en de mediane duur per voorval was 15 dagen (bereik: 1 tot 913 dagen).
Van de 472 (34,4%) patiënten met meldingen van bijwerkingen van trombocytopenie staakten 42 patiënten het gebruik van bosutinib als gevolg van trombocytopenie. Maximale toxiciteit van graad 1 trad op bij 114 (24,2%) patiënten, van graad 2 bij 88 (18,6%) patiënten, van graad 3 bij 172 (36,4%) patiënten en van graad 4 bij 98 (20,8%) patiënten. Onder deze patiënten bedroeg de mediane tijd tot het eerste voorval 28 dagen (bereik: 1 tot 1.688 dagen) en de mediane duur per voorval was 15 dagen (bereik: 1 tot 3.921 dagen).
Lever- en galaandoeningen
Onder patiënten met meldingen van bijwerkingen van verhoging van hetzij ALAT hetzij ASAT (alle graden) bedroeg de waargenomen mediane tijd tot aanvang 29 dagen met een bereik bij ontstaan van 1 tot 3.995 dagen voor ALAT en ASAT. De mediane duur van een voorval was 17 dagen (bereik: 1 tot 1.148 dagen), en 15 dagen (bereik: 1 tot 803 dagen) voor respectievelijk ALAT en ASAT.
Twee gevallen overeenkomend met geneesmiddelgeïnduceerd leverletsel (gedefinieerd als gelijktijdige verhogingen van ALAT of ASAT ≥ 3 x ULN met totaal bilirubine > 2 x ULN en met alkalische fosfatase < 2 x ULN) zonder andere oorzaken hebben zich voorgedaan bij 2/1.711 (0,1%) proefpersonen die met bosutinib werden behandeld.
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (Bcr-abl- tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Maag-darmstelselaandoeningen
Van de 1.103 (80,4%) patiënten die diarree ervaarden, staakten 14 patiënten het gebruik van bosutinib
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
als gevolg van dit voorval. Bij 756 (68,5%) patiënten werden gelijktijdig geneesmiddelen gegeven voor de behandeling van diarree. Maximale toxiciteit van graad 1 trad op bij 575 (52,1%) patiënten, van graad 2 bij 383 (34,7%) patiënten, van graad 3 bij 144 (13,1%) patiënten; 1 patiënt (0,1%) ervaarde een graad 4 voorval. Onder de patiënten met diarree was de mediane tijd tot het eerste voorval 2 dagen (bereik 1 tot 2.702 dagen) en de mediane duur van elke graad van diarree was 2 dagen (bereik 1 tot 4.247 dagen).
Onder de 1.103 patiënten met diarree werden 218 patiënten (19,8%) behandeld met onderbreking van de behandeling en van deze patiënten werden er 208 (95,4%) opnieuw behandeld met bosutinib. Van degenen die opnieuw werden behandeld, was bij 201 (96,6%) geen sprake van een daaropvolgend voorval of staakten zij het gebruik van bosutinib niet naar aanleiding van een daaropvolgend voorval van diarree.
Hartaandoeningen
Zeven patiënten (0,5%) ervaarden QTcF-verlenging (langer dan 500 ms). Elf patiënten (0,8%) ervaarden een QTcF-toename ten opzichte van baseline van > 60 ms. Patiënten met ongecontroleerde of significante hartvaatziekte, waaronder verlengd QTc, bij baseline, werden niet in de klinisch onderzoeken opgenomen (zie rubriek 5.1 en 5.3).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
De ervaring met overdosering van bosutinib in klinische onderzoeken bleef beperkt tot geïsoleerde gevallen. Patiënten die een overdosis bosutinib innemen, dienen te worden geobserveerd en een geschikte ondersteunende behandeling te ontvangen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische stoffen, proteïnekinaseremmers, ATC code: L01EA04.
Werkingsmechanisme
Bosutinib behoort tot een farmacologische geneesmiddelenklasse bekend als kinaseremmers. Bosutinib remt de abnormale BCR-ABL-kinase die CML bevordert. Uit modelleringsonderzoeken is gebleken dat bosutinib het kinasedomein van BCR-ABL bindt. Bosutinib is tevens een remmer van de kinasen van de Src-familie, waaronder Src, Lyn en Hck. Bosutinib is een minimale remmer van ‘platelet-derived growth factor’ (PDGF) -receptor en c-Kit.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
In in-vitro-onderzoeken remt bosutinib de proliferatie en overleving van gevestigde CML-cellijnen, cellijnen van Ph+ ALL en patiëntafgeleide primaire primitieve CML-cellen. Bosutinib remde 16 van de 18 imatinib-resistente vormen van BCR-ABL die werden uitgedrukt in muriene myeloïde cellijnen. Door behandeling met bosutinib daalde de omvang van CML-tumoren in naakte muizen en werd de groei geremd van muriene myeloïde tumoren die imatinib-resistente vormen van BCR-ABL uitdrukten. Bosutinib remt bovendien de c-Fms-, EphA- en B-receptoren van de receptortyrosinekinasen, de kinasen van de Trk-familie, de kinasen van de Axl-familie, de kinasen van de Tec-familie, enkele leden van de ErbB-familie, de niet-receptortyrosinekinase Csk, serine/treoninekinasen van de Ste20-familie en 2 calmodulin-afhankelijke proteïnekinasen.
Farmacodynamische effecten
Het effect van toediening van 500 mg bosutinib op de gecorrigeerde QTc is beoordeeld in een gerandomiseerd, dubbelblind (voor bosutinib), gekruist, met placebo- en open-label moxifloxacine gecontroleerd onderzoek met enkelvoudige dosis bij gezonde proefpersonen.
De gegevens uit dit onderzoek duiden erop dat bosutinib de QTc niet verlengt bij gezonde proefpersonen bij de dosis van 500 mg dagelijks met voedsel, en onder omstandigheden die supratherapeutische plasmaconcentraties veroorzaken. Na toediening van een enkelvoudige orale dosis van 500 mg bosutinib (therapeutische dosis) en 500 mg bosutinib met 400 mg ketoconazol (voor het bereiken van supratherapeutische concentraties bosutinib) aan gezonde proefpersonen, bedroeg de bovenste limiet van het eenzijdige 95% betrouwbaarheidsinterval (BI) rond de gemiddelde verandering in de QTc minder dan 10 ms op alle tijdspunten na dosis en werden er geen bijwerkingen waargenomen die duidden op verlenging van de QTc.
In een onderzoek onder proefpersonen met leverinsufficiëntie werd een verhoogde frequentie van QTc-verlenging > 450 ms met afnemende leverfunctie waargenomen. In het klinisch fase I/II- onderzoek onder patiënten met eerder behandelde vormen van Ph+ leukemie die werden behandeld met bosutinib 500 mg, werd een toename in QTcF van > 60 ms ten opzichte van uitgangswaarde waargenomen bij 9 (1,6%) van de 570 patiënten. In het klinisch fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CF CML die werden behandeld met bosutinib 400 mg waren er geen patiënten in de behandelingsgroep met bosutinib (N=268) met een toename in QTcF van > 60 ms ten opzichte van uitgangswaarde. In het klinisch fase III-onderzoek onder patiënten met nieuw gediagnosticeerde Ph+ CF CML die werden behandeld met bosutinib 500 mg werd een toename in QTcF van > 60 ms ten opzichte van uitgangswaarde waargenomen bij 2 (0,8%) van de 248 patiënten die bosutinib ontvingen. In het klinische fase IV-onderzoek bij patiënten met Ph+ CML die eerder waren behandeld met 1 of meer TKI(’s) die werden behandeld met bosutinib 500 mg (N=163) waren er geen patiënten met een toename in QTcF van > 60 ms ten opzichte van uitgangswaarde. Een pro- aritmisch potentieel van bosutinib kan niet worden uitgesloten.
Klinische werkzaamheid en veiligheid
Klinisch onderzoek bij niet eerder behandelde CF CML
Onderzoek naar bosutinib 400 mg
Een 2-armig, open-label, multicentrisch fase III-onderzoek naar superioriteit werd uitgevoerd om de
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
werkzaamheid en veiligheid van alleen bosutinib 400 mg eenmaal daags te vergelijken met alleen imatinib 400 mg eenmaal daags bij volwassen patiënten met nieuw gediagnosticeerde CF Ph+ CML. In het onderzoek werden 536 patiënten (268 in elke behandelingsgroep) met Ph+ of Ph- nieuw gediagnosticeerde CF CML (intent-to-treat [ITT] -populatie) gerandomiseerd, waaronder 487 patiënten met Ph+ CML met b2a2- en/of b3a2-transcripten en BCR-ABL-kopieën > 0 bij baseline (gemodificeerde intent-to-treat [mITT] -populatie).
Het primaire werkzaamheidseindpunt was het percentage met een aangetoonde majeure moleculaire respons (MMR) na 12 maanden (48 weken) in de behandelingsgroep met bosutinib vergeleken met het percentage in de behandelingsgroep met imatinib in de mITT-populatie. MMR was gedefinieerd als
≤ 0,1% BCR-ABL/ABL-ratio volgens de internationale schaal (overeenkomend met ≥ 3 log reductie van de gestandaardiseerde uitgangswaarde) met een minimum van 3.000 ABL- transcripten zoals beoordeeld door het centraal laboratorium.
Belangrijke secundaire eindpunten waren complete cytogenetische respons (CCyR) bij 12 maanden, duur van CCyR, duur van MMR, voorvalvrije overleving (EFS, event-free survival) en algehele overleving (OS, overall survival). CCyR in maand 12 was gedefinieerd als de afwezigheid van Ph+-metafasen in de analyse van chromosomale bandenpatronen van ≥ 20 metafasen verkregen uit beenmergaspiraat of MMR indien een adequate cytogenetische beoordeling niet beschikbaar was. De p-waarden voor andere eindpunten dan MMR na 12 maanden en CCyR na 12 maanden werden niet gecorrigeerd voor meerdere vergelijkingen.
De aanvangskenmerken voor de mITT-populatie waren voor de 2 behandelingsgroepen goed in evenwicht qua leeftijd (mediane leeftijd was 52 jaar voor de bosutinib-groep en 53 jaar voor de imatinib-groep met respectievelijk 19,5% en 17,4% van de patiënten in de leeftijd van 65 jaar of ouder); geslacht (respectievelijk 42,3% en 44,0% vrouwen); etnische herkomst (respectievelijk 78,0% en 77,6% Kaukasisch, 12,2% en 12,4% Aziatisch, 4,1% en 4,1% negroïde of Afro-Amerikaans, 5,7% en 5,4% overig en 1 onbekende herkomst in de imatinib-groep); en Sokal-risicoscore (respectievelijk laag risico 35,0% en 39,4%, intermediair risico 43,5% en 38,2%, hoog risico 21,5% en 22,4%).
Na 60 maanden follow-up in de mITT-populatie kreeg 60,2% van de patiënten die werden behandeld met bosutinib (N=246) en 59,8% van de patiënten die werden behandeld met imatinib (N=239) nog steeds eerstelijnsbehandeling.
Na 60 maanden follow-up in de mITT-populatie bedroeg het percentage stopzettingen vanwege ziekteprogressie naar AF CML of BF CML voor met bosutinib behandelde patiënten 0,8% vergeleken met 1,7% voor met imatinib behandelde patiënten. Bij 6 (2,4%) bosutinib-patiënten en 7 (2,9%) imatinib-patiënten deed zich een transformatie naar AF CML of BF CML voor. Stopzettingen vanwege een suboptimale respons of niet-aanslaan van de behandeling zoals beoordeeld door de onderzoeker deden zich voor bij 5,3% van de patiënten in de met bosutinib behandelde groep vergeleken met 15,5% van de patiënten in de met imatinib behandelde groep. Twaalf (4,9%) patiënten die bosutinib kregen en 14 (5,8%) patiënten die imatinib kregen, overleden tijdens het onderzoek. In de ITT-populatie deden zich geen bijkomende transformaties voor, er waren 2 extra sterfgevallen in de bosutinib-groep in de ITT-populatie.
De werkzaamheidsresultaten met betrekking tot MMR en CCyR worden samengevat in Tabel 3.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Tabel 3 – Samenvatting van MMR in maand 12 en maand 18 en CCyR in maand 12 per behandelingsgroep in de mITT-populatie
| Reactie | Bosutinib (N=246) | Imatinib (N=241) | Oddsratio (95%-BI)a | ||
|---|---|---|---|---|---|
Majeure moleculaire respons MMR in maand 12, n (%) (95%-BI) | 116 (47,2)b (40,9; 53,4) | 89 (36,9) (30,8; 43,0) | 1,55 (1,07; 2,23) | ||
| 1-zijdige p-waarde | 0,0100b | ||||
| MMR in maand 18, n (%) (95%-BI) | 140 (56,9) (50,7; 63,1) | 115 (47,7) (41,4; 54,0) | 1,45 (1,02; 2,07) | ||
| 1-zijdige p-waarde | 0,0208c | ||||
Complete cytogenetische respons CCyR in maand 12, n (%) (95%-BI) | 190 (77,2)b (72,0; 82,5) | 160 (66,4) (60,4; 72,4) | 1,74 (1,16; 2,61) | ||
| 1-zijdige p-waarde | 0,0037b | ||||
Noot: MMR was gedefinieerd als ≤ 0,1% BCR-ABL/ABL-ratio volgens de internationale schaal (overeenkomend met ≥ 3 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van 3.000 ABL-transcripten zoals beoordeeld door het centraal laboratorium. Complete cytogenetische respons was gedefinieerd als de afwezigheid van Ph+-metafasen in de analyse van chromosomale bandenpatronen van
≥ 20 metafasen verkregen uit beenmergaspiraat of MMR indien een adequate cytogenetische beoordeling niet beschikbaar was.
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; BI=betrouwbaarheidsinterval;
CMH=Cochran-Mantel-Haenszel; CCyR=complete cytogenetische respons; mITT=gemodificeerde intent-to-treat; MMR=majeure moleculaire respons; N/n=aantal patiënten; Ph+=Philadelphia-chromosoom- positief.
a Gecorrigeerd voor geografische regio en Sokal-score bij randomisatie.
b Statistisch significante vergelijking op het vooraf gespecificeerde niveau; gebaseerd op CMH-test gestratificeerd naar geografische regio en Sokal score bij randomisatie.
c Gebaseerd op CMH-test gestratificeerd naar geografische regio en Sokal-score bij randomisatie.
In maand 12 was het percentage MR4 (gedefinieerd als ≤ 0,01% BCR-ABL [overeenkomend met ≥ 4 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde] met een minimum van 9.800 ABL-transcripten) in de behandelingsgroep met bosutinib hoger dan in de behandelingsgroep met imatinib in de mITT-populatie (respectievelijk 20,7% [95%-BI: 15,7%, 25,8%] versus 12,0% [95%-BI: 7,9%, 16,1%], oddsratio (OR) 1,88 [95%-BI: 1,15, 3,08], 1-zijdige p-waarde=0,0052).
In maand 3, maand 6 en maand 9 was het percentage patiënten met MMR in de behandelingsgroep met bosutinib hoger dan in de behandelingsgroep met imatinib (Tabel 4).
Tabel 4 – Vergelijking van MMR in maand 3, maand 6 en maand 9 per behandeling in de mITT-populatie
| Aantal (%) proefpersonen met MMR |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| Tijdstip | Oddsratio (95%- BI)a | Bosutinib (N=246) | Imatinib (N=241) |
|---|---|---|---|
Maand 3 (95%-BI) | 10 (4,1) (1,6; 6,5) | 4 (1,7) (0,0; 3,3) | 2,48 (0,77; 7,98) |
| 1-zijdige p-waardeb | 0,0578 | ||
| Maand 6 (95%-BI) | 86 (35,0) (29,0; 40,9) | 44 (18,3) (13,4; 23,1) | 2,42 (1,59; 3,69) |
| 1-zijdige p-waardeb | <0,0001 | ||
| Maand 9 (95%-BI) | 104 (42,3) (36,1; 48,4) | 71 (29,5) (23,7; 35,2) | 1,78 (1,22; 2,60) |
| 1-zijdige p-waardeb | 0,0015 | ||
Noot: de percentages waren gebaseerd op het aantal patiënten in elke behandelingsgroep. MMR was gedefinieerd als ≤ 0,1% BCR-ABL/ABL-ratio op de internationale schaal (overeenkomend met ≥ 3 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van 3.000 ABL-transcripten zoals beoordeeld door het centraal laboratorium.
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; BI=betrouwbaarheidsinterval;
CMH=Cochran-Mantel-Haenszel; mITT=gemodificeerde intent-to-treat; MMR=majeure moleculaire respons; N=aantal patiënten.
a Gecorrigeerd voor geografische regio en Sokal-score bij randomisatie.
b Gebaseerd op CMH-test gestratificeerd naar geografische regio en Sokal-score bij randomisatie.
In maand 60 was het percentage patiënten met MMR, MR4 en MR4,5 in de mITT-populatie hoger in de met bosutinib behandelde groep vergeleken met de met imatinib behandelde groep (tabel 5). De MMR-percentages in maand 60 in de Sokal-risicosubgroepen zijn samengevat in tabel 6.
Tabel 5 – Samenvatting van moleculaire respons in maand 60 in de mITT-populatie
| Reactie | Bosutinib (N=246) | Imatinib (N=241) | Oddsratio (95%-BI)a |
|---|---|---|---|
Moleculaire respons in maand 60, n (%) (95%-BI) | |||
| MMR | 182 (74,0) | 158 (65,6) | 1,52 (1,02; 2,25) |
| (68,5; 79,5) | (59,6; 71,6) | ||
| MR4 | 145 (58,9) | 120 (49,8) | 1,46 (1,02; 2,09) |
| (52,8; 65,1) | (43,5; 56,1) | ||
| MR4,5 | 119 (48,4) | 93 (38,6) | 1,50 (1,05; 2,16) |
| (42,1; 54,6) | (32,4; 44,7) |
Noot: MMR/MR4/MR4,5 waren gedefinieerd als ≤ 0,1/0,01/0,0032% BCR-ABL/ABL-ratio op de internationale schaal (overeenkomend met ≥ 3/4/4,5 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van 3.000/9.800/30.990 ABL-transcripten zoals beoordeeld door het centraal laboratorium.
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; BI=betrouwbaarheidsinterval; mITT=gemodificeerde intent-to-treat; MMR=majeure moleculaire respons; MR=moleculaire respons; N/n=aantal patiënten.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
a Gecorrigeerd voor geografische regio en Sokal-score bij randomisatie.
Tabel 6 – Samenvatting van MMR in maand 60 volgens Sokal-risicoscore in de mITT-populatie
| Respons | Bosutinib | Imatinib | Oddsratio (95%-BI) |
|---|---|---|---|
| Laag Sokal-risico | N=86 | N=95 | 1,40 (0,71; 2,76) |
| MMR, n (%) | 67 (77,9) | 68 (71,6) | |
| (95%-BI) | (69,1; 86,7) | (62,5; 80,6) | |
| Intermediair Sokal-risico | N=107 | N=92 | 1,37 (0,74; 2,52) |
| MMR, n (%) | 79 (73,8) | 62 (67,4) | |
| (95%-BI) | (65,5; 82,2) | (57,8; 77,0) | |
| Hoog Sokal-risico | N=53 | N=54 | 1,97 (0,90; 4,32) |
| MMR, n (%) | 36 (67,9) | 28 (51,9) | |
| (95%-BI) | (55,4; 80,5) | (38,5; 65,2) |
Noot: De percentages waren gebaseerd op het aantal patiënten in elke behandelingsgroep. MMR was gedefinieerd als ≤ 0,1% BCR-ABL/ABL-ratio op de internationale schaal (overeenkomend met ≥ 3 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van 3.000 ABL-transcripten zoals beoordeeld door het centraal laboratorium.
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; BI=betrouwbaarheidsinterval; mITT=gemodificeerde intent-to-treat; MMR=majeure moleculaire respons; N/n=aantal patiënten.
De cumulatieve incidentie van CCyR gecorrigeerd voor concurrerend risico op stopzetting van de behandeling zonder CCyR was in de behandelingsgroep met bosutinib hoger dan in de behandelingsgroep met imatinib in de mITT-populatie (83,3% [95%-BI: 78,1%, 87,4%] versus 76,8% [95%-BI: 70,9%, 81,6%] in maand 60; hazardratio [HR] van een gestratificeerd proportioneel subdistributioneel hazardmodel: 1,35, [95%-BI: 1,11, 1,64]). De mediane tijd tot CCyR (alleen respondenten) bedroeg 24,0 weken (bereik: 11,4 tot 120,7) in de behandelingsgroep met bosutinib vergeleken met 24,3 weken (bereik: 11,4 tot 96,6) in de imatinib-groep.
De mediane tijd tot MMR, MR4 en MR4,5 (alleen respondenten) bedroeg respectievelijk 36,1 weken (bereik: 11,9 tot 241,9), 83,7 weken (bereik: 12,4 tot 244,3) en 108,0 weken (bereik: 24,1 tot 242,1) voor de behandelingsgroep met bosutinib vergeleken met respectievelijk 47,7 weken (bereik: 12,1 tot 216,1), 84,4 weken (bereik: 23,6 tot 241,9) en 120,4 weken (bereik: 24,6 tot 240,7) voor de behandelingsgroep met imatinib in de mITT-populatie.
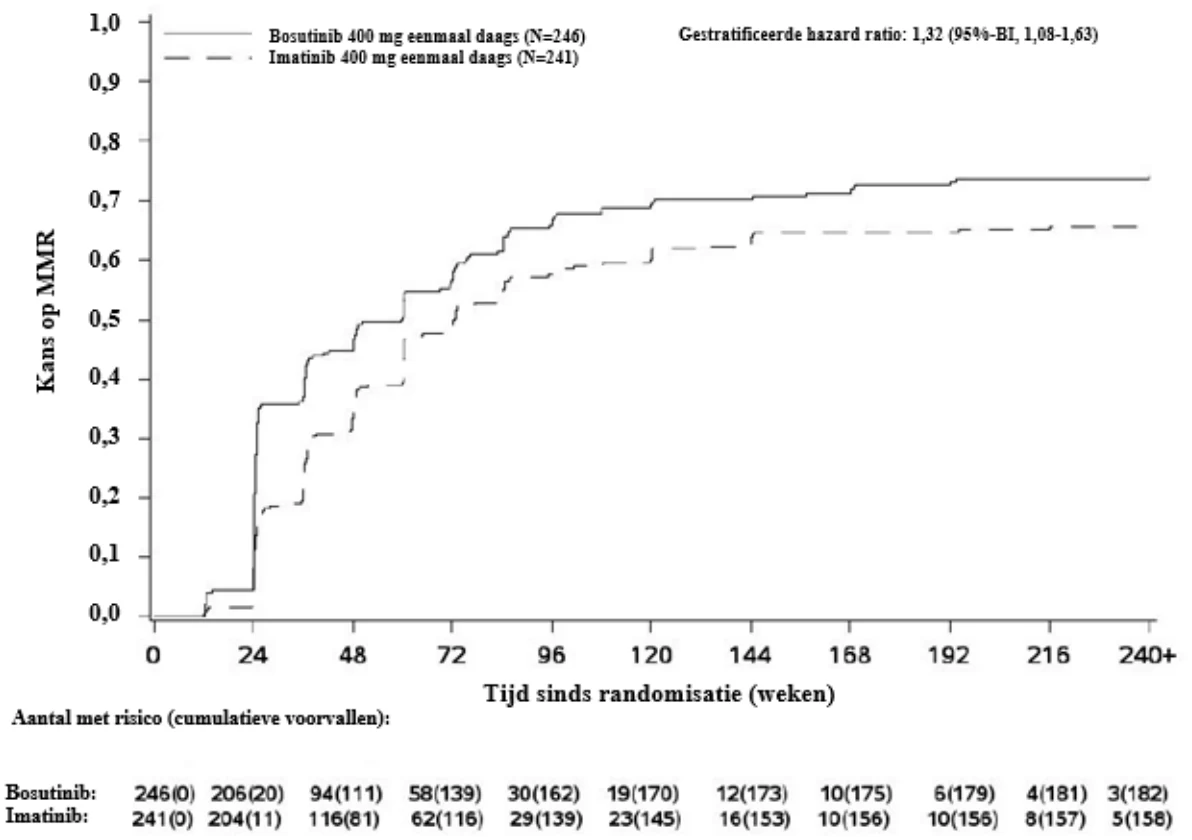
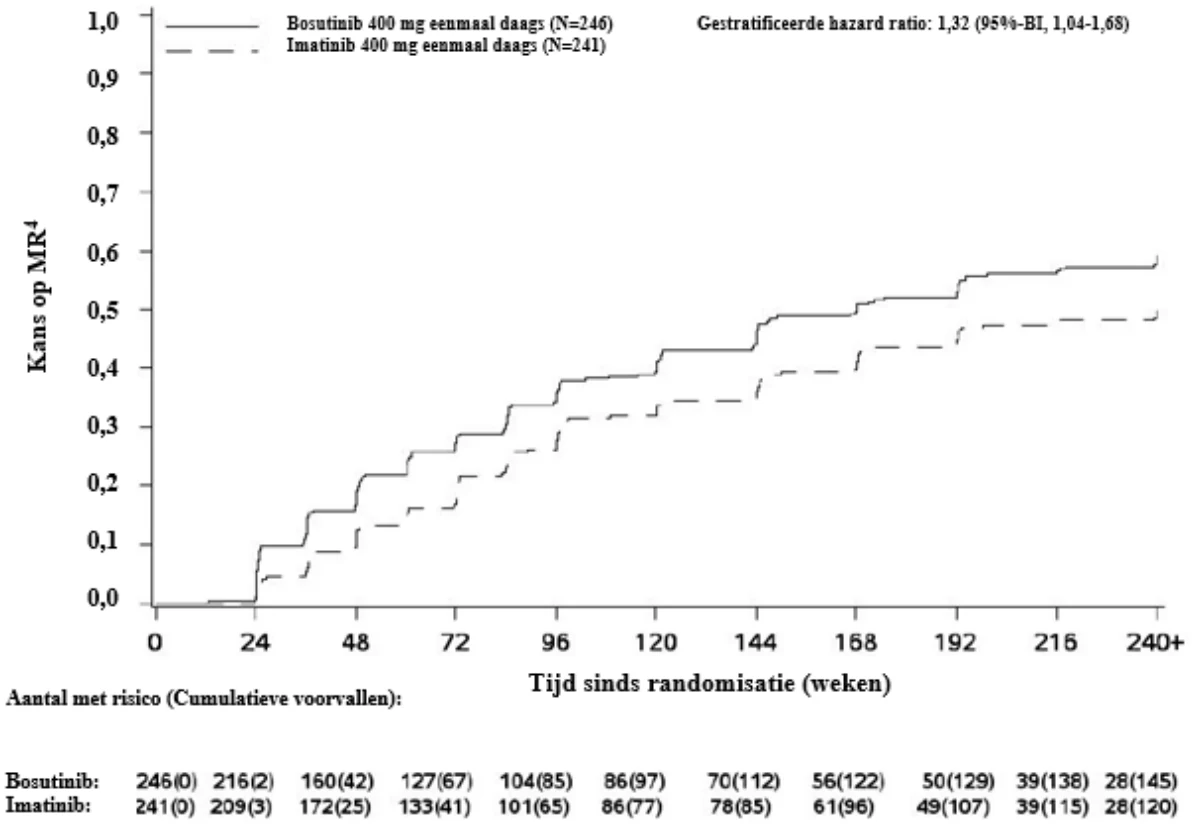
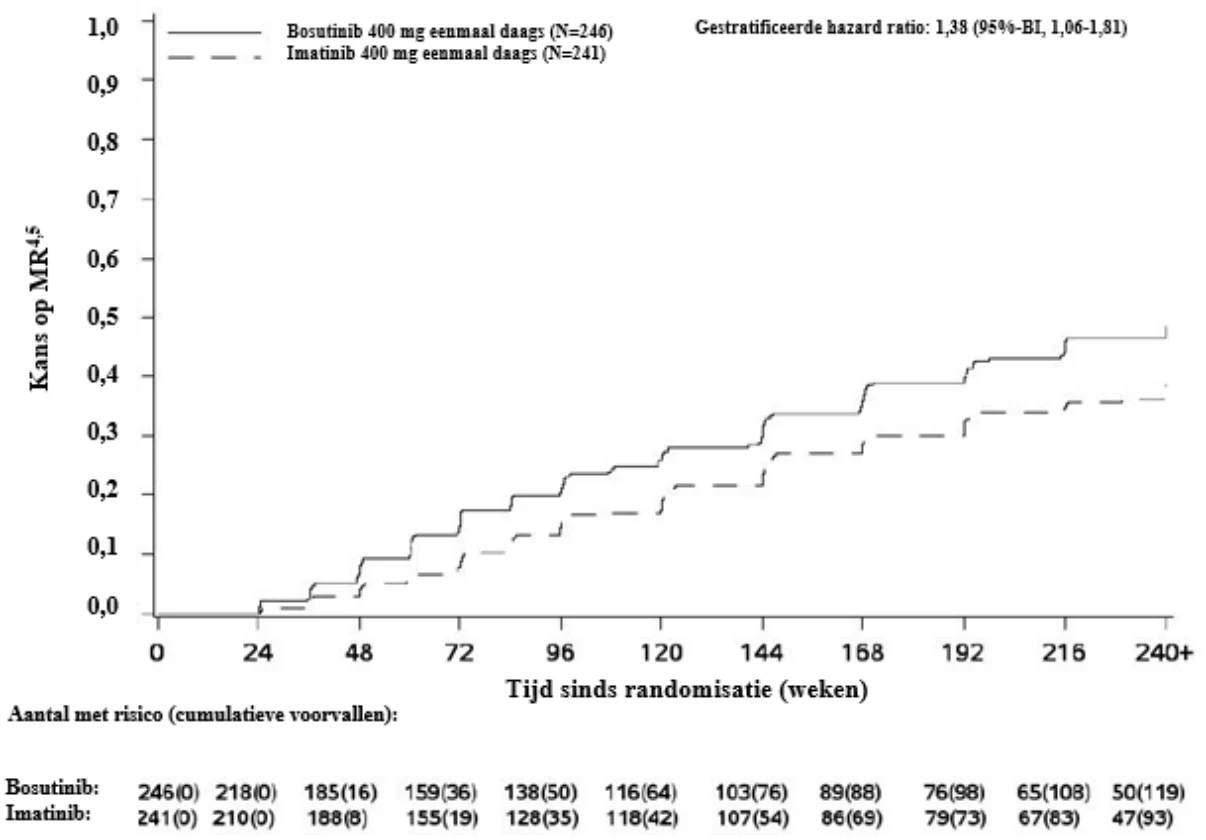
De cumulatieve incidentie van MMR, MR4 en MR4,5 gecorrigeerd voor concurrerend risico op stopzetting van de behandeling zonder het voorval was hoger met bosutinib dan met imatinib zoals weergegeven in figuur 1 tot en met 3.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Figuur 1 - Cumulatieve incidentie van MMR (mITT-populatie)
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Figuur 2 - Cumulatieve incidentie van MR4 (mITT-populatie)
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Figuur 3 - Cumulatieve incidentie van MR4,5 (mITT-populatie)
In de mITT-populatie bij patiënten die CCyR bereikten, bedroeg de Kaplan-Meier-schatting van het behouden van een respons in jaar 4 97,4% (95%-BI: 93,9%, 98,9%) en 93,7% (95%-BI: 88,9%, 96,5%) in respectievelijk de bosutinib- en de imatinib-groep (HR 0,39 [95%-BI: 0,14, 1,13]). Bij patiënten die MMR bereikten, bedroeg de Kaplan-Meier-schatting van het behouden van een respons in jaar 4 92,2% (95%-BI: 86,8%, 95,4%) en 92,0% (95%-BI: 85,9%, 95,5%) in respectievelijk de bosutinib- en de imatinib-groep (HR 1,09 [95%-BI: 0,49, 2,44]).
In maand 60 hadden 43,9% (95%-BI: 37,7%, 50,1%) en 38,6% (95%-BI: 32,4%, 44,7%) van de met respectievelijk bosutinib en imatinib behandelde patiënten (OR 1,24 [95%-BI: 0,87, 1,78]) in de mITT-populatie een aanhoudende MR4, gedefinieerd aan de hand van de volgende criteria: behandeling gedurende ten minste 3 jaar met ten minste MR4 bij alle beoordelingen gedurende een periode van 1 jaar.
De cumulatieve incidentie van EFS-voorvallen tijdens de behandeling in maand 60 in de mITT- populatie bedroeg 6,9% (95%-BI: 4,2%, 10,5%) in de bosutinib-groep en 10,4% (95%-BI: 6,9%, 14,6%) in de imatinib-groep (HR 0,64, 95%-BI: 0,35, 1,17).
De Kaplan-Meier-schattingen van de OS in maand 60 voor bosutinib- en imatinib-patiënten in de
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
mITT-populatie bedroegen respectievelijk 94,9% (95%-BI: 91,1%, 97,0%) en 94,0% (95%-BI: 90,1%, 96,4%) (HR 0,80, 95%-BI: 0,37, 1,73).
In een retrospectieve analyse onder evalueerbare patiënten in de ITT-populatie bereikten meer patiënten in de bosutinib-groep (200/248 (80,6%)) een vroege moleculaire respons (BCR-ABL- transcripten ≤ 10% na 3 maanden) vergeleken met patiënten in de imatinib-groep (153/253 (60,5%)), OR 2,72 (95%-BI: 1,82, 4,08). MMR en EFS in maand 60 bij bosutinib-patiënten met en zonder vroege moleculaire respons worden samengevat in tabel 7.
Tabel 7 – Uitkomsten in maand 60 bij bosutinib-patiënten met BCR-ABL ≤ 10% vs. > 10% in maand 3 in de ITT-populatie
| Bosutinib (N=248) | Patiënten met BCR-ABL ≤ 10% bij 3 maanden (N=200) | Patiënten met BCR-ABL > 10% bij 3 maanden (N=48) | Hazardratio (95%-BI)a |
|---|---|---|---|
| Cumulatieve incidentie van MMR, % (95%- BI) | 84,0 (78,1; 88,4) | 56,5 (41,1; 69,4) | 2,67 (1,90; 3,75) |
Cumulatieve incidentie van EFS-voorvallen, % (95%-BI) | 5,5 (2,9; 9,3) | 12,5 (5,1; 23,4) | 0,40 (0,14; 1,17) |
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; BI=betrouwbaarheidsinterval; ITT=intent-to-treat; MMR=majeure moleculaire respons; EFS=voorvalvrije overleving; N=aantal patiënten met ≥ 3000 ABL- kopieën bij maand 3.
a Gecorrigeerd voor geografische regio en Sokal-score bij randomisatie.
Minder patiënten in de bosutinib-groep [6 (2,4%) bosutinib en 12 (5,0%) imatinib] hadden nieuw detecteerbare mutaties bij 60 maanden in de mITT-populatie.
Klinisch fase I/II-onderzoek naar imatinib-resistente of -intolerante CML in CF, AF en BF
Er is een enkelarmig open-label, multicentrisch fase I/II-onderzoek uitgevoerd ter beoordeling van de werkzaamheid en veiligheid van 500 mg bosutinib eenmaal daags bij patiënten met imatinib-resistente of -intolerante CML met aparte cohorten voor de ziekte in de chronische fase, acceleratiefase en blastaire fase die werden behandeld met 1 eerdere TKI (imatinib) of meer dan 1 TKI (imatinib gevolgd door dasatinib en/of nilotinib).
In dit onderzoek werden 570 proefpersonen behandeld met bosutinib, onder wie CF-CML-patiënten die waren behandeld met slechts 1 eerdere TKI (imatinib), CF CML-patiënten die eerder waren behandeld met imatinib en minstens 1 aanvullende TKI (dasatinib en/of nilotinib), CML-patiënten in de acceleratiefase of blastaire fase die eerder werden behandeld met minstens 1 TKI (imatinib) en patiënten met Ph+ ALL die eerder werden behandeld met minstens 1 TKI (imatinib).
Het primaire werkzaamheidseindpunt van het onderzoek was het majeure cytogenetische respons- (MCyR)-percentage in week 24 bij patiënten met imatinib-resistente CF CML die werden behandeld met slechts 1 eerdere TKI (imatinib). Andere werkzaamheidseindpunten waren de percentages
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
cumulatieve cytogenetische en moleculaire respons, tijd tot en duur van de cytogenetische en moleculaire respons, respons bij mutaties bij aanvang, transformatie tot acceleratiefase/blastaire fase, progressievrije overleving en OS voor alle cohorten.
Patiënten die aan het einde van het fase I/II-onderzoek nog steeds bosutinib kregen en naar het oordeel van de onderzoeker baat hadden bij de behandeling met bosutinib, evenals patiënten die al waren gestopt met het gebruik van bosutinib als onderdeel van het fase I/II-onderzoek en in de periode van de langetermijnfollow-up voor overleving waren of het fase I/II-onderzoek hadden voltooid, kwamen in aanmerking voor deelname aan het vervolgonderzoek. Iedere patiënt bleef in het vervolgonderzoek, hetzij op behandeling met bosutinib hetzij in de langetermijnfollow-up voor overleving, totdat de laatste patiënt 10 jaar follow-up had bereikt, berekend vanaf de datum van zijn/haar eerste dosis bosutinib die werd toegediend in het fase I/II-onderzoek.
De werkzaamheidseindpunten in het vervolgonderzoek waren de duur van de cytogenetische en moleculaire respons, transformatie tot AF/BF, progressievrije overleving en OS. De werkzaamheidsanalyses omvatten gegevens uit dit voltooide vervolgonderzoek.
CF CML-patiënten
De werkzaamheidsresultaten voor Ph+ CF CML-patiënten die eerder werden behandeld met imatinib en minstens 1 aanvullende TKI (minimale follow-up 120 maanden, een mediane behandelduur van 9 maanden (bereik: 0,23 tot 164,28 maanden) en 20,2% en 7,6% nog steeds op behandeling na respectievelijk 60 en 120 maanden) en de resultaten voor Ph+ CF CML-patiënten die eerder werden behandeld met alleen imatinib (minimale follow-up 120 maanden, een mediane behandelduur van 26 maanden (bereik: 0,16 tot 170,49 maanden) en 40,5% en 19,4% nog steeds op behandeling na respectievelijk 60 en 120 maanden) staan gepresenteerd in Tabel 8.
AF en BF CML-patiënten
De werkzaamheidsresultaten voor Ph+ CML-patiënten in de AF (minimale follow-up 120 maanden, een mediane behandelduur van 10 maanden (bereik: 0,10 tot 156,15 maanden) en 12,7% en 7,6% nog steeds op behandeling na respectievelijk 60 en 120 maanden) en BF (minimale follow-up 120 maanden, een mediane behandelduur van 2,8 maanden (bereik: 0,03 tot 71,38 maanden) en 3,1% en 0% nog steeds op behandeling na respectievelijk 60 en 120 maanden) staan weergegeven in Tabel 8.
Tabel 8 - Werkzaamheidsresultaten bij eerder behandelde patiënten met CML in de chronische en de geavanceerde fase*
| CF Ph+-CML met alleen eerdere behandeling met imatinib | CF Ph+ CML met eerdere behandeling met imatinib en dasatinib of nilotinib | Acceleratiefase met eerdere behandeling met minstens imatinib | Blastaire fase met eerdere behandeling met minstens imatinib | |
|---|---|---|---|---|
| Cumulatieve cytogenetische | N=262 | N=112 | N=72 | N=54 |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| responsa | ||||
|---|---|---|---|---|
| MCyR, % (95%-BI) | 59,9 | 42,0 | 40,3 | 37,0 |
| (53,7; 65,9) | (32,7; 51,7) | (28,9; 52,5) | (24,3; 51,3) | |
| CCyR, % (95%-BI) | 49,6 | 32,1 | 30,6 | 27,8 |
| (43,4; 55,8) | (23,6; 41,6) | (20,2; 42,5) | (16,5; 41,6) | |
| Cumulatieve moleculaire | N=197 | N=107 | N=54 | N=48 |
| responsa | ||||
| MMR, % (95%-BI) | 42,1 (35,1; 49,4) | 17,8 (11,0; | 16,7 (7,9; 29,3) | 10,4 (3,5; |
| 26,3) | 22,7) | |||
| MR4, % (95%-BI) | 37,1 (30,3; 44,2) | 15,0 (8,8; | 13,0 (5,4; 24,9) | 10,4 (3,5; |
| 23,1) | 22,7) | |||
| Tijd tot MCyR alleen voor | 12,3 | 12,3 | 12,0 | 8,2 |
| respondentenb, mediaan | (4,0; 346,0) | (3,9; 550,6) | (3,9; 144,7) | (3,9; 25,1) |
| (bereik), weken | ||||
| Duur van MCyRb | N=157 | N=47 | N=29 | N=20 |
| K-M na jaar 5, % | 70,7 | 66,6 | 40,8 | 21,2 |
| (95%-BI) | (63,1; 78,3) | (51,5; 81,7) | (20,9; 60,7) | (0,1; 42,3) |
| 55,3 | N/E | |||
| (36,3; 74,4) | 40,8 | 29,1 | ||
| K-M na jaar 10, % | 65,3 | (20,9; 60,7) | (11,9; 38,3) | |
| (95%-BI) | (56,6; 74,0) | N/R | ||
| 84,0 | ||||
| Mediaan, weken | N/R | (24,0; N/E) | ||
| (95%-BI) | ||||
| CF Ph+-CML met alleen eerdere behandeling met imatinib | CF Ph+ CML met eerdere behandeling met imatinib en dasatinib of nilotinib | Acceleratiefase met eerdere behandeling met minstens imatinib | Blastaire fase met eerdere behandeling met minstens imatinib | |
| Tijd tot CCyR alleen voor | 24,0 (7,7; 240,6) | 24,0 (11,6; | 23,8 (4,1; | 8,4 (3,9; |
| respondentenb, mediaan | 216,0) | 120,0) | 25,1) | |
| (bereik), weken | ||||
| Duur van CCyRb | N=130 | N=36 | N=22 | N=15 |
| K-M na jaar 5, % | 69,7 (61,3; 78,2) | 54,4 (36,7; | 40,0 (18,5; | 24,9 (0,9; |
| (95%-BI) | 72,1) | 61,5) | 48,9) | |
| K-M na jaar 10, | 63,4 (54,0; 72,8) | 40,8 (22,0; | 40,0 (18,5; | N/E |
| % (95%-BI) | 59,6) | 61,5) | 20,0 (9,1; | |
| Mediaan, weken | N/R | 252,0 (24,0; | 72,0 (36,1; | 29,6) |
| (95%-BI) | N/E) | N/E) | ||
| Tijd tot MMR alleen voor | 35,6 (3,1; 367,1) | 12,4 (4,0; | 36,1 (12,1; | 4,7 (3,9; |
| respondentenb, mediaan | 171,7) | 144,1) | 168,9) |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| (bereik), weken | ||||
|---|---|---|---|---|
| Duur van MMRb | N=83 | N=19 | N=9 | N=5 |
| K-M na jaar 5, % | 74,1 (64,2; 83,9) | 70,0 (47,5; | 66,7 (35,9; | 60,0 (17,1; |
| (95%-BI) | 92,5) | 97,5) | 100,0) | |
| K-M na jaar 10, | 63,4 (50,2; 76,6) | 70,0 (47,5; | 66,7 (35,9; | N/E |
| % (95%-BI) | 92,5) | 97,5) | ||
| Mediaan, weken | N/R | N/R | N/R | N/R |
| (95%-BI) | ||||
| Tiid tot MR4 alleen voor | 28,0 (3,1; 583,1) | 23,8 (4,0; | 24,1 (22,9; | 4,7 (3,9; |
| respondentenb, mediaan | 240,1) | 96,0) | 284,9) | |
| (bereik), weken | ||||
| Duur van MR4b,e | N=73 | N.v.t. | N.v.t. | N.v.t. |
| K-M na jaar 5, % | 74,7 (64,2; 85,2) | |||
| (95%-BI) | ||||
| K-M na jaar 10, | 60,8 (46,1; 75,4) | |||
| % (95%-BI) | ||||
| Mediaan, weken | N/R | |||
| (95%-BI) | ||||
| Transformatie naar AF/BFc | N=284 | N=119 | N=79 | N.v.t. |
| Transformatie tijdens | ||||
| behandeling, n | 15 | 5 | 3 | |
| Progressievrije | N=284 | N=119 | N=79 | N=64 |
| overlevingc | ||||
| CumInc na jaar 5, % | 19,7 | 24,4 | 41,8 | 67,2 |
(95%-BI)d CumInc na jaar 10, % (95%-BI)d | (15,6; 24,9) 23,9 (19,5; 29,5) | (17,8; 33,4) 26,9 (20,0; 36,2) | (32,2; 54,2) 41,8 (32,2; 54,2) | (56,6; 79,7) NE |
| Algehele overlevingc | N=284 | N=119 | N=79 | N=64 |
| K-M na jaar 5, % | 83,5 | 74,1 | 58,5 | 22,5 |
| (95% BI) | (78,7; 88,3) | (64,8; 83,4) | (46,9; 70,2) | (7,1; 37,9) |
| K-M na jaar 10, % | 71,5 | 60,4 | 50,7 | 22,5 |
(95%-BI) Mediaan, maanden | (64,4; 78,7) N/R | (47,2; 73,7) N/R | (36,5; 65,0) N/R | (7,1; 37,9) 10,9 |
| (95%-BI) | (8,7; 19,7) |
Datum van gegevensopname: fase 1/II-onderzoek 02okt2015, vervolgonderzoek 02sep2020.
Criteria voor cytogenetische respons: MCyR bestond uit complete [0% Ph+-metafasen uit beenmerg of < 1% positieve cellen uit fluorescente in situ hybridisatie (FISH)] of gedeeltelijke (1%-35%) cytogenetische responsen. Cytogenetische responsen waren gebaseerd op het percentage Ph+ metafasen in ≥ 20 cellen in metafase in elk beenmergmonster. FISH-analyse (≥ 200 cellen) kon worden gebruikt voor cytogenetische beoordelingen post- baseline indien ≥ 20 metafasen niet beschikbaar waren. In het vervolgonderzoek werd CCyR geïmputeerd van MMR indien een valide cytogenetische beoordeling op een specifieke datum niet beschikbaar was.
Criteria voor moleculaire respons: in het fase I/II-onderzoek was MMR/MR4 gedefinieerd als ≤ 0,1/0,01% BCR- ABL-transcripten zoals beoordeeld door een centraal laboratorium (niet op de internationale schaal). In
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
het vervolgonderzoek werd bij respondenten MMR/MR4 op het casusverslagformulier genoteerd zoals beoordeeld door een lokaal laboratorium.
Afkortingen: AF=acceleratiefase; BF=blastaire fase; Ph+=Philadelphia-chromosoom-positief; CF=chronische fase; CML=chronische myeloïde leukemie; K-M=Kaplan-Meier; N/n=aantal patiënten; N.v.t.=niet van toepassing; N/R=niet bereikt vanaf minimale follow-up; N/E=niet te schatten; BI=betrouwbaarheidsinterval; MCyR=majeure cytogenetische respons; CCyR=complete cytogenetische respons; CumInc=cumulatieve incidentie; MMR=majeure moleculaire respons; BCR-ABL=breekpuntclusterregio-Abelson.
- a. Omvat patiënten (N) met een valide beoordeling bij aanvang voor cytogenetica en patiënten niet uit China, Zuid-Afrika, India of Rusland voor moleculair, aangezien de monsters in deze landen niet konden worden geëxporteerd voor moleculaire beoordeling. In deze analyse kunnen respondenten bij aanvang die na aanvang een respons handhaafden als respondenten worden beschouwd. Minimale follow-uptijd (tijd van eerste dosis aan laatste patiënt tot datum van gegevensopname) van 120 maanden.
- b. Omvat patiënten (N) die een respons bereikten of handhaafden.
- c. Omvat patiënten (N) die ten minste 1 dosis bosutinib ontvingen..
- d. Analyse van de cumulatieve incidentie waarbij werd gecorrigeerd voor het concurrerende risico van staken van de behandeling zonder het voorval.
- e. Niet geanalyseerd voor groepen met een beperkt aantal.
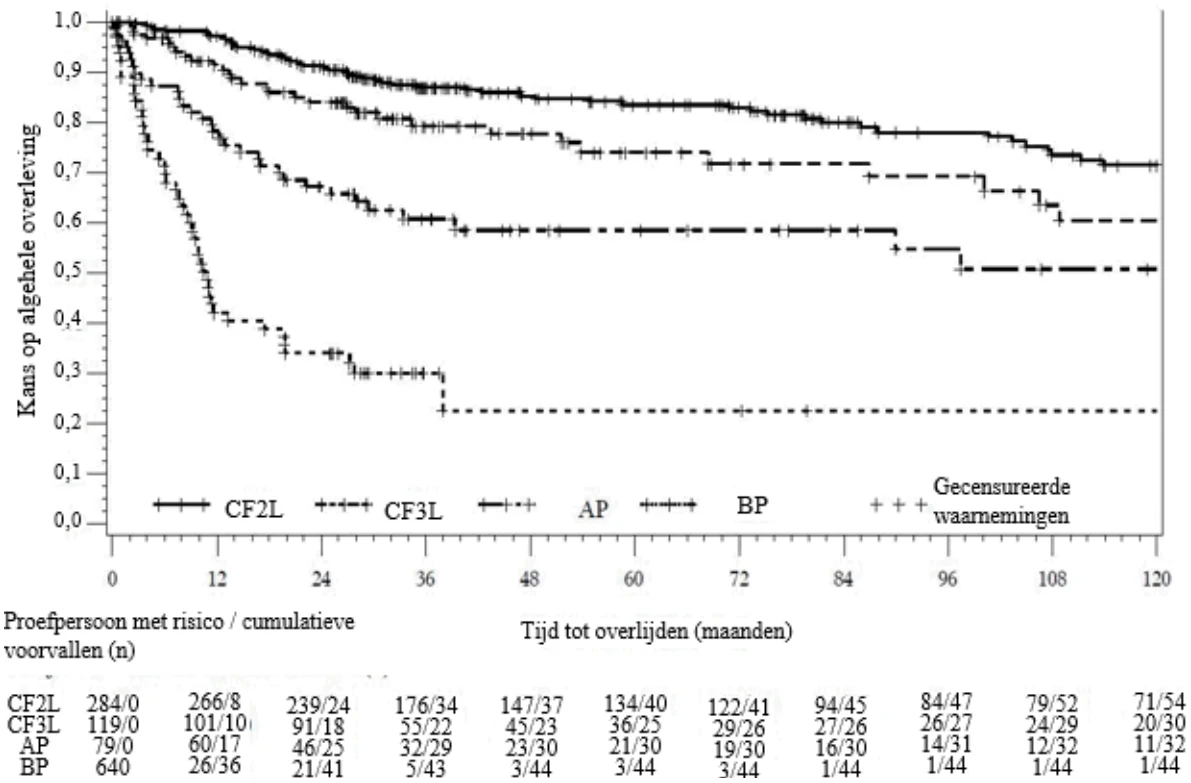
De algehele overleving in de CF-, AF- en BF-cohorten wordt grafisch weergegeven in figuur 4.
Figuur 4 - Kaplan-Meier-schatting van de algehele overleving (OS) in CF2L, CF3L, AF en BF
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Op basis van de beperkte klinische informatie uit het fase I/II onderzoek werd enig bewijs van klinische activiteit waargenomen bij patiënten met BCR-ABL-mutaties (zie Tabel 9).
Tabel 9 – Respons naar BCR-ABL-mutatiestatus bij baseline bij CF CML evalueerbare populatie:
eerder imatinib en dasatinib en/of nilotinib (derdelijns)
| BCR-ABL mutatiestatus bij aanvang | Incidentie bij aanvang n (%)a | MCyR bereikt of volgehouden Resp/Evalb (%) N=112 |
|---|---|---|
| Mutatie bepaald | 98 (100,0) | 36/92 (39,1) |
| Geen mutatie | 59 (60,2) | 23/55 (41,8) |
| Minstens één mutatie | 39 (39,8) | 13/37 (35,1) |
| Dasatinib-resistente mutaties | 10 (10,2) | 1/9 (11,1) |
| E255K/V | 2 (2,0) | 0/2 |
| F317L | 8 (8,2) | 1/7 (14,3) |
| Nilotinib-resistente mutatiesc | 13 (13,3) | 8/13 (61,5) |
| Y253H | 6 (6,1) | 5/6 (83,3) |
| E255K/V | 2 (2,0) | 0/2 |
| F359C/I/V | 7 (7,1) | 5/7 (71,4) |
Datum van gegevensopname: fase I/II-onderzoek 02okt2015, vervolgonderzoek 02sep2020
Noot: mutaties bij aanvang waren geïdentificeerd vóór de eerste dosis van het onderzoeksgeneesmiddel dat de patiënt kreeg.
Afkortingen: BCR-ABL=breekpuntclusterregio-Abelson; CF=chronische fase; CML=chronische myeloïde leukemie; MCyR=majeure cytogenetische respons; N/n=aantal patiënten; Resp=respondenten; Eval=evalueerbaar.
a Het percentage is gebaseerd op het aantal patiënten met een mutatiebepaling bij aanvang.
b De evalueerbare populatie omvat patiënten die een valide ziektebeoordeling hadden bij aanvang.
c Twee patiënten hadden meer dan één mutatie in deze categorie.
Eén patiënt met de E255V-mutatie die eerder behandeld is met nilotinib bereikte CHR als beste respons.
In-vitro-testen wezen uit dat bosutinib beperkte activiteit had tegen de T315I- of de V299L-mutatie. Daarom wordt bij patiënten met deze mutatie geen klinische activiteit verwacht.
Klinisch fase IV-onderzoek bij patiënten met Ph+ CML die eerder zijn behandeld met 1 of meer TKI(’s)
Een enkelarmig, open-label, niet-gerandomiseerd, multicentrisch fase IV-onderzoek is uitgevoerd ter evaluatie van de werkzaamheid en veiligheid van 500 mg bosutinib eenmaal daags bij patiënten met TKI-resistente of -intolerante CML met aparte cohorten voor CF-, AF- of BF-ziekte die waren behandeld met 1 of meer eerdere TKI’s.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
In dit onderzoek werden 163 patiënten behandeld met bosutinib, onder wie 46 patiënten met
CF Ph+ CML en behandeld met 1 eerdere TKI (imatinib of dasatinib of nilotinib), 61 CF Ph+ CML- patiënten die waren behandeld met 2 eerdere TKI’s (imatinib en/of dasatinib en/of nilotinib),
49 CF Ph+ CML-patiënten die waren behandeld met 3 eerdere TKI’s (imatinib en dasatinib en nilotinib), 4 patiënten met AF Ph+ CML die waren behandeld met ten minste 1 TKI (2 patiënten behandeld met 2 eerdere TKI’s en 2 patiënten behandeld met 3 eerdere TKI’s) en 3 patiënten met Ph- CML behandeld met ten minste 1 eerdere TKI.
Het primaire werkzaamheidseindpunt was cumulatieve bevestigde MCyR na 1 jaar (week 52) bij patiënten met CF Ph+ CML die waren behandeld met 1 of 2 eerdere TKI(’s) en patiënten met CF Ph+ CML die waren behandeld met 3 eerdere TKI’s. Voor patiënten met AF en BF Ph+ CML met een eerdere TKI-behandeling was het primaire werkzaamheidseindpunt cumulatieve bevestigde algehele hematologische respons (OHR) na 1 jaar (week 52). Andere werkzaamheidseindpunten bij Ph+ CF CML-patiënten zijn cumulatieve cytogenetische en moleculaire respons, de duur van de cytogenetische en moleculaire respons, respons bij mutaties bij aanvang, transformatie naar AF/BF, PFS en OS. Aanvullende eindpunten in het Ph+ AF/BF-cohort zijn de percentages cumulatieve cytogenetische en moleculaire respons, PFS en OS.
CF CML-patiënten
Het primaire eindpunt van percentage cumulatieve bevestigde MCyR (95%-BI) na 1 jaar (52 weken) bedroeg 76,5% (66,9; 84,5) bij patiënten behandeld met 1 of 2 eerdere TKI(’s) en 62,2% (46,5; 76,2) bij patiënten behandeld met 3 eerdere TKI’s.
Aanvullende werkzaamheidsresultaten bij afsluiting van het onderzoek, na een minimale follow-up van 3 jaar, bij Ph+ CF CML-patiënten behandeld met 1 (mediane behandelduur 47,5 maanden (bereik: 0,9 tot 50,1 maanden) en 60,9% nog steeds op behandeling), 2 (mediane behandelduur 41,9 maanden (bereik: 0,4 tot 48,9 maanden) en 45,9% nog steeds op behandeling) en 3 (mediane behandelduur 20,0 maanden (bereik: 0,2 tot 48,9 maanden) en 38,8% nog steeds op behandeling) eerdere TKI’s worden weergegeven in tabel 10.
Tabel 10 – Werkzaamheidsresultaten bij eerder behandelde patiënten met Ph+ CML in de chronische fase
Ph+ CF CML behandeld met 1 eerdere TKI | Ph+ CF CML behandeld met 2 eerdere TKI’s | Ph+ CF CML behandeld met 3 eerdere TKI’s | Totale Ph+ CF CML-cohort | |
|---|---|---|---|---|
| Cumulatieve | N=43 | N=55 | N=45 | N=143 |
| bevestigde | ||||
| MCyRa na jaar 1, % | 83,7 (69,3; 93,2) | 70,9 (57,1; | 62,2 (46,5; 76,2) | 72,0 (63,9; 79,2) |
| (95%-BI) | 82,4) | |||
| Cumulatieve | N=43 | N=55 | N=45 | N=143 |
| cytogenetische | ||||
| responsa,b |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| MCyR, % (95%-BI) | 88,4 (74,9; 96,1) | 85,5 (73,3; | 77,8 (62,9; 88,8) | 83,9 (76,9; 89,5) |
|---|---|---|---|---|
| 93,5) | ||||
| CCyR, % (95%-BI) | 86,0 (72,1; 94,7) | 83,6 (71,2; | 73,3 (58,1; 85,4) | 81,1 (73,7; 87,2) |
| 92,2) | ||||
| Cumulatieve | N=46 | N=55 | N=48 | N=149 |
| moleculaire responsa,b | ||||
| MMR, % (95%-BI) | 82,6 (68,6; 92,2) | 76,4 (63,0; | 56,3 (41,2; 70,5) | 71,8 (63,9; 78,9) |
| 86,8) | ||||
| MR4, % (95%-BI) | 73,9 (58,9; 85,7) | 63,6 (49,6; | 41,7 (27,6; 56,8) | 59,7 (51,4; 67,7) |
| 76,2) | ||||
| MR4,5, % (95%-BI) | 58,7 (43,2; 73,0) | 50,9 (37,1; | 35,4 (22,2; 50,5) | 48,3 (40,1; 56,6) |
| 64,6) | ||||
Tijd tot cytogenetische respons alleen voor respondentenb, mediaan (bereik), maanden MCyR CCyR | 3,0 (1,0; 11,8) 3,0 (1,0; 17,6) | 2,9 (0,3; 6,4) 2,9 (0,3; 6,4) | 3,0 (1,8; 8,8) 3,0 (1,8; 8,8) | 3,0 (0,3; 11,8) 3,0 (0,3; 17,6) |
| Duur van de | ||||
| cytogenetische | ||||
| responsb | ||||
| MCyR, K-M na | 96,6 (77,9; 99,5) | 94,4 (79,2; | 96,9 (79,8; 99,6) | 95,6 (88,7; 98,4) |
| jaar 3, % (95%-BI) | 98,6) | |||
| CCyR, K-M na jaar 3, | 96,4 (77,2; 99,5) | 94,4 (79,2; | 100,0 (100,0; | 96,5 (89,5; 98,9) |
| % (95%-BI) | 98,6) | 100,0) | ||
| Tiid tot moleculaire | ||||
| respons alleen voor | ||||
| respondenten, | ||||
| mediaan (bereik), | ||||
| maanden | ||||
| MMR | 3,0 (2,8; 23,3) | 3,0 (1,0; 35,9) | 3,1 (1,8; 9,3) | 3,0 (1,0; 35,9) |
| MR4 | 6,0 (2,8; 47,4) | 3,1 (1,0; 36,1) | 3,2 (1,8; 47,9) | 5,5 (1,0; 47,9) |
| MR4,5 | 9,2 (2,8; 47,6) | 6,0 (2,8; 36,2) | 5,8 (1,8; 18,0) | 6,0 (1,8; 47,6) |
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
| Duur van de | ||||
|---|---|---|---|---|
| moleculaire responsb | ||||
| MMR, K-M na jaar 3, | 90,7 (73,9; 96,9) | 81,5 (63,2; | 90,2 (65,9; 97,5) | 87,2 (78,0; 92,7) |
| % (95%-BI) | 91,3) | |||
| MR4, K-M na jaar 3, | 89,5 (70,9; 96,5) | 68,7 (48,0; | 85,2 (51,9; 96,2) | 80,7 (69,4; 88,1) |
| % (95%-BI) | 82,5) | |||
Datum van gegevensopname: 23nov2020. Afkortingen: Ph+=Philadelphia-chromosoom-positief; CF=chronische fase; CML=chronische myeloïde leukemie; K-M=Kaplan-Meier; N=aantal patiënten; BI=betrouwbaarheidsinterval; MCyR=majeure cytogenetische respons; CCyR=complete cytogenetische respons; MMR=majeure moleculaire respons; MR4=≥ 4 log reductie in BCR-ABL- transcripten ten opzichte van de gestandaardiseerde uitgangswaarde; MR4,5=≥ 4,5 log reductie in BCR-ABL- transcripten ten opzichte van de gestandaardiseerde uitgangswaarde. Criteria voor cumulatieve bevestigde MCyR: de respons wordt bevestigd met 2 opeenvolgende evaluaties met ten minste 28 dagen ertussen. Om als respondent te worden beschouwd moet de patiënt een uitgangsrespons hebben gehandhaafd gedurende ten minste 52 weken of moet die zijn verbeterd ten opzichte van de uitgangswaarde. Patiënten met een gedeeltelijke cytogenetische respons (PCyR) bij aanvang moeten tijdens de behandeling CCyR bereiken om te worden geteld als cytogenetische respondent. Patiënten met ten minste MMR en een diepere moleculaire respons dan bij aanvang worden geteld als bevestigde CCyR. Criteria voor cumulatieve cytogenetische respons: majeure cytogenetische respons omvatte complete [0% Ph+- metafasen uit beenmerg of < 1% positieve cellen uit fluorescente in situ hybridisatie (FISH)] of gedeeltelijke (1%-35%) cytogenetische responsen. Cytogenetische responsen werden gebaseerd op het percentage Ph+-metafasen in ≥ 20 cellen in metafase in elk beenmergmonster. FISH-analyse (≥ 200 cellen) kon worden gebruikt voor de beoordeling van CCyR indien ≥ 20 metafasen niet beschikbaar waren. Patiënten zonder geldige beenmerg- of FISH- beoordeling en met ten minste MMR worden geteld als CCyR. Criteria voor cumulatieve moleculaire respons: MMR, MR4 en MR4,5 werden gedefinieerd als respectievelijk ≤ 0,1%, ≤ 0,01% en ≤ 0,0032% BCR-ABL/ABL-ratio op de internationale schaal (overeenkomend met ≥ 3, ≥ 4 en ≥ 4,5 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van respectievelijk 10.000, 10.000 en 32.000 ABL-transcripten zoals beoordeeld door het centraal laboratorium. a Omvat patiënten (N) met een geldige beoordeling bij aanvang. Minimale follow-uptijd (tijd van eerste dosis aan laatste patiënt tot datum van gegevensopname) van 36 maanden. b Omvat patiënten (N) die een respons bereikten of handhaafden. | ||||
De cumulatieve incidentie van MMR, MR4 en MR4,5 waarbij werd gecorrigeerd voor het concurrerende risico van staken van de behandeling zonder het voorval, wordt weergegeven in figuur 5.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Figuur 5 - Cumulatieve incidentie van moleculaire respons (CF evalueerbare populatie)
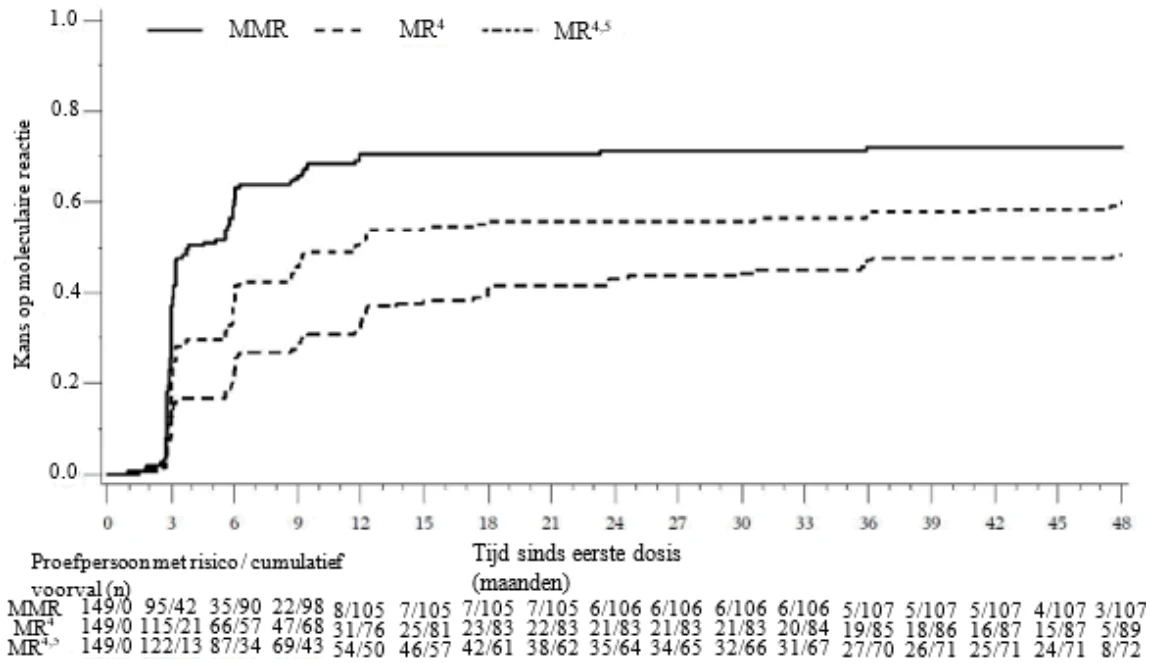
Bereikte moleculaire responsen per behandelingslijn worden weergegeven in tabel 11.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Tabel 11 – Bereikte moleculaire responsen
Ph+ CF CML behandeld met 1 eerdere TKI | Ph+ CF CML behandeld met 2 eerdere TKI’s | Ph+ CF CML behandeld met 3 eerdere TKI’s | Totale Ph+ CF CML-cohort | ||||
|---|---|---|---|---|---|---|---|
| Patiënten zonder MMR | N=25 | N=28 | N=26 | N=79 | |||
| bij aanvanga | |||||||
| MMR, % (95%-BI) | 76,0 (54,9; | 64,3 (44,1; | 38,5 (20,2; 59,4) | 59,5 (47,9; 70,4) | |||
| 90,6) | 81,4) | ||||||
| Patiënten zonder MR4 | N=37 | N=38 | N=37 | N=112 | |||
| bij aanvanga | |||||||
| MR4, % (95%-BI) | 70,3 (53,0; | 55,3 (38,3; | 32,4 (18,0; 49,8) | 52,7 (43,0; 62,2) | |||
| 84,1) | 71,4) | ||||||
| Patiënten zonder MR4,5 | N=42 | N=46 | N=43 | N=131 | |||
| bij aanvanga | |||||||
| MR4,5, % (95%-BI) | 54,8 (38,7; | 43,5 (28,9; | 30,2 (17,2; 46,1) | 42,7 (34,1; 51,7) | |||
| 70,2) | 58,9) | ||||||
| Patiënten met MMR bij | N=21 | N=27 | N=22 | N=70 | |||
| aanvanga | |||||||
| Diepere MR, % | 85,7 (63,7; | 66,7 (46,0; | 63,6 (40,7; 82,8) | 71,4 (59,4; 81,6) | |||
| (95%-BI) | 97,0) | 83,5) | |||||
Datum van gegevensopname: 23nov2020. Afkortingen: Ph+=Philadelphia-chromosoom-positief; CF=chronische fase; CML=chronische myeloïde leukemie; N=aantal patiënten; BI=betrouwbaarheidsinterval; MMR=majeure moleculaire respons; MR=moleculaire respons; MR4=≥ 4 log reductie in BCR-ABL-transcripten ten opzichte van de gestandaardiseerde uitgangswaarde; MR4,5=≥ 4,5 log reductie in BCR-ABL-transcripten ten opzichte van de gestandaardiseerde uitgangswaarde. a Omvat patiënten (N) met een valide beoordeling bij aanvang. Om als respondent te worden beschouwd, moeten patiënten een verbeterde respons ten opzichte van de uitgangswaarde hebben bereikt. Criteria voor moleculaire respons: MMR, MR4 en MR4,5 werden gedefinieerd als respectievelijk ≤ 0,1%, ≤ 0,01% en ≤ 0,0032% BCR- ABL/ABL-ratio op de internationale schaal (overeenkomend met ≥ 3, ≥ 4 en ≥ 4,5 log reductie ten opzichte van de gestandaardiseerde uitgangswaarde) met een minimum van respectievelijk 10.000, 10.000 en 32.000 ABL- transcripten zoals beoordeeld door het centraal laboratorium. | |||||||
Bij CF-patiënten werd tijdens de behandeling geen progressie naar AF of BF CML waargenomen.
AF CML-patiënten
Bij patiënten met Ph+ AF CML bedroeg de mediane behandelduur 22,1 maanden (bereik: 1,6 tot 50,1 maanden), bedroeg de cumulatieve bevestigde OHR na jaar 1 (52 weken) 75,0% (95%-BI: 19,4; 99,4), net zoals het cumulatieve CCyR-percentage, alle 3 patiënten handhaafden hun CCyR op de behandeling.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Respons naar BCR-ABL-mutaties bij aanvang
Tien patiënten in het CF-cohort hadden mutaties bij aanvang (A365V, E453K, E255K, E255V, Q252H, L298V [n=1 elk], Y253F en G250E [n=2 elk]). Bij één patiënt in het CF-cohort werd op onderzoeksdag 8 een F359I-mutatie vastgesteld. Eén patiënt in het AF-cohort had 2 mutaties (F311L en L387F) bij aanvang. In het CF-cohort werden onder patiënten met mutaties moleculaire responsen waargenomen bij 4/11 (36,4%) patiënten, 1 patiënt met een E255V-mutatie bereikte MMR en
3 patiënten met respectievelijk F359I, Y253F en A365V bereikten MR4,5. De patiënt met mutaties in het AF-cohort bereikte geen enkele respons.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat bosutinib bevat in één of meerdere subgroepen van pediatrische patiënten met CML (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van een enkelvoudige dosis van bosutinib (500 mg) met voedsel bij gezonde proefpersonen was de absolute biologische beschikbaarheid 34%. Absorptie was relatief traag, en werd na zes uur een mediane tijd-tot-piekconcentratie (tmax) bereikt. Bosutinib vertoont dosisproportionele toenames in AUC en Cmax, gemeten over het dosisbereik van 200 tot 600 mg. Voedsel verhoogde de Cmax van bosutinib met een factor 1,8 en de AUC van bosutinib met een factor 1,7 in vergelijking met nuchtere toestand. Bij CML-patiënten bedroeg de Cmax (geometrisch gemiddelde, variatiecoëfficiënt [VC]%) bij steady-state 145 (14) ng/ml en de AUCss (geometrisch gemiddelde, VC%) 2700 (16) ng•u/ml na dagelijkse toediening van bosutinib 400 mg met voedsel. Na 500 mg bosutinib per dag met voedsel bedroeg de Cmax 200 (6) ng/ml en de AUCss 3640 (12) ng•u/ml. De oplosbaarheid van bosutinib is pH-afhankelijk en de absorptie wordt verminderd als de maag-pH stijgt (zie rubriek 4.5).
Distributie
Na toediening van een enkelvoudige intraveneuze dosis van 120 mg bosutinib aan gezonde vrijwilligers had bosutinib een gemiddeld (% variatiecoëfficiënt [CV]) distributievolume van 2331 (32) l, hetgeen erop duidt dat bosutinib uitgebreid wordt gedistribueerd naar extravasculair weefsel.
Bosutinib was sterk gebonden aan humane plasma-eiwitten in vitro (94%) en ex vivo in gezonde proefpersonen (96%) en binding was niet concentratieafhankelijk.
Biotransformatie
Uit onderzoeken in vitro en in vivo bleek dat bosutinib (oorspronkelijke verbinding) in de mens overwegend via de lever wordt gemetaboliseerd. Na toediening van enkelvoudige of meervoudige doses bosutinib (400 of 500 mg) aan mensen bleken de voornaamste metabolieten in de circulatie met zuurstof gedechloreerd (M2) en N-gedesmethyleerd (M5) bosutinib te zijn, waarbij bosutinib N-oxide (M6) als minder belangrijke metaboliet in de circulatie voorkwam. De systemische blootstelling van de N-gedesmethyleerde metaboliet was 25% van de oorspronkelijke verbinding, terwijl de met zuurstof gedechloreerde metaboliet 19% van de oorspronkelijke verbinding was. De 3 metabolieten
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
vertoonden stuk voor stuk activiteit die ≤ 5% van die van bosutinib was in een Src-getransformeerde fibroblastaire verankeringonafhankelijke proliferatietest. In feces vormden bosutinib en N- gedesmethyleerd bosutinib de voornaamste geneesmiddelgerelateerde onderdelen. Uit in-vitro- onderzoeken met humane levermicrosomen bleek dat het belangrijkste cytochroom P450-isozym dat betrokken is bij het metabolisme van bosutinib CYP3A4 is en geneesmiddelinteractiestudies hebben aangetoond dat ketoconazol en rifampicine een duidelijk effect hadden op de farmacokinetische eigenschappen van bosutinib (zie rubriek 4.5). Er werd geen metabolisme van bosutinib waargenomen met CYPs 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 of 3A5.
Eliminatie
Bij gezonde vrijwilligers aan wie een enkelvoudige intraveneuze dosis van 120 mg bosutinib werd toegediend, bedroeg de gemiddelde (%CV) terminale eliminatiehalfwaardetijd 35,5 (24) uur en de gemiddelde (%CV) klaring bedroeg 61,9 (26) l/u. In een massabalans-onderzoek met oraal bosutinib, werd een gemiddelde van 94,6% van de totale dosis in negen dagen teruggevonden; feces (91,3%) was de belangrijkste excretieroute, en 3,29% van de dosis werd via de urine uitgescheiden. Vijfenzeventig procent van de dosis werd binnen 96 uur uitgescheiden. Excretie van ongewijzigd bosutinib in de urine was laag, met circa 1% van de dosis, zowel bij gezonde proefpersonen als bij personen met gevorderde maligne solide tumoren.
Speciale patiëntengroepen
Leverinsufficiëntie
Een 200 mg dosis bosutinib toegediend met voedsel werd beoordeeld in een cohort van achttien proefpersonen met leverinsufficiëntie (Child-Pugh-klassen A, B en C) en negen overeenstemmende gezonde proefpersonen. Cmax van bosutinib in plasma nam toe met respectievelijk een factor 2,4, 2 en 1,5 bij Child-Pugh-klassen A, B en C; en bosutinib AUC in plasma nam toe met respectievelijk een factor 2,3, 2 en 1,9. De t1/2 van bosutinib nam toe bij patiënten met leverinsufficiëntie vergeleken met gezonde proefpersonen.
Nierinsufficiëntie
In een onderzoek naar nierinsufficiëntie werd een enkelvoudige dosis van 200 mg bosutinib toegediend met voedsel aan 26 proefpersonen met lichte, matig ernstige of ernstige nierinsufficiëntie en aan 8 vergelijkbare, gezonde vrijwilligers. De mate van nierinsufficiëntie werd gebaseerd op CLCr (berekend met de formule van Cockcroft-Gault) van <30 ml/min (ernstige nierinsufficiëntie), 30 ≤ CLCr ≤ 50 ml/min (matig ernstige nierinsufficiëntie) of 50 < CLCr ≤ 80 ml/min (lichte nierinsufficiëntie). Proefpersonen met matig ernstige en ernstige nierinsufficiëntie hadden een verhoging in AUC van respectievelijk 35% en 60% ten opzichte van gezonde vrijwilligers. De maximale blootstelling Cmax nam toe met 28% en 34% voor respectievelijk de groep met matig ernstige en de groep met ernstige nierinsufficiëntie. De blootstelling aan bosutinib nam niet toe bij proefpersonen met lichte nierinsufficiëntie. De eliminatiehalfwaardetijd van bosutinib voor proefpersonen met nierinsufficiëntie was vergelijkbaar met die voor gezonde proefpersonen.
Dosisaanpassingen voor nierinsufficiëntie waren gebaseerd op de resultaten van dit onderzoek en de bekende lineaire farmacokinetiek van bosutinib in het dosisbereik van 200 tot 600 mg.
Leeftijd, geslacht en etnische herkomst
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Er zijn geen formele onderzoeken uitgevoerd om de effecten van deze demografische factoren te beoordelen. Uit farmacokinetische populatieanalyses bij patiënten met Ph+ leukemie of maligne solide tumor en bij gezonde proefpersonen blijkt dat er geen klinisch relevante effecten zijn voor wat betreft leeftijd, geslacht of lichaamsgewicht. Farmacokinetische populatieanalyses wezen uit dat mensen van Aziatische herkomst een 18% lagere klaring hadden, overeenkomend met ongeveer 25% toename in de blootstelling aan bosutinib (AUC).
Pediatrische patiënten
Bosutinib is niet onderzocht bij kinderen en adolescenten jonger dan 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bosutinib is beoordeeld in onderzoeken naar veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, reproductietoxiciteit en fototoxiciteit.
Veiligheidsfarmacologie
Bosutinib had geen effecten op de respiratoire functies. In een onderzoek naar het centraal zenuwstelsel (CZS) vertoonden met bosutinib behandelde ratten een verkleinde pupilgrootte en een gebrekkige loop. Er werd geen NOEL (“no observed effect level”) vastgesteld voor pupilgrootte, maar de NOEL voor gebrekkige loop deed zich voor bij blootstellingen van ongeveer 11 keer de menselijke blootstelling als gevolg van de klinische dosis van 400 mg en 8 keer de menselijke blootstelling als gevolg van de klinische dosis van 500 mg (op basis van ongebonden Cmax in de respectievelijke soort). De activiteit van bosutinib in vitro in hERG-testen duidde op een potentieel voor het verlengen van de ventriculaire repolarisatie van het hart (QTc). In een oraal onderzoek naar bosutinib bij honden leidde bosutinib niet tot wijzigingen in de bloeddruk, abnormale aritmie in atria of ventrikels of verlenging van PR-, QRS- of QTc van het ECG bij blootstellingen tot 3 keer de menselijke blootstelling als gevolg van de klinische dosis van 400 mg en 2 keer de menselijke blootstelling als gevolg van de klinische dosis van 500 mg (op basis van ongebonden Cmax in de respectievelijke soort). Er werd een vertraagde toename van de hartfrequentie waargenomen. In een intraveneus onderzoek bij honden werden voorbijgaande stijgingen in de hartfrequentie en dalingen van de bloeddruk en minimale verlenging van de QTc (< 10 msec) waargenomen bij blootstellingen die uiteenliepen van ongeveer 6 keer tot 20 keer de menselijke blootstelling als gevolg van de klinische dosis van 400 mg en 4 keer tot 15 keer de menselijke blootstelling als gevolg van de klinische dosis van 500 mg (gebaseerd op ongebonden Cmax in de respectievelijke soort). De relatie tussen de waargenomen effecten en medicamenteuze behandeling was niet te duiden.
Toxiciteit bij herhaalde dosering
Uit onderzoeken naar de toxiciteit bij herhaalde dosering bij ratten die maximaal 6 maanden duurden en bij honden die maximaal 9 maanden duurden, bleek dat het maagdarmstelsel het primaire doelorgaan was van toxiciteit van bosutinib. Klinische verschijnselen van toxiciteit waren fecale veranderingen en hielden verband met afgenomen voedselconsumptie en verlies van lichaamsgewicht, met soms sterfte of euthanasie tot gevolg.
Op histopathologisch gebied werden lumenverwijding, bekercelhyperplasie, bloeding, erosie en oedeem van het darmstelsel, en sinusale erytrocytose en bloeding in de mesenterische lymfeklieren waargenomen. De lever werd ook geïdentificeerd als doelorgaan bij ratten. Toxiciteiten werden
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
gekenmerkt door een stijging van het levergewicht in relatie tot hepatocellulaire hypertrofie die optrad in afwezigheid van verhoogde leverenzymen of microscopische tekenen van hepatocellulaire cytotoxiciteit; de relevantie ervan voor de mens is onbekend. De vergelijkende blootstelling tussen soorten duidt erop dat blootstellingen die geen bijwerkingen veroorzaakten in de toxiciteitsonderzoeken van 6 en 9 maanden bij respectievelijk ratten en honden gelijk waren aan de menselijke blootstelling als gevolg van de klinische dosis van 400 mg of 500 mg (op basis van ongebonden AUC in de respectievelijke soort).
Genotoxiciteit
Uit genotoxiciteitsonderzoeken in bacteriële in-vitro-systemen en in zoogdiersystemen in vitro en in vivo met en zonder metabolische activering bleken geen aanwijzingen voor een mutageen potentieel van bosutinib.
Reproductie- en ontwikkelingstoxiciteit
In een vruchtbaarheidsonderzoek bij ratten was de vruchtbaarheid bij mannetjes iets gedaald. Er werden vrouwtjes waargenomen met verhoogde embryonale resorptie en daling van het aantal innestelingen en levensvatbare embryo’s. De dosis waarbij er bij mannetjes (30 mg/kg/dag) en vrouwtjes (3 mg/kg/dag) geen schadelijke effecten op de reproductie werden waargenomen leidde tot blootstellingen die gelijk waren aan respectievelijk 0,6 keer en 0,3 keer de menselijke blootstelling als gevolg van de klinische dosis van 400 mg en 0,5 keer en 0,2 keer de menselijke blootstelling als gevolg van de klinische dosis van 500 mg (op basis van ongebonden AUC in de respectievelijke soort). Een effect op mannelijke fertiliteit kan niet worden uitgesloten (zie rubriek 4.6).
De foetale blootstelling aan bosutinibafgeleide radioactiviteit tijdens de zwangerschap werd aangetoond in een placentair overdrachtsonderzoek in drachtige Sprague-Dawleyratten. In een onderzoek naar pre- en postnatale ontwikkeling bij ratten werd een lager aantal jongen geboren bij ≥ 30 mg/kg/dag en was er sprake van een verhoogde incidentie van totaal nestverlies en een afgenomen groei van de nakomelingen na de geboorte bij 70 mg/kg/dag. De dosis waarbij geen schadelijke effecten op de ontwikkeling werden waargenomen (10 mg/kg/dag) leidde tot blootstellingen die gelijk waren aan 1,3 keer en 1,0 keer de menselijke blootstelling als gevolg van de klinische dosis van respectievelijk 400 mg en 500 mg (op basis van ongebonden AUC in de respectievelijke soort). In een onderzoek naar de ontwikkelingstoxiciteit bij konijnen bij de maternaal toxische dosis werden er foetale afwijkingen waargenomen (versmolten sternebrae, en 2 foetussen hadden diverse viscerale waarnemingen) en een lichte daling van foetaal lichaamsgewicht. De blootstelling aan de hoogste bij konijnen geteste dosis (10 mg/kg/dag) die niet tot negatieve foetale effecten leidde, was 0,9 keer en 0,7 keer de menselijke blootstelling als gevolg van de klinische dosis van respectievelijk 400 mg of 500 mg (op basis van ongebonden AUC in de respectievelijke soort). Na een enkelvoudige orale (10 mg/kg) toediening van met [14C] radioactief gemerkt bosutinib aan lacterende Sprague-Dawleyratten werd de radioactiviteit al 0,5 uur na dosering gemakkelijk in de borstmelk uitgescheiden. De concentratie radioactiviteit in melk was tot acht keer hoger dan in het plasma. Hierdoor verschenen er meetbare concentraties radioactiviteit in het plasma van zogende jongen.
Carcinogeen potentieel
Bosutinib was niet carcinogeen in het tweejarig onderzoek naar carcinogeen potentieel bij ratten en in het zes maanden durende onderzoek naar carcinogeen potentieel bij rasH2-muizen.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Fototoxiciteit
Bosutinib heeft het aangetoonde vermogen om licht te absorberen in de UV B en UV A breedte en wordt gedistribueerd in de huid en uveale laag van gepigmenteerde ratten. Bosutinib vertoonde echter geen potentieel voor fototoxiciteit van de huid of ogen bij aan bosutinib blootgestelde gepigmenteerde ratten in aanwezigheid van UV straling bij blootstellingen aan bosutinib tot 3 keer en 2 keer de menselijke blootstelling als gevolg van de klinische dosis van respectievelijk 400 of 500 mg (op basis van ongebonden Cmax in de respectievelijke soort).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E460)
Croscarmellosenatrium (E468)
Colloïdaal watervrij siliciumdioxide
Magnesiumstearaat
Tabletomhulling
Bosutinib CF 100 mg, filmomhulde tabletten
Poly(vinyl alcohol) (E1203)
Macrogol
Talk (E553b)
Titaandioxide (E171)
Geel ijzeroxide (E172)
Bosutinib CF 400 mg, filmomhulde tabletten
Poly(vinyl alcohol) (E1203)
Macrogol
Talk (E553b)
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Bosutinib CF 500 mg, filmomhulde tabletten
Poly(vinyl alcohol) (E1203)
Macrogol
Talk (E553b)
Titaandioxide (E171)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
De tabletten zijn verpakt in Alu/PVC/Alu/OPA blisterverpakkingen of Alu/PVC/Alu/OPA geperforeerde eenheidsblisterverpakkingen.
Bosutinib CF 100 mg, filmomhulde tabletten
Elk doosje bevat 28 of 112 tabletten.
Elk doosje bevat 28x1 of 112x1 tabletten.
Bosutinib CF 400 mg, filmomhulde tabletten
Elk doosje bevat 28 of 112 tabletten.
Elk doosje bevat 28x1 of 112x1 tabletten.
Bosutinib CF 500 mg, filmomhulde tabletten
Elk doosje bevat 28 of 112 tabletten
Elk doosje bevat 28x1 of 112x1 tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Centrafarm B.V.
Van de Reijtstraat 31-E
4814 NE Breda
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bosutinib CF 100 mg, filmomhulde tabletten – RVG 130983
Bosutinib CF 400 mg, filmomhulde tabletten – RVG 130984
Bosutinib CF 100 mg, filmomhulde tabletten
Bosutinib CF 400 mg, filmomhulde tabletten
Bosutinib CF 500 mg, filmomhulde tabletten
RVG 130983 RVG 130984 RVG 130985 bosutinib
Bosutinib CF 500 mg, filmomhulde tabletten – RVG 130985
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.3: 27 februari 2026