


SmPC (samenvatting van de productkenmerken) - Retsevmo
Retsevmo 40 mg harde capsulesRetsevmo 80 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Retsevmo 40 mg harde capsules
Retsevmo 80 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Retsevmo 40 mg harde capsules
Elke harde capsule bevat 40 mg selpercatinib
Retsevmo 80 mg harde capsules
Elke harde capsule bevat 80 mg selpercatinib
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsules
Retsevmo 40 mg harde capsules
Grijze ondoorzichtige capsule, 6 x 18 mm (maat 2), met het opschrift “Lilly”, “3977” en “40 mg” in zwarte inkt.
Retsevmo 80 mg harde capsules
Blauwe ondoorzichtige capsule, 8 x 22 mm (maat 0), met het opschrift “Lilly”, “2980” en “80 mg” in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Retsevmo is als monotherapie geïndiceerd voor de behandeling van volwassenen met:
- gevorderd RET-fusiepositief niet-kleincellig longcarcinoom (NSCLC), dat niet eerder behandeld is met een RET-remmer. Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
Retsevmo is als monotherapie geïndiceerd voor de behandeling van volwassenen en pediatrische patiënten van 2 jaar en ouder met:
- gevorderd RET-fusiepositief schildkliercarcinoom, dat radioactief jodium-refractair is (indien radioactief jodium geschikt is). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
- gevorderd RET-gemuteerd medullair schildkliercarcinoom (MTC). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
- gevorderde RET-fusiepositieve solide tumoren, wanneer niet op RET gerichte behandelopties beperkt klinisch voordeel opleveren of uitgeput zijn (zie rubriek 4.4 en 5.1). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
4.2 Dosering en wijze van toediening
Behandeling met Retsevmo moet worden gestart door en onder toezicht staan van een arts met ervaring in de oncologie.
Patiëntenselectie
Voordat met de behandeling met Retsevmo wordt begonnen moet de aanwezigheid van een RET-genmutatie (MTC) of -fusie (alle andere tumortypen) worden beoordeeld met een CE-gemarkeerde IVD met het bijbehorende beoogde doel. Als de CE-gemarkeerde IVD niet beschikbaar is, moet deze worden beoordeeld met behulp van een gevalideerde test.
Dosering
De aanbevolen dosering Retsevmo voor patiënten van 12 jaar en ouder, gebaseerd op het lichaamsgewicht, is:
- minder dan 50 kg: 120 mg tweemaal daags.
- 50 kg of meer: 160 mg tweemaal daags.
De aanbevolen dosering Retsevmo voor pediatrische patiënten van 2 tot 12 jaar, gebaseerd op de volgende categorieën van lichaamsoppervlakte (body surface area, BSA), is (tabel 1):
Tabel 1 Aanbevolen dosering voor pediatrische patiënten van 2 tot 12 jaar
| Lichaamsoppervlakte (BSA) | Aanbevolen dosering |
| 0,45 tot 0,65 m2 | 40 mg driemaal daags |
| 0,66 tot 1,08 m2 | 80 mg tweemaal daags |
| 1,09 tot 1,52 m2 | 120 mg tweemaal daags |
| ≥ 1,53 m2 | 160 mg tweemaal daags |
Retsevmo wordt niet aanbevolen voor pediatrische patiënten met een lichaamsoppervlakte van minder dan 0,45 m2.
Er zijn tabletten beschikbaar voor pediatrische patiënten die geen capsules kunnen doorslikken (zie de SmPC voor tablet).
Als een patiënt braakt of een dosis mist, moet de patiënt worden geïnstrueerd om de volgende dosis op het volgende geplande moment in te nemen; er moet niet een extra dosis worden ingenomen.
De behandeling moet worden voortgezet tot aan ziekteprogressie of niet-verdraagbare toxiciteit.
De huidige dosering selpercatinib moet met 50% worden verminderd als tegelijkertijd een sterke CYP3A-remmer wordt toegediend. Als de CYP3A-remmer wordt gestopt moet de dosering selpercatinib worden verhoogd (na 3-5 keer de halfwaardetijd van de remmer) naar de dosering die werd genomen voordat met de remmer werd gestart.
Doseringsaanpassingen
Maatregelen om sommige bijwerkingen onder controle te brengen, kunnen onderbreking van de dosering en/of reductie van de dosering vereisen. Aanpassingen van de dosering voor Retsevmo zijn samengevat in tabel 2 en tabel 3.
Tabel 2 Aanbevolen doseringsaanpassingen voor Retsevmo ten gevolge van bijwerkingen en gebaseerd op lichaamsgewicht en BSA
| Doserings-aanpassing | Volwas- senen en adolescen-ten ≥ 50 kg | Volwas- senen en adolescen-ten < 50 kg | Kinderen van 2 tot < 12 jaar met BSA ≥ 1,53 m² | Kinderen van 2 tot < 12 jaar met BSA 1,09 tot 1,52 m² | Kinderen van 2 tot < 12 jaar met BSA 0,66 tot 1,08 m² | Kinderen van 2 tot < 12 jaar met BSA 0,45 tot 0,65 m² |
Start- dosering | 160 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 160 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal driemaal daags |
Eerste doserings-reductie | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 40 mg oraal tweemaal daags |
| Tweede doserings-reductie | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 40 mg oraal eenmaal daags | 40 mg oraal eenmaal daags |
Derde doserings-reductie* | 40 mg oraal tweemaal daags | Niet van toepassing | 40 mg oraal tweemaal daags | 40 mg oraal eenmaal daags | Permanent stopzetten | Permanent stopzetten |
*Stop permanent met selpercatinib bij patiënten die drie dosisverlagingen niet kunnen verdragen.
Doseringsaanpassingen bij pediatrische patiënten ten gevolge van bijwerkingen moeten worden bepaald op basis van de huidige dosering en een stapsgewijze doseringsniveau-aanpassingsbenadering, zoals weergegeven voor volwassenen in de hieronder beschreven bijwerkingen (tabel 3), tenzij anders vermeld.
Tabel 3 Aanbevolen doseringsaanpassingen ten gevolge van bijwerkingen
| Bijwerking | Doseringsaanpassing | |
Verhoogd alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) | Graad 3 of graad 4 |
|
| Overgevoeligheid | Alle graden |
|
| Verlenging QT-interval | Graad 3 |
|
| Graad 4 |
| |
| Hypertensie | Graad 3 |
|
| Graad 4 |
| |
| Hemorragische voorvallen | Graad 3 |
|
| Graad 4 |
| |
| Interstitiële longziekte (ILD)/pneumonitis | Graad 2 |
|
| Graad 3 of graad 4 |
| |
| Andere bijwerkingen | Graad 3 of graad 4 |
|
Speciale patiëntengroepen
Ouderen
Aanpassing van de dosering op basis van leeftijd is niet vereist (zie rubriek 5.2). Er zijn in het algeheel geen verschillen waargenomen in bijwerkingen die tijdens de behandeling naar voren kwamen of de werkzaamheid van selpercatinib tussen patiënten ≥ 65 jaar en jongere patiënten. Er zijn beperkte gegevens beschikbaar bij patiënten ≥ 75 jaar.
Nierfunctiestoornis
Aanpassing van de dosering is niet noodzakelijk bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. Er zijn geen gegevens beschikbaar bij patiënten met terminaal nierfalen of bij patiënten die worden gedialyseerd (zie rubriek 5.2).
Leverfunctiestoornis
Het is belangrijk om patiënten met een leverfunctiestoornis nauwgezet te volgen. Aanpassing van de dosering is niet vereist bij patiënten met een lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Volwassenen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) moeten met 80 mg tweemaal daags worden gedoseerd (zie rubriek 5.2). Het gebruik van selpercatinib is niet onderzocht bij patiënten jonger dan 18 jaar met een leverfunctiestoornis. Behandeling bij patiënten jonger dan 18 jaar met een ernstige leverfunctiestoornis moet met voorzichtigheid worden gestart, en doseringsaanpassingen moeten worden geleid door klinisch oordeel en de verdraagbaarheid voor de individuele patiënt. De aanbevolen startdosering voor pediatrische patiënten jonger dan 12 jaar met een ernstige leverfunctiestoornis wordt weergegeven in tabel 4.
Tabel 4 Aanbevolen startdosering voor pediatrische patiënten jonger dan 12 jaar met een ernstige leverfunctiestoornis
| Lichaamsoppervlakte | Aanbevolen startdosering |
| 0,45 tot 0,65 m2 | 40 mg eenmaal daags |
| 0,66 tot 1,08 m2 | 40 mg tweemaal daags |
| 1,09 tot 1,52 m2 | 40 mg tweemaal daags |
| ≥ 1,53 m2 | 80 mg tweemaal daags |
Pediatrische patiënten
Retsevmo mag niet worden gebruikt bij kinderen jonger dan 2 jaar, aangezien er geen gegevens beschikbaar zijn.
Retsevmo is bedoeld voor gebruik vanaf de leeftijd van 2 jaar en ouder voor de behandeling van patiënten met RET-gemuteerd MTC, RET-fusiepositief schildkliercarcinoom en RET-fusiepositieve solide tumoren (zie rubriek 4.4 en 5.1). Patiënten van 12 jaar en ouder moeten worden gedoseerd op basis van het lichaamsgewicht (zie rubriek 4.2). Patiënten van 2 tot 12 jaar moeten worden gedoseerd op basis van de lichaamsoppervlakte (zie rubriek 4.2). Op basis van gegevens uit een preklinische studie (zie rubriek 5.3) moeten bij adolescente patiënten open groeischijven gemonitord worden. Het onderbreken of het staken van de behandeling moet worden overwogen op basis van de ernst van eventuele groeischijfafwijkingen en een individuele risico-batenanalyse.
Wijze van toediening
Retsevmo is voor oraal gebruik.
De capsules moeten in hun geheel worden doorgeslikt (patiënten moeten de capsule niet openen, vermalen of kauwen voordat hij wordt doorgeslikt) en kunnen met of zonder voedsel worden ingenomen. Er zijn tabletten beschikbaar voor pediatrische patiënten die geen capsules kunnen doorslikken (zie de SmPC voor tablet).
Patiënten moeten de doses elke dag op ongeveer hetzelfde tijdstip innemen. Retsevmo moet tijdens de maaltijd worden ingenomen als tegelijkertijd een protonpompremmer wordt gebruikt (zie rubriek 4.5).
Retsevmo moet 2 uur voor of 10 uur na H2-receptorantagonisten worden toegediend (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Werkzaamheid bij verschillende tumortypen
Het voordeel van selpercatinib is vastgesteld in eenarmige studies met een relatief kleine aantal patiënten waarvan de tumoren RET-genfusies vertonen. Gunstige effecten van selpercatinib zijn aangetoond op basis van het objectief responspercentage en de responsduur bij een beperkt aantal tumortypen. Het effect kan kwantitatief verschillend zijn, afhankelijk van het type tumor en ook van de gelijktijdige aanwezigheid van genomische veranderingen (zie rubriek 5.1). Om deze redenen moet selpercatinib alleen worden gebruikt als er geen behandelopties zijn waarvoor een klinisch voordeel is vastgesteld, of als dergelijke behandelopties zijn uitgeput (d.w.z. geen bevredigende behandelopties).
Interstitiële longziekte (ILD)/pneumonitis
Ernstige, levensbedreigende of fatale gevallen van ILD/pneumonitis zijn gemeld bij patiënten die werden behandeld met selpercatinib (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op longsymptomen die wijzen op ILD/pneumonitis. Selpercatinib moet worden onderbroken en patiënten moeten onmiddellijk worden onderzocht op ILD als ze acute of verergerende ademhalingssymptomen krijgen die kunnen wijzen op ILD (bijv. dyspnoe, hoesten en koorts) en behandeld worden zoals medisch aangewezen. Op basis van de ernst van ILD/pneumonitis moet de dosis selpercatinib worden onderbroken, verlaagd of permanent worden stopgezet (zie rubriek 4.2).
Verhoogd alanineaminotransferase (ALAT)/ aspartaataminotransferase (ASAT)
Verhoogd ALAT graad ≥ 3 en verhoogd ASAT graad ≥ 3 zijn gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). ALAT en ASAT moeten worden gevolgd voordat met de therapie met selpercatinib wordt gestart, elke 2 weken gedurende de eerste 3 maanden van de behandeling, maandelijks gedurende de volgende 3 maanden, of anders zoals klinisch aangewezen. Gebaseerd op de mate van verhogingen van ALAT of ASAT kan aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2).
Hypertensie
Hypertensie is gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). De bloeddruk van de patiënt moet onder controle zijn voordat met de therapie met selpercatinib wordt gestart. De bloeddruk moet worden gevolgd gedurende de behandeling en behandeld worden met standaard antihypertensieve therapie, zoals benodigd. Gebaseerd op de mate van bloeddrukverhoging kan een aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2). Er moet permanent met selpercatinib worden gestopt als medisch relevante hypertensie niet onder controle kan worden gebracht met antihypertensieve therapie.
Verlenging QT-interval
Verlenging van het QT-interval is gemeld bij patiënten die selpercatinib kregen (zie rubriek 5.1). Selpercatinib moet met voorzichtigheid worden gebruikt bij patiënten met aandoeningen zoals congenitaal lang-QT-syndroom of verworven lang-QT-syndroom of andere klinische aandoeningen die predisponeren voor aritmieën. Patiënten moeten een QTcF-interval ≤ 470 ms (≤ 440 ms voor patiënten jonger dan 12 jaar) hebben en serumelektrolyten binnen de normale bandbreedte voordat met de behandeling met selpercatinib wordt gestart. Het elektrocardiogram en serumelektrolyten moeten worden gevolgd bij alle patiënten na week 1 van de behandeling met selpercatinib, ten minste maandelijks gedurende de eerste 6 maanden of anders zoals klinisch aangewezen, waarbij de frequentie wordt bijgesteld op basis van risicofactoren als diarree, braken en/of misselijkheid. Hypokaliëmie, hypomagnesiëmie en hypocalciëmie moeten voordat met selpercatinib wordt gestart en gedurende de behandeling worden gecorrigeerd. Monitor het QT-interval met behulp van ECG’s frequenter bij patiënten die gelijktijdig behandeld moeten worden met geneesmiddelen waarvan bekend is dat deze het QT-interval verlengen. Onderbreken of aanpassen van de dosering selpercatinib kan vereist zijn (zie rubriek 4.2).
Hypothyreoïdie
Hypothyreoïdie is gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). Bepaling van de schildklierfunctie bij baseline door middel van laboratoriumanalyse wordt aanbevolen bij alle patiënten. Patiënten met reeds bestaande hypothyreoïdie moeten voorafgaand aan de start van de behandeling met selpercatinib worden behandeld volgens de standaard medische praktijk. Alle patiënten moeten tijdens de behandeling met selpercatinib nauwkeurig worden geobserveerd op tekenen en symptomen van schildklierfunctiestoornis. De schildklierfunctie moet tijdens de behandeling met selpercatinib periodiek worden gecontroleerd. Patiënten die een schildklierfunctiestoornis ontwikkelen, moeten worden behandeld volgens de standaard medische praktijk, maar aangezien selpercatinib de omzetting van levothyroxine in triiodothyronine (T3) kan remmen, kunnen patiënten onvoldoende reageren op substitutie met levothyroxine (T4) en kan aanvulling met liothyronine nodig zijn (zie rubriek 4.5).
Sterke CYP3A4-inductoren
Gelijktijdig gebruik met sterke CYP3A4-inductoren moet worden vermeden vanwege het risico op verminderde werkzaamheid van selpercatinib (zie rubriek 4.5).
Vrouwen in de vruchtbare leeftijd/Anticonceptie bij vrouwen en mannen
Vrouwen in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib zeer effectieve anticonceptie gebruiken. Mannen met een vrouwelijke partner in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib effectieve anticonceptie gebruiken (zie rubriek 4.6).
Vruchtbaarheid
Gebaseerd op niet-klinische veiligheidsgegevens kan de vruchtbaarheid van de man en de vrouw worden aangetast door behandeling met Retsevmo (zie rubrieken 4.6 en 5.3). Zowel de man als de vrouw moeten vóór de behandeling advies inwinnen over het behoud van de vruchtbaarheid.
Overgevoeligheid
Overgevoeligheid is gemeld bij patiënten die selpercatinib kregen, waarbij het merendeel van de waargenomen voorvallen optrad bij patiënten met NSCLC die eerder werden behandeld met anti-PD-1/PD-L1-immunotherapie (zie rubriek 4.8). De klachten en verschijnselen van overgevoeligheid omvatten koorts, huiduitslag en gewrichts- of spierpijn met gelijktijdige daling van het aantal bloedplaatjes of verhoogde aminotransferasen.
Stel de volgende dosis selpercatinib uit als overgevoeligheid optreedt en start met een behandeling met steroïden. Gebaseerd op de graad van de overgevoeligheidsreacties kan aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2). Er moet worden doorgegaan met steroïden totdat de beoogde dosering is bereikt, waarna deze kunnen worden afgebouwd. Er moet permanent met selpercatinib worden gestopt als de overgevoeligheid terugkomt.
Bloedingen
Ernstige hemorragische voorvallen, waaronder gevallen van fatale bloedingen, zijn gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8).
Er moet permanent met selpercatinib worden gestopt bij patiënten met een levensbedreigende of een zich herhalende ernstige bloeding (zie rubriek 4.2).
Tumorlysissyndroom (TLS)
Er zijn gevallen van TLS waargenomen bij patiënten die met selpercatinib werden behandeld. Risicofactoren voor TLS zijn onder meer een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Deze patiënten moeten nauwlettend worden gevolgd en behandeld zoals klinisch geïndiceerd, en geschikte profylaxe, waaronder hydratatie, moet worden overwogen.
Epifysiolyse van de heupkop bij pediatrische patiënten
Epifysiolyse van de heupkop is gemeld bij pediatrische patiënten (< 18 jaar) die selpercatinib kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen die wijzen op epifysiolyse van de heupkop en moeten worden behandeld zoals medisch en chirurgisch gepast.
Ernstige bijwerkingen van de huid
Stevens-Johnson-syndroom (SJS), dat levensbedreigend of dodelijk kan zijn, is gerapporteerd in verband met de behandeling met selpercatinib (zie rubriek 4.8). Patiënten dienen op de hoogte te worden gebracht van de tekenen van de ernstige bijwerkingen van de huid en moeten direct medisch advies inwinnen bij hun arts wanneer zij tekenen of verschijnselen waarnemen die daarop wijzen. Als er tekenen en verschijnselen optreden die op deze bijwerkingen wijzen, dient de behandeling met selpercatinib onmiddellijk te worden stopgezet en moet een alternatieve behandeling worden overwogen (zoals passend). Als de patiënt een ernstige bijwerking van de huid, zoals SJS, heeft ontwikkeld tijdens het gebruik van selpercatinib, mag de behandeling met selpercatinib bij deze patiënt nooit worden hervat.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op de farmacokinetiek van selpercatinib
Het metabolisme van selpercatinib verloopt via CYP3A4. Hierdoor kunnen geneesmiddelen die de CYP3A4-enzymactiviteit beïnvloeden de farmacokinetiek van selpercatinib veranderen.
In vitro is selpercatinib een substraat voor het P-glycoproteïne (P-gp) en het Breast Cancer Resistance Protein (BCRP). Deze transporters lijken echter de absorptie na orale inname van selpercatinib niet te limiteren aangezien de biologische beschikbaarheid na orale inname 73% is en de blootstelling minimaal toegenomen was na gelijktijdige toediening van de P-gp-remmer rifampicine (toename van ongeveer 6,5% en 19% van respectievelijk de AUC0-24 en Cmax van selpercatinib).
Middelen die de plasmaconcentraties van selpercatinib kunnen verhogen
Gelijktijdige toediening van een enkele dosis van 160 mg selpercatinib met itraconazol, een sterke CYP3A-remmer, verhoogde de Cmax en AUC van selpercatinib met 30% respectievelijk 130%, in vergelijking met selpercatinib alleen. Als sterke CYP3A- en/of P-gp-remmers, waaronder maar niet beperkt tot ketoconazol, itraconazol, voriconazol, ritonavir, saquinavir, telitromycine, posaconazol en nefazodon, gelijktijdig moeten worden toegediend, moet de dosis selpercatinib worden verminderd (zie rubriek 4.2).
Middelen die de plasmaconcentraties van selpercatinib kunnen verlagen
Gelijktijdige toediening van rifampicine, een sterke CYP3A4-inductor, resulteerde in een afname van ongeveer 87% en 70% van respectievelijk de AUC en Cmax, in vergelijking met selpercatinib alleen. Daardoor moet gelijktijdig gebruik van sterke CYP3A4-inductoren, waaronder maar niet beperkt tot carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum), worden vermeden.
Effecten van selpercatinib op de farmacokinetiek van andere geneesmiddelen (toename van de plasmaconcentratie)
Gevoelige CYP2C8-substraten
Selpercatinib verhoogde de Cmax en AUC van repaglinide (een substraat voor CYP2C8) met respectievelijk ongeveer 91% en 188%. Om die reden moet gelijktijdige toediening met gevoelige CYP2C8-substraten (bijv. amodiaquine, cerivastatine, enzalutamide, paclitaxel, repaglinide, torasemide, sorafenib, rosiglitazon, buprenorfine, selexipag, dasabuvir en montelukast) worden vermeden.
Gevoelige CYP3A4-substraten
Selpercatinib verhoogde de Cmax en AUC van midazolam (een substraat voor CYP3A4) met respectievelijk ongeveer 39% en 54%. Om die reden moet gelijktijdige toediening met gevoelige CYP3A4-substraten (bijv. alfentanil, avanafil, buspiron, conivaptan, darifenacine, darunavir, ebastine, lomitapide, lovastatine, midazolam, naloxegol, nisoldipine, saquinavir, simvastatine, tipranavir, triazolam, vardenafil) worden vermeden.
Gelijktijdige toediening met geneesmiddelen die de pH in de maag beïnvloeden
De oplosbaarheid van selpercatinib is afhankelijk van de pH, met verminderde oplosbaarheid bij een hogere pH. Er zijn geen klinisch relevante verschillen in de farmacokinetiek van selpercatinib waargenomen na gelijktijdige toediening met een veelvoud van dagelijkse doses ranitidine (een H2-receptorantagonist), gegeven 2 uur na de dosis selpercatinib.
Gelijktijdige toediening met protonpompremmers
Gelijktijdige toediening met een veelvoud van dagelijkse doses omeprazol (een protonpompremmer) verlaagde de AUC0-INF en Cmax van selpercatinib bij nuchtere inname. Gelijktijdige toediening met een veelvoud van dagelijkse doses omeprazol veranderde de AUC0-INF en Cmax van selpercatinib niet significant als Retsevmo werd toegediend met voedsel.
Gelijktijdige toediening met geneesmiddelen die substraten zijn voor transporters
Selpercatinib remt het renale transporteiwit multidrug and toxin extrusion protein 1 (MATE1). In vivo kunnen interacties optreden tussen selpercatinib en klinisch relevante substraten van MATE1, zoals creatinine (zie rubriek 5.2).
Selpercatinib is in vitro een remmer van P-gp en BCRP. In vivo verhoogde selpercatinib de Cmax en AUC van dabigatran, een P-gp substraat, met respectievelijk 43% en 38%. Daarom moet voorzichtigheid in acht worden genomen bij het gebruik van een substraat gevoelig voor P-gp (bijv. fexofenadine, dabigatranetexilaat, colchicine, saxagliptine), en in het bijzonder die met een smalle therapeutische index (bijv. digoxine) (zie rubriek 5.2).
In vivo verhoogde selpercatinib de Cmax en AUC van rosuvastatine, een BCRP-substraat, met respectievelijk 71% en 80%. Voorzichtigheid moet in acht worden genomen bij het gebruik van een BCRP-substraat (bijv. rosuvastatine, prazosine) (zie rubriek 5.2).
Geneesmiddelen die mogelijk minder effectief zijn wanneer ze samen met selpercatinib worden gegeven
Selpercatinib zou D2-dejodinase kunnen remmen en daardoor de omzetting van levothyroxine (T4) in liothyronine (T3) kunnen verminderen. Patiënten kunnen daarom onvoldoende reageren op substitutie met levothyroxine en aanvulling met triiodothyronine kan nodig zijn (zie rubriek 4.4).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd/Anticonceptie bij vrouwen en mannen
Vrouwen in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib zeer effectieve anticonceptie gebruiken. Mannen met een vrouwelijke partner in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib effectieve anticonceptie gebruiken.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van selpercatinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Retsevmo wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Het middel mag alleen tijdens de zwangerschap worden gebruikt als de potentiële voordelen opwegen tegen de potentiële risico’s voor de foetus.
Borstvoeding
Het is niet bekend of selpercatinib in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Retsevmo en tot en met ten minste 1 week na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens bij de mens beschikbaar over het effect van selpercatinib op de vruchtbaarheid. Gebaseerd op bevindingen in dierstudies kan de mannelijke en vrouwelijke vruchtbaarheid worden aangetast door de behandeling met Retsevmo (zie rubriek 5.3). Zowel de man als de vrouw moeten vóór de behandeling advies inwinnen over het behoud van de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Retsevmo kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Als patiënten tijdens de behandeling met Retsevmo vermoeid of duizelig worden, moeten zij worden geadviseerd voorzichtigheid te betrachten als zij een voertuig besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De geïntegreerde frequentie van bijwerkingen die zijn gemeld bij patiënten die werden behandeld met selpercatinib uit een open-label, multicenter, fase 1/2-studie met dosisescalatie (LIBRETTO-001) en uit twee open-label, multicenter, gerandomiseerde fase 3 vergelijkende studies (LIBRETTO-431 en LIBRETTO-531) zijn samengevat. De vaakst voorkomende (≥ 1,0%) ernstige bijwerkingen zijn pneumonie (5,3%), hemorragie (2,4%), abdominale pijn (2,1%), verlaagd natriumgehalte in het bloed (2,0%), diarree (1,5%), overgevoeligheid (1,4%), braken (1,3%), bloed creatinine verhoogd (1,3%), pyrexie (1,3%), urineweginfecties (1,3%), verhoogd ALAT (1,0%) en verhoogd ASAT (1,0%). Permanente stopzetting van Retsevmo vanwege bijwerkingen die naar voren kwamen, ongeacht toekenning, trad op bij 8,8% van de patiënten. De vaakst voorkomende bijwerkingen die leidden tot permanente stopzetting (3 of meer patiënten) waren verhoogd ALAT (0,7%), vermoeidheid (0,5%), verhoogd ASAT (0,4%), verhoogd bilirubinegehalte in het bloed (0,3%), pneumonie (0,3%), trombocytopenie (0,3%), hemorragie (0,3%) en overgevoeligheid (0,3%).
Tabel met lijst van bijwerkingen
De geïntegreerde frequentie en ernst van gemelde bijwerkingen bij patiënten die met selpercatinib werden behandeld in de LIBRETTO-001-studie, LIBRETTO-431-studie en LIBRETTO-531-studie, worden getoond in tabel 5.
Bijwerkingen zijn geclassificeerd naar MedDRA-systeem/orgaanklasse en frequentie. De bijbehorende frequentiecategorie voor elke bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De mediane behandelperiode met selpercatinib was 30,09 maanden (LIBRETTO-001-studie), 16,7 maanden (LIBRETTO-431-studie) en 14,9 maanden (LIBRETTO-531-studie).
Tabel 5 Bijwerkingen bij patiënten die selpercatinib kregen (N = 1.188)
MedDRA- systeem/orgaanklasse | MedDRA-voorkeursterm | Frequentie van alle graden | Frequentie van graad ≥ 3 |
| Infecties en besmettingen | Urineweginfectiesa | Zeer vaak | Vaak |
| Pneumonieb | Zeer vaak | Vaak | |
| Immuunsysteem-aandoeningenc | Overgevoeligheidd | Vaak | Vaak |
| Endocriene aandoeningen | Hypothyreoïdie | Zeer vaak | - |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | Soms |
| Zenuwstelselaandoeningen | Hoofdpijne | Zeer vaak | Vaak |
| Duizeligheidf | Zeer vaak | Soms | |
| Hartaandoeningen | Elektrocardiogram QT verlengdg | Zeer vaak | Vaak |
| Bloedvataandoeningen | Hypertensieh | Zeer vaak | Zeer vaak |
| Hemorragiei | Zeer vaak | Vaak | |
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Interstitiële longziekte/ pneumonitisj | Vaak | Soms |
| Chylothorax | Vaak | Soms | |
| Maagdarmstelsel-aandoeningen | Diarreek | Zeer vaak | Vaak |
| Droge mondl | Zeer vaak | Soms | |
| Abdominale pijnm | Zeer vaak | Vaak | |
| Constipatie | Zeer vaak | Soms | |
| Nausea | Zeer vaak | Vaak | |
| Brakenn | Zeer vaak | Vaak | |
| Stomatitiso | Zeer vaak | Soms | |
| Chyleuze ascitesp | Vaak | Soms | |
| Huid- en onderhuid-aandoeningen | Rashq | Zeer vaak | Vaak |
| Stevens-Johnson-syndroomr | Niet bekend | Niet bekend | |
| Musculoskeletale en bindweefselaandoeningen | Epifysiolyse van de heupkops | Vaak | Vaak |
| Voortplantingsstelsel- en borstaandoeningen | Erectiestoornissent | Zeer vaak | Soms |
Algemene aandoeningen en toedieningsplaats- stoornissen | Oedeemu | Zeer vaak | Vaak |
| Vermoeidheidv | Zeer vaak | Vaak | |
| Pyrexie | Zeer vaak | Soms |
| MedDRA- | MedDRA- | Frequentie van alle | Frequentie van | ||||||||
| systeem/orgaanklasse | voorkeursterm | graden | graad ≥ 3 | ||||||||
| Onderzoekenw | ASAT verhoogd | Zeer vaak | Zeer vaak | ||||||||
| ALAT verhoogd | Zeer vaak | Zeer vaak | |||||||||
| Calcium verlaagd | Zeer vaak | Vaak | |||||||||
| Lymfocytentelling verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Wittebloedceltelling verlaagd | Zeer vaak | Vaak | |||||||||
| Albumine verlaagd | Zeer vaak | Vaak | |||||||||
| Creatinine verhoogd | Zeer vaak | Vaak | |||||||||
| Natrium verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Alkalische fosfatase verhoogd | Zeer vaak | Vaak | |||||||||
| Plaatjes verlaagd | Zeer vaak | Vaak | |||||||||
| Totaal bilirubine verhoogd | Zeer vaak | Vaak | |||||||||
| Neutrofielentelling verlaagd | Zeer vaak | Vaak | |||||||||
| Hemoglobine verlaagd | Zeer vaak | Vaak | |||||||||
| Magnesium verlaagd | Zeer vaak | Vaak | |||||||||
| Kalium verlaagd | Zeer vaak | Vaak | |||||||||
a Urineweginfecties omvatten urineweginfectie, cystitis, urosepsis, escherichia urineweginfectie, escherichia pyelonefritis, nierinfectie, nitrieturine aanwezig, pyelonefritis, urethritis, urineweginfectie bacterieel en urogenitale infectie door schimmels.
b Pneumonie omvat pneumonie, longinfectie, aspiratiepneumonie, empyeem, longconsolidatie, pleurale infectie, bacteriële pneumonie, stafylokokkenpneumonie, atypische pneumonie, longabces, Pneumocystis jirovecii-pneumonie, pneumokokkenpneumonie, respiratoir syncytieel virus pneumonie, infectieuze pleurale effusie en pneumonie viraal.
c Overgevoeligheidsreacties werden gekenmerkt door een maculopapuleuze huiduitslag vaak voorafgegaan door koorts met hiermee geassocieerde gewrichtspijnen/spierpijnen tijdens de eerste behandelcyclus van de patiënt (gewoonlijk tussen dag 7-21)
d Overgevoeligheid omvat overgevoeligheid voor geneesmiddelen en overgevoeligheid. e Hoofdpijn omvat hoofdpijn, sinushoofdpijn en spanningshoofdpijn.
f Duizeligheid omvat duizeligheid, vertigo, presyncope en posturale duizeligheid.
g Elektrocardiogram QT verlengd omvat elektrocardiogram QT verlengd en elektrocardiogram afwijkend QT-interval.
h Hypertensie omvat hypertensie en verhoogde bloeddruk.
i Hemorragie omvat bloedneus, haemoptysis, kneuzing, hematurie, rectale hemorragie, vaginale bloeding, cerebrale bloeding, traumatisch hematoom, bloed urine aanwezig, conjunctiva hemorragie, ecchymose, gingiva-bloeding, bloederige faeces, petechiae, bloedblaar, spontaan hematoom, buikwand hematoom, anale hemorragie, angina bullosa haemorrhagica, gedissemineerde intravasculaire stolling, ooghemorragie, buikbloeding, gastro-intestinale bloeding, intracraniale bloeding, subcutane bloeding, hemorroïdale bloeding, leverhematoom, intra-abdominale bloeding, mondbloeding, oesofagusbloeding, bekkenhematoom, periorbitaal hematoom, periorbitale bloeding, farynxbloeding, longcontusie, purpura, retroperitoneaal hematoom, huidbloeding, subarachnoïdale bloeding, hemorragisch darmdiverticulum, oog hematoom, bloedbraken, hemorragie, hemorragische beroerte, leverbloeding, strottenhoofd hemorragie, bloeding van onderste deel van maag-darmkanaal, melaena, menorragie, occult bloed positief, postprocedurebloeding, postmenopauzale hemorragie, retinabloeding, sclerabloeding, subdurale hemorragie, traumatische hemothorax, tumorbloeding, bloeding van bovenste deel van maag-darmkanaal, baarmoederlijke bloeding, hematoom op punctieplaats van bloedvat, hemartrose en hematoom.
j Interstitiële longziekte/pneumonitis omvat interstitiële longziekte, pneumonitis, bestralingspneumonitis, restrictieve longziekte, acuut ademhalingsnoodsyndroom, longblaasjesontsteking, bronchiolitis, langerhanscelhystiocytose, longbestralingsletsel, cystische longziekte, longinfiltratie en vertroebeling van de longen.
k Diarree omvat diarree, anale incontinentie, aandrang tot ontlasting, frequente stoelgang en gastro-intestinale hypermotiliteit.
l Droge mond omvat droge mond en droog slijmvlies.
m Abdominale pijn omvat buikpijn, bovenbuikpijn, abdominaal ongemak, pijn laag in de onderbuik en gastro-intestinale pijn.
n Braken omvat braken, braakneiging en regurgitatie.
o Stomatitis omvat stomatitis, mondzweren, slijmvliesontsteking en blaarvorming in het mondslijmvlies. p Chyleuze ascites omvat chyleuze ascites en ascites chyleus (MedDRA LLTs).
q Rash omvat rash, rash maculo-papulair, dermatitis, huidexfoliatie, rash vlekkerig, rash erythemateus, urticaria, dermatitis allergisch, exfoliatieve uitslag, rash papulair, rash morbilliform, rash pruritus, rash vesiculair, butterfly rash, rash folliculair, rash gegeneraliseerd, pustuleuze rash en huidreactie. r Uit postmarketinggegevens.
s Epifysiolyse van de heupkop is vaak waargenomen (6,4%) bij pediatrische patiënten (<18 jaar) die werden behandeld met selpercatinib (n=47).
t Erectiestoornissen zijn zeer vaak waargenomen (12,4%) bij mannelijke patiënten die werden behandeld met selpercatinib in klinische onderzoeken (n=986)
u Oedeem omvat oedeem perifeer, gezichtsoedeem, periorbitaal oedeem, zwelling aangezicht, gelokaliseerd oedeem, perifere zwelling, gegeneraliseerd oedeem, ooglidoedeem, oogzwelling, lymfoedeem, oedeem genitaal, balzakzwelling, angio-oedeem, oogoedeem, oedeem, scrotaal oedeem, huidoedeem, zwelling, oogkasoedeem, testiculaire zwelling, vulvovaginale zwelling, oogkas zwelling, penisoedeem, periorbitale zwelling en zwelling van het ooglid.
v Vermoeidheid omvat vermoeidheid, asthenie en malaise.
w Gebaseerd op laboratoriumbepalingen. Het percentage wordt berekend op basis van het aantal patiënten met een baselinebeoordeling en ten minste één post-baselinebeoordeling als de noemer.
Beschrijving van geselecteerde bijwerkingen bij patiënten die selpercatinib kregen
Stijgingen van aminotransferase (verhoogd ASAT / ALAT)
Gebaseerd op laboratoriumbepalingen zijn stijgingen van ALAT en ASAT gemeld bij respectievelijk 59,4% en 61% van de patiënten. Graad 3 of 4 verhogingen van ALAT of ASAT zijn gemeld bij respectievelijk 14,1% en 9,5% van de patiënten.
De mediane tijd tot intrede was: verhoogd ASAT 4,7 weken (spreiding: 0,7; 227,9), verhoogd ALAT 4,4 weken (spreiding: 0,9; 186,1) in LIBRETTO-001, verhoogd ASAT 5,1 weken (spreiding: 0,7; 88,1), verhoogd ALAT 5,1 weken (spreiding: 0,7; 110,9) in LIBRETTO-431 en verhoogd ASAT 6,1 weken (spreiding: 0,1; 85,1), verhoogd ALAT 6,1 weken (spreiding: 0,1; 85,1) in LIBRETTO-531.
Aanpassing van de dosering wordt aanbevolen bij patiënten die een graad 3 of 4 verhoging van ALAT of ASAT ontwikkelen (zie rubriek 4.2).
Verlenging QT-interval
Bij de 837 patiënten in de LIBRETTO-001-studie die een ECG hadden, liet beoordeling van de data zien dat 8,1% van de patiënten een maximale post-baseline QTcF-waarde van > 500 msec had en 21,6% van de patiënten had een maximale toename van > 60 msec van QTcF-intervallen t.o.v. baseline. Van de 156 patiënten in LIBRETTO-431 die ECG's hadden, had 5,1% van de patiënten een maximale QTcF-waarde van > 500 msec na baseline en 16,7% van de patiënten had een maximale toename van > 60 msec ten opzichte van de uitgangswaarde in QTcF-intervallen. Van de 191 patiënten in LIBRETTO-531 die ECG's hadden, had 3,7% van de patiënten een maximale QTcF-waarde van > 500 msec na baseline en 17,8% van de patiënten had een maximale toename van > 60 msec ten opzichte van de uitgangswaarde in QTcF-intervallen.
In de LIBRETTO-001-, LIBRETTO-431- en LIBRETTO-531-studies waren er geen meldingen van torsades de pointes, voorvallen van graad ≥3 of klinisch significante, tijdens de behandeling optredende aritmieën, ventriculaire tachycardie, ventriculaire fibrillatie of ventriculaire flutter. Fatale voorvallen van plotselinge dood en hartstilstand werden gemeld bij patiënten met een significante cardiale voorgeschiedenis. Uit alle studies stopten twee patiënten (0,2%) met de behandeling met selpercatinib vanwege QT-verlenging. Onderbreken of aanpassen van de dosering selpercatinib kan vereist zijn (zie rubrieken 4.2 en 4.4).
Hypertensie
Bij de 837 patiënten bij wie de bloeddruk gemeten werd in de LIBRETTO-001-studie, was de mediane maximale stijging van de systolische druk vanaf baseline 32 mmHg (spreiding: -15, +100). De resultaten van de diastolische druk waren vergelijkbaar, maar de stijgingen waren minder groot. In LIBRETTO-001 behield slechts 10,3% van de patiënten hun baselinegraad tijdens de behandeling, 40,7% had een verschuiving naar boven van 1 graad, 38,5% van 2 graden en 9,8% van 3 graden. De tijdens de behandeling optredende bijwerking hypertensie werd gemeld bij 44,8% van de patiënten met een voorgeschiedenis van hypertensie (28,2% met graad 3,4) en bij 41,7% van de patiënten zonder voorgeschiedenis van hypertensie (14,1% met graad 3,4).
Van de 154 patiënten die met selpercatinib werden behandeld en die bloeddrukmetingen in LIBRETTO-431 ondergingen, behield 23,4% van de patiënten die met selpercatinib werden behandeld hun baselinegraad tijdens de behandeling, 49,4% had een verschuiving naar boven van 1 graad, 22,7% had een verschuiving naar boven van 2 graden en 3,3% had een verschuiving naar boven van 3 graden. Van de 192 patiënten die met selpercatinib werden behandeld en bij wie de bloeddruk in LIBRETTO-531 werd gemeten, behield 20,8% van de patiënten die met selpercatinib werden behandeld hun baselinegraad tijdens de behandeling, 43,8% had een verschuiving naar boven van 1 graad, 27,6% had een verschuiving naar boven van 2 graden en 6,8% had een verschuiving naar boven van 3 graden.
Over het geheel vertoonde bij in totaal 19,8% van de patiënten in LIBRETTO-001, 20,3% van de patiënten in LIBRETTO-431 en 19,2% van de patiënten in LIBRETTO-531 graad 3 hypertensie tijdens de behandeling (gedefinieerd als een maximale systolische druk hoger dan 160 mmHg). Tijdens de behandeling optredende graad 4 hypertensie werd gemeld bij 0,1% van de patiënten in LIBRETTO-001 en er waren geen meldingen in LIBRETTO-431 en LIBRETTO-531. Twee patiënten (0,2%) moesten permanent stoppen met de behandeling in LIBRETTO-001 als gevolg van hypertensie en geen patiënten in LIBRETTO-431 en LIBRETTO-531. Aanpassing van de dosering wordt aanbevolen bij patiënten die hypertensie ontwikkelen (zie rubriek 4.2). Selpercatinib moet permanent worden stopgezet als medisch relevante hypertensie niet onder controle kan worden gebracht met antihypertensieve therapie (zie rubriek 4.4).
Overgevoeligheid
Klachten en verschijnselen van overgevoeligheid omvatten koorts, huiduitslag en gewrichtspijn of spierpijn met gelijktijdige daling van het aantal bloedplaatjes of verhoogde aminotransferasen. In de LIBRETTO-001-studie ontving 24,0% (201/837) van de patiënten die behandeld werden met selpercatinib voorafgaand een behandeling met anti-PD-1/PD-L1-immunotherapie. Overgevoeligheid trad op bij in totaal 5,7% (48/837) van de patiënten die selpercatinib kregen, waaronder overgevoeligheid graad 3 bij 1,9% (16/837) van de patiënten.
Van de 48 patiënten met overgevoeligheid in LIBRETTO-001 had 54,2% (26/48) NSCLC en een eerdere behandeling met anti-PD-1/PD-L1-immunotherapie ondergaan.
Graad 3 overgevoeligheid kwam voor bij 3,5% (7/201) van de patiënten die eerder werden behandeld met anti-PD-1/PD-L1-immunotherapie in LIBRETTO-001.
In LIBRETTO-001 was de mediane tijd van intrede 1,9 weken (spreiding: 0,7 tot 203,9 weken): 1,7 weken bij patiënten met een eerdere behandeling met anti-PD-1/PD-L1-immunotherapie en 4,4 weken bij patiënten die anti-PD-1/PD-L1-immunotherapie-naïef waren.
De LIBRETTO-431-studie omvatte patiënten met gevorderde of gemetastaseerde NSCLC. Overgevoeligheid trad op bij in totaal 1,9% (3/158) van de patiënten die selpercatinib kregen, waaronder graad 3 overgevoeligheid bij 0,6% (1/158) van de patiënten. In een geïntegreerde analyse van patiënten met NSCLC die eerder waren behandeld met anti-PD-1/PD-L1-therapie en die selpercatinib kregen op basis van de LIBRETTO-001- en LIBRETTO-431-studies (N=205), trad overgevoeligheid op bij 16,6% van de patiënten, waaronder ≥ graad 3 overgevoeligheid bij 5,9% van de patiënten.
De LIBRETTO-531-studie omvatte patiënten met gevorderde of gemetastaseerde MTC. Overgevoeligheid trad op bij 1 patiënt (0,5% [1/193]) die selpercatinib kreeg. Deze ene patiënt ervoer graad 3 overgevoeligheid.
Onderbreken of aanpassen van de dosering van Retsevmo kan vereist zijn (zie rubriek 4.2).
Bloedingen
Voorvallen van bloedingen graad ≥ 3 kwamen voor bij 2,5% van de patiënten behandeld met selpercatinib in de LIBRETTO-001-, LIBRETTO-431- en LIBRETTO-531-studies. In LIBRETTO-1 bestond dit uit 4 patiënten (0,5%) met fatale voorvallen van bloedingen, twee gevallen van cerebrale bloeding, één geval van bloeding op de plaats van een tracheotomie en één geval van hemoptoë. Er werden geen fatale hemorragische voorvallen gemeld bij patiënten die werden behandeld met selpercatinib in LIBRETTO-431 of LIBRETTO-531. De mediane tijd tot het intreden was 34,1 weken (spreiding: 0,1 weken tot 234,6 weken) in LIBRETTO-001, 16,8 weken (spreiding: 1,1 weken tot 94,1 weken) in LIBRETTO-431 en 10,7 weken (spreiding: 1,0 tot 124,1 weken) in LIBRETTO-531. Er moet permanent met selpercatinib worden gestopt bij patiënten met een levensbedreigende of recidiverende ernstige bloeding (zie rubriek 4.2).
Additionele informatie over bijzondere patiëntengroepen
Pediatrische patiënten
Er waren 3 patiënten < 18 jaar (spreiding: 15-17) met RET-gemuteerd MTC in LIBRETTO-001. Er waren 11 patiënten < 18 jaar (spreiding: 2-17) met RET-gemuteerd MTC, 13 patiënten < 18 jaar (spreiding: 6-17) met RET-fusiepositief schildkliercarcinoom en 6 patiënten < 18 jaar (spreiding: 5-15) met RET-veranderde solide tumoren, van wie 3 patiënten met RET-fusiepositieve solide tumoren in LIBRETTO-121. Er was 1 patiënt van 12 jaar met RET-gemuteerd MTC in LIBRETTO-531. Gevallen van epifysiolyse van de heupkop zijn gemeld bij patiënten < 18 jaar die werden behandeld met selpercatinib (zie rubriek 4.4). Er zijn geen andere unieke veiligheidsbevindingen bij kinderen jonger dan 18 jaar gevonden.
Tabel met lijst van bijwerkingen in LIBRETTO-121
De frequentie en ernst van gemelde bijwerkingen bij patiënten ≤ 21 jaar die met selpercatinib werden behandeld in de LIBRETTO-121-studie zijn weergegeven in tabel 6.
Bijwerkingen zijn geclassificeerd naar MedDRA-systeem/orgaanklasse en frequentie. De bijbehorende frequentiecategorie voor elke bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De mediane behandelperiode met selpercatinib was 30,26 maanden.
Tabel 6 Bijwerkingen bij patiënten die selpercatinib kregen in de LIBRETTO-121-studie (n = 36)
MedDRA- systeem/orgaanklasse | MedDRA-voorkeursterm | Frequentie van alle graden# | Frequentie van graad ≥ 3 |
| Infecties en besmettingen | Urineweginfectiesa | Zeer vaak | Vaak |
| Pneumonieb | Vaak | Vaak | |
| Immuunsysteem-aandoeningenc | Overgevoeligheidd | Zeer vaak | Vaak |
| Endocriene aandoeningen | Hypothyreoïdiee | Zeer vaak | - |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Vaak | - |
| Zenuwstelsel-aandoeningen | Hoofdpijn | Zeer vaak | - |
| Duizeligheid | Zeer vaak | - | |
| Hartaandoeningen | Elektrocardiogram QT verlengdf | Zeer vaak | Vaak |
| Bloedvataandoeningen | Hemorragieg | Zeer vaak | - |
| Hypertensie | Vaak | Vaak | |
| Maagdarmstelsel-aandoeningen | Diarreeh | Zeer vaak | Vaak |
| Nausea | Zeer vaak | Vaak | |
| Abdominale pijni | Zeer vaak | - | |
| Braken | Zeer vaak | Vaak | |
| Constipatie | Zeer vaak | Vaak | |
| Stomatitis | Zeer vaak | - | |
| Droge mond | Vaak | - | |
| Chyleuze ascites | Vaak | - | |
| Huid- en onderhuid-aandoeningen | Rashj | Zeer vaak | - |
| Musculoskeletale en bindweefselaandoeningen | Musculoskeletale pijnk | Zeer vaak | - |
| Epifysiolyse van de heupkop | Vaak | Vaak | |
| Voortplantingsstelsel- en borstaandoeningen | Erectiestoornissenl | Zeer vaak | Vaak |
Algemene aandoeningen en toedieningsplaats- stoornissen | Pyrexie | Zeer vaak | - |
| Vermoeidheidm | Zeer vaak | - | |
| Oedeemn | Zeer vaak | - | |
| Gewichtstoename | Zeer vaak | Zeer vaak |
| MedDRA- | MedDRA- | Frequentie van alle | Frequentie van | ||||||||
| systeem/orgaanklasse | voorkeursterm | graden | graad ≥ 3 | ||||||||
| Onderzoekeno | Calcium verlaagd | Zeer vaak | Zeer vaak | ||||||||
| ALAT verhoogd | Zeer vaak | Vaak | |||||||||
| Albumine verlaagd | Zeer vaak | - | |||||||||
| ASAT verhoogd | Zeer vaak | Vaak | |||||||||
| Alkalische fosfatase verhoogd | Zeer vaak | - | |||||||||
| Wittebloedcel-telling verlaagd | Zeer vaak | Vaak | |||||||||
| Neutrofielentelling verlaagd | Zeer vaak | Vaak | |||||||||
| Hemoglobine verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Totaal bilirubine verhoogd | Zeer vaak | Vaak | |||||||||
| Magnesium verlaagd | Zeer vaak | Vaak | |||||||||
| Plaatjes verlaagd | Zeer vaak | Vaak | |||||||||
| Lymfocytentelling verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Kalium verlaagd | Zeer vaak | Vaak | |||||||||
| Creatinine verhoogd | Zeer vaak | Vaak | |||||||||
| Natrium verlaagd | Zeer vaak | - | |||||||||
# Van de 36 patiënten in LIBRETTO-121 waren 31 patiënten jonger dan 18 jaar en 5 patiënten tussen de
18 en 21 jaar oud.
a Urineweginfecties omvatten urineweginfectie en cystitis.
b Pneumonie omvat pneumonie en respiratoir syncytieel virus pneumonie.
c Overgevoeligheidsreacties werden gekenmerkt door een maculopapuleuze huiduitslag vaak voorafgegaan door koorts met hiermee geassocieerde gewrichtspijnen/spierpijnen tijdens de eerste behandelcyclus van de patiënt (gewoonlijk tussen dag 7-21)
d Overgevoeligheid omvat overgevoeligheid voor geneesmiddelen en overgevoeligheid. e Hypothyreoïdie omvat hypothyreoïdie, een toename van het bloed van het schildklierstimulerende hormoon en een toename van thyroglobuline.
f Elektrocardiogram QT verlengd omvat elektrocardiogram QT verlengd en elektrocardiogram QRS complex verlengd.
g Hemorragie omvat epistaxis, hematurie, geactiveerde partiële tromboplastine-tijd verlengd, anale hemorragie, bloed urine aanwezig, haemoptysis, menorragie en mondbloeding.
h Diarree omvat diarree en anale incontinentie.
i Abdominale pijn omvat buikpijn, bovenbuikpijn en abdominaal ongemak.
j Rash omvat rash maculo-papulair, rash, rash erythemateus en urticaria.
k Musculoskeletale pijn omvat artralgie, pijn in ledematen, rugpijn, niet-hartpijn op de borst, botpijn, musculoskeletale pijn op de borst, musculoskeletale pijn en nekpijn.
l Erectiestoornissen bij mannelijke patiënten die werden behandeld met selpercatinib. Noemer aangepast vanwege geslachtsspecifieke gebeurtenis voor mannen (n=19).
m Vermoeidheid omvat vermoeidheid, asthenie en malaise.
n Oedeem omvat gezichtsoedeem, perifere zwelling, periorbitaal oedeem, gegeneraliseerd oedeem, gelokaliseerd oedeem en zwelling.
o Gebaseerd op laboratoriumbepalingen. Het percentage wordt berekend op basis van het aantal patiënten met een baselinebeoordeling en ten minste één post-baselinebeoordeling als de noemer.
Ouderen
In de LIBRETTO-001 studie was 24,7% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 8,6% had een leeftijd van 75-84 jaar en 1,0% was ≥ 85 jaar. In de LIBRETTO-431 studie was 26,6% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 9,5% was 75-84 jaar en 1,3% was ≥ 85 jaar. In de LIBRETTO-531 studie was 20,2% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 5,2% was 75-84 jaar en geen van hen was ≥ 85 jaar. In LIBRETTO-001 was de frequentie van ernstige bijwerkingen die zijn gemeld hoger bij patiënten ≥ 65-74 jaar (58,0%), 75-84 jaar (62,5%) en ≥ 85 jaar (100,0%) dan bij patiënten < 65 jaar (46,7%) en in LIBRETTO-431 was dat ≥ 65-74 jaar (38,1%), 75-84 jaar (46,7%), ≥ 85 jaar (50,0%) dan bij patiënten < 65 jaar (31,3%). In LIBRETTO-531 was de frequentie van ernstige bijwerkingen die zijn gemeld hoger bij patiënten 75-84 jaar (50%) dan bij patiënten < 65 jaar (20,8%) en 65-74 jaar (17,9%).
In de LIBRETTO-001 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten ≥ 65-74 jaar (10,1%), 75-84 jaar (19,4%) en ≥ 85 jaar (37,5%) dan bij patiënten < 65 jaar (7,6%). In de LIBRETTO-431 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten ≥ 65-74 jaar (14,3%), 75-84 jaar (20,0%) dan bij patiënten < 65 jaar (7,1%). Geen van de patiënten ≥ 85 jaar stopte met selpercatinib vanwege een bijwerking. In de LIBRETTO-531 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten 75-84 jaar (10%) en ≥ 65-74 jaar (7,7%) dan bij patiënten < 65 jaar (3,5%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De symptomen na overdosering zijn niet vastgesteld. In het geval van een vermoede overdosering moet ondersteunende zorg worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oncolytica en immunomodulantia, oncolytica, proteïnekinaseremmers, ATC-code: L01EX22.
Werkingsmechanisme
Selpercatinib is een remmer van de rearranged during transfection (RET)-receptor tyrosinekinase. Selpercatinib remde het wild-type RET en een veelvoud van zowel RET-gemuteerde isoformen als VEGFR1 en VEGFR3 met IC50-waardes die uiteenliepen van 0,92 nM tot 67,8 nM. In andere enzymtesten remde selpercatinib eveneens FGFR 1, 2 en 3 bij hogere concentraties dan die nog klinisch haalbaar waren. In een bindingsassay met een concentratie van 1 µM selpercatinib werd een significante bindingsactiviteit (> 50%) van de antagonist waargenomen voor de 5-HT (serotonine)-transporter (70,2% antagonist) en α2C-adrenoreceptor (51,7% antagonist). Bij de werkzame dosering selpercatinib is de concentratie van 1 µM ongeveer 7 keer hoger dan de maximale ongebonden plasmaconcentratie van selpercatinib.
Bepaalde puntmutaties in RET of chromosomale herschikkingen waarbij in-frame fusies van RET met verschillende partners betrokken zijn, kunnen resulteren in constitutief geactiveerde chimere RET-fusie-eiwitten die kunnen optreden als oncogene drivers die celproliferatie van tumorcellijnen kunnen bevorderen. In tumormodellen in vitro en in vivo liet selpercatinib antitumoractiviteit zien in cellen die constitutieve activatie van het RET-eiwit herbergen, voortgekomen uit genfusies en -mutaties, waaronder CCDC6-RET, KIF5B-RET, RET V804M en RET M918T. Ook liet selpercatinib antitumoractiviteit zien bij muizen waar intracranieel een RET-fusiepositieve tumor, afkomstig van een patiënt, was geïmplanteerd.
Farmacodynamische effecten
Cardiale elektrofysiologie
In een grondige QT-studie met positieve controle bij 32 gezonde proefpersonen werd geen grote verandering (d.w.z. > 20 ms) in het QTcF-interval waargenomen bij concentraties selpercatinib vergelijkbaar met die waargenomen bij een therapeutisch doseringsschema. Een blootstelling-respons-analyse gaf aan dat supratherapeutische concentraties kunnen leiden tot een stijging van QTc > 20 ms. Bij patiënten die selpercatinib kregen is verlenging van het QT-interval gemeld. Om die reden kan bij patiënten onderbreking of aanpassing van de dosering vereist zijn (zie rubrieken 4.2 en 4.4).
Klinische werkzaamheid en veiligheid
De werkzaamheid van Retsevmo is onderzocht bij volwassen patiënten met gevorderd RET-fusiepositief NSCLC, gevorderd RET-fusiepositief schildkliercarcinoom, andere RET-fusiepositieve solide tumoren en bij volwassen en adolescente patiënten met RET-gemuteerd MTC die waren geïncludeerd in een fase-1/2, multicenter, open-label, eenarmige klinische studie: studie LIBRETTO-001. De werkzaamheid van Retsevmo bij RET-fusie-positieve NSCLC werd bevestigd in de fase 3-studie LIBRETTO-431 (zie rubriek Behandelingsnaïef RET-fusiepositief NSCLC). De werkzaamheid van Retsevmo bij RET-gemuteerd MTC werd bevestigd in de fase 3-studie LIBRETTO-531 (zie rubriek Vandetanib- en cabozantinib-naïef RET-gemuteerd medullair schildkliercarcinoom (MTC)).
Studie LIBRETTO-001 bestond uit 2 delen: fase 1 (dosisescalatie) en fase 2 (uitbreiding van de dosis). De primaire doelstelling van het fase 1-deel was het vaststellen van de aanbevolen dosering selpercatinib voor het fase 2-deel. De primaire doelstelling van het fase 2-deel was het onderzoeken van de antitumoractiviteit van selpercatinib om het objectief responspercentage (ORR) te kunnen bepalen, zoals beoordeeld door de onafhankelijke toetsingscommissie. Patiënten met meetbare of niet-meetbare ziekte volgens RECIST 1.1, met bewijs van een verandering van het RET-gen in de tumor werden geïncludeerd. Patiënten met metastasen in het centraal zenuwstelsel (CZS) die stabiel waren, kwamen in aanmerking, terwijl patiënten met een symptomatische primaire tumor in het centraal zenuwstelsel, met metastases, met leptomeningeale carcinomatose of compressie van het ruggenmerg werden geëxcludeerd. Patiënten met een bekende primaire driveralteratie anders dan RET, met klinisch relevante actieve cardiovasculaire ziekte of voorgeschiedenis van een hartinfarct, met een QTcF-interval > 470 msec, werden geëxcludeerd.
Patiënten in het fase 2-deel van de studie kregen Retsevmo 160 mg oraal tweemaal daags tot onaanvaardbare toxiciteit of ziekteprogressie. Identificatie van een verandering in het RET-gen werd prospectief vastgesteld in lokale laboratoria gebruik makende van next generation sequencing (NGS), polymerase chain reaction (PCR) of fluorescentie-in-situhybridisatie (FISH). De primaire uitkomstmaat voor de werkzaamheid was ORR volgens RECIST v1.1 zoals geëvalueerd door een geblindeerde onafhankelijke beoordelingscommissie (IRC). Secundaire werkzaamheidsuitkomsten waren onder meer de duur van de respons (DOR), de progressievrije overleving (PFS) en de totale overleving (OS).
Behandelingsnaïef RET-fusiepositief NSCLC
LIBRETTO-431
De werkzaamheid van Retsevmo bij RET-fusiepositief NSCLC werd bevestigd in LIBRETTO-431, een multicenter, gerandomiseerde, open-label fase 3-vergelijkingsstudie, waarin selpercatinib werd vergeleken met op platina gebaseerde therapie en pemetrexedtherapie met of zonder pembrolizumab bij patiënten met gevorderde of gemetastaseerde RET-fusiepositief NSCLC. Volwassen patiënten met histologisch bevestigde, inoperabele, lokaal gevorderde of gemetastaseerde NSCLC zonder eerdere systemische therapie voor gemetastaseerde ziekte kwamen in aanmerking. Patiënten die adjuvante of neoadjuvante therapie kregen als de laatste dosis van de systemische behandeling ten minste 6 maanden voorafgaand aan randomisatie was voltooid, kwamen ook in aanmerking. Patiënten kregen tweemaal daags 160 mg selpercatinib (startdosis) of behandeling op basis van platina en pemetrexed met of zonder pembrolizumab. Patiënten werden gestratificeerd op basis van geografische regio (Oost-Azië vs. elders), status met betrekking tot door de onderzoeker beoordeelde hersenmetastasen bij aanvang (afwezig of onbekend versus aanwezig), en of de onderzoeker (vóór randomisatie) van plan was de patiënt met of zonder pembrolizumab te behandelen. De primaire uitkomstmaat voor de werkzaamheid was PFS volgens RECIST 1.1 door geblindeerde onafhankelijke centrale beoordeling (blinded independent central review, BICR). Secundaire werkzaamheidsuitkomsten waren onder meer OS, ORR/DOR/ziektecontrole (Disease Control Rate, DCR) door BICR, intracraniële ORR/DOR door BICR en tijd tot verslechtering van longsymptomen door NSCLC-Symptom Assessment Questionnaire (SAQ).
Van de 261 patiënten die deelnamen aan en gerandomiseerd werden in de ITT-populatie (Intention to Treat van studie LIBRETTO-431), werden er 212 gestratificeerd op basis van de vraag of de onderzoeker van plan zou zijn om de patiënt pembrolizumab te laten krijgen (vóór randomisatie), om de ITT-Pembrolizumab-populatie te vormen. In de ITT-Pembrolizumab-populatie kregen 129 patiënten selpercatinib, terwijl 83 op platina gebaseerde pemetrexed-chemotherapie met pembrolizumab kregen. De mediane leeftijd van de patiënten in de ITT-Pembrolizumab-populatie was 61,5 jaar (spreiding 31 tot 84 jaar). 53,3% van de patiënten was vrouw. 41,3% van de patiënten was blank, 56,3% was Aziatisch, 1% was zwart. 67,9% heeft nooit gerookt. In de ITT-pembrolizumab-populatie had 93% gemetastaseerde ziekte en 20,3% van de patiënten had CZS-metastasen bij aanvang. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (96,7%) of 2 (3,3%). De meest voorkomende fusiepartner was KIF5B (44,8%), gevolgd door CCDC6 (9,9%). De studie behaalde het primaire eindpunt van het verbeteren van PFS in zowel de ITT-Pembrolizumab- als de ITT-populatie. Primaire werkzaamheidsresultaten voor de ITT-Pembrolizumab-populatie bij niet eerder behandelde patiënten met RET-fusiepositieve NSCLC zijn samengevat in Tabel 7 en Figuur 1.
Tabel 7 LIBRETTO-431: Samenvatting van werkzaamheidsgegevens (BICR-beoordeling, ITT-Pembrolizumab-populatie)
| selpercatinib | controle (op platina gebaseerde pemetrexed-chemotherapie met pembrolizumab) | |
| Progressievrije overleving | N = 129 | N = 83 |
| Mediaan [maanden] (95%-BI) | 24,84 (16,89; NE) | 11,17 (8,77; 16,76) |
| Hazardratio (95%-BI) | 0,465 (0,309; 0,699) | |
| Gestratificeerde log rang p-waarde | 0,0002 | |
| PFS-percentage over 24 maanden (%) (95%-BI) | 54,2 (43,6; 63,6) | 31,6 (20,1; 43,7) |
| Objectieve respons (CR + PR) | ||
| % (95%-BI) | 83,7 (76,2; 89,6) | 65,1 (53,8; 75,2) |
| Complete respons n (%) | 9 (7,0) | 5 (6,0) |
| Partiële respons n (%) | 99 (76,7) | 49 (59,0) |
| Duur van de respons (maanden)* | ||
| Mediaan [maanden] (95%-BI) | 24,18 (17,94; NE) | 11,47 (9,66; 23,26) |
| Aantal (%) patiënten met duur van de respons | ||
| 24 maanden (95%-BI) | 59,6 (47,5; 69,8) | 22,8 (6,3; 45,5) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*De mediane duur van de follow-up was 17,97 maanden (25e; 75e percentiel: 12,32; 21,03) in de selpercatinib-groep en 14,55 maanden (25e; 75e percentiel: 9,69; 20,73) in de controlegroep. Sluitingsdatum van gegevensverzameling: 01 mei 2023
Figuur 1. LIBRETTO-431: Kaplan-Meier-plot van progressievrije overleving (BICR-beoordeling, ITT-Pembrolizumab-populatie)
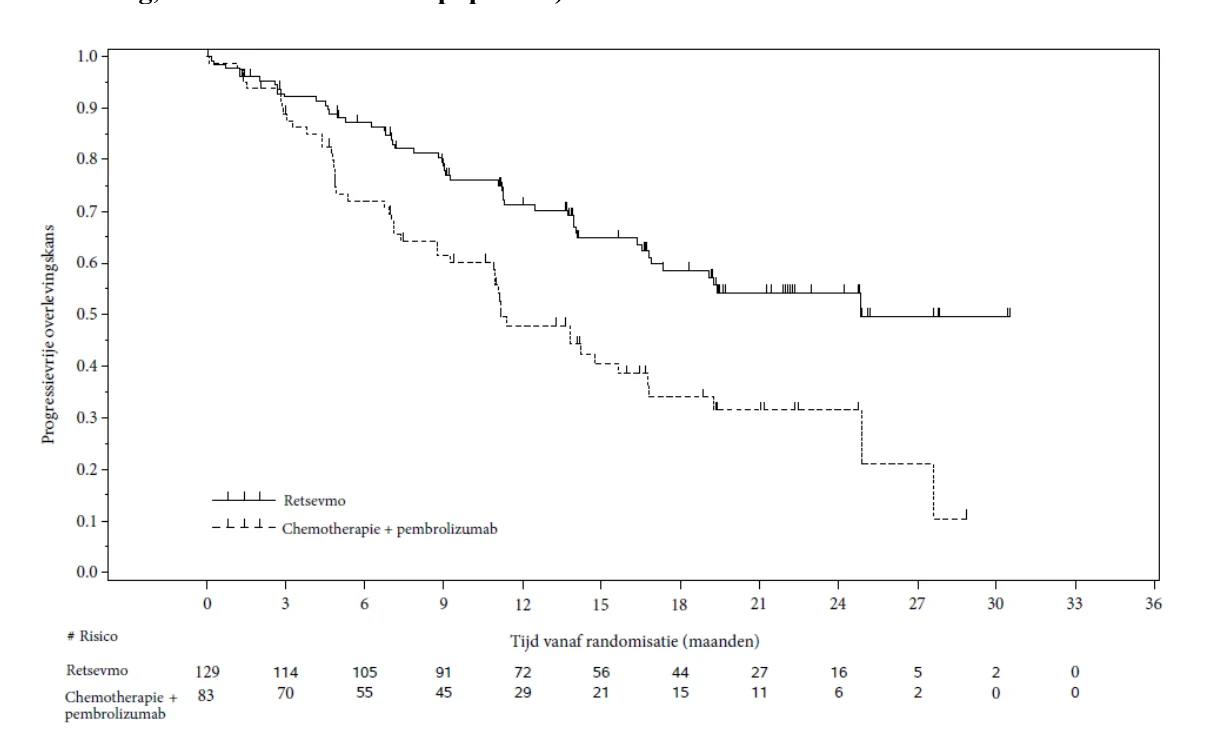
Sluitingsdatum van gegevensverzameling: 01 mei 2023
De OS was nog niet matuur op het moment van de primaire PFS-analyse. Op het moment van een aangepaste beschrijvende tussentijdse analyse van de OS (43% van de vooraf gespecificeerde OS-voorvallen die nodig waren voor de definitieve analyse, met een datalock van 1 mei 2024) werden bij de ITT-populatie in beide armen 75 voorvallen waargenomen en was de Hazard Ratio (HR) 1,259 ([95%-BI: 0,777; 2,040]; p=0,3496). Na 30 maanden was de geschatte totale overleving 71% (95%-BI: 63; 78) en 76% (95%-BI: 66; 84) in respectievelijk de selpercatinib-arm en de controle-arm. OS kan worden beïnvloed door de onbalans in therapieën na progressie. Van de 68 patiënten in de controle-arm die ziekteprogressie vertoonden, kregen 50 patiënten (74%) selpercatinib bij progressie. Van de 71 patiënten in de selpercatinib-arm die ziekteprogressie vertoonden, kregen er 16 (23%) chemotherapie en/of een immuuncheckpointremmer en 44 (62%) bleven selpercatinib krijgen.
In de ITT-Pembrolizumab-populatie vertraagde selpercatinib significant de tijd tot verergering van door de patiënt gerapporteerde NSCLC-symptomen, zoals gemeten door de totaalscore van de NSCLC-SAQ (≥ toename van 2 punten) in vergelijking met de controlegroep (HR: 0,34 [95%-BI: 0,20; 0,55]; de mediane tijd werd niet bereikt voor de selpercatinib-arm versus 1,9 maanden [95%-BI: 0,7; 6,6]) voor de controle-arm. Bovendien vertraagde selpercatinib de tijd tot bevestigde verslechtering van het fysiek functioneren significant en handhaafde het de algehele kwaliteit van leven over de tijd.
LIBRETTO-001
Van de 362 RET-fusiepositieve NSCLC-patiënten die deelnamen aan LIBRETTO-001 waren er 69 behandelingsnaïef. De mediane leeftijd was 63 jaar (spreiding: 23 jaar tot 92 jaar). 62,3% van de patiënten was vrouw. 69,6% van de patiënten was blank, 18,8% was Aziatisch, 5,8% was zwart en 69,6% had nooit gerookt. De meeste patiënten (98,6%) hadden gemetastaseerde ziekte bij rekrutering en 23,2% had metastasen in het CZS bij baseline, zoals beoordeeld door de onderzoeker. ECOG-prestatiestatus werd gerapporteerd als 0-1 (94,2%) of 2 (5,8%). De meest voorkomende fusiepartner was KIF5B (69,6%), gevolgd door CCDC6 (14,5%) en vervolgens NCOA4 (1,4%). De werkzaamheidsresultaten voor behandelingsnaïeve RET-fusiepositieve NSCLC-patiënten zijn samengevat in tabel 8.
Tabel 8 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 69 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 82,6 (71,6; 90,7) |
| Complete respons n (%) | 5 (7,2) |
| Partiële respons n (%) | 52 (75,4) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 20,23 (15,4; 29,5) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 6 maanden (95%-BI) | 87,5 (75,5; 93,8) |
| ≥ 12 maanden (95%-BI) | 66,7 (52,4; 77,6) |
BI = betrouwbaarheidsinterval, CR = complete respons, PR = partiële respons *Mediane duur van de follow-up was 37,09 maanden (25e; 75e percentiel: 24,0; 45,1) Sluitingsdatum van gegevensverzameling: 13 januari 2023
Eerder behandeld RET-fusiepositief NSCLC
In studie LIBRETTO-001 kregen in totaal 247 patiënten eerder op platina gebaseerde chemotherapie. De mediane leeftijd was 61 jaar (spreiding: 23 jaar tot 81 jaar). 56,7% van de patiënten was vrouw. 43,7% van de patiënten was blank, 47,8% was Aziatisch, 4,9% was zwart en 66,8% had nooit gerookt. De meeste patiënten (98,8%) hadden gemetastaseerde ziekte bij rekrutering en 31,2% had metastasen in het CZS bij baseline, zoals beoordeeld door de onderzoeker. ECOG-prestatiestatus werd gerapporteerd als 0-1 (97,1%) of 2 (2,8%). De meest voorkomende fusiepartner was KIF5B (61,9%), gevolgd door CCDC6 (21,5%) en vervolgens NCOA4 (2,0%). Het mediane aantal eerdere systemische therapieën was 2 (spreiding: 1-15) en 43,3% (n = 107/247) kreeg 3 of meer eerdere systemische behandelingen. Eerdere behandelingen omvatten anti-PD1/PD L1-therapie (58,3%), multikinaseremmer (MKI) (31,6%) en taxanen (34,8%); 41,3% kreeg andere systemische therapie. De werkzaamheidsresultaten voor eerder behandelde RET-fusiepositieve NSCLC-patiënten zijn samengevat in tabel 9.
Tabel 9 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 247 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 61,5 (55,2; 67,6) |
| Complete respons n (%) | 20 (8,1) |
| Partiële respons n (%) | 132 (53,4) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 31,6 (20,4; 42,3) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 6 maanden (95%-BI) | 87,0 (80,4; 91,5) |
| ≥ 12 maanden (95%-BI) | 73,0 (65,0; 79,5) |
BI = betrouwbaarheidsinterval, CR = complete respons, PR = partiële respons *Mediane duur van de follow-up was 39,52 maanden (25e; 75e percentiel: 24,6; 45,0) Sluitingsdatum van gegevensverzameling: 13 januari 2023
CZS-respons bij RET-fusiepositief NSCLC
In studie LIBRETTO-431 was de door BICR beoordeelde CZS ORR 82,4% (14/17 95%-BI: 56,6; 96,2) bij de 17 patiënten met meetbare hersenmetastasen bij aanvang die werden behandeld met selpercatinib, versus 58,3% (7/12 95%-BI: 27,7 tot 84,4) bij de 12 patiënten in de controlegroep van de ITT-Pembrolizumab-populatie. CR werd waargenomen bij 6/17 (35,3%) van de patiënten in de selpercatinib-arm versus 2/12 (16,7%) patiënten in de controlegroep. Met een mediane follow-uptijd voor DOR van 9,92 maanden (95%-BI: 7,66; 18,10) in de selpercatinib-groep en 12,68 maanden (95%-BI: 2,79, NE) in de controlegroep, werd de mediane DOR niet bereikt voor selpercatinib (95%-BI: 7,62, NE) vergeleken met 13,4 maanden (95%-BI: 3,45, NE) met controlegroep. Bij 192 patiënten van wie intracraniële baselinescans beschikbaar waren, was de oorzaakspecifieke hazardratio voor de tijd tot CZS progressie, zoals beoordeeld door BICR, 0,28; 95%-BI: 0,12, 0,68 (HR van 0,17; 95%-BI: 0,04, 0,69 voor 150 patiënten zonder intracraniële metastasen bij aanvang en HR van 0,61; 95%-BI: 0,19, 1,92 voor 42 patiënten met intracraniële metastasen bij aanvang). 8 patiënten (6,7%) in de selpercatinib-arm hadden een eerste geval van CZS-progressie, vergeleken met 13 patiënten (18,1%) in de controlegroep.
De CZS ORR onderzocht door de IRC was 84,6% (22/26; 95%-BI: 65,1; 95,6) bij 26 patiënten met meetbare ziekte in studie LIBRETTO-001. CR werd waargenomen bij 7 (26,9%) patiënten en PR bij 15 (57,5%) patiënten. De mediane CZS DOR was 9,36 maanden (95%-BI: 7,4; 15,3).
Systemisch behandelingsnaïef RET-fusiepositief schildkliercarcinoom
Van de patiënten met RET-fusiepositief schildkliercarcinoom die naïef waren voor systemische therapie anders dan radioactief jodium en die waren geïncludeerd in LIBRETTO 001, hadden 24 patiënten die in aanmerking kwamen voor beoordeling van de werkzaamheid de mogelijkheid om te worden gevolgd gedurende ten minste 6 maanden. De mediane leeftijd was 60,5 jaar (spreiding: 20 tot 84 jaar). 58,3% van de patiënten was man. 75% van de patiënten was blank. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (95,8%) of 2 (4,2%). 100% van de patiënten had een voorgeschiedenis van gemetastaseerde ziekte. 22 van de 24 patiënten (91,7%) kregen radioactief jodium voordat zij waren geïncludeerd en werden daarom beschouwd als radioactief jodium-refractair. De verschillende histologische vormen die bij de 24 patiënten voorkwamen, waren onder meer: papillair (n = 23) en slecht gedifferentieerd (n = 1). De meest voorkomende fusiepartner was CCDC6 (62,5%), gevolgd door NCOA4 (29,2%). De werkzaamheidsresultaten voor patiënten met systemisch behandelingsnaïef RET-fusiepositief schildkliercarcinoom zijn samengevat in tabel 10.
Tabel 10 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 24 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 95,8 (78,9; 99,9) |
| Complete respons n (%) | 5 (20,8) |
| Partiële respons n (%) | 18 (75,0) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | NE (42,8; NE) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 12 maanden (95%-BI) | 100,0 (100,0; 100,0) |
| ≥ 24 maanden (95%-BI) | 94,4 (66,6; 99,2) |
| ≥ 36 maanden (95%-BI) | 88,9 (62,4; 97,1) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 54,80 maanden (25e; 75e percentiel: 32,3; 62,5) Sluitingsdatum van gegevensverzameling: 14 februari 2025
Eerder behandeld RET-fusiepositief schildkliercarcinoom
Van de patiënten met RET-fusiepositief schildkliercarcinoom die eerder werden behandeld met systemische therapie anders dan radioactief jodium en die waren geïncludeerd in LIBRETTO-001, hadden 41 patiënten die in aanmerking kwamen voor beoordeling van de werkzaamheid de mogelijkheid om te worden gevolgd gedurende ten minste 6 maanden. De mediane leeftijd van de primaire analysepopulatie was 58 jaar (spreiding: 25 tot 88 jaar). 43,9% van de patiënten was man. 58,5% van de patiënten was blank, terwijl 29,3% Aziatisch was en 7,3% was zwart. De ECOG-performance status werd gerapporteerd als 0-1 (92,7%) of 2 (7,3%). 100% van de patiënten had gemetastaseerde ziekte. De patiënten kregen eerder systemische therapie, de mediaan was 3 behandelingen (spreiding: 1–7). De meest voorkomende eerdere behandelingen omvatten radioactief jodium (73,2%), MKI (85,4%). 9,8% kreeg andere systemische therapie. De verschillende histologische vormen die bij de 41 patiënten voorkwamen, waren papillair (n = 31), slecht gedifferentieerd (n = 5), anaplastisch (n = 4) en oxyfiel (Hürthle-cel) (n = 1). De meest voorkomende fusiepartner was CCDC6 (61,0%), gevolgd door NCOA4 (19,5%).
De werkzaamheidsresultaten voor eerder behandeld RET-fusiepositief schildkliercarcinoom zijn samengevat in tabel 11.
Tabel 11 LIBRETTO-001: Objectieve respons en duur van de respons
| Patiënten die in aanmerking komen voor beoordeling van werkzaamheid | |
| N | 41 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 85,4 (70,8; 94,4) |
| Complete respons n (%) | 5 (12,2) |
| Partiële respons n (%) | 30 (73,2) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 26,7 (12,1; NE) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 12 maanden (95%-BI) | 71,7 (52,4; 84,2) |
| ≥ 24 maanden (95%-BI) | 50,7 (30,4; 67,8) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 33,87 maanden (25e, 75e percentiel: 12,9; 44,8) Sluitingsdatum van gegevensverzameling: 13 januari 2023
Vandetanib- en cabozantinib-naïef RET-gemuteerd medullair schildkliercarcinoom (MTC)
LIBRETTO-531
De werkzaamheid van Retsevmo bij RET-gemuteerd MTC werd bevestigd in LIBRETTO-531, een multicenter, gerandomiseerde, open-label fase 3-vergelijkingsstudie waarin selpercatinib werd vergeleken met de keuze van de arts voor cabozantinib of vandetanib bij patiënten met progressief, gevorderd, kinaseremmer-naïef, RET-gemuteerd MTC. Volwassen of adolescente patiënten met histologisch bevestigd, inoperabel, lokaal gevorderd of gemetastaseerd MTC zonder eerdere behandeling met een kinaseremmer kwamen in aanmerking. Patiënten kregen tweemaal daags 160 mg selpercatinib (startdosis) of naar keuze van de arts cabozantinib (140 mg eenmaal daags) of vandetanib (300 mg eenmaal daags). Patiënten werden gestratificeerd op basis van RET-mutatie (M918T vs. andere) en de beoogde behandeling indien gerandomiseerd naar de controlegroep (cabozantinib versus vandetanib). De primaire uitkomstmaat voor de werkzaamheid was PFS volgens RECIST 1.1 door BICR. Belangrijke secundaire werkzaamheidsuitkomsten waren onder meer faalvrije overleving van de behandeling (treatment failure-free survival, TFFS) en vergelijkende verdraagbaarheid, en andere secundaire werkzaamheidsuitkomsten waren onder meer OS en ORR/DOR door BICR.
Van de 291 patiënten die deelnamen en werden gerandomiseerd in LIBRETTO-531 om de ITT-populatie te vormen, werden er 193 gerandomiseerd naar de selpercatinib-arm en 98 werden gerandomiseerd naar de controle-arm. Van de 98 patiënten die werden gerandomiseerd naar de controle-arm, werden er 73 gestratificeerd naar cabozantinib en 25 naar vandetanib. De mediane leeftijd van de patiënten in de ITT-populatie was 55 jaar (spreiding: 12 tot 84 jaar). 37,1% van de patiënten was vrouw. 69,4% van de patiënten was blank, 27,7% was Aziatisch, 2,9% was zwart. De meeste patiënten (77%) hadden bij inschrijving gemetastaseerde ziekte. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (98,3%) of 2 (1%). De meest voorkomende mutatie was M918T (62,5%). De studie voldeed aan het primaire eindpunt van het verbeteren van PFS in de ITT-populatie. De resultaten van de werkzaamheid voor de ITT-populatie zijn samengevat in Tabel 12 en Figuur 2.
Tabel 12 LIBRETTO-531: Samenvatting van werkzaamheidsgegevens (BICR-beoordeling, ITT-populatie)
| selpercatinib | controle (cabozantinib of vandetanib) | |
| Progressievrije overleving | N = 193 | N = 98 |
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 16,76 (12,22; 25,10) |
| Hazard ratio (95%-BI) | 0,280 (0,165; 0,475) | |
| Gestratificeerde log rang p-waarde | <0,0001 | |
| PFS-percentage over 30 maanden (%) (95%-BI) | 76,4 (66,5; 83,8) | 24,8 (6,9; 48,3) |
| Faalvrije behandelingsoverleving* | N = 193 | N = 98 |
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 13,93 (11,27; 25,10) |
| Hazard ratio (95%-BI) | 0,254 (0,153; 0,423) | |
| Gestratificeerde log rang p-waarde | <0,0001 | |
| TFFS-percentage over 30 maanden (%) (95%-BI) | 75,8 (65,9; 83,2) | 25,3 (7,2; 48,8) |
| Objectieve respons (CR + PR) | ||
| % (95%-BI) | 69,4 (62,4; 75,8) | 38,8 (29,1; 49,2) |
| Complete respons n (%) | 23 (11,9) | 4 (4,1) |
| Partiële respons n (%) | 111 (57,5) | 34 (34,7) |
| Duur van de respons (maanden)# | ||
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 16,56 (10,41; NE) |
| Aantal (%) patiënten met duur van de respons | ||
| ≥ 24 maanden (95%-BI) | 79,1 (66,9; 87,2) | NE (NE; NE) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Faalvrije behandelingsoverleving wordt gedefinieerd als de tijd vanaf randomisatie tot het eerste optreden van: gedocumenteerde radiografische ziekteprogressie volgens RECIST 1.1, of onaanvaardbare toxiciteit die leidt tot stopzetting van de behandeling zoals beoordeeld door de onderzoeker, of overlijden door welke oorzaak dan ook.
#Mediane duur van de follow-up was 11,14 maanden (25e, 75e percentiel: 5,62; 16,62) in de selpercatinib arm en 12,81 maanden (25e, 75e percentiel: 6,34; 15,51) in de controle-arm. Sluitingsdatum van gegevensverzameling: 22 mei 2023
Figuur 2. LIBRETTO-531: Kaplan-Meier-plot van progressievrije overleving (BICR-beoordeling, ITT-populatie)
Sluitingsdatum van gegevensverzameling: 22 mei 2023
Op het moment van de primaire PFS-analyse werden 18 OS-gebeurtenissen waargenomen in de twee armen. In de ITT-populatie was de OS HR 0,374 ([95%-BI: 0,147; 0,949]). Het censuurpercentage was 95,9% in de selpercatinib-groep en 89,8% in de controlegroep.
De vergelijkende verdraagbaarheid werd geëvalueerd bij 242 patiënten (selpercatinib-arm, N=161; controle-arm, N=81). De selpercatinib-groep had een statistisch significant lager percentage van de tijd tijdens de behandeling waarbij patiënten "een hoge bijwerkingslast rapporteerden (8%) dan de controlegroep (24%) (95%-BI: -23%; -10%, p<0,0001) zoals beoordeeld door Functional Assessment of Cancer Therapy item GP5 respons 3 "Nogal wat" of 4 "Heel veel".
Bij een latere OS-analyse, met een datalock van 11 maart 2024, werden 26 gebeurtenissen waargenomen in de twee armen en was de HR 0,275 (95%-BI: 0,124; 0,608). De PFS HR voor deze analyse was 0,202 (95%-BI: 0,128; 0,320) en de ORR voor selpercatinib was 82,4% vergeleken met 43,9% voor de controlegroep.
LIBRETTO-001
Van de 324 RET-gemuteerde MTC-patiënten die deelnamen aan LIBRETTO-001, waren er 143 niet eerder behandeld met cabozantinib en vandetanib. Hiervan hadden er 116 niet een eerdere behandeling gekregen met een ander systemische therapie en 27 patiënten hadden eerder een andere systemische therapie gekregen. Van de patiënten die niet eerder met cabozantinib en vandetanib waren behandeld, was de mediane leeftijd 57 jaar (spreiding 15 tot 87 jaar). Twee patiënten (1,4%) waren < 18 jaar. Van de patiënten was 58,0% man. Van de patiënten was 86,7% blank, 5,6% Aziatisch en 1,4% zwart. De meeste patiënten (97,9%) hadden gemetastaseerde ziekte bij inclusie. ECOG-performance status werd gerapporteerd als 0-1 (95,9%) of 2 (4,2%). De vaakst voorkomende mutatie was M918T (60,1%), gevolgd door extracellulaire cysteïnemutaties (23,8%). De werkzaamheidsresultaten voor RET-gemuteerde MTC-patiënten die behandelingsnaïef waren voor cabozantinib en vandetanib zijn samengevat in Tabel 13. 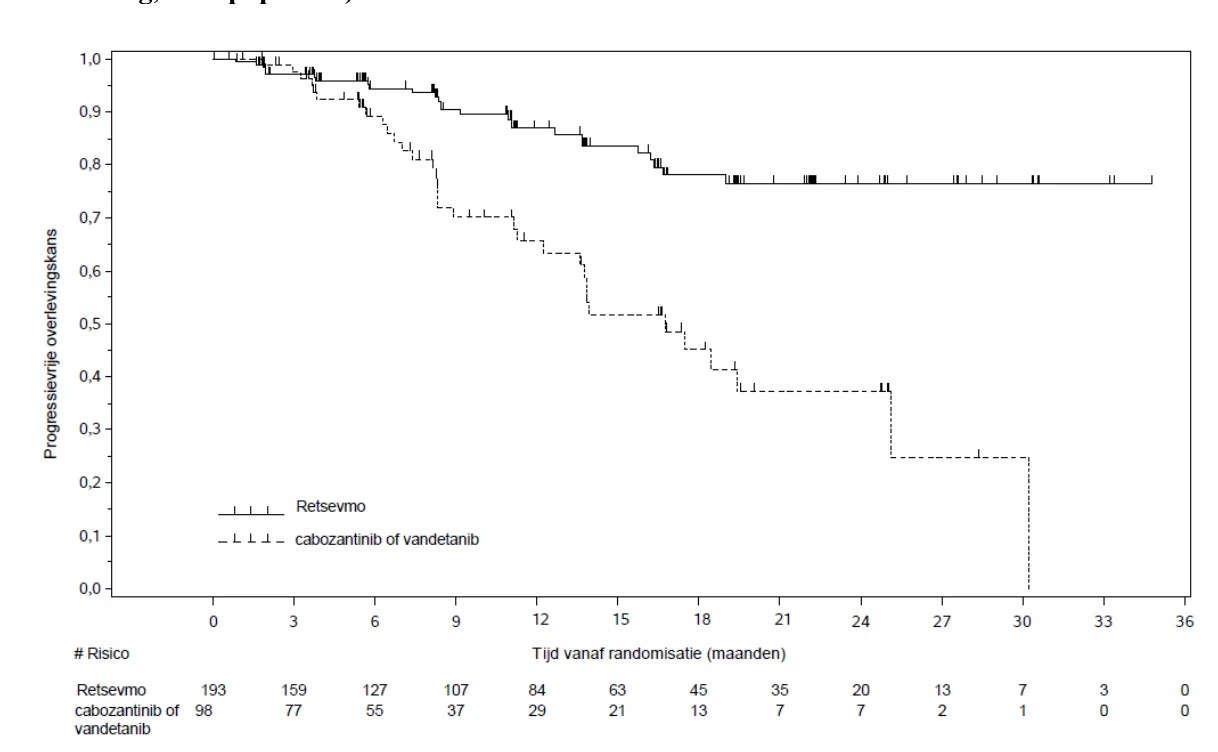
Tabel 13 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 143 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 82,5 (75,3; 88,4) |
| Complete respons n (%) | 34 (23,8) |
| Partiële respons n (%) | 84 (58,7) |
| Duur van de respons (maanden)* | |
| Mediaan, 95%-BI | NE (51,3; NE) |
| Percentage (%) van de duur van de respons | |
| ≥ 12 maanden (95%-BI) | 91,4 (84,6; 95,3) |
| ≥ 24 maanden (95%-BI) | 84,1 (75,9; 89,7) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 39,4 maanden (25e, 75e percentiel: 32,3; 45,4). Sluitingsdatum van gegevensverzameling: 13 januari 2023
Eerder behandeld RET-gemuteerd medullair schildkliercarcinoom
Van de patiënten met RET-gemuteerd MTC die in LIBRETTO-001 waren geïncludeerd, waren 152 eerder behandeld met cabozantinib en/of vandetanib en beschikbaar beschouwd voor bepaling van de werkzaamheid. De mediane leeftijd was 58 jaar (spreiding: 17 jaar tot 90 jaar); 1 patiënt (0,7%) was < 18 jaar. Van de patiënten was 63,8% man. Van de patiënten was 90,1% blank, terwijl 1,3% Aziatisch was en 1,3% zwart. De ECOG-performance status werd gerapporteerd als 0-1 (92,7%) of 2 (7,2%). 98,0% van de patiënten had gemetastaseerde ziekte. De vaakst voorkomende mutatie was M918T (65,1%), gevolgd door extracellulaire cysteïnemutaties (15,8%). 100% van de patiënten (n = 152) eerder systemische therapie, met een mediaan van 2 eerdere systemische regimes en 27,6% (n = 42) kreeg 3 of meer eerdere systemische regimes. De werkzaamheidsresultaten voor eerder behandeld RET-gemuteerd MTC zijn samengevat in tabel 14.
Tabel 14 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 152 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 77,6 (70,2; 84,0) |
| Complete respons n (%) | 19 (12,5) |
| Partiële respons n (%) | 99 (65,1) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 45,3 (33,6; NE) |
| Percentage (%) van de duur van de respons | |
| ≥ 24 maanden (95%-BI) | 83,0 (74,6; 88,8) |
| ≥ 24 maanden (95%-BI) | 66,4 (56,3; 74,7) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 38,3 maanden (25e, 75e percentiel: 23,0; 46,1). Sluitingsdatum van gegevensverzameling: 13 januari 2023
Andere RET-fusiepositieve solide tumoren
De werkzaamheid werd geëvalueerd bij 75 patiënten met RET-fusiepositieve tumoren, anders dan NSCLC en schildkliercarcinoom, met ziekteprogressie op of na eerdere systemische behandeling of die geen toereikende alternatieve behandelopties hadden. De mediane leeftijd was 59 jaar (spreiding: 21 tot 92). 50,7% was vrouw; 60,0% was blank; 34,7% was Aziatisch en 4,0% was zwart. De ECOG-performancestatus was 0-1 (90,6%) of 2 (9,3%) en 96,0% van de patiënten had gemetastaseerde ziekte. Negenenzestig patiënten (92,0%) hadden eerdere systemische behandelingen met een mediaan van 2 eerdere systemische behandelingen (spreiding: 0 tot 9) en 36,0% had 3 of meer eerdere systemische therapieën gekregen. Er waren nog geen patiënten eerder behandeld met een selectieve RET-remmer. De meest voorkomende kankers waren dikkedarmkanker (29,3%), alvleesklierkanker (24,0%), speekselklierkanker (6,7%), sarcoom (6,7%) en cholangiocarcinoom (6,7%). De meest voorkomende fusiepartners waren NCOA4 (38,7%), CCDC6 (20,0%) en KIF5B (8,0%). De resultaten van de werkzaamheid voor RET-fusiepositieve solide tumoren anders dan NSCLC en schildklierkanker zijn samengevat in tabel 15 en tabel 16.
Tabel 15 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| n | 75 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 46,7 (35,1; 58,6) |
| Complete respons n (%) | 4 (5,3) |
| Partiële respons n (%) | 31 (41,3) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 24,54 (11,2; 49,1) |
| Percentage (%) van de duur van de respons | |
| ≥ 6 maanden (95%-BI) | 82,0 (64,2; 91,5) |
| ≥ 12 maanden (95%-BI) | 68,6 (49,3; 81,8) |
| ≥ 24 maanden (95%-BI) | 52,5 (32,6; 69,0) |
| ≥ 36 maanden (95%-BI) | 43,3 (24,0; 61,1) |
*Mediane duur van de follow-up was 32,23 maanden (25e, 75e percentiel: 13,3; 50,8). BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
Sluitingsdatum van gegevensverzameling: 14 februari 2025
Tabel 16 LIBRETTO-001: Objectieve respons en duur van de respons per tumortype
| Tumortype | Patiënten (n = 75) | ORR (beoordeling door de IRC) | DOR Spreiding (maanden) | |||||
| n (%) | 95%-BI | |||||||
| Colorectaal | 22 | 10 (45,5) | 24,4; 67,8 | 4,63; 36,14+ | ||||
| Alvleesklier | 18 | 9 (50,0) | 26,0; 74,0 | 2,50; 52,14 | ||||
| Speekselklier | 5 | 3 (60,0) | 14,7; 94,7 | 5,72; 37,19 | ||||
| Cholangiocarcinoom | 5 | 2 (40,0) | 5,3; 85,3 | 7,36; 14,82 | ||||
| Sarcoom | 5 | 2 (40,0) | 5,3; 85,3 | 3,71; 56,51+ | ||||
| Carcinoom van de huid | 3 | 1 (33,3) | 0,8; 90,6 | 27,14 | ||||
| Onbekend primair | 3 | 1 (33,3) | 0,8; 90,6 | 9,23 | ||||
| Borst | 2 | PR; CR | 15,8; 100,0 | 2,30+; 17,28 | ||||
| Xanthogranuloom | 2 | NE; NE a | 0,0; 84,2 | NA | ||||
| Carcinoïd | 1 | PR | 2,5; 100,0 | 49,08 | ||||
| Ovarieel | 1 | PR | 2,5; 100,0 | 28,55+ | ||||
| Pulmonaal | 1 | NE | 0,0; 97,5 | NA | ||||
| carcinosarcoom | ||||||||
| Rectaal neuro- | 1 | NE | 0,0; 97,5 | NA | ||||
| endocrien | ||||||||
| Dunne darm | 1 | CR | 2,5; 100,0 | 24,54 | ||||
| Neuro-endocrien | 1 | PR | 2,5; 100,0 | 23,13 | ||||
| Kleincellige | 1 | SD | 0,0; 97,5 | NA | ||||
| longkanker | ||||||||
| Gastro-oesofageale | 1 | SD | 0,0; 97,5 | NA | ||||
| overgang | ||||||||
| Neuro-endocrien | 1 | PR | 2,5; 100,0 | 17,51+ | ||||
| pancreas | ||||||||
| Maag | 1 | SD | 0,0; 97,5 | NA | ||||
+ geeft een doorlopende reactie aan.
a Eén patiënt met een xanthogranuloom had ziekte die niet door IRC kon worden beoordeeld omdat de huid de enige plaats van de ziekte was. Op basis van de beoordeling door de onderzoeker had deze patiënt een CR.
BI = betrouwbaarheidsinterval, CR = volledige respons, DOR = duur van respons, NA = niet van toepassing, NE = kan niet worden geschat, ORR = objectief responspercentage, PR = partiële respons, SD = stabiele ziekte.
Sluitingsdatum van gegevensverzameling: 14 februari 2025
Vanwege de zeldzaamheid van RET-fusiepositief carcinoom werden patiënten bestudeerd over meerdere tumortypen met voor sommige tumortypen een beperkt aantal patiënten, waardoor onzekerheid in de ORR-schatting per tumortype ontstond. De te verwachten respons bij een specifiek tumortype is mogelijk geen afspiegeling van de ORR in de totale populatie.
Pediatrische patiënten
Vanaf 8 november 2024 werd de werkzaamheid geëvalueerd bij 36 patiënten in de leeftijd van 2 tot ≤ 20 jaar behandeld in LIBRETTO-121, een fase 1/2-studie bij pediatrische patiënten met een gevorderde solide of primaire CZS-tumor met een activerende RET-verandering. Van deze 36 patiënten waren er 31 jonger dan 18 jaar. Van de 36 patiënten hadden 14 patiënten RET-gemuteerd MTC, 1 patiënt had RET-fusiepositieve MTC, 15 patiënten hadden RET-fusiepositieve schildklierkanker, 3 patiënten hadden RET-fusiepositieve andere solide tumoren en 3 patiënten hadden RET-gemuteerde andere solide tumoren.
Van de 14 patiënten met RET-gemuteerd MTC waren er 11 jonger dan 18 jaar, van wie 5 jonger dan 12 jaar. Voor alle 14 patiënten, per IRC, was het objectieve responspercentage 57,1% (95%-BI: 28,9; 82,3). Bij 5 patiënten werd een complete respons bevestigd, terwijl voor 3 patiënten een partiële respons is vastgesteld.
Voor de 14 patiënten was de mediane duur van de respons (maanden) niet te schatten (95%-BI: 24,9; NE). Het percentage (%) van patiënten met de duur van de respons na ≥ 24 maanden was 100% (95%-BI: 100; 100) en na ≥ 30 maanden 83,3% (95%-BI: 27,3; 97,5).
Van de 15 patiënten met RET-fusiepositieve schildklierkanker waren 13 patiënten jonger dan 18 jaar, van wie 3 patiënten jonger dan 12 jaar. Van de 15 patiënten werden er 7 eerder behandeld met radioactief jodium. Voor alle 15 patiënten, per IRC, was het objectieve responspercentage 53,3% (95%-BI: 26,6; 78,7). 4 patiënten hadden een bevestigde complete respons, terwijl 4 patiënten een bevestigde partiële respons hadden. Voor de 15 patiënten was de mediane duur van de respons (maanden) niet te schatten (95%-BI: NE; NE). Het percentage (%) van patiënten met duur van de respons na ≥ 42 maanden was 100% (95%-BI: 100; 100).
Van de 3 patiënten met RET-fusiepositieve andere solide tumoren waren alle 3 patiënten jonger dan 18 jaar, van wie 1 jonger dan 12 jaar was. Van de 3 patiënten hadden 2 patiënten een bevestigde partiële respons.
Van de 3 patiënten met RET-gemuteerde andere solide tumoren waren alle 3 patiënten jonger dan 18 jaar, van wie 2 jonger dan 12 jaar. Van de 3 patiënten met RET-gemuteerde andere solide tumoren reageerde geen enkele patiënt op de behandeling met selpercatinib.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met selpercatinib bij solide tumoren bij patiënten van 6 maanden en jonger (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van selpercatinib is beoordeeld bij patiënten met lokaal gevorderde of gemetastaseerde solide tumoren die tweemaal daags 160 mg toegediend kregen, tenzij anders gespecificeerd. De AUC en Cmax van selpercatinib bij steady-state namen toe op lineaire tot meer dan dosisproportionele wijze over het doseringsbereik van 20 mg eenmaal daags tot 240 mg tweemaal daags.
De steady-state werd na ongeveer 7 dagen bereikt en de mediane accumulatieratio na toediening van 160 mg tweemaal daags was 3,4-voudig. De gemiddelde Cmax van selpercatinib [variatiecoëfficiënt (CV%)] bij steady-state was 2.980 (53%) ng/ml en de AUC0-24h was 51.600 (58%) ng*h/ml.
In-vivostudies geven aan dat selpercatinib een matige remmer van P-gp is.
In-vitrostudies geven aan dat selpercatinib bij klinisch relevante concentraties CYP1A2, CYP2B6, CYP2C9, CYP2C19 of CYP2D6 niet remt of induceert.
In-vitrostudies geven aan dat selpercatinib bij klinisch relevante concentraties MATE1 en BCRP remt, maar OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, BSEP en MATE2-K niet. Selpercatinib kan de serumcreatinineconcentratie verhogen via vermindering van de renale tubulaire secretie van creatinine door remming van MATE1.
De doseringsvormen van selpercatinib in de harde capsule en de filmomhulde tablet zijn bio-equivalent.
Absorptie
Na een orale dosis van 160 mg werd Retsevmo snel geabsorbeerd met een tmax van ongeveer 2 uur. Het geometrisch gemiddelde van de absolute orale biologische beschikbaarheid van selpercatinib was 73,2% (spreiding: 60,2-81,5%).
Effect van voedsel
In vergelijking met de AUC en Cmax van selpercatinib in nuchtere toestand was de AUC van selpercatinib met 9% verhoogd en de Cmax met 14% verlaagd na orale toediening aan gezonde proefpersonen van een enkele dosis van 160 mg bij een vetrijke maaltijd. Deze veranderingen werden niet als klinisch relevant beschouwd. Zodoende kan selpercatinib met of zonder voedsel worden ingenomen.
Distributie
Na orale toediening van selpercatinib aan volwassen patiënten is het gemiddelde (CV%) schijnbare verdelingsvolume (Vss/F) van selpercatinib 203,1 liter (69%), geschat na populatiefarmacokinetische analyse. Selpercatinib wordt in vitro voor 96% gebonden aan humane plasma-eiwitten en binding is onafhankelijk van de concentratie. De verhouding van de concentratie in bloed vs. plasma is 0,7.
Biotransformatie
Selpercatinib wordt voornamelijk door CYP3A4 gemetaboliseerd. Na orale toediening van een enkele radioactief gelabelde [14C] dosis van 160 mg selpercatinib aan gezonde proefpersonen bestond 86% van de gemeten radioactieve componenten in het plasma uit onveranderd selpercatinib.
Eliminatie
Na orale toediening van selpercatinib aan volwassen patiënten is de gemiddelde (CV%) schijnbare klaring (CL/F) van selpercatinib 5,5 l/h (45%) en de halfwaardetijd 26,5 uur.
Na orale toediening van een enkele radioactief gelabelde [14C] dosis van 160 mg selpercatinib werd 69% (14% onveranderd) van de toegediende radioactiviteit teruggevonden in de feces en 24% (11,5% onveranderd) teruggevonden in de urine.
Speciale patiëntengroepen
Leeftijd, geslacht en lichaamsgewicht
Leeftijd (spreiding: 2 jaar tot 92 jaar) of geslacht hadden geen klinisch relevant effect op de farmacokinetiek van Retsevmo. De Vss/F en CL/F van selpercatinib nemen toe met een toename van het lichaamsgewicht (9,6 kg tot 179 kg).
Patiënten van 12 jaar en ouder met een lichaamsgewicht ˂ 50 kg moeten de behandeling met Retsevmo starten met een dosering van 120 mg tweemaal daags, terwijl patiënten van ≥ 50 kg de behandeling met Retsevmo moeten starten met een dosering van 160 mg tweemaal daags.
Pediatrische patiënten van 2 tot 12 jaar moeten de Retsevmo-behandeling starten met een dosering die wordt bepaald door hun lichaamsoppervlakte (tabel 1). Retsevmo wordt niet aanbevolen voor pediatrische patiënten met een lichaamsoppervlakte van minder dan 0,45 m2.
Leverfunctiestoornis
De AUC0-∞ van selpercatinib nam met 7% toe bij personen met een lichte en met 32% bij personen met een matige classificatie volgens Child-Pugh. De blootstelling aan selpercatinib (AUC) bij personen met een lichte of matige leverfunctiestoornis (Child-Pugh-klasse A en B) is vergelijkbaar met blootstelling in gezonde proefpersonen aan wie een dosis van 160 mg is toegediend. De AUC0-∞ van selpercatinib nam met 77% toe bij personen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C). Er zijn beperkte klinische gegevens over de veiligheid van selpercatinib bij patiënten met een ernstige leverfunctiestoornis. Om die reden wordt een aanpassing van de dosering aanbevolen bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2).
Nierfunctiestoornis
In een klinische farmacologiestudie met een enkelvoudige dosis selpercatinib van 160 mg was de blootstelling (AUC) onveranderd bij personen met een lichte, matige of ernstige nierfunctiestoornis. Patiënten met terminaal nierfalen (eGFR < 15 ml/min) en dialysepatiënten zijn niet onderzocht.
Pediatrische patiënten
De blootstelling aan selpercatinib bij pediatrische patiënten van 2 jaar en ouder is vergelijkbaar met die bij volwassen patiënten wanneer toegediend in de aanbevolen doseringen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Om de toxiciteit te karakteriseren werden studies met herhaalde dosering uitgevoerd bij juveniele en adolescente/volwassen ratten en adolescente/volwassen minivarkens. Gemeenschappelijke doelorganen van toxiciteit voor de rat en het minivarken waren het hematopoëtische systeem, de lymfoïde weefsels, de tong, de alvleesklier, het maag-darmstelsel, de epifysairschijven en de voortplantingsweefsels bij mannelijke dieren. In het algemeen was toxiciteit in deze organen reversibel; uitzonderingen waren de toxiciteit in de testikels bij adolescente/volwassen en juveniele dieren en veranderingen in groeischijven bij juveniele ratten. Reversibele toxiciteit werd waargenomen in de ovaria bij alleen het minivarken. Bij hoge doseringen leidde gastro-intestinale toxiciteit tot morbiditeit bij minivarkens bij blootstellingen die in het algemeen lager waren dan blootstellingen bij de aanbevolen dosering vastgesteld bij mensen. In één studie bij minivarkens vertoonden zeugen een kleine, reversibele toename in QTc-verlenging van ongeveer 12% in vergelijking met de controle en van 7% vergeleken met waarden voorafgaande aan de dosering. Doelorganen van toxiciteit die alleen bij de rat werden waargenomen waren de snijtanden, de lever, de vagina, de longen, de klier van Brunner en de mineralisatie van meerdere weefsels geassocieerd met hyperfosfatemie. Deze toxiciteiten die alleen in de organen bij de rat voorkwamen, waren reversibel.
Juveniele toxiciteit
De blootstelling aan selpercatinib van ongeveer 0,5 tot 2 keer de blootstelling bij volwassen mensen leidde tot mortaliteit bij ratten die jonger dan 21 dagen waren. Ratten die 21 dagen en ouder waren verdroegen een vergelijkbare blootstelling.
Juveniele en adolescente/volwassen ratten en adolescente/volwassen minivarkens met open groeischijven die selpercatinib kregen toegediend, vertoonden microscopische veranderingen van hypertrofie, hyperplasie en dysplasie van groeischijfkraakbeen (physis). Bij juveniele ratten was de dysplasie van de groeischijven irreversibel en deze werd geassocieerd met een verminderde femurlengte en een afname van de botmineraaldichtheid. Skeletveranderingen werden waargenomen bij blootstellingsniveaus die gelijk waren aan die bij volwassen patiënten die de aanbevolen dosering van 160 mg tweemaal daags innamen.
Juveniele mannelijke ratten die selpercatinib kregen toegediend en die na stopzetting van de toediening de vruchtbare leeftijd bereikten, vertoonden een verminderd reproductievermogen wanneer ze paarden met onbehandelde vrouwelijke ratten. Verminderde vruchtbaarheids- en copulatie-indices, een verhoogd pre- en postimplantatieverlies en een verminderd aantal levensvatbare embryo's werden waargenomen bij een blootstelling van ongeveer 3,4 maal de effectieve blootstelling bij volwassenen.
Genotoxiciteit
In therapeutische doseringen is selpercatinib niet genotoxisch. In een micronucleustest in vivo bij ratten was selpercatinib positief bij concentraties > 7 keer de Cmax bij de dosering voor de mens van 160 mg tweemaal daags. In een micronucleustest in vitro in humane lymfocyten uit perifeer bloed werd een grenswaardige respons waargenomen bij een concentratie ongeveer 485 keer de Cmax bij de humane dosering.
Mutagenese
In een bacteriële mutageniciteitstest veroorzaakte selpercatinib geen mutaties
Carcinogenese
In een 2 jaar durende carcinogeniciteitsstudie met selpercatinib bij ratten werden bij sommige vrouwtjes vaginale tumoren waargenomen bij plasmablootstellingsniveaus die vergelijkbaar waren met niveaus die werden waargenomen bij volwassen patiënten die werden behandeld met een dosis van 160 mg tweemaal daags. Er werden geen preneoplastische veranderingen waargenomen in het voortplantingsstelsel van vrouwelijke ratten. De klinische relevantie van deze bevindingen is onbekend. Selpercatinib was in deze studie niet carcinogeen bij mannelijke ratten.
Selpercatinib was niet carcinogeen bij mannelijke en vrouwelijke muizen in een 6 maanden durende studie.
Embryotoxiciteit / Teratogeniciteit
Gebaseerd op gegevens uit reproductiestudies bij dieren en het werkingsmechanisme kan selpercatinib, wanneer toegediend aan een zwangere vrouw, schade aan de foetus toebrengen. Toediening van selpercatinib aan drachtige ratten tijdens de periode van organogenese, waarbij de maternale blootstelling ongeveer gelijk was als waargenomen bij de aanbevolen dosering bij de mens van 160 mg tweemaal daags, resulteerde in embryoletaliteit en misvormingen.
Reproductietoxiciteit
Resultaten uit studies die in ratten en minivarkens zijn uitgevoerd, wijzen er op dat selpercatinib de vruchtbaarheid bij mannen en vrouwen kan schaden.
In een vruchtbaarheidsstudie bij mannelijke ratten werden dosisafhankelijke kiemceldepletie en spermatidenretentie waargenomen bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,2 maal de klinische blootstelling bij de aanbevolen dosering voor de mens). Deze effecten werden in verband gebracht met verlaagd gewicht van organen, verminderde beweeglijkheid van de spermacellen en een toename van het aantal abnormale spermacellen, bij niveaus van blootstelling gebaseerd op de AUC, van ongeveer tweemaal de klinische blootstelling bij de aanbevolen dosering voor de mens. Microscopische bevindingen in de vruchtbaarheidsstudie bij mannelijke ratten waren consistent met effecten in studies met herhaalde dosering bij ratten en minivarkens, waarbij dosisafhankelijke, irreversibele degeneratie van de testikels in verband werd gebracht met verminderd luminaal sperma in de epididymis bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,1 tot 0,4 maal de klinische blootstelling bij de aanbevolen dosering voor de mens).
In een vruchtbaarheids- en vroegembryonale studie bij vrouwelijke ratten werd een vermindering van zowel het aantal loopsheidscycli als embryoletaliteit waargenomen bij niveaus van blootstelling, gebaseerd op de AUC, die ongeveer gelijk waren aan de klinische blootstelling bij de aanbevolen dosering voor de mens. In studies met herhaalde dosering bij ratten werd reversibele mucificatie van het vagina-epitheel met individuele verhoorning van de cellen en veranderde loopsheidscycli gezien bij klinisch relevante, op de AUC gebaseerde niveaus van blootstelling. Bij minivarkens werden minder corpora lutea en/of corpusluteumcysten waargenomen bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,07 tot 0,3 maal de klinische blootstelling bij de aanbevolen dosering bij de mens).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud capsule
Microkristallijne cellulose
Watervrij, colloïdaal silica
Capsule-omhulsel
Retsevmo 40 mg harde capsules
Gelatine
Titaniumdioxide (E171)
IJzeroxide (E172)
Retsevmo 80 mg harde capsules
Gelatine
Titaniumdioxide (E171)
Briljantblauw FCF (E133)
Samenstelling zwarte inkt op de capsule
Schellak
Ethanol (96%)
Isopropylalcohol
Butanol
Propyleenglycol
Gezuiverd water
Geconcentreerde ammonia-oplossing Kaliumhydroxide
Zwart ijzeroxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Plastic fles
Elke verpakking bevat 1 HDPE-fles met een plastic schroefdop.
Retsevmo 40 mg harde capsules
Retsevmo 40 mg harde capsules worden geleverd in HDPE-fles met 60 capsules.
Retsevmo 80 mg harde capsules
Retsevmo 80 mg harde capsules worden geleverd in HDPE-fles met 60 capsules of HDPE-fles met 120 capsules.
Blisterverpakking
Retsevmo 40 mg harde capsules
Geleverd als PCTFE/PVC-blisters verzegeld met aluminiumfolie in een blisterkaart, in verpakkingen van 14, 42, 56 of 168 harde capsules.
Retsevmo 80 mg harde capsules
Geleverd als PCTFE/PVC-blisters verzegeld met aluminiumfolie in een blisterkaart, in verpakkingen van 14, 28, 56 of 112 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1527/001
EU/1/20/1527/002
EU/1/20/1527/003
EU/1/20/1527/004
EU/1/20/1527/005
EU/1/20/1527/006
EU/1/20/1527/007
EU/1/20/1527/008
EU/1/20/1527/009
EU/1/20/1527/010
EU/1/20/1527/011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 februari 2021
Datum van laatste verlenging: 12 december 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Retsevmo 40 mg filmomhulde tablettenRetsevmo 80 mg filmomhulde tablettenRetsevmo 120 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Retsevmo 40 mg filmomhulde tabletten
Retsevmo 80 mg filmomhulde tabletten
Retsevmo 120 mg filmomhulde tabletten
Retsevmo 160 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Retsevmo 40 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 40 mg selpercatinib.
Retsevmo 80 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 80 mg selpercatinib.
Retsevmo 120 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 120 mg selpercatinib.
Retsevmo 160 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 160 mg selpercatinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Retsevmo 40 mg filmomhulde tabletten
Lichtgrijze, ronde tablet met aan de ene zijde "5340" ingeslagen en aan de andere zijde "Ret 40" ingeslagen. De diameter van de tablet is ongeveer 6 mm.
Retsevmo 80 mg filmomhulde tabletten
Donkerrood-paarse, ronde tablet met aan de ene zijde "6082" ingeslagen en aan de andere zijde "Ret 80" ingeslagen. De diameter van de tablet is ongeveer 7,3 mm.
Retsevmo 120 mg filmomhulde tabletten
Lichtpaarse, ronde tablet met aan de ene zijde "6120" ingeslagen en aan de andere zijde "Ret 120" ingeslagen. De diameter van de tablet is ongeveer 8,75 mm.
Retsevmo 160 mg filmomhulde tabletten
Lichtroze, ronde tablet met aan de ene zijde "5562" ingeslagen en aan de andere zijde "Ret 160" ingeslagen. De diameter van de tablet is ongeveer 9,75 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Retsevmo is als monotherapie geïndiceerd voor de behandeling van volwassenen met:
- gevorderd RET-fusiepositief niet-kleincellig longcarcinoom (NSCLC), dat niet eerder behandeld is met een RET-remmer. Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
Retsevmo is als monotherapie geïndiceerd voor de behandeling van volwassenen en pediatrische patiënten van 2 jaar en ouder met:
- gevorderd RET-fusiepositief schildkliercarcinoom, dat radioactief jodium-refractair is (indien radioactief jodium geschikt is). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
- gevorderd RET-gemuteerd medullair schildkliercarcinoom (MTC). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
- gevorderde RET-fusiepositieve solide tumoren, wanneer niet op RET gerichte behandelopties beperkt klinisch voordeel opleveren of uitgeput zijn (zie rubriek 4.4 en 5.1). Voor patiëntenselectie op basis van biomarker, zie rubriek 4.2.
4.2 Dosering en wijze van toediening
Behandeling met Retsevmo moet worden gestart door en onder toezicht staan van een arts met ervaring in de oncologie.
Patiëntenselectie
Voordat met de behandeling met Retsevmo wordt begonnen moet de aanwezigheid van een RET-genmutatie (MTC) of -fusie (alle andere tumortypen) worden beoordeeld met een CE-gemarkeerde IVD met het bijbehorende beoogde doel. Als de CE-gemarkeerde IVD niet beschikbaar is, moet deze worden beoordeeld met behulp van een gevalideerde test.
Dosering
De aanbevolen dosering Retsevmo voor patiënten van 12 jaar en ouder, gebaseerd op het lichaamsgewicht, is:
- minder dan 50 kg: 120 mg tweemaal daags.
- 50 kg of meer: 160 mg tweemaal daags.
De aanbevolen dosering Retsevmo voor pediatrische patiënten van 2 tot 12 jaar, gebaseerd op de volgende categorieën van lichaamsoppervlakte (body surface area, BSA), is (tabel 1):
Tabel 1 Aanbevolen dosering voor pediatrische patiënten van 2 tot 12 jaar
| Lichaamsoppervlakte (BSA) | Aanbevolen dosering |
| 0,45 tot 0,65 m2 | 40 mg driemaal daags |
| 0,66 tot 1,08 m2 | 80 mg tweemaal daags |
| 1,09 tot 1,52 m2 | 120 mg tweemaal daags |
| ≥ 1,53 m2 | 160 mg tweemaal daags |
Retsevmo wordt niet aanbevolen voor pediatrische patiënten met een lichaamsoppervlakte van minder dan 0,45 m2.
Als een patiënt braakt of een dosis mist, moet de patiënt worden geïnstrueerd om de volgende dosis op het volgende geplande moment in te nemen; er moet niet een extra dosis worden ingenomen.
De behandeling moet worden voortgezet tot aan ziekteprogressie of niet-verdraagbare toxiciteit.
De huidige dosering selpercatinib moet met 50% worden verminderd als tegelijkertijd een sterke CYP3A-remmer wordt toegediend. Als de CYP3A-remmer wordt gestopt moet de dosering selpercatinib worden verhoogd (na 3-5 keer de halfwaardetijd van de remmer) naar de dosering die werd genomen voordat met de remmer werd gestart.
Doseringsaanpassingen
Maatregelen om sommige bijwerkingen onder controle te brengen, kunnen onderbreking van de dosering en/of reductie van de dosering vereisen. Aanpassingen van de dosering voor Retsevmo zijn samengevat in tabel 2 en tabel 3.
Tabel 2 Aanbevolen doseringsaanpassingen voor Retsevmo ten gevolge van bijwerkingen en gebaseerd op lichaamsgewicht en BSA
| Doserings-aanpassing | Volwas-senen en adolescen-ten ≥ 50 kg | Volwas-senen en adolescen-ten < 50 kg | Kinderen van 2 tot < 12 jaar met BSA ≥ 1,53 m² | Kinderen van 2 tot < 12 jaar met BSA 1,09 tot 1,52 m² | Kinderen van 2 tot < 12 jaar met BSA 0,66 tot 1,08 m² | Kinderen van 2 tot < 12 jaar met BSA 0,45 tot 0,65 m² |
Start- dosering | 160 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 160 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal driemaal daags |
Eerste doserings-reductie | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 120 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 40 mg oraal tweemaal daags |
| Tweede doserings-reductie | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 80 mg oraal tweemaal daags | 40 mg oraal tweemaal daags | 40 mg oraal eenmaal daags | 40 mg oraal eenmaal daags |
Derde doserings-reductie | 40 mg oraal tweemaal daags | Niet van toepassing | 40 mg oraal tweemaal daags | 40 mg oraal eenmaal daags | Permanent stopzetten | Permanent stopzetten |
* Stop permanent met selpercatinib bij patiënten die drie dosisverlagingen niet kunnen verdragen.
Doseringsaanpassingen bij pediatrische patiënten ten gevolge van bijwerkingen moeten worden bepaald op basis van de huidige dosering en een stapsgewijze doseringsniveau-aanpassingsbenadering, zoals weergegeven voor volwassenen in de hieronder beschreven bijwerkingen (tabel 3), tenzij anders vermeld.
Tabel 3 Aanbevolen doseringsaanpassingen ten gevolge van bijwerkingen
| Bijwerking | Doseringsaanpassing | |
Verhoogd alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) | Graad 3 of graad 4 |
|
| Overgevoeligheid | Alle graden |
|
| Verlenging QT-interval | Graad 3 |
|
| Graad 4 |
| |
| Hypertensie | Graad 3 |
|
| Graad 4 |
| |
| Hemorragische voorvallen | Graad 3 |
|
| Graad 4 |
| |
| Interstitiële longziekte (ILD)/pneumonitis | Graad 2 |
|
| Graad 3 of graad 4 |
| |
| Andere bijwerkingen | Graad 3 of graad 4 |
|
Speciale patiëntengroepen
Ouderen
Aanpassing van de dosering op basis van leeftijd is niet vereist (zie rubriek 5.2). Er zijn in het algeheel geen verschillen waargenomen in bijwerkingen die tijdens de behandeling naar voren kwamen of de werkzaamheid van selpercatinib tussen patiënten ≥ 65 jaar en jongere patiënten. Er zijn beperkte gegevens beschikbaar bij patiënten ≥ 75 jaar.
Nierfunctiestoornis
Aanpassing van de dosering is niet noodzakelijk bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. Er zijn geen gegevens beschikbaar bij patiënten met terminaal nierfalen of bij patiënten die worden gedialyseerd (zie rubriek 5.2).
Leverfunctiestoornis
Het is belangrijk om patiënten met een leverfunctiestoornis nauwgezet te volgen. Aanpassing van de dosering is niet vereist bij patiënten met een lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Volwassenen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) moeten met 80 mg tweemaal daags worden gedoseerd (zie rubriek 5.2). Het gebruik van selpercatinib is niet onderzocht bij patiënten jonger dan 18 jaar met een leverfunctiestoornis. Behandeling bij patiënten jonger dan 18 jaar met een ernstige leverfunctiestoornis moet met voorzichtigheid worden gestart, en doseringsaanpassingen moeten worden geleid door klinisch oordeel en de verdraagbaarheid voor de individuele patiënt. De aanbevolen startdosering voor pediatrische patiënten jonger dan 12 jaar met een ernstige leverfunctiestoornis wordt weergegeven in tabel 4.
Tabel 4 Aanbevolen startdosering voor pediatrische patiënten jonger dan 12 jaar met een ernstige leverfunctiestoornis
| Lichaamsoppervlakte | Aanbevolen startdosering |
| 0,45 tot 0,65 m2 | 40 mg eenmaal daags |
| 0,66 tot 1,08 m2 | 40 mg tweemaal daags |
| 1,09 tot 1,52 m2 | 40 mg tweemaal daags |
| ≥ 1,53 m2 | 80 mg tweemaal daags |
Pediatrische patiënten
Retsevmo mag niet worden gebruikt bij kinderen jonger dan 2 jaar, aangezien er geen gegevens beschikbaar zijn.
Retsevmo is bedoeld voor gebruik vanaf de leeftijd van 2 jaar en ouder voor de behandeling van patiënten met RET-gemuteerd MTC, RET-fusiepositief schildkliercarcinoom en RET-fusiepositieve solide tumoren (zie rubriek 4.4 en 5.1). Patiënten van 12 jaar en ouder moeten worden gedoseerd op basis van het lichaamsgewicht (zie rubriek 4.2). Patiënten van 2 tot 12 jaar moeten worden gedoseerd op basis van de lichaamsoppervlakte (zie rubriek 4.2). Op basis van gegevens uit een preklinische studie (zie rubriek 5.3) moeten bij adolescente patiënten open groeischijven gemonitord worden. Het onderbreken of het staken van de behandeling moet worden overwogen op basis van de ernst van eventuele groeischijfafwijkingen en een individuele risico-batenanalyse.
Wijze van toediening
Retsevmo is voor oraal gebruik.
De tabletten moeten in hun geheel worden doorgeslikt om een consistente werking te garanderen (patiënten moeten de tablet niet vermalen, kauwen of splitsen voordat hij wordt doorgeslikt) en kunnen met of zonder voedsel worden ingenomen. In geval van moeilijkheden bij het doorslikken van de grotere tabletten in hun geheel, kunnen patiënten overwegen om meerdere eenheden van de kleinere tabletten in te nemen om de vereiste dosis te bereiken.
Patiënten moeten de doses elke dag op ongeveer hetzelfde tijdstip innemen.
Retsevmo moet tijdens de maaltijd worden ingenomen als tegelijkertijd een protonpompremmer wordt gebruikt (zie rubriek 4.5).
Retsevmo moet 2 uur voor of 10 uur na H2-receptorantagonisten worden toegediend (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Werkzaamheid bij verschillende tumortypen
Het voordeel van selpercatinib is vastgesteld in eenarmige studies met een relatief kleine aantal patiënten waarvan de tumoren RET-genfusies vertonen. Gunstige effecten van selpercatinib zijn aangetoond op basis van het objectief responspercentage en de responsduur bij een beperkt aantal tumortypen. Het effect kan kwantitatief verschillend zijn, afhankelijk van het type tumor en ook van de gelijktijdige aanwezigheid van genomische veranderingen (zie rubriek 5.1). Om deze redenen moet selpercatinib alleen worden gebruikt als er geen behandelopties zijn waarvoor een klinisch voordeel is vastgesteld, of als dergelijke behandelopties zijn uitgeput (d.w.z. geen bevredigende behandelopties).
Interstitiële longziekte (ILD)/pneumonitis
Ernstige, levensbedreigende of fatale gevallen van ILD/pneumonitis zijn gemeld bij patiënten die werden behandeld met selpercatinib (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op longsymptomen die wijzen op ILD/pneumonitis. Selpercatinib moet worden onderbroken en patiënten moeten onmiddellijk worden onderzocht op ILD als ze acute of verergerende ademhalingssymptomen krijgen die kunnen wijzen op ILD (bijv. dyspnoe, hoesten en koorts) en behandeld worden zoals medisch aangewezen. Op basis van de ernst van ILD/pneumonitis moet de dosis selpercatinib worden onderbroken, verlaagd of permanent worden stopgezet (zie rubriek 4.2).
Verhoogd alanineaminotransferase (ALAT)/ aspartaataminotransferase (ASAT)
Verhoogd ALAT graad ≥ 3 en verhoogd ASAT graad ≥ 3 zijn gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). ALAT en ASAT moeten worden gevolgd voordat met de therapie met selpercatinib wordt gestart, elke 2 weken gedurende de eerste 3 maanden van de behandeling, maandelijks gedurende de volgende 3 maanden, of anders zoals klinisch aangewezen. Gebaseerd op de mate van verhogingen van ALAT of ASAT kan aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2).
Hypertensie
Hypertensie is gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). De bloeddruk van de patiënt moet onder controle zijn voordat met de therapie met selpercatinib wordt gestart. De bloeddruk moet worden gevolgd gedurende de behandeling en behandeld worden met standaard antihypertensieve therapie, zoals benodigd. Gebaseerd op de mate van bloeddrukverhoging kan een aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2). Er moet permanent met selpercatinib worden gestopt als medisch relevante hypertensie niet onder controle kan worden gebracht met antihypertensieve therapie.
Verlenging QT-interval
Verlenging van het QT-interval is gemeld bij patiënten die selpercatinib kregen (zie rubriek 5.1). Selpercatinib moet met voorzichtigheid worden gebruikt bij patiënten met aandoeningen zoals congenitaal lang-QT-syndroom of verworven lang-QT-syndroom of andere klinische aandoeningen die predisponeren voor aritmieën. Patiënten moeten een QTcF-interval ≤ 470 ms (≤ 440 ms voor patiënten jonger dan 12 jaar) hebben en serumelektrolyten binnen de normale bandbreedte voordat met de behandeling met selpercatinib wordt gestart. Het elektrocardiogram en serumelektrolyten moeten worden gevolgd bij alle patiënten na week 1 van de behandeling met selpercatinib, ten minste maandelijks gedurende de eerste 6 maanden of anders zoals klinisch aangewezen, waarbij de frequentie wordt bijgesteld op basis van risicofactoren als diarree, braken en/of misselijkheid. Hypokaliëmie, hypomagnesiëmie en hypocalciëmie moeten voordat met selpercatinib wordt gestart en gedurende de behandeling worden gecorrigeerd. Monitor het QT-interval met behulp van ECG’s frequenter bij patiënten die gelijktijdig behandeld moeten worden met geneesmiddelen waarvan bekend is dat deze het QT-interval verlengen. Onderbreken of aanpassen van de dosering selpercatinib kan vereist zijn (zie rubriek 4.2).
Hypothyreoïdie
Hypothyreoïdie is gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8). Bepaling van de schildklierfunctie bij baseline door middel van laboratoriumanalyse wordt aanbevolen bij alle patiënten. Patiënten met reeds bestaande hypothyreoïdie moeten voorafgaand aan de start van de behandeling met selpercatinib worden behandeld volgens de standaard medische praktijk. Alle patiënten moeten tijdens de behandeling met selpercatinib nauwkeurig worden geobserveerd op tekenen en symptomen van schildklierfunctiestoornis. De schildklierfunctie moet tijdens de behandeling met selpercatinib periodiek worden gecontroleerd. Patiënten die een schildklierfunctiestoornis ontwikkelen, moeten worden behandeld volgens de standaard medische praktijk, maar aangezien selpercatinib de omzetting van levothyroxine in triiodothyronine (T3) kan remmen, kunnen patiënten onvoldoende reageren op substitutie met levothyroxine (T4) en kan aanvulling met liothyronine nodig zijn (zie rubriek 4.5).
Sterke CYP3A4-inductoren
Gelijktijdig gebruik met sterke CYP3A4-inductoren moet worden vermeden vanwege het risico op verminderde werkzaamheid van selpercatinib (zie rubriek 4.5).
Vrouwen in de vruchtbare leeftijd/Anticonceptie bij vrouwen en mannen
Vrouwen in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib zeer effectieve anticonceptie gebruiken. Mannen met een vrouwelijke partner in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib effectieve anticonceptie gebruiken (zie rubriek 4.6).
Vruchtbaarheid
Gebaseerd op niet-klinische veiligheidsgegevens kan de vruchtbaarheid van de man en de vrouw worden aangetast door behandeling met Retsevmo (zie rubrieken 4.6 en 5.3). Zowel de man als de vrouw moeten vóór de behandeling advies inwinnen over het behoud van de vruchtbaarheid.
Overgevoeligheid
Overgevoeligheid is gemeld bij patiënten die selpercatinib kregen, waarbij het merendeel van de waargenomen voorvallen optrad bij patiënten met NSCLC die eerder werden behandeld met anti-PD-1/PD-L1-immunotherapie (zie rubriek 4.8). De klachten en verschijnselen van overgevoeligheid omvatten koorts, huiduitslag en gewrichts- of spierpijn met gelijktijdige daling van het aantal bloedplaatjes of verhoogde aminotransferasen.
Stel de volgende dosis selpercatinib uit als overgevoeligheid optreedt en start met een behandeling met steroïden. Gebaseerd op de graad van de overgevoeligheidsreacties kan aanpassing van de dosering van selpercatinib vereist zijn (zie rubriek 4.2). Er moet worden doorgegaan met steroïden totdat de beoogde dosering is bereikt, waarna deze kunnen worden afgebouwd. Er moet permanent met selpercatinib worden gestopt als de overgevoeligheid terugkomt.
Bloedingen
Ernstige hemorragische voorvallen, waaronder gevallen van fatale bloedingen, zijn gemeld bij patiënten die selpercatinib kregen (zie rubriek 4.8).
Er moet permanent met selpercatinib worden gestopt bij patiënten met een levensbedreigende of een zich herhalende ernstige bloeding (zie rubriek 4.2).
Tumorlysissyndroom (TLS)
Er zijn gevallen van TLS waargenomen bij patiënten die met selpercatinib werden behandeld. Risicofactoren voor TLS zijn onder meer een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Deze patiënten moeten nauwlettend worden gevolgd en behandeld zoals klinisch geïndiceerd, en geschikte profylaxe, waaronder hydratatie, moet worden overwogen.
Epifysiolyse van de heupkop bij pediatrische patiënten
Epifysiolyse van de heupkop is gemeld bij pediatrische patiënten (< 18 jaar) die selpercatinib kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen die wijzen op epifysiolyse van de heupkop en moeten worden behandeld zoals medisch en chirurgisch gepast.
Ernstige bijwerkingen van de huid
Stevens-Johnson-syndroom (SJS), dat levensbedreigend of dodelijk kan zijn, is gerapporteerd in verband met de behandeling met selpercatinib (zie rubriek 4.8). Patiënten dienen op de hoogte te worden gebracht van de tekenen van de ernstige bijwerkingen van de huid en moeten direct medisch advies inwinnen bij hun arts wanneer zij tekenen of verschijnselen waarnemen die daarop wijzen. Als er tekenen en verschijnselen optreden die op deze bijwerkingen wijzen, dient de behandeling met selpercatinib onmiddellijk te worden stopgezet en moet een alternatieve behandeling worden overwogen (zoals passend). Als de patiënt een ernstige bijwerking van de huid, zoals SJS, heeft ontwikkeld tijdens het gebruik van selpercatinib, mag de behandeling met selpercatinib bij deze patiënt nooit worden hervat.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op de farmacokinetiek van selpercatinib
Het metabolisme van selpercatinib verloopt via CYP3A4. Hierdoor kunnen geneesmiddelen die de CYP3A4-enzymactiviteit beïnvloeden de farmacokinetiek van selpercatinib veranderen.
In vitro is selpercatinib een substraat voor het P-glycoproteïne (P-gp) en het Breast Cancer Resistance Protein (BCRP). Deze transporters lijken echter de absorptie na orale inname van selpercatinib niet te limiteren aangezien de biologische beschikbaarheid na orale inname 73% is en de blootstelling minimaal toegenomen was na gelijktijdige toediening van de P-gp-remmer rifampicine (toename van ongeveer 6,5% en 19% van respectievelijk de AUC0-24 en Cmax van selpercatinib).
Middelen die de plasmaconcentraties van selpercatinib kunnen verhogen
Gelijktijdige toediening van een enkele dosis van 160 mg selpercatinib met itraconazol, een sterke CYP3A-remmer, verhoogde de Cmax en AUC van selpercatinib met 30% respectievelijk 130%, in vergelijking met selpercatinib alleen. Als sterke CYP3A- en/of P-gp-remmers, waaronder maar niet beperkt tot ketoconazol, itraconazol, voriconazol, ritonavir, saquinavir, telitromycine, posaconazol en nefazodon, gelijktijdig moeten worden toegediend, moet de dosis selpercatinib worden verminderd (zie rubriek 4.2).
Middelen die de plasmaconcentraties van selpercatinib kunnen verlagen
Gelijktijdige toediening van rifampicine, een sterke CYP3A4-inductor, resulteerde in een afname van ongeveer 87% en 70% van respectievelijk de AUC en Cmax, in vergelijking met selpercatinib alleen. Daardoor moet gelijktijdig gebruik van sterke CYP3A4-inductoren, waaronder maar niet beperkt tot carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum), worden vermeden.
Effecten van selpercatinib op de farmacokinetiek van andere geneesmiddelen (toename van de plasmaconcentratie)
Gevoelige CYP2C8-substraten
Selpercatinib verhoogde de Cmax en AUC van repaglinide (een substraat voor CYP2C8) met respectievelijk ongeveer 91% en 188%. Om die reden moet gelijktijdige toediening met gevoelige CYP2C8-substraten (bijv. amodiaquine, cerivastatine, enzalutamide, paclitaxel, repaglinide, torasemide, sorafenib, rosiglitazon, buprenorfine, selexipag, dasabuvir en montelukast) worden vermeden.
Gevoelige CYP3A4-substraten
Selpercatinib verhoogde de Cmax en AUC van midazolam (een substraat voor CYP3A4) met respectievelijk ongeveer 39% en 54%. Om die reden moet gelijktijdige toediening met gevoelige CYP3A4-substraten (bijv. alfentanil, avanafil, buspiron, conivaptan, darifenacine, darunavir, ebastine, lomitapide, lovastatine, midazolam, naloxegol, nisoldipine, saquinavir, simvastatine, tipranavir, triazolam, vardenafil) worden vermeden.
Gelijktijdige toediening met geneesmiddelen die de pH in de maag beïnvloeden
De oplosbaarheid van selpercatinib is afhankelijk van de pH, met verminderde oplosbaarheid bij een hogere pH. Er zijn geen klinisch relevante verschillen in de farmacokinetiek van selpercatinib waargenomen na gelijktijdige toediening met een veelvoud van dagelijkse doses ranitidine (een H2-receptorantagonist), gegeven 2 uur na de dosis selpercatinib.
Gelijktijdige toediening met protonpompremmers
Gelijktijdige toediening met een veelvoud van dagelijkse doses omeprazol (een protonpompremmer) verlaagde de AUC0-INF en Cmax van selpercatinib bij nuchtere inname. Gelijktijdige toediening met een veelvoud van dagelijkse doses omeprazol veranderde de AUC0-INF en Cmax van selpercatinib niet significant als Retsevmo werd toegediend met voedsel.
Gelijktijdige toediening met geneesmiddelen die substraten zijn voor transporters
Selpercatinib remt het renale transporteiwit multidrug and toxin extrusion protein 1 (MATE1). In vivo kunnen interacties optreden tussen selpercatinib en klinisch relevante substraten van MATE1, zoals creatinine (zie rubriek 5.2).
Selpercatinib is in vitro een remmer van P-gp en BCRP. In vivo verhoogde selpercatinib de Cmax en AUC van dabigatran, een P-gp substraat, met respectievelijk 43% en 38%. Daarom moet voorzichtigheid in acht worden genomen bij het gebruik van een substraat gevoelig voor P-gp (bijv. fexofenadine, dabigatranetexilaat, colchicine, saxagliptine), en in het bijzonder die met een smalle therapeutische index (bijv. digoxine) (zie rubriek 5.2).
In vivo verhoogde selpercatinib de Cmax en AUC van rosuvastatine, een BCRP-substraat, met respectievelijk 71% en 80%. Voorzichtigheid moet in acht worden genomen bij het gebruik van een BCRP-substraat (bijv. rosuvastatine, prazosine) (zie rubriek 5.2).
Geneesmiddelen die mogelijk minder effectief zijn wanneer ze samen met selpercatinib worden gegeven
Selpercatinib zou D2-dejodinase kunnen remmen en daardoor de omzetting van levothyroxine (T4) in liothyronine (T3) kunnen verminderen. Patiënten kunnen daarom onvoldoende reageren op substitutie met levothyroxine en aanvulling met triiodothyronine kan nodig zijn (zie rubriek 4.4).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd/Anticonceptie bij vrouwen en mannen
Vrouwen in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib zeer effectieve anticonceptie gebruiken. Mannen met een vrouwelijke partner in de vruchtbare leeftijd moeten tijdens de behandeling en tot en met ten minste 1 week na de laatste dosis selpercatinib effectieve anticonceptie gebruiken.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van selpercatinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Retsevmo wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Het middel mag alleen tijdens de zwangerschap worden gebruikt als de potentiële voordelen opwegen tegen de potentiële risico’s voor de foetus.
Borstvoeding
Het is niet bekend of selpercatinib in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Retsevmo en tot en met ten minste 1 week na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens bij de mens beschikbaar over het effect van selpercatinib op de vruchtbaarheid. Gebaseerd op bevindingen in dierstudies kan de mannelijke en vrouwelijke vruchtbaarheid worden aangetast door de behandeling met Retsevmo (zie rubriek 5.3). Zowel de man als de vrouw moeten vóór de behandeling advies inwinnen over het behoud van de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Retsevmo kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Als patiënten tijdens de behandeling met Retsevmo vermoeid of duizelig worden, moeten zij worden geadviseerd voorzichtigheid te betrachten als zij een voertuig besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De geïntegreerde frequentie van bijwerkingen die zijn gemeld bij patiënten die werden behandeld met selpercatinib uit een open-label, multicenter, fase 1/2-studie met dosisescalatie (LIBRETTO-001) en uit twee open-label, multicenter, gerandomiseerde fase 3 vergelijkende studies (LIBRETTO-431 en LIBRETTO-531) zijn samengevat. De vaakst voorkomende (≥ 1,0%) ernstige bijwerkingen zijn pneumonie (5,3%), hemorragie (2,4%), abdominale pijn (2,1%), verlaagd natriumgehalte in het bloed (2,0%), diarree (1,5%), overgevoeligheid (1,4%), braken (1,3%), bloed creatinine verhoogd (1,3%), pyrexie (1,3%), urineweginfecties (1,3%), verhoogd ALAT (1,0%) en verhoogd ASAT (1,0%). Permanente stopzetting van Retsevmo vanwege bijwerkingen die naar voren kwamen, ongeacht toekenning, trad op bij 8,8% van de patiënten. De vaakst voorkomende bijwerkingen die leidden tot permanente stopzetting (3 of meer patiënten) waren verhoogd ALAT (0,7%), vermoeidheid (0,5%), verhoogd ASAT (0,4%), verhoogd bilirubinegehalte in het bloed (0,3%), pneumonie (0,3%), trombocytopenie (0,3%), hemorragie (0,3%) en overgevoeligheid (0,3%).
Tabel met lijst van bijwerkingen
De geïntegreerde frequentie en ernst van gemelde bijwerkingen bij patiënten die met selpercatinib werden behandeld in de LIBRETTO-001-studie, LIBRETTO-431-studie en LIBRETTO-531-studie, worden getoond in tabel 5.
Bijwerkingen zijn geclassificeerd naar MedDRA-systeem/orgaanklasse en frequentie. De bijbehorende frequentiecategorie voor elke bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De mediane behandelperiode met selpercatinib was 30,09 maanden (LIBRETTO-001-studie), 16,7 maanden (LIBRETTO-431-studie) en 14,9 maanden (LIBRETTO-531-studie).
Tabel 5 Bijwerkingen bij patiënten die selpercatinib kregen (N = 1.188)
MedDRA- systeem/orgaanklasse | MedDRA-voorkeursterm | Frequentie van alle graden | Frequentie van graad ≥ 3 |
| Infecties en besmettingen | Urineweginfectiesa | Zeer vaak | Vaak |
| Pneumonieb | Zeer vaak | Vaak | |
| Immuunsysteem-aandoeningenc | Overgevoeligheidd | Vaak | Vaak |
| Endocriene aandoeningen | Hypothyreoïdie | Zeer vaak | - |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | Soms |
| Zenuwstelselaandoeningen | Hoofdpijne | Zeer vaak | Vaak |
| Duizeligheidf | Zeer vaak | Soms | |
| Hartaandoeningen | Elektrocardiogram QT verlengdg | Zeer vaak | Vaak |
| Bloedvataandoeningen | Hypertensieh | Zeer vaak | Zeer vaak |
| Hemorragiei | Zeer vaak | Vaak | |
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Interstitiële longziekte/ pneumonitisj | Vaak | Soms |
| Chylothorax | Vaak | Soms | |
| Maagdarmstelsel-aandoeningen | Diarreek | Zeer vaak | Vaak |
| Droge mondl | Zeer vaak | Soms | |
| Abdominale pijnm | Zeer vaak | Vaak | |
| Constipatie | Zeer vaak | Soms | |
| Nausea | Zeer vaak | Vaak | |
| Brakenn | Zeer vaak | Vaak | |
| Stomatitiso | Zeer vaak | Soms | |
| Chyleuze ascitesp | Vaak | Soms | |
| Huid- en onderhuid-aandoeningen | Rashq | Zeer vaak | Vaak |
| Stevens-Johnson-syndroomr | Niet bekend | Niet bekend | |
| Musculoskeletale en bindweefselaandoeningen | Epifysiolyse van de heupkops | Vaak | Vaak |
| Voortplantingsstelsel- en borstaandoeningen | Erectiestoornissent | Zeer vaak | Soms |
Algemene aandoeningen en toedieningsplaats- stoornissen | Oedeemu | Zeer vaak | Vaak |
| Vermoeidheidv | Zeer vaak | Vaak | |
| Pyrexie | Zeer vaak | Soms |
| MedDRA- | MedDRA- | Frequentie van alle | Frequentie van | ||||||||
| systeem/orgaanklasse | voorkeursterm | graden | graad ≥ 3 | ||||||||
| Onderzoekenw | ASAT verhoogd | Zeer vaak | Zeer vaak | ||||||||
| ALAT verhoogd | Zeer vaak | Zeer vaak | |||||||||
| Calcium verlaagd | Zeer vaak | Vaak | |||||||||
| Lymfocytentelling verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Wittebloedceltelling verlaagd | Zeer vaak | Vaak | |||||||||
| Albumine verlaagd | Zeer vaak | Vaak | |||||||||
| Creatinine verhoogd | Zeer vaak | Vaak | |||||||||
| Natrium verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Alkalische fosfatase verhoogd | Zeer vaak | Vaak | |||||||||
| Plaatjes verlaagd | Zeer vaak | Vaak | |||||||||
| Totaal bilirubine verhoogd | Zeer vaak | Vaak | |||||||||
| Neutrofielentelling verlaagd | Zeer vaak | Vaak | |||||||||
| Hemoglobine verlaagd | Zeer vaak | Vaak | |||||||||
| Magnesium verlaagd | Zeer vaak | Vaak | |||||||||
| Kalium verlaagd | Zeer vaak | Vaak | |||||||||
a Urineweginfecties omvatten urineweginfectie, cystitis, urosepsis, escherichia urineweginfectie, escherichia pyelonefritis, nierinfectie, nitrieturine aanwezig, pyelonefritis, urethritis, urineweginfectie bacterieel en urogenitale infectie door schimmels.
b Pneumonie omvat pneumonie, longinfectie, aspiratiepneumonie, empyeem, longconsolidatie, pleurale infectie, bacteriële pneumonie, stafylokokkenpneumonie, atypische pneumonie, longabces, Pneumocystis jirovecii-pneumonie, pneumokokkenpneumonie, respiratoir syncytieel virus pneumonie, infectieuze pleurale effusie en pneumonie viraal.
c Overgevoeligheidsreacties werden gekenmerkt door een maculopapuleuze huiduitslag vaak voorafgegaan door koorts met hiermee geassocieerde gewrichtspijnen/spierpijnen tijdens de eerste behandelcyclus van de patiënt (gewoonlijk tussen dag 7-21)
d Overgevoeligheid omvat overgevoeligheid voor geneesmiddelen en overgevoeligheid. e Hoofdpijn omvat hoofdpijn, sinushoofdpijn en spanningshoofdpijn.
f Duizeligheid omvat duizeligheid, vertigo, presyncope en posturale duizeligheid.
g Elektrocardiogram QT verlengd omvat elektrocardiogram QT verlengd en elektrocardiogram afwijkend QT-interval.
h Hypertensie omvat hypertensie en verhoogde bloeddruk.
i Hemorragie omvat bloedneus, haemoptysis, kneuzing, hematurie, rectale hemorragie, vaginale bloeding, cerebrale bloeding, traumatisch hematoom, bloed urine aanwezig, conjunctiva hemorragie, ecchymose, gingiva-bloeding, bloederige faeces, petechiae, bloedblaar, spontaan hematoom, buikwand hematoom, anale hemorragie, angina bullosa haemorrhagica, gedissemineerde intravasculaire stolling, ooghemorragie, buikbloeding, gastro-intestinale bloeding, intracraniale bloeding, subcutane bloeding, hemorroïdale bloeding, leverhematoom, intra-abdominale bloeding, mondbloeding, oesofagusbloeding, bekkenhematoom, periorbitaal hematoom, periorbitale bloeding, farynxbloeding, longcontusie, purpura, retroperitoneaal hematoom, huidbloeding, subarachnoïdale bloeding, hemorragisch darmdiverticulum, oog hematoom, bloedbraken, hemorragie, hemorragische beroerte, leverbloeding, strottenhoofd hemorragie, bloeding van onderste deel van maag-darmkanaal, melaena, menorragie, occult bloed positief, postprocedurebloeding, postmenopauzale hemorragie, retinabloeding, sclerabloeding, subdurale hemorragie, traumatische hemothorax, tumorbloeding, bloeding van bovenste deel van maag-darmkanaal, baarmoederlijke bloeding, hematoom op punctieplaats van bloedvat, hemartrose en hematoom.
j Interstitiële longziekte/pneumonitis omvat interstitiële longziekte, pneumonitis, bestralingspneumonitis, restrictieve longziekte, acuut ademhalingsnoodsyndroom, longblaasjesontsteking, bronchiolitis, langerhanscelhystiocytose, longbestralingsletsel, cystische longziekte, longinfiltratie en vertroebeling van de longen.
k Diarree omvat diarree, anale incontinentie, aandrang tot ontlasting, frequente stoelgang en gastro-intestinale hypermotiliteit.
l Droge mond omvat droge mond en droog slijmvlies.
m Abdominale pijn omvat buikpijn, bovenbuikpijn, abdominaal ongemak, pijn laag in de onderbuik en gastro-intestinale pijn.
n Braken omvat braken, braakneiging en regurgitatie.
o Stomatitis omvat stomatitis, mondzweren, slijmvliesontsteking en blaarvorming in het mondslijmvlies. p Chyleuze ascites omvat chyleuze ascites en ascites chyleus (MedDRA LLTs).
q Rash omvat rash, rash maculo-papulair, dermatitis, huidexfoliatie, rash vlekkerig, rash erythemateus, urticaria, dermatitis allergisch, exfoliatieve uitslag, rash papulair, rash morbilliform, rash pruritus, rash vesiculair, butterfly rash, rash folliculair, rash gegeneraliseerd, pustuleuze rash en huidreactie. r Uit postmarketinggegevens.
s Epifysiolyse van de heupkop is vaak waargenomen (6,4%) bij pediatrische patiënten (<18 jaar) die werden behandeld met selpercatinib (n=47).
t Erectiestoornissen zijn zeer vaak waargenomen (12,4%) bij mannelijke patiënten die werden behandeld met selpercatinib in klinische onderzoeken (n=986)
u Oedeem omvat oedeem perifeer, gezichtsoedeem, periorbitaal oedeem, zwelling aangezicht, gelokaliseerd oedeem, perifere zwelling, gegeneraliseerd oedeem, ooglidoedeem, oogzwelling, lymfoedeem, oedeem genitaal, balzakzwelling, angio-oedeem, oogoedeem, oedeem, scrotaal oedeem, huidoedeem, zwelling, oogkasoedeem, testiculaire zwelling, vulvovaginale zwelling, oogkas zwelling, penisoedeem, periorbitale zwelling en zwelling van het ooglid.
v Vermoeidheid omvat vermoeidheid, asthenie en malaise.
w Gebaseerd op laboratoriumbepalingen. Het percentage wordt berekend op basis van het aantal patiënten met een baselinebeoordeling en ten minste één post-baselinebeoordeling als de noemer.
Beschrijving van geselecteerde bijwerkingen bij patiënten die selpercatinib kregen
Stijgingen van aminotransferase (verhoogd ASAT / ALAT)
Gebaseerd op laboratoriumbepalingen zijn stijgingen van ALAT en ASAT gemeld bij respectievelijk 59,4% en 61% van de patiënten. Graad 3 of 4 verhogingen van ALAT of ASAT zijn gemeld bij respectievelijk 14,1% en 9,5% van de patiënten.
De mediane tijd tot intrede was: verhoogd ASAT 4,7 weken (spreiding: 0,7; 227,9), verhoogd ALAT 4,4 weken (spreiding: 0,9; 186,1) in LIBRETTO-001, verhoogd ASAT 5,1 weken (spreiding: 0,7; 88,1), verhoogd ALAT 5,1 weken (spreiding: 0,7; 110,9) in LIBRETTO-431 en verhoogd ASAT 6,1 weken (spreiding: 0,1; 85,1), verhoogd ALAT 6,1 weken (spreiding: 0,1; 85,1) in LIBRETTO-531.
Aanpassing van de dosering wordt aanbevolen bij patiënten die een graad 3 of 4 verhoging van ALAT of ASAT ontwikkelen (zie rubriek 4.2).
Verlenging QT-interval
Bij de 837 patiënten in de LIBRETTO-001-studie die een ECG hadden, liet beoordeling van de data zien dat 8,1% van de patiënten een maximale post-baseline QTcF-waarde van > 500 msec had en 21,6% van de patiënten had een maximale toename van > 60 msec van QTcF-intervallen t.o.v. baseline. Van de 156 patiënten in LIBRETTO-431 die ECG's hadden, had 5,1% van de patiënten een maximale QTcF-waarde van > 500 msec na baseline en 16,7% van de patiënten had een maximale toename van > 60 msec ten opzichte van de uitgangswaarde in QTcF-intervallen. Van de 191 patiënten in LIBRETTO-531 die ECG's hadden, had 3,7% van de patiënten een maximale QTcF-waarde van > 500 msec na baseline en 17,8% van de patiënten had een maximale toename van > 60 msec ten opzichte van de uitgangswaarde in QTcF-intervallen.
In de LIBRETTO-001-, LIBRETTO-431- en LIBRETTO-531-studies waren er geen meldingen van torsades de pointes, voorvallen van graad ≥3 of klinisch significante, tijdens de behandeling optredende aritmieën, ventriculaire tachycardie, ventriculaire fibrillatie of ventriculaire flutter. Fatale voorvallen van plotselinge dood en hartstilstand werden gemeld bij patiënten met een significante cardiale voorgeschiedenis. Uit alle studies stopten twee patiënten (0,2%) met de behandeling met selpercatinib vanwege QT-verlenging. Onderbreken of aanpassen van de dosering selpercatinib kan vereist zijn (zie rubrieken 4.2 en 4.4).
Hypertensie
Bij de 837 patiënten bij wie de bloeddruk gemeten werd in de LIBRETTO-001-studie, was de mediane maximale stijging van de systolische druk vanaf baseline 32 mmHg (spreiding: -15, +100). De resultaten van de diastolische druk waren vergelijkbaar, maar de stijgingen waren minder groot. In LIBRETTO-001 behield slechts 10,3% van de patiënten hun baselinegraad tijdens de behandeling, 40,7% had een verschuiving naar boven van 1 graad, 38,5% van 2 graden en 9,8% van 3 graden. De tijdens de behandeling optredende bijwerking hypertensie werd gemeld bij 44,8% van de patiënten met een voorgeschiedenis van hypertensie (28,2% met graad 3,4) en bij 41,7% van de patiënten zonder voorgeschiedenis van hypertensie (14,1% met graad 3,4).
Van de 154 patiënten die met selpercatinib werden behandeld en die bloeddrukmetingen in LIBRETTO-431 ondergingen, behield 23,4% van de patiënten die met selpercatinib werden behandeld hun baselinegraad tijdens de behandeling, 49,4% had een verschuiving naar boven van 1 graad, 22,7% had een verschuiving naar boven van 2 graden en 3,3% had een verschuiving naar boven van 3 graden. Van de 192 patiënten die met selpercatinib werden behandeld en bij wie de bloeddruk in LIBRETTO-531 werd gemeten, behield 20,8% van de patiënten die met selpercatinib werden behandeld hun baselinegraad tijdens de behandeling, 43,8% had een verschuiving naar boven van 1 graad, 27,6% had een verschuiving naar boven van 2 graden en 6,8% had een verschuiving naar boven van 3 graden.
Over het geheel vertoonde bij in totaal 19,8% van de patiënten in LIBRETTO-001, 20,3% van de patiënten in LIBRETTO-431 en 19,2% van de patiënten in LIBRETTO-531 graad 3 hypertensie tijdens de behandeling (gedefinieerd als een maximale systolische druk hoger dan 160 mmHg). Tijdens de behandeling optredende graad 4 hypertensie werd gemeld bij 0,1% van de patiënten in LIBRETTO-001 en er waren geen meldingen in LIBRETTO-431 en LIBRETTO-531. Twee patiënten (0,2%) moesten permanent stoppen met de behandeling in LIBRETTO-001 als gevolg van hypertensie en geen patiënten in LIBRETTO-431 en LIBRETTO-531. Aanpassing van de dosering wordt aanbevolen bij patiënten die hypertensie ontwikkelen (zie rubriek 4.2). Selpercatinib moet permanent worden stopgezet als medisch relevante hypertensie niet onder controle kan worden gebracht met antihypertensieve therapie (zie rubriek 4.4).
Overgevoeligheid
Klachten en verschijnselen van overgevoeligheid omvatten koorts, huiduitslag en gewrichtspijn of spierpijn met gelijktijdige daling van het aantal bloedplaatjes of verhoogde aminotransferasen. In de LIBRETTO-001-studie ontving 24,0% (201/837) van de patiënten die behandeld werden met selpercatinib voorafgaand een behandeling met anti-PD-1/PD-L1-immunotherapie. Overgevoeligheid trad op bij in totaal 5,7% (48/837) van de patiënten die selpercatinib kregen, waaronder overgevoeligheid graad 3 bij 1,9% (16/837) van de patiënten.
Van de 48 patiënten met overgevoeligheid in LIBRETTO-001 had 54,2% (26/48) NSCLC en een eerdere behandeling met anti-PD-1/PD-L1-immunotherapie ondergaan.
Graad 3 overgevoeligheid kwam voor bij 3,5% (7/201) van de patiënten die eerder werden behandeld met anti-PD-1/PD-L1-immunotherapie in LIBRETTO-001.
In LIBRETTO-001 was de mediane tijd van intrede 1,9 weken (spreiding: 0,7 tot 203,9 weken): 1,7 weken bij patiënten met een eerdere behandeling met anti-PD-1/PD-L1-immunotherapie en 4,4 weken bij patiënten die anti-PD-1/PD-L1-immunotherapie-naïef waren.
De LIBRETTO-431-studie omvatte patiënten met gevorderde of gemetastaseerde NSCLC. Overgevoeligheid trad op bij in totaal 1,9% (3/158) van de patiënten die selpercatinib kregen, waaronder graad 3 overgevoeligheid bij 0,6% (1/158) van de patiënten. In een geïntegreerde analyse van patiënten met NSCLC die eerder waren behandeld met anti-PD-1/PD-L1-therapie en die selpercatinib kregen op basis van de LIBRETTO-001- en LIBRETTO-431-studies (N=205), trad overgevoeligheid op bij 16,6% van de patiënten, waaronder ≥ graad 3 overgevoeligheid bij 5,9% van de patiënten.
De LIBRETTO-531-studie omvatte patiënten met gevorderde of gemetastaseerde MTC. Overgevoeligheid trad op bij 1 patiënt (0,5% [1/193]) die selpercatinib kreeg. Deze ene patiënt ervoer graad 3 overgevoeligheid.
Onderbreken of aanpassen van de dosering van Retsevmo kan vereist zijn (zie rubriek 4.2).
Bloedingen
Voorvallen van bloedingen graad ≥ 3 kwamen voor bij 2,5% van de patiënten behandeld met selpercatinib in de LIBRETTO-001-, LIBRETTO-431- en LIBRETTO-531-studies. In LIBRETTO-1 bestond dit uit 4 patiënten (0,5%) met fatale voorvallen van bloedingen, twee gevallen van cerebrale bloeding, één geval van bloeding op de plaats van een tracheotomie en één geval van hemoptoë. Er werden geen fatale hemorragische voorvallen gemeld bij patiënten die werden behandeld met selpercatinib in LIBRETTO-431 of LIBRETTO-531. De mediane tijd tot het intreden was 34,1 weken (spreiding: 0,1 weken tot 234,6 weken) in LIBRETTO-001, 16,8 weken (spreiding: 1,1 weken tot 94,1 weken) in LIBRETTO-431 en 10,7 weken (spreiding: 1,0 tot 124,1 weken) in LIBRETTO-531. Er moet permanent met selpercatinib worden gestopt bij patiënten met een levensbedreigende of recidiverende ernstige bloeding (zie rubriek 4.2).
Additionele informatie over bijzondere patiëntengroepen
Pediatrische patiënten
Er waren 3 patiënten < 18 jaar (spreiding: 15-17) met RET-gemuteerd MTC in LIBRETTO-001. Er waren 11 patiënten < 18 jaar (spreiding: 2-17) met RET-gemuteerd MTC, 13 patiënten < 18 jaar (spreiding: 6-17) met RET-fusiepositief schildkliercarcinoom en 6 patiënten < 18 jaar (spreiding: 5-15) met RET-veranderde solide tumoren, van wie 3 patiënten met RET-fusiepositieve solide tumoren in LIBRETTO-121. Er was 1 patiënt van 12 jaar met RET-gemuteerd MTC in LIBRETTO-531. Gevallen van epifysiolyse van de heupkop zijn gemeld bij patiënten < 18 jaar die werden behandeld met selpercatinib (zie rubriek 4.4). Er zijn geen andere unieke veiligheidsbevindingen bij kinderen jonger dan 18 jaar gevonden.
Tabel met lijst van bijwerkingen in LIBRETTO-121
De frequentie en ernst van gemelde bijwerkingen bij patiënten ≤ 21 jaar die met selpercatinib werden behandeld in de LIBRETTO-121-studie zijn weergegeven in tabel 6.
Bijwerkingen zijn geclassificeerd naar MedDRA-systeem/orgaanklasse en frequentie. De bijbehorende frequentiecategorie voor elke bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De mediane behandelperiode met selpercatinib was 30,26 maanden.
Tabel 6 Bijwerkingen bij patiënten die selpercatinib kregen in de LIBRETTO-121-studie (n = 36)
MedDRA- systeem/orgaanklasse | MedDRA-voorkeursterm | Frequentie van alle graden# | Frequentie van graad ≥ 3 |
| Infecties en besmettingen | Urineweginfectiesa | Zeer vaak | Vaak |
| Pneumonieb | Vaak | Vaak | |
| Immuunsysteem-aandoeningenc | Overgevoeligheidd | Zeer vaak | Vaak |
| Endocriene aandoeningen | Hypothyreoïdiee | Zeer vaak | - |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Vaak | - |
| Zenuwstelsel-aandoeningen | Hoofdpijn | Zeer vaak | - |
| Duizeligheid | Zeer vaak | - | |
| Hartaandoeningen | Elektrocardiogram QT verlengdf | Zeer vaak | Vaak |
| Bloedvataandoeningen | Hemorragieg | Zeer vaak | - |
| Hypertensie | Vaak | Vaak | |
| Maagdarmstelsel-aandoeningen | Diarreeh | Zeer vaak | Vaak |
| Nausea | Zeer vaak | Vaak | |
| Abdominale pijni | Zeer vaak | - | |
| Braken | Zeer vaak | Vaak | |
| Constipatie | Zeer vaak | Vaak | |
| Stomatitis | Zeer vaak | - | |
| Droge mond | Vaak | - | |
| Chyleuze ascites | Vaak | - | |
| Huid- en onderhuid-aandoeningen | Rashj | Zeer vaak | - |
| Musculoskeletale en bindweefselaandoeningen | Musculoskeletale pijnk | Zeer vaak | - |
| Epifysiolyse van de heupkop | Vaak | Vaak | |
| Voortplantingsstelsel- en borstaandoeningen | Erectiestoornissenl | Zeer vaak | Vaak |
Algemene aandoeningen en toedieningsplaats- stoornissen | Pyrexie | Zeer vaak | - |
| Vermoeidheidm | Zeer vaak | - | |
| Oedeemn | Zeer vaak | - | |
| Gewichtstoename | Zeer vaak | Zeer vaak |
| MedDRA- | MedDRA- | Frequentie van alle | Frequentie van | ||||||||
| systeem/orgaanklasse | voorkeursterm | graden | graad ≥ 3 | ||||||||
| Onderzoekeno | Calcium verlaagd | Zeer vaak | Zeer vaak | ||||||||
| ALAT verhoogd | Zeer vaak | Vaak | |||||||||
| Albumine verlaagd | Zeer vaak | - | |||||||||
| ASAT verhoogd | Zeer vaak | Vaak | |||||||||
| Alkalische fosfatase verhoogd | Zeer vaak | - | |||||||||
| Wittebloedcel-telling verlaagd | Zeer vaak | Vaak | |||||||||
| Neutrofielentelling verlaagd | Zeer vaak | Vaak | |||||||||
| Hemoglobine verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Totaal bilirubine verhoogd | Zeer vaak | Vaak | |||||||||
| Magnesium verlaagd | Zeer vaak | Vaak | |||||||||
| Plaatjes verlaagd | Zeer vaak | Vaak | |||||||||
| Lymfocytentelling verlaagd | Zeer vaak | Zeer vaak | |||||||||
| Kalium verlaagd | Zeer vaak | Vaak | |||||||||
| Creatinine verhoogd | Zeer vaak | Vaak | |||||||||
| Natrium verlaagd | Zeer vaak | - | |||||||||
# Van de 36 patiënten in LIBRETTO-121 waren 31 patiënten jonger dan 18 jaar en 5 patiënten tussen de
18 en 21 jaar oud.
a Urineweginfecties omvatten urineweginfectie en cystitis.
b Pneumonie omvat pneumonie en respiratoir syncytieel virus pneumonie.
c Overgevoeligheidsreacties werden gekenmerkt door een maculopapuleuze huiduitslag vaak voorafgegaan door koorts met hiermee geassocieerde gewrichtspijnen/spierpijnen tijdens de eerste behandelcyclus van de patiënt (gewoonlijk tussen dag 7-21)
d Overgevoeligheid omvat overgevoeligheid voor geneesmiddelen en overgevoeligheid. e Hypothyreoïdie omvat hypothyreoïdie, een toename van het bloed van het schildklierstimulerende hormoon en een toename van thyroglobuline.
f Elektrocardiogram QT verlengd omvat elektrocardiogram QT verlengd en elektrocardiogram QRS complex verlengd.
g Hemorragie omvat epistaxis, hematurie, geactiveerde partiële tromboplastine-tijd verlengd, anale hemorragie, bloed urine aanwezig, haemoptysis, menorragie en mondbloeding.
h Diarree omvat diarree en anale incontinentie.
i Abdominale pijn omvat buikpijn, bovenbuikpijn en abdominaal ongemak.
j Rash omvat rash maculo-papulair, rash, rash erythemateus en urticaria.
k Musculoskeletale pijn omvat artralgie, pijn in ledematen, rugpijn, niet-hartpijn op de borst, botpijn, musculoskeletale pijn op de borst, musculoskeletale pijn en nekpijn.
l Erectiestoornissen bij mannelijke patiënten die werden behandeld met selpercatinib. Noemer aangepast vanwege geslachtsspecifieke gebeurtenis voor mannen (n=19).
m Vermoeidheid omvat vermoeidheid, asthenie en malaise.
n Oedeem omvat gezichtsoedeem, perifere zwelling, periorbitaal oedeem, gegeneraliseerd oedeem, gelokaliseerd oedeem en zwelling.
o Gebaseerd op laboratoriumbepalingen. Het percentage wordt berekend op basis van het aantal patiënten met een baselinebeoordeling en ten minste één post-baselinebeoordeling als de noemer.
Ouderen
In de LIBRETTO-001 studie was 24,7% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 8,6% had een leeftijd van 75-84 jaar en 1,0% was ≥ 85 jaar. In de LIBRETTO-431 studie was 26,6% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 9,5% was 75-84 jaar en 1,3% was ≥ 85 jaar. In de LIBRETTO-531 studie was 20,2% van de patiënten die selpercatinib kregen ≥ 65-74 jaar, 5,2% was 75-84 jaar en geen van hen was ≥ 85 jaar. In LIBRETTO-001 was de frequentie van ernstige bijwerkingen die zijn gemeld hoger bij patiënten ≥ 65-74 jaar (58,0%), 75-84 jaar (62,5%) en ≥ 85 jaar (100,0%) dan bij patiënten < 65 jaar (46,7%) en in LIBRETTO-431 was dat ≥ 65-74 jaar (38,1%), 75-84 jaar (46,7%), ≥ 85 jaar (50,0%) dan bij patiënten < 65 jaar (31,3%). In LIBRETTO-531 was de frequentie van ernstige bijwerkingen die zijn gemeld hoger bij patiënten 75-84 jaar (50%) dan bij patiënten < 65 jaar (20,8%) en 65-74 jaar (17,9%).
In de LIBRETTO-001 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten ≥ 65-74 jaar (10,1%), 75-84 jaar (19,4%) en ≥ 85 jaar (37,5%) dan bij patiënten < 65 jaar (7,6%). In de LIBRETTO-431 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten ≥ 65-74 jaar (14,3%), 75-84 jaar (20,0%) dan bij patiënten < 65 jaar (7,1%). Geen van de patiënten ≥ 85 jaar stopte met selpercatinib vanwege een bijwerking. In de LIBRETTO-531 studie was de frequentie van bijwerkingen die leidde tot stopzetting van selpercatinib hoger bij patiënten 75-84 jaar (10%) en ≥ 65-74 jaar (7,7%) dan bij patiënten < 65 jaar (3,5%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De symptomen na overdosering zijn niet vastgesteld. In het geval van een vermoede overdosering moet ondersteunende zorg worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oncolytica en immunomodulantia, oncolytica, proteïnekinaseremmers, ATC-code: L01EX22.
Werkingsmechanisme
Selpercatinib is een remmer van de rearranged during transfection (RET)-receptor tyrosinekinase. Selpercatinib remde het wild-type RET en een veelvoud van zowel RET-gemuteerde isoformen als VEGFR1 en VEGFR3 met IC50-waardes die uiteenliepen van 0,92 nM tot 67,8 nM. In andere enzymtesten remde selpercatinib eveneens FGFR 1, 2 en 3 bij hogere concentraties dan die nog klinisch haalbaar waren. In een bindingsassay met een concentratie van 1 µM selpercatinib werd een significante bindingsactiviteit (> 50%) van de antagonist waargenomen voor de 5-HT (serotonine)-transporter (70,2% antagonist) en α2C-adrenoreceptor (51,7% antagonist). Bij de werkzame dosering selpercatinib is de concentratie van 1 µM ongeveer 7 keer hoger dan de maximale ongebonden plasmaconcentratie van selpercatinib.
Bepaalde puntmutaties in RET of chromosomale herschikkingen waarbij in-frame fusies van RET met verschillende partners betrokken zijn, kunnen resulteren in constitutief geactiveerde chimere RET-fusie-eiwitten die kunnen optreden als oncogene drivers die celproliferatie van tumorcellijnen kunnen bevorderen. In tumormodellen in vitro en in vivo liet selpercatinib antitumoractiviteit zien in cellen die constitutieve activatie van het RET-eiwit herbergen, voortgekomen uit genfusies en -mutaties, waaronder CCDC6-RET, KIF5B-RET, RET V804M en RET M918T. Ook liet selpercatinib antitumoractiviteit zien bij muizen waar intracranieel een RET-fusiepositieve tumor, afkomstig van een patiënt, was geïmplanteerd.
Farmacodynamische effecten
Cardiale elektrofysiologie
In een grondige QT-studie met positieve controle bij 32 gezonde proefpersonen werd geen grote verandering (d.w.z. > 20 ms) in het QTcF-interval waargenomen bij concentraties selpercatinib vergelijkbaar met die waargenomen bij een therapeutisch doseringsschema. Een blootstelling-respons-analyse gaf aan dat supratherapeutische concentraties kunnen leiden tot een stijging van QTc > 20 ms. Bij patiënten die selpercatinib kregen is verlenging van het QT-interval gemeld. Om die reden kan bij patiënten onderbreking of aanpassing van de dosering vereist zijn (zie rubrieken 4.2 en 4.4).
Klinische werkzaamheid en veiligheid
De werkzaamheid van Retsevmo is onderzocht bij volwassen patiënten met gevorderd RET-fusiepositief NSCLC, gevorderd RET-fusiepositief schildkliercarcinoom, andere RET-fusiepositieve solide tumoren en bij volwassen en adolescente patiënten met RET-gemuteerd MTC die waren geïncludeerd in een fase-1/2, multicenter, open-label, eenarmige klinische studie: studie LIBRETTO-001. De werkzaamheid van Retsevmo bij RET-fusie-positieve NSCLC werd bevestigd in de fase 3-studie LIBRETTO-431 (zie rubriek Behandelingsnaïef RET-fusiepositief NSCLC). De werkzaamheid van Retsevmo bij RET-gemuteerd MTC werd bevestigd in de fase 3-studie LIBRETTO-531 (zie rubriek Vandetanib- en cabozantinib-naïef RET-gemuteerd medullair schildkliercarcinoom (MTC)).
Studie LIBRETTO-001 bestond uit 2 delen: fase 1 (dosisescalatie) en fase 2 (uitbreiding van de dosis). De primaire doelstelling van het fase 1-deel was het vaststellen van de aanbevolen dosering selpercatinib voor het fase 2-deel. De primaire doelstelling van het fase 2-deel was het onderzoeken van de antitumoractiviteit van selpercatinib om het objectief responspercentage (ORR) te kunnen bepalen, zoals beoordeeld door de onafhankelijke toetsingscommissie. Patiënten met meetbare of niet-meetbare ziekte volgens RECIST 1.1, met bewijs van een verandering van het RET-gen in de tumor werden geïncludeerd. Patiënten met metastasen in het centraal zenuwstelsel (CZS) die stabiel waren, kwamen in aanmerking, terwijl patiënten met een symptomatische primaire tumor in het centraal zenuwstelsel, met metastases, met leptomeningeale carcinomatose of compressie van het ruggenmerg werden geëxcludeerd. Patiënten met een bekende primaire driveralteratie anders dan RET, met klinisch relevante actieve cardiovasculaire ziekte of voorgeschiedenis van een hartinfarct, met een QTcF-interval > 470 msec, werden geëxcludeerd.
Patiënten in het fase 2-deel van de studie kregen Retsevmo 160 mg oraal tweemaal daags tot onaanvaardbare toxiciteit of ziekteprogressie. Identificatie van een verandering in het RET-gen werd prospectief vastgesteld in lokale laboratoria gebruik makende van next generation sequencing (NGS), polymerase chain reaction (PCR) of fluorescentie-in-situhybridisatie (FISH). De primaire uitkomstmaat voor de werkzaamheid was ORR volgens RECIST v1.1 zoals geëvalueerd door een geblindeerde onafhankelijke beoordelingscommissie (IRC). Secundaire werkzaamheidsuitkomsten waren onder meer de duur van de respons (DOR), de progressievrije overleving (PFS) en de totale overleving (OS).
Behandelingsnaïef RET-fusiepositief NSCLC
LIBRETTO-431
De werkzaamheid van Retsevmo bij RET-fusiepositief NSCLC werd bevestigd in LIBRETTO-431, een multicenter, gerandomiseerde, open-label fase 3-vergelijkingsstudie, waarin selpercatinib werd vergeleken met op platina gebaseerde therapie en pemetrexedtherapie met of zonder pembrolizumab bij patiënten met gevorderde of gemetastaseerde RET-fusiepositief NSCLC. Volwassen patiënten met histologisch bevestigde, inoperabele, lokaal gevorderde of gemetastaseerde NSCLC zonder eerdere systemische therapie voor gemetastaseerde ziekte kwamen in aanmerking. Patiënten die adjuvante of neoadjuvante therapie kregen als de laatste dosis van de systemische behandeling ten minste 6 maanden voorafgaand aan randomisatie was voltooid, kwamen ook in aanmerking. Patiënten kregen tweemaal daags 160 mg selpercatinib (startdosis) of behandeling op basis van platina en pemetrexed met of zonder pembrolizumab. Patiënten werden gestratificeerd op basis van geografische regio (Oost-Azië vs. elders), status met betrekking tot door de onderzoeker beoordeelde hersenmetastasen bij aanvang (afwezig of onbekend versus aanwezig), en of de onderzoeker (vóór randomisatie) van plan was de patiënt met of zonder pembrolizumab te behandelen. De primaire uitkomstmaat voor de werkzaamheid was PFS volgens RECIST 1.1 door geblindeerde onafhankelijke centrale beoordeling (blinded independent central review, BICR). Secundaire werkzaamheidsuitkomsten waren onder meer OS, ORR/DOR/ziektecontrole (Disease Control Rate, DCR) door BICR, intracraniële ORR/DOR door BICR en tijd tot verslechtering van longsymptomen door NSCLC-Symptom Assessment Questionnaire (SAQ).
Van de 261 patiënten die deelnamen aan en gerandomiseerd werden in de ITT-populatie (Intention to Treat van studie LIBRETTO-431), werden er 212 gestratificeerd op basis van de vraag of de onderzoeker van plan zou zijn om de patiënt pembrolizumab te laten krijgen (vóór randomisatie), om de ITT-Pembrolizumab-populatie te vormen. In de ITT-Pembrolizumab-populatie kregen 129 patiënten selpercatinib, terwijl 83 op platina gebaseerde pemetrexed-chemotherapie met pembrolizumab kregen. De mediane leeftijd van de patiënten in de ITT-Pembrolizumab-populatie was 61,5 jaar (spreiding 31 tot 84 jaar). 53,3% van de patiënten was vrouw. 41,3% van de patiënten was blank, 56,3% was Aziatisch, 1% was zwart. 67,9% heeft nooit gerookt. In de ITT-pembrolizumab-populatie had 93% gemetastaseerde ziekte en 20,3% van de patiënten had CZS-metastasen bij aanvang. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (96,7%) of 2 (3,3%). De meest voorkomende fusiepartner was KIF5B (44,8%), gevolgd door CCDC6 (9,9%). De studie behaalde het primaire eindpunt van het verbeteren van PFS in zowel de ITT-Pembrolizumab- als de ITT-populatie. Primaire werkzaamheidsresultaten voor de ITT-Pembrolizumab-populatie bij niet eerder behandelde patiënten met RET-fusiepositieve NSCLC zijn samengevat in Tabel 7 en Figuur 1.
Tabel 7 LIBRETTO-431: Samenvatting van werkzaamheidsgegevens (BICR-beoordeling, ITT-Pembrolizumab-populatie)
| selpercatinib | controle (op platina gebaseerde pemetrexed-chemotherapie met pembrolizumab) | |
| Progressievrije overleving | N = 129 | N = 83 |
| Mediaan [maanden] (95%-BI) | 24,84 (16,89; NE) | 11,17 (8,77; 16,76) |
| Hazardratio (95%-BI) | 0,465 (0,309; 0,699) | |
| Gestratificeerde log rang p-waarde | 0,0002 | |
| PFS-percentage over 24 maanden (%) (95%-BI) | 54,2 (43,6; 63,6) | 31,6 (20,1; 43,7) |
| Objectieve respons (CR + PR) | ||
| % (95%-BI) | 83,7 (76,2; 89,6) | 65,1 (53,8; 75,2) |
| Complete respons n (%) | 9 (7,0) | 5 (6,0) |
| Partiële respons n (%) | 99 (76,7) | 49 (59,0) |
| Duur van de respons (maanden)* | ||
| Mediaan [maanden] (95%-BI) | 24,18 (17,94; NE) | 11,47 (9,66; 23,26) |
| Aantal (%) patiënten met duur van de respons | ||
| 24 maanden (95%-BI) | 59,6 (47,5; 69,8) | 22,8 (6,3; 45,5) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*De mediane duur van de follow-up was 17,97 maanden (25e; 75e percentiel: 12,32; 21,03) in de selpercatinib-groep en 14,55 maanden (25e; 75e percentiel: 9,69; 20,73) in de controlegroep. Sluitingsdatum van gegevensverzameling: 01 mei 2023
Figuur 1. LIBRETTO-431: Kaplan-Meier-plot van progressievrije overleving (BICR-beoordeling, ITT-Pembrolizumab-populatie)
Sluitingsdatum van gegevensverzameling: 01 mei 2023
De OS was nog niet matuur op het moment van de primaire PFS-analyse. Op het moment van een aangepaste beschrijvende tussentijdse analyse van de OS (43% van de vooraf gespecificeerde OS-voorvallen die nodig waren voor de definitieve analyse, met een datalock van 1 mei 2024) werden bij de ITT-populatie in beide armen 75 voorvallen waargenomen en was de Hazard Ratio (HR) 1,259 ([95%-BI: 0,777; 2,040]; p=0,3496). Na 30 maanden was de geschatte totale overleving 71% (95%-BI: 63; 78) en 76% (95%-BI: 66; 84) in respectievelijk de selpercatinib-arm en de controle-arm. OS kan worden beïnvloed door de onbalans in therapieën na progressie. Van de 68 patiënten in de controle-arm die ziekteprogressie vertoonden, kregen 50 patiënten (74%) selpercatinib bij progressie. Van de 71 patiënten in de selpercatinib-arm die ziekteprogressie vertoonden, kregen er 16 (23%) chemotherapie en/of een immuuncheckpointremmer en 44 (62%) bleven selpercatinib krijgen.
In de ITT-Pembrolizumab-populatie vertraagde selpercatinib significant de tijd tot verergering van door de patiënt gerapporteerde NSCLC-symptomen, zoals gemeten door de totaalscore van de NSCLC-SAQ (≥ toename van 2 punten) in vergelijking met de controlegroep (HR: 0,34 [95%-BI: 0,20; 0,55]; de mediane tijd werd niet bereikt voor de selpercatinib-arm versus 1,9 maanden [95%-BI: 0,7; 6,6]) voor de controle-arm. Bovendien vertraagde selpercatinib de tijd tot bevestigde verslechtering van het fysiek functioneren significant en handhaafde het de algehele kwaliteit van leven over de tijd.
LIBRETTO-001
Van de 362 RET-fusiepositieve NSCLC-patiënten die deelnamen aan LIBRETTO-001 waren er 69 behandelingsnaïef. De mediane leeftijd was 63 jaar (spreiding: 23 jaar tot 92 jaar). 62,3% van de patiënten was vrouw. 69,6% van de patiënten was blank, 18,8% was Aziatisch, 5,8% was zwart en 69,6% had nooit gerookt. De meeste patiënten (98,6%) hadden gemetastaseerde ziekte bij rekrutering en 23,2% had metastasen in het CZS bij baseline, zoals beoordeeld door de onderzoeker. ECOG-prestatiestatus werd gerapporteerd als 0-1 (94,2%) of 2 (5,8%). De meest voorkomende fusiepartner was KIF5B (69,6%), gevolgd door CCDC6 (14,5%) en vervolgens NCOA4 (1,4%). De werkzaamheidsresultaten voor behandelingsnaïeve RET-fusiepositieve NSCLC-patiënten zijn samengevat in tabel 8.
Tabel 8 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 69 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 82,6 (71,6; 90,7) |
| Complete respons n (%) | 5 (7,2) |
| Partiële respons n (%) | 52 (75,4) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 20,23 (15,4; 29,5) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 6 maanden (95%-BI) | 87,5 (75,5; 93,8) |
| ≥ 12 maanden (95%-BI) | 66,7 (52,4; 77,6) |
BI = betrouwbaarheidsinterval, CR = complete respons, PR = partiële respons *Mediane duur van de follow-up was 37,09 maanden (25e; 75e percentiel: 24,0; 45,1) Sluitingsdatum van gegevensverzameling: 13 januari 2023
Eerder behandeld RET-fusiepositief NSCLC
In studie LIBRETTO-001 kregen in totaal 247 patiënten eerder op platina gebaseerde chemotherapie. De mediane leeftijd was 61 jaar (spreiding: 23 jaar tot 81 jaar). 56,7% van de patiënten was vrouw. 43,7% van de patiënten was blank, 47,8% was Aziatisch, 4,9% was zwart en 66,8% had nooit gerookt. De meeste patiënten (98,8%) hadden gemetastaseerde ziekte bij rekrutering en 31,2% had metastasen in het CZS bij baseline, zoals beoordeeld door de onderzoeker. ECOG-prestatiestatus werd gerapporteerd als 0-1 (97,1%) of 2 (2,8%). De meest voorkomende fusiepartner was KIF5B (61,9%), gevolgd door CCDC6 (21,5%) en vervolgens NCOA4 (2,0%). Het mediane aantal eerdere systemische therapieën was 2 (spreiding: 1-15) en 43,3% (n = 107/247) kreeg 3 of meer eerdere systemische behandelingen. Eerdere behandelingen omvatten anti-PD1/PD L1-therapie (58,3%), multikinaseremmer (MKI) (31,6%) en taxanen (34,8%); 41,3% kreeg andere systemische therapie. De werkzaamheidsresultaten voor eerder behandelde RET-fusiepositieve NSCLC-patiënten zijn samengevat in tabel 9.
Tabel 9 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 247 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 61,5 (55,2; 67,6) |
| Complete respons n (%) | 20 (8,1) |
| Partiële respons n (%) | 132 (53,4) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 31,6 (20,4; 42,3) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 6 maanden (95%-BI) | 87,0 (80,4; 91,5) |
| ≥ 12 maanden (95%-BI) | 73,0 (65,0; 79,5) |
BI = betrouwbaarheidsinterval, CR = complete respons, PR = partiële respons *Mediane duur van de follow-up was 39,52 maanden (25e; 75e percentiel: 24,6; 45,0) Sluitingsdatum van gegevensverzameling: 13 januari 2023
CZS-respons bij RET-fusiepositief NSCLC
In studie LIBRETTO-431 was de door BICR beoordeelde CZS ORR 82,4% (14/17 95%-BI: 56,6; 96,2) bij de 17 patiënten met meetbare hersenmetastasen bij aanvang die werden behandeld met selpercatinib, versus 58,3% (7/12 95%-BI: 27,7 tot 84,4) bij de 12 patiënten in de controlegroep van de ITT-Pembrolizumab-populatie. CR werd waargenomen bij 6/17 (35,3%) van de patiënten in de selpercatinib-arm versus 2/12 (16,7%) patiënten in de controlegroep. Met een mediane follow-uptijd voor DOR van 9,92 maanden (95%-BI: 7,66; 18,10) in de selpercatinib-groep en 12,68 maanden (95%-BI: 2,79, NE) in de controlegroep, werd de mediane DOR niet bereikt voor selpercatinib (95%-BI: 7,62, NE) vergeleken met 13,4 maanden (95%-BI: 3,45, NE) met controlegroep. Bij 192 patiënten van wie intracraniële baselinescans beschikbaar waren, was de oorzaakspecifieke hazardratio voor de tijd tot CZS progressie, zoals beoordeeld door BICR, 0,28; 95%-BI: 0,12, 0,68 (HR van 0,17; 95%-BI: 0,04, 0,69 voor 150 patiënten zonder intracraniële metastasen bij aanvang en HR van 0,61; 95%-BI: 0,19, 1,92 voor 42 patiënten met intracraniële metastasen bij aanvang). 8 patiënten (6,7%) in de selpercatinib-arm hadden een eerste geval van CZS-progressie, vergeleken met 13 patiënten (18,1%) in de controlegroep.
De CZS ORR onderzocht door de IRC was 84,6% (22/26; 95%-BI: 65,1; 95,6) bij 26 patiënten met meetbare ziekte in studie LIBRETTO-001. CR werd waargenomen bij 7 (26,9%) patiënten en PR bij 15 (57,5%) patiënten. De mediane CZS DOR was 9,36 maanden (95%-BI: 7,4; 15,3).
Systemisch behandelingsnaïef RET-fusiepositief schildkliercarcinoom
Van de patiënten met RET-fusiepositief schildkliercarcinoom die naïef waren voor systemische therapie anders dan radioactief jodium en die waren geïncludeerd in LIBRETTO 001, hadden 24 patiënten die in aanmerking kwamen voor beoordeling van de werkzaamheid de mogelijkheid om te worden gevolgd gedurende ten minste 6 maanden. De mediane leeftijd was 60,5 jaar (spreiding: 20 tot 84 jaar). 58,3% van de patiënten was man. 75% van de patiënten was blank. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (95,8%) of 2 (4,2%). 100% van de patiënten had een voorgeschiedenis van gemetastaseerde ziekte. 22 van de 24 patiënten (91,7%) kregen radioactief jodium voordat zij waren geïncludeerd en werden daarom beschouwd als radioactief jodium-refractair. De verschillende histologische vormen die bij de 24 patiënten voorkwamen, waren onder meer: papillair (n = 23) en slecht gedifferentieerd (n = 1). De meest voorkomende fusiepartner was CCDC6 (62,5%), gevolgd door NCOA4 (29,2%). De werkzaamheidsresultaten voor patiënten met systemisch behandelingsnaïef RET-fusiepositief schildkliercarcinoom zijn samengevat in tabel 10.
Tabel 10 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 24 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 95,8 (78,9; 99,9) |
| Complete respons n (%) | 5 (20,8) |
| Partiële respons n (%) | 18 (75,0) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | NE (42,8; NE) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 12 maanden (95%-BI) | 100,0 (100,0; 100,0) |
| ≥ 24 maanden (95%-BI) | 94,4 (66,6; 99,2) |
| ≥ 36 maanden (95%-BI) | 88,9 (62,4; 97,1) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 54,80 maanden (25e; 75e percentiel: 32,3; 62,5) Sluitingsdatum van gegevensverzameling: 14 februari 2025
Eerder behandeld RET-fusiepositief schildkliercarcinoom
Van de patiënten met RET-fusiepositief schildkliercarcinoom die eerder werden behandeld met systemische therapie anders dan radioactief jodium en die waren geïncludeerd in LIBRETTO-001, hadden 41 patiënten die in aanmerking kwamen voor beoordeling van de werkzaamheid de mogelijkheid om te worden gevolgd gedurende ten minste 6 maanden. De mediane leeftijd van de primaire analysepopulatie was 58 jaar (spreiding: 25 tot 88 jaar). 43,9% van de patiënten was man. 58,5% van de patiënten was blank, terwijl 29,3% Aziatisch was en 7,3% was zwart. De ECOG-performance status werd gerapporteerd als 0-1 (92,7%) of 2 (7,3%). 100% van de patiënten had gemetastaseerde ziekte. De patiënten kregen eerder systemische therapie, de mediaan was 3 behandelingen (spreiding: 1–7). De meest voorkomende eerdere behandelingen omvatten radioactief jodium (73,2%), MKI (85,4%). 9,8% kreeg andere systemische therapie. De verschillende histologische vormen die bij de 41 patiënten voorkwamen, waren papillair (n = 31), slecht gedifferentieerd (n = 5), anaplastisch (n = 4) en oxyfiel (Hürthle-cel) (n = 1). De meest voorkomende fusiepartner was CCDC6 (61,0%), gevolgd door NCOA4 (19,5%).
De werkzaamheidsresultaten voor eerder behandeld RET-fusiepositief schildkliercarcinoom zijn samengevat in tabel 11.
Tabel 11 LIBRETTO-001: Objectieve respons en duur van de respons
| Patiënten die in aanmerking komen voor beoordeling van werkzaamheid | |
| N | 41 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 85,4 (70,8; 94,4) |
| Complete respons n (%) | 5 (12,2) |
| Partiële respons n (%) | 30 (73,2) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 26,7 (12,1; NE) |
| Aantal (%) patiënten met duur van de respons | |
| ≥ 12 maanden (95%-BI) | 71,7 (52,4; 84,2) |
| ≥ 24 maanden (95%-BI) | 50,7 (30,4; 67,8) |
BI = betrouwbaarheidsinterval, CR = complete respons,NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 33,87 maanden (25e, 75e percentiel: 12,9; 44,8) Sluitingsdatum van gegevensverzameling: 13 januari 2023
Vandetanib- en cabozantinib-naïef RET-gemuteerd medullair schildkliercarcinoom (MTC)
LIBRETTO-531
De werkzaamheid van Retsevmo bij RET-gemuteerd MTC werd bevestigd in LIBRETTO-531, een multicenter, gerandomiseerde, open-label fase 3-vergelijkingsstudie waarin selpercatinib werd vergeleken met de keuze van de arts voor cabozantinib of vandetanib bij patiënten met progressief, gevorderd, kinaseremmer-naïef, RET-gemuteerd MTC. Volwassen of adolescente patiënten met histologisch bevestigd, inoperabel, lokaal gevorderd of gemetastaseerd MTC zonder eerdere behandeling met een kinaseremmer kwamen in aanmerking. Patiënten kregen tweemaal daags 160 mg selpercatinib (startdosis) of naar keuze van de arts cabozantinib (140 mg eenmaal daags) of vandetanib (300 mg eenmaal daags). Patiënten werden gestratificeerd op basis van RET-mutatie (M918T vs. andere) en de beoogde behandeling indien gerandomiseerd naar de controlegroep (cabozantinib versus vandetanib). De primaire uitkomstmaat voor de werkzaamheid was PFS volgens RECIST 1.1 door BICR. Belangrijke secundaire werkzaamheidsuitkomsten waren onder meer faalvrije overleving van de behandeling (treatment failure-free survival, TFFS) en vergelijkende verdraagbaarheid, en andere secundaire werkzaamheidsuitkomsten waren onder meer OS en ORR/DOR door BICR.
Van de 291 patiënten die deelnamen en werden gerandomiseerd in LIBRETTO-531 om de ITT-populatie te vormen, werden er 193 gerandomiseerd naar de selpercatinib-arm en 98 werden gerandomiseerd naar de controle-arm. Van de 98 patiënten die werden gerandomiseerd naar de controle-arm, werden er 73 gestratificeerd naar cabozantinib en 25 naar vandetanib. De mediane leeftijd van de patiënten in de ITT-populatie was 55 jaar (spreiding: 12 tot 84 jaar). 37,1% van de patiënten was vrouw. 69,4% van de patiënten was blank, 27,7% was Aziatisch, 2,9% was zwart. De meeste patiënten (77%) hadden bij inschrijving gemetastaseerde ziekte. De ECOG-prestatiestatus werd gerapporteerd als 0-1 (98,3%) of 2 (1%). De meest voorkomende mutatie was M918T (62,5%). De studie voldeed aan het primaire eindpunt van het verbeteren van PFS in de ITT-populatie. De resultaten van de werkzaamheid voor de ITT-populatie zijn samengevat in Tabel 12 en Figuur 2.
Tabel 12 LIBRETTO-531: Samenvatting van werkzaamheidsgegevens (BICR-beoordeling, ITT-populatie)
| selpercatinib | controle (cabozantinib of vandetanib) | |
| Progressievrije overleving | N = 193 | N = 98 |
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 16,76 (12,22; 25,10) |
| Hazard ratio (95%-BI) | 0,280 (0,165; 0,475) | |
| Gestratificeerde log rang p-waarde | <0,0001 | |
| PFS-percentage over 30 maanden (%) (95%-BI) | 76,4 (66,5; 83,8) | 24,8 (6,9; 48,3) |
| Faalvrije behandelingsoverleving* | N = 193 | N = 98 |
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 13,93 (11,27; 25,10) |
| Hazard ratio (95%-BI) | 0,254 (0,153; 0,423) | |
| Gestratificeerde log rang p-waarde | <0,0001 | |
| TFFS-percentage over 30 maanden (%) (95%-BI) | 75,8 (65,9; 83,2) | 25,3 (7,2; 48,8) |
| Objectieve respons (CR + PR) | ||
| % (95%-BI) | 69,4 (62,4; 75,8) | 38,8 (29,1; 49,2) |
| Complete respons n (%) | 23 (11,9) | 4 (4,1) |
| Partiële respons n (%) | 111 (57,5) | 34 (34,7) |
| Duur van de respons (maanden)# | ||
| Mediaan [maanden] (95%-BI) | NE (NE; NE) | 16,56 (10,41; NE) |
| Aantal (%) patiënten met duur van de respons | ||
| ≥ 24 maanden (95%-BI) | 79,1 (66,9; 87,2) | NE (NE; NE) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Faalvrije behandelingsoverleving wordt gedefinieerd als de tijd vanaf randomisatie tot het eerste optreden van: gedocumenteerde radiografische ziekteprogressie volgens RECIST 1.1, of onaanvaardbare toxiciteit die leidt tot stopzetting van de behandeling zoals beoordeeld door de onderzoeker, of overlijden door welke oorzaak dan ook.
#Mediane duur van de follow-up was 11,14 maanden (25e, 75e percentiel: 5,62; 16,62) in de selpercatinib arm en 12,81 maanden (25e, 75e percentiel: 6,34; 15,51) in de controle-arm. Sluitingsdatum van gegevensverzameling: 22 mei 2023
Figuur 2. LIBRETTO-531: Kaplan-Meier-plot van progressievrije overleving (BICR-beoordeling, ITT-populatie)
Sluitingsdatum van gegevensverzameling: 22 mei 2023
Op het moment van de primaire PFS-analyse werden 18 OS-gebeurtenissen waargenomen in de twee armen. In de ITT-populatie was de OS HR 0,374 ([95%-BI: 0,147; 0,949]). Het censuurpercentage was 95,9% in de selpercatinib-groep en 89,8% in de controlegroep.
De vergelijkende verdraagbaarheid werd geëvalueerd bij 242 patiënten (selpercatinib-arm, N=161; controle-arm, N=81). De selpercatinib-groep had een statistisch significant lager percentage van de tijd tijdens de behandeling waarbij patiënten "een hoge bijwerkingslast rapporteerden (8%) dan de controlegroep (24%) (95%-BI: -23%; -10%, p<0,0001) zoals beoordeeld door Functional Assessment of Cancer Therapy item GP5 respons 3 "Nogal wat" of 4 "Heel veel".
Bij een latere OS-analyse, met een datalock van 11 maart 2024, werden 26 gebeurtenissen waargenomen in de twee armen en was de HR 0,275 (95%-BI: 0,124; 0,608). De PFS HR voor deze analyse was 0,202 (95%-BI: 0,128; 0,320) en de ORR voor selpercatinib was 82,4% vergeleken met 43,9% voor de controlegroep.
LIBRETTO-001
Van de 324 RET-gemuteerde MTC-patiënten die deelnamen aan LIBRETTO-001, waren er 143 niet eerder behandeld met cabozantinib en vandetanib. Hiervan hadden er 116 niet een eerdere behandeling gekregen met een ander systemische therapie en 27 patiënten hadden eerder een andere systemische therapie gekregen. Van de patiënten die niet eerder met cabozantinib en vandetanib waren behandeld, was de mediane leeftijd 57 jaar (spreiding 15 tot 87 jaar). Twee patiënten (1,4%) waren < 18 jaar. Van de patiënten was 58,0% man. Van de patiënten was 86,7% blank, 5,6% Aziatisch en 1,4% zwart. De meeste patiënten (97,9%) hadden gemetastaseerde ziekte bij inclusie. ECOG-performance status werd gerapporteerd als 0-1 (95,9%) of 2 (4,2%). De vaakst voorkomende mutatie was M918T (60,1%), gevolgd door extracellulaire cysteïnemutaties (23,8%). De werkzaamheidsresultaten voor RET-gemuteerde MTC-patiënten die behandelingsnaïef waren voor cabozantinib en vandetanib zijn samengevat in Tabel 13.
Tabel 13 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 143 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 82,5 (75,3; 88,4) |
| Complete respons n (%) | 34 (23,8) |
| Partiële respons n (%) | 84 (58,7) |
| Duur van de respons (maanden)* | |
| Mediaan, 95%-BI | NE (51,3; NE) |
| Percentage (%) van de duur van de respons | |
| ≥ 12 maanden (95%-BI) | 91,4 (84,6; 95,3) |
| ≥ 24 maanden (95%-BI) | 84,1 (75,9; 89,7) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 39,4 maanden (25e, 75e percentiel: 32,3; 45,4). Sluitingsdatum van gegevensverzameling: 13 januari 2023
Eerder behandeld RET-gemuteerd medullair schildkliercarcinoom
Van de patiënten met RET-gemuteerd MTC die in LIBRETTO-001 waren geïncludeerd, waren 152 eerder behandeld met cabozantinib en/of vandetanib en beschikbaar beschouwd voor bepaling van de werkzaamheid. De mediane leeftijd was 58 jaar (spreiding: 17 jaar tot 90 jaar); 1 patiënt (0,7%) was < 18 jaar. Van de patiënten was 63,8% man. Van de patiënten was 90,1% blank, terwijl 1,3% Aziatisch was en 1,3% zwart. De ECOG-performance status werd gerapporteerd als 0-1 (92,7%) of 2 (7,2%). 98,0% van de patiënten had gemetastaseerde ziekte. De vaakst voorkomende mutatie was M918T (65,1%), gevolgd door extracellulaire cysteïnemutaties (15,8%). 100% van de patiënten (n = 152) eerder systemische therapie, met een mediaan van 2 eerdere systemische regimes en 27,6% (n = 42) kreeg 3 of meer eerdere systemische regimes. De werkzaamheidsresultaten voor eerder behandeld RET-gemuteerd MTC zijn samengevat in tabel 14.
Tabel 14 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| N | 152 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 77,6 (70,2; 84,0) |
| Complete respons n (%) | 19 (12,5) |
| Partiële respons n (%) | 99 (65,1) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 45,3 (33,6; NE) |
| Percentage (%) van de duur van de respons | |
| ≥ 24 maanden (95%-BI) | 83,0 (74,6; 88,8) |
| ≥ 24 maanden (95%-BI) | 66,4 (56,3; 74,7) |
BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
*Mediane duur van de follow-up was 38,3 maanden (25e, 75e percentiel: 23,0; 46,1). Sluitingsdatum van gegevensverzameling: 13 januari 2023
Andere RET-fusiepositieve solide tumoren
De werkzaamheid werd geëvalueerd bij 75 patiënten met RET-fusiepositieve tumoren, anders dan NSCLC en schildkliercarcinoom, met ziekteprogressie op of na eerdere systemische behandeling of die geen toereikende alternatieve behandelopties hadden. De mediane leeftijd was 59 jaar (spreiding: 21 tot 92). 50,7% was vrouw; 60,0% was blank; 34,7% was Aziatisch en 4,0% was zwart. De ECOG-performancestatus was 0-1 (90,6%) of 2 (9,3%) en 96,0% van de patiënten had gemetastaseerde ziekte. Negenenzestig patiënten (92,0%) hadden eerdere systemische behandelingen met een mediaan van 2 eerdere systemische behandelingen (spreiding: 0 tot 9) en 36,0% had 3 of meer eerdere systemische therapieën gekregen. Er waren nog geen patiënten eerder behandeld met een selectieve RET-remmer. De meest voorkomende kankers waren dikkedarmkanker (29,3%), alvleesklierkanker (24,0%), speekselklierkanker (6,7%), sarcoom (6,7%) en cholangiocarcinoom (6,7%). De meest voorkomende fusiepartners waren NCOA4 (38,7%), CCDC6 (20,0%) en KIF5B (8,0%). De resultaten van de werkzaamheid voor RET-fusiepositieve solide tumoren anders dan NSCLC en schildklierkanker zijn samengevat in tabel 15 en tabel 16.
Tabel 15 LIBRETTO-001: Objectieve respons en duur van de respons
Patiënten die in aanmerking komen voor beoordeling van werkzaamheid Beoordeling door de IRC | |
| n | 75 |
| Objectieve respons (CR + PR) | |
| % (95%-BI) | 46,7 (35,1; 58,6) |
| Complete respons n (%) | 4 (5,3) |
| Partiële respons n (%) | 31 (41,3) |
| Duur van de respons (maanden)* | |
| Mediaan (95%-BI) | 24,54 (11,2; 49,1) |
| Percentage (%) van de duur van de respons | |
| ≥ 6 maanden (95%-BI) | 82,0 (64,2; 91,5) |
| ≥ 12 maanden (95%-BI) | 68,6 (49,3; 81,8) |
| ≥ 24 maanden (95%-BI) | 52,5 (32,6; 69,0) |
| ≥ 36 maanden (95%-BI) | 43,3 (24,0; 61,1) |
*Mediane duur van de follow-up was 32,23 maanden (25e, 75e percentiel: 13,3; 50,8). BI = betrouwbaarheidsinterval, CR = complete respons, NE = kan niet worden geschat, PR = partiële respons
Sluitingsdatum van gegevensverzameling: 14 februari 2025
Tabel 16 LIBRETTO-001: Objectieve respons en duur van de respons per tumortype
| Tumortype | Patiënten (n = 75) | ORR (beoordeling door de IRC) | DOR Spreiding (maanden) | |||||
| n (%) | 95%-BI | |||||||
| Colorectaal | 22 | 10 (45,5) | 24,4; 67,8 | 4,63; 36,14+ | ||||
| Alvleesklier | 18 | 9 (50,0) | 26,0; 74,0 | 2,50; 52,14 | ||||
| Speekselklier | 5 | 3 (60,0) | 14,7; 94.7 | 5,72; 37,19 | ||||
| Cholangiocarcinoom | 5 | 2 (40,0) | 5,3; 85,3 | 7,36; 14,82 | ||||
| Sarcoom | 5 | 2 (40,0) | 5,3; 85,3 | 3,71; 56,51+ | ||||
| Carcinoom van de huid | 3 | 1 (33,3) | 0,8; 90,6 | 27,14 | ||||
| Onbekend primair | 3 | 1 (33,3) | 0,8; 90,6 | 9,23 | ||||
| Borst | 2 | PR; CR | 15,8; 100,0 | 2,30+; 17,28 | ||||
| Xanthogranuloom | 2 | NE; NE a | 0,0; 84,2 | NA | ||||
| Carcinoïd | 1 | PR | 2,5; 100,0 | 49,08 | ||||
| Ovarieel | 1 | PR | 2,5; 100,0 | 28,55+ | ||||
| Pulmonaal | 1 | NE | 0,0; 97,5 | NA | ||||
| carcinosarcoom | ||||||||
| Rectaal neuro- | 1 | NE | 0,0; 97,5 | NA | ||||
| endocrien | ||||||||
| Dunne darm | 1 | CR | 2,5; 100,0 | 24,54 | ||||
| Neuro-endocrien | 1 | PR | 2,5; 100,0 | 23,13 | ||||
| Kleincellige | 1 | SD | 0,0; 97,5 | NA | ||||
| longkanker | ||||||||
| Gastro-oesofageale | 1 | SD | 0,0; 97,5 | NA | ||||
| overgang | ||||||||
| Neuro-endocrien | 1 | PR | 2,5; 100,0 | 17,51+ | ||||
| pancreas | ||||||||
| Maag | 1 | SD | 0,0; 97,5 | NA | ||||
+ geeft een doorlopende reactie aan.
a Eén patiënt met een xanthogranuloom had ziekte die niet door IRC kon worden beoordeeld omdat de huid de enige plaats van de ziekte was. Op basis van de beoordeling door de onderzoeker had deze patiënt een CR.
BI = betrouwbaarheidsinterval, CR = volledige respons, DOR = duur van respons, NA = niet van toepassing, NE = kan niet worden geschat, ORR = objectief responspercentage, PR = partiële respons, SD = stabiele ziekte.
Sluitingsdatum van gegevensverzameling: 14 februari 2025
Vanwege de zeldzaamheid van RET-fusiepositief carcinoom werden patiënten bestudeerd over meerdere tumortypen met voor sommige tumortypen een beperkt aantal patiënten, waardoor onzekerheid in de ORR-schatting per tumortype ontstond. De te verwachten respons bij een specifiek tumortype is mogelijk geen afspiegeling van de ORR in de totale populatie.
Pediatrische patiënten
Vanaf 8 november 2024 werd de werkzaamheid geëvalueerd bij 36 patiënten in de leeftijd van 2 tot ≤ 20 jaar behandeld in LIBRETTO-121, een fase 1/2-studie bij pediatrische patiënten met een gevorderde solide of primaire CZS-tumor met een activerende RET-verandering. Van deze 36 patiënten waren er 31 jonger dan 18 jaar. Van de 36 patiënten hadden 14 patiënten RET-gemuteerd MTC, 1 patiënt had RET-fusiepositieve MTC, 15 patiënten hadden RET-fusiepositieve schildklierkanker, 3 patiënten hadden RET-fusiepositieve andere solide tumoren en 3 patiënten hadden RET-gemuteerde andere solide tumoren.
Van de 14 patiënten met RET-gemuteerd MTC waren er 11 jonger dan 18 jaar, van wie 5 jonger dan 12 jaar. Voor alle 14 patiënten, per IRC, was het objectieve responspercentage 57,1% (95%-BI: 28,9; 82,3). Bij 5 patiënten werd een complete respons bevestigd, terwijl voor 3 patiënten een partiële respons is vastgesteld.
Voor de 14 patiënten was de mediane duur van de respons (maanden) niet te schatten (95%-BI: 24,9; NE). Het percentage (%) van patiënten met de duur van de respons na ≥ 24 maanden was 100% (95%-BI: 100; 100) en na ≥ 30 maanden 83,3% (95%-BI: 27,3; 97,5).
Van de 15 patiënten met RET-fusiepositieve schildklierkanker waren 13 patiënten jonger dan 18 jaar, van wie 3 patiënten jonger dan 12 jaar. Van de 15 patiënten werden er 7 eerder behandeld met radioactief jodium. Voor alle 15 patiënten, per IRC, was het objectieve responspercentage 53,3% (95%-BI: 26,6; 78,7). 4 patiënten hadden een bevestigde complete respons, terwijl 4 patiënten een bevestigde partiële respons hadden. Voor de 15 patiënten was de mediane duur van de respons (maanden) niet te schatten (95%-BI: NE; NE). Het percentage (%) van patiënten met duur van de respons na ≥ 42 maanden was 100% (95%-BI: 100; 100).
Van de 3 patiënten met RET-fusiepositieve andere solide tumoren waren alle 3 patiënten jonger dan 18 jaar, van wie 1 jonger dan 12 jaar was. Van de 3 patiënten hadden 2 patiënten een bevestigde partiële respons.
Van de 3 patiënten met RET-gemuteerde andere solide tumoren waren alle 3 patiënten jonger dan 18 jaar, van wie 2 jonger dan 12 jaar. Van de 3 patiënten met RET-gemuteerde andere solide tumoren reageerde geen enkele patiënt op de behandeling met selpercatinib.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met selpercatinib bij solide tumoren bij patiënten van 6 maanden en jonger (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van selpercatinib is beoordeeld bij patiënten met lokaal gevorderde of gemetastaseerde solide tumoren die tweemaal daags 160 mg toegediend kregen, tenzij anders gespecificeerd. De AUC en Cmax van selpercatinib bij steady-state namen toe op lineaire tot meer dan dosisproportionele wijze over het doseringsbereik van 20 mg eenmaal daags tot 240 mg tweemaal daags.
De steady-state werd na ongeveer 7 dagen bereikt en de mediane accumulatieratio na toediening van 160 mg tweemaal daags was 3,4-voudig. De gemiddelde Cmax van selpercatinib [variatiecoëfficiënt (CV%)] bij steady-state was 2.980 (53%) ng/ml en de AUC0-24h was 51.600 (58%) ng*h/ml.
In-vivostudies geven aan dat selpercatinib een matige remmer van P-gp is.
In-vitrostudies geven aan dat selpercatinib bij klinisch relevante concentraties CYP1A2, CYP2B6, CYP2C9, CYP2C19 of CYP2D6 niet remt of induceert.
In-vitrostudies geven aan dat selpercatinib bij klinisch relevante concentraties MATE1 en BCRP remt, maar OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, BSEP en MATE2-K niet. Selpercatinib kan de serumcreatinineconcentratie verhogen via vermindering van de renale tubulaire secretie van creatinine door remming van MATE1.
De doseringsvormen van selpercatinib in de harde capsule en de filmomhulde tablet zijn bio-equivalent.
Absorptie
Na een orale dosis van 160 mg werd Retsevmo snel geabsorbeerd met een tmax van ongeveer 2 uur. Het geometrisch gemiddelde van de absolute orale biologische beschikbaarheid van selpercatinib was 73,2% (spreiding: 60,2-81,5%).
Effect van voedsel
In vergelijking met de AUC en Cmax van selpercatinib in nuchtere toestand was de AUC van selpercatinib met 9% verhoogd en de Cmax met 14% verlaagd na orale toediening aan gezonde proefpersonen van een enkele dosis van 160 mg bij een vetrijke maaltijd. Deze veranderingen werden niet als klinisch relevant beschouwd. Zodoende kan selpercatinib met of zonder voedsel worden ingenomen.
Distributie
Na orale toediening van selpercatinib aan volwassen patiënten is het gemiddelde (CV%) schijnbare verdelingsvolume (Vss/F) van selpercatinib 203,1 liter (69%), geschat na populatiefarmacokinetische analyse. Selpercatinib wordt in vitro voor 96% gebonden aan humane plasma-eiwitten en binding is onafhankelijk van de concentratie. De verhouding van de concentratie in bloed vs. plasma is 0,7.
Biotransformatie
Selpercatinib wordt voornamelijk door CYP3A4 gemetaboliseerd. Na orale toediening van een enkele radioactief gelabelde [14C] dosis van 160 mg selpercatinib aan gezonde proefpersonen bestond 86% van de gemeten radioactieve componenten in het plasma uit onveranderd selpercatinib.
Eliminatie
Na orale toediening van selpercatinib aan volwassen patiënten is de gemiddelde (CV%) schijnbare klaring (CL/F) van selpercatinib 5,5 l/h (45%) en de halfwaardetijd 26,5 uur.
Na orale toediening van een enkele radioactief gelabelde [14C] dosis van 160 mg selpercatinib werd 69% (14% onveranderd) van de toegediende radioactiviteit teruggevonden in de feces en 24% (11,5% onveranderd) teruggevonden in de urine.
Speciale patiëntengroepen
Leeftijd, geslacht en lichaamsgewicht
Leeftijd (spreiding: 2 jaar tot 92 jaar) of geslacht hadden geen klinisch relevant effect op de farmacokinetiek van Retsevmo. De Vss/F en CL/F van selpercatinib nemen toe met een toename van het lichaamsgewicht (9,6 kg tot 179 kg).
Patiënten van 12 jaar en ouder met een lichaamsgewicht ˂ 50 kg moeten de behandeling met Retsevmo starten met een dosering van 120 mg tweemaal daags, terwijl patiënten van ≥ 50 kg de behandeling met Retsevmo moeten starten met een dosering van 160 mg tweemaal daags.
Pediatrische patiënten van 2 tot 12 jaar moeten de Retsevmo-behandeling starten met een dosering die wordt bepaald door hun lichaamsoppervlakte (tabel 1). Retsevmo wordt niet aanbevolen voor pediatrische patiënten met een lichaamsoppervlakte van minder dan 0,45 m2.
Leverfunctiestoornis
De AUC0-∞ van selpercatinib nam met 7% toe bij personen met een lichte en met 32% bij personen met een matige classificatie volgens Child-Pugh. De blootstelling aan selpercatinib (AUC) bij personen met een lichte of matige leverfunctiestoornis (Child-Pugh-klasse A en B) is vergelijkbaar met blootstelling in gezonde proefpersonen aan wie een dosis van 160 mg is toegediend. De AUC0-∞ van selpercatinib nam met 77% toe bij personen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C). Er zijn beperkte klinische gegevens over de veiligheid van selpercatinib bij patiënten met een ernstige leverfunctiestoornis. Om die reden wordt een aanpassing van de dosering aanbevolen bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2).
Nierfunctiestoornis
In een klinische farmacologiestudie met een enkelvoudige dosis selpercatinib van 160 mg was de blootstelling (AUC) onveranderd bij personen met een lichte, matige of ernstige nierfunctiestoornis. Patiënten met terminaal nierfalen (eGFR < 15 ml/min) en dialysepatiënten zijn niet onderzocht.
Pediatrische patiënten
De blootstelling aan selpercatinib bij pediatrische patiënten van 2 jaar en ouder is vergelijkbaar met die bij volwassen patiënten wanneer toegediend in de aanbevolen doseringen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Om de toxiciteit te karakteriseren werden studies met herhaalde dosering uitgevoerd bij juveniele en adolescente/volwassen ratten en adolescente/volwassen minivarkens. Gemeenschappelijke doelorganen van toxiciteit voor de rat en het minivarken waren het hematopoëtische systeem, de lymfoïde weefsels, de tong, de alvleesklier, het maag-darmstelsel, de epifysairschijven en de voortplantingsweefsels bij mannelijke dieren. In het algemeen was toxiciteit in deze organen reversibel; uitzonderingen waren de toxiciteit in de testikels bij adolescente/volwassen en juveniele dieren en veranderingen in groeischijven bij juveniele ratten. Reversibele toxiciteit werd waargenomen in de ovaria bij alleen het minivarken. Bij hoge doseringen leidde gastro-intestinale toxiciteit tot morbiditeit bij minivarkens bij blootstellingen die in het algemeen lager waren dan blootstellingen bij de aanbevolen dosering vastgesteld bij mensen. In één studie bij minivarkens vertoonden zeugen een kleine, reversibele toename in QTc-verlenging van ongeveer 12% in vergelijking met de controle en van 7% vergeleken met waarden voorafgaande aan de dosering. Doelorganen van toxiciteit die alleen bij de rat werden waargenomen waren de snijtanden, de lever, de vagina, de longen, de klier van Brunner en de mineralisatie van meerdere weefsels geassocieerd met hyperfosfatemie. Deze toxiciteiten die alleen in de organen bij de rat voorkwamen, waren reversibel.
Juveniele toxiciteit
De blootstelling aan selpercatinib van ongeveer 0,5 tot 2 keer de blootstelling bij volwassen mensen leidde tot mortaliteit bij ratten die jonger dan 21 dagen waren. Ratten die 21 dagen en ouder waren verdroegen een vergelijkbare blootstelling.
Juveniele en adolescente/volwassen ratten en adolescente/volwassen minivarkens met open groeischijven die selpercatinib kregen toegediend, vertoonden microscopische veranderingen van hypertrofie, hyperplasie en dysplasie van groeischijfkraakbeen (physis). Bij juveniele ratten was de dysplasie van de groeischijven irreversibel en deze werd geassocieerd met een verminderde femurlengte en een afname van de botmineraaldichtheid. Skeletveranderingen werden waargenomen bij blootstellingsniveaus die gelijk waren aan die bij volwassen patiënten die de aanbevolen dosering van 160 mg tweemaal daags innamen.
Juveniele mannelijke ratten die selpercatinib kregen toegediend en die na stopzetting van de toediening de vruchtbare leeftijd bereikten, vertoonden een verminderd reproductievermogen wanneer ze paarden met onbehandelde vrouwelijke ratten. Verminderde vruchtbaarheids- en copulatie-indices, een verhoogd pre- en postimplantatieverlies en een verminderd aantal levensvatbare embryo's werden waargenomen bij een blootstelling van ongeveer 3,4 maal de effectieve blootstelling bij volwassenen.
Genotoxiciteit
In therapeutische doseringen is selpercatinib niet genotoxisch. In een micronucleustest in vivo bij ratten was selpercatinib positief bij concentraties > 7 keer de Cmax bij de dosering voor de mens van 160 mg tweemaal daags. In een micronucleustest in vitro in humane lymfocyten uit perifeer bloed werd een grenswaardige respons waargenomen bij een concentratie ongeveer 485 keer de Cmax bij de humane dosering.
Mutagenese
In een bacteriële mutageniciteitstest veroorzaakte selpercatinib geen mutaties
Carcinogenese
In een 2 jaar durende carcinogeniciteitsstudie met selpercatinib bij ratten werden bij sommige vrouwtjes vaginale tumoren waargenomen bij plasmablootstellingsniveaus die vergelijkbaar waren met niveaus die werden waargenomen bij volwassen patiënten die werden behandeld met een dosis van 160 mg tweemaal daags. Er werden geen preneoplastische veranderingen waargenomen in het voortplantingsstelsel van vrouwelijke ratten. De klinische relevantie van deze bevindingen is onbekend. Selpercatinib was in deze studie niet carcinogeen bij mannelijke ratten.
Selpercatinib was niet carcinogeen bij mannelijke en vrouwelijke muizen in een 6 maanden durende studie.
Embryotoxiciteit / Teratogeniciteit
Gebaseerd op gegevens uit reproductiestudies bij dieren en het werkingsmechanisme kan selpercatinib, wanneer toegediend aan een zwangere vrouw, schade aan de foetus toebrengen. Toediening van selpercatinib aan drachtige ratten tijdens de periode van organogenese, waarbij de maternale blootstelling ongeveer gelijk was als waargenomen bij de aanbevolen dosering bij de mens van 160 mg tweemaal daags, resulteerde in embryoletaliteit en misvormingen.
Reproductietoxiciteit
Resultaten uit studies die in ratten en minivarkens zijn uitgevoerd, wijzen er op dat selpercatinib de vruchtbaarheid bij mannen en vrouwen kan schaden.
In een vruchtbaarheidsstudie bij mannelijke ratten werden dosisafhankelijke kiemceldepletie en spermatidenretentie waargenomen bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,2 maal de klinische blootstelling bij de aanbevolen dosering voor de mens). Deze effecten werden in verband gebracht met verlaagd gewicht van organen, verminderde beweeglijkheid van de spermacellen en een toename van het aantal abnormale spermacellen, bij niveaus van blootstelling gebaseerd op de AUC, van ongeveer tweemaal de klinische blootstelling bij de aanbevolen dosering voor de mens. Microscopische bevindingen in de vruchtbaarheidsstudie bij mannelijke ratten waren consistent met effecten in studies met herhaalde dosering bij ratten en minivarkens, waarbij dosisafhankelijke, irreversibele degeneratie van de testikels in verband werd gebracht met verminderd luminaal sperma in de epididymis bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,1 tot 0,4 maal de klinische blootstelling bij de aanbevolen dosering voor de mens).
In een vruchtbaarheids- en vroegembryonale studie bij vrouwelijke ratten werd een vermindering van zowel het aantal loopsheidscycli als embryoletaliteit waargenomen bij niveaus van blootstelling, gebaseerd op de AUC, die ongeveer gelijk waren aan de klinische blootstelling bij de aanbevolen dosering voor de mens. In studies met herhaalde dosering bij ratten werd reversibele mucificatie van het vagina-epitheel met individuele verhoorning van de cellen en veranderde loopsheidscycli gezien bij klinisch relevante, op de AUC gebaseerde niveaus van blootstelling. Bij minivarkens werden minder corpora lutea en/of corpusluteumcysten waargenomen bij subklinische, op de AUC gebaseerde niveaus van blootstelling (0,07 tot 0,3 maal de klinische blootstelling bij de aanbevolen dosering bij de mens).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Mannitol
Croscarmellose natrium
Hydroxypropylcellulose
Natriumstearylfumaraat
Omhulling
Retsevmo 40 mg filmomhulde tabletten Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Zwart ijzeroxide (E172)
Retsevmo 80 mg filmomhulde tabletten Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
Retsevmo 120 mg filmomhulde tabletten Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Retsevmo 160 mg filmomhulde tabletten Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisters van koudvormende aluminiumfolie verzegeld met aluminium dekselfolie. Elke verpakking bevat 30, 56 of 60 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1527/012
EU/1/20/1527/013
EU/1/20/1527/014
EU/1/20/1527/015
EU/1/20/1527/016
EU/1/20/1527/017
EU/1/20/1527/018
EU/1/20/1527/019
EU/1/20/1527/020
EU/1/20/1527/021
EU/1/20/1527/022
EU/1/20/1527/023
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 februari 2021
Datum van laatste verlenging: 12 december 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.