


SmPC (samenvatting van de productkenmerken) - Nilotinib Viatris
1. NAAM VAN HET GENEESMIDDEL
Nilotinib Viatris 150 mg, harde capsules
Nilotinib Viatris 200 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Nilotinib Viatris 150 mg, harde capsules
Elke harde capsule bevat nilotinibhydrochloridedihydraat overeenkomend met 150 mg nilotinib.
Hulpstof met bekend effect
Elke harde capsule bevat 104 mg lactose.
Nilotinib Viatris 200 mg, harde capsules
Elke harde capsule bevat nilotinibhydrochloridedihydraat overeenkomend met 200 mg nilotinib.
Hulpstof met bekend effect
Elke harde capsule bevat 139 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule)
Nilotinib Viatris 150 mg, harde capsules
Wit tot geelachtig poeder in rode, ondoorzichtige harde HPMC-capsules, maat 1 (lengte ongeveer 19,3 mm), met zwarte horizontale opdruk “150 mg” op de romp.
Nilotinib Viatris 200 mg, harde capsules
Wit tot geelachtig poeder in lichtgele, ondoorzichtige harde HPMC-capsules, maat 0 (lengte ongeveer 21,4 mm), met zwarte horizontale opdruk “200 mg” op de romp.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Nilotinib Viatris is geïndiceerd voor de behandeling van:
- volwassen en pediatrische patiënten met nieuw gediagnosticeerde Philadelphia-chromosoompositieve chronische myeloïde leukemie (CML) in de chronische fase,
volwassen patiënten met Philadelphia-chromosoompositieve CML in de chronische fase of acceleratiefase die resistent of intolerant zijn voor eerder toegediende geneesmiddelen waaronder
- niet beschikbaar,
- pediatrische patiënten met Philadelphia-chromosoompositieve CML in de chronische fase die resistent of intolerant zijn voor eerder toegediende geneesmiddelen, waaronder imatinib.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld door een arts met ervaring in de diagnose en behandeling van CML-patiënten.
Dosering
De behandeling moet voortgezet worden zolang er klinisch voordeel waargenomen wordt of totdat onacceptabele toxiciteit zich voordoet.
Indien een dosis wordt vergeten, dient de patiënt geen aanvullende dosis, maar de gebruikelijke voorgeschreven volgende dosis te nemen.
Dosering voor volwassen patiënten met Philadelphia-chromosoompositieve CML
De aanbevolen dosering is:
- 300 mg tweemaal daags voor nieuw gediagnosticeerde patiënten met CML in de chronische fase,
- 400 mg tweemaal daags voor patiënten met CML in de chronische fase of acceleratiefase die resistent of intolerant zijn voor eerder toegediende geneesmiddelen.
Dosering voor pediatrische patiënten met Philadelphia-chromosoompositieve CML
De dosering bij pediatrische patiënten is gepersonaliseerd en gebaseerd op de lichaamsoppervlakte (mg/m2). De aanbevolen dosis van nilotinib is 230 mg/m2 tweemaal daags, afgerond naar de dichtstbijzijnde 50 mg dosis (tot een maximale enkelvoudige dosis van 400 mg) (zie Tabel 1). De verschillende sterktes van Nilotinib Viatris harde capsules kunnen gecombineerd worden om de gewenste dosis te bereiken.
Er is geen ervaring met het behandelen van pediatrische patiënten jonger dan 2 jaar. Er zijn geen gegevens beschikbaar over nieuw gediagnostiseerde patiënten jonger dan 10 jaar en er zijn beperkte gegevens beschikbaar met betrekking tot imatinib-resistente of -intolerante pediatrische patiënten jonger dan 6 jaar.
Tabel 1 Doseringsschema voor nilotinib, 230 mg/m2 tweemaal daags voor pediatrische patiënten
| Lichaamsoppervlakte | Dosering in mg (tweemaal daags) |
|---|---|
| Tot 0,32 m2 | 50 mg |
| 0,33 – 0,54 m2 | 100 mg |
| 0,55 – 0,76 m2 | 150 mg |
| 0,77 – 0,97 m2 | 200 mg |
| 0,98 – 1,19 m2 | 250 mg |
| 1,20 – 1,41 m2 | 300 mg |
| 1,42 – 1,63 m2 | 350 mg |
| ≥1,64 m2 | 400 mg |
Volwassen Philadelphia-chromosoompositieve CML-patiënten in de chronische fase die behandeld zijn met nilotinib als eerstelijnsbehandeling en die een aanhoudende diepe moleculaire respons (MR4.5) hebben bereikt
Stoppen met de behandeling kan overwogen worden bij geschikte volwassen Philadelphia-chromosoompositieve (Ph+) CML-patiënten in de chronische fase die gedurende ten minste 3 jaar behandeld zijn met nilotinib 300 mg tweemaal daags en in geval van een diepe moleculaire respons gedurende minimaal één jaar direct voorafgaand aan het stoppen van de behandeling. Het stoppen van de behandeling met nilotinib mag alleen geïnitieerd worden door een arts met ervaring in de behandeling van patiënten met CML (zie rubrieken 4.4 en 5.1).
Bij geschikte patiënten die stoppen met de behandeling met nilotinib moeten de BCR-ABL transcriptwaarde en het complete bloedbeeld met differentiatie maandelijks gecontroleerd worden gedurende één jaar, vervolgens iedere 6 weken gedurende het tweede jaar en daarna iedere 12 weken. BCR-ABL bepalingen moeten uitgevoerd worden met een kwantitatieve diagnostische test die gevalideerd is om moleculaire responswaarden op de internationale schaal (IS) te meten met een gevoeligheid van ten minste MR4.5 (BCR-ABL/ABL ≤0,0032% IS).
Bij patiënten die de MR4 (MR4=BCR-ABL/ABL ≤0,01% IS), maar niet de MMR
(MMR=BCR-ABL/ABL ≤0,1% IS) verliezen gedurende de behandelingsvrije fase moet de BCR-ABL transcriptwaarde iedere 2 weken worden gecontroleerd tot de BCR-ABL waarde weer tussen de MR4 en MR4.5 uitkomt. Patiënten die een BCR-ABL waarde tussen MMR en MR4 hebben gedurende ten minste 4 opeenvolgende bepalingen, kunnen terugkeren naar het oorspronkelijke controleschema.
Patiënten die een MMR verliezen moeten opnieuw met een behandeling starten binnen 4 weken vanaf het moment dat verlies van remissie vastgesteld is. Een behandeling met nilotinib moet opnieuw gestart worden met 300 mg tweemaal daags of met een lagere dosering van 400 mg eenmaal daags als de patiënt een doseringsverlaging had voorafgaand aan het stoppen van de behandeling. Bij patiënten die opnieuw starten met een behandeling met nilotinib moet de BCR-ABL transcriptwaarde maandelijks worden gecontroleerd tot opnieuw een MMR wordt vastgesteld en daarna iedere 12 weken (zie rubriek 4.4).
Volwassen Philadelphia-chromosoompositieve CML-patiënten in de chronische fase die een aanhoudende diepe moleculaire respons (MR4.5) hebben bereikt met nilotinib na eerdere imatinib-therapie
Stoppen met de behandeling kan overwogen worden bij geschikte volwassen Philadelphia-chromosoompositieve CML-patiënten in de chronische fase die gedurende ten minste 3 jaar behandeld zijn met nilotinib en indien er minimaal één jaar een diepe moleculaire respons is, direct voorafgaand aan het stoppen van de behandeling. Het stoppen van de behandeling met nilotinib mag alleen geïnitieerd worden door een arts met ervaring in de behandeling van patiënten met CML (zie rubrieken 4.4 en 5.1).
Bij geschikte patiënten die stoppen met de behandeling met nilotinib moeten de BCR-ABL transcriptwaarde en een compleet bloedbeeld met differentiatie maandelijks bepaald worden gedurende één jaar, vervolgens iedere 6 weken gedurende het tweede jaar en daarna iedere 12 weken. BCR-ABL bepalingen moeten uitgevoerd worden met een kwantitatieve diagnostische test die gevalideerd is om moleculaire responswaarden op de internationale schaal (IS) te meten met een gevoeligheid van ten minste MR4.5 (BCR-ABL/ABL ≤0,0032% IS).
Patiënten met een bevestigd verlies van MR4 (MR4=BCR-ABL/ABL ≤0,01% IS) gedurende de behandelingsvrije fase (twee opeenvolgende bepalingen met een tussenpoos van ten minste 4 weken die verlies van MR4 laten zien) of een verlies van “major” moleculaire respons (MMR=BCR-ABL/ABL ≤0,1% IS) moeten opnieuw starten met een behandeling binnen 4 weken vanaf het moment dat het verlies van remissie vastgesteld is. Nilotinib moet opnieuw gestart worden met of 300 of 400 mg tweemaal daags. Bij patiënten die opnieuw starten met een behandeling met nilotinib moet de BCR-ABL transcriptwaarde maandelijks worden bepaald tot een herstel van de eerdere “major” moleculaire respons of MR4 wordt vastgesteld en daarna iedere 12 weken (zie rubriek 4.4).
Dosisaanpassingen of -wijzigingen
Het kan nodig zijn nilotinib tijdelijk te staken en/of de dosis ervan te verlagen vanwege
hematologische bijwerkingen (neutropenie, trombocytopenie), die geen verband houden met de onderliggende leukemie (zie Tabel 2).
Tabel 2 Dosisaanpassingen voor neutropenie en trombocytopenie
| Volwassen patiënten met nieuw gediagnosticeerde CML in de chronische fase bij 300 mg tweemaal daags en imatinib-resistente of -intolerante CML in de chronische fase bij 400 mg tweemaal daags | ANC* <1,0 × 10⁹/l en/of bloedplaatjes aantal <50 × 109/l |
|
|---|---|---|
| Volwassen patiënten met imatinib- resistente of -intolerante CML in de acceleratiefase bij 400 mg tweemaal daags | ANC* <0,5 × 10⁹/l en/of bloedplaatjes aantal <10 × 109/l |
|
| Pediatrische patiënten met nieuw gediagnostiseerde CML in de chronische fase bij 230 mg/m2 tweemaal daags en imatinib-resistente of -intolerante CML in de chronische fase bij 230 mg/m2 tweemaal daags | ANC* <1,0 × 10⁹/l en/of bloedplaatjes aantal <50 × 109/l |
|
*ANC = absoluut aantal neutrofielen
Indien zich klinisch significante matige of ernstige niet-hematologische toxiciteit ontwikkelt, moet de toediening worden onderbroken en moet de patiënt opgevolgd en adequaat behandeld worden. Indien de voorafgaande dosis 300 mg tweemaal daags was bij volwassen patiënten met nieuw gediagnosticeerde CML in de chronische fase, of 400 mg tweemaal daags bij volwassen patiënten met imatinib-resistente of -intolerante CML in de chronische of acceleratiefase, of 230 mg/m2 bij pediatrische patiënten, kan deze worden hervat met 400 mg eenmaal daags bij volwassen patiënten en 230 mg/m2 eenmaal daags bij pediatrische patiënten zodra de toxiciteit is verdwenen. Indien de voorafgaande dosis 400 mg eenmaal daags was bij volwassen patiënten of 230 mg/m2 eenmaal daags bij pediatrische patiënten, moet de behandeling gestopt worden. Indien klinisch van toepassing, moet het opnieuw verhogen van de dosis naar de startdosering van 300 mg tweemaal daags bij nieuw gediagnosticeerde volwassen patiënten met CML in de chronische fase, of naar 400 mg tweemaal daags bij volwassen patiënten met imatinib-resistente of -intolerante CML in de chronische of acceleratiefase, of naar 230 mg/m2 tweemaal daags bij pediatrische patiënten overwogen worden.
Verhoogd serumlipase: bij ernstige tot levensbedreigende (graad 3-4) serumlipasestijgingen moet de dosis bij volwassen patiënten worden verlaagd naar 400 mg eenmaal daags of moet de dosis worden onderbroken. Bij pediatrische patiënten moet de behandeling onderbroken worden totdat de bijwerking verminderd is tot graad ≤1. Vervolgens, als de voorafgaande dosis 230 mg/m2 tweemaal daags was, kan de behandeling hervat worden met 230 mg/m2 eenmaal daags. Indien de voorafgaande dosis 230 mg/m2 eenmaal daags was dient de behandeling gestopt te worden. Serumlipasespiegels moeten maandelijks worden bepaald of indien klinisch geïndiceerd (zie rubriek 4.4).
Verhoogde bilirubine en levertransaminases: bij ernstige tot levensbedreigende (graad 3-4) stijgingen van bilirubine en levertransaminases bij volwassen patiënten moet de dosis worden verlaagd naar 400 mg eenmaal daags of moet de dosis worden onderbroken. Voor graad ≥2 bilirubineverhogingen of graad ≥3 levertransaminaseverhogingen bij pediatrische patiënten moet de behandeling onderbroken worden totdat de spiegels verlaagd zijn tot graad ≤1. Daarna, indien de voorafgaande dosis 230 mg/m2 tweemaal daags was, kan de behandeling hervat worden met 230 mg/m2 eenmaal daags. Als de voorafgaande dosis 230 mg/m2 eenmaal daags was en het herstel tot graad ≤1 langer dan 28 dagen duurt, dient de behandeling gestopt te worden. Bilirubine en levertransaminases moeten maandelijks worden bepaald of indien klinisch geïndiceerd.
Speciale populaties
Ouderen
Ongeveer 12% van de personen in het fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CML in de chronische fase en ongeveer 30% van de personen in het fase II-onderzoek bij patiënten met imatinib-resistente of -intolerante CML in de chronische fase of acceleratiefase waren 65 jaar of ouder. Er zijn geen grote verschillen waargenomen met betrekking tot de veiligheid en werkzaamheid bij patiënten ≥65 jaar vergeleken met volwassenen van 18 tot 65 jaar.
Nierfunctiestoornis
Er is geen klinisch onderzoek uitgevoerd bij patiënten met een gestoorde nierfunctie.
Aangezien nilotinib en haar metabolieten niet via de nieren worden uitgescheiden, is een afname in de totale lichaamsklaring niet te verwachten bij patiënten met nierfunctiestoornissen.
Leverfunctiestoornis
Leverfunctiestoornissen hebben een bescheiden effect op de farmacokinetiek van nilotinib.
Dosisaanpassing wordt niet noodzakelijk geacht bij patiënten met leverfunctiestoornissen. Patiënten met leverfunctiestoornissen moeten echter met voorzichtigheid worden behandeld (zie rubriek 4.4).
Hartaandoeningen
Bij de klinische onderzoeken werden patiënten met ongecontroleerde of significante hartaandoeningen (bijv. recent myocardinfarct, congestief hartfalen, instabiele angina pectoris of klinisch significante bradycardie) uitgesloten van deelname. Voorzichtigheid is geboden bij patiënten met relevante hartaandoeningen (zie rubriek 4.4).
Verhoogde totale serumcholesterolspiegels zijn beschreven bij behandeling met nilotinib (zie rubriek 4.4). Lipidenprofielen moeten bepaald worden voorafgaand aan de nilotinib therapie, 3 en 6 maanden na start van de behandeling, en ten minste jaarlijks tijdens chronische behandeling.
Verhoogde bloedglucosespiegels zijn beschreven bij behandeling met nilotinib (zie rubriek 4.4). Bloedglucosespiegels moeten bepaald worden voorafgaand aan de nilotinibtherapie en gecontroleerd worden tijdens behandeling.
Pediatrische patiënten
De veiligheid en werkzaamheid van nilotinib zijn vastgesteld bij pediatrische patiënten van 2 tot 18 jaar oud met Philadelphia-chromosoompositieve CML in de chronische fase (zie rubrieken 4.8, 5.1, en 5.2). Er is geen ervaring bij pediatrische patiënten jonger dan 2 jaar, of bij pediatrische patiënten met Philadelphia-chromosoompositieve CML in de geaccelereerde fase of in blastaire crisis. Er zijn geen gegevens beschikbaar over nieuw gediagnostiseerde patiënten jonger dan 10 jaar, en er zijn beperkte gegevens beschikbaar met betrekking tot imatinib-resistente of -intolerante pediatrische patiënten jonger dan 6 jaar.
Wijze van toediening
Nilotinib Viatris moet tweemaal daags worden ingenomen, met een tussenpoos van ongeveer 12 uur, en mag niet met voedsel worden ingenomen. De harde capsules moeten in hun geheel worden doorgeslikt met water. 2 uur vóór inname van de dosis en ten minste 1 uur nadat de dosis is ingenomen mag geen voedsel worden genuttigd.
Voor patiënten met slikproblemen, waaronder pediatrische patiënten die de harde capsules niet kunnen doorslikken, moeten andere geneesmiddelen met nilotinib gebruikt worden in plaats van Nilotinib Viatris
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myelosuppressie
Behandeling met nilotinib is geassocieerd met (National Cancer Institute Common Toxicity Criteria graad 3 en 4) trombocytopenie, neutropenie en anemie. Deze bijwerkingen treden vaker op bij patiënten met CML die resistent of intolerant zijn voor imatinib, in het bijzonder bij patiënten met CML in de acceleratiefase. Een compleet bloedbeeld moet elke twee weken worden bepaald gedurende de eerste 2 maanden en vervolgens iedere maand of op klinische indicatie. Myelosuppressie was in het algemeen omkeerbaar en doorgaans goed behandelbaar door tijdelijk staken van nilotinib of door dosisverlaging (zie rubriek 4.2).
QT-intervalverlenging
Er is aangetoond dat nilotinib op een concentratieafhankelijke wijze de cardiale ventriculaire repolarisatie verlengt, zoals gemeten aan de hand van het QT-interval op het oppervlakte ECG, bij zowel volwassen als pediatrische patiënten.
In het fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CML in de chronische fase, die 300 mg nilotinib tweemaal daags kregen, was de verandering ten opzichte van de uitgangswaarde van de gemiddelde duur van het QTcF interval bij “steady state” 6 msec. Geen van de patiënten had een QTcF >480 msec. Er werden geen torsade de pointes waargenomen.
In het fase II-onderzoek bij patiënten met imatinib-resistente en -intolerante CML in de chronische of acceleratiefase, die 400 mg nilotinib tweemaal daags kregen, was de verandering ten opzichte van de uitgangswaarde van de gemiddelde duur van het QTcF interval bij “steady state” respectievelijk 5 en 8 msec. QTcF van >500 msec werd waargenomen bij <1% van deze patiënten. In klinische onderzoeken werden geen torsade de pointes waargenomen.
Bij een onderzoek met gezonde vrijwilligers met blootstellingen die vergelijkbaar waren met de blootstellingen zoals waargenomen bij patiënten, was de gemiddelde duur van QTcF intervalverandering ten opzichte van de uitgangswaarde 7 msec (CI ± 4 msec), gecorrigeerd voor het gemiddelde placebo effect. Niemand had een QTcF >450 msec. Bovendien werden geen klinisch relevante aritmieën waargenomen tijdens de uitvoering van het onderzoek. Vooral van belang is dat er geen episodes van torsade de pointes (van voorbijgaande of aanhoudende aard) zijn waargenomen.
Significante verlenging van het QT-interval kan optreden wanneer nilotinib niet op de juiste wijze wordt ingenomen met krachtige CYP3A4 remmers en/of geneesmiddelen waarvan bekend is dat ze het potentieel hebben om het QT-interval te verlengen en/of voedsel (zie rubriek 4.5). De aanwezigheid van hypokaliëmie en hypomagnesiëmie kan dit effect verder versterken. Verlenging van het QT-interval kan patiënten blootstellen aan het risico op een fatale afloop.
Nilotinib moet met voorzichtigheid worden gebruikt bij patiënten die een verlenging van het QTc-interval hebben of die een significant risico hebben op de ontwikkeling ervan, zoals degenen:
- met congenitaal lange QT-verlenging
- met ongecontroleerde of significante hartaandoening, waaronder recent myocardinfarct, congestief hartfalen, instabiele angina pectoris of klinisch significante bradycardie.
- die antiarrhythmica krijgen of andere geneesmiddelen die leiden tot QT-verlenging.
Zorgvuldige controle van effecten op het QTc interval is wenselijk en een ECG uitgangswaarde is aanbevolen voordat de behandeling met nilotinib wordt gestart en indien klinisch geïndiceerd. Hypokaliëmie of hypomagnesiëmie moeten worden gecorrigeerd voordat nilotinib wordt toegediend, en moeten periodiek worden gecontroleerd tijdens de therapie.
Plotselinge dood
Gevallen van plotselinge dood zijn soms (0,1 tot 1%) gemeld bij patiënten met imatinib-resistente of -intolerante CML in de chronische fase of acceleratiefase, met een medisch verleden van hartaandoeningen of met significante cardiale risicofactoren. Comorbiditeiten naast de onderliggende maligniteit kwamen ook frequent voor net als gelijktijdig gebruik van andere geneesmiddelen. Afwijkingen van de ventriculaire repolarisatie waren mogelijk bijdragende factoren. Er werden geen gevallen van plotselinge dood gemeld in het fase III-onderzoek bij nieuw gediagnosticeerde patiënten met CML in de chronische fase.
Vochtretentie en oedeem
Ernstige vormen van geneesmiddelgerelateerde vochtretentie, zoals pleurale effusie, pulmonair oedeem en pericardiale effusie, werden soms (0,1% tot 1%) gezien in een fase III-studie bij nieuw gediagnosticeerde CML-patiënten. Vergelijkbare voorvallen werden gezien in postmarketing-meldingen. Een onverwachte snelle gewichtstoename moet zorgvuldig worden onderzocht. Als tijdens de behandeling met nilotinib tekenen van ernstige vochtretentie optreden, dan moet de etiologie beoordeeld worden en moeten patiënten overeenkomstig behandeld worden (zie rubriek 4.2 voor instructies om niet-hematologische bijwerkingen te behandelen).
Cardiovasculaire bijwerkingen
Cardiovasculaire bijwerkingen werden gemeld in een gerandomiseerde fase III-studie bij nieuw gediagnosticeerde CML-patiënten en gezien in postmarketing-meldingen. In deze klinische studie, met een mediane therapieduur van 60,5 maanden, omvatten de graad 3-4 cardiovasculaire bijwerkingen perifere arteriële occlusieve ziekte (1,4% en 1,1% bij respectievelijk tweemaal daags 300 mg en 400 mg nilotinib), ischemische hartziekte (2,2% en 6,1% bij respectievelijk tweemaal daags 300 mg en 400 mg nilotinib) en ischemische cerebrovasculaire voorvallen (1,1% en 2,2% bij respectievelijk tweemaal daags 300 mg en 400 mg nilotinib). Patiënten moet worden geadviseerd om direct medische hulp te zoeken als ze acute tekenen of klachten van cardiovasculaire bijwerkingen ervaren. De cardiovasculaire status van patiënten moet beoordeeld worden en cardiovasculaire risicofactoren moeten gecontroleerd en actief behandeld worden tijdens nilotinib therapie volgens standaard richtlijnen. Er moet een geschikte therapie worden voorgeschreven om cardiovasculaire risicofactoren te behandelen (zie rubriek 4.2 voor instructies om niet-hematologische bijwerkingen te behandelen).
Hepatitis B-reactivering
Reactivering van hepatitis B bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten BCR-ABL-tyrosinekinaseremmers hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met nilotinib, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van hepatitis B dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve hepatitis B-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met nilotinib noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Speciale controle van volwassen Ph+ CML-patiënten in de chronische fase die een aanhoudende diepe moleculaire respons hebben bereikt
Geschiktheid voor het stoppen van de behandeling
Bij geschikte patiënten bij wie expressie van de typische BCR-ABL transcripten e13a2/b2a2 of e14a2/b3a2 is vastgesteld, kan stoppen van de behandeling overwogen worden. Patiënten moeten deze specifieke BCR-ABL transcripten hebben om kwantificering van BCR-ABL, beoordeling van de diepte van de moleculaire respons en vaststelling van een mogelijk verlies van moleculaire remissie na stoppen van de behandeling met nilotinib mogelijk te maken.
Controle van patiënten die met de behandeling zijn gestopt
Bij patiënten die in aanmerking komen voor het stoppen met de behandeling moeten vaak BCR-ABL bepalingen worden uitgevoerd met een kwantitatieve diagnostische test die gevalideerd is om moleculaire responswaarden te meten met een gevoeligheid van ten minste MR4.5 (BCR-ABL/ABL ≤0,0032% IS). BCR-ABL transcriptwaarden moeten beoordeeld worden voorafgaand aan en tijdens het stoppen van de behandeling (zie rubrieken 4.2 en 5.1)
Verlies van “major” moleculaire respons (MMR=BCR-ABL/ABL ≤0,1% IS) bij CML-patiënten die nilotinib kregen als eerste- of tweedelijnsbehandeling of bevestigd verlies van MR4 (twee opeenvolgende bepalingen met een tussenpoos van ten minste 4 weken die verlies van MR4 (MR4=BCR-ABL/ABL ≤0,01% IS) laten zien) bij CML-patiënten die nilotinib kregen als tweedelijnsbehandeling, is de aanleiding om opnieuw te starten met de behandeling binnen 4 weken vanaf het moment dat het verlies van remissie geconstateerd is. Moleculair recidief kan optreden gedurende de behandelingsvrije fase en resultaten uit langetermijngegevens zijn nog niet beschikbaar. Het is daarom cruciaal om frequent BCR-ABL waarden en een compleet bloedbeeld met differentiatie te bepalen om mogelijk verlies van remissie te detecteren (zie rubriek 4.2). Bij patiënten die drie maanden na herstart van de behandeling geen MMR bereiken moet de BCR-ABL mutatiestatus van het kinasedomein worden getest.
Laboratoriumtesten en controles
Bloedlipiden
In een fase III-studie bij nieuw gediagnosticeerde CML-patiënten werd bij 1,1% van de patiënten die behandeld werden met 400 mg nilotinib tweemaal daags een ernstige tot levensbedreigende (graad 3-4) verhoging gezien van totaal cholesterol. In de tweemaal daags 300 mg dosisgroep werden geen ernstige tot levensbedreigende (graad 3-4) cholesterolverhogingen gezien (zie rubriek 4.8). Controle van de lipidenprofielen voorafgaand aan behandeling met nilotinib, 3 en 6 maanden na start van de behandeling, en ten minste jaarlijks gedurende chronische behandeling, wordt aanbevolen (zie rubriek 4.2). Als een HMG-CoA-reductaseremmer (een cholesterolverlagend middel) nodig is, raadpleeg dan rubriek 4.5 vóór het starten van een behandeling aangezien bepaalde HMG-CoA-reductaseremmers ook gemetaboliseerd worden via de CYP3A4-route.
Bloedglucose
In een fase III-studie bij nieuw gediagnosticeerde CML-patiënten werd bij 6,9% en 7,2% van de patiënten die behandeld werden met 400 mg nilotinib tweemaal daags en 300 mg nilotinib tweemaal daags een ernstige tot levensbedreigende (graad 3-4) glucoseverhoging in het bloed gezien. Controle van het bloedglucoseprofiel voorafgaand aan behandeling met nilotinib en gedurende de behandeling, indien klinisch geïndiceerd, wordt aanbevolen (zie rubriek 4.2). Indien de testresultaten een behandeling rechtvaardigen, moeten artsen hun lokale standaardpraktijken en richtlijnen voor behandeling volgen.
Interacties met andere geneesmiddelen
De toediening van nilotinib met stoffen die sterke CYP3A4 remmers zijn (zoals, maar niet beperkt tot, ketoconazol, itraconazol, voriconazol, claritromycine, telithromycine, ritonavir) moet worden vermeden. Mocht behandeling met één van deze middelen nodig zijn, dan wordt aanbevolen om de behandeling met nilotinib, indien mogelijk, te onderbreken (zie rubriek 4.5). Indien tijdelijke onderbreking van de behandeling niet mogelijk is, is strenge controle van het individu op verlenging van het QT-interval aangewezen (zie rubrieken 4.2, 4.5 en 5.2).
Gelijktijdig gebruik van nilotinib met geneesmiddelen die krachtige inductoren van CYP3A4 zijn (bijv. fenytoïne, rifampicine, carbamazepine, fenobarbital en sint-janskruid) kan de blootstelling aan nilotinib waarschijnlijk klinisch relevant verlagen. Daarom moet bij gelijktijdige toediening van andere geneesmiddelen met minder potentie voor CYP3A4 inductie worden gekozen, bij patiënten die nilotinib krijgen (zie rubriek 4.5).
Effect van voedsel
Voedsel verhoogt de biologische beschikbaarheid van nilotinib. Nilotinib Viatris mag niet samen met voedsel worden ingenomen (zie rubrieken 4.2 en 4.5) en moet 2 uur na een maaltijd worden ingenomen. Gedurende ten minste 1 uur nadat de dosis is ingenomen mag geen voedsel worden genuttigd. Grapefruit-/pompelmoessap en ander voedsel waarvan bekend is dat het CYP3A4 remt, moeten worden vermeden.
Voor patiënten met slikproblemen, waaronder pediatrische patiënten die de harde capsules niet kunnen doorslikken, moeten andere geneesmiddelen met nilotinib ingenomen worden in plaats van Nilotinib Viatris
Leverfunctiestoornissen
Leverfunctiestoornissen hebben een bescheiden effect op de farmacokinetiek van nilotinib. Toediening van een enkelvoudige dosis van 200 mg nilotinib resulteerde in AUC-toenames met 35%, 35% en 19% bij personen met respectievelijk milde, gematigde en ernstige leverfunctiestoornissen, vergeleken met een controlegroep van personen met een normale leverfunctie. De voorspelde “steady-state” Cmax van nilotinib nam toe met respectievelijk 29%, 18% en 22%. Bij de klinische onderzoeken werden patiënten met alaninetransaminase (ALAT) en/of aspartaattransaminase (ASAT) >2,5 (of >5, indien gerelateerd aan ziekte) keer de bovengrens van de normaalwaarde en/of totale bilirubine >1,5 keer de bovengrens van de normaalwaarde, uitgesloten van deelname. Het metabolisme van nilotinib is voornamelijk hepatisch. Patiënten met leverfunctiestoornissen zouden daarom een verhoogde blootstelling aan nilotinib kunnen hebben en moeten met voorzichtigheid worden behandeld (zie rubriek 4.2).
Serumlipase
Stijgingen in serumlipase zijn waargenomen. Voorzichtigheid is geboden bij patiënten met een voorgeschiedenis van pancreatitis. Wanneer lipasestijgingen samengaan met buikklachten, moet de nilotinib behandeling worden onderbroken en moeten adequate diagnostische maatregelen worden overwogen om pancreatitis uit te sluiten.
Totale gastrectomie
De biologische beschikbaarheid van nilotinib zou verminderd kunnen zijn bij patiënten met een totale gastrectomie (zie rubriek 5.2). Er dient te worden overwogen deze patiënten vaker te controleren.
Tumorlysissyndroom
Vanwege het mogelijk voorkomen van tumorlysissyndroom (TLS) worden correctie van klinisch significante dehydratie en behandeling van hoge urinezuurwaarden aanbevolen vóór behandeling met nilotinib gestart wordt (zie rubriek 4.8).
Pediatrische patiënten
Afwijkende laboratoriumwaarden die wijzen op milde tot matige tijdelijke verhogingen van aminotransferases en totale bilirubine zijn waargenomen bij kinderen, vaker dan in volwassenen, wat wijst op een groter risico op hepatotoxiciteit bij pediatrische patiënten (zie rubriek 4.8). De leverfunctie
(bilirubine- en levertransaminasewaardes) dient maandelijks of indien klinisch geïndiceerd gecontroleerd te worden. Verhogingen van bilirubine en levertransaminases dienen te worden behandeld door de behandeling met nilotinib tijdelijk te onderbreken, dosisreductie, en/of stoppen van nilotinib (zie rubriek 4.2). In een studie bij pediatrische CML-patiënten is groeivertraging vastgesteld bij patiënten behandeld met nilotinib (zie rubriek 4.8). Er wordt aanbevolen om de groei van pediatrische patiënten die met nilotinib worden behandeld nauwlettend te monitoren.
Lactose
Nilotinib Viatris harde capsules bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, Lapp lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Nilotinib Viatris bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Nilotinib kan worden gegeven in combinatie met hematopoëtische groeifactoren zoals erytropoëtine of granulocytkoloniestimulerende factor (G-CSF), indien klinisch geïndiceerd. Het kan worden gegeven met hydroxyureum of anagrelide, indien klinisch geïndiceerd.
Nilotinib wordt voornamelijk in de lever gemetaboliseerd waarbij verwacht wordt dat CYP3A4 de belangrijkste factor is in het oxidatieve metabolisme. Nilotinib is ook een substraat voor de “multi-drug” effluxpomp, P-glycoproteïne (P-gp). Daarom kunnen de absorptie en de daaropvolgende eliminatie van systemisch geabsorbeerd nilotinib worden beïnvloed door actieve stoffen die invloed hebben op CYP3A4 en/of P-gp.
Actieve stoffen die de serumconcentraties van nilotinib kunnen verhogen
Gelijktijdige toediening van nilotinib met imatinib (een substraat en moderator van P-gp en CYP3A4), had een gering remmend effect op CYP3A4 en/of P-gp. De AUC van imatinib was toegenomen met 18% tot 39% en de AUC van nilotinib was toegenomen met 18% tot 40%. Het is onwaarschijnlijk dat deze veranderingen van klinisch belang zijn.
De blootstelling aan nilotinib bij gezonde vrijwilligers was verdrievoudigd bij gelijktijdige toediening van de krachtige CYP3A4 remmer ketoconazol. Gelijktijdige behandeling met krachtige CYP3A4 remmers, zoals ketoconazol, itraconazol, voriconazol, ritonavir, claritromycine en telithromycine moet daarom worden vermeden (zie rubriek 4.4). Verhoogde blootstelling aan nilotinib zou ook kunnen worden verwacht met matige CYP3A4 remmers. Het gelijktijdig gebruik van andere geneesmiddelen zonder of met weinig CYP3A4 remming moet worden overwogen.
Actieve stoffen die de serumconcentraties van nilotinib kunnen verlagen
Rifampicine, een krachtige CYP3A4 inductor, verlaagt de Cmax van nilotinib met 64% en de AUC van nilotinib met 80%. Rifampicine en nilotinib mogen niet gelijktijdig worden gebruikt.
De gelijktijdige toediening van andere geneesmiddelen die CYP3A4 induceren (bijv. fenytoïne, carbamazepine, fenobarbital en sint-janskruid) kan de blootstelling aan nilotinib waarschijnlijk eveneens in klinisch relevante mate verlagen. Bij patiënten bij wie CYP3A4 inductoren zijn geïndiceerd, moeten andere middelen met een lager inductiepotentieel voor het enzym worden gekozen.
Nilotinib heeft een pH-afhankelijke oplosbaarheid met een lagere oplosbaarheid bij hogere pH. Bij gezonde personen behandeld met 40 mg esomeprazol eenmaal daags gedurende 5 dagen was de pH in de maag duidelijk gestegen, maar de absorptie van nilotinib was slechts matig verlaagd (27% afname in Cmax en 34% afname in AUC0-∞). Nilotinib kan indien nodig gelijktijdig gebruikt worden met esomeprazol of andere protonpompremmers.
Bij een onderzoek met gezonde vrijwilligers werd er geen significante verandering in de farmacokinetiek van nilotinib waargenomen wanneer een enkelvoudige dosis van 400 mg nilotinib 10 uur na en 2 uur voor famotidine werd toegediend. Zodoende mag, indien het gelijktijdig gebruik van een H2-receptorantagonist noodzakelijk wordt geacht, ongeveer 10 uur voor en ongeveer 2 uur na de dosis nilotinib een H2-receptorantagonist worden toegediend.
In dezelfde bovenstaande studie was er ook geen verandering in de farmacokinetiek van nilotinib na de toediening van een antacidum (aluminiumhydroxide/magnesiumhydroxide/simeticon) 2 uur voor of na een enkelvoudige dosis van 400 mg nilotinib. Zodoende mag, indien noodzakelijk, ongeveer 2 uur voor en ongeveer 2 uur na de dosis nilotinib een antacidum worden toegediend.
Actieve stoffen waarvan de systemische concentraties kunnen veranderen door nilotinib
In vitro is nilotinib een relatief sterke remmer van CYP3A4, CYP2C8, CYP2C9, CYP2D6 en UGT1A1, met de laagste Ki waarde voor CYP2C9 (Ki=0,13 microM).
In een geneesmiddeleninteractiestudie met gezonde vrijwilligers gaf een eenmalige dosis van 25 mg warfarine, een gevoelig CYP2C9 substraat, en een eenmalige dosis van 800 mg nilotinib, geen veranderingen in de farmacokinetische parameters van warfarine of de farmacodynamiek van warfarine welke is bepaald middels protrombinetijd (PT) en ‘international normalised ratio’ (INR). Er zijn geen steady state gegevens. Dit onderzoek suggereert dat een klinisch relevante geneesmiddeleninteractie tussen nilotinib en warfarine minder waarschijnlijk is tot een dosis van 25 mg warfarine. Aangezien steady state gegevens ontbreken, wordt de controle van farmacodynamische markers van warfarine (INR of PT) na de start van nilotinib therapie (ten minste gedurende de eerste 2 weken) aanbevolen.
Bij CML-patiënten verhoogde nilotinib, in een dosering van 400 mg tweemaal daags gedurende 12 dagen, de systemische blootstelling (AUC and Cmax) van oraal midazolam (een substraat van CYP3A4) met respectievelijk een factor 2,6 en een factor 2,0. Nilotinib is een matige CYP3A4-remmer. Als gevolg daarvan kan de systemische blootstelling van andere geneesmiddelen die voornamelijk via CYP3A4 gemetaboliseerd worden (bijv. bepaalde HMG-CoA-reductaseremmers), verhoogd worden als deze gelijktijdig met nilotinib worden toegediend. Geschikte controle en dosisaanpassing van geneesmiddelen, die substraten zijn van CYP3A4 en die een nauwe therapeutische index hebben (inclusief, maar niet uitsluitend alfentanil, cyclosporine, dihydroergotamine, ergotamine, fentanyl, sirolimus en tacrolimus), kan nodig zijn als ze gelijktijdig met nilotinib worden toegediend.
De combinatie van nilotinib met statines die voornamelijk door CYP3A4 geëlimineerd worden kan het risico op statine-geïnduceerde myopathie, waaronder rabdomyolyse, verhogen.
Antiarrhythmica en andere actieve stoffen die het QT-interval kunnen verlengen
Nilotinib moet met voorzichtigheid worden gebruikt bij patiënten die verlenging van het QT-interval hebben of kunnen ontwikkelen, zoals patiënten die worden behandeld met antiarrhythmica zoals amiodaron, disopyramide, procaïnamide, kinidine en sotalol of andere geneesmiddelen die kunnen leiden tot QT-interval verlenging, zoals chloroquine, halofantrine, claritromycine, haloperidol, methadon en moxifloxacine (zie rubriek 4.4).
Interacties met voedsel
De absorptie en biologische beschikbaarheid van nilotinib nemen toe wanneer het wordt ingenomen met voedsel, met een hogere serumconcentratie als gevolg (zie rubrieken 4.2, 4.4 en 5.2). Grapefruit-/pompelmoessap en ander voedsel waarvan bekend is dat het CYP3A4 remt, moet worden vermeden.
Pediatrische patiënten
Interactiestudies zijn alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen/Anticonceptie
Vrouwen die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling met nilotinib en gedurende twee weken na het beëindigen van de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van nilotinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Nilotinib dient niet tijdens de zwangerschap te worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met nilotinib vereist. Als het tijdens de zwangerschap wordt gebruikt, moet de patiënt worden geïnformeerd over het mogelijke risico voor de foetus.
Als een vrouw die behandeld wordt met nilotinib overweegt om zwanger te worden, dan kan overwogen worden te stoppen met de behandeling op basis van de selectiecriteria voor het stoppen met de behandeling zoals beschreven in de rubrieken 4.2 en 4.4. Er is een beperkt aantal gegevens over zwangerschappen bij patiënten terwijl er sprake is van een behandelingsvrije remissie (treatment-free remission, TFR). Als een zwangerschap gepland is tijdens de TFR-fase dan moet de patiënt geïnformeerd worden over de mogelijkheid te moeten herstarten met de behandeling met nilotinib gedurende de zwangerschap (zie rubrieken 4.2 en 4.4).
Borstvoeding
Het is niet bekend of nilotinib in de moedermelk wordt uitgescheiden. Uit beschikbare toxicologische gegevens bij dieren blijkt dat nilotinib in melk wordt uitgescheiden (zie rubriek 5.3). Omdat een risico voor pasgeborenen/zuigelingen niet kan worden uitgesloten, mogen vrouwen geen borstvoeding geven gedurende de behandeling met nilotinib en gedurende twee weken na de laatste dosis.
Vruchtbaarheid
Dierstudies lieten geen effect op de vruchtbaarheid zien bij mannelijke en vrouwelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nilotinib heeft geen of verwaarloosbare invloed op het vermogen om te rijden en of machines te bedienen. Het is echter aanbevolen dat patiënten die duizeligheid, vermoeidheid, visuele stoornissen of andere bijwerkingen ervaren, die mogelijk invloed hebben op het vermogen om veilig te rijden of machines te bedienen, deze activiteiten staken zolang de bijwerkingen aanwezig zijn (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel is gebaseerd op de samengevoegde gegevens van 3.422 patiënten behandeld met nilotinib in 13 klinische onderzoeken betreffende de goedgekeurde indicaties: volwassenen en pediatrische patiënten met nieuw gediagnosticeerde Philadelphia-chromosoompositieve chronische myeloïde leukemie (CML) in de chronische fase (5 klinische onderzoeken met 2.414 patiënten), volwassen patiënten met Philadelphia-chromosoompositieve CML in de chronische fase of acceleratiefase die resistent of intolerant waren voor eerder toegediende geneesmiddelen waaronder imatinib (6 klinische onderzoeken met 939 patiënten) en pediatrische patiënten met Philadelphiachromosoompositieve CML in de chronische fase die resistent of intolerant waren voor eerder toegediende geneesmiddelen, waaronder imatinib (2 klinische onderzoeken met 69 patiënten). Deze samengevoegde gegevens vertegenwoordigen een blootstelling van 9.039,34 patiëntenjaren.
Het veiligheidsprofiel van nilotinib is vergelijkbaar voor alle indicaties.
De meest voorkomende bijwerkingen (incidentie ≥15%) uit de samengevoegde veiligheidsgegevens waren: rash (26,4%), bovenste-luchtweginfectie (inclusief faryngitis, nasofaryngitis, rinitis) (24,8%), hoofdpijn (21,9%), hyperbilirubinemie (inclusief verhoogd bloedbilirubine) (18,6%), artralgie (15,8%), vermoeidheid (15,4%), nausea (16,8%), pruritus (16,7%) en trombocytopenie (16,4%).
Bijwerkingen weergegeven in tabelvorm
Bijwerkingen uit klinische onderzoeken en postmarketing-meldingen (Tabel 3) worden weergegeven per MedDRA systeem/orgaanklasse en frequentie categorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3 Bijwerkingen
| Infecties en parasitaire aandoeningen | |
|---|---|
| Zeer vaak: | Bovenste-luchtweginfectie (inclusief faryngitis, nasofaryngitis, rinitis) |
| Vaak: | Folliculitis, bronchitis, candidiasis (inclusief orale candidiasis), pneumonie, gastro-enteritis, urineweginfectie |
| Soms: | Herpesvirusinfectie, anaal abces, candidiasis (candida-infectie), furunkel, sepsis, subcutaan abces, tinea pedis |
| Zelden: | Hepatitis B-reactivering |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |
| Soms: | Huidpapilloom |
| Zelden: | Oraal papilloom, paraproteïnemie |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak: | Anemie, trombocytopenie |
| Vaak: | Leukopenie, leukocytose, neutropenie, trombocytemie |
| Soms: | Eosinofilie, febriele neutropenie, lymfopenie, pancytopenie |
| Immuunsysteemaandoeningen | |
| Soms: | Overgevoeligheid |
| Endocriene aandoeningen | |
| Zeer vaak: | Groeivertraging |
| Vaak: | Hypothyreoïdie |
| Soms: | Hyperthyreoïdie |
| Zelden: | Secundaire hyperparathyreoïdie, thyreoïditis |
| Voedings- en stofwisselingsstoornissen | |
| Vaak: | Verstoorde elektrolytenbalans (inclusief hypomagnesiëmie, hyperkaliëmie, hypokaliëmie, hyponatriëmie, hypocalciëmie, hypercalciëmie, hyperfosfatemie), diabetes mellitus, hyperglykemie, hypercholesterolemie, hyperlipidemie, hypertriglyceridemie, verminderde eetlust, jicht, hyperurikemie, hypofosfatemie (inclusief verlaagd bloedfosfaat) |
| Soms: | Dehydratie, toegenomen eetlust, dyslipidemie, hypoglykemie |
| Zelden: | Eetluststoornis, tumorlysissyndroom |
| Psychische stoornissen | |
| Vaak: | Depressie, slapeloosheid, angst |
| Soms: | Amnesie, verwarde toestand, desoriëntatie |
| Zelden: | Dysforie |
| Zenuwstelselaandoeningen | |
| Zeer vaak: | Hoofdpijn |
| Vaak: | Duizeligheid, hypo-esthesie, paresthesie, migraine |
| Soms: | Cerebrovasculair accident, intracraniële/-cerebrale bloeding, ischemische beroerte, “transient ischaemic attack”, herseninfarct, bewustzijnsverlies (inclusief syncope), tremor, aandachtsstoornis, hyperesthesie, dysesthesie, lethargie, perifere neuropathie, restless legs-syndroom, aangezichtsverlamming |
| Zelden: | Basilarisstenose, hersenoedeem, neuritis optica |
| Oogaandoeningen | |
| Vaak: | Conjunctivitis, droge ogen (inclusief xeroftalmie), oogirritatie, hyperemie (scleraal, conjunctivaal, oculair), gezichtsvermogen wazig |
| Soms: | Visusstoornis, conjunctivale bloeding, vermindering in gezichtsscherpte, ooglidoedeem, blefaritis, fotopsie, allergische conjunctivitis, diplopie, oogbloeding, pijn in het oog, oogpruritus, oogzwelling, oogoppervlakaandoening, periorbitaal oedeem, fotofobie |
|---|---|
| Zelden: | Chorioretinopathie, papiloedeem |
| Evenwichtsorgaan- en ooraandoeningen | |
| Vaak: | Vertigo, oorpijn, oorsuizen |
| Soms | Gehoorstoornis (hypoacusis) |
| Hartaandoeningen | |
| Vaak: | Angina pectoris, aritmie (inclusief atrioventriculair blok, cardiaal fladderen, ventriculaire extrasystolen, tachycardie, boezemfibrilleren, bradycardie), palpitaties, verlengd QT-interval op elektrocardiogram, coronaire vaatziekten |
| Soms: | Myocardinfarct, hartgeruis, pericardiale effusie, hartfalen, diastolische disfunctie, linkerbundeltakblok, pericarditis |
| Zelden: | Cyanose, verlaagde ejectiefractie |
| Niet bekend: | Ventriculaire disfunctie |
| Bloedvataandoeningen | |
| Vaak: | Hypertensie, flushing, perifere arteriële occlusieve ziekte |
| Soms: | Hypertensieve crisis, claudicatio intermittens, stenose van perifere arterie, hematoom, arteriosclerose, hypotensie, trombose |
| Zelden: | Shock hemorragisch |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak: | Hoest |
| Vaak: | Dyspneu, inspanningsdyspneu, bloedneus, orofaryngeale pijn |
| Soms: | Pulmonaal oedeem, pleurale effusie, interstitiële longziekte, pleurapijn, pleuritis, irritatie van de keel, dysfonie, pulmonale hypertensie, piepen |
| Zelden: | Faryngolaryngeale pijn |
| Maagdarmstelselaandoeningen | |
| Zeer vaak: | Nausea, pijn in de bovenbuik, constipatie, diarree, braken |
| Vaak: | Pancreatitis, buikklachten, opgezette buik, flatulentie, abdominale pijn, dyspepsie, gastritis, gastro-oesofageale reflux, hemorroïden, stomatitis |
| Soms: | Maagdarmbloedingen, melaena, mondzweren, oesofaguspijn, droge mond, verhoogde gevoeligheid van de tanden (hyperesthesie tanden), dysgeusie, enterocolitis, maagzweer, gingivitis, hernia hiatus, rectale bloedingen |
| Zelden: | Ulceratieve gastro-intestinale perforatie, hematemese, oesofagusulcus, ulceratieve oesofagitis, retroperitoneale bloedingen, subileus |
| Lever- en galaandoeningen | |
| Zeer vaak: | Hyperbilirubinemie (inclusief verhoogd bloedbilirubine) |
| Vaak: | Leverfunctieafwijking |
| Soms: | Hepatotoxiciteit, toxische hepatitis, geelzucht, cholestase, hepatomegalie |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak: | Rash, pruritus, alopecie |
|---|---|
| Vaak: | Nachtelijk zweten, eczeem, urticaria, hyperhidrose, kneuzing, acne, dermatitis (inclusief allergisch, exfoliatief en acneïform), droge huid,erytheem |
| Soms: | Exfoliatieve rash, geneesmiddeleneruptie, pijn aan de huid, ecchymose, zwelling in het gelaat, blaarvorming, huidcysten, erythema nodosum, hyperkeratose, petechieën, lichtgevoeligheid, psoriasis, huidverkleuring, huidexfoliatie, hyperpigmentatie van de huid, huidhypertrofie, huidulceratie |
| Zelden: | Erythema multiforme, palmoplantair erytrodysesthesiesyndroom, talghyperplasie, huidatrofie |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak: | Myalgie, artralgie, rugpijn, pijn in de extremiteiten |
| Vaak: | Skeletspierpijn op de borst, skeletspierpijn, nekpijn, spierzwakte, spierspasmen, botpijn |
| Soms: | Stijfheid van skeletspieren, zwelling van de gewrichten, artritis, flankpijn |
| Nier- en urinewegaandoeningen | |
| Vaak: | Pollakisurie, dysurie |
| Soms: | Mictiedrang, nachtelijke mictie, chromaturie, hematurie, nierfalen, urineincontinentie |
| Voortplantingsstelsel- en borstaandoeningen | |
| Vaak: | Erectiele disfunctie, menorragie |
| Soms: | Borstpijn, gynaecomastie, tepelzwelling |
| Zelden: | Borstverharding |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak: | Vermoeidheid, pyrexie |
| Vaak: | Pijn op de borst (inclusief niet-cardiale pijn op de borst), pijn, last van de borstkas, malaise, asthenie en perifeer oedeem, koude rillingen, influenzaachtige ziekte |
| Soms: | Gelaatsoedeem, gravitatieoedeem, gevoel van een verandering in lichaamstemperatuur (inclusief het heet of koud hebben), gelokaliseerd oedeem |
| Zelden: | Plotselinge dood |
| Onderzoeken | |
| Zeer vaak: | Verhoogd alanineaminotransferase, verhoogd lipase |
| Vaak: | Verlaagd hemoglobine, verhoogd bloedamylase, verhoogd aspartaataminotransferase, verhoogd bloedalkalinefosfatase, verhoogd gamma-glutamyltransferase, verhoogd bloedcreatininefosfokinase, afgenomen gewicht, toegenomen gewicht, verhoogd creatinine, verhoogd totaal cholesterol |
| Soms: | Verhoogd bloedlactaatdehydrogenase, verhoogd bloedureum, verhoogd bloedbilirubine niet-geconjugeerd, verhoogd bloedparathyreoïdhormoon, verhoogde bloedtriglyceriden, verlaagde globulinen, verhoogd cholesterollipoproteïne (zowel ‘ low density’ als ‘high density’), verhoogd troponine |
| Zelden: | Verlaagd bloedglucose, verlaagd bloedinsuline, verhoogd bloedinsuline verlaagd insuline C-peptide |
N.B.: Niet alle bijwerkingen werden waargenomen in de onderzoeken met pediatrische patienten.
Beschrijving van geselecteerde bijwerkingen
Plotselinge dood
Soms optredende gevallen (0,1 tot 1%) van plotselinge dood zijn gemeld in klinisch onderzoek met nilotinib en/of in “compassionate use” programma’s bij patiënten met imatinib-resistente of -intolerante CML in de chronische fase of acceleratiefase met een medisch verleden van hartaandoeningen of significante cardiale risicofactoren (zie rubriek 4.4).
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (BCR-ABL-tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid van nilotinib bij pediatrische patiënten (van 2 tot 18 jaar oud) met Philadelphia-chromosoompositieve CML in de chronische fase (n=58) is onderzocht in één hoofdstudie gedurende 60 maanden (zie rubriek 5.1). Bij pediatrische patiënten zijn de frequentie, het type en de ernst van de waargenomen bijwerkingen over het algemeen in overeenstemming met deze bij volwassen patiënten, met uitzondering van hyperbilirubinemie/toegenomen bilirubine in het bloed (graad 3/4: 10,3%) en verhoogde transaminases (ASAT graad 3/4: 1,7%, ALAT graad 3/4: 12,1%), die vaker werden gemeld dan bij volwassen patiënten. Bilirubine en hepatische transaminasewaarden moeten gecontroleerd worden gedurende de behandeling (zie rubrieken 4.2 en 4.4).
Groeivertraging bij pediatrische patiënten
In een studie uitgevoerd bij pediatrische CML-patiënten, met een mediane blootstelling van 51,9 maanden bij nieuw gediagnosticeerde patiënten en 59,9 maanden bij imatinib/dasatinib-resistente of imatinib-intolerante Ph+ CML-CP-patiënten, werd groeivertraging (overschrijding van ten minste twee percentielen ten opzichte van de uitgangswaarde) waargenomen bij acht patiënten. Vijf (8,6%) doorkruisten twee percentielen ten opzichte van de uitgangswaarde en drie (5,2%) doorkruisten drie percentielen ten opzichte van de uitgangswaarde. Groeivertraging-gerelateerde gevallen zijn gemeld bij 3 patiënten (5,2%). Er wordt aanbevolen om de groei van pediatrische patiënten die met nilotinib worden behandeld nauwlettend te monitoren (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden aan het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Geïsoleerde gevallen van opzettelijke overdosering met nilotinib zijn gemeld, waarbij een ongespecificeerd aantal nilotinib harde capsules werd ingenomen in combinatie met alcohol en andere geneesmiddelen. De voorvallen omvatten neutropenie, braken en slaperigheid. Er werden geen ECG-veranderingen of hepatotoxiciteit gemeld. De uitkomsten werden gerapporteerd als hersteld.
In het geval van overdosering moet de patiënt worden geobserveerd en zo nodig ondersteunend behandeld worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, BCR-ABL-tyrosinekinaseremmers, ATC-code: L01EA03.
Werkingsmechanisme
Nilotinib is een potente remmer van de ABL tyrosinekinase activiteit van het BCR-ABL oncoproteïne, zowel in cellijnen als in primaire Philadelphia-chromosoompositieve leukemiecellen. De stof bindt met hoge affiniteit aan de ATP-bindingsplaats op een zodanige manier dat het een potente remmer van wildtype BCR-ABL is en activiteit tegen 32/33 imatinib-resistente mutantvormen van BCR-ABL behoudt. Als gevolg van deze biochemische activiteit remt nilotinib op selectieve wijze de proliferatie en induceert apoptose in cellijnen en in primaire Philadelphia-chromosoompositieve leukemiecellen van CML-patiënten. In CML muizenmodellen vermindert nilotinib als enkelvoudige stof de tumorlast en verlengt de overleving na orale toediening.
Farmacodynamische effecten
Nilotinib heeft weinig of geen effect tegen het merendeel van de andere onderzochte proteïnekinases, zoals Src, met uitzondering van de PDGF, KIT en Efrine receptorkinases, die worden geremd bij concentraties binnen het bereik dat wordt bereikt na orale toediening van therapeutische doses die worden aanbevolen voor de behandeling van CML (zie Tabel 4).
Tabel 4 Kinaseprofiel van nilotinib (fosforylering IC50 nM)
| BCR-ABL | PDGFR | KIT |
|---|---|---|
| 20 | 69 | 210 |
Klinische werkzaamheid en veiligheid
Klinische onderzoeken bij nieuw gediagnosticeerde CML in de chronische fase
Een open-label, multicenter, gerandomiseerd fase III-onderzoek werd uitgevoerd om de werkzaamheid van nilotinib vergeleken met imatinib te bepalen bij 846 volwassen patiënten met cytogenetisch bevestigde, nieuw gediagnosticeerde Philadelphia-chromosoompositieve CML in de chronische fase. De patiënten werden minder dan 6 maanden voor de inclusie gediagnosticeerd en waren nog niet eerder behandeld met uitzondering van hydroxyureum en/of anagrelide. De patiënten werden 1:1:1 gerandomiseerd naar nilotinib 300 mg tweemaal daags (n=282), nilotinib 400 mg tweemaal daags (n=281) en imatinib 400 mg eenmaal daags (n=283). De randomisatie werd gestratificeerd naar de Sokal-risicoscore op het moment van diagnose.
De uitgangswaardekenmerken waren in evenwicht tussen de drie behandelingsarmen. De mediane leeftijd was 47 jaar in beide nilotinib-armen en 46 jaar in de imatinib-arm, waarbij 12,8%, 10,0% en 12,4% van de patiënten ≥65 jaar waren in respectievelijk de nilotinib 300 mg tweemaal daags, nilotinib 400 mg tweemaal daags en imatinib 400 mg eenmaal daags behandelingsarmen. Er waren iets meer mannelijke dan vrouwelijke patiënten (56,0%, 62,3% en 55,8% in respectievelijk de nilotinib 300 mg tweemaal daags, 400 mg tweemaal daags en imatinib 400 mg eenmaal daags arm). Meer dan 60% van alle patiënten was Kaukasisch en 25% van alle patiënten was Aziatisch.
Het tijdstip voor de primaire data-analyse was wanneer alle 846 patiënten gedurende 12 maanden behandeld waren (of eerder gestopt). Verdere analyses geven het moment weer waarop patiënten gedurende 24, 36, 48, 60 en 72 maanden behandeld waren (of eerder gestopt). De mediane behandelingsduur was ongeveer 70 maanden bij de nilotinib-behandelingsarmen en 64 maanden in de imatinib-arm. De mediane werkelijke dosisintensiteit was 593 mg/dag voor nilotinib 300 mg tweemaal daags, 772 mg/dag voor nilotinib 400 mg tweemaal daags en 400 mg/dag voor imatinib 400 mg eenmaal daags. Dit is een lopend onderzoek.
Het primaire werkzaamheidseindpunt was “major” moleculaire respons (MMR) na 12 maanden. MMR was gedefinieerd als ≤0,1% BCR-ABL/ABL% op de Internationale Schaal (IS) gemeten middels RQ-PCR, wat overeenkomt met een ≥3 log reductie van het BCR-ABL transcript ten opzichte van de gestandaardiseerde basislijn. Het percentage MMR na 12 maanden was statistisch significant hoger voor nilotinib 300 mg tweemaal daags vergeleken met imatinib 400 mg eenmaal daags (44,3% versus 22,3%, p<0,0001). Het percentage MMR na 12 maanden was ook statistisch significant hoger voor nilotinib 400 mg tweemaal daags vergeleken met imatinib 400 mg eenmaal daags (42,7% versus 22,3%, p<0,0001).
De percentages MMR na 3, 6, 9 en 12 maanden waren respectievelijk 8,9%, 33,0%, 43,3% en 44,3% voor nilotinib 300 mg tweemaal daags, 5,0%, 29,5%, 38,1% en 42,7% voor nilotinib 400 mg tweemaal daags en 0,7%, 12,0%, 18,0% en 22,3% voor imatinib 400 mg eenmaal daags.
Het MMR-percentage na 12, 24, 36, 48, 60 en 72 maanden is weergegeven in Tabel 5.
Tabel 5 Percentage MMR
Nilotinib 300 mg tweemaal daags n=282 (%) | Nilotinib 400 mg tweemaal daags n=281 (%) | Imatinib 400 mg eenmaal daags n=283 (%) | |
|---|---|---|---|
| MMR na 12 maanden | |||
| Respons (95% BI) | 44,31 (38,4; 50,3) | 42,71 (36,8; 48,7) | 22,3 (17,6; 27,6) |
| MMR na 24 maanden | |||
| Respons (95% BI) | 61,71 (55,8; 67,4) | 59,11 (53,1; 64,9) | 37,5 (31,8; 43,4) |
| MMR na 36 maanden2 | |||
| Respons (95% BI) | 58,51 (52,5; 64,3) | 57,31 (51,3; 63,2) | 38,5 (32,8; 44,5) |
| MMR na 48 maanden3 | |||
| Respons (95% BI) | 59,91 (54,0; 65,7) | 55,2 (49,1; 61,1) | 43,8 (38,0; 49,8) |
| MMR na 60 maanden4 | |||
| Respons (95% BI) | 62,8 (56,8; 68,4) | 61,2 (55,2; 66,9) | 49,1 (43,2; 55,1) |
| MMR na 72 maanden5 | |||
| Respons (95% BI) | 52,5 (46,5; 58,4) | 57,7 (51,6; 63,5) | 41,7 (35,9; 47,7) |
1 Cochran-Mantel-Haenszel (CMH) test p-waarde voor responscijfer (vs. imatinib 400 mg) <0,0001
2 Alleen patiënten met een MMR op een bepaald tijdstip zijn meegenomen als responders voor dat tijdstip. Een totaal van 199 (35,2%) van alle patiënten waren niet evalueerbaar voor MMR na 36 maanden (87 in de groep op nilotinib 300 mg tweemaal daags en 112 in de imatinib-groep) vanwege afwezige/niet-evalueerbare PCR-bepalingen (n=17), atypische transcripten bij aanvang (n=7), of staken voor het tijdstip van 36 maanden (n=175).
3 Alleen patiënten met een MMR op een bepaald tijdstip zijn meegenomen als responders voor dat tijdstip. Een totaal van 305 (36,1%) van alle patiënten waren niet evalueerbaar voor MMR na 48 maanden (98 in de groep op nilotinib 300 mg tweemaal daags, 88 in de groep op nilotinib 400 mg tweemaal daags en 119 in de imatinib-groep) vanwege afwezige/niet-evalueerbare PCR-bepalingen (n=18), atypische transcripten bij aanvang (n=8), of staken voor het tijdstip van 48 maanden (n=279).
4 Alleen patiënten met een MMR op een bepaald tijdstip zijn meegenomen als responders voor dat tijdstip. Een totaal van 322 (38,1%) van alle patiënten waren niet evalueerbaar voor MMR na 60 maanden (99 in de groep op nilotinib 300 mg tweemaal daags, 93 in de groep op nilotinib 400 mg tweemaal daags en 130 in de imatinib-groep) vanwege afwezige/niet-evalueerbare PCR-bepalingen (n=9), atypische transcripten bij aanvang (n=8), of staken voor het tijdstip van 60 maanden (n=305).
5 Alleen patiënten met een MMR op een bepaald tijdstip zijn meegenomen als responders voor dat tijdstip. Een totaal van 395 (46,7%) van alle patiënten waren niet evalueerbaar voor MMR na 72 maanden (130 in de groep op nilotinib 300 mg tweemaal daags, 110 in de groep op nilotinib 400 mg tweemaal daags en 155 in de imatinib-groep) vanwege afwezige/niet-evalueerbare PCR-bepalingen (n=25), atypische transcripten bij aanvang (n=8), of staken voor het tijdstip van 72 maanden (n=362).
MMR-percentages op verschillende tijdstippen (inclusief patiënten die een MMR bereikten op of voor deze tijdstippen als responders) zijn weergegeven in de cumulatieve incidentie van MMR (zie
Figuur 1).
Figuur 1 Cumulatieve incidentie van MMR
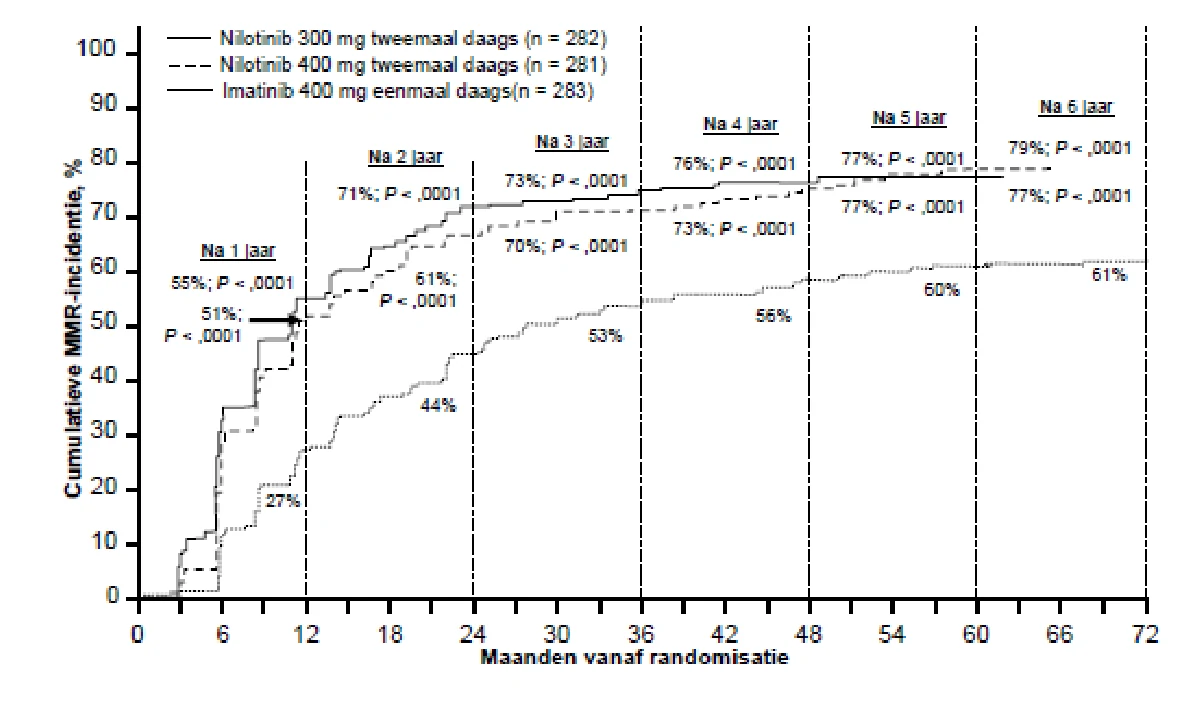
Voor alle Sokal-risicogroepen bleven de MMR-percentages op alle tijdstippen constant hoger in de twee nilotinib-groepen dan in de imatinib-groep.
In een retrospectieve analyse bereikte 91% (234/258) van de patiënten met nilotinib 300 mg tweemaal daags na 3 maanden behandeling BCR-ABL waarden ≤10% vergeleken met 67% (176/264) van de patiënten met imatinib 400 mg eenmaal daags. Patiënten met BCR-ABL waarden ≤10% na 3 maanden behandeling hebben een betere totale overleving na 72 maanden vergeleken met diegenen die dit moleculaire responsniveau niet bereikten (respectievelijk 94,5% vs. 77,1% [p=0,0005]).
Gebaseerd op de Kaplan-Meier-analyse van de tijd tot de eerste MMR was de kans op het bereiken van een MMR op verschillende tijdstippen hoger voor zowel nilotinib 300 mg als 400 mg tweemaal daags vergeleken met imatinib 400 mg eenmaal daags (HR=2,17 en gestratificeerde log-rank p<0,0001 tussen nilotinib 300 mg tweemaal daags en imatinib 400 mg eenmaal daags, HR=1,88 en gestratificeerde log-rank p<0,0001 tussen nilotinib 400 mg tweemaal daags en imatinib 400 mg eenmaal daags).
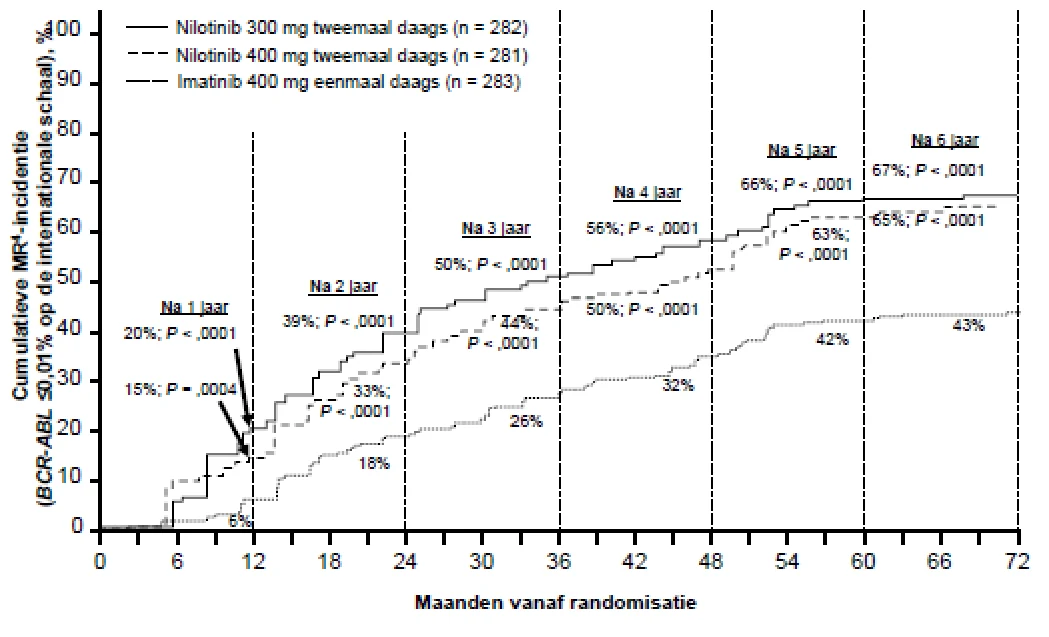
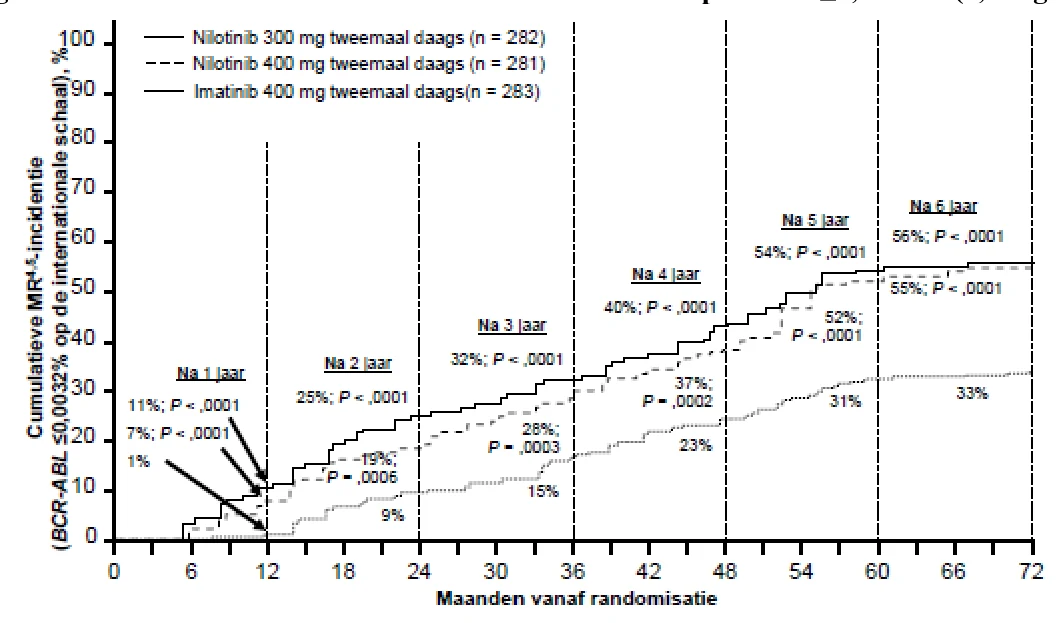
Het deel van de patiënten dat een moleculaire respons had van ≤0,01% en ≤0,0032% op IS op verschillende tijdstippen is weergegeven in Tabel 6 en het deel van de patiënten dat een moleculaire respons had van ≤0,01% en ≤0,0032% op IS is bij verschillende tijdstippen weergegeven in Figuren 2 en 3. Moleculaire responsen van ≤0,01% en ≤0,0032% op IS komen respectievelijk overeen met een ≥4 log reductie en een ≥4,5 log reductie van BCR-ABL-transcripten ten opzichte van een gestandaardiseerde uitgangswaarde.
Tabel 6 Deel van de patiënten dat een moleculaire respons had van ≤0,01% (4 log reductie) en ≤0,0032% (4,5 log reductie)
Nilotinib 300 mg tweemaal daags n=282 (%) | Nilotinib 400 mg tweemaal daags n=281 (%) | Imatinib 400 mg eenmaal daags n=283 (%) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ≤0,01% | ≤0,0032% | ≤0,01% | ≤ 0,0032% | ≤0,01% | ≤0,0032% | ||||||||||
| Na 12 maanden | 11,7 | 4,3 | 8,5 | 4,6 | 3,9 | 0,4 | |||||||||
| Na 24 maanden | 24,5 | 12,4 | 22,1 | 7,8 | 10,2 | 2,8 | |||||||||
| Na 36 maanden | 29,4 | 13,8 | 23,8 | 12,1 | 14,1 | 8,1 | |||||||||
| Na 48 maanden | 33,0 | 16,3 | 29,9 | 17,1 | 19,8 | 10,2 | |||||||||
| Na 60 maanden | 47,9 | 32,3 | 43,4 | 29,5 | 31,1 | 19,8 | |||||||||
| Na 72 maanden | 44,3 | 31,2 | 45,2 | 28,8 | 27,2 | 18,0 | |||||||||
Figuur 2 Cumulatieve incidentie van moleculaire respons van ≤0,01% (4-log reductie)
Figuur 3 Cumulatieve incidentie van moleculaire respons van ≤0,0032% (4,5-log reductie)
Gebaseerd op Kaplan-Meier-schattingen van de duur van de eerste MMR, was het deel van de patiënten dat een respons behield gedurende 72 maanden binnen de groep patiënten die een MMR bereikten 92,5% (95% BI: 88,6-96,4%) in de groep op nilotinib 300 mg tweemaal daags, 92,2% (95% BI: 88,5-95,9%) in de groep op nilotinib 400 mg tweemaal daags en 88,0% (95% BI: 83,0-93,1%) in de groep op imatinib 400 mg eenmaal daags.
Complete cytogenetische respons (CCyR) was gedefinieerd als 0% Ph+ metafasen in het beenmerg gebaseerd op een minimale beoordeling van 20 metafasen. Het beste CCyR-percentage op 12 maanden
(inclusief patiënten die CCyR bereikten op of voor het 12-maands tijdstip als responders) was statistisch hoger voor zowel nilotinib 300 mg als 400 mg tweemaal daags vergeleken met imatinib 400 mg eenmaal daags, zie Tabel 7.
Het percentage CCyR op 24 maanden (inclusief patiënten die CCyR bereikten op of voor het tijdstip van 24 maanden als responders) was statistisch hoger voor zowel de groep op nilotinib 300 mg tweemaal daags als de groep op 400 mg tweemaal daags vergeleken met de groep op imatinib 400 mg eenmaal daags.
Tabel 7 Beste CCyR percentage
Nilotinib 300 mg tweemaal daags n=282 (%) | Nilotinib 400 mg tweemaal daags n=281 (%) | Imatinib 400 mg eenmaal daags n=283 (%) | |
|---|---|---|---|
| Na 12 maanden | |||
| Respons (95% BI) | 80,1 (75,0; 84,6) | 77,9 (72,6; 82,6) | 65,0 (59,2; 70,6) |
| Geen respons | 19,9 | 22,1 | 35,0 |
| CMH test p-waarde voor responscijfer (versus imatinib 400 mg eenmaal daags) | <0,0001 | 0,0005 | |
| Na 24 maanden | |||
| Respons (95% BI) | 86,9 (82,4; 90,6) | 84,7 (79,9; 88,7) | 77,0 (71,7; 81,8) |
| Geen respons | 13,1 | 15,3 | 23,0 |
| CMH test p-waarde voor responscijfer (versus imatinib 400 mg eenmaal daags) | 0,0018 | 0,0160 |
Gebaseerd op Kaplan-Meier-schattingen was het deel van de patiënten dat een respons behield gedurende 72 maanden binnen de groep patiënten die een CCyR bereikten 99,1% (95% BI: 97,9-100%) in de groep op nilotinib 300 mg tweemaal daags, 98,7% (95% BI: 97,1-100%) in de groep op nilotinib 400 mg tweemaal daags en 97,0% (95% BI: 94,7-99,4%) in de groep op imatinib 400 mg eenmaal daags.
Progressie naar de acceleratiefase (AP) of blastaire crisis (BC) tijdens behandeling is gedefinieerd als de tijd vanaf de datum van randomisatie tot de eerste gedocumenteerde ziekteprogressie naar de acceleratiefase of blastaire crisis of naar CML-gerelateerd overlijden. Progressie naar de acceleratiefase of blastaire crisis tijdens behandeling werd gezien bij een totaal van 17 patiënten: 2 patiënten op nilotinib 300 mg tweemaal daags, 3 patiënten op nilotinib 400 mg tweemaal daags en 12 patiënten op imatinib 400 mg eenmaal daags. De geschatte percentages van patiënten die vrij zijn van progressie naar de acceleratiefase of blastaire crisis na 72 maanden waren respectievelijk 99,3%, 98,7% en 95,2% (HR=0,1599 en gestratificeerde log-rank p=0,0059 tussen nilotinib 300 mg tweemaal daags en imatinib eenmaal daags, HR=0,2457 en gestratificeerde log-rank p=0,0185 tussen nilotinib 400 mg tweemaal daags en imatinib eenmaal daags). Er werden geen nieuwe gevallen van progressie naar AP/BC gemeld gedurende behandeling sinds de 2-jaars analyse.
Inclusief klonale evolutie als een criterium voor progressie, trad bij een totaal van 25 patiënten progressie op naar de acceleratiefase of blastaire crisis tijdens behandeling op de “cut-off” datum (3 van de groep op nilotinib 300 mg tweemaal daags, 5 van de groep op nilotinib 400 mg tweemaal daags en 17 van de groep op imatinib 400 mg eenmaal daags). De geschatte percentages van patiënten die vrij zijn van progressie naar de acceleratiefase of blastaire crisis, inclusief klonale evolutie, na 72 maanden waren respectievelijk 98,7%, 97,9% en 93,2% (HR=0,1626 en gestratificeerde log-rank p=0,0009 tussen nilotinib 300 mg tweemaal daags en imatinib eenmaal daags, HR = 0,2848 en gestratificeerde log-rank p=0,0085 tussen nilotinib 400 mg tweemaal daags en imatinib eenmaal daags).
In totaal overleden 55 patiënten tijdens de behandeling of gedurende de follow-up na de beëindiging van de behandeling (21 van de groep op nilotinib 300 mg tweemaal daags, 11 van de groep op nilotinib 400 mg tweemaal daags en 23 van de groep op imatinib 400 mg eenmaal daags). Zesentwintig (26) van deze 55 sterfgevallen waren gerelateerd aan CML (6 van de groep op nilotinib 300 mg tweemaal daags, 4 van de groep op nilotinib 400 mg tweemaal daags en 16 van de groep op imatinib 400 mg eenmaal daags). De geschatte percentages van patiënten in leven na 72 maanden waren respectievelijk 91,6%, 95,8% en 91,4% (HR=0,8934 en gestratificeerde log-rank p=0,7085 tussen nilotinib 300 mg tweemaal daags en imatinib, HR=0,4632 en gestratificeerde log-rank p=0,0314 tussen nilotinib 400 mg tweemaal daags en imatinib). Wanneer alleen de sterfgevallen gerelateerd aan CML in beschouwing werden genomen, waren de geschatte percentages van algehele overleving na 72 maanden respectievelijk 97,7%, 98,5% en 93,9% (HR=0,3694 en gestratificeerde log-rank p=0,0302 tussen nilotinib 300 mg tweemaal daags en imatinib, HR=0,2433 en gestratificeerde log-rank p=0,0061 tussen nilotinib 400 mg tweemaal daags en imatinib).
Klinisch onderzoek bij imatinib-resistente of -intolerante CML in de chronische fase of acceleratiefase
Een open-label, ongecontroleerd, multicenter fase II-onderzoek werd uitgevoerd om de werkzaamheid van nilotinib te bepalen bij volwassen CML patiënten die resistent of intolerant waren voor imatinib, met afzonderlijke behandelingsarmen voor de chronische en de acceleratiefase. De werkzaamheid was gebaseerd op 321 CP patiënten en 137 AP-patiënten die waren geïncludeerd. De mediane behandelingsduur was 561 dagen voor CP patiënten en 264 dagen voor AP-patiënten (zie Tabel 8). Nilotinib werd toegediend op continue basis (tweemaal daags 2 uur na een maaltijd en zonder voedsel gedurende ten minste één uur na toediening) tenzij er bewijs was van inadequate respons of progressie van de ziekte. De dosering was 400 mg tweemaal daags en dosisverhogingen naar 600 mg tweemaal daags waren toegestaan.
Tabel 8 Duur van blootstelling aan nilotinib
Chronische fase n=321 | Acceleratiefase n=137 | |
|---|---|---|
Mediane behandelingsduur in dagen (25ste-75ste percentiel) | 561 (196-852) | 264 (115-595) |
Onder resistentie voor imatinib viel het falen om een complete hematologische respons (na 3 maanden), cytogenetische respons (na 6 maanden) of “major” cytogenetische respons (na 12 maanden) of ziekteprogressie na een eerder bereikte cytogenetische of hematologische respons, te behalen. Onder imatinib-intolerantie vielen patiënten die stopten met imatinib vanwege toxiciteit en die geen “major” cytogenetische respons hadden op het moment van inclusie in het onderzoek.
In totaal was 73% van de patiënten resistent voor imatinib, terwijl 27% intolerant was voor imatinib. De meerderheid van de patiënten had een lange voorgeschiedenis van CML waaronder uitgebreide voorgaande behandeling met andere antineoplastische middelen, zoals imatinib, hydroxyureum of interferon en sommigen hadden zelfs een mislukte orgaantransplantatie (Tabel 9). De mediane hoogste voorafgaande imatinibdosis was 600 mg/dag. De hoogste voorafgaande imatinibdosis was ≥600 mg/dag bij 74% van alle patiënten, waarvan 40% imatinibdoses ≥800 mg/dag kregen.
Tabel 9 CML ziektegeschiedenis
Chronische fase (n=321) | Acceleratiefase (n=137)* | |
|---|---|---|
| Mediane tijd sinds diagnose in maanden (bereik) | 58 (5-275) | 71 (2-298) |
| Imatinib | ||
| Resistent | 226 (70%) | 109 (80%) |
| Intolerant zonder MCyR | 95 (30%) | 27 (20%) |
Mediane tijd van imatinibbehandeling in dagen (25ste-75ste percentiel) | 975 (519-1.488) | 857 (424-1.497) |
| Voorafgaand hydroxyureum | 83% | 91% |
| Voorafgaand interferon | 58% | 50% |
| Voorafgaand beenmergtransplantatie | 7% | 8% |
* Voor één patiënt ontbreekt informatie over de imatinib-resistente/intolerante status.
Het primaire eindpunt bij de CP patiënten was “major” cytogenetische respons (MCyR), gedefinieerd als eliminatie (CCyR, complete cytogenetische respons) of significante reductie tot <35% Ph+ metafasen (partiële cytogenetische respons) van Ph+ hematopoietische cellen. Complete hematologische respons (CHR) bij CP patiënten was beoordeeld als een secundair eindpunt. Het primaire eindpunt bij de AP-patiënten was algemeen bevestigde hematologische respons (HR), gedefinieerd als een complete hematologische respons, geen bewijs van leukemie of terugkeer naar de chronische fase.
Chronische fase
De MCyR werd bereikt in 51% van de 321 CP patiënten. De meeste responders bereikten hun MCyR snel binnen 3 maanden (mediaan 2,8 maanden) na de start van de nilotinib behandeling en deze respons werd behouden. De mediane tijd tot het bereiken van CCyR was net langer dan 3 maanden (mediaan 3,4 maanden). Van de patiënten die MCyR bereikten, behield 77% (95% BI: 70% - 84%) respons na 24 maanden. De mediane duur van MCyR werd niet bereikt. Van de patiënten die CCyR bereikten, behield 85% (95% BI: 78% - 93%) respons na 24 maanden. De mediane duur van CCyR werd niet bereikt. Patiënten die aan het begin al een CHR hadden, bereikten sneller een MCyR (1,9 versus 2,8 maanden). Van de CP patiënten die geen CHR hadden aan het begin, bereikte 70% een CHR. De mediane tijd tot CHR was 1 maand; de mediane duur van de CHR was 32,8 maanden. Bij CML-CP patiënten was de geschatte 24-maands algehele overleving 87%.
Acceleratiefase
Het totale percentage van bevestigde HR bij 137 AP-patiënten was 50%. De meeste responders bereikten vroeg een HR met nilotinib behandeling (mediaan 1,0 maanden) en deze was blijvend (mediane duur van bevestigde HR was 24,2 maanden). Van de patiënten die HR bereikten, behield 53% (95% BI: 39% - 67%) respons na 24 maanden. Het percentage MCyR was 30% met een mediane tijd tot respons van 2,8 maanden. Van de patiënten die MCyR bereikten, behield 63% (95% BI: 45% - 80%) respons na 24 maanden. De mediane duur van MCyR was 32,7 maanden. Bij CML-AP patiënten was de geschatte 24-maands algehele overleving 70%.
De responscijfers voor de twee behandelingsarmen zijn weergegeven in Tabel 10.
Tabel 10 Respons in CML
(Beste respons cijfers) | Chronische fase | Acceleratiefase | ||||||
|---|---|---|---|---|---|---|---|---|
Intolerant (n=95) | Resistent (n=226) | Totaal (n=321) | Intolerant (n=27) | Resistent (n=109) | Totaal* (n=137) | |||
Hematologische Respons (%) | ||||||||
Totaal (95% BI) Compleet NEL Terugkeer naar CP | - 87 (74-94) - - | - 65(56-72) - - | - 701(63-76) - | 48 (29-68) 37 7 4 | 51 (42-61) 28 10 13 | 50 (42-59) 30 9 11 | ||
Cytogenetische Respons (%) | ||||||||
“Major” (95% BI) Compleet Partieel | 57 (46-67) 41 16 | 49 (42-56) 35 14 | 51 (46-57) 37 15 | 33 (17-54) 22 11 | 29 (21-39) 19 10 | 30 (22-38) 20 10 | ||
NEL = no evidence of leukaemia/marrow response (geen bewijs van leukemie/merg respons)
1 114 CP patiënten hadden een CHR aan het begin en konden daarom niet worden beoordeeld voor complete hematologische respons
* Voor één patiënt ontbreekt informatie over imatinib-resistente/intolerante status.
Gegevens op het gebied van de werkzaamheid bij patiënten met CML-BC zijn nog niet beschikbaar. Separate behandelingsarmen werden ook geïncludeerd in het fase II-onderzoek om nilotinib te onderzoeken in een groep van CP- en AP-patiënten die uitgebreid werden behandeld met meervoudige therapieën waaronder een tyrosinekinaseremmer als aanvulling op imatinib. Van deze patiënten waren er 30/36 (83%) behandelingsresistent, niet intolerant. Bij 22 CP patiënten bij wie werd gekeken naar de werkzaamheid, induceerde nilotinib in 32% van de gevallen een MCyR en een CHR in 50% van de gevallen. Bij 11 AP-patiënten, bij wie werd gekeken naar de werkzaamheid, induceerde de behandeling een totaal HR in 36% van de gevallen.
Na falen van imatinib werden 24 verschillende BCR-ABL mutaties waargenomen bij 42% van de patiënten met CML in de chronische fase en 54% van de patiënten met CML in de acceleratiefase bij wie werd gekeken naar mutaties. Nilotinib liet werkzaamheid zien bij patiënten die een verscheidenheid van BCR-ABL mutaties hadden, die gepaard gingen met imatinib-resistentie, met uitzondering van T315I.
Stoppen van de behandeling bij volwassen Ph+ CML-patiënten in de chronische fase die behandeld zijn met nilotinib als eerstelijnsbehandeling en die een aanhoudende diepe moleculaire respons hebben bereikt
In een “single-arm” open-label studie werden 215 volwassen patiënten geïncludeerd met Ph+ CML in de chronische fase die gedurende ≥2 jaar behandeld waren met nilotinib in eerste lijn en een MR4.5 hadden bereikt, gemeten met de “MolecularMD MRDx” BCR-ABL test. In de studie werden ze vervolgens gedurende 52 additionele weken behandeld met nilotinib (consolidatiefase met nilotinib). 190 van de 215 patiënten (88,4%) kwamen in de behandelingsvrije remissiefase (treatment-free remission, TFR) nadat ze een aanhoudende diepe moleculaire respons hadden bereikt gedurende de consolidatiefase, gedefinieerd door de volgende criteria:
- de afgelopen 4 driemaandelijkse beoordelingen (bepaling iedere 12 weken) waren ten minste MR4.0 (BCR-ABL/ABL ≤0,01% IS) en bleven behouden gedurende één jaar
- de laatste beoordeling betrof een MR4.5 (BCR-ABL/ABL ≤0,0032% IS)
- niet meer dan twee beoordelingen lagen tussen MR4.0 en MR4.5 (0,0032% IS < BCR-ABL/ABL ≤0,01% IS).
Het primaire eindpunt was het percentage patiënten met een MMR 48 weken na het begin van de TFR-fase (waarbij iedere patiënt die opnieuw moest starten met behandeling als non-responder werd beschouwd).
Tabel 11 Behandelingsvrije remissie na eerstelijns nilotinib-behandeling
| Patiënten in de TFR-fase | 190 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| aantal weken na starten TFR-fase | 48 weken | 264 weken | |||||||
| aantal patiënten die MMR behielden of beter | 98 (51,6%, [95% BI: 44,2, 58,9]) | 79[2] (41,6%, 95% BI: 34,5, 48,9) | |||||||
| Patiënten gestopt met de TFR-fase | 93 [1] | 109 | |||||||
| vanwege verlies van MMR | 88 (46,3%) | 94 (49,5%) | |||||||
| vanwege andere redenen | 5 | 15 | |||||||
| Patiënten bij wie de behandeling is herstart na verlies van MMR | 86 | 91 | |||||||
| bereikten opnieuw MMR | 85 (98,8%) | 90 (98,9%) | |||||||
| bereikten opnieuw MR4.5 | 76 (88,4%) | 84 (92,3%) | |||||||
[1] Eén patiënt heeft MMR niet verloren na 48 weken, maar stopte met de TFR-fase.
[2] Voor 2 patiënten was de PCR-test niet beschikbaar op week 264; hierdoor werd hun respons niet meegenomen bij de data cut-off analyse na 264 weken.
De tijd waarna 50% van alle behandelde patiënten MMR en MR4.5 weer hadden bereikt was respectievelijk 7 en 12,9 weken. Het cumulatieve percentage patiënten die MMR bereikten 24 weken na het opnieuw starten van de behandeling was 97,8% (89/91 patiënten); voor patiënten die MR4.5 bereikten na 48 weken bedroeg dit 91,2% (83/91 patiënten).
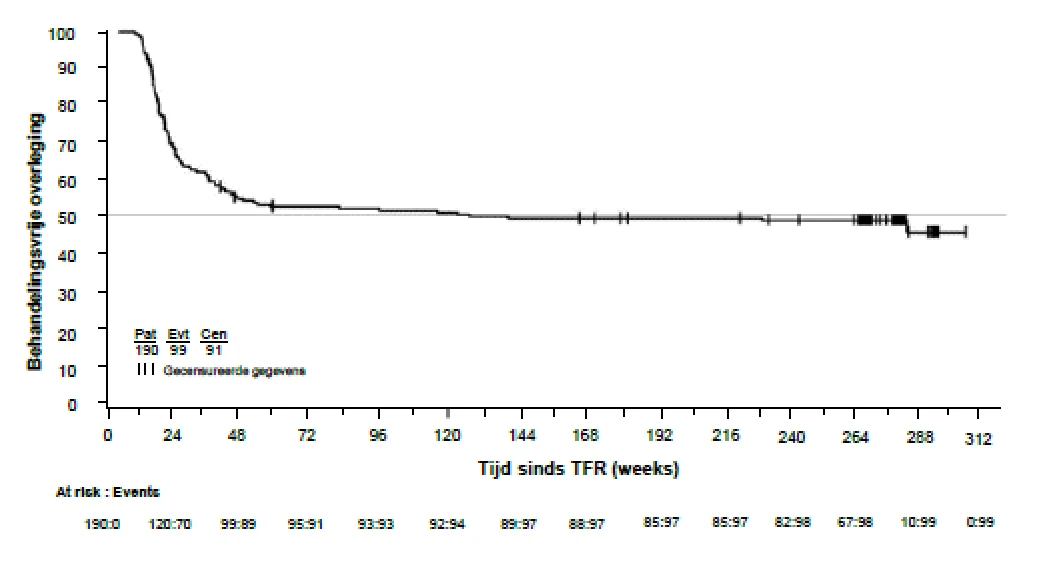
De Kaplan–Meier schatting van de mediane behandelingsvrije overleving (Treatment Free Survival, TFS) was 120,1 weken (95% BI: 36,9, niet meetbaar [not estimable, NE]) (figuur 4), 91 van de 190 patiënten (47,9%) hadden geen “TFS-event”.
Figuur 4 Kaplan-Meier-schatting van de behandelingsvrije overleving na start van de TFR
(“full analysis set”)
Stoppen van de behandeling bij volwassen CML-patiënten in de chronische fase die een aanhoudende diepe moleculaire respons hebben bereikt op nilotinib-behandeling na voorafgaande imatinib-therapie
In een “single-arm” open-label studie werden 163 volwassen patiënten geïncludeerd met Ph+ CML in de chronische fase die ≥3 jaar tyrosinekinaseremmers (TKI’s) gebruikten (imatinib als initiële TKI-behandeling gedurende meer dan 4 weken zonder gedocumenteerde MR4.5 op het moment van overschakelen op nilotinib, daarna overgeschakeld op nilotinib en gedurende ten minste 2 jaar behandeld), en een MR4.5 bereikten gemeten met de “MolecularMD MRDx” BCR-ABL test. In de studie werden ze vervolgens gedurende nog eens 52 weken behandeld met nilotinib (consolidatiefase met nilotinib). 126 van de 163 patiënten (77,3%) kwamen in de TFR-fase nadat ze een aanhoudende diepe moleculaire respons hadden bereikt gedurende de consolidatiefase, zoals gedefinieerd door de volgende criteria:
- de afgelopen 4 driemaandelijkse beoordelingen (bepaling iedere12 weken) lieten geen bevestigd verlies van MR4.5 (BCR-ABL/ABL ≤0.01% IS) zien gedurende één jaar.
Het primaire eindpunt was het percentage patiënten zonder bevestigd verlies van MR4.0 of verlies van MMR binnen 48 weken na het stoppen van de behandeling.
Tabel 12 Behandelvrije remissie na nilotinib-behandeling voorafgaand aan imatinibtherapie
| Patiënten in de TFR-fase | 126 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| aantal weken na starten TFR-fase | 48 weken | 264 weken | |||||||
patiënten die in MMR blijven, geen bevestigd verlies van MR4.0 en geen herstart met nilotinib | 73 (57,9%, [95% BI: 48,8, 66,7]) | 54 (42,9% [54/126, 95% BI: 34,1, 52,0]) | |||||||
| Patiënten met onderbroken TFR-fase | 53 | 74 [1] | |||||||
vanwege een bevestigd verlies van MR4.0 of MMR | 53 (42,1%) | 61 (82,4%) | |||||||
| vanwege andere redenen | 0 | 13 | |||||||
| Patiënten bij wie de behandeling opnieuw is gestart na verlies van MMR of bevestigd verlies van MR4.0 | 51 | 59 | |||||||
| opnieuw bereiken MR4.0 | 48 (94,1%) | 56 (94,9%) | |||||||
| opnieuw bereiken MR4.5 | 47 (92,2%) | 54 (91,5%) |
|---|
[1] twee patiënten hadden een MMR (PCR-meting) bij 264 weken, maar hun behandeling werd later onderbroken en ze hebben geen volgende PCR-meting gehad.
De mediane duur van de behandeling met nilotinib om opnieuw een MR4.0 dan wel MR4.5 te bereiken was respectievelijk 11,1 weken (95% BI: 8,1-12,1) en 13,1 weken (95% BI: 12,0-15,9), geschat volgens Kaplan-Meier. Het cumulatieve percentage van opnieuw bereikte MR4 en MR4.5 na 48 weken therapie was respectievelijk 94,9% (56/59 patiënten) en 91,5% (54/59 patiënten).
Het mediane TFS Kaplan-Meier-bereik is 224 weken (95% BI: 39,9-NE) (figuur 5); 63 van de 126 patiënten (50,0%) hadden geen “TFS-event”.
Figuur 5 Kaplan-Meier-schatting van de behandelingsvrije overleving na start van de TFR
(“full analysis set”)
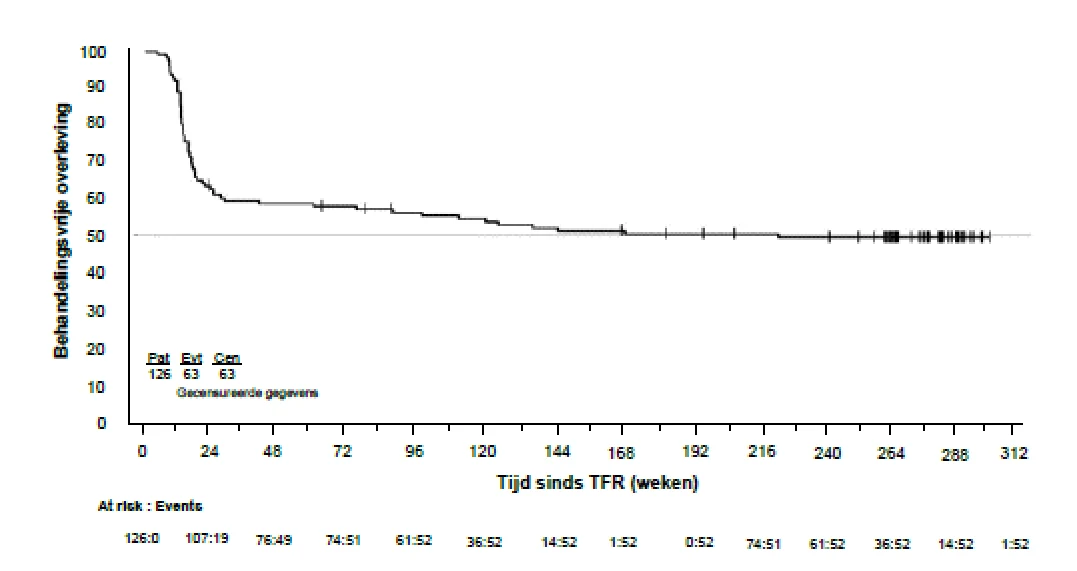
Pediatrische patiënten
In de pediatrische hoofdstudie, uitgevoerd met nilotinib, met een totaal van 58 patiënten van 2 tot <18 jaar oud (25 patiënten hadden nieuw gediagnostiseerde Ph+ CML in de chronische fase en 33 patiënten imatinib/dasatinib-resistente of imatinib-intolerante Ph+ CML in de chronische fase) kregen een nilotinib-behandeling in een dosering van 230 mg/m2 tweemaal daags, afgerond tot de dichtstbijzijnde 50 mg dosering (tot een maximale enkele dosering van 400 mg). De belangrijkste studiegegevens zijn weergegeven in Tabel 13.
Tabel 13 Samenvattende gegevens voor de pediatrische hoofdstudie uitgevoerd met nilotinib
Nieuw gediagnostiseerde Ph+ CML-CP (n=25) | Resistente of intolerante Ph+ CML-CP (n=33) | |
|---|---|---|
| Mediane behandeltijd in maanden (bereik) | 51,9 (1,4 – 61,2) | 60,5 (0,7 – 63,5) |
| Mediane (bereik) daadwerkelijke dosisintensiteit (mg/m2/dag) | 377,0 (149 – 468) | 436,9 (196 – 493) |
Relatieve dosisintensiteit (%) vergeleken met de geplande dosering van 230 mg/m2 tweemaal daags | ||
|---|---|---|
| Mediaan (bereik) | 82,0 (32-102) | 95,0 (43-107) |
Aantal patiënten met >90% | 12 (48,0%) | 19 (57,6%) |
MMR (BCR-ABL/ABL ≤0,1% IS) bij 12 cycli, (95% BI) | 60%, (38,7; 78,9) | 48,5%, (30,8; 66,5) |
| MMR na cyclus 12, (95% BI) | 64,0%, (42,5; 82,0) | 57,6%, (39,2; 74,5) |
| MMR na cyclus 66, (95% BI) | 76,0%, (54,9; 90,6) | 60,6%, (42.1; 77,1) |
| Mediane tijd tot MMR in maanden (95% BI) | 5,56 (5,52; 10,84) | 2,79 (0,03; 5,75) |
Aantal patiënten (%) dat MR4.0 bereikt (BCR-ABL/ABL ≤0,01% IS) bij cyclus 66 | 14 (56,0%) | 9 (27,3%) |
Aantal patiënten (%) dat MR4.5 bereikt (BCR-ABL/ABL ≤0,0032% IS) na cyclus 66 | 11 (44,0%) | 4 (12,1%) |
| Bevestigd verlies van MMR bij patiënten met bereikte MMR | 3 van de 19 | Geen van de 20 |
Opkomende mutatie gedurende behandeling | Geen | Geen |
Ziekteprogressie gedurende behandeling | 1 patiënt voldeed tijdelijk aan de technische definitie van progressie naar AP/BC* | 1 patiënt had progressie naar AP/BC na 10,1 maanden behandeling |
| Totale overleving (OS) | ||
| Aantal gevallen | 0 | 0 |
| Overleden tijdens behandeling | 3 (12%) | 1 (3%) |
| Overleden tijdens follow-up | Niet meetbaar | Niet meetbaar |
*één patiënt voldeed tijdelijk aan de technische definitie van progressie naar AP/BC (vanwege toegenomen aantal basofielen), één maand na de start met nilotinib (met een tijdelijke behandelingsonderbreking van 13 dagen in de eerste cyclus). De patiënt bleef in de studie, ging terug naar CP en was na 6 cycli nilotinib-behandeling in CHR en CCyR.
5.2 Farmacokinetische eigenschappen
Absorptie
Piekconcentraties van nilotinib worden 3 uur na orale toediening bereikt. De nilotinib absorptie na orale toediening was ongeveer 30%. De absolute biologische beschikbaarheid van nilotinib is niet vastgesteld. In vergelijking met een orale drank (pH van 1,2 tot 1,3) is de relatieve biologische beschikbaarheid van de nilotinib bevattende capsule ongeveer 50%. Wanneer nilotinib met voedsel werd gegeven aan gezonde vrijwilligers waren Cmax en oppervlakte onder de serumconcentratie-tijdscurve (AUC) van nilotinib verhoogd met 112% respectievelijk 82%, in vergelijking met een nuchtere toestand. Bij toediening van nilotinib 30 minuten of 2 uur na voedselinname nam de biologische beschikbaarheid van nilotinib toe met 29% respectievelijk 15% (zie rubrieken 4.2, 4.4 en 4.5).
De absorptie (relatieve biologische beschikbaarheid) van nilotinib zou verminderd kunnen zijn met ongeveer 48% en 22% bij patiënten met respectievelijk een totale gastrectomie en een partiële gastrectomie.
Distributie
De bloed/plasma-ratio van nilotinib is 0,71. De plasma-eiwitbinding is ongeveer 98% op basis van in vitro onderzoek.
Biotransformatie
De belangrijkste wegen van metabolisme die zijn geïdentificeerd bij gezonde personen zijn oxidatie en hydroxylatie. Nilotinib is de belangrijkste component die in het serum aanwezig is. Geen van de metabolieten dragen in belangrijke mate bij aan de farmacologische werking van nilotinib. Nilotinib wordt primair gemetaboliseerd door CYP3A4, met mogelijk geringe bijdrage van CYP2C8.
Eliminatie
Na een enkelvoudige dosis van radiogelabeld nilotinib bij gezonde personen werd meer dan 90% van de dosis geëlimineerd binnen 7 dagen, voornamelijk in feces (94% van de dosis). Onveranderd nilotinib maakt 69% van de dosis uit. De schijnbare eliminatiehalfwaardetijd, geschat uit meervoudige-doses-farmacokinetiek bij dagelijks doseren, was ongeveer 17 uur. De variabiliteit tussen patiënten in nilotinib farmacokinetiek was matig tot hoog.
Lineariteit/non-lineariteit
“Steady-state” nilotinib blootstelling was dosisafhankelijk, met toenames, kleiner dan dosisproportioneel, in de systemische blootstelling bij doseringen hoger dan 400 mg, eenmaaldaags. De dagelijkse systemische blootstelling aan nilotinib met 400 mg tweemaal daags bij “steady-state” was 35% hoger dan met een 800 mg eenmaaldaagse dosering. De systemische blootstelling (AUC) aan nilotinib bij “steady-state” was bij een dosisniveau van 400 mg tweemaal daags ongeveer 13,4% hoger dan bij een dosisniveau van 300 mg tweemaal daags. De gemiddelde nilotinib dal- en piekconcentraties gedurende 12 maanden waren ongeveer 15,7% en 14,8% hoger na 400 mg tweemaal daags dosering vergeleken met 300 mg tweemaal daags. Er was geen relevante toename in blootstelling aan nilotinib wanneer de dosis werd verhoogd van 400 mg tweemaal daags naar 600 mg tweemaal daags.
De “steady-state” situatie werd hoofdzakelijk bereikt op dag 8. De toename in serumblootstelling aan nilotinib tussen de eerste dosis en “steady-state” was ongeveer tweevoudig voor dagelijkse dosering en 3,8-voudig voor tweemaal daags dosering.
Voor patiënten met slikproblemen, waaronder pediatrische patiënten die de harde capsules niet kunnen doorslikken, moeten andere geneesmiddelen met nilotinib gebruikt worden in plaats van Nilotinib Viatris
Pediatrische patiënten
Na toediening van nilotinib aan pediatrische patiënten met een dosis van 230 mg/m2 tweemaal daags, afgerond tot de dichtstbijzijnde 50 mg dosis (tot een maximale enkelvoudige dosis van 400 mg), is vastgesteld dat de “steady-state”-blootstelling en -klaring van nilotinib vergelijkbaar waren (met een meetkundig gemiddelde ratio kleiner dan 2) met de blootstelling en klaring bij volwassen patiënten die tweemaal daags met 400 mg nilotinib behandeld werden. De farmacokinetische blootstelling aan nilotinib na één enkele of meerdere doses bleek vergelijkbaar te zijn bij pediatrische patiënten van 2 tot <10 jaar en van ≥10 jaar en <18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Nilotinib is onderzocht in onderzoek met betrekking tot veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, reproductietoxiciteit, fototoxiciteit en carcinogeniteit (ratten en muizen).
Farmacologische studies betreffende de veiligheid
Nilotinib had geen effecten op CZS of ademhalingsfuncties. In vitro onderzoek met betrekking tot de cardiale veiligheid toonde een preklinisch signaal aan voor verlenging van het QT-interval, dat gebaseerd is op blokkade van hERG-kanalen en verlenging van de duur van het actiepotentiaal bij geïsoleerde konijnenharten door nilotinib. Er waren geen effecten waargenomen in ECG bepalingen bij honden of apen, die tot maximaal 39 weken werden behandeld of in een speciaal telemetrieonderzoek bij honden.
Onderzoek met betrekking tot toxiciteit bij herhaalde dosering
Onderzoek met betrekking tot toxiciteit bij herhaalde dosering bij honden tot maximaal 4 weken en bij cynomolgusapen tot maximaal 9 maanden, toonde aan dat de lever het primaire doelorgaan voor toxiciteit is van nilotinib. Tot de veranderingen behoorden verhoogd alanineaminotransferase en alkalinefosfatase activiteit en histopathologische bevindingen (met name sinusoïdaal cel- of Kupffercelhyperplasie/hypertrofie, galweghyperplasie en periportale fibrose). In het algemeen waren de veranderingen in de klinische chemie volledig reversibel na een vierweekse herstelperiode en de histologische veranderingen vertoonden gedeeltelijke reversibiliteit. Blootstellingen bij de laagste doses waarbij effecten op de lever werden waargenomen waren lager dan de blootstelling bij de mens bij een dosis van 800 mg/dag. Bij muizen of ratten, die tot een maximum van 26 weken werden behandeld, werden slechts geringe leververanderingen geconstateerd. Bij ratten, honden en apen werden voornamelijk reversibele verhogingen in cholesterolwaarden geconstateerd.
Genotoxiciteitsonderzoeken
Genotoxiciteitsonderzoeken bij bacteriële in-vitro-systemen en bij in-vitro- en in-vivo-systemen bij zoogdieren met en zonder metabole werking liet geen bewijs voor een mutageen potentieel van nilotinib zien.
Carcinogeniteitsonderzoeken
In het twee jaar durende carcinogeniteitsonderzoek bij ratten was de uterus het belangrijkste doelorgaan voor niet-neoplastische laesies (dilatatie, vasculaire ectasie, hyperplasie van endotheelcellen, ontsteking en/of epitheelhyperplasie). Er was geen bewijs voor carcinogeniteit bij toediening van nilotinib bij een dosering van 5, 15 en 40 mg/kg/dag. Blootstellingen (uitgaande van de AUC) aan het hoogste doseringsniveau gaven ongeveer 2x tot 3x de humane dagelijkse “steady-state” blootstelling (gebaseerd op de AUC) aan nilotinib weer bij een dosering van 800 mg/dag.
In het 26 weken durende Tg.rasH2 carcinogeniteitsonderzoek bij muizen, waarin nilotinib werd toegediend in doseringen van 30, 100 en 300 mg/kg/dag, werden huidpapillomen en -carcinomen gezien bij 300 mg/kg, hetgeen ongeveer overeenkomt met een blootstelling (gebaseerd op de AUC) bij mensen die 30 tot 40 keer hoger is dan de blootstelling bij de maximaal goedgekeurde dosering van 800 mg/dag (toegediend als 400 mg tweemaal daags). De “No-Observed-Adverse-Effect-Level” voor deze neoplastische huidlaesies was 100 mg/kg/dag, hetgeen ongeveer overeenkomt met een blootstelling bij mensen die 10 tot 20 keer hoger is dan de blootstelling bij de maximaal geregistreerde dosering van 800 mg/dag (toegediend als 400 mg tweemaal daags). De belangrijkste doelorganen voor niet-neoplastische laesies waren de huid (epidermale hyperplasie), groeiende tanden (degeneratie/atrofie van het glazuurorgaan van de bovenste snijtanden en ontsteking van het tandvlees/dentogene epitheel van snijtanden), en de thymus (verhoogde incidentie en/of ernst van verlaagd lymfocytenaantal).
Reproductietoxiciteit- en fertiliteitsonderzoeken
Nilotinib induceerde geen teratogeniteit, maar vertoonde wel embryo- en foetotoxiciteit bij doses waarbij ook maternale toxiciteit werd waargenomen. Verhoogd post-implantatie verlies is waargenomen bij zowel fertiliteitsonderzoek dat behandeling van zowel mannetjes als vrouwtjes omvatte, als embryotoxiciteitsonderzoek dat behandeling van vrouwtjes omvatte. Embryoletaliteit en effecten op de foetus (voornamelijk afname in foetaal gewicht, premature vergroeiing van de aangezichtsbeenderen (aaneengegroeid kaakbeen/jukbeen), viscerale veranderingen en veranderingen in de skeletbeenderen) bij ratten en toegenomen resorptie van foetussen en veranderingen in de skeletbeenderen bij konijnen waren aanwezig in embryotoxiciteitsonderzoek. In een onderzoek naar de pre- en postnatale ontwikkeling bij ratten, leidde blootstelling aan nilotinib bij de moeder tot een verlaagd lichaamsgewicht bij de pup samengaand met veranderingen in fysieke ontwikkelingsparameters en verlaagde parings- en vruchtbaarheidsindices bij de nakomelingen. Blootstelling aan nilotinib bij vrouwtjes bij “No-Observed-Adverse-Effect-Levels” was in het algemeen minder of gelijk aan die bij de mens bij 800 mg/dag.
Er werden geen effecten op de zaadceltellingen/-beweeglijkheid in het sperma of op de fertiliteit waargenomen bij mannetjes- en vrouwtjesratten tot de hoogste onderzochte dosis, ongeveer 5 keer de aanbevolen dosis voor mensen.
Onderzoeken bij juveniele dieren
In een ontwikkelingsonderzoek bij juveniele ratten werd nilotinib via orale gavage toegediend aan juveniele ratten vanaf één week postpartum doorgaand tot jongvolwassen (dag 70 postpartum) bij doseringen van 2, 6 en 20 mg/kg/dag. Naast de standaard onderzoeksparameters werden ontwikkelingsmijlpalen, CNS effecten, paren en vruchtbaarheid beoordeeld. Gebaseerd op een afname van het lichaamsgewicht bij beide geslachten en een vertraagde scheiding van de voorhuid bij mannetjes (wat in verband kan staan met de afname in gewicht) werd de “No-Observed-Adverse-Effect-Level” beoordeeld als 6 mg/kg/dag. De juveniele dieren waren niet gevoeliger voor nilotinib ten opzichte van volwassen dieren. Daarnaast was het toxiciteitsprofiel bij juveniele ratten vergelijkbaar met wat was gezien bij volwassen ratten.
Fototoxiciteitsonderzoeken
Er werd aangetoond dat nilotinib licht absorbeert in het UV-B en UV-A bereik, wordt gedistribueerd in de huid en een fototoxisch potentieel vertoont in vitro, maar er zijn in vivo geen effecten waargenomen. Het risico dat nilotinib fotosensibilisatie veroorzaakt bij patiënten wordt daarom als zeer laag beschouwd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Nilotinib Viatris 150 mg, harde capsules
Inhoud van de capsule
Lactose monohydraat
Crospovidone Type A (E1202)
Watervrij colloïdaal siliciumdioxide (E551)
Magnesiumstearaat (E470b)
Omhulsel van de capsule
Hypromellose (E464)
Carrageen (E407)
Kaliumchloride (E508)
Erytrosine (E127)
Geel ijzeroxide (E172)
IJzeroxide rood (E172)
Titaandioxide (E171)
Water, gezuiverd
Drukinkt, zwart
Schellak (E904)
Propyleenglycol (E1520)
Kaliumhydroxide (E525)
Zwart ijzeroxide (E172)
Nilotinib Viatris 200 mg, harde capsules
Inhoud van de capsule
Lactose monohydraat
Crospovidone Type A (E1202)
Watervrij colloïdaal siliciumdioxide (E551)
Magnesiumstearaat (E470b)
Omhulsel van de capsule
Hypromellose (E464)
Carrageen (E407)
Kaliumchloride (E508)
Geel ijzeroxide (E172)
Titaandioxide (E171)
Water, gezuiverd
Drukinkt, zwart
Schellak (E904)
Propyleenglycol (E1520)
Kaliumhydroxide (E525)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Nilotinib Viatris 150 mg, harde capsules is verkrijgbaar in de volgende verpakkingsgrootten:
Eenheidsverpakkingen met 28, 112 en 120 harde capsules en multiverpakkingen van 112 (4 verpakkingen van 28) en 392 (14 verpakkingen van 28) harde capsules in PVC/PE/PVdC//Alu blisterverpakkingen of OPA/Alu/PVC//Alu blisterverpakkingen.
Eenheidsverpakkingen met 112 × 1 en 120 × 1 harde capsules en multiverpakkingen van 112 × 1 (4 verpakkingen van 28 × 1) harde capsules in PVC/PE/PVdC//Alu blisterverpakkingen of OPA/Alu/PVC//Alu geperforeerde eenheidsblisterverpakkingen.
Nilotinib Viatris 200 mg, harde capsules is verkrijgbaar in de volgende verpakkingsgrootten:
Eenheidsverpakkingen met 28, 112 en 120 harde capsules en multiverpakkingen van 112 (4 verpakkingen van 28), 120 (3 verpakkingen van 40) en 392 (14 verpakkingen van 28) harde capsules in PVC/PE/PVdC//Alu of OPA/Alu/PVC/ /Alu-blisterverpakkingen.
Eenheidsverpakkingen met 112 × 1 en 120 × 1 harde capsules en multiverpakkingen van 112 × 1 (4 verpakkingen van 28 × 1) en 392 x 1 (14 verpakkingen van 28 x 1) harde capsules in PVC/PE/PVdC//Alu of OPA/Alu/PVC//Alu geperforeerde eenheidsblisterverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte medicijn of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Viatris Ltd
Damastown Industrial Park
Mulhuddart
Dublin 15
Dublin
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Nilotinib Viatris 150 mg, harde capsules – RVG 131567
Nilotinib Viatris 200 mg, harde capsules – RVG 131568
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 6.5: 11 november 2024
Gedetailleerde informatie over dit medicijn is beschikbaar op de website van het College ter Beoordeling van Geneesmiddelen: www.cbg-meb.nl.