


SmPC (samenvatting van de productkenmerken) - Fibryga 1 g poeder en oplosmiddel voor oplossing voor injectie, Poeder en oplosmiddel voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Fibryga 1 g, poeder en oplosmiddel voor oplossing voor injectie/infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Humaan fibrinogeen
Elke fles Fibryga bevat 1 g humaan fibrinogeen. Na reconstitutie met 50 ml water voor injecties bevat Fibryga ongeveer 20 mg/ml humaan fibrinogeen.
De inhoud van stolbaar eiwit is vastgesteld volgens de Europese Farmacopee voor humaan fibrinogeen.
Geproduceerd uit het plasma van menselijke donoren.
Hulpstof met bekend effect: maximaal 132 mg (5,8 mmol) natrium per flacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie/infusie.
Het poeder is wit tot lichtgeel en hygroscopisch, en het ziet er ook uit als een pulverige massa.
Het oplosmiddel is een heldere en kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling van bloedingsepisoden en perioperatieve profylaxe bij patiënten met congenitale hypo- of afibrinogenemie met een bloedingsneiging.
Als complementaire behandeling om ongecontroleerde ernstige hemorragie te beheersen bij patiënten met verworven hypofibrinogenemie in het verloop van een chirurgische ingreep.
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart onder toezicht van een arts die ervaring heeft in de behandeling van coaglulatiestoornissen.
Dosering
De dosering en duur van de substitutietherapie is afhankelijk van de ernst van de aandoening, locatie en mate van bloeding en de klinische toestand van de patiënt.
Het (functionele) fibrinogeenniveau dient vastgesteld te worden om de individuele dosering te berekenen en de hoeveelheid en frequentie van toediening dient vastgesteld te worden op individuele patiëntbasis door regelmatige metingen van het plasma fibrinogeengehalte en continue bewaking van de klinische toestand van de patiënt en andere substitutie therapieën die gebruikt worden.
In geval van grote operatieve interventies, is een exacte monitoring van de substitutietherapie door coagulatietests essentieel.
- 1. Profylaxe bij patiënten met aangeboren hypo- of afibrinogenemie met een bekende bloedingsneiging.
Ter preventie van excessieve bloedingen tijdens operatieve procedures, wordt profylactische behandeling aanbevolen om de fibrinogeengehaltes te verhogen tot 1 g/l en dit gehalte op peil te houden tot hemostase is bereikt en boven 0,5 g/l totdat de wondgenezing volledig is.
In geval van een operatieve procedure of behandeling van een bloedingsepisode, dient de dosis als volgt te worden berekend:
Dosis (mg/kg lichaamsgewicht) = [doelniveau (g/l) - gemeten niveau (g/l)]
0,018 (g/l per mg/kg lichaamsgewicht)
Vervolgdoseringen (doses en frequentie van injecties) dienen te worden aangepast op basis van de klinische status van de patiënt en laboratoriumuitslagen.
De biologische halfwaardetijd van fibrinogeen is 3-4 dagen. Omdat er geen verbruik optreedt is herhaalde behandeling met humaan fibrinogeen meestal dus niet nodig. Gezien de accumulatie die optreedt bij herhaalde toediening voor profylactisch gebruik, dient de dosis en frequentie bepaald te worden aan de hand van de therapeutische doelen van de arts bij een bepaalde patiënt.
Pediatrische patiënten
In geval van een operatieve procedure of behandeling van een bloedingsepisode dient de dosis voor adolescenten te worden berekend volgens de formule die hierboven is beschreven voor volwassenen, terwijl de dosis voor kinderen <12 jaar als volgt dient te worden berekend:
Dosis (mg/kg lichaamsgewicht) = [doelniveau (g/l) - gemeten niveau (g/l)]
0,014 (g/l per mg/kg lichaamsgewicht)
Vervolgdoseringen dienen te worden aangepast op basis van de klinische status van de patiënt en laboratoriumuitslagen.
Ouderen
Klinische onderzoeken met Fibryga omvatten geen patiënten van 65 jaar of ouder, zodat er geen definitief bewijs is dat deze populatie anders reageert dan jongere patiënten.
- 2. Behandeling van bloeding
Bloeding bij patiënten met aangeboren hypo- of afibrinogenemie
Bloedingsepisoden dienen te worden behandeld volgens de hierboven vermelde formules voor respectievelijk volwassenen/adolescenten en kinderen om een aanbevolen doel fibrinogeenplasmagehalte van 1 g/l te bereiken. Dit gehalte dient te worden behouden totdat hemostase is bereikt.
Bloeding bij patiënten met verworven fibrinogeendeficiëntie
Volwassenen
Gewoonlijk wordt aanvankelijk 1-2 g toegediend met vervolginfusies zoals nodig. In geval van ernstige hemorragie, bijv. grote operatie, kunnen grotere hoeveelheden (4-8 g) fibrinogeen nodig zijn.
Pediatrische patiënten
De dosering dient te worden bepaald overeenkomstig het lichaamsgewicht en klinische noodzaak, maar is gewoonlijk 20-30 mg/kg.
Wijze van toediening
Intraveneuze infusie of injectie.
Fibryga dient langzaam intraveneus te worden toegediend bij een aanbevolen maximale snelheid van 5 ml per minuut voor patiënten met aangeboren hypo- of afibrinogenemie en bij een aanbevolen maximale snelheid van 10 ml per minuut voor patiënten met verworven fibrinogeendeficiëntie.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologische geneesmiddelen te bevorderen, dienen naam en partijnummer van het toegediende product duidelijk te worden genoteerd.
Trombo-embolie
Er bestaat een risico op trombose wanneer patiënten met ofwel congenitale of verworven deficiëntie behandeld worden met humaan fibrinogeen, met name bij hoge doses of herhaalde dosering. Patiënten die humaan fibrinogeen krijgen toegediend dienen nauwlettend te worden geobserveerd voor tekenen of symptomen van trombose.
Bij patiënten met een voorgeschiedenis van kransslagaderaandoening of myocardinfarct, bij patiënten met een leveraandoening, bij peri- of postoperatieve patiënten, in neonaten, of bij patiënten met een risico op trombo-embolie of gedissemineerde intravasculaire coagulatie, dient het voordeel van een behandeling met humaan plasma fibrinogeen afgewogen te worden tegen het risico op trombo-embolische incidenten. Voorzichtigheid en nauwlettende controle dienen te worden betracht.
Verworven hypofibrinogenemie wordt in verband gebracht met lage plasmaconcentraties van alle coagulatiefactoren (niet alleen fibrinogeen) en -remmers en daarom moet behandeling met bloedproducten die coagulatiefactoren bevatten, overwogen worden. Zorgvuldige monitoring van het coagulatiesysteem is noodzakelijk.
Allergische of anafylactische reacties
Als allergische of anafylactische reacties optreden, dient de injectie/infusie onmiddellijk te worden gestopt. In het geval van een anafylactische shock dient de standaard medische behandeling voor shock te worden uitgevoerd.
Natriumgehalte
Dit geneesmiddel bevat maximaal 132 mg natrium per fles, het equivalent van 6,6% van de door de WGO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene. Dit moet in acht worden genomen door patiënten op een natriumarm dieet.
Virusveiligheid
Standaard maatregelen ter voorkoming van infecties door het gebruik van geneesmiddelen bereid uit menselijk bloed of plasma omvatten selectie van donoren, screening van individuele donaties en plasmapools op specifieke markers van infectie, en het opnemen van effectieve vervaardigingsstappen voor de inactivatie/verwijdering van virussen. Desondanks kan, wanneer geneesmiddelen bereid uit menselijk bloed of plasma worden toegediend, de mogelijkheid van het overdragen van infectieuze agentia niet volledig worden uitgesloten. Dit geldt ook voor onbekende of opkomende virussen en andere pathogenen.
De genomen maatregelen worden effectief geacht voor ingekapselde virussen zoals HIV, HBV en HCV, en voor het niet-ingekapselde virus HAV. De genomen maatregelen kunnen van beperkte waarde zijn tegen niet-ingekapselde virussen zoals parvovirus B19. Parvovirus B19 infectie kan ernstig verlopen voor zwangere vrouwen (infectie van de foetus) en voor personen met immuundeficiëntie of verhoogde erytropoëse (zoals hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) dient te worden overwogen voor patiënten die regelmatig of herhaaldelijk humaan plasma-afgeleide producten ontvangen.
Immunogeniteit
In het geval van substitutietherapie met coagulatiefactoren bij andere congenitale deficiënties, zijn antilichaam reacties gezien, maar er zijn momenteel geen data met fibrinogeenconcentraat.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties met humaan fibrinogeen producten met andere geneesmiddelen bekend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid van Fibryga voor gebruik tijdens de zwangerschap bij de mens is niet in gecontroleerd klinisch onderzoek vastgesteld. Klinische ervaring met fibrinogeenproducten bij de behandeling van obstetrische complicaties duidt er niet op dat er schadelijke effecten op het verloop van de zwangerschap of op de foetus en de neonaat te verwachten zijn. Er zijn geen dierexperimentele onderzoeken verricht met Fibryga (zie rubriek 5.3). Omdat het werkzame bestanddeel van menselijke oorsprong is, wordt het op dezelfde wijze gekataboliseerd als het eigen eiwit van de patiënt. Deze fysiologische bestanddelen van het menselijk bloed veroorzaken naar verwachting geen bijwerkingen op de voortplanting of de foetus.
Het voordeel van Fibryga tijdens de zwangerschap moet worden beoordeeld, waarbij rekening dient te worden gehouden met het feit dat klinische ervaring met fibrinogeenconcentraten beschikbaar is, maar gegevens uit gecontroleerd klinisch onderzoek ontbreken.
Borstvoeding
Het is niet bekend of Fibryga wordt uitgescheiden in de moedermelk. Vanwege de aard van de substantie worden echter geen effecten verwacht op de pasgeborene/zuigeling die borstvoeding krijgt.
Er dient dus een beslissing te worden genomen of de behandeling met Fibryga geïndiceerd is bij het geven van borstvoeding, waarbij rekening moet worden gehouden met het voordeel van borstvoeding voor het kind en het voordeel van de behandeling voor de vrouw.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fibryga heeft geen invloed op de rijvaardigheid of het gebruik van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Er zijn geen robuuste data over de frequentie van bijwerkingen in klinische onderzoeken met dit product.
In klinische onderzoeken werden de volgende bijwerkingen gemeld: pyrexie, geneesmiddeleruptie, flebitis en trombose.
De volgende bijwerkingen zijn gemeld voor Fibryga en andere fibrinogeenconcentraten:
| MedDRA-systeem/orgaanklasse | Bijwerkingen | Frequentie* |
|---|---|---|
| Immuunsysteemaandoeningen: | Allergische of anafylactische reacties Huidreacties | Onbekend |
| Bloedvataandoeningen: | Trombo-embolische episoden (zoals myocardinfarct en longembolie) (zie rubriek 4.4) Tromboflebitis | Onbekend |
| Algemene aandoeningen en toedieningsplaatsstoornissen: | Stijging van de lichaamstemperatuur (pyrexie) | Onbekend |
*Frequentie onbekend, aangezien dit niet kon worden berekend uit de beschikbare gegevens. Lichte koorts en huidreactie kwamen een enkele keer voor tijdens klinische onderzoeken. Allergische of anafylactische reacties, trombo-embolische episoden (zoals myocardinfarct en longembolie) en tromboflebitis zijn klasse-effecten.
Voor veiligheidsinformatie met betrekking tot overdraagbare agentia, zie rubriek 4.4.
Pediatrische patiënten:
Zesentwintig patiënten in de leeftijd van 1 tot <18 jaar, onder wie 12 adolescenten in de leeftijd van 12 tot <18 jaar, 8 kinderen van 6 tot <12 jaar en 6 kinderen van 1 tot <6 jaar, namen deel aan de congenitale fibrinogeen deficiëntie veiligheidsanalyse.
Het algemene veiligheidsprofiel verschilt niet tussen volwassenen, adolescenten en kinderen. Er zijn geen gegevens over het gebruik van Fibryga bij pediatrische patiënten met verworven fibrinogeendeficiëntie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, Website: www.lareb.nl.
4.9 Overdosering
Om overdosis te voorkomen, is een regelmatige controle van het plasmaniveau van fibrinogeen tijdens de behandeling geïndiceerd (zie 4.2).
In geval van overdosis kan het risico op de ontwikkeling van trombo-embolische complicaties versterkt worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: antihemorragica, fibrinogeen, ATC code: B02BB01
Humaan fibrinogeen (coagulatiefactor I), in aanwezigheid van trombine, geactiveerde coagulatiefactor XIII (FXIIIa) en calciumionen, wordt geconverteerd in een stabiele en elastische driedimensionale fibrine hemostatisch stolsel.
De toediening van humaan fibrinogeen biedt een stijging van het plasma fibrinogeengehalte en kan tijdelijk het coagulatiedefect van patiënten met fibrinogeen deficiëntie corrigeren.
Een open-label, prospectief, gerandomiseerd, gecontroleerd, tweearmig cross-over enkele-dosis farmacokinetisch Fase 2 onderzoek bij 22 patiënten met congenitale fibrinogeen deficiëntie (afibrinogenemie) (zie rubriek 5.2) beoordeelde tevens de maximale stevigheid van de stolsels (maximal clot firmness-MCF) als surrogaatmarker voor hemostatische werkzaamheid (FORMA-01). MCF werd bepaald door middel van tromboelastometrie (ROTEM) test. Voor elke patiënt werd MCF voor (baseline) en een uur na een enkele dosis toediening van Fibryga bepaald. De MCF-waarden waren significant hoger na toediening van Fibryga dan bij baseline (zie onderstaande tabel).
Tabel 1: Maximale stolsel stevigheid MCF [mm] (ITT populatie) n=22
| Tijdpunt | Gemiddelde ± SD | Mediaan (bereik) |
| Pre-infusie | 0 ± 0 | 0 (0-0) |
| 1 uur post-infusie | 9,7± 3,0 | 10,0 (4,0-16,0) |
| Gemiddelde wijziging (primaire analyse)* | 9,7 ± 3,0 | 10,0 (4,0-16,0) |
MCF = maximum clot firmness; ITT = intention-to-treat.
*p < 0,0001 (95% betrouwbaarheidsinterval 8,37; 10,99)
Een prospectief, open label, ongecontroleerd, multicentrum Fase 3 onderzoek (FORMA-02) werd uitgevoerd bij 25 patiënten met congenitale fibrinogeen deficiëntie (afibrinogenemie en hypofibrinogenemie), in de leeftijd van 12 tot 54 jaar (6 adolescenten, 19 volwassenen). Dit omvatte de behandeling van 89 bloedingen en 12 operatieve procedures. Er was een significante wijziging van baseline in de MCF zoals gemeten door ROTEM en fibrinogeen plasmaspiegels. De mediane dosis Fibryga per infusie voor de behandeling van bloedingsepisoden was 57,5 mg/kg en de mediane totale dosis was 59,4 mg/kg. De mediane totale dosis Fibryga per operatie was 85,8 mg/kg. De totale hemostatische werkzaamheid werd voor 98,9% van de behandelde bloedingsepisoden en voor 100% van de operaties als succesvol beoordeeld (beoordeling van goede of uitstekende werkzaamheid) door een onafhankelijke adjudicatiecommissie door middel van een objectief scoringsysteem.
Er werd een ander prospectief, open-label, ongecontroleerd, multicentrum fase 3 onderzoek (FORMA-04) uitgevoerd bij 14 kinderen met congenitale fibrinogeen deficiëntie (afibrinogenemie en hypofibrinogenemie), variërend in leeftijd van 1 tot 10 jaar (6 kinderen met een leeftijd <6 jaar en 8 kinderen van 6 tot <12 jaar). Dit omvatte de behandeling van 10 bloedingsepisoden en 3 operatieve procedures, evenals de farmacokinetiek bij een enkele dosis. Er was een significante wijziging van baseline in de MCF zoals gemeten door ROTEM en fibrinogeen plasmaspiegels. De mediane dosis Fibryga per infusie voor de behandeling van bloedingsepisoden was 70,2 mg/kg en de mediane totale dosis was 73,9 mg/kg. De mediane dosis Fibryga per operatie was 108 mg/kg. De totale hemostatische werkzaamheid werd voor 100% van de behandelde bloedingsepisoden en operaties door een adjudicatiecommissie beoordeeld als succesvol (beoordeling van goede of uitstekende werkzaamheid), op basis van een objectief scoringsysteem.
Het prospectieve, gerandomiseerde, gecontroleerde onderzoek FORMA-05 onderzocht de hemostatische werkzaamheid en veiligheid van Fibryga in vergelijking met cryoprecipitaat als bronnen om fibrinogeen aan te vullen bij patiënten die verworven fibrinogeendeficiëntie ontwikkelen tijdens cytoreductieve chirurgie voor de extensieve kwaadaardige buiktumor pseudomyxoma peritonei. Aan het onderzoek namen 43 volwassen patiënten in de Per Protocol (PP) analyseset deel, 21 patiënten werden behandeld met Fibryga en 22 patiënten werden behandeld met cryoprecipitaat. Intraoperatief werd preventief fibrinogeen aangevuld (d.w.z. na 60-90 minuten in operatie, toen buitensporig bloedverlies werd waargenomen, maar voordat 2 liter bloed was verloren) met doses van 4 g Fibryga of 2 pools van 5 eenheden cryoprecipitaat, dit werd zoals nodig herhaald. Tijdens de 7,8 ± 1,7 uur durende operatie werden respectievelijk 6,5 ± 3 g Fibryga (89 ± 39 mg/kg lichaamsgewicht) en 4,1 ± 2,2 pools van 5 eenheden cryoprecipitaat gebruikt. Een mediaan van respectievelijk 1 eenheiden 0,5 eenheid RBC werd intraoperatief toegediend aan de patiënten die met respectievelijk Fibryga en cryoprecipitaat werden behandeld, met een mediaan van 0 eenheden RBC gedurende de eerste 24 uur postoperatief bij beide groepen (zie onderstaande tabel). Tijdens het onderzoek werden geen vers bevroren plasma- of bloedplaatjesconcentraten getransfuseerd. Hemostatische behandeling op basis van fibrinogeenaanvulling werd als succesvol beoordeeld voor 100% van de operaties bij beide groepen door een onafhankelijke arbitragecommissie met behulp van een objectief scoresysteem.
Tabel 2: RBC* transfusie [eenheden] intraoperatief en tijdens de eerste 24 uur postoperatief (PP populatie)
| Tijd | Fibryga groep (n=21) Mediaan (bereik) | Cryoprecipitaat groep (n=22) Mediaan (bereik) |
| Intraoperatief | 1 (0-4) | 0,5 (0-5) |
| Eerste 24 uur postoperatief | 0 (0-2) | 0 (0-2) |
RBC = rodebloedcelconcentraten; PP = per protocol.
*er vond geen transfusie van andere allogenene bloedproducten zoals vers bevroren plasma- of bloedplaatjesconcentraten plaats
Pediatrische patiënten
Bij congenitale fibrinogeen deficiëntie werd Fibryga toegediend in twee klinische onderzoeken (FORMA-02 en FORMA-04) bij 20 patiënten van 1 tot <18 jaar, onder wie 6 adolescenten in de leeftijd van 12 tot <18 jaar, 8 kinderen van 6 tot <12 jaar en 6 kinderen van 1 tot <6 jaar. De hemostatische werkzaamheid werd voor alle behandelde bloedingsepisoden (10 bloedingsepisoden bij adolescenten, 5 bij kinderen in de leeftijd van 6 tot <12 jaar en 5 bij kinderen van 1 tot <6 jaar) door een onafhankelijke adjudicatiecommissie beoordeeld als succesvol. Voor de 4 operaties die bij deze patiënten werden uitgevoerd (1 bij adolescenten en 3 bij kinderen in de leeftijd van 1 tot <6 jaar) werd profylaxe ook als succesvol beoordeeld.
5.2 Farmacokinetische eigenschappen
Humaan fibrinogeen is een normaal bestanddeel van humaan plasma en werkt net als endogeen fibrinogeen. De biologische halfwaardetijd van fibrinogeen in plasma is 3–4 dagen. Fibryga wordt intraveneus toegediend en is onmiddellijk beschikbaar in een plasmaconcentratie die overeenkomt met de toegediende dosis.
Een open-label, prospectief, gerandomiseerd, gecontroleerd, tweearmig cross-over Fase 2 onderzoek bij 22 patiënten met congenitaal fibrinogeen deficiëntie (afibrinogenemie), in de leeftijd van 12 tot 53 jaar (6 adolescenten, 16 volwassenen), vergeleek de enkele-dosis farmacokinetische eigenschappen van Fibryga met die van andere commercieel verkrijgbare fibrinogeenconcentraat bij dezelfde patiënten (FORMA-01). Elke patiënt ontving een enkele intraveneuze dosis van 70 mg/kg Fibryga en het comparatorproduct. Bloedafnames vonden plaats om de fibrinogeenactiviteit bij baseline en tot 14 dagen na de infusie te bepalen. De farmacokinetische parameters van Fibryga in de per protocol (PP) analyse (n=21) worden in onderstaande tabel samengevat.
Tabel 3: Farmacokinetische parameters (n=21) voor fibrinogeenactiviteit (PP populatie*)
| Parameter | Gemiddelde ± SD | Bereik |
| Halfwaardetijd [u] | 75,9 ± 23,8 | 40,0–157,0 |
| Cmax [mg/dl] | 139,0 ± 36,9 | 83,0–216,0 |
| AUCnorm voor dosis van 70 mg/kg [mg*u/ml] | 113,7 ± 31,5 | 59,7–175,5 |
| Klaring [ml/u/kg] | 0,67 ± 0,2 | 0,4–1,2 |
| Gemiddelde residentietijd [u] | 106,3 ± 30,9 | 58,7–205,5 |
| Distributievolume in steady-state [ml/kg] | 70,2 ± 29,9 | 36,9–149,1 |
*Een patiënt werd uitgesloten van de PP populatie omdat deze <90% van de geplande dosis Fibryga en comparatorproduct ontving.
Cmax = maximale plasmaconcentratie; AUCnorm = area under the curve genormaliseerd tot de toegediende dosis; SD = standaard deviatie
De incrementele in vivo recovery (IVR) werd bepaald uit spiegels die tot 4 uur na infusie werden verkregen. De mediane incrementele IVR was 1,8 mg/dl (bereik, 1,08–2,62 mg/dl) stijging per mg/kg. De mediane IVR geeft aan dat een dosis van 70 mg/kg het fibrinogeen plasmagehalte van de patiënt met ongeveer 125 mg/dl zal doen stijgen.
Farmacokinetiek in speciale populaties
Er is geen statistisch relevant verschil in fibrinogeenactiviteit gezien tussen mannelijke en vrouwelijke onderzoeksdeelnemers.
Pediatrische patiënten
Farmacokinetische gegevens van adolescenten van 12 jaar tot jonger dan 18 jaar werden in het onderzoek FORMA-02 verkregen. In de PP-analyse werd een klein verschil tussen de halfwaardetijd voor adolescenten (n=5) en voor volwassenen (n=16) waargenomen, namelijk respectievelijk 72,8 ± 16,5 uur in vergelijking met 76,9 ± 26,1 uur. De klaring was vrijwel identiek in de twee leeftijdsgroepen, d.w.z. respectievelijk 0,68 ± 0,18 ml/u/kg en 0,66 ± 0,21 ml/u/kg.
De farmacokinetische eigenschappen van Fibryga werden verder onderzocht in onderzoek FORMA-04 bij 13 kinderen jonger dan 12 jaar met congenitale fibrinogeen deficiëntie (afibrinogenemie). Elke patiënt kreeg een enkele, intraveneuze dosis Fibryga van 70 mg/kg. De farmacokinetische parameters van Fibryga worden samengevat in de tabel hieronder. De mediane incrementele IVR was 1,4 mg/dl (bereik 1,3-2,1 mg/dl) stijging per mg/kg.
Tabel 4: Farmacokinetische parameters (n=13) voor fibrinogeenactiviteit
| Parameter | Gemiddelde ± SD | Bereik |
| Halfwaardetijd [u]* | 63,3 ± 12,0 | 45,6–91,6 |
| Cmax [mg/dl] | 107,2 ± 16,8 | 93,0–154,0 |
| AUCnorm voor dosis van 70 mg/kg [mg*u/ml]* | 92,0 ± 20,0 | 69,7–134,2 |
| Klaring [ml/u/kg]* | 0,8 ± 0,2 | 0,5–1,0 |
| Gemiddelde residentietijd [u]* | 88,0 ± 16,8 | 63,6–126,7 |
| Distributievolume in steady-state [ml/kg]* | 67,6 ± 7,1 | 52,8–76,8 |
*Berekend met 10 van 13 patiënten, vanwege een te klein aantal kwantificeerbare waarden bij 3 patiënten
IVR = in vivo recovery; Cmax = maximale plasmaconcentratie; AUCnorm = area under the curve genormaliseerd tot de toegediende dosis; SD = standaard deviatie
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In diverse niet-klinische onderzoeken op het gebied van veiligheidsfarmacologie (cardiovasculaire effecten, trombogeen potentieel) en toxicologie (acute toxiciteit, lokale tolerantie) is de veiligheid van Fibryga aangetoond. De niet-klinische gegevens duiden niet op een speciaal risico voor mensen op basis van deze onderzoeken. In de veneuze stase test (Wessler test) Toonde Fibryga niet-trombogeen in doses tot 400 mg/kg lichaamsgewicht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
L-arginine hydrochloride
Glycine
Natriumchloride
Natriumcitraatdihydraat
Oplosmiddel
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
3 jaar.
De chemische en fysieke in-use stabiliteit van de gereconstitueerde oplossing is aangetoond voor 24 uur bij kamertemperatuur (max 25°C). Vanuit microbiologisch oogpunt dient het product onmiddellijk na reconstitutie te worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de in-opslag tijden en omstandigheden voor de verantwoordelijkheid van de gebruiker. De gereconstitueerde oplossing mag niet worden ingevroren of in een koelkast worden bewaard. Gedeeltelijk gebruikte flacons dienen te worden weggegooid.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Niet in de vriezer bewaren. De fles in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities na reconstitutie van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke verpakking bevat:
- 1 g humaan fibrinogeen in een 100 ml kleurloze glazen fles, Type II Ph.Eur., verzegeld met een infuusstop (broombutyl rubber) en een aluminium flip-off dop.
- 50 ml oplosmiddel (water voor injectie) in een 50 ml kleurloze glazen flacon, Type II Ph.Eur., verzegeld met een infuusstop (halobutyl rubber) en een aluminium flip-off dop
- 1 nextaro transferinstrument
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
- De gereconstitueerde oplossing dient bijna kleurloos en iets ondoorzichtig te zijn. Oplossingen die troebel zijn of neerslag bevatten, mogen niet worden gebruikt.
- Fibryga is uitsluitend voor eenmalig gebruik. Gebruik geen van de componenten opnieuw.
- Voor de microbiologische veiligheid dient de oplossing onmiddellijk na reconstitutie te worden toegediend. De chemische en fysieke in-use stabiliteit van de gereconstitueerde oplossing is aangetoond voor 24 uur bij kamertemperatuur (max. 25°C). Bewaar de Fibryga-oplossing na reconstitutie niet in de koelkast of de vriezer.
Reconstitutie
- 1. Zorg dat de poederfles (Fibryga) en de oplosmiddelflacon op kamertemperatuur zijn. Deze temperatuur moet gedurende de reconstitutie worden gehandhaafd. Indien een waterbad gebruikt wordt voor de verwarming, dient men ervoor te zorgen dat het water niet in contact komt met de rubberen stoppen of de flip-off doppen van de verpakkingen. De temperatuur van het water mag niet hoger zijn dan +37°C.
- 2. Verwijder de flip-off doppen van de poederfles (Fibryga) en de oplosmiddelflacon om het centrale deel van de infuusstop bloot te leggen. Reinig de rubberen stoppen met een in alcohol gedrenkt staafje en laat de rubberen stoppen drogen.
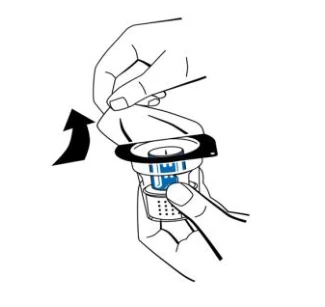
- 3. Open de verpakking van het transferinstrument (nextaro) door de sluiting ervanaf te trekken (Afb. 1). Voor behoud van steriliteit verwijdert u het transferinstrument niet uit de transparante blisterverpakking. Raak de spike niet aan.
| Transfer-instrument | ||
|---|---|---|
| Afb. 1 |
- 4.
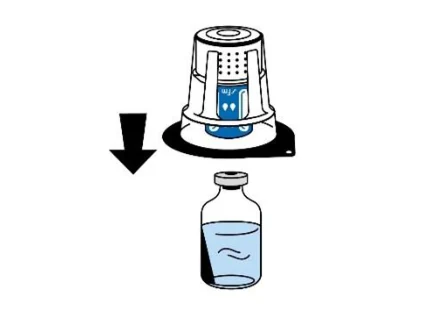
Plaats de oplosmiddelflacon op een vlak, schoon oppervlak en houd deze stevig vast. Plaats het blauwe gedeelte van het transferinstrument boven op de oplosmiddelflacon zonder de blisterverpakking te verwijderen. Druk recht en stevig omlaag totdat het op zijn plaats klikt (Afb. 2). Tijdens het bevestigen niet verdraaien.
Opmerking: Het transferinstrument moet eerst op de oplosmiddelflacon en daarna op de fles met gelyofiliseerd poeder worden bevestigd. Anders gaat het vacuüm verloren en vindt de overdracht van het oplosmiddel niet plaats.
| Oplosmiddel-flacon | ||
|---|---|---|
| Afb. 2 |
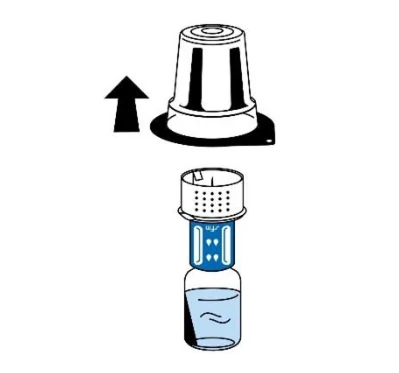
- 5. Verwijder, terwijl u de oplosmiddelflacon vasthoudt, voorzichtig de blisterverpakking van het transferinstrument (nextaro) door deze verticaal omhoog te trekken. Zorg ervoor dat het transferinstrument stevig op de oplosmiddelflacon bevestigd blijft (Afb. 3).
| Oplosmiddel flacon | ||
|---|---|---|
| Afb. 3 |
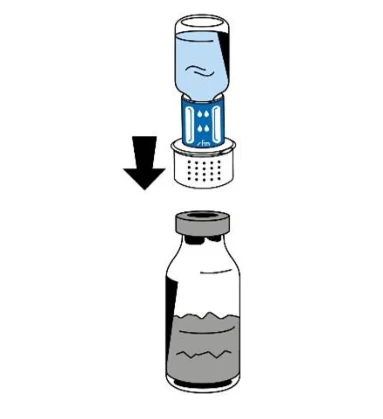
- 6. Plaats de poederfles (Fibryga) op een vlak, schoon oppervlak en houd deze stevig vast. Neem de oplosmiddelflacon met het daarop bevestigde transferinstrument en keer deze ondersteboven.
 |
|---|
 |
|---|
 |
|---|
- Plaats het witte gedeelte van de connector van het transferinstrument boven op de poederfles (Fibryga) en druk het stevig omlaag totdat het op zijn plaats klikt (Afb. 4). Tijdens het bevestigen niet verdraaien. Het oplosmiddel zal automatisch in de poederfles (Fibryga) stromen.
Oplosmiddel-flacon Fibryga-fles | ||
|---|---|---|
| Afb. 4 |
- 7. Met de oplosmiddelflacon nog steeds bevestigd draait u de Fibryga-fles rustig rond totdat het poeder volledig is opgelost. Schud de fles niet om te voorkomen dat er schuim ontstaat. Het poeder dient volledig te zijn opgelost binnen ongeveer 5 minuten. Het mag niet langer dan 20 minuten duren om het poeder op te lossen. Indien het poeder niet binnen 20 minuten is opgelost, dient het product te worden weggegooid.
- 8. In het zeldzame geval dat het poeder niet-gereconstitueerd blijft drijven tijdens het overbrengen van het water voor injecties, of dat de reconstitutie onverwacht langer duurt, kan het oplosproces worden bevorderd door de flacon heviger horizontaal te schudden.
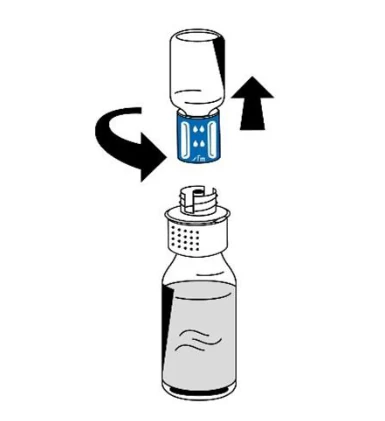
- 9. Als het poeder volledig is gereconstitueerd, draait u het transferinstrument (blauwe gedeelte) tegen de klok in in twee delen uiteen (Afb. 5). Raak de Luer lock-connector op het witte gedeelte van het transferinstrument niet aan.
Lege oplosmiddel-flacon Fles met gereconstitueerde Fibryga | ||
|---|---|---|
| Afb. 5 |
- 10. Gooi de lege oplosmiddelflacon samen met het blauwe gedeelte van het transferinstrument weg.
Toediening
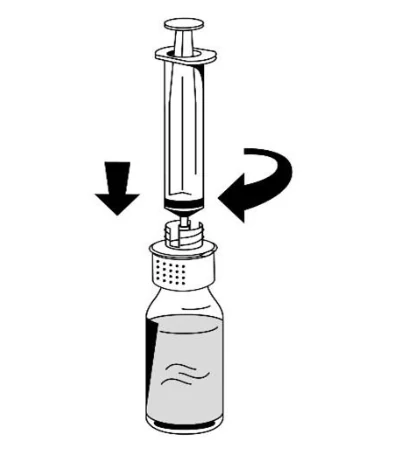
- 1. Bevestig voorzichtig een spuit aan de Luer lock-connector op het witte gedeelte van het transferinstrument (Afb. 6).
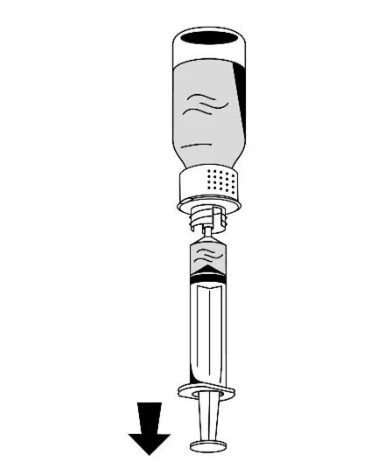
- 2. Keer de Fibryga-fles ondersteboven en trek de oplossing in de spuit (Afb. 7).
 |
|---|
 |
|---|
| Fles met gereconstitueerde Fibryga | Fles met gereconstitueerde Fibryga | ||
|---|---|---|---|
| Afb. 6 | Afb. 7 |
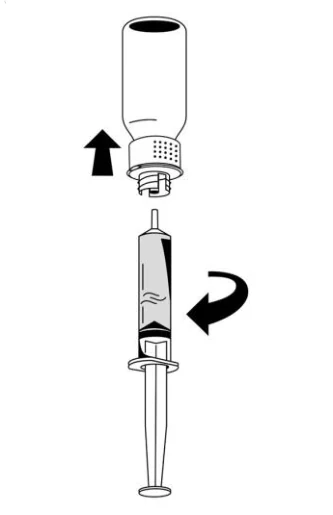
- 3. Nadat de oplossing is overgebracht, houdt u de romp van de spuit stevig vast (met de zuiger van de spuit steeds omlaag gericht) en verwijdert u de spuit uit het transferinstrument (Afb. 8).
| Lege Fibryga-fles | ||
|---|---|---|
| Afb. 8 |
- 4. Gooi het witte gedeelte van het transferinstrument samen met de lege Fibryga-fles weg.
Een standaard infuusset wordt aanbevolen voor intraveneuze toepassing van de gereconstitueerde oplossing op kamertemperatuur.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Octapharma GmbH
Elisabeth-Selbert-Str. 11
40764 Langenfeld
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
 |  |
|---|
 |
|---|
RVG 126548
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 juli 2020
Datum van laatste verlenging: 22 mei 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 6.3, 6.5 en 6.6: 22 december 2023