


SmPC (samenvatting van de productkenmerken) - Enbrel
Enbrel 25 mg poeder voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Enbrel 25 mg poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 25 mg etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie (poeder voor injectie).
Het poeder is wit.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Enbrel in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige actieve reumatoïde artritis, waarbij de respons op ‘disease-modifying antirheumatic drugs’, waaronder methotrexaat (tenzij gecontra-indiceerd), ontoereikend is gebleken.
Enbrel kan als monotherapie verstrekt worden wanneer er sprake is van een intolerantie ten opzichte van methotrexaat of wanneer verdere behandeling met methotrexaat als ongepast wordt ervaren.
Enbrel is tevens geïndiceerd voor de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder behandeld zijn met methotrexaat.
Het is gebleken dat Enbrel, zowel op zichzelf gebruikt als in combinatie met methotrexaat, de progressiesnelheid van gewrichtsschade, zoals deze door middel van röntgenonderzoek gemeten wordt, reduceert en het lichamelijk functioneren verbetert.
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen. Arthritis psoriatica
Behandeling van actieve en progressieve arthritis psoriatica bij volwassenen bij wie de respons op eerdere ‘disease-modifying antirheumatic drug’-therapie onvoldoende is gebleken. Enbrel heeft laten zien dat het het lichamelijk functioneren van patiënten met arthritis psoriatica verbetert en de snelheid van progressie van perifere gewrichtsschade, gemeten door middel van röntgenonderzoek, vermindert bij patiënten met polyarticulaire symmetrische subtypen van de aandoening.
Axiale spondyloartritis
Spondylitis ankylopoetica (SA)
Behandeling van ernstige actieve spondylitis ankylopoetica bij volwassenen bij wie de respons op conventionele therapie ontoereikend was.
Niet-radiografische axiale spondyloartritis
Behandeling van volwassenen met ernstige niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangegeven door een verhoogd C-reactief proteïne (CRP) en/of met magnetische kernspinresonantie (MRI), die een ontoereikende respons hebben gehad op niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s).
Plaque psoriasis
Behandeling van matige tot ernstige plaque psoriasis bij volwassenen met onvoldoende respons op, of een intolerantie of een contra-indicatie voor, andere systemische therapie waaronder ciclosporine, methotrexaat of psoralenen en ultraviolet A-licht (PUVA) (zie rubriek 5.1).
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor, andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van reumatoïde artritis, juveniele idiopathische artritis, arthritis psoriatica, spondylitis ankylopoetica, niet-radiografische axiale spondyloartritis, plaque psoriasis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
Enbrel is beschikbaar in sterktes van 10, 25 en 50 mg.
Dosering
Reumatoïde artritis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend. Ook 50 mg Enbrel, eenmaal per week toegediend, is veilig en effectief gebleken (zie rubriek 5.1).
Arthritis psoriatica, spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg Enbrel eenmaal per week toegediend.
Beschikbare gegevens suggereren dat voor alle bovengenoemde indicaties een klinische respons gewoonlijk binnen 12 behandelweken wordt bereikt. Indien een patiënt niet reageert binnen dit tijdsbestek dient een vervolgbehandeling zorgvuldig te worden overwogen.
Plaque psoriasis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg, eenmaal per week toegediend. Als alternatief kan voor maximaal 12 weken tweemaal per week 50 mg gebruikt worden, indien nodig gevolgd door een dosering van 25 mg tweemaal per week of 50 mg eenmaal per week. De behandeling met Enbrel dient te worden voortgezet tot remissie wordt bereikt, tot maximaal 24 weken. Voortdurende behandeling na 24 weken kan geschikt zijn voor sommige volwassen patiënten (zie rubriek 5.1). De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen. Als herhalingsbehandeling met Enbrel geïndiceerd is, dient bovenstaande richtlijn over de behandelduur gevolgd te worden. De dosis dient 25 mg, tweemaal per week of 50 mg eenmaal per week te zijn.
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Ouderen
Aanpassing van de dosering is niet noodzakelijk. Dosering en wijze van toediening zijn hetzelfde als voor volwassenen in de leeftijd van 18 – 64 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Enbrel bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Juveniele idiopathische artritis (JIA)
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis), tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven. Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
De injectieflacon met 10 mg kan geschikter zijn voor toediening aan kinderen met JIA die een lichaamsgewicht van minder dan 25 kg hebben.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Enbrel wordt toegediend door middel van een subcutane injectie. Enbrel poeder voor oplossing dient vóór gebruik gereconstitueerd te worden in 1 ml oplosmiddel (zie rubriek 6.6). Uitgebreide instructies voor de bereiding en toediening van de gereconstitueerde Enbrel-injectieflacon worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’. Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose).
Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten. Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen, inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrel wordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die een HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid gebruikt te worden bij patiënten met een voorgeschiedenis van hepatitis C
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn vaak gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤ 18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden er meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van
| perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische | ||
| inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale | ||
| motorische neuropathie). | ||
Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening.
Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt. Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd, placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling.
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat werd uitgevoerd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstelu chtweginfe ctie, bronchitis, cystitis, huidinfecti e)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
Bloed- en lymfestelselaan doeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastisch e anemie* | Histiocytose hematofaag (macrofaagacti vatiesyndroom) * | ||
| Immuunsysteem aandoeningen | Allergische reacties (zie Huid- en onderhuidaan doeningen), auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen-cytoplasma- antilichaamgeassoci eerdevasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyositi s | ||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), |
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||||
| Oogaandoening en | Uveïtis, scleritis | |||||
| Hartaandoening en | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
Ademhalingsste lsel-, borstkas-en mediastinumaan doeningen | Interstitiële longaandoening (waaronder pneumonitis en longfibrose)* | |||||
| Maagdarmstelse laandoeningen | Inflammatoire darmziekte | |||||
Lever- en galaandoeninge n | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaando eningen | Pruritus,uitsla g | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
Skeletspierstels el- en bindweefselaan doeningen | Cutane lupus erythematosus, subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaandoe ningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningsplaat sstoornissen | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling)* | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder. Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durend actief-gecontroleerd onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica, werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld.
Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling.
In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in de infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis. (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen < 1.000/mm³). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms).
Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassenen. Verschillen met volwassenen en andere speciale overwegingen staan beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en postoperatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar bij 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis en waren merendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren.
Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid.
Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF. TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van vier gerandomiseerde gecontroleerde onderzoeken met volwassenen met reumatoïde artritis, één onderzoek met volwassenen met arthritis psoriatica, één onderzoek met volwassenen met spondylitis ankylopoetica, twee onderzoeken met volwassenen met niet-radiografische axiale spondyloartritis, 4 onderzoeken met volwassenen met plaque psoriasis, drie onderzoeken met juveniele idiopathische artritis en één onderzoek met kinderen met plaque psoriasis.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR).
ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20-als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ- score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space
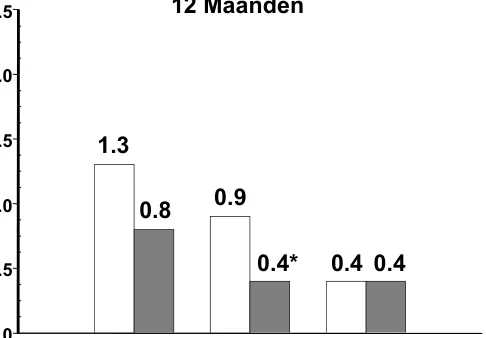
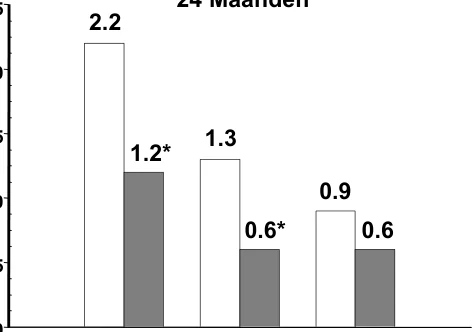
Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) ACR-responsena
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5
Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
0.0
0.5
1.0
1.5
2.0
2.5
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg
24 Maanden
TSS Erosies JSN TSS Erosies JSN
*p < 0.05
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231)
HAQ
Uitgangswaarde 1,7 1,7 1,8
Week 52 1,1 1,0 0,8†,φ
a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd.
b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS < 1,6
Paarsgewijze vergelijking p-waarden: † = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
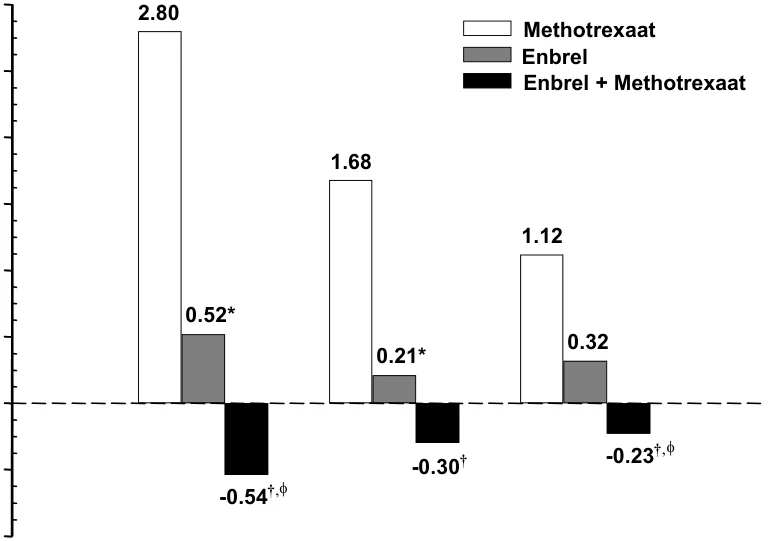
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel vs. methotrexaat, † = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
TSS Erosies JSN
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden geobserveerd.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS verandering ≤ 0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën.
Volwassen patiënten met arthritis psoriatica
De werkzaamheid van Enbrel was vastgesteld in een gerandomiseerd dubbelblind placebogecontroleerd onderzoek bij 205 patiënten met arthritis psoriatica. Patiënten hadden een leeftijd tussen 18 en 70 jaar en hadden actieve arthritis psoriatica (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) in ten minste één van de volgende vormen: (1) distale interfalangeale (DIP) betrokkenheid; (2) polyarticulaire artritis (afwezigheid van reumatoïde nodules en aanwezigheid van psoriasis); (3) arthritis mutilans; (4) asymmetrische arthritis psoriatica; of (5) spondylitisachtige ankylose. De patiënten hadden ook plaque psoriasis met een kwalificerende doellaesie ≥ 2 cm in diameter. De patiënten werden eerder behandeld met NSAID’s (86%), DMARD’s (80%) en corticosteroïden (24%). Patiënten die op dat moment behandeld werden met methotrexaat (stabiel gedurende ≥ 2 maanden) konden een stabiele dosis methotrexaat ≤ 25 mg/week blijven gebruiken. Gedurende 6 maanden werden tweemaal per week subcutaan doses toegediend van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis). Aan het eind van het dubbelblinde onderzoek konden de patiënten deelnemen aan een langetermijn open-label verlengingsonderzoek voor een totale duur van maximaal 2 jaar.
Klinische responsen werden uitgedrukt in percentages van patiënten die de ACR 20-, 50- en 70-respons bereikten en percentages met verbetering van Psoriatic Artritis Respons Criteria (PsARC). De resultaten zijn samengevat in de onderstaande tabel.
Responsen van patiënten met arthritis psoriatica in een placebogecontroleerde trial
Percentage van patiënten Placebo Enbrela
Arthritis
psoriatica-
respons
n = 104 n = 101
ACR 20
Maand 3 15 59b
Maand 6 13 50b
ACR 50
Maand 3 4 38b
Responsen van patiënten met arthritis psoriatica in een placebogecontroleerde trial
Percentage van patiënten
Placebo Enbrela
Arthritis
psoriatica-
respons
n = 104 n = 101
Maand 6 4 37b
ACR 70
Maand 3 0 11b
Maand 6 1 9c
PsARC
Maand 3 31 72b
Maand 6 23 70b
a: 25 mg Enbrel subcutaan tweemaal per week b: p < 0,001, Enbrel vs. placebo
c: p < 0,01, Enbrel vs. placebo
Bij de patiënten met arthritis psoriatica die Enbrel kregen waren de klinische responsen duidelijk bij de eerste controle (na 4 weken) en bleven gehandhaafd gedurende 6 maanden van behandeling. Enbrel was significant beter dan placebo in alle maten van ziekteactiviteit (p<0,001) en de responsen waren vergelijkbaar met en zonder gelijktijdige methotrexaattherapie. De kwaliteit van leven bij patiënten met arthritis psoriatica werd op ieder tijdspunt bepaald met behulp van de invaliditeitsindex van de HAQ. De invaliditeitsindexscore was significant verbeterd op alle tijdspunten bij patiënten met arthritis psoriatica die behandeld werden met Enbrel, in vergelijking met placebo (p<0,001).
Radiografische veranderingen werden in het arthritis psoriatica-onderzoek geëvalueerd. Radiografische beelden van handen en polsen werden verkregen bij aanvang en na 6, 12 en 24 maanden. De gemodificeerde TSS na 12 maanden is weergegeven in onderstaande tabel. In een analyse, waarin van alle patiënten uit het onderzoek die om welke reden dan ook uitvielen werd aangenomen dat er progressie was, was het percentage patiënten zonder progressie (TSS-verandering ≤ 0,5) na 12 maanden groter in de Enbrel-groep vergeleken met de placebogroep (73% vs. 47% respectievelijk, p ≤ 0,001). Het effect van Enbrel op radiografische progressie werd gehandhaafd bij patiënten waarbij de behandeling werd voortgezet gedurende het tweede jaar. De vertraging van perifere gewrichtsschade werd waargenomen bij patiënten met polyarticulaire symmetrische gewrichtsaandoeningen.
Gemiddelde (SF) verandering in totale Sharp-Score op jaarbasis ten opzichte van de uitgangswaarde
Placebo Etanercept Tijd (n = 104) (n = 101) Maand 12 1,00 (0,29) -0,03 (0,09)a
SF = standaardfout.
a. p = 0,0001.
Behandeling met Enbrel resulteerde in verbetering van lichamelijk functioneren gedurende de dubbelblinde periode en dit voordeel werd gehandhaafd gedurende de blootstelling op langere termijn van maximaal 2 jaar.
Er is onvoldoende bewijs voor de werkzaamheid van Enbrel bij patiënten met spondylitis ankylopoetica-achtige en arthritis mutilans psoriatische artropathieën vanwege het kleine aantal patiënten dat werd bestudeerd.
Er is geen onderzoek uitgevoerd onder patiënten met arthritis psoriatica waarbij gebruik werd gemaakt van het doseringsregime van 50 mg eenmaal per week. Bewijs van werkzaamheid van het doseringsregime van eenmaal per week bij deze patiëntenpopulatie is gebaseerd op data uit het onderzoek bij patiënten met spondylitis ankylopoetica.
Volwassen patiënten met spondylitis ankylopoetica
De werkzaamheid van Enbrel bij spondylitis ankylopoetica werd onderzocht in 3 gerandomiseerde, dubbelblinde onderzoeken die de toediening van tweemaal per week 25 mg Enbrel vergeleken met placebo. In totaal werden er 401 patiënten geïncludeerd waarvan er 203 werden behandeld met Enbrel. In de grootste van deze onderzoeken (n=277) werden patiënten geïncludeerd in de leeftijd van 18 tot 70 jaar met actieve spondylitis ankylopoetica gedefinieerd als scores op een visuele analoge schaal (VAS) ≥ 30 voor de gemiddelde duur en intensiteit van ochtendstijfheid plus VAS-scores van ≥ 30 voor ten minste 2 van de volgende 3 parameters: algemene beoordeling van de patiënt; gemiddelde van VAS-waarden voor nachtelijke pijn in de rug en totale pijn in de rug; gemiddelde van 10 vragen over de Bath Ankylosing Spondylitis Functional Index (BASFI). Patiënten die DMARD’s, NSAID’s of corticosteroïden toegediend kregen konden hiermee doorgaan met stabiele doses. Patiënten met algehele ankylopoetica van de wervelkolom werden niet geïncludeerd in het onderzoek. Doses van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis) of placebo werden gedurende 6 maanden tweemaal per week subcutaan toegediend bij 138 patiënten.
De primaire maat voor werkzaamheid (ASAS 20) was een ≥20% verbetering op ten minste 3 van de 4 Assessment in Ankylosing Spondylitis-(ASAS-)gebieden (algemene beoordeling van de patiënt, pijn in de rug, BASFI en ontsteking) en afwezigheid van verslechtering op het overige gebied. ASAS 50- en ASAS-70 responsen gebruikten dezelfde criteria met respectievelijk een verbetering van 50% en een verbetering van 70%. Vergeleken met placebo resulteerde de behandeling met Enbrel al vanaf 2 weken na de start van de therapie in een significante verbetering van de ASAS 20, ASAS 50 en ASAS 70.
Responsen van patiënten met spondylitis ankylopoetica in een placebogecontroleerd onderzoek | ||
| Percentage van patiënten | ||
| Spondylitis ankylopoetica-respons | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 weken | 22 | 46ª |
| 3 maanden | 27 | 60ª |
| 6 maanden | 23 | 58ª |
| ASAS 50 | ||
| 2 weken | 7 | 24ª |
| 3 maanden | 13 | 45ª |
| 6 maanden | 10 | 42ª |
| ASAS 70 | ||
| 2 weken | 2 | 12b |
| 3 maanden | 7 | 29b |
| 6 maanden | 5 | 28b |
| a: p < 0,001, Enbrel vs. placebo | ||
| b: p = 0,002, Enbrel vs. placebo | ||
Bij patiënten met spondylitis ankylopoetica die Enbrel toegediend kregen waren de klinische responsen aanwezig bij de eerste controle (na 2 weken) en bleven gedurende 6 maanden therapie gehandhaafd. Responsen waren vergelijkbaar bij patiënten die wel of geen gelijktijdige therapie kregen bij aanvang.
Vergelijkbare resultaten werden verkregen in 2 kleinere onderzoeken van spondylitis ankylopoetica. In een vierde onderzoek werden de veiligheid en werkzaamheid van 50 mg Enbrel (twee 25 mg SC injecties) eenmaal per week toegediend versus 25 mg Enbrel tweemaal per week toegediend geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek onder 356 patiënten met actieve spondylitis ankylopoetica. De veiligheids- en werkzaamheidsprofielen van het eenmaal per week 50 mg doseringsregime en het tweemaal per week 25 mg doseringsregime waren vergelijkbaar.
Volwassen patiënten met niet-radiografische axiale spondyloartritis
Onderzoek 1
De werkzaamheid van Enbrel bij patiënten met niet-radiografische axiale spondyloartritis (nr-AxSpa) werd onderzocht in een gerandomiseerd, 12 weken durend, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 215 volwassen patiënten geëvalueerd (aangepaste intent-to-treat-populatie) met actieve nr-AxSpa (18 tot 49 jaar oud), gedefinieerd als die patiënten die voldeden aan de ASAS-classificatiecriteria voor axiale spondyloartritis, maar die niet voldeden aan de gewijzigde New York criteria voor AS. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In de dubbelblinde periode kregen patiënten gedurende 12 weken wekelijks 50 mg Enbrel of placebo. De primaire maat voor werkzaamheid (ASAS 40) was een verbetering van 40% op minstens drie van de vier ASAS-gebieden en afwezigheid van verslechtering op het overige gebied. De dubbelblinde periode werd gevolgd door een open-label periode waarin alle patiënten gedurende nog eens 92 weken wekelijks 50 mg Enbrel kregen. De ontsteking werd bij aanvang van het onderzoek (uitgangswaarde) en in week 12 en in week 104 beoordeeld aan de hand van MRI’s van het sacro-iliacaal gewricht en de wervelkolom.
Vergeleken met placebo resulteerde de behandeling met Enbrel in een statistisch significante verbetering van de ASAS 40, ASAS 20 en ASAS 5/6. Er werd ook een significante verbetering waargenomen voor de ASAS gedeeltelijke remissie en voor BASDAI 50. Onderstaande tabel geeft de resultaten van week 12 weer.
Werkzaamheidsrespons in placebogecontroleerd onderzoek naar nr-AxSpa: percentage patiënten dat de eindpunten bereikte
| Dubbelblinde klinische responsen in week 12 | Placebo n = 106 tot 109* | Enbrel n = 103 tot 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS gedeeltelijke remissie | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Van sommige patiënten werden de volledige gegevens voor elk eindpunt niet ontvangen **ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p <0,001; b:<0,01 en c:<0,05; respectievelijk tussen Enbrel en placebo
In week 12 werd er een statistisch significante verbetering waargenomen in de SPARCC (Spondyloarthritis Research Consortium of Canada)-score voor het sacro-iliacaal (SI-) gewricht zoals gemeten aan de hand van MRI bij patiënten die Enbrel kregen. De gecorrigeerde gemiddelde verandering ten opzichte van de uitgangswaarde was 3,8 voor patiënten behandeld met Enbrel (n=95) versus 0,8 voor patiënten behandeld met placebo (n=105) (p<0,001). In week 104 was de gemiddelde verandering ten opzichte van de uitgangswaarde in de SPARCC-score, zoals gemeten aan de hand van MRI bij alle met Enbrel behandelde patiënten, 4,64 voor het SI-gewricht (n=153) en 1,40 voor de wervelkolom (n=154).
Enbrel vertoonde een statistisch significante grotere verbetering in week 12 ten opzichte van de uitgangswaarde in vergelijking met placebo bij de meeste vragenlijsten over gezondheidsgerelateerde levenskwaliteit en fysieke functie, waaronder BASFI (Bath Ankylosing Spondylitis Functional Index), score voor EuroQol 5D algemene gezondheidstoestand en score voor SF-36 fysieke component. Patiënten met nr-AxSpa die Enbrel kregen, hadden een duidelijke klinische respons bij het eerste bezoek (2 weken). Deze bleef gehandhaafd tijdens de 2 jaar durende therapie. De verbeteringen in gezondheidsgerelateerde kwaliteit van leven en fysieke functie bleven ook gehandhaafd tijdens de 2 jaar durende therapie. De gegevens van deze 2-jarige periode lieten geen nieuwe veiligheidsbevindingen zien. In week 104 waren 8 patiënten gevorderd tot een bilaterale graad 2-score. Deze score is vastgesteld met behulp van spinale radiografie volgens de gewijzigde New York radiologische criteria, wat een indicatie is voor axiale spondylartropathie.
Onderzoek 2
In dit multicenter, open-label fase 4-onderzoek met 3 perioden zijn de stopzetting en herhalingsbehandeling van Enbrel geëvalueerd bij patiënten met actieve nr-AxSpa die een toereikende respons (inactieve ziekte gedefinieerd als Ankylosing Spondylitis Disease Activity Score (ASDAS) C-reactief proteïne (CRP) van minder dan 1,3) bereikten na 24 weken behandeling.
209 volwassen patiënten met actieve nr-AxSpa (18 tot 49 jaar oud) ontvingen wekelijks open-label Enbrel 50 mg plus een stabiele achtergrond-NSAID in de optimale getolereerde anti-inflammatoire dosering gedurende 24 weken in periode 1. Actieve nr-AxSpa werd gedefinieerd als die patiënten die voldeden aan de Assessment of SpondyloArthritis International Society (ASAS)-classificatiecriteria voor axiale spondyloartritis (maar niet voldeden aan de gewijzigde New York criteria voor AS), met positieve MRI-bevindingen (actieve ontsteking op MRI die sterk wijst op sacro-iliïtis geassocieerd met SpA) en/of positieve hsCRP (gedefinieerd als high-sensitivity C-reactief proteïne [hsCRP] >3 mg/l), en actieve symptomen gedefinieerd door een ASDAS CRP groter dan of gelijk aan 2,1 bij het screeningbezoek. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In week 24 bereikten 119 (57%) patiënten inactieve ziekte. Deze patiënten werden opgenomen in periode 2, een 40 weken durende stopfase waarin patiënten stopten met etanercept, maar wel doorgingen met de achtergrond-NSAID. De primaire maat voor werkzaamheid was het optreden van opvlamming (gedefinieerd als een ASDAS erytrocytenbezinkingssnelheid (BSE) groter dan of gelijk aan 2,1) binnen 40 weken na de stopzetting van Enbrel. Patiënten bij wie een opvlamming optrad kregen gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg (periode 3).
In periode 2 steeg de proportie van de patiënten met ≥1 opvlamming van 22% (25/112) in week 4 naar 67% (77/115) in week 40. In het algemeen ervoer 75% (86/115) van de patiënten een opvlamming op enig moment binnen de 40 weken na stopzetting van Enbrel.
Het belangrijkste secundaire doel van onderzoek 2 was het inschatten van de tijd tot opvlamming van de ziekte na stopzetting van Enbrel en daarnaast de tijd tot opvlamming van de ziekte te vergelijken met patiënten uit onderzoek 1 die voldeden aan de toelatingsvereisten voor de stopfase van onderzoek 2 en die behandeling met Enbrel voortzetten.
De mediane tijd tot opvlamming van de ziekte na stopzetting van Enbrel was 16 weken (95%-BI: 13-24 weken). Minder dan 25% van de patiënten in onderzoek 1 bij wie de behandeling niet werd stopgezet, ervoer een opvlamming gedurende dezelfde 40 weken als die in periode 2 van onderzoek 2. De tijd tot opvlamming van de ziekte was statistisch significant korter bij patiënten die de behandeling met Enbrel stopzetten (onderzoek 2), vergeleken met patiënten waarbij de behandeling met etanercept door bleef gaan (onderzoek 1), p<0,0001.
Van de 87 patiënten die in periode 3 werden opgenomen en gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg kregen, bereikte 62% (54/87) opnieuw een inactieve ziekte, waarbij 50% van hen dit binnen 5 weken bereikte (95%-BI: 4-8 weken).
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed) of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was de proportie van de patiënten per behandelgroep die PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel-doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusiecriteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusiecriteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep patiënten een significant grotere proportie patiënten een PASI 75-respons na 12 weken (30%) vergeleken met de placebogroep (2%) (p< 0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4
| Respons (%) | ------------------Onderzoek 2-------- ------- | ---------------Onderzoek 3------- ------ | ---------------Onderzoek 4------ ------- | |||
| Placebo n = 166 wk 12 | ----------Enbrel---------25 mg 2x/week 50 mg 2x/week n = 162 wk 12 n = 162 wk 24a n = 164 wk 12 n = 164 wk 24a | Placebo n = 193 wk 12 | --------Enbrel-------25 mg 2x/week 50 mg 2x/week n = 196 wk 12 n = 196 wk 12 | Placeb o n = 46 wk 12 | -------Enbrel------50 mg 1x/week 50 mg 1x/week n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGAb, schoon of bijna schoon | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel 2x/week of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI-verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥ 150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden.
Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36.
In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken.
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt. Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen die werden waargenomen bij elke meting tot ongeveer 9%.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat of methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥30% verbetering in ten minste drie uit zes en ≥30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥30% verslechtering in drie uit zes JCA- kerncriteria en ≥30% verbetering in niet meer dan één uit zes JCA kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, verbeterden enkele patiënten die op Enbrel bleven verder van maand 3 tot maand 7, terwijl degenen die placebo kregen niet verbeterden.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt met de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥ 3, betrekking hebbend op ≥ 10% van het BSA, en PASI ≥ 12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die gerandomiseerd waren naar Enbrel een positieve werkzaamheidsrespons (d.w.z. PASI 75) dan degenen die gerandomiseerd waren naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13%) Afkorting: sPGA - static Physician Global Assessment.
a. p < 0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N= 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Ouderen
Het effect van gevorderde leeftijd is bestudeerd middels farmacokinetische populatieanalyse van serumconcentraties van etanercept. Er werden geen verschillen gevonden in berekeningen van klaring en verdelingsvolume in de patiëntengroep van 65 tot 87 jaar vergeleken met de groep van jonger dan 65 jaar.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan die waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Mannitol (E421)
Sucrose
Trometamol
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar
Chemische en fysische stabiliteit bij gebruik zijn aangetoond voor 6 uur bij temperaturen tot maximaal 25oC na reconstitutie. Uit microbiologisch oogpunt moet het gereconstitueerde geneesmiddel onmiddellijk worden gebruikt. Indien niet direct gebruikt, zijn de bewaartijden en de bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker en mogen deze normaal niet langer zijn dan 6 uur bij temperaturen tot maximaal 25oC, tenzij reconstitutie heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische condities.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25oC gedurende één periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van kleurloos glas (2 ml, type-I-glas) met rubberen stoppen, aluminium afdichtingen en plastic flip-off-dopjes.
Dozen bevatten 4 injectieflacons Enbrel met 8 alcoholdoekjes.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en verwerking
Enbrel wordt voor gebruik gereconstitueerd met 1 ml water voor injecties en wordt toegediend door middel van een subcutane injectie. Enbrel bevat geen antibacterieel bewaarmiddel. Een met water voor injecties aangemaakte oplossing moet daarom zo snel mogelijk en binnen zes uur na reconstitutie worden toegediend. De oplossing dient helder en kleurloos tot lichtgeel of lichtbruin te zijn, zonder klontertjes, vlokken of deeltjes. Wat wit schuim kan in de injectieflacon achterblijven – dit is normaal. Enbrel dient niet te worden gebruikt als al het poeder in de injectieflacon niet binnen 10 minuten is opgelost. Als dit het geval is, begin dan opnieuw met een andere injectieflacon.
Uitgebreide instructies voor de bereiding en toediening van de gereconstitueerde Enbrel-injectieflacon worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/99/126/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Enbrel 25 mg poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Enbrel 25 mg poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 25 mg etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor injectie).
Het poeder is wit. Het oplosmiddel is een heldere, kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Enbrel in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige actieve reumatoïde artritis, waarbij de respons op ‘disease-modifying antirheumatic drugs’, waaronder methotrexaat (tenzij gecontra-indiceerd), ontoereikend is gebleken.
Enbrel kan als monotherapie verstrekt worden wanneer er sprake is van een intolerantie ten opzichte van methotrexaat of wanneer verdere behandeling met methotrexaat als ongepast wordt ervaren.
Enbrel is tevens geïndiceerd voor de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder behandeld zijn met methotrexaat.
Het is gebleken dat Enbrel, zowel op zichzelf gebruikt als in combinatie met methotrexaat, de progressiesnelheid van gewrichtsschade, zoals deze door middel van röntgenonderzoek gemeten wordt, reduceert en het lichamelijk functioneren verbetert.
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen. Arthritis psoriatica
Behandeling van actieve en progressieve arthritis psoriatica bij volwassenen bij wie de respons op eerdere ‘disease-modifying antirheumatic drug’-therapie onvoldoende is gebleken. Enbrel heeft laten zien dat het het lichamelijk functioneren van patiënten met arthritis psoriatica verbetert en de snelheid van progressie van perifere gewrichtsschade, gemeten door middel van röntgenonderzoek, vermindert bij patiënten met polyarticulaire symmetrische subtypen van de aandoening.
Axiale spondyloartritis
Spondylitis ankylopoetica (SA)
Behandeling van ernstige actieve spondylitis ankylopoetica bij volwassenen bij wie de respons op conventionele therapie ontoereikend was.
Niet-radiografische axiale spondyloartritis
Behandeling van volwassenen met ernstige niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangegeven door een verhoogd C-reactief proteïne (CRP) en/of met magnetische kernspinresonantie (MRI), die een ontoereikende respons hebben gehad op niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s).
Plaque psoriasis
Behandeling van matige tot ernstige plaque psoriasis bij volwassenen met onvoldoende respons op, of een intolerantie of een contra-indicatie voor, andere systemische therapie waaronder ciclosporine, methotrexaat of psoralenen en ultraviolet A-licht (PUVA) (zie rubriek 5.1).
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor, andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van reumatoïde artritis, juveniele idiopathische artritis, arthritis psoriatica, spondylitis ankylopoetica, niet-radiografische axiale spondyloartritis, plaque psoriasis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
Enbrel is beschikbaar in sterktes van 10, 25 en 50 mg.
Dosering
Reumatoïde artritis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend. Ook 50 mg Enbrel, eenmaal per week toegediend, is veilig en effectief gebleken (zie rubriek 5.1).
Arthritis psoriatica, spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg Enbrel eenmaal per week toegediend.
Beschikbare gegevens suggereren dat voor alle bovengenoemde indicaties een klinische respons gewoonlijk binnen 12 behandelweken wordt bereikt. Indien een patiënt niet reageert binnen dit tijdsbestek dient een vervolgbehandeling zorgvuldig te worden overwogen.
Plaque psoriasis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg, eenmaal per week toegediend. Als alternatief kan voor maximaal 12 weken tweemaal per week 50 mg gebruikt worden, indien nodig gevolgd door een dosering van 25 mg tweemaal per week of 50 mg eenmaal per week. De behandeling met Enbrel dient te worden voortgezet tot remissie wordt bereikt, tot maximaal 24 weken. Voortdurende behandeling na 24 weken kan geschikt zijn voor sommige volwassen patiënten (zie rubriek 5.1). De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen. Als herhalingsbehandeling met Enbrel geïndiceerd is, dient bovenstaande richtlijn over de behandelduur gevolgd te worden. De dosis dient 25 mg tweemaal per week of 50 mg eenmaal per week te zijn.
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Ouderen
Aanpassing van de dosering is niet noodzakelijk. Dosering en wijze van toediening zijn hetzelfde als voor volwassenen in de leeftijd van 18 – 64 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Enbrel bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Juveniele idiopathische artritis (JIA)
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis), tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven.
Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
De injectieflacon met 10 mg kan geschikter zijn voor toediening aan kinderen met JIA die een lichaamsgewicht van minder dan 25 kg hebben.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Enbrel wordt toegediend door middel van een subcutane injectie. Enbrel poeder voor oplossing dient vóór gebruik gereconstitueerd te worden in 1 ml oplosmiddel (zie rubriek 6.6).
Uitgebreide instructies voor de bereiding en toediening van de gereconstitueerde Enbrel-injectieflacon worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’. Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose).
Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties, zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten.
Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen, inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrelwordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die een HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hepatitis C.
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn vaak gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Het rubberen beschermdopje (sluiting) van de tip van de spuit met oplosmiddel bevat latex (droog natuurlijk rubber) dat overgevoeligheidsreacties kan veroorzaken bij aanraking of wanneer Enbrel wordt toegediend aan personen met een bekende of mogelijke overgevoeligheid voor latex. Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker.
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van
| perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische | ||
| inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale | ||
| motorische neuropathie). | ||
Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening.
Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt.
Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd, placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling.
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat uitgevoerd werd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstelu chtweginfe ctie, bronchitis, cystitis, huidinfecti e)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
Bloed- en lymfestelselaan doeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastisch e anemie* | Histiocytose hematofaag (macrofaagacti vatiesyndroom) * | ||
| Immuunsysteem aandoeningen | Allergische reacties (zie Huid- en onderhuidaan doeningen), auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen-cytoplasma- antilichaamgeassoci eerde vasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyositi s | ||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), |
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||||
| Oogaandoening en | Uveïtis, scleritis | |||||
| Hartaandoening en | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
Ademhalingsste lsel-, borstkas-en mediastinumaan doeningen | Interstitiële longaandoening (waaronder pneumonitis en longfibrose)* | |||||
| Maagdarmstelse laandoeningen | Inflammatoire darmziekte | |||||
Lever- en galaandoeninge n | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaando eningen | Pruritus,uitsla g | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
Skeletspierstels el- en bindweefselaan doeningen | Cutane lupus erythematosus, subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaandoe ningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningsplaat sstoornissen | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling)* | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder. Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durend actief-gecontroleerd onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld.
Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling.
In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen < 1.000 / mm³). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms).
Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassenen. Verschillen met volwassenen en andere speciale overwegingen staan beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en postoperatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar bij 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis en waren merendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren.
Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid.
Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF. TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van vier gerandomiseerde gecontroleerde onderzoeken met volwassenen met reumatoïde artritis, één onderzoek met volwassenen met arthritis psoriatica, één onderzoek met volwassenen met spondylitis ankylopoetica, twee onderzoeken met volwassenen met niet-radiografische axiale spondyloartritis, 4 onderzoeken met volwassenen met plaque psoriasis, drie onderzoeken met juveniele idiopathische artritis en één onderzoek met kinderen met plaque psoriasis.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR).
ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20-als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ- score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space
Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
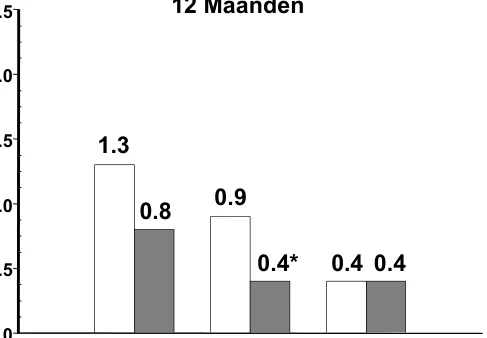
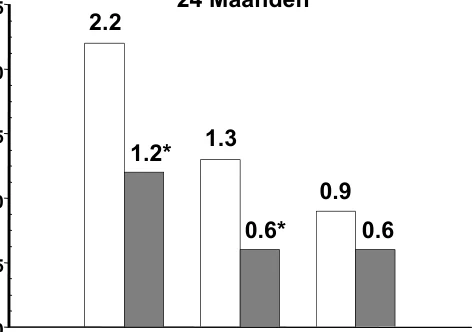
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
0.0
0.5
1.0
1.5
2.0
2.5
0.0 0.5 1.0 1.5 2.0 2.5
MTX
Enbrel 25 mg
24 Maanden
TSS Erosies JSN TSS Erosies JSN
*p < 0.05
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met
RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) ACR-
response
na
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5
Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
HAQ
Uitgangswaarde 1,7 1,7 1,8
Week 52 1,1 1,0 0,8†,φ
a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd.
b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS < 1,6
Paarsgewijze vergelijking p-waarden: † = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel
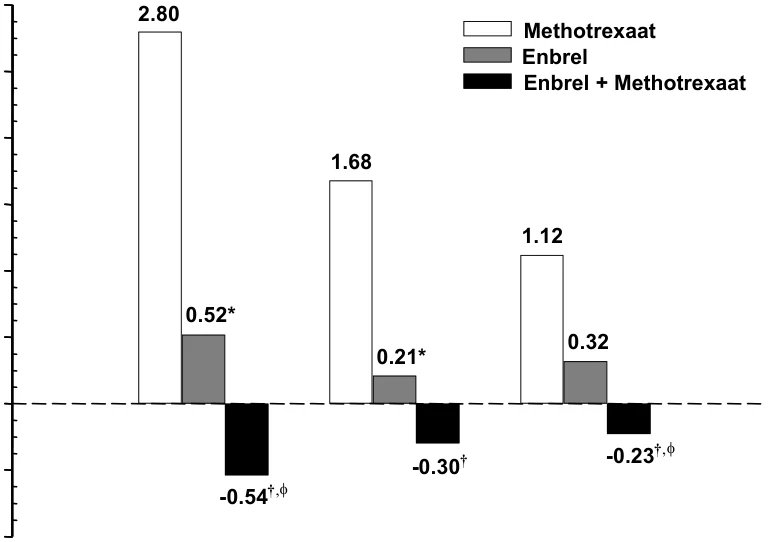
vs. methotrexaat, † = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel.
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden geobserveerd.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS-verandering ≤0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën.
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
TSS Erosies JSN
Volwassen patiënten met arthritis psoriatica
De werkzaamheid van Enbrel was vastgesteld in een gerandomiseerd dubbelblind placebogecontroleerd onderzoek bij 205 patiënten met arthritis psoriatica. Patiënten hadden een leeftijd tussen 18 en 70 jaar en hadden actieve arthritis psoriatica (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) in ten minste één van de volgende vormen: (1) distale interfalangeale (DIP) betrokkenheid; (2) polyarticulaire artritis (afwezigheid van reumatoïde nodules en aanwezigheid van psoriasis); (3) arthritis mutilans; (4) asymmetrische arthritis psoriatica; of (5) spondylitisachtige ankylose. De patiënten hadden ook plaque psoriasis met een kwalificerende doellaesie ≥ 2 cm in diameter. De patiënten werden eerder behandeld met NSAID’s (86%), DMARD’s (80%) en corticosteroïden (24%). Patiënten die op dat moment behandeld werden met methotrexaat (stabiel gedurende ≥ 2 maanden) konden een stabiele dosis methotrexaat ≤ 25 mg/week blijven gebruiken. Gedurende 6 maanden werden tweemaal per week subcutaan doses toegediend van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis). Aan het eind van het dubbelblinde onderzoek konden de patiënten deelnemen aan een langetermijn open-label verlengingsonderzoek voor een totale duur van maximaal 2 jaar.
Klinische responsen werden uitgedrukt in percentages van patiënten die de ACR 20-, 50- en 70-respons bereikten en percentages met verbetering van Psoriatic Artritis Respons Criteria (PsARC). De resultaten zijn samengevat in de onderstaande tabel.
Responsen van patiënten met arthritis psoriatica in een
placebogecontroleerde trial
Percentage van patiënten Placebo Enbrela
Arthritis psoriatica-respons n = 104 n = 101
ACR 20
Maand 3 15 59b
Maand 6 13 50b
ACR 50
Maand 3 4 38b
Maand 6 4 37b
ACR 70
Maand 3 0 11b
Maand 6 1 9c
PsARC
Maand 3 31 72b
Maand 6 23 70b
a: 25 mg Enbrel subcutaan tweemaal per week b: p < 0,001, Enbrel vs. placebo
c: p < 0,01, Enbrel vs. placebo
Bij de patiënten met arthritis psoriatica die Enbrel kregen waren de klinische responsen duidelijk bij de eerste controle (na 4 weken) en bleven gehandhaafd gedurende 6 maanden van behandeling. Enbrel was significant beter dan placebo in alle maten van ziekteactiviteit (p<0,001) en de responsen waren vergelijkbaar met en zonder gelijktijdige methotrexaattherapie. De kwaliteit van leven bij patiënten met arthritis psoriatica werd op ieder tijdspunt bepaald met behulp van de invaliditeitsindex van de HAQ. De invaliditeitsindexscore was significant verbeterd op alle tijdspunten bij patiënten met arthritis psoriatica die behandeld werden met Enbrel, in vergelijking met placebo (p<0,001).
Radiografische veranderingen werden in het arthritis psoriatica onderzoek geëvalueerd. Radiografische beelden van handen en polsen werden verkregen bij aanvang en na 6, 12 en 24 maanden. De gemodificeerde TSS na 12 maanden is weergegeven in onderstaande tabel. In een analyse, waarin van alle patiënten uit het onderzoek die om welke reden dan ook uitvielen werd aangenomen dat er progressie was, was het percentage patiënten zonder progressie (TSS verandering ≤0,5) na 12 maanden groter in de Enbrel-groep vergeleken met de placebogroep (73% vs. 47% respectievelijk, p ≤ 0,001). Het effect van Enbrel op radiografische progressie werd gehandhaafd bij patiënten waarbij de behandeling werd voortgezet gedurende het tweede jaar. De vertraging van perifere gewrichtsschade werd waargenomen bij patiënten met polyarticulaire symmetrische gewrichtsaandoeningen.
Gemiddelde (SF) verandering in totale Sharp-Score op jaarbasis ten opzichte van de uitgangswaarde
Placebo Etanercept Tijd (n = 104) (n = 101) Maand 12 1,00 (0,29) -0,03 (0,09)a
SF = standaardfout.
a. p = 0,0001.
Behandeling met Enbrel resulteerde in verbetering van lichamelijk functioneren gedurende de dubbelblinde periode en dit voordeel werd gehandhaafd gedurende de blootstelling op langere termijn van maximaal 2 jaar.
Er is onvoldoende bewijs voor de werkzaamheid van Enbrel bij patiënten met spondylitis ankylopoetica-achtige en arthritis mutilans psoriatische artropathieën vanwege het kleine aantal patiënten dat werd bestudeerd.
Er is geen onderzoek uitgevoerd onder patiënten met arthritis psoriatica waarbij gebruik werd gemaakt van het doseringsregime van 50 mg eenmaal per week. Bewijs van werkzaamheid van het doseringsregime van eenmaal per week bij deze patiëntenpopulatie is gebaseerd op data uit het onderzoek bij patiënten met spondylitis ankylopoetica.
Volwassen patiënten met spondylitis ankylopoetica
De werkzaamheid van Enbrel bij spondylitis ankylopoetica werd onderzocht in 3 gerandomiseerde, dubbelblinde onderzoeken die de toediening van tweemaal per week 25 mg Enbrel vergeleken met placebo. In totaal werden er 401 patiënten geïncludeerd waarvan er 203 werden behandeld met Enbrel. In de grootste van deze onderzoeken (n=277) werden patiënten geïncludeerd in de leeftijd van 18 tot 70 jaar met actieve spondylitis ankylopoetica gedefinieerd als scores op een visuele analoge schaal (VAS) van ≥ 30 voor de gemiddelde duur en intensiteit van ochtendstijfheid plus VAS-scores van ≥ 30 voor ten minste 2 van de volgende 3 parameters: algemene beoordeling van de patiënt; gemiddelde van VAS-waarden voor nachtelijke pijn in de rug en totale pijn in de rug; gemiddelde van 10 vragen over de Bath Ankylosing Spondylitis Functional Index (BASFI). Patiënten die DMARD’s, NSAID’s of corticosteroïden toegediend kregen konden hiermee doorgaan met stabiele doses. Patiënten met algehele ankylopoetica van de wervelkolom werden niet geïncludeerd in het onderzoek. Doses van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis) of placebo werden gedurende 6 maanden tweemaal per week subcutaan toegediend bij 138 patiënten.
De primaire maat voor werkzaamheid (ASAS 20) was een ≥20% verbetering op ten minste 3 van de 4 Assessment in Ankylosing Spondylitis-(ASAS-)gebieden (algemene beoordeling van de patiënt, pijn in de rug, BASFI en ontsteking) en afwezigheid van verslechtering op het overige gebied. ASAS 50- en ASAS 70-responsen gebruikten dezelfde criteria met respectievelijk een verbetering van 50% en een verbetering van 70%.
Vergeleken met placebo resulteerde de behandeling met Enbrel al vanaf 2 weken na de start van de therapie in een significante verbetering van de ASAS 20, ASAS 50 en ASAS 70.
Responsen van patiënten met spondylitis ankylopoetica in een placebogecontroleerd onderzoek | ||
| Percentage van patiënten | ||
| Spondylitis ankylopoetica-respons | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 weken | 22 | 46ª |
| 3 maanden | 27 | 60ª |
| 6 maanden | 23 | 58ª |
| ASAS 50 | ||
| 2 weken | 7 | 24ª |
| 3 maanden | 13 | 45ª |
| 6 maanden | 10 | 42ª |
| ASAS 70 | ||
| 2 weken | 2 | 12b |
| 3 maanden | 7 | 29b |
| 6 maanden | 5 | 28b |
| a: p < 0,001, Enbrel vs. placebo | ||
| b: p = 0,002, Enbrel vs. placebo | ||
Bij patiënten met spondylitis ankylopoetica die Enbrel toegediend kregen waren de klinische responsen aanwezig bij de eerste controle (na 2 weken) en bleven gedurende 6 maanden therapie gehandhaafd. Responsen waren vergelijkbaar bij patiënten die wel of geen gelijktijdige therapie kregen bij aanvang.
Vergelijkbare resultaten werden verkregen in 2 kleinere onderzoeken van spondylitis ankylopoetica.
In een vierde onderzoek werden de veiligheid en werkzaamheid van 50 mg Enbrel (twee 25 mg SC injecties) eenmaal per week toegediend versus 25 mg Enbrel tweemaal per week toegediend geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek onder 356 patiënten met actieve spondylitis ankylopoetica. De veiligheids- en werkzaamheidsprofielen van het eenmaal per week 50 mg doseringsregime en het tweemaal per week 25 mg doseringsregime waren vergelijkbaar.
Volwassen patiënten met niet-radiografische axiale spondyloartritis
Onderzoek 1
De werkzaamheid van Enbrel bij patiënten met niet-radiografische axiale spondyloartritis (nr-AxSpa) werd onderzocht in een gerandomiseerd, 12 weken durend, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 215 volwassen patiënten geëvalueerd (aangepaste intent-to-treat-populatie) met actieve nr-AxSpa (18 tot 49 jaar oud), gedefinieerd als die patiënten die voldeden aan de ASAS-classificatiecriteria voor axiale spondyloartritis, maar die niet voldeden aan de gewijzigde New York criteria voor AS. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In de dubbelblinde periode kregen patiënten gedurende 12 weken wekelijks 50 mg Enbrel of placebo. De primaire maat voor werkzaamheid (ASAS 40) was een verbetering van 40% op minstens drie van de vier ASAS-gebieden en afwezigheid van verslechtering op het overige gebied. De dubbelblinde periode werd gevolgd door een open-label periode waarin alle patiënten gedurende nog eens 92 weken wekelijks 50 mg Enbrel kregen. De ontsteking werd bij aanvang van het onderzoek (uitgangswaarde) en in week 12 en in week 104 beoordeeld aan de hand van MRI’s van het sacro-iliacaal gewricht en de wervelkolom.
Vergeleken met placebo resulteerde de behandeling met Enbrel in een statistisch significante verbetering van de ASAS 40, ASAS 20 en ASAS 5/6. Er werd ook een significante verbetering waargenomen voor de ASAS gedeeltelijke remissie en voor BASDAI 50. Onderstaande tabel geeft de resultaten van week 12 weer.
Werkzaamheidsrespons in placebogecontroleerd onderzoek naar nr-AxSpa: percentage patiënten dat de eindpunten bereikte
| Dubbelblinde klinische responsen in week 12 | Placebo n = 106 tot 109* | Enbrel n = 103 tot 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS gedeeltelijke remissie | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Van sommige patiënten werden de volledige gegevens voor elk eindpunt niet ontvangen **ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p <0,001; b:<0,01 en c:<0,05; respectievelijk tussen Enbrel en placebo
In week 12 werd er een statistisch significante verbetering waargenomen in de SPARCC (Spondyloarthritis Research Consortium of Canada)-score voor het sacro-iliacaal (SI-) gewricht zoals gemeten aan de hand van MRI bij patiënten die Enbrel kregen. De gecorrigeerde gemiddelde verandering ten opzichte van de uitgangswaarde was 3,8 voor patiënten behandeld met Enbrel (n=95) versus 0,8 voor patiënten behandeld met placebo (n=105) (p<0,001). In week 104 was de gemiddelde verandering ten opzichte van de uitgangswaarde in de SPARCC-score, zoals gemeten aan de hand van MRI bij alle met Enbrel behandelde patiënten, 4,64 voor het SI-gewricht (n=153) en 1,40 voor de wervelkolom (n=154).
Enbrel vertoonde een statistisch significante grotere verbetering in week 12 ten opzichte van de uitgangswaarde in vergelijking met placebo bij de meeste vragenlijsten over gezondheidsgerelateerde levenskwaliteit en fysieke functie, waaronder BASFI (Bath Ankylosing Spondylitis Functional Index), score voor EuroQol 5D algemene gezondheidstoestand en score voor SF-36 fysieke component.
Patiënten met nr-AxSpa die Enbrel kregen, hadden een duidelijke klinische respons bij het eerste bezoek (2 weken). Deze bleef gehandhaafd tijdens de 2 jaar durende therapie. De verbeteringen in gezondheidsgerelateerde kwaliteit van leven en fysieke functie bleven ook gehandhaafd tijdens de 2 jaar durende therapie. De gegevens van deze 2-jarige periode lieten geen nieuwe veiligheidsbevindingen zien. In week 104 waren 8 patiënten gevorderd tot een bilaterale graad 2-score. Deze score is vastgesteld met behulp van spinale radiografie volgens de gewijzigde New York radiologische criteria, wat een indicatie is voor axiale spondylartropathie.
Onderzoek 2
In dit multicenter, open-label fase 4-onderzoek met 3 perioden zijn de stopzetting en herhalingsbehandeling van Enbrel geëvalueerd bij patiënten met actieve nr-AxSpa die een toereikende respons (inactieve ziekte gedefinieerd als Ankylosing Spondylitis Disease Activity Score (ASDAS) C-reactief proteïne (CRP) van minder dan 1,3) bereikten na 24 weken behandeling.
209 volwassen patiënten met actieve nr-AxSpa (18 tot 49 jaar oud) ontvingen wekelijks open-label Enbrel 50 mg plus een stabiele achtergrond-NSAID in de optimale getolereerde anti-inflammatoire dosering gedurende 24 weken in periode 1. Actieve nr-AxSpa werd gedefinieerd als die patiënten die voldeden aan de Assessment of SpondyloArthritis International Society (ASAS)-classificatiecriteria voor axiale spondyloartritis (maar niet voldeden aan de gewijzigde New York criteria voor AS), met positieve MRI-bevindingen (actieve ontsteking op MRI die sterk wijst op sacro-iliïtis geassocieerd met SpA) en/of positieve hsCRP (gedefinieerd als high-sensitivity C-reactief proteïne [hsCRP] >3 mg/l), en actieve symptomen gedefinieerd door een ASDAS CRP groter dan of gelijk aan 2,1 bij het screeningbezoek. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In week 24 bereikten 119 (57%) patiënten inactieve ziekte. Deze patiënten werden opgenomen in periode 2, een 40 weken durende stopfase waarin patiënten stopten met etanercept, maar wel doorgingen met de achtergrond-NSAID. De primaire maat voor werkzaamheid was het optreden van opvlamming (gedefinieerd als een ASDAS erytrocytenbezinkingssnelheid (BSE) groter dan of gelijk aan 2,1) binnen 40 weken na de stopzetting van Enbrel. Patiënten bij wie een opvlamming optrad kregen gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg (periode 3).
In periode 2 steeg de proportie van de patiënten met ≥1 opvlamming van 22% (25/112) in week 4 naar 67% (77/115) in week 40. In het algemeen ervoer 75% (86/115) van de patiënten een opvlamming op enig moment binnen de 40 weken na stopzetting van Enbrel.
Het belangrijkste secundaire doel van onderzoek 2 was het inschatten van de tijd tot opvlamming van de ziekte na stopzetting van Enbrel en daarnaast de tijd tot opvlamming van de ziekte te vergelijken met patiënten uit onderzoek 1 die voldeden aan de toelatingsvereisten voor de stopfase van onderzoek 2 en die behandeling met Enbrel voortzetten.
De mediane tijd tot opvlamming van de ziekte na stopzetting van Enbrel was 16 weken (95%-BI: 13-24 weken). Minder dan 25% van de patiënten in onderzoek 1 bij wie de behandeling niet werd stopgezet, ervoer een opvlamming gedurende dezelfde 40 weken als die in periode 2 van onderzoek 2. De tijd tot opvlamming van de ziekte was statistisch significant korter bij patiënten die de behandeling met Enbrel stopzetten (onderzoek 2), vergeleken met patiënten waarbij de behandeling met etanercept door bleef gaan (onderzoek 1), p<0,0001.
Van de 87 patiënten die in periode 3 werden opgenomen en gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg kregen, bereikte 62% (54/87) opnieuw een inactieve ziekte, waarbij 50% van hen dit binnen 5 weken bereikte (95%-BI: 4-8 weken).
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed) of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was de proportie van de patiënten per behandelgroep die PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥ 18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel-doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusiecriteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusiecriteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep patiënten een significant grotere proportie patiënten een PASI 75-respons na 12 weken (30%) vergeleken met de placebogroep (2%) (p< 0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4
| Respons (%) | ------------------Onderzoek 2-------- ------- | ---------------Onderzoek 3------- ------ | ---------------Onderzoek 4---- --------- | |||
| Placebo n = 166 wk 12 | ----------Enbrel--------- 25 mg 2x/week 50 mg 2x/week n = 162 wk 12 n = 162 wk 24a n = 164 wk 12 n = 164 wk 24a | Placebo n = 193 wk 12 | --------Enbrel------- 25 mg 2x/week 50 mg 2x/week n = 196 wk 12 n = 196 wk 12 | Placeb o n = 46 wk 12 | -------Enbrel------ 50 mg 1x/week 50 mg1x/ week n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGAb, schoon of bijna schoon | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel 2x/week of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI-verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥ 150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden.
Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36. In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken.
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt.
Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen, die werden waargenomen bij elke meting, tot ongeveer 9%.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat of methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥ 30% verbetering in ten minste drie uit zes en ≥ 30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥ 30% verslechtering in drie uit zes JCA- kerncriteria en ≥ 30% verbetering in niet meer dan één uit zes JCA-kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, verbeterden enkele patiënten die op Enbrel bleven verder van maand 3 tot maand 7, terwijl degenen die placebo kregen niet verbeterden.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥ 3, betrekking hebbend op ≥ 10% van het BSA, en PASI ≥ 12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die gerandomiseerd waren naar Enbrel een positieve werkzaamheidsrespons (d.w.z. PASI 75) dan degenen die gerandomiseerd waren naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13%) Afkorting: sPGA - static Physician Global Assessment.
a. p < 0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N= 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Ouderen
Het effect van gevorderde leeftijd is bestudeerd middels farmacokinetische populatieanalyse van serumconcentraties van etanercept. Er werden geen verschillen gevonden in berekeningen van klaring en verdelingsvolume in de patiëntengroep van 65 tot 87 jaar vergeleken met de groep van jonger dan 65 jaar.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan die waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Mannitol (E421)
Sucrose
Trometamol
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar
Chemische en fysische stabiliteit bij gebruik zijn aangetoond voor 6 uur bij temperaturen tot maximaal 25oC na reconstitutie. Uit microbiologisch oogpunt moet het gereconstitueerde geneesmiddel onmiddellijk worden gebruikt. Indien niet direct gebruikt, zijn de bewaartijden en de bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker en mogen deze normaal niet langer zijn dan 6 uur bij temperaturen tot maximaal 25oC, tenzij reconstitutie heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische condities.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25oC gedurende één periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van kleurloos glas (2 ml, type-I-glas) met rubberen stoppen, aluminium afdichtingen en plastic flip-off-dopjes. Enbrel wordt geleverd met voorgevulde spuiten die water voor injecties bevatten. De spuiten zijn van type-I-glas. Het beschermdopje van de spuit bevat droog natuurlijk rubber (latex) (zie rubriek 4.4). Dozen bevatten 4, 8 of 24 injectieflacons Enbrel met 4, 8 of 24 voorgevulde spuiten, 4, 8 of 24 naalden, 4, 8 of 24 hulpstukken voor op de injectieflacon en 8, 16 of 48 alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en verwerking
Enbrel wordt voor gebruik gereconstitueerd met 1 ml water voor injecties en wordt toegediend door middel van een subcutane injectie. Enbrel bevat geen antibacterieel bewaarmiddel. Een met water voor injecties aangemaakte oplossing moet daarom zo snel mogelijk en binnen zes uur na reconstitutie worden toegediend. De oplossing dient helder en kleurloos tot lichtgeel of lichtbruin te zijn, zonder klontertjes, vlokken of deeltjes. Wat wit schuim kan in de injectieflacon achterblijven – dit is normaal. Enbrel dient niet te worden gebruikt als al het poeder in de injectieflacon niet binnen 10 minuten is opgelost. Als dit het geval is, begin dan opnieuw met een andere injectieflacon.
Uitgebreide instructies voor de bereiding en toediening van de gereconstitueerde Enbrel-injectieflacon worden gegeven in de bijsluiter, rubriek 7,‘Instructies voor gebruik’.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/99/126/003
EU/1/99/126/004
EU/1/99/126/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Enbrel 25 mg oplossing voor injectie in een voorgevulde spuitEnbrel 50 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Enbrel 25 mg oplossing voor injectie in een voorgevulde spuit
Enbrel 50 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Enbrel 25 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 25 mg etanercept.
Enbrel 50 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 50 mg etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
De oplossing is helder, en kleurloos tot lichtgeel of lichtbruin.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Enbrel in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige actieve reumatoïde artritis, waarbij de respons op ‘disease-modifying antirheumatic drugs’, waaronder methotrexaat (tenzij gecontra-indiceerd), ontoereikend is gebleken.
Enbrel kan als monotherapie verstrekt worden wanneer er sprake is van een intolerantie ten opzichte van methotrexaat of wanneer verdere behandeling met methotrexaat als ongepast wordt ervaren.
Enbrel is tevens geïndiceerd voor de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder behandeld zijn met methotrexaat.
Het is gebleken dat Enbrel, zowel op zichzelf gebruikt als in combinatie met methotrexaat, de progressiesnelheid van gewrichtsschade, zoals deze door middel van röntgenonderzoek gemeten wordt, reduceert en het lichamelijk functioneren verbetert.
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen.
Arthritis psoriatica
Behandeling van actieve en progressieve arthritis psoriatica bij volwassenen bij wie de respons op eerdere ‘disease-modifying antirheumatic drug’-therapie onvoldoende is gebleken. Enbrel heeft laten zien dat het het lichamelijk functioneren van patiënten met arthritis psoriatica verbetert en de snelheid van progressie van perifere gewrichtsschade, gemeten door middel van röntgenonderzoek, vermindert bij patiënten met polyarticulaire symmetrische subtypen van de aandoening.
Axiale spondyloartritis
Spondylitis ankylopoetica (SA)
Behandeling van ernstige actieve spondylitis ankylopoetica bij volwassenen bij wie de respons op conventionele therapie ontoereikend was.
Niet-radiografische axiale spondyloartritis
Behandeling van volwassenen met ernstige niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangegeven door een verhoogd C-reactief proteïne (CRP) en/of met magnetische kernspinresonantie (MRI), die een ontoereikende respons hebben gehad op niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s).
Plaque psoriasis
Behandeling van matige tot ernstige plaque psoriasis bij volwassenen met onvoldoende respons op, of een intolerantie of een contra-indicatie voor, andere systemische therapie waaronder ciclosporine, methotrexaat of psoralenen en ultraviolet A-licht (PUVA) (zie rubriek 5.1).
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor, andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van reumatoïde artritis, juveniele idiopathische artritis, arthritis psoriatica, spondylitis ankylopoetica of psoriasis, niet-radiografische axiale spondyloartritis, plaque psoriasis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
Enbrel is beschikbaar in sterktes van 10, 25 en 50 mg.
Dosering
Reumatoïde artritis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend. Ook 50 mg Enbrel, eenmaal per week toegediend, is veilig en effectief gebleken (zie rubriek 5.1).
Arthritis psoriatica, spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg Enbrel eenmaal per week toegediend.
Beschikbare gegevens suggereren dat voor alle bovengenoemde indicaties een klinische respons gewoonlijk binnen 12 behandelweken wordt bereikt. Indien een patiënt niet reageert binnen dit tijdsbestek dient een vervolgbehandeling zorgvuldig te worden overwogen.
Plaque psoriasis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg, eenmaal per week toegediend. Als alternatief kan voor maximaal 12 weken tweemaal per week 50 mg gebruikt worden, indien nodig gevolgd door een dosering van 25 mg tweemaal per week of 50 mg eenmaal per week. De behandeling met Enbrel dient te worden voortgezet tot remissie wordt bereikt, tot maximaal 24 weken. Voortdurende behandeling na 24 weken kan geschikt zijn voor sommige volwassen patiënten (zie rubriek 5.1). De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen. Als herhalingsbehandeling met Enbrel geïndiceerd is, dient bovenstaande richtlijn over de behandelduur gevolgd te worden. De dosis dient 25 mg tweemaal per week of 50 mg eenmaal per week te zijn.
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Ouderen
Aanpassing van de dosering is niet noodzakelijk. Dosering en wijze van toediening zijn hetzelfde als voor volwassenen in de leeftijd van 18 – 64 jaar.
Pediatrische patiënten
De dosering van Enbrel voor kinderen is gebaseerd op het lichaamsgewicht. Patiënten die minder dan 62,5 kg wegen, moeten nauwkeurig gedoseerd worden op basis van mg/kg gebruikmakend van het poeder en oplosmiddel voor oplossing voor injectie of het poeder voor oplossing voor injectie (zie hieronder de dosering voor specifieke indicaties). Patiënten die 62,5 kg of meer wegen kunnen gedoseerd worden met een vaste dosis met een voorgevulde spuit of voorgevulde pen.
De veiligheid en werkzaamheid van Enbrel bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Juveniele idiopathische artritis (JIA)
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis) tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven.
Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
De injectieflacon met 10 mg kan geschikter zijn voor toediening aan kinderen met JIA die een lichaamsgewicht van minder dan 25 kg hebben.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Enbrel wordt toegediend door middel van een subcutane injectie (zie rubriek 6.6).
Uitgebreide instructies voor de toediening worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’. Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose).
Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten.
Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrel wordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hepatitis C.
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn vaak gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Het naalddopje van de voorgevulde spuit bevat latex (droog natuurlijk rubber) dat overgevoeligheidsreacties kan veroorzaken bij aanraking of wanneer Enbrel wordt toegediend aan personen met een bekende of mogelijke overgevoeligheid voor latex.
Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker.
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van
| perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische | ||
| inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie, en multifocale | ||
| motorische neuropathie). | ||
Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening.
Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt.
Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid. Patiënten die een natriumarm dieet volgen, kunnen worden geïnformeerd dat dit geneesmiddel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat uitgevoerd werd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstelu chtweginfe ctie, bronchitis, cystitis, huidinfecti e)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
Bloed- en lymfestelselaan doeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastisch e anemie* | Histiocytose hematofaag (macrofaagacti vatiesyndroom) * | ||
| Immuunsysteem aandoeningen | Allergische reacties (zie Huid- en onderhuidaan doeningen), auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen-cytoplasma- antilichaamgeassoci eerde vasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyositi s | ||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||
| Oogaandoening en | Uveïtis, scleritis | |||||
| Hartaandoening en | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
Ademhalingsste lsel-, borstkas-en mediastinumaan doeningen | Interstitiële longaandoening (waaronder pneumonitis en longfibrose)* |
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Maagdarmstelse laandoeningen | Inflammatoire darmziekte | |||||
Lever- en galaandoeninge n | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaando eningen | Pruritus, uitslag | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
Skeletspierstels el- en bindweefselaan doeningen | Cutane lupus erythematosus, subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaandoe ningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningsplaat sstoornissen | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling)* | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder.
Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durend actief-gecontroleerd onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel-behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica, werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld. Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling.
In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief-gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in de infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde, vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen < 1.000 / mm³). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms). Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassenen. Verschillen met volwassenen en andere speciale overwegingen staan beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en postoperatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar bij 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis en waren merendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren.
Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid.
Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF.
TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van vier gerandomiseerde gecontroleerde onderzoeken met volwassenen met reumatoïde artritis, één onderzoek met volwassenen met arthritis psoriatica, één onderzoek met volwassenen met spondylitis ankylopoetica, twee onderzoeken met volwassenen met niet-radiografische axiale spondyloartritis, 4 onderzoeken met volwassenen met plaque psoriasis, drie onderzoeken met juveniele idiopathische artritis en één onderzoek met kinderen met plaque psoriasis.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR). ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20-als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ-score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
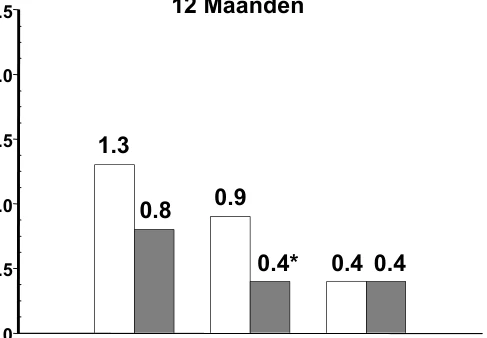
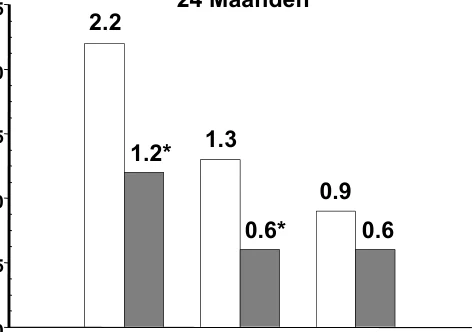
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met
RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) ACR-
response
na
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5
Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
HAQ
Uitgangswaarde 1,7 1,7 1,8
Week 52 1,1 1,0 0,8†,φ
0.0
0.5
1.0
1.5
2.0
2.5
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg
24 Maanden
TSS Erosies JSN TSS Erosies JSN
*p < 0.05
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met
RA die 6 maanden tot 20 jaar voortduurt
a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd.
b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS < 1,6
Paarsgewijze vergelijking p-waarden: † = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel vs. methotrexaat, † = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor
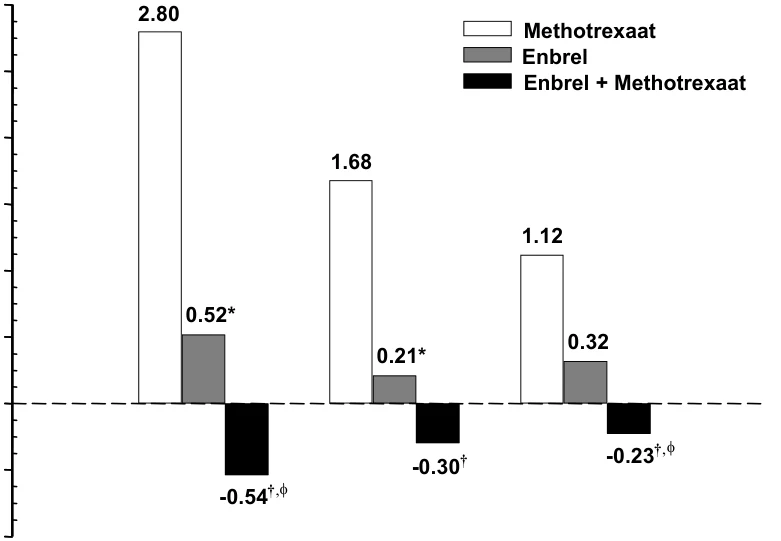
vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden waargenomen.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS-verandering ≤0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
TSS Erosies JSN
groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën.
Volwassen patiënten met arthritis psoriatica
De werkzaamheid van Enbrel was vastgesteld in een gerandomiseerd dubbelblind placebogecontroleerd onderzoek bij 205 patiënten met arthritis psoriatica. Patiënten hadden een leeftijd tussen 18 en 70 jaar en hadden actieve arthritis psoriatica (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) in ten minste één van de volgende vormen: (1) distale interfalangeale (DIP) betrokkenheid; (2) polyarticulaire artritis (afwezigheid van reumatoïde nodules en aanwezigheid van psoriasis); (3) arthritis mutilans; (4) asymmetrische arthritis psoriatica; of (5) spondylitisachtige ankylose. De patiënten hadden ook plaque psoriasis met een kwalificerende doellaesie ≥ 2 cm in diameter. De patiënten werden eerder behandeld met NSAID’s (86%), DMARD’s (80%) en corticosteroïden (24%). Patiënten die op dat moment behandeld werden met methotrexaat (stabiel gedurende ≥ 2 maanden) konden een stabiele dosis methotrexaat ≤ 25 mg/week blijven gebruiken. Gedurende 6 maanden werden tweemaal per week subcutaan doses toegediend van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis). Aan het eind van het dubbelblinde onderzoek konden de patiënten deelnemen aan een langetermijn open-label verlengingsonderzoek voor een totale duur van maximaal 2 jaar.
Klinische responsen werden uitgedrukt in percentages van patiënten die de ACR 20-, 50- en 70-respons bereikten en percentages met verbetering van Psoriatic Artritis Respons Criteria (PsARC). De resultaten zijn samengevat in de onderstaande tabel.
Responsen van patiënten met arthritis psoriatica in een
placebogecontroleerde trial
Percentage van patiënten Placebo Enbrela
Arthritis psoriatica-respons n = 104 n = 101
ACR 20
Maand 3 15 59b
Maand 6 13 50b
ACR 50
Maand 3 4 38b
Maand 6 4 37b
ACR 70
Maand 3 0 11b
Maand 6 1 9c
PsARC
Maand 3 31 72b
Maand 6 23 70b
a: 25 mg Enbrel subcutaan tweemaal per week b: p < 0,001, Enbrel vs. placebo
c: p < 0,01, Enbrel vs. placebo
Bij de patiënten met arthritis psoriatica die Enbrel kregen waren de klinische responsen duidelijk bij de eerste controle (na 4 weken) en bleven gehandhaafd gedurende 6 maanden van behandeling. Enbrel was significant beter dan placebo in alle maten van ziekteactiviteit (p<0,001) en de responsen waren vergelijkbaar met en zonder gelijktijdige methotrexaattherapie. De kwaliteit van leven bij patiënten met arthritis psoriatica werd op ieder tijdspunt bepaald met behulp van de invaliditeitsindex van de HAQ. De invaliditeitsindexscore was significant verbeterd op alle tijdspunten bij patiënten met arthritis psoriatica die behandeld werden met Enbrel, in vergelijking met placebo (p<0,001).
Radiografische veranderingen werden in het arthritis psoriatica-onderzoek geëvalueerd. Radiografische beelden van handen en polsen werden verkregen bij aanvang en na 6, 12 en 24 maanden. De gemodificeerde TSS na 12 maanden is weergegeven in onderstaande tabel. In een analyse, waarin van alle patiënten uit het onderzoek die om welke reden dan ook uitvielen werd aangenomen dat er progressie was, was het percentage patiënten zonder progressie (TSS verandering ≤0,5) na 12 maanden groter in de Enbrel-groep vergeleken met de placebogroep (73% vs. 47% respectievelijk, p ≤ 0,001). Het effect van Enbrel op radiografische progressie werd gehandhaafd bij patiënten waarbij de behandeling werd voortgezet gedurende het tweede jaar. De vertraging van perifere gewrichtsschade werd waargenomen bij patiënten met polyarticulaire symmetrische gewrichtsaandoeningen.
Gemiddelde (SF) verandering in totale Sharp-Score op jaarbasis ten opzichte van de uitgangswaarde
Placebo Etanercept Tijd (n = 104) (n = 101) Maand 12 1,00 (0,29) -0,03 (0,09)a
SF = standaardfout.
a. p = 0,0001.
Behandeling met Enbrel resulteerde in verbetering van lichamelijk functioneren gedurende de dubbelblinde periode en dit voordeel werd gehandhaafd gedurende de blootstelling op langere termijn van maximaal 2 jaar.
Er is onvoldoende bewijs voor de werkzaamheid van Enbrel bij patiënten met spondylitis ankylopoetica-achtige en arthritis mutilans psoriatische artropathieën vanwege het kleine aantal patiënten dat werd bestudeerd.
Er is geen onderzoek uitgevoerd onder patiënten met arthritis psoriatica waarbij gebruik werd gemaakt van het doseringsregime van 50 mg eenmaal per week. Bewijs van werkzaamheid van het doseringsregime van eenmaal per week bij deze patiëntenpopulatie is gebaseerd op data uit het onderzoek bij patiënten met spondylitis ankylopoetica.
Volwassen patiënten met spondylitis ankylopoetica
De werkzaamheid van Enbrel bij spondylitis ankylopoetica werd onderzocht in 3 gerandomiseerde, dubbelblinde onderzoeken die de toediening van tweemaal per week 25 mg Enbrel vergeleken met placebo. In totaal werden er 401 patiënten geïncludeerd waarvan er 203 werden behandeld met Enbrel. In de grootste van deze onderzoeken (n=277) werden patiënten geïncludeerd in de leeftijd van 18 tot 70 jaar met actieve spondylitis ankylopoetica gedefinieerd als scores op een visuele analoge schaal (VAS) van ≥ 30 voor de gemiddelde duur en intensiteit van ochtendstijfheid plus VAS-scores van ≥ 30 voor ten minste 2 van de volgende 3 parameters: algemene beoordeling van de patiënt; gemiddelde van VAS-waarden voor nachtelijke pijn in de rug en totale pijn in de rug; gemiddelde van 10 vragen over de Bath Ankylosing Spondylitis Functional Index (BASFI). Patiënten die DMARD’s, NSAID’s of corticosteroïden toegediend kregen konden hiermee doorgaan met stabiele doses. Patiënten met algehele ankylopoetica van de wervelkolom werden niet geïncludeerd in het onderzoek. Doses van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis) of placebo werden gedurende 6 maanden tweemaal per week subcutaan toegediend bij 138 patiënten. De primaire maat voor werkzaamheid (ASAS 20) was een ≥20% verbetering op ten minste 3 van de 4 Assessment in Ankylosing Spondylitis-(ASAS-)gebieden (algemene beoordeling van de patiënt, pijn in de rug, BASFI en ontsteking) en afwezigheid van verslechtering op het overige gebied. ASAS 50- en ASAS 70-responsen gebruikten dezelfde criteria met respectievelijk een verbetering van 50% en een verbetering van 70%. Vergeleken met placebo resulteerde de behandeling met Enbrel al vanaf 2 weken na de start van de therapie in een significante verbetering van de ASAS 20, ASAS 50 en ASAS 70.
Responsen van patiënten met spondylitis ankylopoetica in een placebogecontroleerd onderzoek | ||
| Percentage van patiënten | ||
| Spondylitis ankylopoetica-respons | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 weken | 22 | 46ª |
| 3 maanden | 27 | 60ª |
| 6 maanden | 23 | 58ª |
| ASAS 50 | ||
| 2 weken | 7 | 24ª |
| 3 maanden | 13 | 45ª |
| 6 maanden | 10 | 42ª |
| ASAS 70 | ||
| 2 weken | 2 | 12b |
| 3 maanden | 7 | 29b |
| 6 maanden | 5 | 28b |
| a: p < 0,001, Enbrel vs. placebo | ||
| b: p = 0,002, Enbrel vs. placebo | ||
Bij patiënten met spondylitis ankylopoetica die Enbrel toegediend kregen waren de klinische responsen aanwezig bij de eerste controle (na 2 weken) en bleven gedurende 6 maanden therapie gehandhaafd. Responsen waren vergelijkbaar bij patiënten die wel of geen gelijktijdige therapie kregen bij aanvang.
Vergelijkbare resultaten werden verkregen in 2 kleinere onderzoeken van spondylitis ankylopoetica.
In een vierde onderzoek werden de veiligheid en werkzaamheid van 50 mg Enbrel (twee 25 mg SC injecties) eenmaal per week toegediend versus 25 mg Enbrel tweemaal per week toegediend geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek onder 356 patiënten met actieve spondylitis ankylopoetica. De veiligheids- en werkzaamheidsprofielen van het eenmaal per week 50 mg doseringsregime en het tweemaal per week 25 mg doseringsregime waren vergelijkbaar.
Volwassen patiënten met niet-radiografische axiale spondyloartritis
Onderzoek 1
De werkzaamheid van Enbrel bij patiënten met niet-radiografische axiale spondyloartritis (nr-AxSpa) werd onderzocht in een gerandomiseerd, 12 weken durend, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 215 volwassen patiënten geëvalueerd (aangepaste intent-to-treat-populatie) met actieve nr-AxSpa (18 tot 49 jaar oud), gedefinieerd als die patiënten die voldeden aan de ASAS-classificatiecriteria voor axiale spondyloartritis, maar die niet voldeden aan de gewijzigde New York criteria voor AS. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In de dubbelblinde periode kregen patiënten gedurende 12 weken wekelijks 50 mg Enbrel of placebo. De primaire maat voor werkzaamheid (ASAS 40) was een verbetering van 40% op minstens drie van de vier ASAS-gebieden en afwezigheid van verslechtering op het overige gebied. De dubbelblinde periode werd gevolgd door een open-label periode waarin alle patiënten gedurende nog eens 92 weken wekelijks 50 mg Enbrel kregen. De ontsteking werd bij aanvang van het onderzoek (uitgangswaarde) en in week 12 en in week 104 beoordeeld aan de hand van MRI’s van het sacro-iliacaal gewricht en de wervelkolom.
Vergeleken met placebo resulteerde de behandeling met Enbrel in een statistisch significante verbetering van de ASAS 40, ASAS 20 en ASAS 5/6. Er werd ook een significante verbetering waargenomen voor de ASAS gedeeltelijke remissie en voor BASDAI 50. Onderstaande tabel geeft de resultaten van week 12 weer.
Werkzaamheidsrespons in placebogecontroleerd onderzoek naar nr-AxSpa: percentage patiënten dat de eindpunten bereikte
| Dubbelblinde klinische responsen in week 12 | Placebo n = 106 tot 109* | Enbrel n = 103 tot 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS gedeeltelijke remissie | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Van sommige patiënten werden de volledige gegevens voor elk eindpunt niet ontvangen **ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p <0,001; b:<0,01 en c:<0,05; respectievelijk tussen Enbrel en placebo
In week 12 werd er een statistisch significante verbetering waargenomen in de SPARCC (Spondyloarthritis Research Consortium of Canada)-score voor het sacro-iliacaal (SI-) gewricht zoals gemeten aan de hand van MRI bij patiënten die Enbrel kregen. De gecorrigeerde gemiddelde verandering ten opzichte van de uitgangswaarde was 3,8 voor patiënten behandeld met Enbrel (n=95) versus 0,8 voor patiënten behandeld met placebo (n=105) (p<0,001). In week 104 was de gemiddelde verandering ten opzichte van de uitgangswaarde in de SPARCC-score, zoals gemeten aan de hand van MRI bij alle met Enbrel behandelde patiënten, 4,64 voor het SI-gewricht (n=153) en 1,40 voor de wervelkolom (n=154).
Enbrel vertoonde een statistisch significante grotere verbetering in week 12 ten opzichte van de uitgangswaarde in vergelijking met placebo bij de meeste vragenlijsten over gezondheidsgerelateerde levenskwaliteit en fysieke functie, waaronder BASFI (Bath Ankylosing Spondylitis Functional Index), score voor EuroQol 5D algemene gezondheidstoestand en score voor SF-36 fysieke component.
Patiënten met nr-AxSpa die Enbrel kregen, hadden een duidelijke klinische respons bij het eerste bezoek (2 weken). Deze bleef gehandhaafd tijdens de 2 jaar durende therapie. De verbeteringen in gezondheidsgerelateerde kwaliteit van leven en fysieke functie bleven ook gehandhaafd tijdens de 2 jaar durende therapie. De gegevens van deze 2-jarige periode lieten geen nieuwe veiligheidsbevindingen zien. In week 104 waren 8 patiënten gevorderd tot een bilaterale graad 2-score. Deze score is vastgesteld met behulp van spinale radiografie volgens de gewijzigde New York radiologische criteria, wat een indicatie is voor axiale spondylartropathie.
Onderzoek 2
In dit multicenter, open-label fase 4-onderzoek met 3 perioden zijn de stopzetting en herhalingsbehandeling van Enbrel geëvalueerd bij patiënten met actieve nr-AxSpa die een toereikende respons (inactieve ziekte gedefinieerd als Ankylosing Spondylitis Disease Activity Score (ASDAS) C-reactief proteïne (CRP) van minder dan 1,3) bereikten na 24 weken behandeling.
209 volwassen patiënten met actieve nr-AxSpa (18 tot 49 jaar oud) ontvingen wekelijks open-label Enbrel 50 mg plus een stabiele achtergrond-NSAID in de optimale getolereerde anti-inflammatoire dosering gedurende 24 weken in periode 1. Actieve nr-AxSpa werd gedefinieerd als die patiënten die voldeden aan de Assessment of SpondyloArthritis International Society (ASAS)-classificatiecriteria voor axiale spondyloartritis (maar niet voldeden aan de gewijzigde New York criteria voor AS), met positieve MRI-bevindingen (actieve ontsteking op MRI die sterk wijst op sacro-iliïtis geassocieerd met SpA) en/of positieve hsCRP (gedefinieerd als high-sensitivity C-reactief proteïne [hsCRP] >3 mg/l), en actieve symptomen gedefinieerd door een ASDAS CRP groter dan of gelijk aan 2,1 bij het screeningbezoek. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In week 24 bereikten 119 (57%) patiënten inactieve ziekte. Deze patiënten werden opgenomen in periode 2, een 40 weken durende stopfase waarin patiënten stopten met etanercept, maar wel doorgingen met de achtergrond-NSAID. De primaire maat voor werkzaamheid was het optreden van opvlamming (gedefinieerd als een ASDAS erytrocytenbezinkingssnelheid (BSE) groter dan of gelijk aan 2,1) binnen 40 weken na de stopzetting van Enbrel. Patiënten bij wie een opvlamming optrad kregen gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg (periode 3).
In periode 2 steeg de proportie van de patiënten met ≥1 opvlamming van 22% (25/112) in week 4 naar 67% (77/115) in week 40. In het algemeen ervoer 75% (86/115) van de patiënten een opvlamming op enig moment binnen de 40 weken na stopzetting van Enbrel.
Het belangrijkste secundaire doel van onderzoek 2 was het inschatten van de tijd tot opvlamming van de ziekte na stopzetting van Enbrel en daarnaast de tijd tot opvlamming van de ziekte te vergelijken met patiënten uit onderzoek 1 die voldeden aan de toelatingsvereisten voor de stopfase van onderzoek 2 en die behandeling met Enbrel voortzetten.
De mediane tijd tot opvlamming van de ziekte na stopzetting van Enbrel was 16 weken (95%-BI: 13-24 weken). Minder dan 25% van de patiënten in onderzoek 1 bij wie de behandeling niet werd stopgezet, ervoer een opvlamming gedurende dezelfde 40 weken als die in periode 2 van onderzoek 2. De tijd tot opvlamming van de ziekte was statistisch significant korter bij patiënten die de behandeling met Enbrel stopzetten (onderzoek 2), vergeleken met patiënten waarbij de behandeling met etanercept door bleef gaan (onderzoek 1), p<0,0001.
Van de 87 patiënten die in periode 3 werden opgenomen en gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg kregen, bereikte 62% (54/87) opnieuw een inactieve ziekte, waarbij 50% van hen dit binnen 5 weken bereikte (95%-BI: 4-8 weken).
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed) of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was de proportie van de patiënten per behandelgroep die PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥ 18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel-doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusiecriteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusiecriteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep patiënten een significant grotere proportie patiënten een PASI 75-respons na 12 weken (30%) vergeleken met de placebogroep (2%) (p<0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
| Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4 | ||||||
| Respons (%) | ------------------Onderzoek 2-------- ------- | ---------------Onderzoek 3------- ------ | ---------------Onderzoek 4---- --------- | |||
| Placebo n = 166 wk 12 | ----------Enbrel--------- 25 mg 2x/week 50 mg 2x/week n = 162 wk 12 n = 162 wk 24a n = 164 wk 12 n = 164 wk 24a | Placebo n = 193 wk 12 | --------Enbrel------- 25 mg 2x/week 50 mg 2x/week n = 196 wk 12 n = 196 wk 12 | Placeb o n = 46 wk 12 | -------Enbrel------ 50 mg 1x/week 50 mg 1x/wee k n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGAb, schoon of bijna schoon | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p≤0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel 2x/week of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI-verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden. Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36.
In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken.
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt.
Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen, die werden waargenomen bij elke meting, tot ongeveer 9%.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat of methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥30% verbetering in ten minste drie uit zes en ≥30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥30% verslechtering in drie uit zes JCA-kerncriteria en ≥30% verbetering in niet meer dan één uit zes JCA-kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, verbeterden enkele patiënten die op Enbrel bleven verder van maand 3 tot maand 7, terwijl degenen die placebo kregen niet verbeterden.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt met de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥3, betrekking hebbend op ≥10% van het BSA, en PASI ≥12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die gerandomiseerd waren naar Enbrel een positieve werkzaamheidsrespons (d.w.z. PASI 75) dan degenen die gerandomiseerd waren naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13%) Afkorting: sPGA - static Physician Global Assessment.
a. p < 0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N = 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Ouderen
Het effect van gevorderde leeftijd is bestudeerd middels farmacokinetische populatieanalyse van serumconcentraties van etanercept. Er werden geen verschillen gevonden in berekeningen van klaring en verdelingsvolume in de patiëntengroep van 65 tot 87 jaar vergeleken met de groep van jonger dan 65 jaar.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan die waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Natriumchloride
L-argininehydrochloride
Monobasisch dihydraatnatriumfosfaat
Dibasisch dihydraatnatriumfosfaat
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
30 maanden
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25oC gedurende één periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
De voorgevulde spuiten in de doos bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Enbrel 25 mg oplossing voor injectie in een voorgevulde spuit
Spuit van kleurloos glas (type-I-glas) met roestvrijstalen naald, rubberen naalddopje en plastic zuiger. Dozen bevatten 4, 8, 12 of 24 voorgevulde spuiten met Enbrel en 4, 8, 12 of 24 alcoholdoekjes. Het naalddopje bevat droog natuurlijk rubber (latex) (zie rubriek 4.4).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Enbrel 50 mg oplossing voor injectie in een voorgevulde spuit
Spuit van kleurloos glas (type-I-glas) met roestvrijstalen naald, rubberen naalddopje en plastic zuiger. Dozen bevatten 2, 4 of 12 voorgevulde spuiten met Enbrel en 2, 4 of 12 alcoholdoekjes. Het naalddopje bevat droog natuurlijk rubber (latex) (zie rubriek 4.4).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor injectie moet men de Enbrel voorgevulde spuit voor eenmalig gebruik op kamertemperatuur laten komen (ongeveer 15 tot 30 minuten). Het naalddopje mag niet verwijderd worden tijdens het op kamertemperatuur laten komen van de voorgevulde spuit. De oplossing dient helder tot licht opalescent, kleurloos tot lichtgeel of lichtbruin te zijn, en kan kleine doorzichtige of witte eiwitdeeltjes bevatten.
Uitgebreide instructies voor de toediening worden gegeven in de bijsluiter, rubriek 7,‘Instructies voor gebruik’.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Enbrel 25 mg oplossing voor injectie in een voorgevulde spuit
EU/1/99/126/013
EU/1/99/126/014
EU/1/99/126/015
EU/1/99/126/026
Enbrel 50 mg oplossing voor injectie in een voorgevulde spuit
EU/1/99/126/016
EU/1/99/126/017
EU/1/99/126/018
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Enbrel 25 mg oplossing voor injectie in een voorgevulde penEnbrel 50 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Enbrel 25 mg oplossing voor injectie in een voorgevulde pen
Enbrel 50 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Enbrel 25 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 25 mg etanercept.
Enbrel 50 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 50 mg etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
De oplossing is helder, en kleurloos tot lichtgeel of lichtbruin.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Enbrel in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige actieve reumatoïde artritis, waarbij de respons op ‘disease-modifying antirheumatic drugs’, waaronder methotrexaat (tenzij gecontra-indiceerd), ontoereikend is gebleken.
Enbrel kan als monotherapie verstrekt worden wanneer er sprake is van een intolerantie ten opzichte van methotrexaat of wanneer verdere behandeling met methotrexaat als ongepast wordt ervaren.
Enbrel is tevens geïndiceerd voor de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder behandeld zijn met methotrexaat.
Het is gebleken dat Enbrel, zowel op zichzelf gebruikt als in combinatie met methotrexaat, de progressiesnelheid van gewrichtsschade, zoals deze door middel van röntgenonderzoek gemeten wordt, reduceert en het lichamelijk functioneren verbetert.
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen.
Arthritis psoriatica
Behandeling van actieve en progressieve arthritis psoriatica bij volwassenen bij wie de respons op eerdere ‘disease-modifying antirheumatic drug’-therapie onvoldoende is gebleken. Enbrel heeft laten zien dat het het lichamelijk functioneren van patiënten met arthritis psoriatica verbetert en de snelheid van progressie van perifere gewrichtsschade, gemeten door middel van röntgenonderzoek, vermindert bij patiënten met polyarticulaire symmetrische subtypen van de aandoening.
Axiale spondyloartritis
Spondylitis ankylopoetica (SA)
Behandeling van ernstige actieve spondylitis ankylopoetica bij volwassenen bij wie de respons op conventionele therapie ontoereikend was.
Niet-radiografische axiale spondyloartritis
Behandeling van volwassenen met ernstige niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangegeven door een verhoogd C-reactief proteïne (CRP) en/of met magnetische kernspinresonantie (MRI), die een ontoereikende respons hebben gehad op niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s).
Plaque psoriasis
Behandeling van matige tot ernstige plaque psoriasis bij volwassenen met onvoldoende respons op, of een intolerantie of een contra-indicatie voor, andere systemische therapie waaronder ciclosporine, methotrexaat of psoralenen en ultraviolet A-licht (PUVA) (zie rubriek 5.1).
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor, andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van reumatoïde artritis, juveniele idiopathische artritis, arthritis psoriatica, spondylitis ankylopoetica, niet-radiografische axiale spondyloartritis, plaque psoriasis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
De Enbrel voorgevulde pen is beschikbaar in sterktes van 25 mg en 50 mg. Andere toedieningsvormen van Enbrel zijn beschikbaar in sterktes van 10 mg, 25 mg en 50 mg.
Dosering
Reumatoïde artritis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend. Ook 50 mg Enbrel, eenmaal per week toegediend, is veilig en effectief gebleken (zie rubriek 5.1).
Arthritis psoriatica, spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg Enbrel eenmaal per week toegediend.
Beschikbare gegevens suggereren dat voor alle bovengenoemde indicaties een klinische respons gewoonlijk binnen 12 behandelweken wordt bereikt. Indien een patiënt niet reageert binnen dit tijdsbestek dient een vervolgbehandeling zorgvuldig te worden overwogen.
Plaque psoriasis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg, eenmaal per week toegediend. Als alternatief kan voor maximaal 12 weken tweemaal per week 50 mg gebruikt worden, indien nodig gevolgd door een dosering van 25 mg tweemaal per week of 50 mg eenmaal per week. De behandeling met Enbrel dient te worden voortgezet tot remissie wordt bereikt, tot maximaal 24 weken. Voortdurende behandeling na 24 weken kan geschikt zijn voor sommige volwassen patiënten (zie rubriek 5.1). De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen. Als herhalingsbehandeling met Enbrel geïndiceerd is, dient bovenstaande richtlijn over de behandelduur gevolgd te worden. De dosis dient 25 mg tweemaal per week of 50 mg eenmaal per week te zijn.
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Ouderen
Aanpassing van de dosering is niet noodzakelijk. Dosering en wijze van toediening zijn hetzelfde als voor volwassenen in de leeftijd van 18 – 64 jaar.
Pediatrische patiënten
De dosering van Enbrel voor kinderen is gebaseerd op het lichaamsgewicht. Patiënten die minder dan 62,5 kg wegen, moeten nauwkeurig gedoseerd worden op basis van mg/kg gebruikmakend van het poeder en oplosmiddel voor oplossing voor injectie of het poeder voor oplossing voor injectie (zie hieronder de dosering voor specifieke indicaties). Patiënten die 62,5 kg of meer wegen kunnen gedoseerd worden met een vaste dosis met een voorgevulde spuit of voorgevulde pen.
De veiligheid en werkzaamheid van Enbrel bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Juveniele idiopathische artritis (JIA)
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis) tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven.
Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
De injectieflacon met 10 mg kan geschikter zijn voor toediening aan kinderen met JIA die een lichaamsgewicht van minder dan 25 kg hebben.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Enbrel wordt toegediend door middel van een subcutane injectie (zie rubriek 6.6).
Uitgebreide instructies voor de toediening worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’. Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose).
Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten.
Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen, inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrel wordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die een HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hepatitis C.
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Het naalddopje van de voorgevulde pen bevat latex (droog natuurlijk rubber) dat overgevoeligheidsreacties kan veroorzaken bij aanraking of wanneer Enbrel wordt toegediend aan personen met een bekende of mogelijke overgevoeligheid voor latex.
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn vaak gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤ 18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker.
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van
| perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische | ||
| inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale | ||
| motorische neuropathie). | ||
Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening. Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt.
Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid. Patiënten die een natriumarm dieet volgen, kunnen worden geïnformeerd dat dit geneesmiddel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling.
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat uitgevoerd werd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstelu chtweginfe ctie, bronchitis, cystitis, huidinfecti e)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
Bloed- en lymfestelselaan doeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastisch e anemie* | Histiocytose hematofaag (macrofaagacti vatiesyndroom) * | ||
| Immuunsysteem aandoeningen | Allergische reacties (zie Huid- en onderhuidaan doeningen), auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen-cytoplasma- antilichaamgeassoci eerde vasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyositi s | ||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||
| Oogaandoening en | Uveïtis, scleritis | |||||
| Hartaandoening en | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
Ademhalingsste lsel-, borstkas-en mediastinumaan doeningen | Interstitiële longaandoening (waaronder pneumonitis en longfibrose)* |
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Maagdarmstelse laandoeningen | Inflammatoire darmziekte | |||||
Lever- en galaandoeninge n | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaando eningen | Pruritus, uitslag | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
Skeletspierstels el- en bindweefselaan doeningen | Cutane lupus erythematosus, subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaandoe ningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningsplaat sstoornissen | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling)* | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder.
Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durend actief-gecontroleerd onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel-behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica, werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld. Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling.
In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief-gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde, vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen <1.000 / mm³). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms). Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassenen. Verschillen met volwassenen en andere speciale overwegingen staan beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en postoperatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar bij 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis en waren merendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren.
Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid.
Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF. TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van vier gerandomiseerde gecontroleerde onderzoeken met volwassenen met reumatoïde artritis, één onderzoek met volwassenen met arthritis psoriatica, één onderzoek met volwassenen met spondylitis ankylopoetica, twee onderzoeken met volwassenen met niet-radiografische axiale spondyloartritis, vier onderzoeken met volwassenen met plaque psoriasis, drie onderzoeken met juveniele idiopathische artritis en één onderzoek met kinderen met plaque psoriasis.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR). ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20-als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ-score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
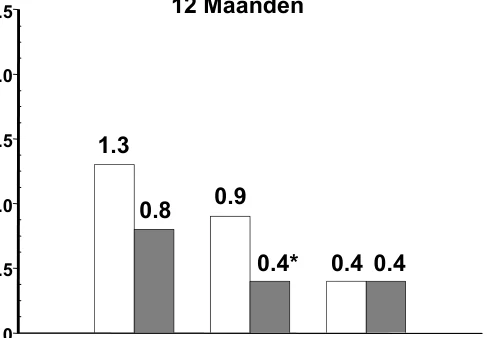
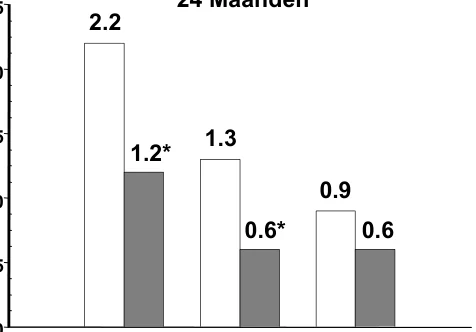
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) ACR-responsena
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5
Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
HAQ
Uitgangswaarde 1,7 1,7 1,8
Week 52 1,1 1,0 0,8†,φ
0.0
0.5
1.0
1.5
2.0
2.5
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg
24 Maanden
TSS Erosies JSN TSS Erosies JSN
*p < 0.05
a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd.
b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS < 1,6
Paarsgewijze vergelijking p-waarden: † = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel vs. methotrexaat, † =
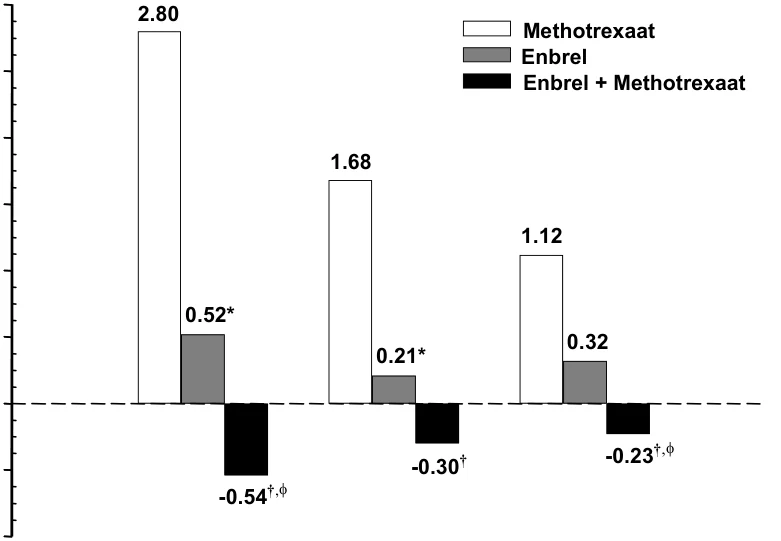
p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden waargenomen.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS-verandering ≤0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
TSS Erosies JSN
patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën. Een enkelvoudige injectie Enbrel 50 mg/ml bleek bio-equivalent aan twee gelijktijdige injecties van 25 mg/ml.
Volwassen patiënten met arthritis psoriatica
De werkzaamheid van Enbrel was vastgesteld in een gerandomiseerd dubbelblind placebogecontroleerd onderzoek bij 205 patiënten met arthritis psoriatica. Patiënten hadden een leeftijd tussen 18 en 70 jaar en hadden actieve arthritis psoriatica (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) in ten minste één van de volgende vormen: (1) distale interfalangeale (DIP) betrokkenheid; (2) polyarticulaire artritis (afwezigheid van reumatoïde nodules en aanwezigheid van psoriasis); (3) arthritis mutilans; (4) asymmetrische arthritis psoriatica; of (5) spondylitisachtige ankylose. De patiënten hadden ook plaque psoriasis met een kwalificerende doellaesie ≥ 2 cm in diameter. De patiënten werden eerder behandeld met NSAID’s (86%), DMARD’s (80%) en corticosteroïden (24%). Patiënten die op dat moment behandeld werden met methotrexaat (stabiel gedurende ≥ 2 maanden) konden een stabiele dosis methotrexaat ≤ 25 mg/week blijven gebruiken. Gedurende 6 maanden werden tweemaal per week subcutaan doses toegediend van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis). Aan het eind van het dubbelblinde onderzoek konden de patiënten deelnemen aan een langetermijn open-label verlengingsonderzoek voor een totale duur van maximaal 2 jaar.
Klinische responsen werden uitgedrukt in percentages van patiënten die de ACR 20-, 50- en 70-respons bereikten en percentages met verbetering van Psoriatic Artritis Respons Criteria (PsARC). De resultaten zijn samengevat in de onderstaande tabel.
Responsen van patiënten met arthritis psoriatica in een
placebogecontroleerde trial
Percentage van patiënten Placebo Enbrela
Arthritis psoriatica-respons n = 104 n = 101
ACR 20
Maand 3 15 59b
Maand 6 13 50b
ACR 50
Maand 3 4 38b
Maand 6 4 37b
ACR 70
Maand 3 0 11b
Maand 6 1 9c
PsARC
Maand 3 31 72b
Maand 6 23 70b
a: 25 mg Enbrel subcutaan tweemaal per week b: p < 0,001, Enbrel vs. placebo
c: p < 0,01, Enbrel vs. placebo
Bij de patiënten met arthritis psoriatica die Enbrel kregen waren de klinische responsen duidelijk bij de eerste controle (na 4 weken) en bleven gehandhaafd gedurende 6 maanden van behandeling. Enbrel was significant beter dan placebo in alle maten van ziekteactiviteit (p<0,001) en de responsen waren vergelijkbaar met en zonder gelijktijdige methotrexaattherapie. De kwaliteit van leven bij patiënten met arthritis psoriatica werd op ieder tijdspunt bepaald met behulp van de invaliditeitsindex van de HAQ. De invaliditeitsindexscore was significant verbeterd op alle tijdspunten bij patiënten met arthritis psoriatica die behandeld werden met Enbrel, in vergelijking met placebo (p<0,001).
Radiografische veranderingen werden in het arthritis psoriatica-onderzoek geëvalueerd. Radiografische beelden van handen en polsen werden verkregen bij aanvang en na 6, 12 en 24 maanden. De gemodificeerde TSS na 12 maanden is weergegeven in onderstaande tabel. In een analyse, waarin van alle patiënten uit het onderzoek die om welke reden dan ook uitvielen werd aangenomen dat er progressie was, was het percentage patiënten zonder progressie (TSS verandering ≤ 0,5) na 12 maanden groter in de Enbrel-groep vergeleken met de placebogroep (73% vs. 47% respectievelijk, p ≤ 0,001). Het effect van Enbrel op radiografische progressie werd gehandhaafd bij patiënten waarbij de behandeling werd voortgezet gedurende het tweede jaar. De vertraging van perifere gewrichtsschade werd waargenomen bij patiënten met polyarticulaire symmetrische gewrichtsaandoeningen.
Gemiddelde (SF) verandering in totale Sharp-Score op jaarbasis ten opzichte van de uitgangswaarde
Placebo Etanercept Tijd (n = 104) (n = 101) Maand 12 1,00 (0,29) -0,03 (0,09)a
SF = standaardfout.
a. p = 0,0001.
Behandeling met Enbrel resulteerde in verbetering van lichamelijk functioneren gedurende de dubbelblinde periode en dit voordeel werd gehandhaafd gedurende de blootstelling op langere termijn van maximaal 2 jaar.
Er is onvoldoende bewijs voor de werkzaamheid van Enbrel bij patiënten met spondylitis ankylopoetica-achtige en arthritis mutilans psoriatische artropathieën vanwege het kleine aantal patiënten dat werd bestudeerd.
Er is geen onderzoek uitgevoerd onder patiënten met arthritis psoriatica waarbij gebruik werd gemaakt van het doseringsregime van 50 mg eenmaal per week. Bewijs van werkzaamheid van het doseringsregime van eenmaal per week bij deze patiëntenpopulatie is gebaseerd op data uit het onderzoek bij patiënten met spondylitis ankylopoetica.
Volwassen patiënten met spondylitis ankylopoetica
De werkzaamheid van Enbrel bij spondylitis ankylopoetica werd onderzocht in 3 gerandomiseerde, dubbelblinde onderzoeken die de toediening van tweemaal per week 25 mg Enbrel vergeleken met placebo. In totaal werden er 401 patiënten geïncludeerd waarvan er 203 werden behandeld met Enbrel. In de grootste van deze onderzoeken (n=277) werden patiënten geïncludeerd in de leeftijd van 18 tot 70 jaar met actieve spondylitis ankylopoetica gedefinieerd als scores op een visuele analoge schaal (VAS) van ≥ 30 voor de gemiddelde duur en intensiteit van ochtendstijfheid plus VAS-scores van ≥ 30 voor ten minste 2 van de volgende 3 parameters: algemene beoordeling van de patiënt; gemiddelde van VAS-waarden voor nachtelijke pijn in de rug en totale pijn in de rug; gemiddelde van 10 vragen over de Bath Ankylosing Spondylitis Functional Index (BASFI). Patiënten die DMARD’s, NSAID’s of corticosteroïden toegediend kregen konden hiermee doorgaan met stabiele doses. Patiënten met algehele ankylopoetica van de wervelkolom werden niet geïncludeerd in het onderzoek. Doses van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis) of placebo werden gedurende 6 maanden tweemaal per week subcutaan toegediend bij 138 patiënten. De primaire maat voor werkzaamheid (ASAS 20) was een ≥20% verbetering op ten minste 3 van de 4 Assessment in Ankylosing Spondylitis-(ASAS-)gebieden (algemene beoordeling van de patiënt, pijn in de rug, BASFI en ontsteking) en afwezigheid van verslechtering op het overige gebied. ASAS 50- en ASAS 70-responsen gebruikten dezelfde criteria met respectievelijk een verbetering van 50% en een verbetering van 70%. Vergeleken met placebo resulteerde de behandeling met Enbrel al vanaf 2 weken na de start van de therapie in een significante verbetering van de ASAS 20, ASAS 50 en ASAS 70.
Responsen van patiënten met spondylitis ankylopoetica in een placebogecontroleerd onderzoek | ||
| Percentage van patiënten | ||
| Spondylitis ankylopoetica-respons | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 weken | 22 | 46ª |
| 3 maanden | 27 | 60ª |
| 6 maanden | 23 | 58ª |
| ASAS 50 | ||
| 2 weken | 7 | 24ª |
| 3 maanden | 13 | 45ª |
| 6 maanden | 10 | 42ª |
| ASAS 70 | ||
| 2 weken | 2 | 12b |
| 3 maanden | 7 | 29b |
| 6 maanden | 5 | 28b |
| a: p < 0,001, Enbrel vs. placebo | ||
| b: p = 0,002, Enbrel vs. placebo | ||
Bij patiënten met spondylitis ankylopoetica die Enbrel toegediend kregen waren de klinische responsen aanwezig bij de eerste controle (na 2 weken) en bleven gedurende 6 maanden therapie gehandhaafd. Responsen waren vergelijkbaar bij patiënten die wel of geen gelijktijdige therapie kregen bij aanvang.
Vergelijkbare resultaten werden verkregen in 2 kleinere onderzoeken van spondylitis ankylopoetica.
In een vierde onderzoek werden de veiligheid en werkzaamheid van 50 mg Enbrel (twee 25 mg SC injecties) eenmaal per week toegediend versus 25 mg Enbrel tweemaal per week toegediend geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek onder 356 patiënten met actieve spondylitis ankylopoetica. De veiligheids- en werkzaamheidsprofielen van het eenmaal per week 50 mg doseringsregime en het tweemaal per week 25 mg doseringsregime waren vergelijkbaar.
Volwassen patiënten met niet-radiografische axiale spondyloartritis
Onderzoek 1
De werkzaamheid van Enbrel bij patiënten met niet-radiografische axiale spondyloartritis (nr-AxSpa) werd onderzocht in een gerandomiseerd, 12 weken durend, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 215 volwassen patiënten geëvalueerd (aangepaste intent-to-treat-populatie) met actieve nr-AxSpa (18 tot 49 jaar oud), gedefinieerd als die patiënten die voldeden aan de ASAS-classificatiecriteria voor axiale spondyloartritis, maar die niet voldeden aan de gewijzigde New York criteria voor AS. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In de dubbelblinde periode kregen patiënten gedurende 12 weken wekelijks 50 mg Enbrel of placebo. De primaire maat voor werkzaamheid (ASAS 40) was een verbetering van 40% op minstens drie van de vier ASAS-gebieden en afwezigheid van verslechtering op het overige gebied. De dubbelblinde periode werd gevolgd door een open-label periode waarin alle patiënten gedurende nog eens 92 weken wekelijks 50 mg Enbrel kregen. De ontsteking werd bij aanvang van het onderzoek (uitgangswaarde) en in week 12 en in week 104 beoordeeld aan de hand van MRI’s van het sacro-iliacaal gewricht en de wervelkolom.
Vergeleken met placebo resulteerde de behandeling met Enbrel in een statistisch significante verbetering van de ASAS 40, ASAS 20 en ASAS 5/6. Er werd ook een significante verbetering waargenomen voor de ASAS gedeeltelijke remissie en voor BASDAI 50. Onderstaande tabel geeft de resultaten van week 12 weer.
Werkzaamheidsrespons in placebogecontroleerd onderzoek naar nr-AxSpa: percentage patiënten dat de eindpunten bereikte
| Dubbelblinde klinische responsen in week 12 | Placebo n = 106 tot 109* | Enbrel n = 103 tot 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS gedeeltelijke remissie | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Van sommige patiënten werden de volledige gegevens voor elk eindpunt niet ontvangen **ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p <0,001; b:<0,01 en c:<0,05; respectievelijk tussen Enbrel en placebo
In week 12 werd er een statistisch significante verbetering waargenomen in de SPARCC (Spondyloarthritis Research Consortium of Canada)-score voor het sacro-iliacaal (SI-) gewricht zoals gemeten aan de hand van MRI bij patiënten die Enbrel kregen. De gecorrigeerde gemiddelde verandering ten opzichte van de uitgangswaarde was 3,8 voor patiënten behandeld met Enbrel (n=95) versus 0,8 voor patiënten behandeld met placebo (n=105) (p<0,001). In week 104 was de gemiddelde verandering ten opzichte van de uitgangswaarde in de SPARCC-score, zoals gemeten aan de hand van MRI bij alle met Enbrel behandelde patiënten, 4,64 voor het SI-gewricht (n=153) en 1,40 voor de wervelkolom (n=154).
Enbrel vertoonde een statistisch significante grotere verbetering in week 12 ten opzichte van de uitgangswaarde in vergelijking met placebo bij de meeste vragenlijsten over gezondheidsgerelateerde levenskwaliteit en fysieke functie, waaronder BASFI (Bath Ankylosing Spondylitis Functional Index), score voor EuroQol 5D algemene gezondheidstoestand en score voor SF-36 fysieke component.
Patiënten met nr-AxSpa die Enbrel kregen, hadden een duidelijke klinische respons bij het eerste bezoek (2 weken). Deze bleef gehandhaafd tijdens de 2 jaar durende therapie. De verbeteringen in gezondheidsgerelateerde kwaliteit van leven en fysieke functie bleven ook gehandhaafd tijdens de 2 jaar durende therapie. De gegevens van deze 2-jarige periode lieten geen nieuwe veiligheidsbevindingen zien. In week 104 waren 8 patiënten gevorderd tot een bilaterale graad 2-score. Deze score is vastgesteld met behulp van spinale radiografie volgens de gewijzigde New York radiologische criteria, wat een indicatie is voor axiale spondylartropathie.
Onderzoek 2
In dit multicenter, open-label fase 4-onderzoek met 3 perioden zijn de stopzetting en herhalingsbehandeling van Enbrel geëvalueerd bij patiënten met actieve nr-AxSpa die een toereikende respons (inactieve ziekte gedefinieerd als Ankylosing Spondylitis Disease Activity Score (ASDAS) C-reactief proteïne (CRP) van minder dan 1,3) bereikten na 24 weken behandeling.
209 volwassen patiënten met actieve nr-AxSpa (18 tot 49 jaar oud) ontvingen wekelijks open-label Enbrel 50 mg plus een stabiele achtergrond-NSAID in de optimale getolereerde anti-inflammatoire dosering gedurende 24 weken in periode 1. Actieve nr-AxSpa werd gedefinieerd als die patiënten die voldeden aan de Assessment of SpondyloArthritis International Society (ASAS)-classificatiecriteria voor axiale spondyloartritis (maar niet voldeden aan de gewijzigde New York criteria voor AS), met positieve MRI-bevindingen (actieve ontsteking op MRI die sterk wijst op sacro-iliïtis geassocieerd met SpA) en/of positieve hsCRP (gedefinieerd als high-sensitivity C-reactief proteïne [hsCRP] >3 mg/l), en actieve symptomen gedefinieerd door een ASDAS CRP groter dan of gelijk aan 2,1 bij het screeningbezoek. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In week 24 bereikten 119 (57%) patiënten inactieve ziekte. Deze patiënten werden opgenomen in periode 2, een 40 weken durende stopfase waarin patiënten stopten met etanercept, maar wel doorgingen met de achtergrond-NSAID. De primaire maat voor werkzaamheid was het optreden van opvlamming (gedefinieerd als een ASDAS erytrocytenbezinkingssnelheid (BSE) groter dan of gelijk aan 2,1) binnen 40 weken na de stopzetting van Enbrel. Patiënten bij wie een opvlamming optrad kregen gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg (periode 3).
In periode 2 steeg de proportie van de patiënten met ≥1 opvlamming van 22% (25/112) in week 4 naar 67% (77/115) in week 40. In het algemeen ervoer 75% (86/115) van de patiënten een opvlamming op enig moment binnen de 40 weken na stopzetting van Enbrel.
Het belangrijkste secundaire doel van onderzoek 2 was het inschatten van de tijd tot opvlamming van de ziekte na stopzetting van Enbrel en daarnaast de tijd tot opvlamming van de ziekte te vergelijken met patiënten uit onderzoek 1 die voldeden aan de toelatingsvereisten voor de stopfase van onderzoek 2 en die behandeling met Enbrel voortzetten.
De mediane tijd tot opvlamming van de ziekte na stopzetting van Enbrel was 16 weken (95%-BI: 13-24 weken). Minder dan 25% van de patiënten in onderzoek 1 bij wie de behandeling niet werd stopgezet, ervoer een opvlamming gedurende dezelfde 40 weken als die in periode 2 van onderzoek 2. De tijd tot opvlamming van de ziekte was statistisch significant korter bij patiënten die de behandeling met Enbrel stopzetten (onderzoek 2), vergeleken met patiënten waarbij de behandeling met etanercept door bleef gaan (onderzoek 1), p<0,0001.
Van de 87 patiënten die in periode 3 werden opgenomen en gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg kregen, bereikte 62% (54/87) opnieuw een inactieve ziekte, waarbij 50% van hen dit binnen 5 weken bereikte (95%-BI: 4-8 weken).
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed) of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was de proportie van de patiënten per behandelgroep die PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel-doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusiecriteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusiecriteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep patiënten een significant grotere proportie patiënten een PASI 75-respons na 12 weken (30%) vergeleken met de placebogroep (2%) (p<0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
| Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4 | ||||||
| Respons (%) | ------------------Onderzoek 2-------- ------- | ---------------Onderzoek 3------- ------ | ---------------Onderzoek 4---- --------- | |||
| Placebo n = 166 wk 12 | ----------Enbrel--------- 25 mg 2x/week 50 mg 2x/week n = 162 wk 12 n = 162 wk 24a n = 164 wk 12 n = 164 wk 24a | Placebo n = 193 wk 12 | --------Enbrel------- 25 mg 2x/week 50 mg 2x/week n = 196 wk 12 n = 196 wk 12 | Placeb o n = 46 wk 12 | -------Enbrel------ 50 mg 1x/week 50 mg 1x/wee k n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGAb, schoon of bijna schoon | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel 2x/week of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI-verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden. Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36.
In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken.
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt.
Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen, die werden waargenomen bij elke meting, tot ongeveer 9%.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥30% verbetering in ten minste drie uit zes en ≥30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥30% verslechtering in drie uit zes JCA-kerncriteria en ≥30% verbetering in niet meer dan één uit zes JCA-kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, verbeterden enkele patiënten die op Enbrel bleven verder van maand 3 tot maand 7, terwijl degenen die placebo kregen niet verbeterden.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt met de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥3, betrekking hebbend op ≥10% van het BSA, en PASI ≥12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die gerandomiseerd waren naar Enbrel een positieve werkzaamheidsrespons (d.w.z. PASI 75) dan degenen die gerandomiseerd waren naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13%) Afkorting: sPGA - static Physician Global Assessment.
a. p < 0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N = 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Ouderen
Het effect van gevorderde leeftijd is bestudeerd middels farmacokinetische populatieanalyse van serumconcentraties van etanercept. Er werden geen verschillen gevonden in berekeningen van klaring en verdelingsvolume in de patiëntengroep van 65 tot 87 jaar vergeleken met de groep van jonger dan 65 jaar.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan die waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Natriumchloride
L-argininehydrochloride
Monobasisch dihydraatnatriumfosfaat
Dibasisch dihydraatnatriumfosfaat
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
30 maanden
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25oC gedurende één enkele periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
De voorgevulde pennen in de doos bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
25 mg oplossing voor injectie in een voorgevulde pen
Voorgevulde pen met een voorgevulde spuit met 25 mg Enbrel. De spuit in de pen is gemaakt van helder glas (type I-glas) met een roestvrijstalen 27 gauge naald, rubber naalddopje en plastic zuiger. Het naalddopje van de voorgevulde pen bevat droog natuurlijk rubber (een derivaat van latex). Zie rubriek 4.4.
Dozen bevatten 4, 8 of 24 voorgevulde pennen met Enbrel met 4, 8 of 24 alcoholdoekjes. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
50 mg oplossing voor injectie in een voorgevulde pen
Voorgevulde pen met een voorgevulde spuit met 50 mg Enbrel. De spuit in de pen is gemaakt van helder glas (type-I-glas) met roestvrijstalen 27 gauge naald, rubberen naalddopje en plastic zuiger. Het naalddopje van de voorgevulde pen bevat droog natuurlijk rubber (een afgeleide van latex). Zie rubriek 4.4.
Dozen bevatten 2, 4 of 12 voorgevulde pennen met Enbrel met 2, 4 of 12 alcoholdoekjes. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en verwerking
Voor injectie moet men de Enbrel voorgevulde pennen voor eenmalig gebruik op kamertemperatuur laten komen (ongeveer 15 tot 30 minuten). Het naalddopje mag niet verwijderd worden tijdens het op kamertemperatuur laten komen van de voorgevulde pen. De oplossing dient, als u kijkt door het controlevenster, helder tot licht opalescent, kleurloos tot lichtgeel of lichtbruin te zijn, en kan kleine doorzichtige of witte eiwitdeeltjes bevatten.
Uitgebreide instructies voor de toediening worden gegeven in de bijsluiter (rubriek 7, ‘Instructies voor gebruik’).
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Enbrel 25 mg oplossing voor injectie in een voorgevulde pen
EU/1/99/126/023
EU/1/99/126/024
EU/1/99/126/025
Enbrel 50 mg oplossing voor injectie in een voorgevulde pen
EU/1/99/126/019
EU/1/99/126/020
EU/1/99/126/021
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Enbrel 10 mg poeder en oplosmiddel voor oplossing voor injectie voor gebruik bij kinderen
1. NAAM VAN HET GENEESMIDDEL
Enbrel 10 mg poeder en oplosmiddel voor oplossing voor injectie voor gebruik bij kinderen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 10 mg etanercept. Na reconstitutie bevat de oplossing 10 mg/ml etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor injectie).
Het poeder is wit. Het oplosmiddel is een heldere, kleurloze vloeistof.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen.
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van juveniele idiopathische artritis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
Dosering
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Pediatrische patiënten
De 10 mg presentatie is voor pediatrische patiënten aan wie een dosis van 10 mg of minder is voorgeschreven. Elke injectieflacon Enbrel 10 mg mag maar één enkele keer gebruikt worden bij één enkele patiënt. Wat er overblijft in de injectieflacon moet worden weggegooid.
Juveniele idiopathische artritis
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis), tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven.
Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Enbrel wordt toegediend door middel van een subcutane injectie. Enbrel poeder voor oplossing dient vóór gebruik gereconstitueerd te worden in 1 ml oplosmiddel (zie rubriek 6.6).
Uitgebreide instructies voor de bereiding en toediening worden gegeven in de bijsluiter, rubriek 7, ‘Instructies voor gebruik’. Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose).
Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten.
Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen, inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrel wordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die een HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hepatitis C.
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Het rubberen beschermdopje (sluiting) van de tip van de spuit met oplosmiddel bevat latex (droog natuurlijk rubber) dat overgevoeligheidsreacties kan veroorzaken bij aanraking of wanneer Enbrel wordt toegediend aan personen met een bekende of mogelijke overgevoeligheid voor latex.
Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker.
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van
| perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische | ||
| inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie, en multifocale | ||
| motorische neuropathie). | ||
Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening.
Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij volwassen patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt.
Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling.
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat uitgevoerd werd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassen patiënten (zie hieronder, ‘Bijwerkingen bij volwassenen’). Verschillen met volwassenen en andere speciale overwegingen worden beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en post-operatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende de 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar met 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis, en waren grotendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Volwassen patiënten
Bijwerkingen bij volwassenen
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/org aanklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstelu chtweginfe ctie, bronchitis, cystitis, huidinfecti e)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet- gespecificeer d (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
| Bloed- en lymfestelsela andoeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastisch e anemie* | Histiocytose hematofaag (macrofaagacti |
| Systeem/org aanklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| vatiesyndroom) † | ||||||
| Immuunsyste emaandoenin gen | Allergische reacties (zie Huid- en onderhuidaan doeningen), auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen-cytoplasma- antilichaamgeassoci eerde vasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyositi s | ||
| Zenuwstelsel aandoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||
| Oogaandoeni ngen | Uveïtis, scleritis | |||||
| Hartaandoeni ngen | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
Ademhalings stelsel-, borstkas- en mediastinuma andoeningen | Interstitiële longaandoening (waaronder pneumonitis en longfibrose)* | |||||
| Maagdarmste lselaandoenin gen | Inflammatoire darmziekte | |||||
| Lever- en galaandoenin gen | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaan doeningen | Pruritus, uitslag | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
| Skeletspierste lsel- en | Cutane lupus erythematosus, |
| Systeem/org aanklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| bindweefsela andoeningen | subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaand oeningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningspl aatsstoornisse n | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling)* | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder.
†Zie bovenstaande sub-rubriek ‘Bijwerkingen bij kinderen met juveniele idiopathische artritis’.
Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durende actief-gecontroleerde onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel-behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica, werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld.
Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling. In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief-gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde, vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen <1.000 / mm³). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms).
Pediatrische patiënten
Zie samenvatting van het veiligheidsprofiel hierboven.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren.
Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid.
Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF. TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van drie onderzoeken met juveniele idiopathische artritis, één onderzoek met kinderen met plaque psoriasis, vier onderzoeken met volwassenen met reumatoïde artritis en vier onderzoeken met volwassenen met plaque psoriasis.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten in de leeftijd van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat of methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥30% verbetering in ten minste drie uit zes en ≥30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥30% verslechtering in drie uit zes JCA-kerncriteria en ≥30% verbetering in niet meer dan één uit zes JCA-kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, ging bij enkele patiënten die op Enbrel bleven de verbetering door van maand 3 tot maand 7, terwijl bij degenen die placebo kregen geen verdere verbetering was.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt met de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥3, betrekking hebbend op ≥10% van het BSA, en PASI ≥12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die waren gerandomiseerd naar Enbrel een positieve werkzaamheidsrespons (d.w.z PASI 75) dan degenen die waren gerandomiseerd naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13%) Afkorting: sPGA - static Physician Global Assessment.
a. p < 0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR).
ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20-als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel, kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt, bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ-score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
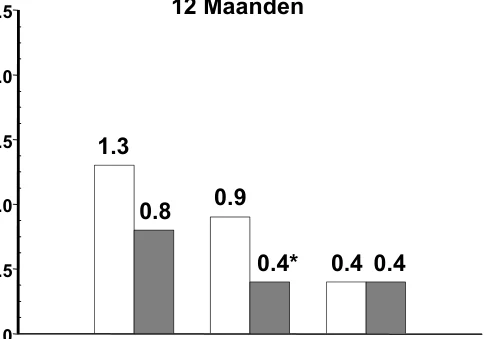
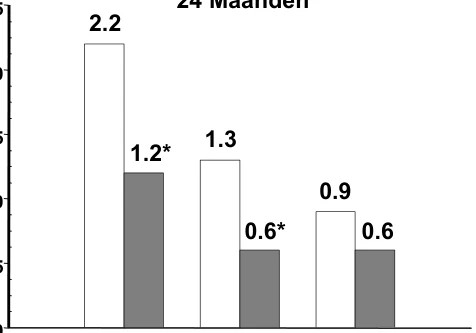
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
0.0
0.5
1.0
1.5
2.0
2.5
0.0 0.5 1.0 1.5 2.0 2.5
MTX
Enbrel 25 mg
24 Maanden
TSS Erosies JSN TSS Erosies JSN
*p < 0.05
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met
RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) ACR-
response
na
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5
Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
HAQ
Uitgangswaarde 1,7 1,7 1,8
Week 52 1,1 1,0 0,8†,φ
a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd.
b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS < 1,6
Paarsgewijze vergelijking p-waarden: † = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p < 0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
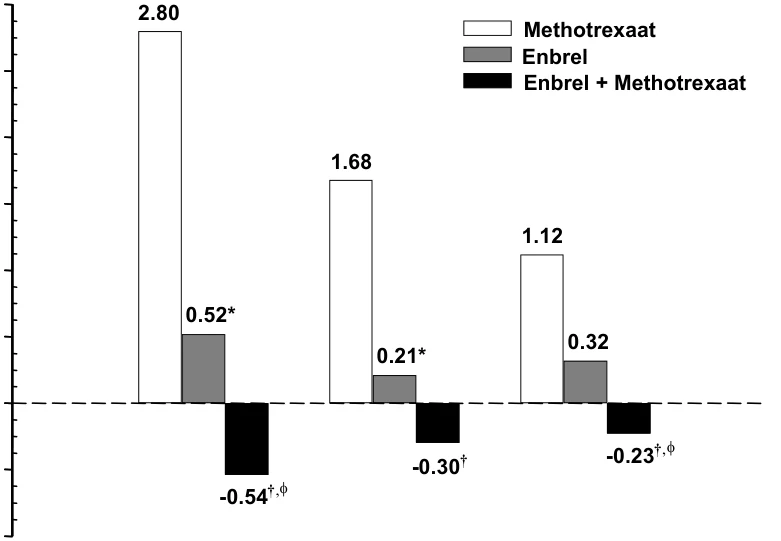
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel vs. methotrexaat, † = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden waargenomen.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS-verandering ≤ 0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën.
-1.0 -0.5 0.0 0.5 1.0 1.5 2.0 2.5 3.0
TSS Erosies JSN
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed), of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was het deel van de patiënten dat PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥ 18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusie criteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusie criteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep patiënten een significant grotere proportie van de patiënten een PASI 75-respons op 12 weken (30%) vergeleken met de placebogroep (2%) (p< 0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
| Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4 | ||||||
| Respons (%) | ------------------Onderzoek 2-------- ------- | ---------------Onderzoek 3------ ------- | ---------------Onderzoek 4------ ------- | |||
| Placebo n = 166 wk 12 | ----------Enbrel--------- 25 mg 2x/week 50 mg 2x/week n = 162 wk 12 n = 162 wk 24a n = 164 wk 12 n = 164 wk 24a | Placebo n = 193 wk 12 | --------Enbrel-------25 mg 2x/wee k 50 mg 2x/wee k n = 196 wk 12 n = 196 wk 12 | Placebo n = 46 wk 12 | -------Enbrel------50 mg 1x/wee k 50 mg 1x/wee k n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGAb, schoon of bijna schoon | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel BIW of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥ 150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden.
Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36.
In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt.
Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen, die werden waargenomen bij elke meting, tot ongeveer 9%.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan de serumconcentraties waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
Volwassenen
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N= 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Mannitol (E421)
Sucrose
Trometamol
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar
Uit microbiologisch oogpunt moet het gereconstitueerde geneesmiddel onmiddellijk worden gebruikt. Chemische en fysische stabiliteit bij gebruik zijn aangetoond voor 6 uur bij temperaturen tot maximaal 25°C na reconstitutie.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25°C gedurende één periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van kleurloos glas (2 ml, type-I-glas) met rubberen stoppen, aluminium afdichtingen en plastic flip-off-dopjes. Enbrel wordt geleverd met voorgevulde spuiten die water voor injecties bevatten. De spuiten zijn van type-I-glas met vaste naalden van roestvrij staal. Het beschermdopje van de spuit bevat droog natuurlijk rubber (latex) (zie rubriek 4.4). Dozen bevatten 4 injectieflacons Enbrel, 4 voorgevulde spuiten met water voor injecties, 4 naalden, 4 hulpstukken voor op de injectieflacon en 8 alcoholdoekjes.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en verwerking
Enbrel wordt voor gebruik gereconstitueerd met 1 ml water voor injecties en wordt toegediend door middel van een subcutane injectie. De oplossing dient helder en kleurloos tot lichtgeel of lichtbruin te zijn, zonder klontertjes, vlokken of deeltjes. Wat wit schuim kan in de injectieflacon achterblijven –dit is normaal Enbrel dient niet te worden gebruikt als al het poeder in de injectieflacon niet binnen 10 minuten is opgelost. Als dit het geval is, begin dan opnieuw met een andere injectieflacon.
Uitgebreide instructies voor de bereiding en toediening van de gereconstitueerde Enbrel-injectieflacon worden gegeven in de bijsluiter, rubriek 7‘Instructies voor gebruik’.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/99/126/022
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Enbrel 25 mg oplossing voor injectie in een patroon voor dosisdispenserEnbrel 50 mg oplossing voor injectie in een patroon voor dosisdispenser
1. NAAM VAN HET GENEESMIDDEL
Enbrel 25 mg oplossing voor injectie in een patroon voor dosisdispenser
Enbrel 50 mg oplossing voor injectie in een patroon voor dosisdispenser
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Enbrel 25 mg oplossing voor injectie in een patroon voor dosisdispenser
Elke patroon voor dosisdispenser bevat 25 mg etanercept.
Enbrel 50 mg oplossing voor injectie in een patroon voor dosisdispenser
Elke patroon voor dosisdispenser bevat 50 mg etanercept.
Etanercept is een humaan tumornecrosefactorreceptor-p75 Fc-fusie-eiwit geproduceerd met recombinant-DNA-techniek in een zoogdierexpressiesysteem van het Chinese hamsterovarium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
De oplossing is helder, en kleurloos tot lichtgeel of lichtbruin.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Enbrel in combinatie met methotrexaat is geïndiceerd voor de behandeling van volwassenen met matige tot ernstige actieve reumatoïde artritis, waarbij de respons op ‘disease-modifying antirheumatic drugs’, waaronder methotrexaat (tenzij gecontra-indiceerd), ontoereikend is gebleken.
Enbrel kan als monotherapie verstrekt worden wanneer er sprake is van een intolerantie ten opzichte van methotrexaat of wanneer verdere behandeling met methotrexaat als ongepast wordt ervaren.
Enbrel is tevens geïndiceerd voor de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder behandeld zijn met methotrexaat.
Het is gebleken dat Enbrel, zowel op zichzelf gebruikt als in combinatie met methotrexaat, de progressiesnelheid van gewrichtsschade, zoals deze door middel van röntgenonderzoek gemeten wordt, reduceert en het lichamelijk functioneren verbetert.
Juveniele idiopathische artritis
Behandeling van polyartritis (reumafactor positief of negatief) en uitgebreide oligoartritis bij kinderen en adolescenten vanaf 2 jaar die een ontoereikende respons hebben gehad op methotrexaat of methotrexaat niet verdroegen.
Behandeling van arthritis psoriatica bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op methotrexaat of die methotrexaat niet verdroegen.
Behandeling van enthesitis-gerelateerde artritis bij adolescenten vanaf 12 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdroegen.
Arthritis psoriatica
Behandeling van actieve en progressieve arthritis psoriatica bij volwassenen bij wie de respons op eerdere ‘disease-modifying antirheumatic drug’-therapie onvoldoende is gebleken. Enbrel heeft laten zien dat het het lichamelijk functioneren van patiënten met arthritis psoriatica verbetert en de snelheid van progressie van perifere gewrichtsschade, gemeten door middel van röntgenonderzoek, vermindert bij patiënten met polyarticulaire symmetrische subtypen van de aandoening.
Axiale spondyloartritis
Spondylitis ankylopoetica (SA)
Behandeling van ernstige actieve spondylitis ankylopoetica bij volwassenen bij wie de respons op conventionele therapie ontoereikend was.
Niet-radiografische axiale spondyloartritis
Behandeling van volwassenen met ernstige niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangegeven door een verhoogd C-reactief proteïne (CRP) en/of met magnetische kernspinresonantie (MRI), die een ontoereikende respons hebben gehad op niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s).
Plaque psoriasis
Behandeling van matige tot ernstige plaque psoriasis bij volwassenen met onvoldoende respons op, of een intolerantie of een contra-indicatie voor, andere systemische therapie waaronder ciclosporine, methotrexaat of psoralenen en ultraviolet A-licht (PUVA) (zie rubriek 5.1).
Plaque psoriasis bij kinderen
Behandeling van chronische ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar met onvoldoende controle door, of intolerantie voor, andere systemische therapieën of fototherapieën.
4.2 Dosering en wijze van toediening
Behandeling met Enbrel dient te worden begonnen door en onder de begeleiding te blijven van artsen, gespecialiseerd in de diagnose en behandeling van reumatoïde artritis, juveniele idiopathische artritis, arthritis psoriatica, spondylitis ankylopoetica, niet-radiografische axiale spondyloartritis, plaque psoriasis of plaque psoriasis bij kinderen. Aan met Enbrel behandelde patiënten dient een ‘Patiëntenkaart’ te worden gegeven.
De Enbrel-patroon voor dosisdispenser is beschikbaar in sterktes van 25 mg en 50 mg. Andere toedieningsvormen van Enbrel zijn beschikbaar in sterktes van 10 mg, 25 mg en 50 mg.
Dosering
Reumatoïde artritis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend. Ook 50 mg Enbrel, eenmaal per week toegediend, is veilig en effectief gebleken (zie rubriek 5.1).
Arthritis psoriatica, spondylitis ankylopoetica en niet-radiografische axiale spondyloartritis De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg Enbrel eenmaal per week toegediend.
Beschikbare gegevens suggereren dat voor alle bovengenoemde indicaties een klinische respons gewoonlijk binnen 12 behandelweken wordt bereikt. Indien een patiënt niet reageert binnen dit tijdsbestek dient een vervolgbehandeling zorgvuldig te worden overwogen.
Plaque psoriasis
De aanbevolen dosering is 25 mg Enbrel, tweemaal per week toegediend, of 50 mg, eenmaal per week toegediend. Als alternatief kan voor maximaal 12 weken tweemaal per week 50 mg gebruikt worden, indien nodig gevolgd door een dosering van 25 mg tweemaal per week of 50 mg eenmaal per week. De behandeling met Enbrel dient te worden voortgezet tot remissie wordt bereikt, tot maximaal 24 weken. Voortdurende behandeling na 24 weken kan geschikt zijn voor sommige volwassen patiënten (zie rubriek 5.1). De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen. Als herhalingsbehandeling met Enbrel geïndiceerd is, dient bovenstaande richtlijn over de behandelduur gevolgd te worden. De dosis dient 25 mg tweemaal per week of 50 mg eenmaal per week te zijn.
Bijzondere patiëntgroepen
Nier- en leverfunctiestoornissen
Aanpassing van de dosis is niet noodzakelijk.
Ouderen
Aanpassing van de dosering is niet noodzakelijk. Dosering en wijze van toediening zijn hetzelfde als voor volwassenen in de leeftijd van 18-64 jaar.
Pediatrische patiënten
De dosering van Enbrel voor kinderen is gebaseerd op het lichaamsgewicht. Patiënten die minder dan 62,5 kg wegen, moeten nauwkeurig gedoseerd worden op basis van mg/kg gebruikmakend van het poeder en oplosmiddel voor oplossing voor injectie of het poeder voor oplossing voor injectie (zie hieronder de dosering voor specifieke indicaties). Patiënten die 62,5 kg of meer wegen kunnen gedoseerd worden met een vaste dosis in een voorgevulde spuit, een voorgevulde pen of een patroon voor dosisdispenser.
De veiligheid en werkzaamheid van Enbrel bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Juveniele idiopathische artritis (JIA)
De aanbevolen dosering is 0,4 mg/kg (tot een maximum van 25 mg per dosis) tweemaal per week gegeven als subcutane injectie met een interval van 3-4 dagen tussen twee doses, of 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gegeven. Het stoppen van de behandeling dient overwogen te worden bij patiënten die geen respons laten zien na 4 maanden.
De injectieflacon met 10 mg kan geschikter zijn voor toediening aan kinderen met JIA die een lichaamsgewicht van minder dan 25 kg hebben.
Er zijn geen formele klinische onderzoeken uitgevoerd bij kinderen van 2 en 3 jaar oud. Beperkte veiligheidsdata uit een patiëntenregister suggereren echter dat het veiligheidsprofiel bij kinderen van 2 en 3 jaar oud, die eenmaal per week 0,8 mg/kg subcutaan toegediend krijgen, vergelijkbaar is met dat bij volwassenen en kinderen van 4 jaar en ouder (zie rubriek 5.1).
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 2 jaar voor de indicatie juveniele idiopathische artritis.
Plaque psoriasis bij kinderen (leeftijd 6 jaar en ouder)
De aanbevolen dosering is 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week gedurende maximaal 24 weken. De behandeling dient gestaakt te worden bij patiënten die na 12 weken geen respons vertonen.
Wanneer een herhalingsbehandeling met Enbrel geïndiceerd wordt, dient bovenstaande richtlijn voor de duur van de behandeling opgevolgd te worden. De dosering dient 0,8 mg/kg (tot een maximum van 50 mg per dosis) eenmaal per week te zijn.
Er is in het algemeen geen geëigend gebruik van Enbrel bij kinderen jonger dan 6 jaar voor de indicatie plaque psoriasis.
Wijze van toediening
Subcutaan gebruik
De totale inhoud (0,5 ml voor de 25 mg dosissterkte of 1 ml voor de 50 mg dosissterkte) van de patroon voor dosisdispenser dient uitsluitend te worden toegediend met behulp van het SMARTCLIC-injecteerapparaat voor een subcutane injectie. Geschikte plaatsen voor injectie zijn de buik, het bovenste deel van de dijen, of wanneer toegediend door een zorgverlener, aan de buitenkant van de bovenarmen.
Enbrel oplossing voor injectie in een patroon voor dosisdispenser is bedoeld voor eenmalig gebruik in combinatie met het SMARTCLIC-apparaat. Na de juiste training van de injecteertechniek kunnen patiënten zichzelf injecteren met behulp van het SMARTCLIC-apparaat met de patroon voor dosisdispenser voor eenmalig gebruik, als hun arts bepaalt dat dit kan. De patiënten krijgen indien nodig een medische opvolging. De arts dient met de patiënt te bespreken welke toedieningsvorm voor injectie het meest geschikt is.
Bij de toediening dienen de instructies voor gebruik aan het eind van de bijsluiter en in de gebruikershandleiding die bij het SMARTCLIC-apparaat wordt geleverd, te worden gevolgd (zie rubriek 6.6). Gedetailleerde instructies over onbedoelde afwijkingen van het doseringsschema, inclusief gemiste doses, zijn vermeld in rubriek 3 van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Sepsis of een risico op sepsis.
Behandeling met Enbrel mag niet worden begonnen bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de merknaam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten dienen voor, tijdens en na de behandeling met Enbrel op infecties te worden gecontroleerd, met inachtneming van de gemiddelde eliminatiehalfwaardetijd van etanercept die ongeveer 70 uur is (bereik: 7 tot 300 uur).
Ernstige infecties, sepsis, tuberculose en opportunistische infecties, inclusief invasieve schimmelinfecties, listeriosis en legionellose, zijn bij gebruik van Enbrel gemeld (zie rubriek 4.8). Deze infecties werden veroorzaakt door bacteriën, mycobacteriën, schimmels, virussen en parasieten (inclusief Protozoa). In sommige gevallen werden specifieke schimmel- en andere opportunistische infecties niet herkend, resulterend in vertraging van passende behandeling en overlijden. Bij het evalueren van patiënten voor infecties dient rekening te worden gehouden met het risico van de patiënt voor relevante opportunistische infecties (bijv. blootstelling aan endemische mycose). Patiënten bij wie zich een nieuwe infectie ontwikkelt terwijl zij een behandeling ondergaan met Enbrel dienen nauwkeurig gecontroleerd te worden. De toediening van Enbrel dient gestaakt te worden indien zich bij een patiënt een ernstige infectie ontwikkelt. De veiligheid en werkzaamheid van Enbrel bij patiënten met chronische infecties zijn niet geëvalueerd. Artsen dienen voorzichtigheid in acht te nemen als zij het gebruik van Enbrel overwegen bij patiënten met een voorgeschiedenis van recidiverende of chronische infecties of met onderliggende ziektes die een predispositie kunnen vormen voor infecties zoals gevorderde of slecht gecontroleerde diabetes.
Tuberculose
Er zijn gevallen van actieve tuberculose inclusief miliaire tuberculose en extrapulmonaire tuberculose gemeld bij patiënten die met Enbrel werden behandeld.
Voor aanvang van de behandeling met Enbrel dienen alle patiënten gecontroleerd te worden op zowel actieve als inactieve (‘latente’) tuberculose. Deze controle dient een gedetailleerde anamnese met een persoonlijke voorgeschiedenis van tuberculose of mogelijk eerder contact met tuberculose en eerdere en/of huidige immunosuppressieve therapie te omvatten. Bij alle patiënten dienen de geëigende onderzoeken te worden uitgevoerd, zoals de tuberculinehuidtest en een borstkasröntgenfoto (lokale aanbevelingen kunnen van toepassing zijn). Het wordt aanbevolen de uitslag van deze onderzoeken op de ‘Patiëntenkaart’ te noteren. Voorschrijvers worden herinnerd aan de kans op valsnegatieve uitslag van de tuberculinehuidtest, met name bij ernstig zieke of immuungecompromitteerde patiënten.
Als actieve tuberculose wordt aangetoond, mag een therapie met Enbrel niet begonnen worden. Als inactieve (‘latente’) tuberculose wordt aangetoond, dient, in overeenstemming met lokale aanbevelingen, een anti-tuberculosebehandeling voor latente tuberculose te worden ingesteld alvorens therapie met Enbrel te beginnen. In deze situatie dient de voordeel/risicobalans van Enbrel-therapie zeer zorgvuldig in beschouwing te worden genomen.
Alle patiënten dienen geïnformeerd te worden medisch advies in te winnen als verschijnselen/symptomen duidend op tuberculose (bijv. aanhoudende hoest, uitteren/gewichtsverlies, lage koorts) optreden tijdens of na Enbrel-behandeling.
Hepatitis B-reactivering
Bij patiënten die eerder met het hepatitis B-virus (HBV) geïnfecteerd zijn en gelijktijdig TNF-antagonisten hadden gekregen, inclusief Enbrel, is reactivering van hepatitis B gemeld. Hieronder vallen meldingen van reactivering van hepatitis B bij patiënten die anti-HBc-positief waren maar HBsAg-negatief. Patiënten moeten worden getest op een HBV-infectie voordat de therapie met Enbrel wordt gestart. Bij patiënten die positief getest zijn voor een HBV-infectie, wordt aanbevolen om een arts met ervaring in de behandeling van hepatitis B te raadplegen. Voorzichtigheid dient te worden betracht bij het toedienen van Enbrel bij patiënten die eerder zijn geïnfecteerd met HBV. Deze patiënten moeten gecontroleerd worden op verschijnselen en symptomen van actieve HBV-infectie, gedurende de gehele therapie en gedurende een aantal weken na beëindiging van de therapie. Adequate gegevens van de behandeling van patiënten met HBV met antivirale therapie in combinatie met therapie met TNF-antagonisten zijn niet beschikbaar. Bij patiënten die een HBV-infectie ontwikkelen, moet Enbrel worden gestopt en effectieve antivirale therapie met geschikte ondersteunende behandeling worden gestart.
Verergering van hepatitis C
Er zijn meldingen van verergering van hepatitis C bij patiënten die Enbrel kregen. Enbrel dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hepatitis C.
Gelijktijdige behandeling met anakinra
Gelijktijdige toediening van Enbrel en anakinra is in verband gebracht met een groter risico op ernstige infecties en neutropenie vergeleken met toediening van alleen Enbrel. Er is geen klinisch voordeel aangetoond van deze combinatie. Daarom wordt gecombineerd gebruik van Enbrel en anakinra afgeraden (zie rubrieken 4.5 en 4.8).
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.5).
Allergische reacties
Allergische reacties die geassocieerd waren met toediening van Enbrel zijn vaak gemeld. De allergische reacties bestonden uit angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient de behandeling met Enbrel onmiddellijk te worden gestopt en een passende behandeling te worden gestart.
Het naalddopje van de patroon voor dosisdispenser bevat latex (droog natuurlijk rubber) dat overgevoeligheidsreacties kan veroorzaken bij aanraking of wanneer Enbrel wordt toegediend aan personen met een bekende of mogelijke overgevoeligheid voor latex.
Het naalddopje van de voorgevulde spuit in de patroon voor dosisdispenser bevat latex (droog natuurlijk rubber). Patiënten of zorgverleners dienen contact op te nemen met hun arts of beroepsbeoefenaar in de gezondheidszorg voordat zij Enbrel gebruiken wanneer iemand met een bekende of mogelijke overgevoeligheid (allergie) voor latex het naalddopje hanteert of Enbrel toegediend krijgt.
Immunosuppressie
Bij TNF-antagonisten, waaronder Enbrel, bestaat de mogelijkheid dat de afweer van de gastheer tegen infecties en maligniteiten wordt aangetast, aangezien TNF ontstekingen medieert en de cellulaire immuunrespons moduleert. In een onderzoek van 49 volwassen patiënten met reumatoïde artritis die behandeld werden met Enbrel was er geen bewijs van verlaging van vertraagd-type overgevoeligheid, verlaging van immunoglobulineniveaus of een verandering in de grootte van effectorcelpopulaties.
Twee patiënten met juveniele idiopathische artritis ontwikkelden varicella en verschijnselen en symptomen van aseptische meningitis die zonder gevolgen verdwenen. Patiënten met een significante blootstelling aan varicellavirus dienen tijdelijk te stoppen met het gebruik van Enbrel en profylactische behandeling met varicellazoster-immunoglobuline dient voor hen te worden overwogen.
De veiligheid en werkzaamheid van Enbrel bij patiënten met immunosuppressie zijn niet geëvalueerd.
Maligniteiten en lymfoproliferatieve aandoeningen
Vaste en hematopoëtische maligniteiten (huidkankers uitgezonderd)
Tijdens de postmarketingperiode waren er meldingen van verscheidene maligniteiten (waaronder borst- en longcarcinomen en lymfomen) (zie rubriek 4.8).
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van lymfomen waargenomen bij de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Het voorkomen hiervan was echter zeldzaam en de follow-upperiode van de placebopatiënten was korter dan die van patiënten die behandeld werden met een TNF-antagonist. Er zijn postmarketinggevallen gemeld van leukemie bij patiënten die werden behandeld met TNF-antagonisten. Er is een verhoogd achtergrondrisico op lymfomen en leukemie bij patiënten met reumatoïde artritis met langdurende, zeer actieve ontstekingsziekte, wat de inschatting van het risico compliceert.
Gebaseerd op de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie of andere hematopoëtische of vaste maligniteiten bij patiënten die behandeld worden met een TNF-antagonist niet worden uitgesloten. Voorzichtigheid dient in acht genomen te worden wanneer een behandeling met TNF-antagonisten wordt overwogen voor patiënten met een voorgeschiedenis van maligniteiten of wanneer voortzetting van de behandeling wordt overwogen bij patiënten die een maligniteit ontwikkelen.
Postmarketing zijn er maligniteiten gemeld bij kinderen, adolescenten en jonge volwassenen (tot een leeftijd van 22 jaar), waarvan enkele fataal, die zijn behandeld met TNF-antagonisten (bij de start van de behandeling ≤18 jaar oud), waaronder Enbrel. Ongeveer de helft van de gevallen betrof lymfomen. De andere gevallen representeerden een variëteit van verschillende maligniteiten waaronder zeldzame maligniteiten die vooral geassocieerd worden met immunosuppressie. Een risico van de ontwikkeling van maligniteiten bij kinderen en adolescenten die zijn behandeld met TNF-antagonisten kan niet worden uitgesloten.
Huidkankers
Melanoom en niet-melanome huidkanker (NMHK) zijn gemeld bij patiënten die werden behandeld met TNF-antagonisten, waaronder Enbrel. Postmarketinggevallen van Merkelcelcarcinoom zijn zeer zelden gemeld bij patiënten die behandeld worden met Enbrel. Het wordt aanbevolen om periodiek huidonderzoek te verrichten bij alle patiënten, in het bijzonder bij hen die een verhoogd risico hebben op huidkanker.
Bij de gecombineerde resultaten van gecontroleerde klinische onderzoeken, werden meer gevallen van NMHK waargenomen bij patiënten die Enbrel kregen vergeleken met de controlepatiënten, vooral bij patiënten met psoriasis.
Vaccinaties
Levende vaccins dienen niet samen met Enbrel te worden gegeven. Er zijn geen gegevens beschikbaar over de secundaire transmissie van infecties door levende vaccins bij patiënten die Enbrel krijgen. In een dubbelblind, placebogecontroleerd, gerandomiseerd klinisch onderzoek bij volwassen patiënten met arthritis psoriatica kregen 184 patiënten ook een multivalent pneumokokken polysacharidevaccin in week 4. In dit onderzoek waren de meeste patiënten met arthritis psoriatica die Enbrel kregen in staat om een effectieve B-celimmuunrespons tegen pneumokokkenpolysacharidevaccin te genereren, maar titers in aggregaat waren gematigd lager en enkele patiënten hadden een tweevoudige verhoging van titers in vergelijking met patiënten die geen Enbrel kregen. De klinische significantie hiervan is onbekend.
Vorming van auto-antilichamen
Behandeling met Enbrel zou kunnen resulteren in de vorming van auto-immuunantilichamen (zie rubriek 4.8).
Hematologische reacties
Zeldzame gevallen van pancytopenie en zeer zeldzame gevallen van aplastische anemie, sommige met een fatale afloop, zijn gemeld bij patiënten die werden behandeld met Enbrel. Voorzichtigheid dient te worden betracht bij patiënten die worden behandeld met Enbrel die een voorgeschiedenis hebben van bloedbeeldafwijkingen. Alle patiënten en ouders/verzorgers dient geadviseerd te worden dat zij onmiddellijk medisch advies dienen in te winnen als de patiënt verschijnselen en symptomen ontwikkelt die wijzen op bloedbeeldafwijkingen of infecties (bijv. aanhoudende koorts, keelpijn, blauwe plekken, bloedingen, bleekheid) terwijl zij Enbrel gebruiken. Deze patiënten dienen dringend onderzocht te worden, inclusief een volledig bloedbeeld; als bloedbeeldafwijkingen worden bevestigd, dient het gebruik van Enbrel te worden beëindigd.
Neurologische aandoeningen
Er zijn zelden meldingen geweest over demyeliniserende aandoeningen van het CZS bij patiënten die behandeld zijn met Enbrel (zie rubriek 4.8). Daarnaast zijn er zeldzame meldingen geweest van perifere demyeliniserende polyneuropathieën (inclusief Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie). Hoewel er geen klinische onderzoeken zijn gedaan naar het effect van Enbrel-therapie bij patiënten met multipele sclerose, hebben klinische onderzoeken met andere TNF-antagonisten bij patiënten met multipele sclerose een verhoogde activiteit van de ziekte laten zien. Een zorgvuldige afweging, inclusief een neurologische beoordeling, van de voordelen van behandeling tegen de risico’s wordt aanbevolen indien Enbrel wordt voorgeschreven aan patiënten met een bestaande of net ontstane demyeliniserende ziekte, of aan patiënten waarvan wordt gedacht dat ze een verhoogd risico hebben op het ontwikkelen van een demyeliniserende aandoening.
Combinatietherapie
In een twee jaar durend gecontroleerd klinisch onderzoek bij patiënten met reumatoïde artritis, resulteerde de combinatie van Enbrel met methotrexaat niet in onverwachte veiligheidsbevindingen en het veiligheidsprofiel van Enbrel in combinatie met methotrexaat was gelijk aan profielen die gerapporteerd zijn in onderzoeken met alleen Enbrel of alleen methotrexaat. Langetermijnonderzoeken om de veiligheid van de combinatie te bepalen zijn aan de gang. De veiligheid van Enbrel op de lange termijn in combinatie met andere ‘disease-modifying antirheumatic drugs’ (DMARD’s) is niet vastgesteld.
Het gebruik van Enbrel in combinatie met andere systemische therapieën of fototherapie voor de behandeling van psoriasis is niet bestudeerd.
Nier- en leverfunctiestoornissen
Op basis van farmacokinetische gegevens (zie rubriek 5.2) is aanpassing van de dosis bij patiënten met nier- of leverfunctiestoornissen niet noodzakelijk. De klinische ervaring bij zulke patiënten is beperkt.
Congestief hartfalen
Artsen dienen voorzichtig te zijn wanneer Enbrel wordt gebruikt bij patiënten die aan congestief hartfalen (CHF) lijden. Er zijn postmarketingmeldingen geweest van verergering van CHF, met en zonder aanwijsbare precipiterende factoren, bij patiënten die Enbrel gebruikten. Er zijn ook zeldzame (< 0,1%) meldingen geweest van nieuw optreden van CHF, waaronder CHF bij patiënten zonder reeds bestaande cardiovasculaire aandoeningen. Sommige van deze patiënten waren onder de 50 jaar. Twee grote klinische trials waarin het gebruik van Enbrel bij de behandeling van CHF werd geëvalueerd, werden vervroegd afgebroken vanwege een gebrek aan werkzaamheid. Hoewel er geen conclusies uit kunnen worden getrokken, suggereren de gegevens van één van de trials een mogelijke tendens tot verergering van CHF bij die patiënten die behandeling met Enbrel was toegewezen.
Alcoholische hepatitis
In een gerandomiseerd placebogecontroleerd fase II-onderzoek met 48 gehospitaliseerde patiënten die werden behandeld met Enbrel of placebo voor matige tot ernstige alcoholische hepatitis, was Enbrel niet effectief en de mortaliteit bij patiënten die werden behandeld met Enbrel was significant hoger na 6 maanden. Dientengevolge dient Enbrel niet gebruikt te worden bij patiënten voor de behandeling van alcoholische hepatitis. Artsen dienen zorgvuldigheid te betrachten wanneer zij Enbrel gebruiken bij patiënten die ook matige tot ernstige alcoholische hepatitis hebben.
Wegener-granulomatose
Een placebogecontroleerd onderzoek, waarin 89 volwassen patiënten met Enbrel werden behandeld naast de standaardtherapie (waaronder cyclofosfamide of methotrexaat en glucocorticoïden) voor een mediane duur van 25 maanden, heeft niet aangetoond dat Enbrel een effectieve behandeling is voor Wegener-granulomatose. De incidentie van verscheidene typen van non-cutane maligniteiten was significant hoger bij patiënten die met Enbrel behandeld werden dan in de controlegroep. Enbrel wordt niet aanbevolen voor de behandeling van Wegener-granulomatose.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na initiatie van Enbrel bij patiënten die medicatie voor diabetes krijgen met als gevolg daarvan een noodzakelijke vermindering van anti-diabetische medicatie bij enkele van deze patiënten.
Bijzondere patiëntgroepen
Ouderen
In de fase III-onderzoeken met reumatoïde artritis, arthritis psoriatica en spondylitis ankylopoetica werden er geen verschillen waargenomen met betrekking tot bijwerkingen, ernstige bijwerkingen en ernstige infecties tussen patiënten van 65 jaar of ouder die Enbrel kregen en jongere patiënten. Voorzichtigheid dient echter in acht genomen te worden bij het behandelen van ouderen en er dient in het bijzonder gelet te worden op het optreden van infecties.
Pediatrische patiënten
Vaccinaties
Het wordt aanbevolen om, indien mogelijk, pediatrische patiënten alle immunisaties zoals die overeenkomen met de geldende immunisatierichtlijnen toe te dienen voordat zij beginnen met Enbrel-therapie (zie ‘Vaccinaties’ hierboven).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid. Patiënten die een natriumarm dieet volgen, kunnen worden geïnformeerd dat dit geneesmiddel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige behandeling met anakinra
Bij volwassen patiënten die gelijktijdig werden behandeld met Enbrel en anakinra werd een hoger percentage ernstige infecties vastgesteld vergeleken met patiënten die of alleen met Enbrel, of alleen met anakinra behandeld werden (historische data).
Bovendien werd in een dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten die al methotrexaat kregen en tevens werden behandeld met Enbrel en anakinra, een hoger aantal ernstige infecties (7%) en neutropenie vastgesteld dan bij patiënten die naast methotrexaat alleen behandeld werden met Enbrel (zie rubrieken 4.4 en 4.8). Er is geen klinisch voordeel aangetoond van de combinatie Enbrel en anakinra en deze combinatie wordt daarom niet aanbevolen.
Gelijktijdige behandeling met abatacept
In klinisch onderzoek leidde gelijktijdige toediening van abatacept en Enbrel tot een toename van de incidentie van ernstige bijwerkingen. Deze combinatie heeft geen klinisch voordeel aangetoond; dergelijk gebruik wordt niet aanbevolen (zie rubriek 4.4).
Gelijktijdige behandeling met sulfasalazine
In een klinisch onderzoek van volwassen patiënten die vastgestelde doses sulfasalazine kregen, waaraan Enbrel was toegevoegd, ervoeren patiënten in de combinatiegroep een statistisch significante daling in het gemiddeld aantal witte bloedcellen in vergelijking tot groepen die behandeld werden met alleen Enbrel of sulfasalazine. De klinische significantie van deze interactie in onbekend. Artsen dienen voorzichtigheid in acht te nemen wanneer zij een combinatietherapie met sulfasalazine overwegen.
Non-interacties
Bij klinisch onderzoek werden geen interacties waargenomen bij toediening van Enbrel samen met glucocorticoïden, salicylaten (behalve sulfasalazine), niet-steroïdale ontstekingsremmers (non-steroidal anti-inflammatory drugs - NSAID’s), analgetica of methotrexaat. Zie rubriek 4.4 voor vaccinatieadvies.
Er werden geen klinisch significante farmacokinetische geneesmiddel-geneesmiddelinteracties waargenomen in onderzoek met methotrexaat, digoxine of warfarine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen het gebruik van geschikte anticonceptie te overwegen om zwangerschap te voorkomen tijdens behandeling met Enbrel en gedurende drie weken na het stoppen van de behandeling.
Zwangerschap
Ontwikkelingstoxiciteitonderzoeken die zijn uitgevoerd bij ratten en konijnen toonden geen tekenen van schade, aangebracht aan de foetus of aan de neonatale rat, als gevolg van etanercept. De effecten van etanercept op de zwangerschapsuitkomsten zijn onderzocht in twee observationele cohortonderzoeken. Een hoger percentage ernstige geboorteafwijkingen werd waargenomen in één observationeel onderzoek dat zwangerschappen vergeleek waarin de vrouw in het eerste trimester was blootgesteld aan etanercept (n=370), met zwangerschappen waarin de vrouw niet was blootgesteld aan etanercept of andere TNF-antagonisten (n=164) (aangepaste oddsratio 2,4, 95%-BI: 1,0-5,5). De typen ernstige geboorteafwijkingen kwamen overeen met de meest gemelde in de algemene populatie en er is geen specifiek patroon van afwijkingen geconstateerd. Er werd geen verandering waargenomen in de mate van voorkomen van miskramen, doodgeboorten of kleine misvormingen. In een observationeel registeronderzoek dat uitgevoerd werd in meerdere landen, werd het risico van nadelige zwangerschapsuitkomsten bij vrouwen die in de eerste 90 dagen van hun zwangerschap waren blootgesteld aan etanercept (n=425) vergeleken met vrouwen die waren blootgesteld aan niet-biologische geneesmiddelen (n=3497). In dit onderzoek werd geen verhoogd risico op ernstige geboorteafwijkingen waargenomen (ongecorrigeerde oddsratio [OR] = 1,22, 95%-BI: 0,79-1,90; gecorrigeerde OR = 0,96, 95%-BI: 0,58-1,60 na correctie voor land, aandoening van de moeder, vergeleken met vergelijkbare controlepopulatie, leeftijd van de moeder en roken tijdens de vroege zwangerschap). Dit onderzoek toonde ook geen verhoogde risico’s op kleine geboorteafwijkingen, vroeggeboorten, doodgeboorten of infecties in het eerste levensjaar bij zuigelingen van vrouwen die waren blootgesteld aan etanercept tijdens de zwangerschap. Enbrel dient alleen te worden gebruikt tijdens de zwangerschap als dit echt noodzakelijk is.
Etanercept passeert de placenta en is gedetecteerd in het serum van zuigelingen van vrouwelijke patiënten behandeld met Enbrel tijdens de zwangerschap. De klinische impact hiervan is onbekend. Bij zuigelingen kan het risico op infectie echter verhoogd zijn. Toediening van levende vaccins aan zuigelingen gedurende 16 weken nadat de moeder de laatste dosis Enbrel toegediend heeft gekregen, wordt over het algemeen niet aanbevolen.
Borstvoeding
In zogende ratten, na subcutane toediening, werd etanercept uitgescheiden in de melk en ontdekt in het serum van de rattenjongen. Beperkte informatie uit de gepubliceerde literatuur geeft aan dat etanercept in lage concentraties in moedermelk is ontdekt. Etanercept kan worden overwogen voor gebruik tijdens borstvoeding, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Hoewel de systemische blootstelling bij een met moedermelk gevoede zuigeling naar verwachting laag is, omdat etanercept grotendeels wordt afgebroken in het maag-darmkanaal, zijn er beperkte gegevens over systemische blootstelling bij met moedermelk gevoede zuigelingen beschikbaar. Daarom kan de toediening van levende vaccins (bijv. BCG) aan een met moedermelk gevoede zuigeling worden overwogen wanneer de moeder etanercept krijgt, 16 weken na stopzetting van de borstvoeding (of op een eerder tijdstip indien de etanerceptconcentraties in het serum bij de zuigeling niet detecteerbaar zijn).
Vruchtbaarheid
Preklinische gegevens over peri- en postnatale toxiciteit van etanercept en effecten van etanercept op vruchtbaarheid en algemene voortplantingsprestatie zijn niet beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enbrel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gerapporteerde bijwerkingen zijn reacties op de injectieplaats (waaronder pijn, zwelling, jeuk, rood worden en bloeding op de punctieplaats), infecties (waaronder bovensteluchtweginfecties, bronchitis, blaasontsteking en huidinfecties), hoofdpijn, allergische reacties, vorming van auto-antilichamen, jeuk en koorts.
Ernstige bijwerkingen zijn ook gerapporteerd voor Enbrel. TNF-antagonisten, zoals Enbrel, hebben effect op het immuunsysteem en hun gebruik kan de afweer van het lichaam tegen infecties en kanker beïnvloeden. Ernstige infecties komen voor bij minder dan 1 op 100 patiënten behandeld met Enbrel. Meldingen betroffen ook fatale en levensbedreigende infecties en sepsis. Verschillende maligniteiten zijn ook gerapporteerd tijdens het gebruik van Enbrel, waaronder borstkanker, longkanker, huidkanker en lymfeklierkanker (lymfoom).
Ernstige hematologische, neurologische en auto-immuunreacties zijn ook gerapporteerd. Deze omvatten zeldzame meldingen van pancytopenie en zeer zeldzame meldingen van aplastische anemie. Centrale en perifere demyeliniserende aandoeningen zijn zelden, respectievelijk zeer zelden waargenomen tijdens het gebruik van Enbrel. Er zijn zeldzame meldingen geweest van lupus, lupus-gerelateerde aandoeningen en vasculitis.
Overzicht van bijwerkingen in tabelvorm
De lijst met bijwerkingen die hieronder is weergegeven is gebaseerd op ervaring uit klinische onderzoeken en op post-marketingervaring.
Binnen de systeem/orgaanklassen zijn bijwerkingen gerangschikt naar frequentie (aantal patiënten dat wordt verwacht de bijwerking te ervaren), waarbij gebruik is gemaakt van de volgende categorieën: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Infectie (waaronde r bovenstel uchtwegin fectie, bronchitis, cystitis, huidinfect ie)* | Ernstige infecties (waaronder pneumonie, cellulitis, artritis bacterieel, sepsis en parasitaire infectie)* | Tuberculose, opportunistische infectie (waaronder invasieve schimmel-, Protozoa-, bacteriële, atypische mycobacteriële, virale infecties en Legionella)* | Hepatitis B-reactivering, listeria | ||
Neoplasmata, benigne, maligne en niet- gespecificeerd (inclusief cysten en poliepen) | Niet-melanome huidkankers* (zie rubriek 4.4) | Maligne melanoom (zie rubriek 4.4), lymfoom, leukemie | Merkelcelcarci noom (zie rubriek 4.4), Kaposi-sarcoom | |||
Bloed- en lymfestelselaan doeningen | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastische anemie* | Histiocytose hematofaag (macrofaagacti vatiesyndroom )* | ||
| Immuunsystee maandoeningen | Allergische reacties (zie Huid- en onderhuidaa ndoeningen) , auto- antilichaamv orming* | Vasculitis (waaronder antineutrofielen- cytoplasma- antilichaamgeassocieerd e vasculitis) | Ernstige allergische/anafylacti sche reacties (waaronder angio-oedeem, bronchospasme), sarcoïdose | Verergering van symptomen van dermatomyosit is | ||
| Zenuwstelselaa ndoeningen | Hoofdpijn | Demyelinisatie van het CZS wijzend op multipele sclerose of gelokaliseerde demyeliniserende aandoeningen, zoals neuritis optica en myelitis transversa (zie rubriek 4.4), perifere demyelinisatie, waaronder Guillain-Barré-syndroom, chronische inflammatoire demyeliniserende polyneuropathie, demyeliniserende polyneuropathie en multifocale motorische neuropathie (zie rubriek 4.4), epileptische aanval | ||||
| Oogaandoening en | Uveïtis, scleritis | |||||
| Hartaandoenin gen | Verergering van congestief hartfalen (zie rubriek 4.4) | Nieuw ontstaan van congestief hartfalen (zie rubriek 4.4) | ||||
| Ademhalingsst elsel-, borstkas-en | Interstitiële longaandoening (waaronder |
| Systeem/orgaa nklasse | Zeer vaak ≥1/10 | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| mediastinumaa ndoeningen | pneumonitis en longfibrose)* | |||||
| Maagdarmstels elaandoeningen | Inflammatoire darmziekte | |||||
Lever- en galaandoeninge n | Verhoogde leverenzymen* | Auto- immuunhepatitis* | ||||
Huid- en onderhuidaand oeningen | Pruritus, uitslag | Angio-oedeem, psoriasis (waaronder nieuwe of erger wordende pustuleuze, voornamelijk op de handpalmen en de voetzolen), urticaria, psoriasiforme huiduitslag | Stevens-Johnson-syndroom, cutane vasculitis (waaronder overgevoeligheidsva sculitis), erythema multiforme, lichenoïde reacties | Toxische epidermale necrolyse | ||
Skeletspierstels el- en bindweefselaan doeningen | Cutane lupus erythematosus, subacute cutane lupus erythematosus, lupusachtig syndroom | |||||
Nier- en urinewegaando eningen | Glomerulonefritis | |||||
Algemene aandoeningen en toedieningsplaa tsstoornissen | Reacties op de injectiepla ats (waaronde r bloeding, blauwe plekken, erytheem, jeuk, pijn, zwelling) * | Pyrexie |
*Zie Beschrijving van geselecteerde bijwerkingen hieronder.
Beschrijving van geselecteerde bijwerkingen
Maligniteiten en lymfoproliferatieve aandoeningen
Honderdnegenentwintig (129) nieuwe maligniteiten van verschillende types werden geobserveerd bij 4.114 patiënten met reumatoïde artritis die in klinisch onderzoek behandeld werden met Enbrel gedurende maximaal ongeveer 6 jaar, waaronder 231 patiënten die behandeld werden met Enbrel in combinatie met methotrexaat tijdens het 2 jaar durend actief-gecontroleerd onderzoek. De waargenomen frequentie en incidenties in deze klinische trials waren overeenkomstig de verwachting voor de bestudeerde populatie. Een totaal aantal van 2 maligniteiten werd gemeld in klinische onderzoeken die ongeveer 2 jaar duurden en die 240 met Enbrel-behandelde patiënten met arthritis psoriatica omvatten. In klinische onderzoeken die gedurende meer dan 2 jaar werden uitgevoerd met 351 patiënten met spondylitis ankylopoetica, werden 6 maligniteiten gemeld onder de met Enbrel behandelde patiënten. In een groep van 2.711 patiënten met plaque psoriasis die met Enbrel behandeld werden in dubbelblinde en open-labelonderzoeken van maximaal 2,5 jaar werden 30 maligniteiten en 43 niet-melanome huidkankers gemeld.
In een groep van 7.416 met Enbrel behandelde patiënten in klinische trials voor reumatoïde artritis, arthritis psoriatica, spondylitis ankylopoetica en psoriasis werden 18 lymfomen gemeld. Tijdens de postmarketingperiode werden ook meldingen ontvangen van verscheidene maligniteiten (waaronder borst- en longcarcinoom en lymfoom) (zie rubriek 4.4).
Reacties op de plaats van injectie
Vergeleken met placebo hadden patiënten met reumatische aandoeningen die met Enbrel werden behandeld een significant hogere incidentie van reacties op de plaats van injectie (36% vs. 9%). Reacties op de plaats van injectie vonden gewoonlijk plaats in de eerste maand. De gemiddelde duur was ongeveer 3 tot 5 dagen. Voor de meerderheid van de reacties op de plaats van injectie in de met Enbrel behandelde groep werd geen behandeling gegeven en de meerderheid van de patiënten die wel behandeld werden, kregen lokale preparaten zoals corticosteroïden of orale antihistaminica. Daarnaast ontwikkelden zich bij sommige patiënten geheugenreacties op de plaats van injectie, die werden gekarakteriseerd door een huidreactie op de meest recente plaats van injectie, tezamen met een simultane verschijning van reacties op de plaats van de vorige injecties. Deze reacties waren in het algemeen van voorbijgaande aard en keerden niet terug in de loop van de behandeling.
In gecontroleerde onderzoeken bij patiënten met plaque psoriasis ontwikkelde ongeveer 13,6% van de met Enbrel behandelde patiënten reacties op de plaats van injectie vergeleken met 3,4% van de met placebo behandelde patiënten gedurende de eerste 12 weken van behandeling.
Ernstige infecties
In placebogecontroleerd onderzoek werd geen verhoging van de incidentie van ernstige infecties (fataal, levensbedreigend, of met de noodzaak tot ziekenhuisopnames of intraveneuze antibiotica) waargenomen. Ernstige infecties traden op in 6,3% van de patiënten met reumatoïde artritis die met Enbrel behandeld werden gedurende maximaal 48 maanden. Deze bestonden uit abces (op verschillende plaatsen), bacteriëmie, bronchitis, bursitis, cellulitis, cholecystitis, diarree, diverticulitis, endocarditis (verdenking), gastro-enteritis, hepatitis B, herpes zoster, beenzweer, mondinfectie, osteomyelitis, otitis, peritonitis, pneumonie, pyelonefritis, sepsis, septische artritis, sinusitis, huidinfectie, huidulcus, urineweginfectie, vasculitis en wondinfectie. In het twee jaar durend actief-gecontroleerd onderzoek waarin patiënten werden behandeld met alleen Enbrel, of alleen methotrexaat of met Enbrel in combinatie met methotrexaat, waren de aantallen ernstige infecties gelijk in de verschillende behandelingsgroepen. Het kan echter niet worden uitgesloten dat de combinatie van Enbrel en methotrexaat verband zou kunnen houden met een verhoogd percentage infecties.
Er waren geen verschillen in de infectiepercentages tussen patiënten die behandeld werden met Enbrel en die behandeld werden met placebo voor plaque psoriasis in placebogecontroleerde onderzoeken die tot 24 weken duurden. Ernstige infecties die de met Enbrel behandelde patiënten ondervonden waren, cellulitis, gastro-enteritis, pneumonie, cholecystitis, osteomyelitis, gastritis, appendicitis, streptokokkenfasciitis, myositis, septische shock, diverticulitis en abces. In de dubbelblinde en open-label arthritis psoriatica-onderzoeken meldde 1 patiënt een ernstige infectie (pneumonie).
Ernstige en fatale infecties zijn gerapporteerd tijdens het gebruik van Enbrel; gemelde pathogenen waren onder andere bacteriën, mycobacteriën (waaronder M. tuberculosis), virussen en schimmels. Sommige hebben plaatsgevonden binnen enkele weken na het starten van de behandeling met Enbrel bij patiënten met onderliggende ziektes (bijv. diabetes, congestief hartfalen, een voorgeschiedenis van actieve of chronische infectie) in aanvulling op hun reumatoïde artritis (zie rubriek 4.4). Behandeling met Enbrel zou de mortaliteit kunnen verhogen bij patiënten met vastgestelde sepsis.
Opportunistische infecties zijn gemeld in associatie met Enbrel, inclusief invasieve schimmel-, parasitaire (inclusief protozoale), virale (waaronder herpes zoster), bacteriële (inclusief Listeria en Legionella) en atypische mycobacteriële infecties. In een gepoolde dataset van klinische onderzoeken was de totale incidentie van opportunistische infecties 0,09% voor de 15.402 patiënten die Enbrel kregen. De incidentie aangepast aan de duur van blootstelling was 0,06 gebeurtenissen per 100 patiëntjaren. In postmarketingervaring bestond ongeveer de helft van alle wereldwijde case reports van opportunistische infecties uit invasieve schimmelinfecties. De meest voorkomende gerapporteerde invasieve schimmelinfecties omvatten Candida, Pneumocystis, Aspergillus en Histoplasma. Invasieve schimmelinfecties veroorzaakten meer dan de helft van de overlijdensgevallen onder patiënten die opportunistische infecties ontwikkelden. De meerderheid van de meldingen met een fatale uitkomst was bij patiënten met Pneumocystis pneumonie, ongespecificeerde systemische schimmelinfecties en aspergillose (zie rubriek 4.4).
Auto-antilichamen
Van volwassen patiënten werd op meerdere tijdstippen serum getest op auto-antilichamen. Van de patiënten met reumatoïde artritis die geëvalueerd werden op antinucleaire antilichamen (ANA) was het percentage patiënten dat nieuwe positieve ANA ontwikkelde (≥1:40) hoger bij de met Enbrel behandelde patiënten (11%) dan bij de met placebo behandelde patiënten (5%). Het percentage patiënten dat nieuwe positieve anti-ds-DNA-antilichamen ontwikkelde was ook groter met radio-immuunbepaling (15% van de patiënten die behandeld werden met Enbrel vergeleken met 4% van de met placebo behandelde patiënten) en met de Crithidia lucida-test (3% van de met Enbrel behandelde patiënten vergeleken met geen van de met placebo behandelde patiënten). Van de patiënten die behandeld werden met Enbrel was de proportie die anti-cardiolipineantilichamen ontwikkelde, vergelijkbaar verhoogd vergeleken met de met placebo behandelde patiënten. De invloed van langdurige behandeling met Enbrel op de ontwikkeling van auto-immuunziekten is onbekend.
Er zijn zeldzame meldingen geweest van patiënten, inclusief reumafactorpositieve patiënten, die andere auto-antilichamen hebben ontwikkeld in samenhang met een lupusachtig syndroom of uitslag welke qua klinische presentatie en biopsie vergelijkbaar is met subactieve huidlupus of discoïde lupus.
Pancytopenie en aplastische anemie
Er waren postmarketingmeldingen van pancytopenie en aplastische anemie waarvan sommige een fatale afloop hadden (zie rubriek 4.4).
Interstitiële longaandoening
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,06% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van interstitiële longaandoening 0,47% (frequentie soms). Er waren postmarketingmeldingen van interstitiële longaandoening (inclusief pneumonitis en longfibrose) waarvan sommige een fatale afloop hadden.
Gelijktijdige behandeling met anakinra
In onderzoeken waarin volwassen patiënten gelijktijdig behandeld werden met Enbrel en anakinra, werd een hoger percentage ernstige infecties gevonden dan bij patiënten die alleen met Enbrel behandeld werden en bij 2% van de patiënten (3/139) ontwikkelde zich neutropenie (absoluut aantal neutrofielen <1.000/mm3). Eén neutropenische patiënt ontwikkelde cellulitis die na ziekenhuisopname vanzelf verdween (zie rubrieken 4.4 en 4.5).
Verhoogde leverenzymen
In de dubbelblinde periodes van gecontroleerde klinische onderzoeken met etanercept bij alle indicaties, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,54% (frequentie soms). In de dubbelblinde periodes van gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van de bijwerking verhoogde leverenzymen 4,18% (frequentie vaak).
Auto-immuunhepatitis
In gecontroleerde klinische onderzoeken met etanercept bij alle indicaties bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis bij patiënten die etanercept kregen, zonder dat ze gelijktijdig ook methotrexaat kregen 0,02% (frequentie zelden). In de gecontroleerde klinische onderzoeken die gelijktijdige behandeling met etanercept en methotrexaat toestonden, bedroeg de frequentie (incidentie als proportie) van auto-immuunhepatitis 0,24% (frequentie soms). Pediatrische patiënten
Bijwerkingen bij pediatrische patiënten met juveniele idiopathische artritis
In het algemeen waren de bijwerkingen bij kinderen met juveniele idiopathische artritis overeenkomstig in frequentie en type met de bijwerkingen die gezien werden bij volwassenen. Verschillen met volwassenen en andere speciale overwegingen staan beschreven in de volgende paragrafen.
De typen infecties die werden gezien in klinisch onderzoek met patiënten van 2 tot 18 jaar met juveniele idiopathische artritis waren meestal licht tot matig en kwamen overeen met de typen infecties die vaak gezien worden bij poliklinische pediatrische patiënten. Ernstige bijwerkingen die werden gerapporteerd, omvatten varicella met verschijnselen en symptomen van aseptische meningitis die zonder sequela verdwenen (zie ook rubriek 4.4), appendicitis, gastro-enteritis, depressie/persoonlijkheidsstoornis, huidulcus, oesofagitis/gastritis, septische shock door groep A-streptokokken, diabetes mellitus type I en infectie van weke delen en postoperatieve wonden.
In één onderzoek met kinderen van 4 tot 17 jaar met juveniele idiopathische artritis liepen 43 van de 69 (62%) kinderen een infectie op terwijl ze Enbrel kregen gedurende 3 maanden van het onderzoek (deel 1, open-label). De frequentie en ernst van de infecties was vergelijkbaar bij 58 patiënten die de 12 maanden durende open-label extensietherapie afgerond hadden. De typen en proportie van bijwerkingen bij patiënten met juveniele idiopathische artritis waren gelijk aan die gezien werden in onderzoeken met Enbrel bij volwassen patiënten met reumatoïde artritis en waren merendeels licht. Verschillende bijwerkingen werden meer gerapporteerd bij 69 patiënten met juveniele idiopathische artritis die gedurende 3 maanden Enbrel kregen dan bij de 349 volwassen patiënten met reumatoïde artritis. Deze omvatten hoofdpijn (19% van de patiënten, 1,7 gebeurtenissen per patiëntjaar), misselijkheid (9%, 1,0 gebeurtenis per patiëntjaar), buikpijn (19%, 0,74 gebeurtenissen per patiëntjaar) en braken (13%, 0,74 gebeurtenissen per patiëntjaar).
In klinisch onderzoek naar juveniele idiopathische artritis werden 4 gevallen van macrofaagactivatiesyndroom gemeld.
Bijwerkingen bij kinderen met plaque psoriasis
In een 48 weken durend onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met plaque psoriasis waren de gemelde bijwerkingen vergelijkbaar met de bijwerkingen die in eerdere onderzoeken met volwassenen met plaque psoriasis werden gezien.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen gedurende klinisch onderzoek van patiënten met reumatoïde artritis. De hoogst geëvalueerde dosering was een intraveneuze oplaaddosis van 32 mg/m2, gevolgd door subcutane doses van 16 mg/m2, tweemaal per week toegediend. Een patiënt met reumatoïde artritis diende zichzelf per ongeluk gedurende 3 weken tweemaal per week 62 mg Enbrel subcutaan toe zonder bijwerkingen te ervaren. Er is geen antidotum bekend voor Enbrel.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa-(TNF-α-) remmers, ATC-code: L04AB01
Tumornecrosefactor (TNF) is een dominant cytokine in het ontstekingsproces van reumatoïde artritis. Verhoogde spiegels van TNF zijn ook gevonden in het synovium en psoriatische plaques van patiënten met arthritis psoriatica en in het serum en synoviale weefsel van patiënten met spondylitis ankylopoetica. Bij plaque psoriasis leidt infiltratie door ontstekingscellen waaronder T-cellen tot verhoogde TNF-spiegels in psoriatische laesies vergeleken met spiegels in onaangetaste huid. Etanercept is een competitieve remmer van de TNF-binding aan de receptoren op het celoppervlak en remt daarmee de biologische activiteit van TNF. TNF en lymfotoxine zijn pro-inflammatoire cytokinen die met twee verschillende receptoren van het celoppervlak binden: de 55-kilodalton (p55) en 75-kilodalton (p75) tumornecrosefactorreceptoren (TNFR’s). Beide TNFR’s bestaan van nature in membraangebonden en oplosbare vormen. Van oplosbare TNFR’s wordt verondersteld dat zij de biologische activiteit van TNF reguleren.
TNF en lymfotoxine bestaan voornamelijk als homotrimeren, waarbij hun biologische activiteit afhankelijk is van cross-linking aan celoppervlakgebonden TNFR’s. Dimere oplosbare receptoren zoals etanercept bezitten een grotere affiniteit voor TNF dan monomere receptoren en zijn aanzienlijk sterkere competitieve remmers van de binding van TNF aan zijn cellulaire receptor. Daarenboven zorgt het gebruik van een immunoglobuline-Fc-regio als fusie-element in de constructie van een dimere receptor voor een langere serumhalfwaardetijd.
Werkingsmechanisme
Veel aspecten van de gewrichtspathologie in reumatoïde artritis en spondylitis ankylopoetica en de huidpathologie van plaque psoriasis worden gemedieerd door pro-inflammatoire moleculen die met elkaar verbonden worden in een netwerk dat onder controle staat van TNF. Het werkingsmechanisme van etanercept berust vermoedelijk op een competitieve remming van TNF-binding aan de celoppervlakgebonden TNFR; hierdoor wordt een door TNF-gemedieerde cellulaire respons voorkomen door TNF biologisch inactief te maken. Mogelijk kan etanercept ook biologische responsen moduleren die worden gecontroleerd door additionele, later in het ontstekingsproces werkende moleculen (bijvoorbeeld cytokines, adhesiemoleculen of proteïnasen) die door TNF worden geïnduceerd of gereguleerd.
Klinische werkzaamheid en veiligheid
Deze paragraaf geeft gegevens weer van vier gerandomiseerde gecontroleerde onderzoeken met volwassenen met reumatoïde artritis, één onderzoek met volwassenen met arthritis psoriatica, één onderzoek met volwassenen met spondylitis ankylopoetica, twee onderzoeken met volwassenen met niet-radiografische axiale spondyloartritis, vier onderzoeken met volwassenen met plaque psoriasis, drie onderzoeken met juveniele idiopathische artritis en één onderzoek met kinderen met plaque psoriasis.
Volwassen patiënten met reumatoïde artritis
De werkzaamheid van Enbrel werd vastgesteld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek. Het onderzoek evalueerde 234 volwassen patiënten met actieve reumatoïde artritis (RA) die niet gereageerd hadden op therapie met ten minste één maar niet meer dan vier ‘disease-modifying antirheumatic drugs’ (DMARD’s). Doses van 10 mg of 25 mg Enbrel of placebo werden tweemaal per week subcutaan toegediend gedurende 6 opeenvolgende maanden. De resultaten van dit gecontroleerde onderzoek werden uitgedrukt in een percentage verbetering in reumatoïde artritis volgens responscriteria van het American College of Rheumatology (ACR). ACR 20- en 50-responsen kwamen meer voor bij patiënten die behandeld werden met Enbrel na 3 en 6 maanden dan bij patiënten die behandeld werden met placebo (ACR 20: Enbrel 62% en 59%, placebo 23% en 11% na respectievelijk 3 en 6 maanden; ACR 50: Enbrel 41% en 40%, placebo 8% en 5% na respectievelijk 3 en 6 maanden; p≤0,01 Enbrel versus placebo op alle tijdstippen voor zowel ACR 20- als ACR 50-responsen).
Ongeveer 15% van de patiënten die Enbrel kregen, bereikte een ACR 70-respons in maand 3 en maand 6, vergeleken met minder dan 5% in de placeboarm. Onder patiënten die Enbrel kregen, verscheen de klinische respons meestal binnen 1 tot 2 weken na het begin van de therapie en bijna altijd binnen 3 maanden. Een dosisrespons werd gezien: resultaten met 10 mg lagen tussen placebo en 25 mg in. Enbrel was significant beter dan placebo in zowel alle componenten van de ACR-criteria als andere maten voor RA-ziekteactiviteit die niet zijn geïncludeerd in de ACR-responscriteria, zoals ochtendstijfheid. Een Health Assessment Questionnaire (HAQ), inclusief invaliditeit, vitaliteit, mentale gezondheid, algemene gezondheidstoestand en subdomeinen van artritisgerelateerde gezondheidstoestand werd elke 3 maanden afgenomen gedurende het onderzoek. Alle subdomeinen van de HAQ waren verbeterd bij patiënten die werden behandeld met Enbrel vergeleken met controlepatiënten na 3 en 6 maanden.
Na het beëindigen van de behandeling met Enbrel kwamen de symptomen van artritis over het algemeen binnen een maand terug. Uit resultaten van open-labelonderzoeken bleek dat het opnieuw starten van de behandeling met Enbrel na een onderbreking van maximaal 24 maanden resulteerde in gelijke omvang van de respons als bij patiënten die Enbrel kregen zonder onderbreking van de therapie. In open-label verlengde behandelingsonderzoeken waarin patiënten Enbrel kregen toegediend zonder onderbreking, werden aanhoudende duurzame responsen waargenomen tot 10 jaar.
De werkzaamheid van Enbrel werd vergeleken met methotrexaat in een derde gerandomiseerd actief-gecontroleerd onderzoek met geblindeerde radiografische evaluaties als primair eindpunt bij 632 volwassen patiënten met actieve reumatoïde artritis (minder dan 3 jaar ziekteduur), die nooit met methotrexaat behandeld waren. Doses van 10 mg of 25 mg Enbrel werden tweemaal per week gedurende maximaal 24 maanden subcutaan toegediend. De doses methotrexaat werden verhoogd van 7,5 mg per week tot een maximum van 20 mg per week gedurende de eerste 8 weken van de trial en voortgezet tot maximaal 24 maanden. De klinische verbetering, waaronder intrede van werking binnen 2 weken, die gezien werd met 25 mg Enbrel was vergelijkbaar met de vorige twee onderzoeken en bleef in stand tot 24 maanden. Bij aanvang hadden patiënten een matige graad van invaliditeit, met gemiddelde HAQ-scores van 1,4 tot 1,5. Behandeling met 25 mg Enbrel resulteerde in een substantiële verbetering na 12 maanden, waarbij ongeveer 44% van de patiënten een normale HAQ-score (lager dan 0,5) bereikte. Dit voordeel werd behouden in het tweede jaar van dit onderzoek.
In dit onderzoek werd structurele schade van de gewrichten radiografisch bepaald en weergegeven als verandering in de Total Sharp Score (TSS) en zijn componenten de Erosion Score en de Joint Space Narrowing Score (JSN). Radiografieën van handen/polsen en voeten werden gelezen bij aanvang en na 6, 12 en 24 maanden. De dosis van 10 mg Enbrel had consequent minder effect op structurele schade dan 25 mg. Enbrel 25 mg was significant beter dan methotrexaat met betrekking tot Erosion Scores zowel na 12 maanden als na 24 maanden. De verschillen tussen methotrexaat en Enbrel 25 mg in TSS en JSN waren niet statistisch significant. De resultaten zijn weergegeven in de onderstaande afbeelding.
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat bij patiënten met RA die <3 jaar voortduurt
In een ander actief-gecontroleerd, dubbelblind, gerandomiseerd onderzoek werden klinische werkzaamheid, veiligheid en radiografische progressie bij RA-patiënten die behandeld werden met Enbrel alleen (tweemaal per week 25 mg), methotrexaat alleen (7,5 tot 20 mg per week, mediane dosis 20 mg) en de combinatie van Enbrel en methotrexaat gelijktijdig gestart, vergeleken bij 682 volwassen patiënten met actieve reumatoïde artritis die 6 maanden tot 20 jaar voortduurde (mediaan 5 jaar) en die een minder dan bevredigende respons hadden op ten minste 1 ‘disease-modifying antirheumatic drug’ (DMARD) anders dan methotrexaat.
Patiënten in de therapiegroep die Enbrel in combinatie met methotrexaat kreeg hadden significant hogere ACR 20-, ACR 50- en ACR 70-responsen en verbetering van DAS- en HAQ-scores na zowel 24 en 52 weken dan patiënten in elk van beide monotherapiegroepen (resultaten zijn weergegeven in de onderstaande tabel). Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen.
Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231)
ACR-responsena
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Aanvangsscoreb 5,5 5,7 5,5 Week 52-scoreb 3,0 3,0 2,3†,φ
Remissiec 14% 18% 37%†,φ
HAQ
Uitgangswaarde 1,7 1,7 1,8 Week 52 1,1 1,0 0,8†,φ Klinische werkzaamheidsresultaten bij 12 maanden: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt
Eindpunt Methotrexaat
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexaat (n = 231) a: Patiënten die het onderzoek van 12 maanden niet voltooiden zijn als non-responders beschouwd. b: Waarden voor Disease Activity Score (DAS) zijn gemiddelden.
c: Remissie is gedefinieerd als DAS <1,6
Paarsgewijze vergelijking p-waarden: † = p <0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p <0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Na 12 maanden was de radiografische progressie significant minder in de Enbrel-groep dan in de methotrexaatgroep, terwijl de combinatie significant beter was dan beide monotherapieën wat betreft vertraging van radiografische progressie (zie onderstaande afbeelding).
Radiografische progressie: vergelijking van Enbrel vs. methotrexaat vs. Enbrel in combinatie met methotrexaat bij patiënten met RA die 6 maanden tot 20 jaar voortduurt (resultaten na 12 maanden)
Paarsgewijze vergelijking p-waarden: * = p<0,05 voor vergelijkingen van Enbrel vs. methotrexaat, † = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. methotrexaat en φ = p<0,05 voor vergelijkingen van Enbrel + methotrexaat vs. Enbrel
Significante voordelen van Enbrel in combinatie met methotrexaat in vergelijking met monotherapie van Enbrel of van methotrexaat werden ook na 24 maanden waargenomen. Hiermee vergelijkbaar zijn significante voordelen van Enbrel-monotherapie in vergelijking met methotrexaatmonotherapie ook na 24 maanden waargenomen.
In een analyse waarin alle patiënten als progressief werden beschouwd die om welke reden dan ook met het onderzoek waren gestopt, was het percentage patiënten zonder progressie (TSS-verandering ≤0,5) na 24 maanden hoger in de groep die Enbrel in combinatie met methotrexaat kreeg dan in de groepen die alleen Enbrel of alleen methotrexaat kregen (respectievelijk 62%, 50% en 36%; p<0,05). Het verschil tussen alleen Enbrel en alleen methotrexaat was ook significant (p<0,05). Onder de patiënten die de volledige 24 maanden van de therapie in het onderzoek hadden afgemaakt, waren de percentages van patiënten zonder progressie respectievelijk 78%, 70% en 61%.
De veiligheid en werkzaamheid van 50 mg Enbrel (twee subcutane injecties van 25 mg), eenmaal per week toegediend, werden geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek met 420 patiënten met actieve RA. In dit onderzoek kregen 53 patiënten placebo, 214 patiënten kregen eenmaal per week 50 mg Enbrel en 153 patiënten kregen tweemaal per week 25 mg Enbrel. De veiligheids- en werkzaamheidsprofielen van de twee Enbrel-behandelingsregimes waren na 8 weken vergelijkbaar in hun effect op verschijnselen en symptomen van RA; data na 16 weken vertoonden geen vergelijkbaarheid (non-inferioriteit) tussen de twee therapieën. Een enkelvoudige injectie Enbrel 50 mg/ml bleek bio-equivalent aan twee gelijktijdige injecties van 25 mg/ml.
Volwassen patiënten met arthritis psoriatica
De werkzaamheid van Enbrel was vastgesteld in een gerandomiseerd dubbelblind placebogecontroleerd onderzoek bij 205 patiënten met arthritis psoriatica. Patiënten hadden een leeftijd tussen 18 en 70 jaar en hadden actieve arthritis psoriatica (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) in ten minste één van de volgende vormen: (1) distale interfalangeale (DIP) betrokkenheid; (2) polyarticulaire artritis (afwezigheid van reumatoïde nodules en aanwezigheid van psoriasis); (3) arthritis mutilans; (4) asymmetrische arthritis psoriatica; of (5) spondylitisachtige ankylose. De patiënten hadden ook plaque psoriasis met een kwalificerende doellaesie ≥ 2 cm in diameter. De patiënten werden eerder behandeld met NSAID’s (86%), DMARD’s (80%) en corticosteroïden (24%). Patiënten die op dat moment behandeld werden met methotrexaat (stabiel gedurende ≥ 2 maanden) konden een stabiele dosis methotrexaat ≤ 25 mg/week blijven gebruiken. Gedurende 6 maanden werden tweemaal per week subcutaan doses toegediend van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis). Aan het eind van het dubbelblinde onderzoek konden de patiënten deelnemen aan een langetermijn open-label verlengingsonderzoek voor een totale duur van maximaal 2 jaar.
Klinische responsen werden uitgedrukt in percentages van patiënten die de ACR 20-, 50- en 70-respons bereikten en percentages met verbetering van Psoriatic Artritis Respons Criteria (PsARC). De resultaten zijn samengevat in de onderstaande tabel.
Responsen van patiënten met arthritis psoriatica in een
placebogecontroleerde trial
Percentage van patiënten Placebo Enbrela
Arthritis psoriatica-respons n = 104 n = 101
ACR 20
Maand 3 15 59b
Maand 6 13 50b
ACR 50
Maand 3 4 38b
Maand 6 4 37b
ACR 70
Maand 3 0 11b
Maand 6 1 9c
PsARC
Maand 3 31 72b
Maand 6 23 70b
a: 25 mg Enbrel subcutaan tweemaal per week b: p <0,001, Enbrel vs. placebo
c: p <0,01, Enbrel vs. placebo
Bij de patiënten met arthritis psoriatica die Enbrel kregen waren de klinische responsen duidelijk bij de eerste controle (na 4 weken) en bleven gehandhaafd gedurende 6 maanden van behandeling. Enbrel was significant beter dan placebo in alle maten van ziekteactiviteit (p<0,001) en de responsen waren vergelijkbaar met en zonder gelijktijdige methotrexaattherapie. De kwaliteit van leven bij patiënten met arthritis psoriatica werd op ieder tijdspunt bepaald met behulp van de invaliditeitsindex van de HAQ. De invaliditeitsindexscore was significant verbeterd op alle tijdspunten bij patiënten met arthritis psoriatica die behandeld werden met Enbrel, in vergelijking met placebo (p<0,001).
Radiografische veranderingen werden in het arthritis psoriatica-onderzoek geëvalueerd. Radiografische beelden van handen en polsen werden verkregen bij aanvang en na 6, 12 en 24 maanden. De gemodificeerde TSS na 12 maanden is weergegeven in onderstaande tabel. In een analyse, waarin van alle patiënten uit het onderzoek die om welke reden dan ook uitvielen werd aangenomen dat er progressie was, was het percentage patiënten zonder progressie (TSS-verandering ≤0,5) na 12 maanden groter in de Enbrel-groep vergeleken met de placebogroep (73% vs. 47% respectievelijk, p ≤0,001). Het effect van Enbrel op radiografische progressie werd gehandhaafd bij patiënten waarbij de behandeling werd voortgezet gedurende het tweede jaar. De vertraging van perifere gewrichtsschade werd waargenomen bij patiënten met polyarticulaire symmetrische gewrichtsaandoeningen.
Gemiddelde (SF) verandering in totale Sharp-Score op jaarbasis ten opzichte van de uitgangswaarde
Placebo Etanercept
Tijd (n = 104) (n = 101)
Maand 12 1,00 (0,29) -0,03 (0,09)a
SF = standaardfout.
a. p = 0,0001.
Behandeling met Enbrel resulteerde in verbetering van lichamelijk functioneren gedurende de dubbelblinde periode en dit voordeel werd gehandhaafd gedurende de blootstelling op langere termijn van maximaal 2 jaar.
Er is onvoldoende bewijs voor de werkzaamheid van Enbrel bij patiënten met spondylitis ankylopoetica-achtige en arthritis mutilans psoriatische artropathieën vanwege het kleine aantal patiënten dat werd bestudeerd.
Er is geen onderzoek uitgevoerd onder patiënten met arthritis psoriatica waarbij gebruik werd gemaakt van het doseringsregime van 50 mg eenmaal per week. Bewijs van werkzaamheid van het doseringsregime van eenmaal per week bij deze patiëntenpopulatie is gebaseerd op data uit het onderzoek bij patiënten met spondylitis ankylopoetica.
Volwassen patiënten met spondylitis ankylopoetica
De werkzaamheid van Enbrel bij spondylitis ankylopoetica werd onderzocht in 3 gerandomiseerde, dubbelblinde onderzoeken die de toediening van tweemaal per week 25 mg Enbrel vergeleken met placebo. In totaal werden er 401 patiënten geïncludeerd waarvan er 203 werden behandeld met Enbrel. In de grootste van deze onderzoeken (n=277) werden patiënten geïncludeerd in de leeftijd van 18 tot 70 jaar met actieve spondylitis ankylopoetica gedefinieerd als scores op een visuele analoge schaal (VAS) van ≥30 voor de gemiddelde duur en intensiteit van ochtendstijfheid plus VAS-scores van ≥30 voor ten minste 2 van de volgende 3 parameters: algemene beoordeling van de patiënt; gemiddelde van VAS-waarden voor nachtelijke pijn in de rug en totale pijn in de rug; gemiddelde van 10 vragen over de Bath Ankylosing Spondylitis Functional Index (BASFI). Patiënten die DMARD’s, NSAID’s of corticosteroïden toegediend kregen konden hiermee doorgaan met stabiele doses. Patiënten met algehele ankylopoetica van de wervelkolom werden niet geïncludeerd in het onderzoek. Doses van 25 mg Enbrel (gebaseerd op dosisbepalingsonderzoeken bij patiënten met reumatoïde artritis) of placebo werden gedurende 6 maanden tweemaal per week subcutaan toegediend bij 138 patiënten.
De primaire maat voor werkzaamheid (ASAS 20) was een ≥20% verbetering op ten minste 3 van de 4 Assessment in Ankylosing Spondylitis-(ASAS-)gebieden (algemene beoordeling van de patiënt, pijn in de rug, BASFI en ontsteking) en afwezigheid van verslechtering op het overige gebied. ASAS 50- en ASAS 70-responsen gebruikten dezelfde criteria met respectievelijk een verbetering van 50% en een verbetering van 70%.
Vergeleken met placebo resulteerde de behandeling met Enbrel al vanaf 2 weken na de start van de therapie in een significante verbetering van de ASAS 20, ASAS 50 en ASAS 70.
Responsen van patiënten met spondylitis ankylopoetica in een placebogecontroleerd onderzoek | ||
| Percentage van patiënten | ||
| Spondylitis ankylopoetica-respons | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 weken | 22 | 46a |
| 3 maanden | 27 | 60a |
| 6 maanden | 23 | 58a |
| ASAS 50 | ||
| 2 weken | 7 | 24a |
| 3 maanden | 13 | 45a |
| 6 maanden | 10 | 42a |
| ASAS 70 | ||
| 2 weken | 2 | 12b |
| 3 maanden | 7 | 29b |
| 6 maanden | 5 | 28b |
| a: p <0,001, Enbrel vs. placebo | ||
| b: p = 0,002, Enbrel vs. placebo | ||
Bij patiënten met spondylitis ankylopoetica die Enbrel toegediend kregen waren de klinische responsen aanwezig bij de eerste controle (na 2 weken) en bleven gedurende 6 maanden therapie gehandhaafd. Responsen waren vergelijkbaar bij patiënten die wel of geen gelijktijdige therapie kregen bij aanvang.
Vergelijkbare resultaten werden verkregen in 2 kleinere onderzoeken van spondylitis ankylopoetica.
In een vierde onderzoek werden de veiligheid en werkzaamheid van 50 mg Enbrel (twee 25 mg SC injecties) eenmaal per week toegediend versus 25 mg Enbrel tweemaal per week toegediend geëvalueerd in een dubbelblind, placebogecontroleerd onderzoek onder 356 patiënten met actieve spondylitis ankylopoetica. De veiligheids- en werkzaamheidsprofielen van het eenmaal per week 50 mg doseringsregime en het tweemaal per week 25 mg doseringsregime waren vergelijkbaar.
Volwassen patiënten met niet-radiografische axiale spondyloartritis
Onderzoek 1
De werkzaamheid van Enbrel bij patiënten met niet-radiografische axiale spondyloartritis (nr-AxSpa) werd onderzocht in een gerandomiseerd, 12 weken durend, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 215 volwassen patiënten geëvalueerd (aangepaste intent-to-treat-populatie) met actieve nr-AxSpa (18 tot 49 jaar oud), gedefinieerd als die patiënten die voldeden aan de ASAS-classificatiecriteria voor axiale spondyloartritis, maar die niet voldeden aan de gewijzigde New York criteria voor AS. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In de dubbelblinde periode kregen patiënten gedurende 12 weken wekelijks 50 mg Enbrel of placebo. De primaire maat voor werkzaamheid (ASAS 40) was een verbetering van 40% op minstens drie van de vier ASAS-gebieden en afwezigheid van verslechtering op het overige gebied. De dubbelblinde periode werd gevolgd door een open-label periode waarin alle patiënten gedurende nog eens 92 weken wekelijks 50 mg Enbrel kregen. De ontsteking werd bij aanvang van het onderzoek (uitgangswaarde) en in week 12 en in week 104 beoordeeld aan de hand van MRI’s van het sacro-iliacaal gewricht en de wervelkolom.
Vergeleken met placebo resulteerde de behandeling met Enbrel in een statistisch significante verbetering van de ASAS 40, ASAS 20 en ASAS 5/6. Er werd ook een significante verbetering waargenomen voor de ASAS gedeeltelijke remissie en voor BASDAI 50. Onderstaande tabel geeft de resultaten van week 12 weer.
Werkzaamheidsrespons in placebogecontroleerd onderzoek naar nr-AxSpa: percentage patiënten dat de eindpunten bereikte
| Dubbelblinde klinische responsen in week 12 | Placebo n = 106 tot 109* | Enbrel n = 103 tot 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS gedeeltelijke remissie | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Van sommige patiënten werden de volledige gegevens voor elk eindpunt niet ontvangen **ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p <0,001; b: <0,01 en c: <0,05; respectievelijk tussen Enbrel en placebo
In week 12 werd er een statistisch significante verbetering waargenomen in de SPARCC (Spondyloarthritis Research Consortium of Canada)-score voor het sacro-iliacaal (SI-) gewricht zoals gemeten aan de hand van MRI bij patiënten die Enbrel kregen. De gecorrigeerde gemiddelde verandering ten opzichte van de uitgangswaarde was 3,8 voor patiënten behandeld met Enbrel (n=95) versus 0,8 voor patiënten behandeld met placebo (n=105) (p<0,001). In week 104 was de gemiddelde verandering ten opzichte van de uitgangswaarde in de SPARCC-score, zoals gemeten aan de hand van MRI bij alle met Enbrel behandelde patiënten, 4,64 voor het SI-gewricht (n=153) en 1,40 voor de wervelkolom (n=154).
Enbrel vertoonde een statistisch significante grotere verbetering in week 12 ten opzichte van de uitgangswaarde in vergelijking met placebo bij de meeste vragenlijsten over gezondheidsgerelateerde levenskwaliteit en fysieke functie, waaronder BASFI (Bath Ankylosing Spondylitis Functional Index), score voor EuroQol 5D algemene gezondheidstoestand en score voor SF-36 fysieke component.
Patiënten met nr-AxSpa die Enbrel kregen, hadden een duidelijke klinische respons bij het eerste bezoek (2 weken). Deze bleef gehandhaafd tijdens de 2 jaar durende therapie. De verbeteringen in gezondheidsgerelateerde kwaliteit van leven en fysieke functie bleven ook gehandhaafd tijdens de 2 jaar durende therapie. De gegevens van deze 2-jarige periode lieten geen nieuwe veiligheidsbevindingen zien. In week 104 waren 8 patiënten gevorderd tot een bilaterale graad 2-score. Deze score is vastgesteld met behulp van spinale radiografie volgens de gewijzigde New York radiologische criteria, wat een indicatie is voor axiale spondylartropathie.
Onderzoek 2
In dit multicenter, open-label fase 4-onderzoek met 3 perioden zijn de stopzetting en herhalingsbehandeling van Enbrel geëvalueerd bij patiënten met actieve nr-AxSpa die een toereikende respons (inactieve ziekte gedefinieerd als Ankylosing Spondylitis Disease Activity Score (ASDAS) C-reactief proteïne (CRP) van minder dan 1,3) bereikten na 24 weken behandeling.
209 volwassen patiënten met actieve nr-AxSpa (18 tot 49 jaar oud) ontvingen wekelijks open-label Enbrel 50 mg plus een stabiele achtergrond-NSAID in de optimale getolereerde anti-inflammatoire dosering gedurende 24 weken in periode 1. Actieve nr-AxSpa werd gedefinieerd als die patiënten die voldeden aan de Assessment of SpondyloArthritis International Society (ASAS)-classificatiecriteria voor axiale spondyloartritis (maar niet voldeden aan de gewijzigde New York criteria voor AS), met positieve MRI-bevindingen (actieve ontsteking op MRI die sterk wijst op sacro-iliïtis geassocieerd met SpA) en/of positieve hsCRP (gedefinieerd als high-sensitivity C-reactief proteïne [hsCRP] >3 mg/l), en actieve symptomen gedefinieerd door een ASDAS CRP groter dan of gelijk aan 2,1 bij het screeningbezoek. Patiënten dienden ook een ontoereikende respons op of intolerantie voor twee of meer NSAID’s te hebben. In week 24 bereikten 119 (57%) patiënten inactieve ziekte. Deze patiënten werden opgenomen in periode 2, een 40 weken durende stopfase waarin patiënten stopten met etanercept, maar wel doorgingen met de achtergrond-NSAID. De primaire maat voor werkzaamheid was het optreden van opvlamming (gedefinieerd als een ASDAS erytrocytenbezinkingssnelheid (BSE) groter dan of gelijk aan 2,1) binnen 40 weken na de stopzetting van Enbrel. Patiënten bij wie een opvlamming optrad kregen gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg (periode 3).
In periode 2 steeg de proportie van de patiënten met ≥1 opvlamming van 22% (25/112) in week 4 naar 67% (77/115) in week 40. In het algemeen ervoer 75% (86/115) van de patiënten een opvlamming op enig moment binnen de 40 weken na stopzetting van Enbrel.
Het belangrijkste secundaire doel van onderzoek 2 was het inschatten van de tijd tot opvlamming van de ziekte na stopzetting van Enbrel en daarnaast de tijd tot opvlamming van de ziekte te vergelijken met patiënten uit onderzoek 1 die voldeden aan de toelatingsvereisten voor de stopfase van onderzoek 2 en die behandeling met Enbrel voortzetten.
De mediane tijd tot opvlamming van de ziekte na stopzetting van Enbrel was 16 weken (95%-BI: 13-24 weken). Minder dan 25% van de patiënten in onderzoek 1 bij wie de behandeling niet werd stopgezet, ervoer een opvlamming gedurende dezelfde 40 weken als die in periode 2 van onderzoek 2. De tijd tot opvlamming van de ziekte was statistisch significant korter bij patiënten die de behandeling met Enbrel stopzetten (onderzoek 2), vergeleken met patiënten waarbij de behandeling met etanercept door bleef gaan (onderzoek 1), p<0,0001.
Van de 87 patiënten die in periode 3 werden opgenomen en gedurende 12 weken een wekelijkse herhalingsbehandeling met Enbrel 50 mg kregen, bereikte 62% (54/87) opnieuw een inactieve ziekte, waarbij 50% van hen dit binnen 5 weken bereikte (95%-BI: 4-8 weken).
Volwassen patiënten met plaque psoriasis
Enbrel wordt aanbevolen voor gebruik bij patiënten zoals gedefinieerd in rubriek 4.1. Patiënten met “onvoldoende respons” in de doelpopulatie worden gedefinieerd als onvoldoende respons (PASI <50 of PGA minder dan goed) of verergering van de ziekte tijdens de behandeling, en die adequaat gedoseerd werden gedurende een voldoende lange periode om respons te beoordelen met ten minste één van de drie voornaamste beschikbare systemische therapieën.
De werkzaamheid van Enbrel versus andere systemische therapieën bij patiënten met matige tot ernstige psoriasis (responsief op andere systemische therapieën) is niet geëvalueerd in onderzoeken met een directe vergelijking tussen Enbrel met andere systemische therapieën. In plaats daarvan zijn de veiligheid en werkzaamheid van Enbrel onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Het primaire eindpunt voor werkzaamheid in alle vier de onderzoeken was de proportie van de patiënten per behandelgroep die PASI 75 bereikt had (ten minste een verbetering van 75% in de Psoriasis Area and Severity Index-score vanaf aanvang) na 12 weken.
Onderzoek 1 was een fase II-onderzoek bij patiënten ≥18 jaar met actieve maar klinisch stabiele plaque psoriasis waar ≥10% van het lichaamsoppervlak bij betrokken was. Honderdtwaalf (112) patiënten werden gerandomiseerd en kregen tweemaal per week een dosis van 25 mg Enbrel (n=57) of placebo (n=55) gedurende 24 weken.
Onderzoek 2 evalueerde 652 patiënten met chronische plaque psoriasis met gebruik van dezelfde inclusiecriteria als in onderzoek 1 met de toevoeging van een minimale Psoriasis Area and Severity Index (PASI) van 10 bij de screening. Enbrel werd toegediend in doseringen van eenmaal per week 25 mg, tweemaal per week 25 mg of tweemaal per week 50 mg gedurende 6 opeenvolgende maanden. Gedurende de eerste 12 weken van de dubbelblinde behandelingsperiode kregen de patiënten placebo of één van de drie bovengenoemde Enbrel-doseringen. Na 12 weken van behandeling begonnen de patiënten in de placebogroep een geblindeerde behandeling met Enbrel (25 mg tweemaal per week); patiënten in de actieve behandelingsgroepen continueerden tot week 24 de dosis waarvoor zij oorspronkelijk gerandomiseerd waren.
Onderzoek 3 evalueerde 583 patiënten en had dezelfde inclusiecriteria als onderzoek 2. Patiënten in dit onderzoek kregen een dosis van 25 mg of 50 mg Enbrel of placebo tweemaal per week gedurende 12 weken en daarna kregen alle patiënten open-label tweemaal per week 25 mg Enbrel voor nog eens 24 weken.
Onderzoek 4 evalueerde 142 patiënten en had vergelijkbare inclusiecriteria als onderzoeken 2 en 3. Patiënten in dit onderzoek kregen een dosis van 50 mg Enbrel of placebo eenmaal per week gedurende 12 weken en daarna kregen alle patiënten open-label 50 mg Enbrel eenmaal per week gedurende 12 additionele weken.
In onderzoek 1 bereikte van de met Enbrel behandelde groep een significant grotere proportie patiënten een PASI 75-respons na 12 weken (30%) vergeleken met de placebogroep (2%) (p<0,0001). Na 24 weken, had 56% van de patiënten in de met Enbrel behandelde groep de PASI 75 bereikt vergeleken met 5% van de met placebo behandelde patiënten. De belangrijkste resultaten uit onderzoek 2, 3 en 4 staan hieronder vermeld.
Responsen van patiënten met psoriasis in onderzoeken 2, 3 en 4
Respons (%) | ---------------Onderzoek 2-------- ---- | ---------------Onderzoek 3--- --------- | ---------------Onderzoek 4--- --------- | |||
Placeb o n = 166 wk 12 | ----------Enbrel-------- - 25 mg 2x/week 50 mg 2x/week n = 16 2 wk 12 n = 16 2 wk 24a n = 16 4 wk 12 n = 16 4 wk 24a | Placeb o n = 193 wk 12 | --------Enbrel----- -- 25 mg 2x/wee k 50 mg 2x/wee k n = 196 wk 12 n = 196 wk 12 | Placeb o n = 46 wk 12 | -------Enbrel------ 50 mg 1x/wee k 50 mg 1x/wee k n = 96 wk 12 n = 90 wk 24a | |
| PASI 50 | 14 | 58 * 70 74 * 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34 * 44 49 * 59 | 3 | 34* 49* | 2 | 38* 71 |
| DSGA b, schoon of bijna schoon | 5 | 34 * 39 49 * 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 vergeleken met placebo
a. Er zijn in onderzoeken 2 en 4 geen statistische vergelijkingen met placebo gemaakt in week 24 omdat de oorspronkelijke placebogroep vanaf week 13 tot week 24 25 mg Enbrel 2x/week of 50 mg eenmaal per week kreeg.
b. Dermatologist Static Global Assessment. Schoon of bijna schoon gedefinieerd als 0 of 1 op een schaal van 0 tot 5.
Onder de patiënten met plaque psoriasis die Enbrel kregen, waren tijdens het eerste bezoek (2 weken) significante responsen zichtbaar ten opzichte van placebo, die gehandhaafd bleven gedurende 24 weken van therapie.
Onderzoek 2 had ook een geneesmiddelvrije periode gedurende welke bij patiënten die na 24 weken een PASI-verbetering van ten minste 50% bereikten de behandeling werd gestopt. Patiënten werden geobserveerd zonder behandeling voor het voorkomen van rebound (PASI ≥150% van de basis) en voor de tijd tot relapse (gedefinieerd als verlies van ten minste de helft van de verbetering bereikt tussen het begin en week 24). Gedurende de geneesmiddelvrije periode keerden de symptomen van psoriasis geleidelijk terug met een mediane tijd tot terugkeer van de ziekte van 3 maanden. Er werden geen opvlamming als reboundeffect en geen aan psoriasis gerelateerde ernstige bijwerkingen waargenomen. Er was enig bewijs om een goed effect van Enbrel te ondersteunen van herhalingsbehandeling met Enbrel van patiënten met initiële respons op de behandeling.
Bij onderzoek 3 behield de meerderheid van de patiënten (77%) die initieel gerandomiseerd waren op 50 mg tweemaal per week en waarvan de dosis in week 12 tot 25 mg tweemaal per week verlaagd werd hun PASI 75-respons tot week 36. Voor patiënten die 25 mg tweemaal per week kregen gedurende het hele onderzoek zette de verbetering in PASI 75-respons zich door tussen week 12 en 36.
In onderzoek 4 bereikte in de met Enbrel behandelde groep een grotere proportie patiënten PASI 75 na 12 weken (38%) vergeleken met de placebogroep (2%) (p<0,0001). Voor patiënten die gedurende het hele onderzoek 50 mg eenmaal per week kregen, bleven de werkzaamheidsresponsen verbeteren: 71% van de patiënten bereikte PASI 75 na 24 weken.
In open-label langetermijnonderzoeken (tot 34 maanden) waarin Enbrel werd gegeven zonder onderbreking hielden de klinische responsen aan en de veiligheid was vergelijkbaar met die gevonden in kortetermijnonderzoeken.
Uit een analyse van klinische studiegegevens bleek dat er geen ‘baseline’ ziektekarakteristieken zijn die artsen zouden kunnen helpen bij het kiezen van de meest geschikte doseringmogelijkheid (onderbroken of continue). Dientengevolge dient de keuze voor onderbroken of continue behandeling te zijn gebaseerd op het oordeel van de arts en de individuele behoeften van de patiënt.
Antilichamen tegen Enbrel
In het serum van een aantal met etanercept behandelde personen zijn antilichamen tegen etanercept aangetoond. Deze antilichamen zijn allemaal niet-neutraliserend en zijn in het algemeen van voorbijgaande aard. Er lijkt geen correlatie te bestaan tussen antilichaamvorming en klinisch effect of bijwerkingen.
In klinisch onderzoek tot 12 maanden bij personen die met toegelaten doses etanercept werden behandeld, waren de cumulatieve percentages van anti-etanercept-antilichamen ongeveer 6% van de personen met reumatoïde artritis, 7,5% van de personen met arthritis psoriatica, 2% van de personen met spondylitis ankylopoetica, 7% van de personen met psoriasis, 9,7% van de kinderen met psoriasis en 4,8% van de personen met juveniele idiopathische artritis.
Zoals verwacht neemt in langetermijnonderzoeken (tot 3,5 jaar) het aandeel van personen die antilichamen tegen etanercept ontwikkelden met de tijd toe. Vanwege hun voorbijgaande aard was de incidentie van antilichamen die bij elke meting werd bepaald echter gewoonlijk minder dan 7% bij personen met reumatoïde artritis en bij personen met psoriasis.
In een langetermijnonderzoek naar psoriasis waarbij patiënten tweemaal per week 50 mg gedurende 96 weken kregen, was de incidentie van antilichamen, die werden waargenomen bij elke meting, tot ongeveer 9%.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
De veiligheid en werkzaamheid van Enbrel zijn vastgesteld in een tweedelig onderzoek met 69 kinderen met polyarticulair-verlopende juveniele idiopathische artritis waarbij de juveniele idiopathische artritis op verschillende wijzen was begonnen (polyartritis, pauciartritis, systemisch begin). Patiënten van 4 tot 17 jaar met matig tot ernstig actieve polyarticulair-verlopende juveniele idiopathische artritis die niet reageerden op methotrexaat of methotrexaat niet verdroegen, werden geïncludeerd; patiënten bleven op een stabiele dosis van één niet-steroïdaal, ontstekingsremmend geneesmiddel en/of prednison (<0,2 mg/kg/dag of 10 mg maximaal). In deel 1 kregen alle patiënten 0,4 mg/kg (maximaal 25 mg per dosis) Enbrel subcutaan tweemaal per week. In deel 2 werden de patiënten met een klinische respons op dag 90 gerandomiseerd naar continuering van Enbrel of placebo gedurende 4 maanden en beoordeeld op opvlamming van de ziekte. De respons werd gemeten met behulp van de ACR Pedi 30, gedefinieerd als ≥30% verbetering in ten minste drie uit zes en ≥30% verslechtering in niet meer dan één uit zes JCA-kerncriteria, waaronder het aantal actieve gewrichten, bewegingsbeperking, globale beoordeling door arts en patiënt/ouders, functionele beoordeling en erytrocytenbezinkingssnelheid (BSE). Opvlamming van de ziekte werd gedefinieerd als ≥30% verslechtering in drie uit zes JCA-kerncriteria en ≥30% verbetering in niet meer dan één uit zes JCA-kerncriteria en een minimum van twee actieve gewrichten.
In deel 1 van het onderzoek lieten 51 van de 69 patiënten (74%) een klinische respons zien en werden ingesloten in deel 2. In deel 2 ervoeren 6 uit 25 (24%) patiënten die op Enbrel bleven opvlamming van de ziekte, vergeleken met 20 uit 26 patiënten (77%) die placebo kregen (p=0,007). Vanaf de start van deel 2 was de mediane tijd tot het plotseling opkomen van de ziekte ≥116 dagen voor patiënten die Enbrel kregen en 28 dagen voor patiënten die placebo kregen. Van de patiënten die een klinische respons na 90 dagen lieten zien en in deel 2 van het onderzoek werden opgenomen, verbeterden enkele patiënten die op Enbrel bleven verder van maand 3 tot maand 7, terwijl degenen die placebo kregen niet verbeterden.
In een open-label veiligheidsextensieonderzoek hebben 58 pediatrische patiënten uit het bovengenoemd onderzoek (vanaf de leeftijd van 4 jaar bij start van inclusie) de toediening van Enbrel gecontinueerd voor een periode tot 10 jaar. Het percentage ernstige bijwerkingen en ernstige infecties nam niet toe tijdens langdurige blootstelling.
Langetermijnveiligheid van Enbrel-monotherapie (n=103), Enbrel plus methotrexaat (n=294), of methotrexaatmonotherapie (n=197) is beoordeeld tot 3 jaar in een register van 594 kinderen van 2 tot 18 jaar oud met juveniele idiopathische artritis, van wie 39 kinderen 2 tot 3 jaar oud waren. Alles beschouwd werden infecties vaker gerapporteerd bij patiënten die behandeld zijn met etanercept in vergelijking met methotrexaat alleen (3,8% versus 2%), en de met etanercept geassocieerde infecties waren ernstiger van aard.
In een ander open-label, eenarmig onderzoek (n=127) zijn 60 patiënten met uitgebreide oligoartritis (EO, Extended Oligoarthritis) (15 patiënten van 2 tot 4 jaar, 23 patiënten van 5 tot 11 jaar en 22 patiënten van 12 tot 17 jaar), 38 patiënten met enthesitis-gerelateerde artritis (12 tot 17 jaar) en 29 patiënten met arthritis psoriatica (12 tot 17 jaar) behandeld met Enbrel in een wekelijkse dosering van 0,8 mg/kg (tot een maximum van 50 mg per dosis) gedurende 12 weken. Bij ieder van de JIA-subtypes bereikte het merendeel van de patiënten de ACR Pedi 30-criteria en liet klinische verbetering zien op de secundaire eindpunten zoals aantal gevoelige gewrichten en globale beoordeling door de arts. Het veiligheidsprofiel was consistent met hetgeen in andere JIA-onderzoeken was waargenomen.
Van de 127 patiënten in het hoofdonderzoek namen er 109 deel aan het open-label extensieonderzoek die gedurende nog eens 8 jaar werden gevolgd voor in totaal maximaal 10 jaar. Aan het einde van het extensieonderzoek hadden 84/109 (77%) patiënten het onderzoek voltooid; 27 (25%) patiënten gebruikten Enbrel; 7 (6%) patiënten waren gestopt met de behandeling vanwege een weinig actieve/inactieve ziekte; 5 (5%) patiënten waren, na een eerdere stopzetting van de behandeling, opnieuw gestart met Enbrel; en 45 (41%) patiënten waren gestopt met Enbrel, maar bleven onder observatie. 25/109 (23%) patiënten stopten permanent met het onderzoek. Verbeteringen in de klinische status die in het hoofdonderzoek werden bereikt, bleven over het algemeen voor alle werkzaamheidseindpunten behouden gedurende de gehele follow-upperiode. Patiënten die actief Enbrel gebruikten, konden tijdens het extensieonderzoek één keer deelnemen aan een optionele geneesmiddelvrije periode, gevolgd door herbehandeling. De keuze voor deze optie werd gebaseerd op het oordeel van de onderzoeker over de klinische respons van de patiënt. Dertig patiënten namen deel aan de geneesmiddelvrije periode. Bij 17 patiënten werd een opvlamming gemeld (gedefinieerd als ≥ 30% verslechtering op ten minste drie van de zes ACR Pedi-componenten en ≥ 30% verbetering op niet meer dan één van de zes resterende componenten en minimaal twee actieve gewrichten). De mediane tijd van stopzetting van Enbrel tot opvlamming was 190 dagen. Dertien patiënten werden opnieuw behandeld en de mediane tijd van stopzetting tot herbehandeling werd geschat op 274 dagen. Vanwege de kleine hoeveelheid gegevens is voorzichtigheid geboden bij het interpreteren van de resultaten.
Het veiligheidsprofiel kwam overeen met het profiel dat voor het hoofdonderzoek was waargenomen.
Er zijn geen onderzoeken uitgevoerd bij patiënten met juveniele idiopathische artritis om de effecten van voortgezette therapie met Enbrel vast te stellen bij patiënten die niet binnen drie maanden na het starten van de therapie met Enbrel een respons laten zien. Bovendien zijn er geen onderzoeken uitgevoerd om de effecten van verlaging van de aanbevolen dosering van Enbrel te bestuderen na langdurig gebruik bij patiënten met JIA.
Pediatrische patiënten met plaque psoriasis
De werkzaamheid van Enbrel werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met 211 kinderen in de leeftijd van 4 tot 17 jaar met matige tot ernstige plaque psoriasis (gedefinieerd als een sPGA score ≥3, betrekking hebbend op ≥10% van het BSA, en PASI ≥12). Patiënten die in aanmerking kwamen hadden een voorgeschiedenis van behandeling met fototherapie of systemische therapie of er werd bij hen onvoldoende controle bereikt met lokale therapie.
Patiënten kregen 0,8 mg/kg Enbrel (tot maximaal 50 mg) of placebo eenmaal per week gedurende 12 weken. In week 12 hadden meer patiënten die gerandomiseerd waren naar Enbrel een positieve werkzaamheidsrespons (d.w.z. PASI 75) dan degenen die gerandomiseerd waren naar placebo.
Plaque psoriasis bij pediatrische patiënten, uitkomsten na 12 weken
Enbrel
0,8 mg/kg eenmaal
per week
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “schoon” of “minimaal”, n (%) 56 (53%)a 14 (13 %) Afkorting: sPGA - static Physician Global Assessment.
a. p <0,0001 vergeleken met placebo.
Na de 12 weken durende dubbelblinde behandelingsperiode kregen alle patiënten eenmaal per week 0,8 mg/kg Enbrel (tot maximaal 50 mg) voor nog eens 24 weken. Responsen die werden waargenomen gedurende de open-labelperiode waren vergelijkbaar met de waargenomen responsen in de dubbelblinde periode.
Gedurende een gerandomiseerde geneesmiddelvrije periode hadden significant meer patiënten die opnieuw waren gerandomiseerd naar placebo een terugval (verlies van PASI 75-respons) vergeleken met patiënten die opnieuw waren gerandomiseerd naar Enbrel. Bij voortgezette behandeling werden responsen gehandhaafd gedurende 48 weken.
Langetermijnveiligheid en -effectiviteit van Enbrel 0,8 mg/kg (tot maximaal 50 mg) eenmaal per week zijn bepaald in een open-label extensieonderzoek met 181 pediatrische patiënten met plaque psoriasis tot maximaal 2 jaar bovenop het 48 weken durend onderzoek hierboven besproken. Langetermijnervaring met Enbrel was in het algemeen vergelijkbaar met het oorspronkelijke 48 weken durende onderzoek en liet geen nieuwe veiligheidsbevindingen zien.
5.2 Farmacokinetische eigenschappen
Etanercept-serumwaarden werden bepaald door een “Enzyme-Linked Immunosorbent Assay” (ELISA)-methode, die zowel ELISA-reactieve degraderingsproducten als de originele verbinding kan detecteren.
Absorptie
Etanercept wordt langzaam vanuit de subcutane injectieplaats geabsorbeerd. Circa 48 uur na een enkelvoudige dosis wordt de maximale concentratie bereikt. De absolute biologische beschikbaarheid is 76%. Bij twee doses per week zijn de concentraties bij een steady state naar verwachting ongeveer twee keer zo hoog als concentraties gemeten na enkelvoudige doses. Na een enkelvoudige subcutane dosis van 25 mg Enbrel was de gemiddelde gemeten maximale serumconcentratie bij gezonde vrijwilligers 1,65 ± 0,66 μg/ml en was de oppervlakte onder de curve 235 ± 96,6 μg•u/ml.
Gemiddelde serumconcentratieprofielen bij een steady state bij RA-patiënten, die behandeld waren met eenmaal per week 50 mg Enbrel (n=21) vs. tweemaal per week 25 mg Enbrel (n=16), waren respectievelijk Cmax van 2,4 mg/l vs. 2,6 mg/l, Cmin van 1,2 mg/l vs. 1,4 mg/l en gedeeltelijke AUC van 297 mg•u/l vs. 316 mg•u/l). In een open-label cross-over-onderzoek met een enkelvoudige dosis en tweevoudige behandeling bij gezonde vrijwilligers bleek dat etanercept, toegediend als enkelvoudige injectie van 50 mg/ml, bio-equivalent is aan twee gelijktijdige injecties van 25 mg/ml.
In een farmacokinetische populatieanalyse bij patiënten met spondylitis ankylopoetica waren de AUC’s van etanercept bij een steady state 466 μg•u/ml en 474 μg•u/ml voor respectievelijk 50 mg Enbrel eenmaal per week (N = 154) en 25 mg tweemaal per week (N = 148).
Distributie
Er is een bi-exponentiële curve nodig om de concentratie-tijdscurve van etanercept te beschrijven. Het centrale distributievolume van etanercept is 7,6 l; het distributievolume bij een steady state is 10,4 l.
Eliminatie
Etanercept wordt langzaam uit het lichaam geklaard. De halfwaardetijd is lang, circa 70 uur. De klaring is ongeveer 0,066 l/u bij patiënten met RA, enigszins lager dan de waarde van 0,11 l/u gemeten bij gezonde vrijwilligers. Verder is de farmacokinetiek van Enbrel vergelijkbaar bij patiënten met reumatoïde artritis, patiënten met spondylitis ankylopoetica en patiënten met plaque psoriasis.
Er is geen duidelijk farmacokinetisch verschil tussen mannen en vrouwen.
Lineariteit
Dosisproportionaliteit is niet formeel geëvalueerd, maar er is geen duidelijke verzadiging van de klaring over het dosisbereik.
Bijzondere patiëntgroepen
Nierinsufficiëntie
Ofschoon er na toediening van radioactief gelabeld etanercept bij zowel patiënten als vrijwilligers radioactiviteit in de urine wordt uitgescheiden, werden er geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut nierfalen. Bij nierinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Leverinsufficiëntie
Er werden geen verhoogde etanerceptconcentraties gemeten bij patiënten met acuut leverfalen. Bij leverinsufficiëntie hoeft de dosering niet te worden gewijzigd.
Ouderen
Het effect van gevorderde leeftijd is bestudeerd middels farmacokinetische populatieanalyse van serumconcentraties van etanercept. Er werden geen verschillen gevonden in berekeningen van klaring en verdelingsvolume in de patiëntengroep van 65 tot 87 jaar vergeleken met de groep van jonger dan 65 jaar.
Pediatrische patiënten
Pediatrische patiënten met juveniele idiopathische artritis
In een onderzoek naar polyarticulair-verlopende juveniele idiopathische artritis met Enbrel kregen 69 patiënten (leeftijd van 4 tot 17 jaar) twee keer per week 0,4 mg Enbrel/kg toegediend gedurende drie maanden. De serumconcentraties waren gelijk aan die waargenomen bij volwassen patiënten met reumatoïde artritis. De jongste kinderen (van 4 jaar oud) hadden een verminderde klaring (verhoogde klaring wanneer genormaliseerd voor gewicht) in vergelijking met oudere kinderen (van 12 jaar oud) en volwassenen. Simulatie van de dosering suggereert dat terwijl oudere kinderen (van 10-17 jaar oud) serumspiegels zullen hebben die dicht bij die van volwassenen liggen, jongere kinderen duidelijk lagere spiegels zullen hebben.
Pediatrische patiënten met plaque psoriasis
Kinderen met plaque psoriasis (leeftijd 4 tot 17 jaar) kregen 0,8 mg/kg (tot een maximale dosis van 50 mg per week) etanercept eenmaal per week gedurende maximaal 48 weken. De gemiddelde dalconcentraties in serum bij een steady state varieerden van 1,6 tot 2,1 mcg/ml na 12, 24 en 48 weken. Deze gemiddelde concentraties bij kinderen met plaque psoriasis waren vergelijkbaar met de concentraties die werden waargenomen bij patiënten met juveniele idiopathische artritis (behandeld met 0,4 mg/kg etanercept tweemaal per week, tot een maximum dosis van 50 mg per week). Deze gemiddelde concentraties waren vergelijkbaar met de concentraties die werden gezien bij volwassen patiënten met plaque psoriasis die werden behandeld met 25 mg etanercept tweemaal per week.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de toxicologische onderzoeken met Enbrel was er geen duidelijke dosislimiterende of doelorgaantoxiciteit. Enbrel wordt beschouwd als niet-genotoxisch op basis van een batterij in-vitro-en in-vivo-onderzoeken. Carcinogeniciteitsonderzoeken en standaardbeoordelingen van fertiliteit en postnatale toxiciteit zijn niet uitgevoerd met Enbrel vanwege de vorming van neutraliserende antilichamen in knaagdieren.
Enbrel induceerde geen letaliteit of zichtbare tekenen van toxiciteit bij muizen of ratten na een enkelvoudige subcutane dosis van 2.000 mg/kg of een enkelvoudige intraveneuze dosis van 1.000 mg/kg. Enbrel lokte geen dosisbeperkende of doelorgaantoxiciteit uit in cynomolgusapen na subcutane toediening, tweemaal per week, gedurende 4 of 26 opeenvolgende weken in een dosering (15 mg/kg) die resulteerde in AUC-gebaseerde geneesmiddelconcentraties in serum die meer dan 27 keer hoger waren dan deze verkregen bij patiënten bij de aanbevolen dosering van 25 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Natriumchloride
L-argininehydrochloride
Monobasisch natriumfosfaatdihydraat
Dibasisch natriumfosfaatdihydraat
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
30 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C). Niet in de vriezer bewaren.
Enbrel kan opgeslagen worden bij temperaturen tot maximaal 25°C gedurende één periode van maximaal vier weken; daarna dient het niet meer gekoeld te worden. Enbrel dient afgevoerd te worden indien het niet binnen vier weken na verwijdering uit de koelkast gebruikt wordt.
De patronen voor dosisdispenser in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
25 mg oplossing voor injectie in een patroon voor dosisdispenser
Patroon voor dosisdispenser met geïntegreerde voorgevulde spuit met 25 mg Enbrel. De voorgevulde spuit in de patroon voor dosisdispenser is gemaakt van helder type I-glas met een roestvrijstalen 27 gauge naald, een niet-buigbaar naalddopje en een rubberen stop. Het niet-buigbare naalddopje van de voorgevulde spuit bevat droog natuurlijk rubber (derivaat van latex). Zie rubriek 4.4.
Dozen bevatten 4, 8 of 24 patronen voor dosisdispenser met Enbrel met 8, 16 of 48 alcoholdoekjes. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
50 mg oplossing voor injectie in een patroon voor dosisdispenser
Patroon voor dosisdispenser met geïntegreerde voorgevulde spuit met 50 mg Enbrel. De voorgevulde spuit in de patroon voor dosisdispenser is gemaakt van helder type I-glas met een roestvrijstalen 27 gauge naald, een niet-buigbaar naalddopje en een rubberen stop. Het niet-buigbare naalddopje van de voorgevulde spuit bevat droog natuurlijk rubber (een derivaat van latex). Zie rubriek 4.4.
Dozen bevatten 2, 4 of 12 patronen voor dosisdispenser met Enbrel met 4, 8 of 24 alcoholdoekjes. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Instructies voor gebruik en verwerking
Voor injectie moet men de Enbrel-patronen voor dosisdispenser op kamertemperatuur laten komen (ongeveer 15 tot 30 minuten). Het naalddopje mag niet verwijderd worden terwijl de patroon voor dosisdispenser op kamertemperatuur komt. De oplossing dient, als u kijkt door het controlevenster, helder tot licht opalescent, kleurloos tot lichtgeel of lichtbruin te zijn, en kan kleine witte of bijna doorzichtige eiwitdeeltjes bevatten.
Uitgebreide instructies voor de bereiding en toediening van de Enbrel-patronen voor dosisdispenser worden gegeven in de bijsluiter en in de gebruikershandleiding die bij het SMARTCLIC-apparaat wordt geleverd.
Dit geneesmiddel (patroon voor dosisdispenser) is uitsluitend voor eenmalig gebruik in combinatie met het SMARTCLIC-apparaat.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Enbrel 25 mg oplossing voor injectie in een patroon voor dosisdispenser EU/1/99/126/027
EU/1/99/126/028
EU/1/99/126/029
Enbrel 50 mg oplossing voor injectie in een patroon voor dosisdispenser EU/1/99/126/030
EU/1/99/126/031
EU/1/99/126/032
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 februari 2000
Datum van laatste verlenging: 26 november 2009
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.