


SmPC (samenvatting van de productkenmerken) - Zepzelca
1. NAAM VAN HET GENEESMIDDEL
ZEPZELCA 2 mg poeder voor concentraat voor oplossing voor infusie
ZEPZELCA 4 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ZEPZELCA 2 mg poeder voor concentraat voor oplossing voor infusie
Elke flacon met poeder bevat 2 mg lurbinectedine.
ZEPZELCA 4 mg poeder voor concentraat voor oplossing voor infusie
Elke flacon met poeder bevat 4 mg lurbinectedine.
Eén ml gereconstitueerde oplossing bevat 0,5 mg lurbinectedine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Wit tot gebroken wit poeder
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ZEPZELCA, in combinatie met atezolizumab, is geïndiceerd voor de onderhoudsbehandeling van volwassen patiënten met kleincellig longcarcinoom in een uitgebreid stadium (extensive-stage small cell lung cancer – ES-SCLC) bij wie de ziekte niet is verergerd na eerstelijns inductietherapie met atezolizumab, carboplatine en etoposide.
4.2 Dosering en wijze van toediening
De behandeling met ZEPZELCA dient te worden gestart en begeleid door beroepsbeoefenaren in de gezondheidszorg die ervaring hebben met het gebruik van middelen tegen kanker.
Dosering
De aanbevolen dosis lurbinectedine is 3,2 mg/m2 om de 21 dagen tot ziekteprogressie of onaanvaardbare toxiciteit wanneer het wordt toegediend in combinatie met atezolizumab.
Bij toediening van lurbinectedine op dezelfde dag moet atezolizumab eerst worden toegediend (zie rubriek 5.1).
Raadpleeg de voorschrijfinformatie voor de aanbevolen intraveneuze of subcutane dosis atezolizumab, evenals voor aanbevelingen met betrekking tot dosisaanpassing vanwege toxiciteit.
Behandeling met ZEPZELCA mag alleen worden gestart als het absoluut aantal neutrofielen (ANC) ten minste 1,5 x10⁹/l en het aantal bloedplaatjes ten minste 100 x 109/l is.
Voortzetting van de behandeling en uitstel in de behandeling
Verdere behandelingscycli (d.w.z. cyclus 2 of daaropvolgende) worden om de 21 dagen toegediend als de patiënt voldoet aan alle bovenstaande criteria voor voortzetting van de behandeling (zie ook tabel 2 voor criteria voor dosisaanpassingen voor bijwerkingen van ZEPZELCA).
Als een patiënt niet voldoet aan de vereisten voor voortzetting van de behandeling op dag 1 van een cyclus na cyclus 1, wordt de behandeling uitgesteld totdat er sprake is van voldoende herstel, met een maximum van 21 dagen na de vervaldatum van de behandeling. Als er geen herstel is na een uitstelperiode van 21 dagen, moet de behandeling worden gestopt.
Als atezolizumab wordt stopgezet vanwege een ernstige immuungerelateerde bijwerking, kan de behandeling met lurbinectedine worden voortgezet in de huidige dosering als monotherapie. Als de immuuntoxiciteit opnieuw optreedt ondanks stopzetting van atezolizumab, moet de behandeling met lurbinectedine ook worden stopgezet.
Geneesmiddelen voorafgaand aan infusie
Voor anti-emetische profylaxe moeten de volgende geneesmiddelen voorafgaand aan infusie worden toegediend:
- Corticosteroïden (intraveneus dexamethason 8 mg of equivalent)
- Serotonine-antagonisten (intraveneus ondansetron 8 mg of equivalent)
Geneesmiddelen na infusie
Primaire profylaxe met granulocyt-koloniestimulerende factor (G-CSF) wordt aanbevolen om het risico op ernstige neutropenie/febriele neutropenie te verminderen.
Indien nodig kan postmedicatie bestaan uit toediening van verlengde anti-emetische behandeling voor 2 dagen:
- Corticosteroïden (oraal dexamethason 4 mg of equivalent), of
- Serotonine-antagonisten (oraal ondansetron 8 mg of equivalent) of
- Metoclopramide (intraveneus of oraal 10 mg of equivalent om de 8 uur)
Dosisaanpassing voor bijwerkingen
De aanbevolen dosisverlagingen voor bijwerkingen staan vermeld in tabel 1.
Tabel 1: Dosisverlaging voor ZEPZELCA voor bijwerkingen
| Aanbevolen startdosis | 1e dosisverlaging | 2e dosisverlaging | 3e dosisverlaging |
| 3,2 mg/m2 | 2,6 mg/m2 | 2,0 mg/m2 | Stoppen |
| 1,6 mg/m2* | 1,3 mg/m2 | 1,0 mg/m2 | Stoppen |
*Dosisverlagingsschema van toepassing op de 50% verlaagde dosis (d.w.z. 1,6 mg/m2) gebruikt in gevallen van matige leverinsufficiëntie of gelijktijdige toediening met sterke of matige CYP3A-remmers.
De aanbevolen dosisaanpassingen voor bijwerkingen staan in tabel 2.
Tabel 2: Dosisaanpassingscriteria voor ZEPZELCA voor bijwerkingen
| Bijwerkingen | Ernsta | Dosisaanpassing |
| Neutropenieb (zie rubriek 4.4) | Graad 4 OF febriele neutropenie van elke graad OF gerelateerd aan infectie/sepsis op elke graad |
|
| Trombocytopenie (zie rubriek 4.4) | Graad 3 met bloeding OF Graad 4 |
|
Hepatotoxiciteit (zie rubriek 4.4) en andere bijwerkingen | Graad 2 |
|
| Graad ≥ 3 |
| |
| Rabdomyolyse | Graad 2 |
|
| Graad ≥ 3 |
| |
| Niet-hematologische toxiciteit | Graad 2 |
|
| Graad ≥ 3 |
| |
| Tumorlysissyndroom | Graad 2 |
|
| Graad ≥ 3 |
| |
| Elke bijwerking die frequente of langdurige (> 2 weken) dosisuitstel vereist. | - |
|
a National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0. b Patiënten met geïsoleerde neutropenie graad 4 (neutrofielenaantal minder dan 500 cellen/mm3) en die geen G-CSF als primaire profylaxe hadden gekregen, kunnen profylaxe met G-CSF krijgen in plaats van een verlaging van de dosis lurbinectedine.
Dosisaanpassing voor gelijktijdige toediening met sterke of matige CYP3A-remmers Gelijktijdige toediening van lurbinectedine met sterke of matige CYP3A-remmers moet worden vermeden. Als gelijktijdige toediening niet kan worden vermeden, moet de dosis lurbinectedine worden verlaagd met 50% van de goedgekeurde dosis (zie rubriek 4.5). In geval van bijwerkingen bij de verlaagde startdosering zijn maximaal twee opeenvolgende dosisverlagingen van elk 20% toegestaan (zie tabel 1 in rubriek 4.2).
Speciale populatie
Ouderen
Er is geen dosisaanpassing nodig bij patiënten ≥ 65 jaar.
Nierinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte (CrCL 60-89 ml/min) of matige (CrCL 30-59 ml/min) nierfunctiestoornis.
Lurbinectedine is niet bij een voldoende aantal patiënten met ernstige nierinsufficiëntie (CrCL < 30 ml/min) of terminale nierziekte beoordeeld om het risico te schatten; daarom mag het niet aan deze patiënten worden toegediend (zie rubriek 5.2).
Leverinsufficiëntie
Vanwege de beperkte klinische ervaring wordt behandeling met lurbinectedine niet aanbevolen bij patiënten met verhoogde ASAT of ALAT (ASAT of ALAT > 3 × ULN).
Er wordt geen dosisaanpassing aanbevolen voor patiënten met lichte leverinsufficiëntie (totaal bilirubine ≤ ULN en ASAT > ULN, of totaal bilirubine 1 tot ≤ 1,5 × ULN en elke ASAT).
Bij patiënten met matige leverinsufficiëntie (totaal bilirubine > 1,5 tot ≤ 3 × ULN en elke ASAT) is de aanbevolen dosis ZEPZELCA 1,6 mg/m2 via intraveneuze infusie voor 60 minuten elke 21 dagen tot ziekteprogressie of onaanvaardbare toxiciteit (zie rubriek 5.2). Patiënten met matige leverinsufficiëntie moeten worden gecontroleerd op verhoogde bijwerkingen. In geval van bijwerkingen bij de verlaagde startdosering zijn maximaal twee opeenvolgende dosisverlagingen van elk 20% toegestaan (zie tabel 1 in rubriek 4.2).
Toediening van ZEPZELCA bij patiënten met ernstige leverinsufficiëntie (totaal bilirubine > 3 × ULN) moet worden vermeden. Als toediening van ZEPZELCA niet kan worden vermeden, is de aanbevolen dosis 1,6 mg/m2 via intraveneuze infusie voor 60 minuten elke 21 dagen tot ziekteprogressie of onaanvaardbare toxiciteit (zie rubriek 5.2). Patiënten met ernstige leverinsufficiëntie moeten worden gecontroleerd op verhoogde bijwerkingen. In geval van bijwerkingen bij de verlaagde startdosering zijn maximaal twee opeenvolgende dosisverlagingen van elk 20% toegestaan (zie tabel 1 in rubriek 4.2).
Pediatrische patiënten
Er is geen relevante toepassing van ZEPZELCA bij pediatrische patiënten voor de behandeling van SCLC.
Wijze van toediening
ZEPZELCA is uitsluitend voor intraveneus gebruik. Het moet worden toegediend via intraveneuze infusie voor een periode van één uur.
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
ZEPZELCA moet voorafgaand aan toediening worden gereconstitueerd en vervolgens verder verdund.
Het gebruik van een centraal veneuze katheter moet worden overwogen om het risico op extravasatie (zie rubriek 4.4) en tromboflebitis te verminderen, met name bij patiënten met een beperkte veneuze toegang.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myelosupressie
ZEPZELCA kan ernstige en levensbedreigende myelosuppressie veroorzaken, waaronder febriele neutropenie en sepsis.
ZEPZELCA mag niet worden toegediend aan patiënten met een aantal neutrofielen van minder dan 1,5 x 10⁹/l en een aantal bloedplaatjes van minder dan 100 x 109/l bij de baseline.
Volledige bloedtellingen, waaronder differentiële telling van witte bloedcellen en bloedplaatjes, moeten worden gecontroleerd bij de baseline en voorafgaand aan elke cyclus. Dosisaanpassingen kunnen nodig zijn (zie tabel 2 in rubriek 4.2).
In geval van neutrofielentellingen van minder dan 500/mm3 of een waarde lager dan de ondergrens van normaal bij infectie/sepsis, wordt het gebruik van G-CSF aanbevolen.
Hepatotoxiciteit
ALAT- en ASAT-verhogingen zijn gemeld met ZEPZELCA (zie rubriek 4.8).
Levertests, waaronder ALAT, ASAT en bilirubine moeten worden gecontroleerd voordat met ZEPZELCA wordt gestart en periodiek tijdens de behandeling zoals klinisch geïndiceerd. Dosisaanpassingen kunnen nodig zijn (zie tabel 1 in rubriek 4.2).
Extravasatie die leidt tot weefselnecrose
Extravasatie van ZEPZELCA met als gevolg letsel aan huid en weke delen, waaronder necrose die debridement vereist, kan optreden (zie rubriek 4.8).
Het gebruik van een centraal veneuze katheter moet worden overwogen om het risico op extravasatie te verminderen, met name bij patiënten met een beperkte veneuze toegang. Patiënten moeten worden gecontroleerd op tekenen en symptomen van extravasatie tijdens de infusie met ZEPZELCA.
Als er extravasatie optreedt, moet de infusie direct worden stopgezet, moet de infusiekatheter worden verwijderd en moet de patiënt worden gecontroleerd op tekenen en symptomen van weefselnecrose. De tijd tot het ontstaan van necrose na extravasatie kan variëren. Er dient ondersteunende zorg te worden verleend en indien nodig een geschikte medische specialist te worden geraadpleegd voor de behandeling van tekenen en symptomen van extravasatie. Daaropvolgende infusies moeten worden toegediend op een plaats op het lichaam die niet werd beïnvloed door extravasatie.
Rabdomyolyse
Rabdomyolyse is gemeld bij patiënten die met ZEPZELCA werden behandeld (zie rubriek 4.8).
Creatinekinase (CK) moet worden gecontroleerd voordat met ZEPZELCA wordt gestart en periodiek tijdens de behandeling zoals klinisch geïndiceerd.
Als rabdomyolyse optreedt, moeten ondersteunende maatregelen zoals parenterale hydratatie, alkalinisatie van urine en dialyse direct worden ingesteld, zoals aangegeven. Op basis van de ernst dient de behandeling met ZEPZELCA te worden uitgesteld of de dosis te worden verlaagd (zie tabel 2 in rubriek 4.2).
Voorzichtigheid is geboden als geneesmiddelen met een bekend verband met rabdomyolyse (bijv. statines) gelijktijdig met lurbinectedine worden toegediend, aangezien het risico op rabdomyolyse kan toenemen.
Tumorlysissyndroom (TLS)
Tumorlysissyndroom (TLS), dat een fatale afloop kan hebben, is gemeld bij behandeling met ZEPZELCA. Beroepsbeoefenaren in de gezondheidszorg wordt geadviseerd om patiënten nauwlettend te controleren op TLS, met name patiënten met een hoge tumorlast. Belangrijke voorzorgsmaatregelen zijn onder meer het voorkomen van uitdroging en het beheren van een verstoorde elektrolytenbalans. Als zich TLS voordoet, moet het direct worden behandeld en moet de mogelijke noodzaak tot onderbreking of stopzetting van de behandeling worden overwogen (zie rubriek 4.2).
Gelijktijdige toediening met sterke CYP3A-inductoren
Gelijktijdige toediening van sterke CYP3A-inductoren moet worden vermeden (zie rubriek 4.5).
Embryo-foetale toxiciteit
Lurbinectedine kan foetale schade veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Een zwangerschapstest wordt aanbevolen bij vrouwen in de vruchtbare leeftijd voordat de behandeling wordt gestart.
Vrouwelijke patiënten die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en voor 7 maanden na de laatste dosis.
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten een condoom gebruiken tijdens de behandeling en voor 4 maanden na de laatste dosis. Vrouwelijke partners die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken voor dezelfde periode (zie rubriek 4.6 en 5.3).
Ziektespecifieke voorzorgsmaatregelen - SCLC
Patiënten met ECOG-performancestatus ≥ 2, metastasen in het centrale zenuwstelsel (CZS), een voorgeschiedenis van auto-immuunziekte of toediening van systemische immunosuppressieve geneesmiddelen binnen 1 week voorafgaand aan inschrijving werden uitgesloten in het hoofdonderzoek bij SCLC (zie rubriek 5.1). Bij gebrek aan gegevens dient lurbinectedine in combinatie met atezolizumab met voorzichtigheid te worden gebruikt bij deze populaties, na zorgvuldige afweging van de mogelijke voordelen en risico’s op individuele basis.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per flacon, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van sterke of matige CYP3A-remmers op lurbinectedine
In een speciaal onderzoek naar geneesmiddeleninteractie (n=8) met itraconazol, een sterke CYP3A4-remmer, nam de systemische blootstelling aan totale lurbinectedine met ongeveer 2,7 keer toe (AUC0-∞) en nam de totale plasmaklaring met 63% af wanneer lurbinectedine gelijktijdig werd toegediend met itraconazol (totale dagelijkse dosis van 200 mg voor 12 dagen, 4 dagen vóór maximaal 8 dagen na toediening van lurbinectedine).
Gelijktijdige toediening van ZEPZELCA met sterke of matige CYP3A-remmers moet worden vermeden. Als gelijktijdige toediening met sterke CYP3A-remmers (bijv. ketoconazol, itraconazol, posaconazol, voriconazol, claritromycine, telitromycine, lopinavir, ritonavir, saquinavir, nelfinavir, atazanavir, indinavir, boceprevir, telaprevir), of matige CYP3A-remmers (bijv. aprepitant, ciprofloxacine, erytromycine, cyclosporine, fluconazol, diltiazem, verapamil), niet kan worden vermeden, moet de dosis ZEPZELCA met 50% van de goedgekeurde dosis worden verlaagd (zie rubriek 4.2). In geval van bijwerkingen bij de verlaagde startdosering zijn maximaal twee opeenvolgende dosisverlagingen van elk 20% toegestaan (zie tabel 1 in rubriek 4.2).
Effect van sterke CYP3A-inductoren op lurbinectedine
In een speciaal onderzoek naar geneesmiddeleninteracties (n=8) met bosentan, een matige CYP3A4-inductor, werd systemische blootstelling van totaal lurbinectedine met ongeveer 20% verlaagd (AUC0-
∞) en de totale plasmaklaring met 25% verhoogd wanneer lurbinectedine gelijktijdig werd toegediend met bosentan (125 mg tweemaal daags voor 5 dagen). De omvang van deze veranderingen sluit daarom een klinisch relevant effect uit van gelijktijdige toediening van matige CYP3A4-inductoren (bijv. bosentan, cenobamaat, dabrafenib, efavirenz, etravirine, lorlatinib, pexidartinib, fenobarbital, primidon, sotorasib) op de blootstelling aan lurbinectedine en is er geen dosisaanpassing vereist.
Gelijktijdige toediening van sterke CYP3A-inductoren (bijv. carbamazepine, fenobarbital, fenytoïne, rifampicine, rifabutine, rifapentine, sint-janskruid (Hypericum perforatum)) met ZEPZELCA moet worden vermeden. Overweeg alternatieve middelen met minder CYP3A-inductie (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie bij mannen en vrouwen
Een zwangerschapstest wordt aanbevolen bij vrouwen die zwanger kunnen worden voordat de behandeling met lurbinectedine wordt gestart.
Vrouwelijke patiënten die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en voor 7 maanden na de laatste dosis.
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten een condoom gebruiken tijdens de behandeling en voor 4 maanden na de laatste dosis. Vrouwelijke partners die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken voor dezelfde periode (zie rubriek 4.4 en 5.3).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van lurbinectedine bij zwangere vrouwen.
Uit dieronderzoek is ernstige embryo-foetale ontwikkelingstoxiciteit gebleken (zie rubriek 5.3).
Lurbinectedine mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met lurbinectedine noodzakelijk maakt.
Zwangere vrouwen of vrouwen die zwanger kunnen worden, moeten worden geïnformeerd over het mogelijke risico voor een foetus. Als ZEPZELCA tijdens de zwangerschap wordt gebruikt, of als een patiënt zwanger wordt tijdens het gebruik van ZEPZELCA, moet de patiënt op de hoogte worden gebracht van het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of lurbinectedine/metabolieten in de moedermelk worden uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
ZEPZELCA is gecontra-indiceerd tijdens de borstvoeding.
Vruchtbaarheid
Hoewel er geen specifieke onderzoeken zijn uitgevoerd om de vruchtbaarheid met lurbinectedine te beoordelen en er geen duidelijke signalen van toxiciteit van de voortplantingsorganen zijn waargenomen in toxiciteitsonderzoeken, is het vanwege de aard van de verbinding (cytotoxisch en mutageen) waarschijnlijk dat deze de voortplantingscapaciteit beïnvloedt.
Voorafgaand aan de behandeling moet advies worden ingewonnen over het bewaren van eicellen of sperma, vanwege de mogelijkheid van onomkeerbare onvruchtbaarheid als gevolg van behandeling met lurbinectedine. Genetische counseling wordt ook aanbevolen voor patiënten die kinderen willen krijgen na de behandeling.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ZEPZELCA heeft een matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die last hebben van moe zijn, duizeligheid, vertigo en misselijk zijn moeten worden geadviseerd om geen voertuigen te besturen en machines te bedienen totdat de symptomen zijn verdwenen (zie rubriek 4.8)
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren misselijk zijn (37,6%), moe zijn* (34,3%), anemie (33,9%), trombocytopenie (27,7%) en neutropenie (25,2%).
De meest voorkomende bijwerkingen van graad 3/4 waren neutropenie (12,4%), trombocytopenie (11,2%), anemie (9,5%) en moe zijn* (5,0%).
Ernstige bijwerkingen traden op bij 34,3% van de patiënten die ZEPZELCA met atezolizumab kregen. De meest voorkomende ernstige bijwerkingen waren trombocytopenie (2,9%), pneumonie (3,7%), luchtweginfectie (2,5%) en dyspneu (2,1%). Fatale bijwerkingen traden op bij 5% van de patiënten die ZEPZELCA met atezolizumab kregen, in de meeste gevallen als gevolg van longontsteking en andere longinfecties.
De behandeling met ZEPZELCA werd vanwege bijwerkingen permanent stopgezet bij 5,8% van de patiënten die ZEPZELCA kregen in combinatie met atezolizumab. De meest voorkomende bijwerking die permanente stopzetting van ZEPZELCA vereiste, was neutropenie (1,7%).
Bijwerkingen die zorgen voor onderbreking van ZEPZELCA bij patiënten die ZEPZELCA met atezolizumab kregen, traden op bij 28,9% van de patiënten; de meest voorkomende bijwerkingen die zorgen voor onderbreking waren neutropenie (5,4%), anemie (5,0%), moe zijn* (4,6%) en trombocytopenie (3,3%).
Dosisverlagingen van ZEPZELCA als gevolg van een bijwerking bij patiënten die ZEPZELCA met atezolizumab kregen, traden op bij 16,1% van de patiënten. De meest voorkomende bijwerkingen die dosisverlagingen vereisten bij patiënten die ZEPZELCA met atezolizumab kregen, waren trombocytopenie (4,1%), moe zijn* (3,3%), misselijk zijn (2,1%) en overgeven (2,1%). * Voor samengevoegde voorkeursbegrippen zie voetnoot in tabel 3.
Tabel met lijst van bijwerkingen
Bijwerkingen die zijn gemeld in het IMforte klinisch onderzoek worden in tabel 3 weergegeven per MedDRA-systeem/orgaanklasse en per frequentie.
De frequenties van bijwerkingen zijn gebaseerd op de frequenties van bijwerkingen door alle oorzaken die werden vastgesteld bij 242 patiënten die werden blootgesteld aan lurbinectedine in combinatie met atezolizumab tijdens een mediane behandelingsduur van 4,4 maanden in het klinisch onderzoek IMforte (zie rubriek 5.1 voor informatie over de belangrijkste kenmerken van deelnemers aan dit klinische onderzoek). Na het in de handel brengen werden bijkomende bijwerkingen gemeld.
Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); “niet bekend (kan met de beschikbare gegevens niet worden bepaald)”. Binnen elke frequentiegroep worden bijwerkingen weergegeven in de volgorde van afnemende ernst.
Tabel 3. Bijwerkingen ervaren door patiënten die zijn behandeld met ZEPZELCA in combinatie met atezolizumab
| Frequentiecategorie (elke graad) | Bijwerkingen per systeem/orgaanklasse | Elke graad (%) | Graad ≥ 3 (%) |
| Infecties en parasitaire aandoeningen | |||
| Vaak | Longontsteking | 5,4 | 3,3 |
| Urineweginfectiea | 5,4 | 0,4 | |
| Infectie | 3,3 | 1,2 | |
| Huidinfectieb | 2,1 | 0,4 | |
| Soms | Sepsis | 0,4 | 0,4 |
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak | Anemie | 33,9 | 9,5 |
| Trombocytopenie | 27,7 | 11,2 | |
| Neutropenie | 25,2 | 12,4 | |
| Leukopenie | 12,4 | 2,9 | |
| Vaak | Lymfopenie | 5,4 | 2,1 |
| Febriele neutropenie | 1,7 | 1,7 | |
| Soms | Pancytopenie | 0,4 | 0,4 |
| Endocriene aandoeningen | |||
| Vaak | Hypothyreoïdie | 7,9 | 0 |
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak | Verminderde eetlust | 18,2 | 0,8 |
| Vaak | Hypomagnesiëmie | 5,4 | 0,4 |
| Hypocalciëmie | 4,5 | 0,8 | |
| Tumorlysissyndroomc | frequentie niet bekend | - | |
| Zenuwstelselaandoeningen | |||
| Vaak | Perifere neuropathied | 8,3 | 0,8 |
| Hoofdpijn | 6,6 | 0 | |
| Dysgeusie | 2,9 | 0 | |
| Bloedvataandoeningen | |||
| Frequentiecategorie (elke graad) | Bijwerkingen per systeem/orgaanklasse | Elke graad (%) | Graad ≥ 3 (%) |
| Vaak | Flebitis | 7,0 | 0 |
| Tromboflebitis | 4,5 | 0,4 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak | Dyspneu | 10,7 | 2,5 |
| Vaak | Hoesten | 9,9 | 0 |
| Pneumonitis | 4,5 | 0,8 | |
| Productieve hoest | 4,1 | 0 | |
| Maagdarmstelselaandoeningen | |||
| Zeer vaak | Misselijk zijn | 37,6 | 2,9 |
| Diarree | 15,7 | 0,4 | |
| Overgeven | 14,9 | 0,8 | |
| Constipatie | 12,8 | 0 | |
| Vaak | Buikpijne | 9,9 | 0,4 |
| Dyspepsie | 4,5 | 0 | |
| Stomatitis | 2,5 | 0 | |
| Huid- en onderhuidaandoeningen | |||
| Vaak | Pruritus | 7,9 | 0,4 |
| Uitslag | 5,8 | 0 | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak | Musculoskeletale pijnf | 15,7 | 0,8 |
| Vaak | Artralgie | 8,3 | 1,2 |
| Zelden | Rabdomyolysec | frequentie niet bekend | - |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak | Moe zijng | 34,3 | 5,0 |
| Vaak | Oedeemh | 6,2 | 0,4 |
| Pyrexie | 5,4 | 0 | |
| Perifere zwelling | 4,5 | 0,4 | |
| Extravasatiei | 3,3 | 0 | |
| Slijmvliesontsteking | 2,5 | 0 | |
| Onderzoeken | |||
| Vaak | Verhoogde transaminasenj | 9,1 | 2,9 |
| Verhoogde bloedcreatinine | 5,4 | 0 | |
| Verhoogde gamma-glutamyltransferase | 3,3 | 0,8 | |
| Verhoogde creatinekinase in het bloed | 2,1 | 0,4 | |
| Gewichtsafname | 3,3 | 0 | |
a waaronder urineweginfectie, cystitis. b waaronder huidinfectie, cellulitis. c frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald), gemeld in de post-marketingsetting (informatie met betrekking tot graad niet beschikbaar). d waaronder hypo-esthesie, perifere neuropathie, paresthesie, perifere sensorische neuropathie. e waaronder buikklachten, opgezette buik, buikpijn, pijn in de bovenbuik. f waaronder rugpijn, pijn op de borst van het bewegingsapparaat, pijn in het bewegingsapparaat, myalgie, pijn in de nek, pijn in de ledematen. g waaronder asthenie, moe zijn. h waaronder oedeem, perifeer oedeem. i in een paar gevallen werd weefselnecrose gemeld. j waaronder verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase, verhoogde transaminasen. | |||
Beschrijving van geselecteerde bijwerking
Neutropenie
Bij IMforte kreeg 25,2% van de patiënten te maken met neutropenie (alle graden), 12,4% met neutropenie van graad 3/4, 1,7% met febriele neutropenie en 0,4% met sepsis. De mediane tijd tot eerste optreden van neutropenie* (alle graden) was 10 (bereik: 7-29) dagen. De mediane duur was 11 (bereik: 1-196) dagen. Neutropenie* leidde tot dosisverlaging of -onderbreking bij respectievelijk 1,7% of 5,4% van de patiënten. De behandeling werd permanent stopgezet bij 1,7% van de patiënten.
Hepatotoxiciteit
Bij IMforte werd bij 6,6% van de patiënten een verhoging van ALAT gemeld (2,5% ≥ graad 3), terwijl bij 7,0% van de patiënten een verhoging van ASAT werd gemeld (1,2% ≥ graad 3). De mediane tijd tot het eerste optreden van een verhoging van ALAT (alle graden) was 7 (bereik: 3-22) dagen. De mediane duur was 17 (bereik: 7-21) dagen. De ALAT-verhoging leidde tot dosisverlaging of -onderbreking bij respectievelijk 0,4% van de patiënten voor beiden. De mediane tijd tot het eerste optreden van een ASAT-verhoging (alle graden) was 4 (bereik: 3-8) dagen. De mediane duur was 9 (bereik: 6-21) dagen. Verhoogde ASAT leidde bij 0,8% van de patiënten tot dosisverlaging.
Rabdomyolyse
Er zijn gevallen van rabdomyolyse gemeld bij gebruik van ZEPZELCA na het in de handel brengen. Er zijn geen fatale gevallen gemeld.
Extravasatie
Er zijn zeldzame gevallen van extravasatie met lokale irritatie gemeld bij gebruik van ZEPZELCA na het in de handel brengen. In enkele gevallen werd weefselnecrose gemeld waarvoor debridement nodig was.
Tumorlysissyndroom
Gevallen van tumorlysissyndroom zijn gemeld bij gebruik van ZEPZELCA na het in de handel brengen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Als een overdosering wordt vermoed, moet de patiënt nauwlettend worden gecontroleerd op myelosuppressie en leverenzymen en moeten ondersteunende zorgmaatregelen worden genomen, indien nodig.
Er is geen antidotum bekend voor overdosering met lurbinectedine.
Naar verwachting zal hemodialyse de eliminatie van lurbinectedine niet verbeteren, omdat lurbinectedine in hoge mate aan plasma-eiwitten gebonden is (99%) en de renale excretie verwaarloosbaar is.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastisch middelen, andere antineoplastische middelen, ATC-code: L01XX69
Werkingsmechanisme
Lurbinectedine remt het oncogene transcriptieproces door (i) te binden aan CG-rijke sequenties van DNA, die zich in promotors van eiwitcoderende genen bevinden; door (ii) oncogene transcriptiefactoren uit hun bindingsplaatsen te verwijderen; en door (iii) de verlenging van RNA-polymerase II te vertragen en de specifieke afbraak ervan door het ubiquitine/proteasoom-systeem, waarbij al deze processen zorgen voor een daaropvolgende celcyclusstilstand en apoptose van tumorcellen.
In vitro onderdrukt lurbinectedine de expressie van inflammatoire en motiliteitsgerelateerde genen bij niet-toxische nanomolaire concentraties, terwijl het ook celmigratie en -adhesie remt. Bij hogere concentraties induceert het apoptose in monocyten en macrofagen door caspase-8-activering. In vivo (muismodellen) uitgevoerde antitumordosering (0,18-0,20 mg/kg) beperkt tumorgroei, vermindert specifieke immuuncelpopulaties en verlaagt tumorvasculariteit.
Farmacodynamische effecten
Cardiale elektrofysiologie
De kans op QTc-verlenging met lurbinectedine werd geëvalueerd bij 39 patiënten met gevorderde kanker. Er werden geen significante effecten waargenomen (> 10 ms) op het QTc-interval bij een dosering van 3,2 mg/m² lurbinectedine om de 21 dagen.
Klinische werkzaamheid en veiligheid
Kleincellig longcarcinoom in een uitgebreid stadium
De werkzaamheid van onderhoudsbehandeling met ZEPZELCA in combinatie met atezolizumab werd onderzocht bij 483 patiënten met eerstelijns ES-SCLC binnen IMforte, een gerandomiseerd, open-label onderzoek in meerdere centra. Deelnemers kwamen in aanmerking voor randomisatie als ze complete respons (CR), gedeeltelijke respons (PR) of stabiele ziekte (SD) hadden bereikt volgens de Response Evaluation Criteria in Solid Tumours (RECIST) v1.1 op basis van radiografische beoordeling binnen 28 dagen voorafgaand aan randomisatie na voltooiing van 4 cycli inductiebehandeling met atezolizumab, carboplatine en etoposide en als ze een ECOG-performancestatus van 0 of 1 hadden. Geschikte patiënten werden 1:1 gerandomiseerd naar onderhoudsbehandeling met ofwel lurbinectedine met atezolizumab ofwel alleen atezolizumab. Tenzij gecontra-indiceerd, werd primaire profylaxe met G-CSF gegeven aan patiënten die waren toegewezen aan de groep met lurbinectedine met atezolizumab. In het onderzoek werden patiënten met metastasen in het centrale zenuwstelsel, een voorgeschiedenis van auto-immuunziekten of toediening van systemische immunosuppressiva binnen een week voorafgaand aan de inschrijving uitgesloten. Randomisatie werd gestratificeerd naar ECOG-performancestatus (0 vs. 1), lactaatdehydrogenase (LDH) (≤ ULN vs. > ULN), aanwezigheid van levermetastasen bij inschrijving (ja vs. nee) en eerdere ontvangst van profylactische craniale bestraling (ja vs. nee).
Patiënten werden gerandomiseerd naar een van de volgende twee behandelingsgroepen:
- ZEPZELCA 3,2 mg/m2 intraveneus met atezolizumab 1.200 mg intraveneus eenmaal per 3 weken tot ziekteprogressie of onaanvaardbare toxiciteit, of
- Atezolizumab 1.200 mg intraveneus eenmaal per 3 weken tot ziekteprogressie of onaanvaardbare toxiciteit.
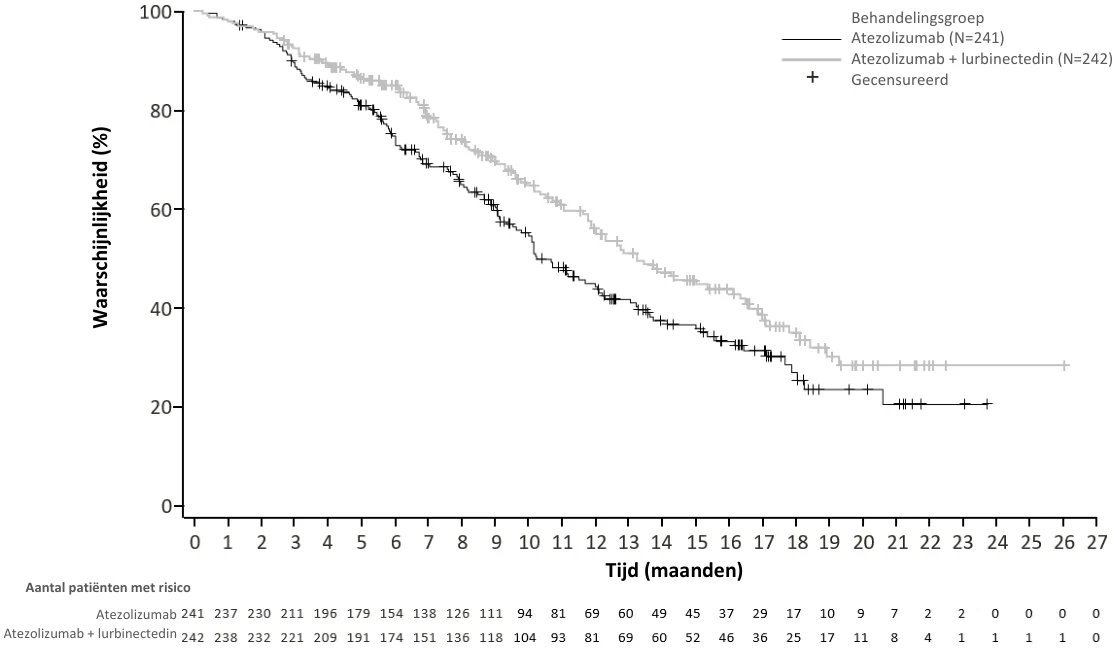
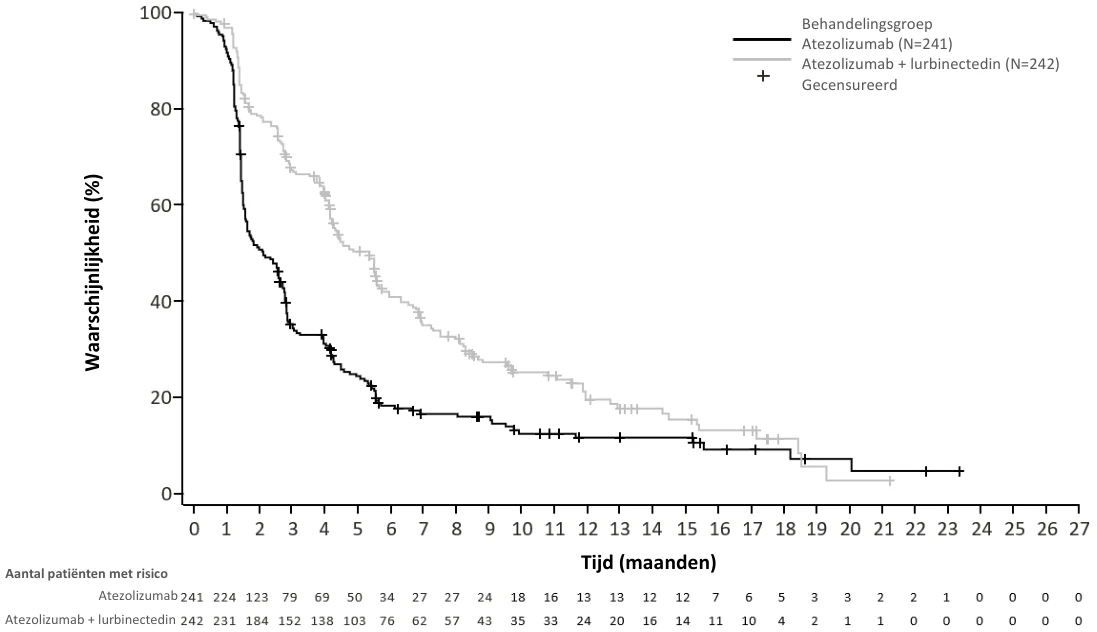
De primaire werkzaamheidseindpunten waren algehele overleving (OS) en door de onafhankelijke beoordelingsfaciliteit (IRF) beoordeelde progressievrije overleving (PFS) volgens RECIST v1.1 in de gerandomiseerde populatie (zie tabel 5).
In totaal werden 483 patiënten gerandomiseerd: 242 naar de ZEPZELCA met atezolizumab-groep en 241 naar de atezolizumab-groep. De mediane leeftijd was 66 jaar (bereik 35 tot 85 jaar, zijnde 13% ≥ 75 jaar). Het merendeel van de patiënten was wit (81,6%); 12,8% was Aziatisch, 6,6% was Latijns-Amerikaans en < 1% was zwart of Afro-Amerikaans. Het merendeel van de patiënten was man (62,5%) en 97,5% waren huidige of eerdere rokers. De ECOG-performancestatus bij aanvang was 0 (42,9%) of 1 (57,1%).
Werkzaamheidsresultaten zijn weergegeven in tabel 5 en figuur 1 en 2.
Tabel 4: Werkzaamheidsresultaten van IMforte
lurbinectedine met atezolizumab N = 242 atezolizumab N = 241 | |
| Algehele overleving1 | |
| Overlijdensgevallen (%) | 113 (46,7%) 136 (56,4%) |
Mediaan, maanden (95%-BI) Hazardratio2 (95%-BI) p-waarde3, 6 | 13,2 10,6 (11,9; 16,4) (9,5; 12,2) 0,73 (0,57; 0,95) 0,0174 |
Progressievrije overleving1, 4, 5 Aantal voorvallen (%) Mediaan, maanden (95%-BI) Hazardratio2 (95%-BI) p-waarde3, 7 | 174 (71,9%) 202 (83,8%) 5,4 2,1 (4,2; 5,8) (1,6; 2,7) 0,54 (0,43; 0,67) < 0,0001 |
Sluitingsdatum: 29 juli 2024 1 Gemeten vanaf het moment van randomisatie 2 Gestratificeerd op ECOG-performancestatus, LDH-spiegel, aanwezigheid van levermetastasen en eerdere ontvangst van profylactische craniale bestraling 3 Gebaseerd op de gestratificeerde log-ranktest 4 Zoals bepaald door IRF 5 volgens RECIST v1.1 6 Vergeleken met de toegewezen alfa van 0,0313 (tweezijdig) voor deze tussentijdse OS-analyse. 7 Vergeleken met de toegewezen alfa van 0,001 (tweezijdig) voor deze definitieve PFS-analyse. BI=betrouwbaarheidsinterval | |
Afbeelding 1: Kaplan-Meier-grafiek van algehele overleving binnen IMforte
| Atezolizumab + lurbinectedin (N=242) | ||
Afbeelding 2: Kaplan-Meier-grafiek van door IRF beoordeelde progressievrije overleving binnen IMforte
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ZEPZELCA in alle subgroepen van pediatrische patiënten voor de behandeling van SCLC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Na een dosis van 3,2 mg/m2 lurbinectedine toegediend als een 1 uur durend intraveneus infuus, waren de geometrische gemiddelden van de totale Cmax in plasma en AUC∞ respectievelijk 107 μg/l en 551 μg*u/l. Bij herhaalde toedieningen om de 21 dagen werd geen accumulatie van lurbinectedine in plasma waargenomen.
Distributie
Het typische distributievolume van lurbinectedine bij steady state is 504 l. De binding aan plasma-eiwitten is ongeveer 99%, aan zowel albumine als α-1-zuur-glycoproteïne, met een berekende bloed-plasmaverdelingsratio van 0,68.
Biotransformatie
In-vitro-onderzoeken
In-vitro-onderzoeken met menselijke levermicrosomen en supersomen wijzen erop dat CYP3A4 het belangrijkste CYP-enzym is dat verantwoordelijk is voor het levermetabolisme van lurbinectedine.
Cytochroom P450 (CYP) enzymen: lurbinectedine is geen remmer van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 of CYP3A4. Lurbinectedine is geen inductor van CYP1A2 of CYP3A4. Het potentieel van lurbinectedine om CYP2B6 te induceren is onbekend.
Transporteiwitsystemen: lurbinectedine is een substraat van MDR1 (P-gp), maar is geen substraat van OATB1P1, OATP1B3, OCT1 of MATE1. Lurbinectedine vertoonde in vitro potentiële remming van MDR1, OATP1B1, OATP1B3 en OCT1. Deze bevindingen worden echter niet als klinisch relevant beschouwd. Lurbinectedine remt BCRP, BSEP, MATE1, OAT1, OAT3 of OCT2 niet.
Eliminatie
De terminale halfwaardetijd van lurbinectedine is 51 uur. De totale plasmaklaring van lurbinectedine is 11 l/u.
De belangrijkste route voor de uitscheiding van radioactiviteit gerelateerd aan lurbinectedine was via de feces (89% van de dosis), waarbij slechts sporen van ongewijzigd lurbinectedine in de feces werden gedetecteerd (< 0,2% van de dosis). Uitscheiding in de urine was de minder belangrijke route (6% van de dosis), voornamelijk als onveranderde verbinding (1% van de dosis) en één metaboliet (tot 1% van de dosis).
Lineariteit/non-lineariteit
De farmacokinetiek van lurbinectedine is lineair bij een dosisbereik van 0,02-6,9 mg/m2.
Speciale populaties
Farmacokinetische populatieanalyses hebben aangetoond dat gewicht (bereik: 39-154 kg), leeftijd (bereik: 18-85 jaar) en geslacht geen klinisch significante invloed hebben op de systemische blootstelling aan lurbinectedine.
Leverinsufficiëntie
Er werd een speciaal onderzoek uitgevoerd om de invloed van verschillende gradaties van leverinsufficiëntie op lurbinectedine te beoordelen bij patiënten met gevorderde solide tumoren. Patiënten werden volgens de National Cancer Institute Organ Dysfunction Working Group (NCI-ODWG)-classificatie ingedeeld in patiënten met een normale leverfunctie of lichte (totaal bilirubine ≤ ULN en ASAT > ULN, of totaal bilirubine > 1 tot ≤ 1,5 × ULN en ASAT = willekeurig), matig (totaal bilirubine > 1,5 tot ≤ 3 × ULN en ASAT = elk) of ernstig (totaal bilirubine > 3 × ULN) leverinsufficiëntie. Patiënten met een normale leverfunctie en lichte leverinsufficiëntie kregen lurbinectedine in een dosering van 3,2 mg/m², terwijl patiënten met matige en ernstige leverinsufficiëntie lurbinectedine kregen in een dosering van 1,6 mg/m². Er werden geen statistisch significante verschillen waargenomen voor de totale farmacokinetiek van lurbinectedine tussen de cohorten.
In vergelijking met patiënten met lichte leverinsufficiëntie werd een statistisch significante op hogere dosis genormaliseerde M1 AUC metaboliet/ouderratio (MPR) waargenomen bij patiënten met ernstige leverinsufficiëntie (ratio: 5,95, 90%-BI: 2,54-13,98) en matige leverinsufficiëntie (ratio: 8,65, 90%-BI: 3,94-19,01). Er werden geen statistisch significante verschillen waargenomen in M4 MPR volgens de leverinsufficiëntie-groepen.
Op basis van een farmacokinetische populatieanalyse werd in vergelijking met 625 patiënten met een normale leverfunctie geen duidelijk farmacokinetisch verschil waargenomen bij 125 patiënten met lichte leveraandoeningen die elke 21 dagen 3,2 mg/m² lurbinectedine kregen.
Nierinsufficiëntie
Er zijn geen specifieke onderzoeken naar lurbinectedine uitgevoerd bij patiënten met nierinsufficiëntie. Op basis van farmacokinetische populatieanalyses werd in vergelijking met 166 patiënten met een normale nierfunctie geen duidelijk farmacokinetisch verschil waargenomen bij 165 patiënten met lichte nierinsufficiëntie (CrCL van 60-89 ml/min), 73 patiënten met matige nierinsufficiëntie (CrCL van 30-59 ml/min) en één patiënt met ernstige nierinsufficiëntie (CrCL van 26 ml/min) die lurbinectedine 3,2 mg/m² elke 21 dagen kregen. De farmacokinetische kenmerken van lurbinectedine bij patiënten met CrCL < 30 ml/min of dialysepatiënten zijn onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologie
Het primaire doel voor toxiciteit dat bij niet-klinische diersoorten (ratten, honden en niet-menselijke primaten) werd vastgesteld, werd gekenmerkt door ernstige, reversibele en niet-cumulatieve atrofie van beenmerg, die geassocieerd werd met dosisgerelateerde leukopenie, evenals trombocytopenie en anemie. Bovendien ondervonden met lurbinectedine behandelde dieren leverafwijkingen (meerdere donkere gebieden of gezwollen lever, verhoogde leverfunctiemarkers, galwegschade met necrose en/of oedeem, en hepatocellulaire degeneratie/apoptose en periportale hepatocytaire hypertrofie). Aanvullende bevindingen werden aangetroffen in het maagdarmkanaal (mucosale atrofie), nieren (corticale tubulaire degeneratie en vacuolatie), hart (focale, lichte tot matige myocarddegeneratie en/of necrose) en injectieplaats (perivasculaire/vasculaire ontstekingsreacties). Bij het merendeel van deze veranderingen werd na stopzetting van de dosering volledig herstel waargenomen.
Genotoxiciteit
Positieve genotoxiciteitsresultaten werden in vitro verkregen in cellijnen van zoogdieren die dosisgerelateerde toxiciteit toonden bij alle geteste concentraties (bereik van 48 tot 0,188 ng/ml). Positieve genotoxiciteitsbevindingen worden verwacht voor lurbinectedine als een DNA-interacterend antineoplastisch middel (zie rubriek 4.6).
Carcinogeen potentieel
Carcinogeniteitstesten van lurbinectedine zijn niet uitgevoerd.
Reproductie- en ontwikkelingstoxiciteit
Lurbinectedine veroorzaakte maternale toxiciteit bij een enkele dosis van 0,6 mg/m2, toegediend op dag 10 na de bevruchting, en ernstige embryotoxische effecten, wat leidde tot 100% embryonale letaliteit (zie rubriek 4.4 en 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Melkzuur
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
ZEPZELCA 2 mg poeder voor concentraat voor oplossing voor infusie
18 maanden
ZEPZELCA 4 mg poeder voor concentraat voor oplossing voor infusie
5 jaar
Gereconstitueerde en verdunde oplossing
Chemische en fysische stabiliteit tijdens gebruik is aangetoond voor 24 uur bij 2 tot 8 °C of 25 °C.
Vanuit microbiologisch oogpunt moet het product direct worden gebruikt. Als de oplossing niet direct wordt gebruikt, is de gebruiker verantwoordelijk voor de opslagtijd en -omstandigheden vóór gebruik. Deze mogen normaal gesproken niet langer zijn dan 24 uur bij 2 tot 8 °C, tenzij reconstitutie/verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. Als reconstitutie/verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden, kan het bereide, gebruiksklare product maximaal 24 uur worden bewaard bij 2 °C tot 8 °C of 25 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
ZEPZELCA 2 mg poeder voor concentraat voor oplossing voor infusie
Flacon van 20 ml (doorzichtig type 1-glas) met een stop (butylrubber) en een witte verzegeling (aluminium), met 2 mg lurbinectedine.
Verpakkingsgrootte van 1 flacon.
ZEPZELCA 4 mg poeder voor concentraat voor oplossing voor infusie
30 ml flacon (doorzichtig type 1-glas) met een stop (butylrubber) en een blauwe verzegeling (aluminium), met 4 mg lurbinectedine.
Verpakkingsgrootte van 1 flacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De juiste procedures voor de juiste hantering en verwijdering van cytotoxische geneesmiddelen moeten worden gevolgd. U moet training hebben gehad over de juiste technieken om ZEPZELCA te reconstitueren en te verdunnen en u moet beschermende kleding dragen, waaronder een masker, veiligheidsbril en handschoenen tijdens het reconstitueren en verdunnen. Bij accidenteel contact met de huid, ogen of slijmvliezen moet direct met veel water worden gespoeld. U mag niet met dit geneesmiddel werken als u zwanger bent.
Bereid de oplossing voor infusie op aseptische wijze als volgt voor:
- Injecteer 8 ml (voor een sterkte van 4 mg) of 4 ml (voor een sterkte van 2 mg) water voor injecties in de injectieflacon, wat een oplossing oplevert die 0,5 mg/ml lurbinectedine bevat. Schud de flacon totdat alles volledig is opgelost. De gereconstitueerde oplossing is helder, kleurloos of licht geelachtig en vrijwel vrij van zichtbare deeltjes. Inspecteer de oplossing visueel op deeltjes en verkleuring.
Bereken het benodigde volume gereconstitueerde oplossing als volgt:
Volume (ml) = lichaamsoppervlak (m2) x individuele dosis (mg/m2) 0,5 mg/ml
- Trek voor toediening via een centraal veneuze lijn de juiste hoeveelheid gereconstitueerde oplossing op uit de flacon en voeg deze toe aan een infuuscontainer met ten minste 100 ml verdunningsmiddel 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie of 5%- (50 mg/ml) glucoseoplossing voor infusie).
- Trek voor toediening via een perifere veneuze lijn de juiste hoeveelheid gereconstitueerde oplossing op uit de flacon en voeg deze toe aan een infuuscontainer met ten minste 250 ml verdunningsmiddel 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie of 5%- (50 mg/ml) glucoseoplossing voor infusie).
De volgende materialen zijn compatibel met ZEPZELCA verdunde oplossing:
- Polyolefine containers (polyethyleen, polypropyleen en mengsels).
- PVC (zonder DEHP), polyurethaan en polyolefine infusiesets (polyethyleen, polypropyleen en polybutadieen).
- Polyethersulfon inlinefilters met poriegrootten van 0,22 micron.
- Implanteerbare veneuze introductiesystemen met poorten van titanium of kunsthars met intraveneuze katheters van polyurethaan of siliconen.
ZEPZELCA kan met of zonder een inlinefilter worden toegediend.
Infuuslijnen met nylon membraanfilters mogen niet worden gebruikt wanneer de gereconstitueerde ZEPZELCA-oplossing wordt verdund met 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie.
Lurbinectedine is een cytotoxisch geneesmiddel. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pharma Mar, S.A.
Avda. de los Reyes, 1
Polígono Industrial La Mina
28770 Colmenar Viejo (Madrid)
Spanje
Tel: +34 91 846 60 00
Fax: +34 91 846 60 01
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2032/001
EU/1/26/2032/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.