


SmPC (samenvatting van de productkenmerken) - Welireg
1. NAAM VAN HET GENEESMIDDEL
WELIREG 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere filmomhulde tablet bevat 40 mg belzutifan.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
De blauwe, ovale tablet is ongeveer 13 x 8 mm. Op één kant staat ‘177’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Niercelcarcinoom (RCC)
WELIREG is geïndiceerd als monotherapie voor de behandeling van volwassenen met gevorderd heldercellig niercelcarcinoom met progressie na minimaal twee behandelingen, waarvan ten minste één behandeling met een PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen.
Tumoren bij de ziekte van von Hippel-Lindau (VHL)
WELIREG is geïndiceerd als monotherapie voor de behandeling van volwassenen met gelokaliseerd niercelcarcinoom (RCC), hemangioblastomen in het centrale zenuwstelsel (CZS), of neuro-endocriene tumoren in de pancreas (pNET) bij de ziekte van von Hippel-Lindau, en voor wie lokale procedures niet geschikt zijn.
4.2 Dosering en wijze van toediening
Alleen gespecialiseerde artsen met ervaring in de behandeling van kanker mogen een behandeling starten en begeleiden.
Dosering
De aanbevolen dosering van WELIREG is 120 mg eenmaal per dag. Dit zijn drie tabletten van 40 mg. De tabletten moeten iedere dag op dezelfde tijd worden ingenomen.
De behandeling moet worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
Gemiste dosis
Als een dosis WELIREG vergeten wordt, kan deze zo snel mogelijk op dezelfde dag alsnog ingenomen worden. De volgende dag moet weer de gebruikelijke dagelijkse dosis ingenomen worden. Er moeten geen extra tabletten ingenomen worden om de gemiste dosis in te halen.
Wanneer er overgegeven is na het innemen van WELIREG, moeten de tabletten niet opnieuw ingenomen worden. De volgende dosis moet dan de volgende dag ingenomen worden.
Dosisaanpassingen
Aanpassingen in de dosis van WELIREG door bijwerkingen zijn samengevat in tabel 1.
Tabel 1: Aanbevolen dosisaanpassingen
| Bijwerkingen | Ernst* | Dosisaanpassing |
Anemie (zie rubriek 4.4) | Graad 3 (hemoglobine < 4,9 mmol/l (< 8 g/dl, < 80 g/l), transfusie geïndiceerd) |
|
Graad 4 (levensbedreigend of onmiddellijke interventie geïndiceerd) |
| |
Hypoxie (zie rubriek 4.4) | Graad 3, asymptomatisch (verminderde zuurstofverzadiging in rust (bijvoorbeeld pulsoximeter < 88 % of Pa O2 ≤ 55 mm Hg)) |
|
Graad 3, symptomatisch (verminderde zuurstofverzadiging in rust (bijvoorbeeld pulsoximeter < 88 % of Pa O2 ≤ 55 mm Hg)) |
| |
Graad 4 (levensbedreigend verzwakte luchtwegen, onmiddellijke interventie nodig (bijvoorbeeld tracheotomie of intubatie)) |
| |
| Andere bijwerkingen (zie rubriek 4.8) | Graad 3 |
|
| Graad 4 |
|
*Gebaseerd op de algemene bijwerkingencriteria en -terminologie van het National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE), versie 5.0
Speciale populaties
Ouderen
Bij ouderen wordt geen dosisaanpassing aanbevolen (zie rubriek 5.2).
Nierfunctiestoornis
Een dosisaanpassing wordt niet aanbevolen bij patiënten met een nierfunctiestoornis. Hieronder valt ook terminale nierinsufficiëntie (zie rubriek 5.2).
Leverfunctiestoornis
Een dosisaanpassing wordt niet aanbevolen bij patiënten met een milde leverfunctiestoornis (totaal bilirubine ≤ bovengrens van normaal (upper limit of normal (ULN)) en aspartaataminotransferase (ASAT) > ULN, of totaal bilirubine > 1 tot 1,5 x ULN en iedere ASAT-waarde) of matige leverfunctiestoornis (totaal bilirubine tussen > 1,5 x ULN en ≤ 3 x ULN en iedere ASAT-waarde of Child-Pugh B). Belzutifan is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen tot 18 jaar zijn niet vastgesteld (zie rubriek 5.1). Er zijn geen gegevens beschikbaar.
Wijze van toediening
WELIREG moet oraal worden ingenomen.
De tabletten moeten heel doorgeslikt worden. Ze kunnen met of zonder voedsel worden ingenomen. De tabletten mogen niet worden gebroken, fijngemaakt of gekauwd. Het is namelijk niet bekend of dit de absorptie van belzutifan beïnvloedt.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap bij patiënten met tumoren bij de ziekte van VHL (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Anemie
Bij patiënten die belzutifan kregen in klinische onderzoeken is anemie gemeld (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op anemie voordat begonnen wordt met, en regelmatig tijdens, de behandeling met belzutifan. Bij patiënten die een graad 3-anemie ontwikkelen, moet belzutifan tijdelijk worden gestopt en de patiënten moeten worden behandeld volgens de standaard medische praktijk, inclusief toediening van erytropoëse-stimulerende middelen (ESA) tot herstel tot graad ≤ 2 (zie de productinformatie van ESA’s voor meer informatie). Bij terugkerende graad 3-anemie moet belzutifan worden gestopt. Bij patiënten die een graad 4-anemie ontwikkelen moet tijdelijk worden gestopt met belzutifan en permanent worden gestopt bij terugkerende graad 4-anemie (zie rubriek 4.2).
Hypoxie
Bij patiënten die belzutifan kregen in klinische onderzoeken is hypoxie gemeld (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op zuurstofsaturatie met pulsoximetrie voordat begonnen wordt met, en regelmatig tijdens, de behandeling met belzutifan. Bij asymptomatische graad 3-hypoxie moet overwogen worden zuurstof toe te dienen en de behandeling voort te zetten of tijdelijk te stoppen. Er moet herstart worden met een lagere dosis belzutifan wanneer de behandeling tijdelijk gestopt is. Bij patiënten die een symptomatische graad 3-hypoxie ontwikkelen, moet belzutifan tijdelijk worden gestopt. De hypoxie moet behandeld worden en belzutifan moet herstart worden met een lagere dosis. Als symptomatische hypoxie blijft terugkomen, moet de behandeling permanent gestopt worden. De behandeling moet permanent gestopt worden bij graad 4-hypoxie (zie rubriek 4.2).
Embryo-foetale toxiciteit: vrouwen die zwanger kunnen worden
Belzutifan kan bij de mens embryo-foetale schade veroorzaken, inclusief verlies van de foetus (zie rubrieken 4.6 en 5.3). Bij vrouwen die zwanger kunnen worden, moet een zwangerschapstest worden gedaan voordat de behandeling met belzutifan wordt gestart.
Vrouwen die zwanger kunnen worden moeten betrouwbare anticonceptie gebruiken tijdens de behandeling met belzutifan en tot en met minimaal 1 week na de laatste dosis vanwege het potentiële risico voor de foetus (zie rubrieken 4.5 en 4.6).
Bloeding in het CZS bij patiënten met hemangioblastomen van het CZS (CZS-HB) bij de ziekte van VHL
Bloedingen in het CZS, waaronder die met fatale afloop, zijn waargenomen bij patiënten met CZS-HB bij de ziekte van VHL. Artsen moeten letten op symptomen of tekenen van CZS-bloeding bij patiënten met CZS-HB bij de ziekte van VHL die worden behandeld met belzutifan.
Informatie over hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Uit farmacogenomische en in-vitro-onderzoeken blijkt dat belzutifan wordt gemetaboliseerd door UGT2B17 en CYP2C19, en dat belzutifan CYP3A4 op een concentratie-afhankelijke manier induceert.
Effecten van belzutifan op andere geneesmiddelen
Gelijktijdige toediening van belzutifan met CYP3A4-substraten, waaronder hormonale anticonceptiva, verlaagt de concentraties van de CYP3A4-substraten. Hierdoor kan de werkzaamheid van deze substraten verminderen. De omvang van deze afname kan groter zijn bij patiënten die zowel UGT2B17 als CYP2C19 traag metaboliseren (zie rubriek 5.2). Gelijktijdige toediening van belzutifan met gevoelige CYP3A4-substraten, waarbij een minimale concentratiedaling kan leiden tot therapeutisch falen van het substraat, moet worden vermeden. Als gelijktijdige toediening niet kan worden vermeden, moet de dosis van het gevoelige CYP3A4-substraat worden verhoogd volgens de samenvatting van de productkenmerken.
Gelijktijdige toediening van belzutifan met hormonale anticonceptiva kan ervoor zorgen dat deze vorm van anticonceptie onvoldoende is (zie rubrieken 4.4 en 4.6). Ook kan het aantal doorbraakbloedingen toenemen. Patiënten die hormonale anticonceptiva gebruiken, moet worden geadviseerd een alternatieve, niet-hormonale anticonceptiemethode te gebruiken, of hun mannelijke partner moet een condoom gebruiken tijdens de behandeling met belzutifan.
In een klinische studie resulteerde herhaalde eenmaaldaagse toediening van 120 mg belzutifan in een 40 % lagere oppervlakte onder de curve (area under the curve (AUC)) van midazolam. Dit effect komt overeen met een zwakke CYP3A4-inductor. Toediening van belzutifan kan leiden tot matige CYP3A4-inductie bij patiënten met een hogere plasmablootstelling aan belzutifan (zie rubriek 5.2).
Op basis van in-vitro-gegevens wordt remming van MATE2-K door belzutifan verwacht bij klinisch relevante blootstellingen. Remming van MATE1 kan niet worden uitgesloten.
In-vitro is belzutifan een CYP2B6- en CYP2C8-inductor. Er zijn geen in-vivo-onderzoeken uitgevoerd. Gelijktijdige toediening met belzutifan kan leiden tot een klinisch relevante afname van de plasmaconcentratie van gevoelige CYP2B6- en/of CYP2C8-substraten.
Effecten van andere geneesmiddelen op belzutifan
Gelijktijdige toediening van belzutifan met remmers van UGT2B17 of CYP2C19 verhoogt de plasmablootstelling van belzutifan. Hierdoor kan de incidentie en ernst van bijwerkingen van belzutifan toenemen. Gelijktijdige toediening van belzutifan met CYP3A4-remmers bij patiënten met een verminderde activiteit van zowel UGT2B17 als CYP2C19 zal naar verwachting de plasmaconcentratie van belzutifan verhogen. Dit kan het risico op bijwerkingen van belzutifan verhogen. Patiënten moeten worden gecontroleerd op anemie en hypoxie. Daarnaast moet de dosis van belzutifan worden verlaagd zoals aanbevolen (zie rubriek 4.2).
De effecten van sterke CYP2C19-inductoren op de blootstelling aan belzutifan zijn nog niet onderzocht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Bij vrouwen die zwanger kunnen worden, moet worden gecontroleerd op zwangerschap voordat de behandeling met belzutifan wordt gestart.
Belzutifan kan embryo-foetale schade veroorzaken, inclusief verlies van de foetus, wanneer het wordt toegediend aan een zwangere vrouw (zie rubrieken 4.4 en 5.3). Vrouwen die zwanger kunnen worden, moeten worden geïnformeerd over het potentiële risico voor de foetus.
Vrouwen die zwanger kunnen worden, moeten betrouwbare anticonceptie gebruiken tijdens de behandeling met belzutifan en tot en met ten minste 1 week na de laatste dosis. Belzutifan kan de werkzaamheid van hormonale anticonceptiva verminderen. Patiënten die hormonale anticonceptiva gebruiken, moet worden geadviseerd een alternatieve, niet-hormonale anticonceptiemethode te gebruiken, of hun mannelijke partner moet een condoom gebruiken tijdens de behandeling met belzutifan (zie rubriek 4.5).
Zwangerschap
Er zijn geen of weinig gegevens over het gebruik van belzutifan bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Niercelcarcinoom
Belzutifan mag niet worden gebruikt tijdens de zwangerschap, tenzij de klinische toestand van de vrouw behandeling met belzutifan vereist.
Tumoren bij de ziekte van VHL
Belzutifan is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Als een vrouw zwanger wordt tijdens de behandeling met belzutifan, moet de behandeling worden gestaakt.
Borstvoeding
Er zijn geen gegevens over de aanwezigheid van belzutifan of de metabolieten ervan in moedermelk bij de mens, de effecten ervan op het kind dat borstvoeding krijgt, of op de melkproductie. Adviseer vrouwen geen borstvoeding te geven tijdens de behandeling met belzutifan en tot en met ten minste 1 week na de laatste dosis vanwege het risico op ernstige bijwerkingen bij kinderen die borstvoeding krijgen.
Vruchtbaarheid
Uit onderzoek bij dieren blijkt dat belzutifan de vruchtbaarheid kan verminderen bij mannen en vrouwen die zich kunnen voortplanten (zie rubriek 5.3). Patiënten moeten worden geïnformeerd over dit potentiële risico. De omkeerbaarheid van het effect op de vruchtbaarheid is onbekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Belzutifan heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te gebruiken. Duizeligheid en vermoeidheid kunnen optreden na toediening van belzutifan (zie rubriek 4.8).
Patiënten moet worden geadviseerd niet te rijden en geen machines te gebruiken, totdat ze er redelijk zeker van zijn dat de behandeling met belzutifan geen nadelige invloed op hen heeft.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van belzutifan werd in klinische onderzoeken geëvalueerd bij 576 patiënten met gevorderde solide tumoren en gelokaliseerde tumoren bij de ziekte van VHL. De patiënten kregen eenmaal daags 120 mg belzutifan. De mediane blootstellingsduur aan belzutifan was 9,2 maanden (spreiding: 0,1 tot 55,4 maanden).
De meest voorkomende bijwerkingen tijdens de behandeling met belzutifan waren anemie (84,2 %), vermoeidheid (42,7 %), misselijkheid (24,1 %), dyspneu (21,4 %), duizeligheid (17,9 %) en hypoxie (16,3 %).
De meest voorkomende bijwerkingen van graad 3 of 4 waren anemie (28,8 %) en hypoxie (12,2 %). De meest voorkomende ernstige bijwerkingen waren hypoxie (7,1 %), anemie (4,7 %) en dyspneu (1,2 %).
De meest voorkomende bijwerkingen waardoor de behandeling met belzutifan tijdelijk moest worden gestopt waren anemie (7,1 %), hypoxie (5,4 %), vermoeidheid (2,6 %), misselijkheid (2,4 %), dyspneu (1,7 %) en duizeligheid (1,6 %). De meest voorkomende bijwerkingen waardoor de dosis belzutifan moest worden verlaagd waren hypoxie (6,3 %), anemie (3,8 %) en vermoeidheid (1,7 %). De meest voorkomende bijwerking waardoor de behandeling met belzutifan permanent moest worden gestopt was hypoxie (1,4 %).
Tabel met bijwerkingen
In tabel 2 staan bijwerkingen die in de gepoolde dataset zijn gemeld voor patiënten die met belzutifan werden behandeld (n=576) of die gerapporteerd zijn bij gebruik in de praktijk. Deze bijwerkingen zijn weergegeven per systeem/orgaanklasse en frequentie. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000) en zeer zelden (< 1/10.000).
Tabel 2: Bijwerkingen bij patiënten die belzutifan kregen*
| Systeem/orgaanklasse | Alle graden | Graad 3 - 4 |
| Bloed- en lymfestelselaandoeningen | ||
| Anemie† | Zeer vaak | Zeer vaak |
| Zenuwstelselaandoeningen | ||
| Duizeligheid | Zeer vaak | - |
| Bloedvataandoeningen | ||
| Hemorragie‡# | Zeer vaak | Vaak |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Dyspneu | Zeer vaak | Vaak |
| Hypoxie | Zeer vaak | Zeer vaak |
| Maagdarmstelselaandoeningen | ||
| Misselijkheid | Zeer vaak | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Vermoeidheid | Zeer vaak | Vaak |
| Onderzoeken | ||
| Gewichtstoename | Vaak | Vaak |
*De onderliggende ziekte kan bijdragen aan de bijwerkingenfrequenties in tabel 2
†Anemie omvat bloedarmoede en verlaagd hemoglobine.
‡Hieronder vallen verschillende bloedingen op verschillende plaatsen die niet afzonderlijk worden vermeld. Bloedingstermen die optraden bij 5 of meer patiënten die met belzutifan werden behandeld, waren: hematurie, hemoptysis, kneuzing en bloedneus (elke graad) en hematurie (graad 3-4).
# Hieronder vallen bloedingen van het CZS (een geval met een fatale afloop is gemeld) (zie rubriek 4.4)
Beschrijving van geselecteerde bijwerkingen
Anemie (zie rubriek 4.4)
Anemie kwam voor bij 83 % van de patiënten met gevorderd RCC die belzutifan kregen. 32 % had graad 3-en 0,5 % had graad 4-anemie. De mediane duur tot het optreden van anemie was 29 dagen (spreiding: 1 dag tot 27 maanden). Van de patiënten met anemie kreeg 22 % alleen transfusies, 20 % van de patiënten kreeg alleen ESA's en 14 % kreeg zowel een transfusie als ESA’s. Het mediane aantal ESA-doses dat aan patiënten werd toegediend was 6,5 (spreiding: 1-87). Patiënten kregen een ESA op basis van het hemoglobinegehalte en het oordeel van de arts (zie rubriek 5.1).
Anemie kwam voor bij 90,2 % van de patiënten met tumoren bij de ziekte van VHL die belzutifan kregen. 11,5 % van de patiënten had graad 3-anemie. De mediane duur tot het optreden van alle graden anemie was 30 dagen (spreiding: 1 dag tot 8 maanden). Van de patiënten met anemie kreeg 1,8 % alleen transfusies, 16,4 % kreeg alleen ESA's en 9,1 % van de patiënten kreeg zowel een transfusie als ESA’s. Het mediane aantal ESA-doses dat aan patiënten werd toegediend was 5 (spreiding: 1-35). Patiënten kregen een ESA op basis van het hemoglobinegehalte en het oordeel van de arts (zie rubriek 5.1).
De incidentie van graad 3-anemie nam toe bij hogere blootstelling aan belzutifan bij patiënten met een hemoglobinegehalte bij aanvang < 12 g/dl (zie rubriek 4.4).
Hypoxie (zie rubriek 4.4)
Hypoxie kwam voor bij 15 % van de patiënten met gevorderd RCC die belzutifan kregen. 10 % van de patiënten had graad 3-hypoxie en 0,3 % had graad 4-hypoxie. Van de patiënten met hypoxie werd 70 % behandeld met zuurstof. De mediane duur tot het optreden van hypoxie was 31 dagen (spreiding: 1 dag tot 21 maanden).
Hypoxie (graad 3) werd gerapporteerd bij 1,6 % van de patiënten met tumoren bij de ziekte van VHL die belzutifan kregen. De duur tot het optreden van hypoxie was 56 dagen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling voor een overdosis belzutifan. Stop bij een vermoedelijke overdosis zo nodig met belzutifan en geef ondersteunende zorg. De hoogste dosis belzutifan die klinisch werd onderzocht, was een totale dagelijkse dosis van 600 mg (driemaal daags 200 mg). Bij doseringen van 320 mg tot 600 mg per dag bij 26 patiënten waren de meest voorkomende bijwerkingen anemie (92 %), dyspneu (42 %) en vermoeidheid (42 %).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XX74
Werkingsmechanisme
Belzutifan is een remmer van de transcriptiefactor hypoxie-induceerbare factor 2 alfa (HIF-2α). Bij normale zuurstofniveaus wordt HIF-2α afgebroken door het VHL-eiwit. Bij verslechterde VHL-eiwitfunctie hoopt HIF-2α zich op. Hierdoor verplaatst HIF-2α zich naar de celkern en reguleert de expressie van genen die te maken hebben met celproliferatie, angiogenese en tumorgroei. Belzutifan bindt aan HIF-2α. Bij hypoxie of verslechterde VHL-eiwitfunctie blokkeert belzutifan de HIF-2α-HIF-1β-interactie. Dit leidt tot minder transcriptie en expressie van de doelgenen van HIF-2α.
Farmacodynamische effecten
De plasmaspiegels van erytropoëtine (EPO) werden bij patiënten gemonitord als een farmacodynamische marker voor HIF-2α-remming. Verlagingen van EPO bleken afhankelijk van de dosis/blootstelling. Een plateau-effect van deze verlaging van EPO werd waargenomen bij blootstellingen aan hogere doses dan eenmaal daags 120 mg. De maximale EPO-suppressie trad op na twee weken opeenvolgende toediening van belzutifan (gemiddelde procentuele afname ten opzichte van de uitgangswaarde van ongeveer 60 %). De gemiddelde EPO-waarden keerden na 12 weken behandeling geleidelijk terug naar de uitgangswaarden.
Bij de aanbevolen dosis (eenmaal daags 120 mg) voor belzutifan waren er geen klinisch relevante effecten op het QTc-interval.
Klinische werkzaamheid
Klinisch onderzoek bij volwassen patiënten met gevorderd niercelcarcinoom (RCC) De werkzaamheid van belzutifan werd geëvalueerd in LITESPARK-005. Dit was een open-label, gerandomiseerd, klinisch fase 3-onderzoek met een werkzaam bestanddeel als controle. In dit onderzoek werd belzutifan vergeleken met everolimus bij 746 patiënten. Deze patiënten hadden inoperabel, lokaal gevorderd of gemetastaseerd heldercellig RCC met progressie na opeenvolgende behandeling met PD-1/L1 checkpoint-remmers en op VEGF-receptor gerichte behandelingen, of als combinatie. De patiënten mochten maximaal 3 eerdere behandelingen hebben gehad en moesten een meetbare ziekte hebben volgens RECIST v1.1. Patiënten met hypoxie, actieve metastasen van het CZS en klinisch significante hartziekten waren uitgesloten van deelname aan het onderzoek. De patiënten werden in een verhouding van 1:1 gerandomiseerd naar eenmaal daags orale toediening van 120 mg belzutifan of 10 mg everolimus. De randomisatie werd gestratificeerd op basis van de risicocategorieën van het ‘International Metastatic RCC Database Consortium (IMDC)’ (gunstig versus gemiddeld versus slecht) en het aantal eerdere op de VEGF-receptor gerichte behandelingen (1 versus 2-3).
De patiënten werden radiologisch geëvalueerd in week 9 vanaf de dag van randomisatie. Vervolgens elke 8 weken tot en met week 49, daarna elke 12 weken.
Van de 746 patiënten in LITESPARK-005 kregen 369 patiënten twee of meer behandelingen, waarvan ten minste één behandeling met een PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen. De uitgangskenmerken van deze patiënten waren: mediane leeftijd van 63 jaar (spreiding: 33 tot en met 82 jaar), 40 % was 65 jaar of ouder, 11 % was 75 jaar of ouder, 79 % was man, 78 % was wit, 12 % was Aziatisch en 1 % was zwart of Afro-Amerikaans. 42 % had ECOG-prestatiestatus 0 en 56 % had ECOG-prestatiestatus 1. Eerdere behandelingen: 17 % van de patiënten had 2 eerdere behandelingen gehad, 81 % 3 eerdere behandelingen en 2 % 4 eerdere behandelingen. De patiëntenverdeling per IMDC-risicocategorie was 22 % gunstig, 66 % gemiddeld en 12 % slecht.
De primaire uitkomstmaten voor de werkzaamheid waren progressievrije overleving (PFS) bepaald met BICR met behulp van RECIST v1.1, en totale overleving (OS). Secundaire uitkomstmaten voor de werkzaamheid waren het objectieve responspercentage (ORR) en de responsduur (DOR) bepaald met BICR met behulp van RECIST v1.1.
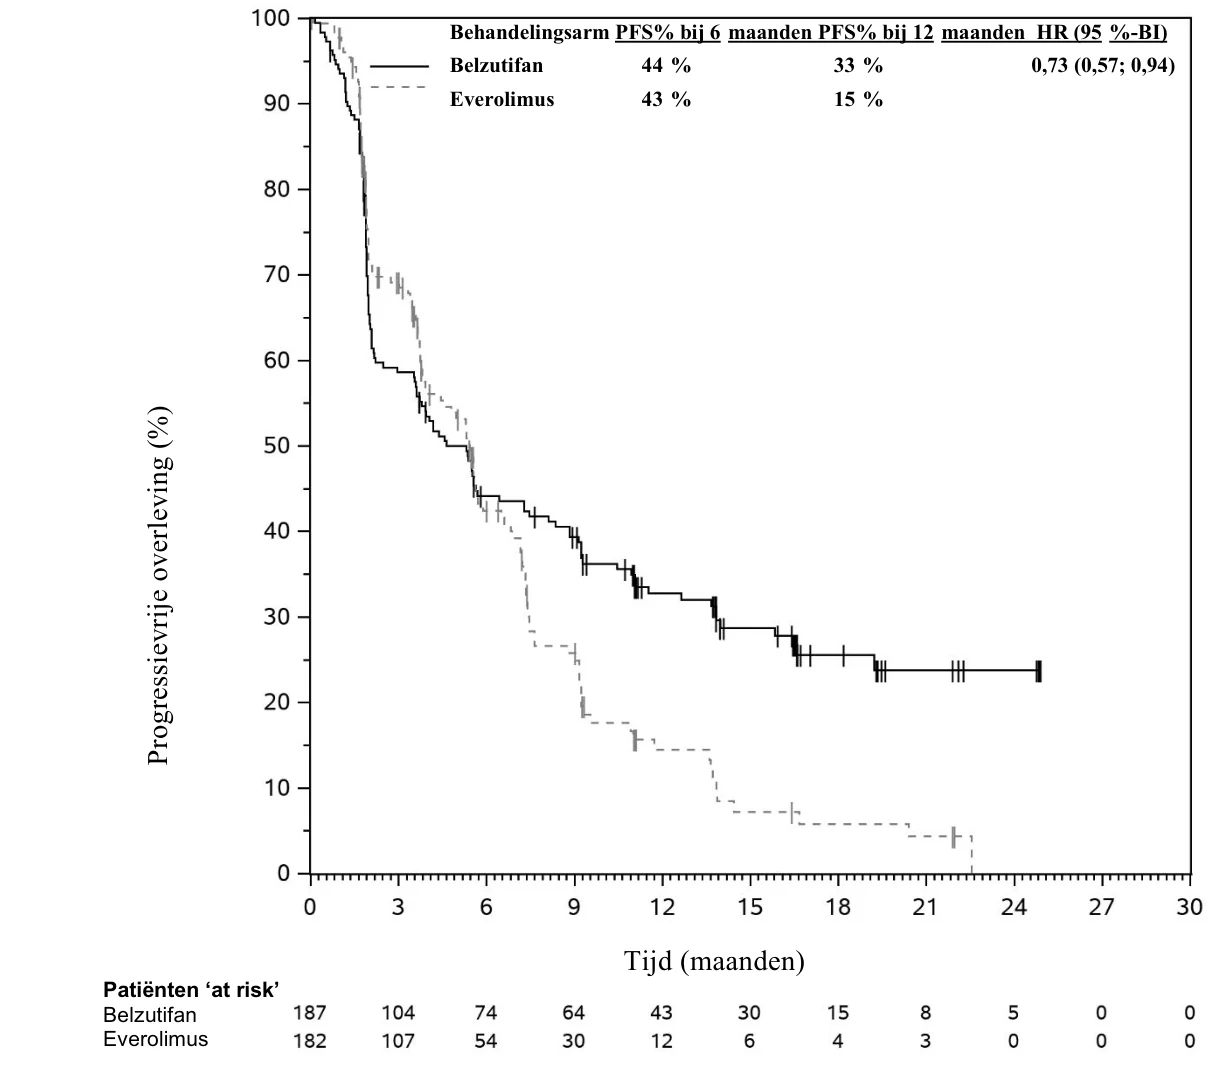
In de totale populatie toonde het onderzoek statistisch significante verbeteringen aan van PFS (HR: 0,75 [95 %-BI 0,63; 0,90], p-waarde 0,00077) en ORR (21,9 % versus 3,5 %, p-waarde < 0,00001) voor patiënten gerandomiseerd naar belzutifan vergeleken met everolimus in een vooraf gespecificeerde tussentijdse analyse (mediane follow-upduur van 13,5 maanden [spreiding: 0,2 tot 31,8 maanden]).
In tabel 3 staan de belangrijkste werkzaamheidsmetingen van het deel van de patiënten dat twee of meer behandelingen, waarvan ten minste één behandeling met een PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen in LITESPARK-005 kreeg. De KM-curve voor PFS en OS staan in figuren 1 en 2.
Tabel 3: Werkzaamheidsresultaten in LITESPARK-005 voor patiënten die twee of meer behandelingen kregen, waarvan ten minste één behandeling met een PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen
| Eindpunt | Belzutifan n=187 | Everolimus n=182 | |
| PFS* | |||
| Aantal voorvallen, n (%) | 127 (67,9 %) | 130 (71,4 %) | |
| Mediane† PFS in maanden (95 %-BI) | 4,6 (3,5; 7,3) | 5,4 (3,8; 6,5) | |
| Hazard ratio‡ (95 %-BI) | 0,73 (0,57; 0,94) | ||
| OS¶ | |||
| Aantal voorvallen, n (%) | 128 (68,1 %) | 125 (68,7 %) | |
| Mediane† OS in maanden (95 %-BI) | 21,8 (17,4; 25,8) | 18,1 (14,2; 23,9) | |
| Hazard ratio‡ (95 %-BI) | 0,94 (0,74; 1,21) | ||
| ORR* % (95 %-BI) | 24,1 % (18,1; 30,8) | 3,3 % (1,2; 7,0) | |
| Complete respons, n (%) | 5 (2,7 %) | 0 (0 %) | |
| Partiële respons, n (%) | 40 (21,4 %) | 6 (3,3 %) | |
| Responsduur* | |||
| Mediaan in maanden (bereik) | NB (1,9+; 23,1+) | 17,2 (3,8; 17,2) | |
* Gebaseerd op de eerste vooraf gespecificeerde tussentijdse analyse (mediane follow-upduur van 13,2 maanden), beoordeeld door BICR
† Volgens product-limiet (Kaplan-Meier) methode voor gecensureerde data
‡ Gebaseerd op het Cox-regressie-model
¶ Gebaseerd op de eindanalyse (mediane follow-upduur van 18,9 maanden).
+ Geeft aan dat de reactie doorloopt
NB = Niet bereikt
De mediane tijd tot respons (TTR) was 3,7 maanden (spreiding: 1,7-16,6) in de belzutifanarm en 3,0 maanden (spreiding: 1,8-5,4) in de everolimusarm (mediane follow-upduur van 13,5 maanden) in de subgroep patiënten die twee of meer behandelingen kregen waarvan ten minste één behandeling met een PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen in LITESPARK-005.
Figuur 1: Kaplan-Meier curve voor progressievrije overleving per behandelarm in LITESPARK-005 voor patiënten die twee of meer behandelingen kregen waarvan ten minste één behandeling met een
PD-(L)1-remmer en minimaal twee op VEGF gerichte behandelingen*
* Mediane follow-upduur van 13,2 maanden
Figuur 2: Kaplan-Meier curve voor totale overleving per behandelarm in LITESPARK-005 voor patiënten die twee of meer behandelingen kregen waarvan ten minste één behandeling met een PD-
(L)1-remmer en minimaal twee op VEGF gerichte behandelingen*
* Mediane follow-upduur van 18,9 maanden
Klinisch onderzoek bij volwassen patiënten met tumoren bij de ziekte van von Hippel-Lindau (VHL) De werkzaamheid van belzutifan werd onderzocht in LITESPARK-004. Dit was een open-label, klinisch fase 2-onderzoek bij 61 patiënten met de ziekte van VHL met ten minste één meetbare solide tumor (zoals gedefinieerd door RECIST v1.1). Deze tumor bevond zich in de nier en een onmiddellijke operatie hiervoor was niet nodig. De patiënten konden ook andere tumoren bij de ziekte van VHL hebben, zoals hemangioblastomen in het CZS en pNET. De patiënten kregen eenmaal daags 120 mg belzutifan. Ongeveer 12 weken na de start van de behandeling werden de patiënten radiologisch beoordeeld en daarna elke 12 weken. De behandeling werd voortgezet tot ziekteprogressie of tot onaanvaardbare toxiciteit. De patiënten moesten een ECOG PS van 0 of 1 hebben. Patiënten met enig bewijs voor metastasen, hetzij RCC of andere tumoren bij de ziekte van VHL, een onmiddellijke noodzaak voor een chirurgische ingreep voor de behandeling van de tumor, een grote chirurgische ingreep uitgevoerd binnen 4 weken voorafgaand aan de deelname van het onderzoek, een ernstige cardiovasculaire gebeurtenis binnen 6 maanden voorafgaand aan de toediening van het onderzoeksgeneesmiddel, of voorafgaande systemische behandelingen voor RCC bij de ziekte van VHL waren uitgesloten van deelname aan het onderzoek.
Van de 61 patiënten die deelnamen aan LITESPARK-004 waren de populatiekenmerken: mediane leeftijd van 41 jaar, 3,3 % 65 jaar of ouder, 52,5 % man, 90,2 % wit, 82,0 % had een ECOG PS van 0 en 16,4 % had een ECOG PS van 1. 77 % procent van de patiënten had eerder een RCC-operatie ondergaan. Andere tumoren bij de ziekte van VHL bij patiënten waren pancreaslaesies (100,0 %), hemangioblastomen van het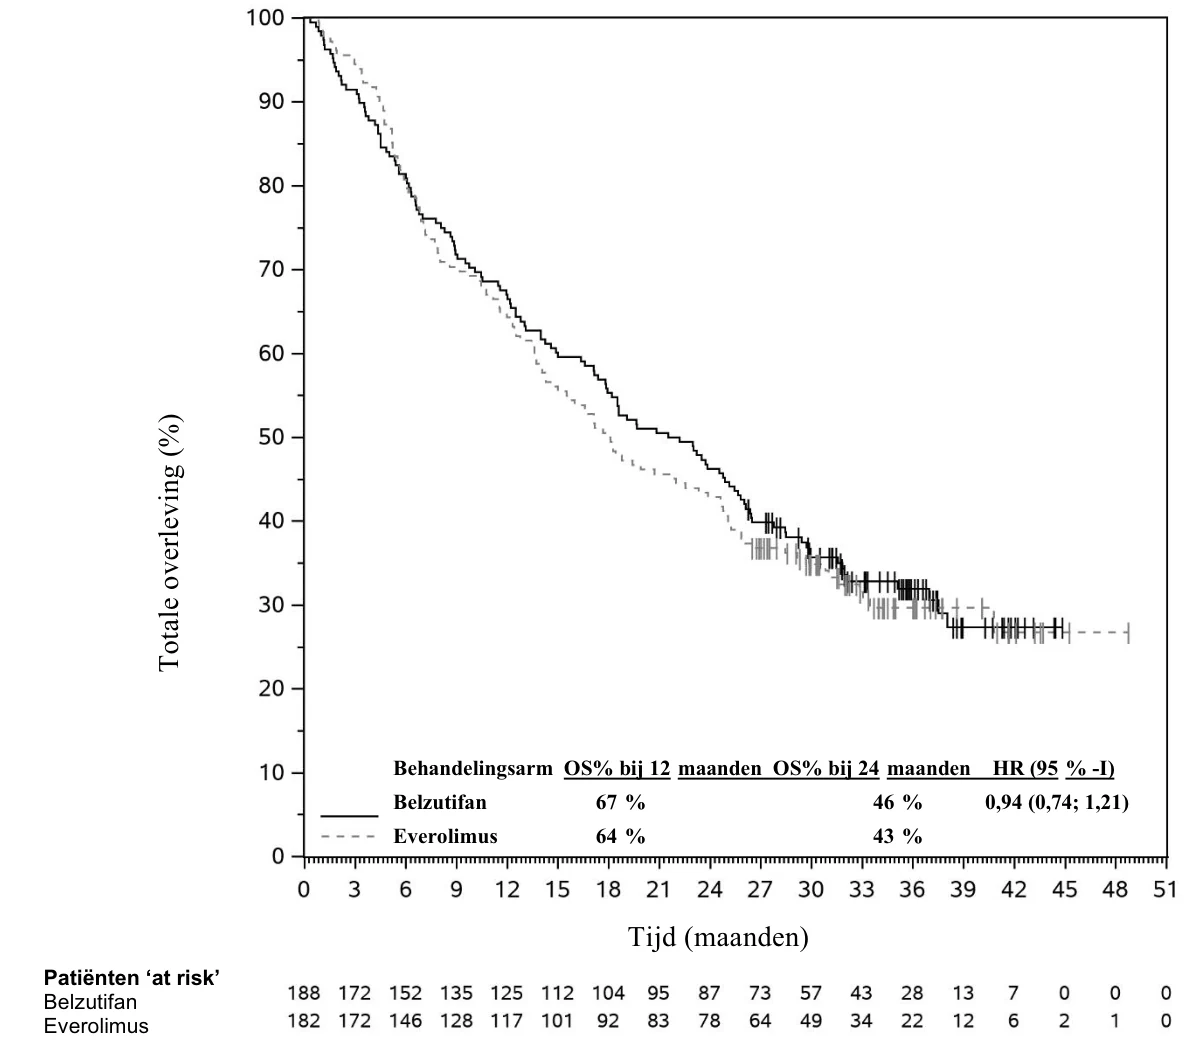 CZS (82,0 % ) en retinale angiomen (19,7 %). 36,1 % van de pancreaslaesies waren neuro-endocriene tumoren van de pancreas.
Het primaire werkzaamheidseindpunt voor de behandeling van RCC-tumoren bij de ziekte van VHL was ORR gemeten met een radiologische beoordeling met behulp van RECIST v1.1, beoordeeld door een centrale onafhankelijke beoordelingscommissie (IRC). Andere werkzaamheidseindpunten waren DOR en TTR. ORR en DOR voor andere tumoren bij de ziekte van VHL werden beoordeeld als secundaire werkzaamheidseindpunten.
In tabel 4 staan de werkzaamheidsresultaten voor RCC-tumoren bij de ziekte van VHL in LITESPARK-004, gebaseerd op een tussentijdse analyse met een mediane follow-upduur van 49,7 maanden.
Tabel 4: Werkzaamheidsresultaten voor RCC-tumoren bij de ziekte van VHL in LITESPARK-004
| Eindpunt | Belzutifan n=61 |
| ORR* % (95 %-BI) | 67,2 % (54,0; 78,7) |
| Complete respons | 11,5 % |
| Partiële respons | 55,7 % |
| Responsduur† | |
| Mediaan in maanden (spreiding) | NB (8,6+; 44,4+) |
| % met duur ≥ 12 maanden | 100,0 % |
| Tijd tot respons | |
| Mediaan in maanden (spreiding) | 11,1 (2,7; 41,2) |
Werkzaamheidsgegevens bij een mediane follow-upduur van 49,7 maanden (cut-off datum 3 april 2023) *Respons: beste objectieve respons bevestigd als complete respons of partiële respons
†Gebaseerd op Kaplan-Meier-schatting
+ Geeft aan dat de reactie doorloopt
NB = Niet bereikt
De werkzaamheidseindpunten voor de behandeling van andere tumoren bij de ziekte van VHL zijn ORR en DOR, zoals beoordeeld door het IRC met behulp van RECIST v1.1. Deze resultaten staan in tabel 5.
Tabel 5: Werkzaamheidsresultaten voor belzutifan voor andere tumoren bij de ziekte van VHL
Belzutifan n=61 | ||
| Eindpunt | Patiënten met evalueerbare hemangioblastomen in het CZS n=50 | Patiënten met evalueerbare neuro-endocriene tumoren in de pancreas n=22 |
| ORR* % (95 %-BI) | 48 % (33,7; 62,6) | 90,9 % (70,8; 98,9) |
| Complete respons | 8,0 % | 50,0 % |
| Partiële respons | 40,0 % | 40,9 % |
| Responsduur† | ||
| Mediaan in maanden (spreiding) | NB (0,0+; 47,5+) | NB (11,0+; 48,3+) |
| % met duur ≥ 12 maanden | 95,5 % | 100,0 % |
Werkzaamheidsgegevens met een mediane follow-upduur van 49,7 maanden (cut-off datum 3 april 2023) * Respons: beste objectieve respons bevestigd als complete respons of partiële respons † Gebaseerd op Kaplan-Meier schatting
+ Geeft aan dat de reactie doorloopt
NB = Niet bereikt
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met WELIREG in alle subgroepen van pediatrische patiënten met niertumoren en de ziekte van VHL (zie rubriek 4.2 voor informatie over gebruik bij pediatrische patiënten).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van belzutifan is vergelijkbaar bij gezonde proefpersonen en patiënten met solide tumoren, waaronder gevorderd RCC. Op basis van een farmacokinetische populatieanalyse is de gesimuleerde geometrisch gemiddelde steady-state (CV %) Cmax 1,5 mcg/ml (46 %). De AUC0-24u is 20,8 mcg•uur/ml (64 %) bij patiënten behandeld met 120 mg belzutifan. De steady state wordt na ongeveer 3 dagen bereikt.
Absorptie
Na orale toediening van een enkele dosis van 120 mg belzutifan werden de belzutifan-piekplasmaconcentraties (mediane Tmax) 1 tot 2 uur na de dosis bereikt.
Effect van voedsel
Een vetrijke en calorierijke maaltijd vertraagde de belzutifan-piekconcentratie met ongeveer 2 uur, maar er was geen effect op de blootstelling (AUC). Er was een bescheiden daling van de Cmax met 24 % na het eten van een vetrijke, calorierijke maaltijd. Dit was klinisch niet relevant. Daarom kan belzutifan met of zonder voedsel worden ingenomen.
Distributie
Op basis van de farmacokinetische populatieanalyse is het gemiddelde (CV %) distributievolume 120 l (28,2 %). De plasma-eiwitbinding van belzutifan is 45 %. De bloed-plasmaconcentratieverhouding van belzutifan is 0,88.
Biotransformatie
Belzutifan wordt voornamelijk gemetaboliseerd door UGT2B17 en CYP2C19 en in mindere mate door CYP3A4. Zowel UGT2B17 als CYP2C19 vertonen genetisch polymorfisme (zie ‘Speciale populaties -Trage metaboliseerders van UGT2B17 en CYP2C19’).
In-vitro-beoordeling van geneesmiddelinteracties
Belzutifan is een substraat van UGT2B17, CYP2C19 en CYP3A4. Actief transport speelt geen belangrijke rol bij het metabolisme van belzutifan. Belzutifan is geen remmer van CYP-enzymen, UGT-enzymen of transporters met uitzondering van MATE2-K en mogelijk MATE1. Belzutifan induceert CYP1A2 niet, maar wel CYP2B6, CYP2C8 en CYP3A4 op een concentratieafhankelijke manier (zie rubriek 4.5).
Eliminatie
Op basis van de farmacokinetische populatieanalyse is de gemiddelde (CV %) klaring 5,89 l/uur (60,6 %). De gemiddelde eliminatiehalfwaardetijd is ongeveer 14 uur.
Na orale toediening van radioactief gelabeld belzutifan aan gezonde proefpersonen werd ongeveer 49,6 % van de dosis uitgescheiden in de urine en 51,7 % in de feces (voornamelijk als inactieve metabolieten). Ongeveer 6 % van de dosis werd ongemetaboliseerd in de urine teruggevonden.
Lineariteit/non-lineariteit
De plasma-Cmax en AUC stegen proportioneel in het dosisbereik van 40 tot 120 mg.
Speciale populaties
Nierfunctiestoornis
Op basis van een populatiefarmacokinetische analyse van belzutifan bij gezonde proefpersonen en patiënten met kanker werden geen klinisch significante verschillen waargenomen in de gemiddelde blootstelling aan belzutifan tussen proefpersonen met een normale nierfunctie en proefpersonen met een milde en matige nierfunctiestoornis (geëvalueerd door de geschatte glomerulaire filtratiesnelheid (estimated glomerular filtration rate - eGFR)). In een speciaal farmacokinetisch onderzoek bij patiënten met nierfalen in het eindstadium daalde de blootstelling aan belzutifan (AUC0-INF) vóór hemodialyse met 6 %. De blootstelling aan belzutifan nam met 14 % toe na hemodialyse (zie rubriek 4.2).
Leverfunctiestoornis
Op basis van een populatiefarmacokinetische analyse van belzutifan bij gezonde proefpersonen en patiënten met kanker werden geen klinisch significante verschillen waargenomen in de gemiddelde blootstelling aan belzutifan tussen proefpersonen met een normale leverfunctie (totaal bilirubine en ASAT ≤ ULN) en proefpersonen met een milde leverfunctiestoornis (totaal bilirubine ≤ ULN en ASAT > ULN of totaal bilirubine > 1 tot 1,5 x ULN en iedere ASAT-waarde). In een speciaal farmacokinetisch onderzoek nam de blootstelling aan belzutifan (AUC0-INF) met 52 % toe bij patiënten met een matige leverfunctiestoornis (Child-Pugh B). Patiënten met een ernstige leverfunctiestoornis zijn niet onderzocht (zie rubriek 4.2).
Trage metaboliseerders van UGT2B17 en CYP2C19
Patiënten die zowel UGT2B17 als CYP2C19 traag metaboliseren hebben een hogere blootstelling aan belzutifan. Hierdoor kan de incidentie en ernst van bijwerkingen van belzutifan verhoogd zijn. Dit moet nauwlettend in de gaten worden gehouden (zie rubrieken 4.4, 4.5 en 4.8).
Belzutifan wordt voornamelijk gemetaboliseerd door UGT2B17 en CYP2C19. De activiteit van deze enzymen varieert tussen personen met verschillende genetische varianten. Dit kan invloed hebben op de concentraties van belzutifan. Trage metaboliseerders zijn personen met weinig tot geen enzymactiviteit. Bij patiënten die zowel UGT2B17 als CYP2C19 traag metaboliseren, kan CYP3A4 een belangrijke eliminatieroute zijn.
Ongeveer 15 % van de witte mensen, 11 % van de Latijns-Amerikaanse mensen, 6 % van de Afro-Amerikanen, 38 % van de Zuid-Aziaten en 69 % van de Oost-Aziaten zijn trage metaboliseerders van UGT2B17. Ongeveer 2 % van de witte mensen, 1 % van de Latijns-Amerikaanse mensen, 5 % van de Afro-Amerikanen, 8 % van de Zuid-Aziaten en 13 % van de Oost-Aziaten zijn trage metaboliseerders van CYP2C19. Ongeveer 0,4 % van de witte mensen, 0,1 % van de Latijns-Amerikaanse mensen, 0,3 % van de Afro-Amerikanen, 3 % van de Zuid-Aziaten en 9 % van de Oost-Aziaten zijn trage metaboliseerders van zowel UGT2B17 als CYP2C19. Verwachte frequenties in de Japanse bevolking voor trage metaboliseerders van UGT2B17, CYP2C19 en zowel UGT2B17 als CYP2C19 zijn respectievelijk ongeveer 77 %, 19 % en 15 %. De verwachte frequenties in de populatie van de Verenigde Staten voor trage metaboliseerders van UGT2B17, CYP2C19 en zowel UGT2B17 als CYP2C19 zijn respectievelijk ongeveer 16 %, 3 % en 0,5 %, op basis van het gerapporteerde percentage van de bevolking in de VS dat wordt vertegenwoordigd door grote raciale/etnische groepen.
De impact van trage metaboliseerders van CYP2C19 en UGT2B17 op de blootstelling aan belzutifan werd beoordeeld in een PK-populatieanalyse. Op basis van het PK-populatiemodel wordt verwacht dat patiënten die trage metaboliseerders zijn van CYP2C19, UGT2B17 of zowel UGT2B17 als CYP2C19, respectievelijk 1,3-, 2,7- of 3,3-voudige blootstellingen (steady-state AUC0-24uur) hebben in vergelijking met een typische referentiepatiënt (snelle metaboliseerder van UGT2B17, snelle/matige metaboliseerder van CYP2C19) voor de aanbevolen dosis. Er wordt geen dosisaanpassing aanbevolen op basis van blootstelling-responsanalyses voor werkzaamheid en veiligheid en het risico-batenprofiel.
Effecten van leeftijd, geslacht, etnische afkomst, ras en lichaamsgewicht
Uit een farmacokinetische populatieanalyse blijkt dat leeftijd (spreiding: 19 tot en met 90 jaar), geslacht, etnische afkomst, ras en lichaamsgewicht (spreiding: 42,1 tot en met 166 kg) geen klinisch relevant effect hebben op de farmacokinetiek van belzutifan. Eventuele verschillen in blootstelling binnen rassen zijn mogelijk het gevolg van verschillende frequenties van metaboliserende enzymen (zie ‘Speciale populaties -Trage metaboliseerders van UGT2B17 en CYP2C19’).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde doses
Onderzoek naar toxiciteit met herhaalde orale doses werd uitgevoerd bij ratten en honden gedurende maximaal 3 maanden. Bij alle doses trad anemie op, inclusief bij blootstellingen die lager waren dan de blootstelling bij de mens. Hoewel de anemie omkeerbaar was, is dit relevant voor mensen.
Carcinogenese
Een carcinogeniteitsstudie met transgene rasH2-muizen van 26 weken is met belzutifan uitgevoerd in doses tot 600 mg/kg/dag. Dit komt overeen met blootstellingen tot 28 keer de menselijke blootstelling bij de goedgekeurde dosis. Bij geen enkele dosis werden er neoplastische afwijkingen waargenomen die gerelateerd konden worden aan belzutifan. Er werd geen risico op carcinogeniteit geïdentificeerd in het onderzoek.
Mutagenese
Belzutifan was niet genotoxisch in in vitro bacteriële mutagenese- en micronucleustesten, en in een in vivo micronucleustest bij ratten bij 1,7 keer de menselijke blootstelling.
Reproductietoxiciteit
Er zijn geen vruchtbaarheidsonderzoeken met belzutifan uitgevoerd. In het 3 maanden durende toxiciteitsonderzoek met herhaalde doses bij ratten werd onomkeerbare atrofie/degeneratie van de testikels en oligospermie waargenomen bij blootstellingen die lager waren dan de menselijke blootstelling bij de aanbevolen dosis van 120 mg per dag. Er werd geen toxiciteit van de testikels waargenomen bij honden tot een blootstelling vergelijkbaar met de menselijke blootstelling. Er waren geen bevindingen betreffende de vrouwelijke voortplantingsorganen in 3 maanden durende toxiciteitsonderzoeken bij ratten of honden, maar HIF-2α heeft een functionele rol in de baarmoeder tijdens embryo-implantatie en het tot stand komen van de zwangerschap bij muizen. HIF-2α-remming door blootstelling aan belzutifan kan de embryo-implantatie verstoren. Hierdoor zijn vrouwen verminderd vruchtbaar.
In een embryo-foetaal ontwikkelingsonderzoek bij ratten veroorzaakte toediening van belzutifan tijdens de organogenese embryo-foetale sterfte tot 100 %, verminderd foetaal lichaamsgewicht en foetale skeletafwijkingen bij blootstellingen vergelijkbaar met of lager dan de menselijke blootstelling bij de aanbevolen dosis van 120 mg per dag.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Hypromellose-acetaatsuccinaat
Microkristallijne cellulose (E460)
Mannitol (E421)
Croscarmellosenatrium (E468)
Colloïdaal silicium-anhydraat (E551)
Magnesiumstearaat (E470b)
Filmomhulling
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol (E1521)
Talk (E553b)
Indigokarmijn ‘aluminium lake’ (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Dit geneesmiddel heeft geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium doordrukstrips.
Verpakking met 90 (3 doosjes met 30 tabletten) filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1893/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 februari 2025
Datum van laatste verlenging: 8 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.