


SmPC (samenvatting van de productkenmerken) - Eribulin Baxter
1. NAAM VAN HET GENEESMIDDEL
Eribuline Baxter 0,44 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml bevat 0,5 mg eribuline-mesilaat, equivalent aan 0,44 mg eribuline.
Elke injectieflacon van 2 ml bevat 1,0 mg eribuline-mesilaat, equivalent aan 0,88 mg eribuline.
Hulpstof(fen) met bekend effect:
Elke injectieflacon van 2 ml bevat 78,9 mg (0,1 ml) ethanol, watervrij.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Transparante, kleurloze, waterige oplossing, nagenoeg vrij van zichtbare deeltjes (pH-waarde: 6,5 – 8,5; osmolaliteit: 750 – 950 mOsm/kg).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Eribuline Baxter is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderde of gemetastaseerde borstkanker van wie de ziekte progressief is na ten minste één chemotherapieregime voor de ziekte in een gevorderd stadium (zie rubriek 5.1). Eerdere behandeling dient een antracycline en een taxaan te hebben omvat, hetzij in de adjuvante hetzij in de gemetastaseerde setting, tenzij de patiënten niet in aanmerking kwamen voor deze behandeling.
Eribuline Baxter is geïndiceerd voor de behandeling van volwassen patiënten met niet-reseceerbaar liposarcoom die een eerdere behandeling met antracycline hebben ontvangen (tenzij ze daarvoor niet geschikt waren) voor gevorderde of gemetastaseerde ziekte (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Eribuline Baxter dient alleen te worden voorgeschreven door een gekwalificeerd arts met ervaring in het juiste gebruik van behandeling tegen kanker. Het mag alleen worden toegediend door een bevoegde zorgprofessional.
Dosering
De aanbevolen dosis eribuline als kant-en-klare oplossing is 1,23 mg/m2 op Dag 1 en 8 van elke cyclus van 21 dagen gedurende 2-5 minuten intraveneus dient te worden toegediend.
Opmerking:
De aanbevolen dosis verwijst naar de basis van de werkzame stof (eribuline). Berekening van de individuele aan een patiënt toe te dienen dosis moet worden gebaseerd op de sterkte van de kant-en-klare oplossing die 0,44 mg/ml eribuline bevat, en de aanbevolen dosis van 1,23 mg/m2. De hieronder getoonde aanbevelingen voor dosisverlaging worden ook getoond als de toe te dienen dosis eribuline is gebaseerd op de sterkte van de kant-en-klare oplossing.
In de centrale onderzoeken, de bijbehorende publicaties en in sommige andere regio's, zoals de Verenigde Staten en Zwitserland, is de aanbevolen dosis gebaseerd op de zoutvorm (eribuline-mesilaat).
Patiënten kunnen misselijkheid ervaren of braken. Men dient anti-emetische profylaxe inclusief corticosteroïden te overwegen.
Dosisuitstel tijdens de behandeling
De toediening van Eribuline Baxter dient op Dag 1 of Dag 8 om elk van de volgende redenen te worden uitgesteld:
- Absolute neutrofielentelling (ANC) < 1 x 10⁹/l
- Bloedplaatjes < 75 x 109/l
- Graad 3 of 4 niet-hematologische toxiciteiten.
Dosisverlaging tijdens de behandeling
Aanbevelingen voor dosisverlaging voor herbehandeling worden in de volgende tabel getoond.
Aanbevelingen voor dosisverlaging
| Bijwerking na eerdere toediening van eribuline | Aanbevolen dosis eribuline |
| Hematologisch: | |
| ANC < 0,5 x 10⁹/l die langer dan 7 dagen aanhoudt | 0,97 mg/m2 |
| ANC < 1 x 10⁹/l, neutropenie gecompliceerd door koorts of infectie | |
| Bloedplaatjes < 25 x 109/l trombocytopenie | |
| Bloedplaatjes < 50 x 109/l, trombocytopenie gecompliceerd door hemorragie of waarvoor bloed- of bloedplaatjestransfusie nodig is | |
| Niet-hematologisch: | |
| Elke graad 3 of 4 in de voorgaande cyclus | |
| Recidive van ongeacht welke hematologische of niet-hematologische bijwerkingen zoals hierboven gespecificeerd | |
| Ondanks verlaging tot 0,97 mg/m2 | 0,62 mg/m2 |
| Ondanks verlaging tot 0,62 mg/m2 | Overweeg te stoppen |
De dosis eribuline mag niet opnieuw worden verhoogd nadat deze is verlaagd.
Patiënten met leverfunctiestoornis
Leverfunctiestoornis als gevolg van metastasen
De aanbevolen dosis eribuline bij patiënten met milde leverfunctiestoornis (Child-Pugh A) is 0,97 mg/m2, intraveneus toegediend gedurende 2 tot 5 minuten op Dag 1 en 8 van een cyclus van 21 dagen. De aanbevolen dosis eribuline bij patiënten met matige leverfunctiestoornis (Child-Pugh B) is 0,62 mg/m2, intraveneus toegediend gedurende 2 tot 5 minuten op Dag 1 en 8 van een cyclus van 21 dagen. Ernstige leverfunctiestoornis (Child-Pugh C) is niet bestudeerd, maar men verwacht dat een sterkere dosisverlaging nodig zal zijn bij gebruik van eribuline bij deze patiënten.
Leverfunctiestoornis als gevolg van cirrose
Deze patiëntengroep is niet bestudeerd. De bovengenoemde doses kunnen worden gebruikt bij een milde of matige functiestoornis, maar zorgvuldige controle wordt geadviseerd aangezien de doses mogelijk moeten worden aangepast.
Patiënten met nierfunctiestoornis
Sommige patiënten met matige of ernstige nierfunctiestoornis (creatinineklaring < 50 ml/min) hebben mogelijk een verhoogde blootstelling aan eribuline en hebben mogelijk een dosisverlaging nodig. Voorzichtigheid en nauwlettende controle worden geadviseerd voor alle patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Oudere patiënten
Er worden geen specifieke dosisaanpassingen aanbevolen op basis van de leeftijd van de patiënt (zie rubriek 4.8).
Pediatrische patiënten
Er is geen relevante toepassing van eribuline bij kinderen en adolescenten voor de indicatie borstkanker.
Er is geen relevante toepassing van eribuline bij pediatrische patiënten voor de indicatie weke-delensarcoom (zie rubriek 5.1).
Wijze van toediening
Eribuline Baxter is voor intraveneus gebruik. De dosis kan worden verdund in maximaal 100 ml natriumchlorideoplossing 9 mg/ml (0,9%) voor injectie. Het mag niet worden verdund in 5% glucose-infusieoplossing. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6. Voorafgaand aan toediening dient een goede perifere veneuze toegang, of een open centrale lijn zeker te worden gesteld. Er zijn geen aanwijzingen dat eribuline-mesilaat een blaarvormende of irriterende werking heeft. In het geval van extravasatie dient de behandeling symptomatisch te zijn. Zie rubriek 6.6 voor informatie die relevant is voor het hanteren van cytotoxische geneesmiddelen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Borstvoeding
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologie
Myelosuppressie is dosisafhankelijk en manifesteert zich primair als neutropenie (rubriek 4.8). Controle van het bloedbeeld (volledige bloedtelling) dient voorafgaand aan elke dosis eribuline bij alle patiënten te worden uitgevoerd. Behandeling met eribuline dient alleen te worden gestart bij patiënten met ANC-waarden ≥ 1,5 x 10⁹/l en bloedplaatjes > 100 x 109/l.
Febriele neutropenie trad op bij < 5% van de patiënten die werden behandeld met eribuline. Patiënten met febriele neutropenie, ernstige neutropenie of trombocytopenie dienen te worden behandeld in overeenstemming met de aanbevelingen in rubriek 4.2.
Patiënten met alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) >3 x de bovengrens van de normaalwaarde (ULN) hebben een hogere incidentie van graad 4 neutropenie en febriele neutropenie ondervonden. Hoewel de gegevens beperkt zijn, hebben patiënten met bilirubine >1,5 x ULN ook een hogere incidentie van graad 4 neutropenie en febriele neutropenie.
Er zijn fatale gevallen van febriele neutropenie, neutropene sepsis, sepsis en septische shock gemeld.
Ernstige neutropenie kan worden behandeld door gebruik van 'granulocyte-colony-stimulating'-factor (G-CSF) of equivalent, naar inzicht van de arts in overeenstemming met relevante richtlijnen (zie rubriek 5.1).
Perifere neuropathie
Patiënten dienen nauwlettend te worden gemonitord op tekenen van perifere motorische en sensorische neuropathie. De ontwikkeling van ernstige perifere neurotoxiciteit vereist een dosisuitstel of dosisverlaging (zie rubriek 4.2)
In klinische trials werden patiënten met reeds bestaande neuropathie ernstiger dan graad 2 geëxcludeerd. Echter, de kans dat patiënten met reeds bestaande neuropathie graad 1 of 2 nieuwe of verergerende symptomen ontwikkelden was even groot als bij patiënten zonder deze aandoening die deelnamen aan het onderzoek.
Verlenging QT-interval
In een niet-gecontroleerd open-label ECG-onderzoek met 26 patiënten werd een verlenging van het QT-interval waargenomen op Dag 8, onafhankelijk van de concentratie eribuline, terwijl op Dag 1 geen verlenging van het QT-interval werd waargenomen. Controle van de hartfunctie middels ECG wordt aanbevolen wanneer de behandeling wordt gestart bij patiënten met congestieve hartinsufficiëntie, bradyaritmie of gelijktijdige behandeling met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen, waaronder klasse Ia- en III-anti-aritmica en afwijkingen in elektrolyten. Hypokaliëmie, hypocalciëmie of hypomagnesiëmie dient te worden hersteld alvorens gestart wordt met eribuline en deze elektrolyten dienen gedurende de therapie regelmatig gemonitord te worden. Gebruik van eribuline dient vermeden te worden bij patiënten met congenitaal verlengd QT-syndroom.
Hulpstoffen
Dit middel bevat 78,9 mg (0,1 ml) alcohol (ethanol) per injectieflacon. De hoeveelheid per 2 ml in dit middel komt overeen met 2 ml bier of minder dan 1 ml wijn. De kleine hoeveelheid alcohol in dit middel heeft geen merkbare effecten.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon van 2 ml, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Eribuline wordt voornamelijk (tot 70%) geëlimineerd via galuitscheiding. Het bij dit proces betrokken transporteiwit is niet bekend. Eribuline is geen substraat voor 'breast cancer resistant protein' (BCRP), organische anionentransporterende proteïnen (OAT1, OAT3, OATP1B1, OATP1B3), multidrug-resistentie-geassocieerde proteïnen (MRP2, MRP4) en galzoutexportpomp (BSEP)-transporteiwitten.
Er worden geen geneesmiddelinteracties verwacht met CYP3A4-remmers en -inductoren. Eribulineblootstelling (AUC en Cmax) werd niet beïnvloed door ketoconazol, een CYP3A4- en P-glycoproteïne (Pgp)-remmer, en rifampicine, een CYP3A4-inductor.
Effecten van eribuline op de farmacokinetiek van andere geneesmiddelen
In-vitrogegevens tonen aan dat eribuline een lichte remmer is van het belangrijke geneesmiddelmetaboliserende enzym CYP3A4. Er zijn geen in-vivogegevens beschikbaar. Voorzichtigheid en controle op bijwerkingen zijn raadzaam bij gelijktijdig gebruik met geneesmiddelen die een smal therapeutisch bereik hebben en die voornamelijk worden geëlimineerd via CYP3A4-gemedieerd metabolisme (bijv. alfentanil, ciclosporine, ergotamine, fentanyl, pimozide, kinidine, sirolimus, tacrolimus).
Eribuline remt de CYP-enzymen CYP1A2, -2B6, -2C8, -2C9, -2C19, -2D6 of -2E1 niet bij relevante klinische concentraties.
Bij relevante klinische concentraties veroorzaakte eribuline geen remming van de door BCRP-, OCT1-, OCT2-, OAT1-, OAT3-, OATP1B1- en OATP1B3-transporteiwitten gemedieerde activiteit.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van eribuline bij zwangere vrouwen. Eribuline is embryotoxisch, foetotoxisch en teratogeen bij ratten. Eribuline Baxter mag niet tijdens de zwangerschap worden gebruikt, tenzij dit duidelijk noodzakelijk is en alleen na zorgvuldige afweging van de noodzaak voor de moeder en het risico voor de foetus.
Men dient vrouwen die zwanger kunnen worden, te adviseren te voorkomen dat zij zwanger raken gedurende de periode dat zij Eribuline Baxter krijgen, en zij moeten zeer effectieve anticonceptie gebruiken tijdens en gedurende 7 maanden na de behandeling met Eribuline Baxter.
Mannen met partners die zwanger kunnen worden, moeten worden geadviseerd geen kind te verwekken tijdens de behandeling met Eribuline Baxter en moeten effectieve anticonceptie gebruiken tijdens de behandeling met Eribuline Baxter en gedurende 4 maanden na de behandeling.
Borstvoeding
Het is niet bekend of eribuline/metabolieten in de moedermelk of in dierlijke melk worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Eribuline Baxter mag daarom niet worden gebruikt in de periode dat borstvoeding wordt gegeven (zie rubriek 4.3).
Vruchtbaarheid
Bij ratten en honden is testiculaire toxiciteit waargenomen (zie rubriek 5.3). Mannelijke patiënten dienen advies in te winnen over het opslaan van sperma voorafgaand aan behandeling in verband met de mogelijkheid van irreversibele infertiliteit als gevolg van behandeling met Eribuline Baxter.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Eribuline Baxter kan bijwerkingen veroorzaken zoals vermoeidheid en duizeligheid die kunnen leiden tot geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Men dient patiënten te adviseren geen voertuig te besturen of machines te bedienen wanneer zij moe of duizelig zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen in verband met Eribuline Baxter die het vaakst werden gemeld, zijn myelosuppressie die zich manifesteert in de vorm van neutropenie, leukopenie, anemie en trombocytopenie gepaard gaand met infecties. Er waren ook meldingen van nieuw ontstane of verergering van bestaande perifere neuropathie. Ook gastro-intestinale toxiciteit die zich uit in de vorm van anorexie, nausea, braken, diarree, constipatie en stomatitis is als bijwerking gemeld. Andere bijwerkingen zijn onder andere vermoeidheid, alopecia, verhoogde leverenzymen, sepsis en skeletspierpijn.
Lijst van bijwerkingen in tabelvorm
Tenzij anders aangegeven, toont de tabel de incidentiepercentages van bijwerkingen die zijn waargenomen bij patiënten met borstkanker en weke-delensarcoom die de aanbevolen dosis in fase 2- en fase 3-onderzoeken hebben ontvangen.
Frequentiecategorieën worden gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende frequentie. Waar graad 3- of 4-reacties optraden, worden de werkelijke frequentie en de frequentie van graad 3- of 4-reacties gegeven.
| Systeem/orgaanklasse | Bijwerkingen tijdens klinisch onderzoek – alle graden | |||
Zeer vaak (frequentie %) | Vaak (frequentie %) | Soms (frequentie %) | Zelden of niet bekend | |
| Infecties en parasitaire aandoeningen | Urineweginfectie (8,5%) (G3/4: 0,7%) Pneumonie (1,6%) (G3/4: 1,0%) Orale candidiasis Orale herpes Infectie van de bovenste luchtwegen Nasofaryngitis Rinitis Herpes zoster | Sepsis (0,5%) (G3/4: 0,5%)a Neutropene sepsis (0,2%) (G3/4: 0,2%)a Septische shock (0,2%) (G3/4: 0,2%)a | ||
Bloed- en lymfestelselaandoeningen | Neutropenie (53,6%) (G3/4: 46,0%) Leukopenie (27,9%) (G3/4: 17,0%) Anemie (21,8%) (G3/4: 3,0%) | Lymfopenie (5,7%) (G3/4: 2,1%) Febriele neutropenie (4,5%) (G3/4: 4,4%)a Trombocytopenie (4,2%) (G3/4: 0,7%) | *Verspreide intravasculaire coagulatieb | |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust (22,5%) (G3/4: 0,7%)d | Hypokaliëmie (6,8%) (G3/4: 2,0%) Hypomagnesiëmie (2,8%) (G3/4: 0,3%) Dehydratie (2,8 %) (G3/4: 0,5%)d Hyperglykemie Hypofosfatemie Hypocalciëmie | ||
| Psychische stoornissen | Slapeloosheid Depressie | |||
| Zenuwstelselaandoeningen | Perifere neuropathiec (35,9%) (G3/4: 7,3%) Hoofdpijn (17,5%) (G3/4: 0,7%) | Dysgeusie Duizeligheid (9,0%) (G3/4: 0,4%)d Hypo-esthesie Lethargie Neurotoxiciteit | ||
| Oogaandoeningen | Verhoogde traanproductie (5,8%) (G3/4: 0,1%)d Conjunctivitis | |||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo Tinnitus | |||
| Hartaandoeningen | Tachycardie | |||
| Bloedvataandoeningen | Opvliegers Longembolie (1,3%) (G3/4: 1,1%)a | Diep-veneuze trombose | ||
| Systeem/orgaanklasse | Bijwerkingen tijdens klinisch onderzoek – alle graden | |||
Zeer vaak (frequentie %) | Vaak (frequentie %) | Soms (frequentie %) | Zelden of niet bekend | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu (15,2%)a (G3/4: 3,5%)a Hoesten (15,0%) (G3/4: 0,5%)d | Orofaryngeale pijn Epistaxis Rinorroe | Interstitiële longziekte (0,2%) (G3/4: 0,1%) | |
| Maagdarmstelselaandoeningen | Nausea (35,7%) (G3/4: 1,1%)d Constipatie (22,3%) (G3/4: 0,7%)d Diarree (18,7%) (G3/4: 0,8%) Braken (18,1%) (G3/4: 1,0%) | Abdominale pijn Stomatitis (11,1%) (G3/4: 1,0%)d Droge mond Dyspepsie (6,5%) (G3/4: 0,3%)d Gastro-oesofageale refluxziekte Abdominale distensie | Mond-ulceratie Pancreatitis | |
| Lever- en galaandoeningen | Aspartaataminotransferase verhoogd (7,7%) (G3/4: 1,4%)d Alanineaminotransferase verhoogd (7,6%) (G3/4: 1,9%)d Gammaglutamyltransferase verhoogd (1,7%) (G3/4: 0,9%)d Hyperbilirubinemie (1,4%) (G3/4: 0,4%) | Levertoxiciteit (0,8%) (G3/4: 0,6%) | ||
Huid- en onderhuidaandoeningen | Alopecia | Rash (4,9%) (G3/4: 0,1%) Pruritus (3,9%) (G3/4: 0,1%)d Nagelaandoening Nachtzweten Droge huid Erytheem Hyperhidrose Hand- voetsyndroom (1,0%) (G3/4: 0,1%)d | Angio-oedeem | **Stevens- Johnsonsyndroom / Toxische epidermale necrolyseb |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie en myalgie (20,4%) (G3/4: 1,0%) Rugpijn (12,8%) (G3/4: 1,5%) Pijn in extremiteit (10,0%) (G3/4: 0,7%)d | Botpijn (6,7%) (G3/4: 1,2%) Spierspasmen (5,3%) (G3/4: 0,1%)d Skeletspierpijn Skeletspierpijn op de borst Spierzwakte | ||
Nier- en urinewegaandoeningen | Dysurie | Hematurie Proteïnurie Nierfalen | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid/Ast henie (53,2%) (G3/4: 7,7%) Pyrexie (21,8%) (G3/4: 0,7%) | Slijmvlies- ontsteking (6,4%) (G3/4: 0,9%)d Perifeer oedeem Pijn Koude rillingen Pijn op de borst Influenza-achtige ziekte | ||
| Onderzoeken | Gewichtsverlies (11,4%) (G3/4: 0,4%)d | |||
a Omvat graad 5-voorvallen.
b Afkomstig van spontane meldingen
c Omvat perifere neuropathie, perifere motorische neuropathie, polyneuropathie, paresthesie, perifere sensorische neuropathie, perifere sensorimotorische neuropathie en demyelinerende polyneuropathie d Geen Graad 4-voorvallen
* Zelden
** Frequentie niet bekend
De veiligheidsprofielen voor de patiëntenpopulatie met borstkanker en die met weke-delensarcoom waren over het algemeen vergelijkbaar.
Beschrijving van geselecteerde bijwerkingen
Neutropenie
De waargenomen neutropenie was reversibel en niet-cumulatief; de gemiddelde tijd tot dalwaarde was 13 dagen en de gemiddelde tijd tot herstel van ernstige neutropenie (< 0,5 x 10⁹/l) was 8 dagen. Neutrofielentellingen van < 0,5 x 10⁹/l die langer aanhielden dan 7 dagen deden zich voor bij 13% van de patiënten met borstkanker die in het EMBRACE-onderzoek werden behandeld met eribuline. Neutropenie werd gemeld als bijwerking die tijdens de behandeling optreedt (treatment-emergent adverse event, TEAE) bij 151/404 (37,4% voor alle graden) patiënten in de sarcoompopulatie, vergeleken met 902/1.559 (57,9% voor alle graden) patiënten in de borstkankerpopulatie. De gecombineerde frequentie van TEAE en neutrofielenafwijkingen in laboratoriumonderzoeken bedroeg per groep respectievelijk 307/404 (76,0%) en 1.314/1.559 (84,3%). De mediane duur van de behandeling bedroeg 12,0 weken voor de patiënten met sarcoom en 15,9 weken voor de patiënten met borstkanker.
Er zijn fatale gevallen van febriele neutropenie, neutropene sepsis, sepsis en septische shock gemeld. Van de 1.963 patiënten met borstkanker en weke-delensarcoom die tijdens klinische trials eribuline in de aanbevolen dosis hebben ontvangen, was er één fataal voorval van zowel neutropene sepsis (0,1%) als febriele neutropenie (0,1%). Bovendien waren er 3 fatale voorvallen van sepsis (0,2%) en één van septische shock (0,1%).
Ernstige neutropenie kan worden behandeld door het gebruik van G-CSF of equivalent, naar inzicht van de arts en in overeenstemming met relevante richtlijnen. 18% en 13% van de patiënten die met eribuline werden behandeld ontving G-CSF in de twee fase 3-borstkankeronderzoeken (respectievelijk Onderzoek 305 en 301). In het fase 3-sarcoomonderzoek (Onderzoek 309) ontving 26% van de patiënten die met eribuline werden behandeld G-CSF.
Neutropenie resulteerde in stoppen bij < 1% van de patiënten die eribuline kregen.
Verspreide intravasculaire coagulatie
Gevallen van verspreide intravasculaire coagulatie zijn specifiek in verband met neutropenie en/of sepsis gemeld.
Perifere neuropathie
Bij de 1.559 patiënten met borstkanker was de vaakst voorkomende bijwerking die resulteerde in stoppen met de behandeling met eribuline perifere neuropathie (3,4%). De mediane tijd tot graad 2 perifere neuropathie was 12,6 weken (na 4 cycli). Van de 404 patiënten met sarcoom, stopten 2 patiënten met de behandeling met eribuline wegens perifere neuropathie. De mediane tijd tot graad 2 perifere neuropathie was 18,4 weken.
Ontwikkeling van graad 3 of 4 perifere neuropathie trad op bij 7,4% van de patiënten met borstkanker en bij 3,5% van de patiënten met sarcoom. In klinische trials was de kans dat patiënten met reeds bestaande neuropathie nieuwe of verergerende symptomen ontwikkelden even groot als bij patiënten zonder reeds bestaande neuropathie. Bij borstkankerpatiënten met reeds bestaande graad 1 of 2 perifere neuropathie was de frequentie van uit behandeling voortkomende graad 3 perifere neuropathie 14%.
Levertoxiciteit
Bij sommige patiënten met normale/abnormale leverenzymen voorafgaand aan de behandeling met eribuline zijn verhogingen van de leverenzymen gemeld bij aanvang van de behandeling met eribuline. Zulke verhogingen bleken bij de meeste patiënten in een vroeg stadium van de eribulinebehandeling op te treden tijdens cyclus 1-2. Hoewel dit bij de meeste patiënten als een vermoedelijk fenomeen van aanpassing van de lever aan de eribulinebehandeling en niet als teken van significante levertoxiciteit werd beschouwd, zijn er ook gevallen van levertoxiciteit gemeld.
Speciale populaties
Ouderen
Van de 1.559 patiënten met borstkanker die werden behandeld met de aanbevolen dosis eribuline waren 283 patiënten (18,2%) ≥ 65 jaar oud. Van de 404 patiënten met sarcoom waren 90 patiënten (22,3%) die met eribuline werden behandeld ≥ 65 jaar oud. Het veiligheidsprofiel van eribuline bij oudere patiënten (≥ 65 jaar) kwam overeen met dat van patiënten < 65 jaar oud, behalve voor asthenie/vermoeidheid waarbij een stijgende tendens met de leeftijd werd vastgesteld. Dosisaanpassingen voor ouderen worden niet aanbevolen.
Patiënten met leverfunctiestoornis
Patiënten met ALAT of ASAT > 3 x ULN hadden een hogere incidentie van graad 4 neutropenie en febriele neutropenie. Hoewel gegevens beperkt zijn, hebben patiënten met bilirubine > 1,5 x ULN ook een hogere incidentie van graad 4 neutropenie en febriele neutropenie (zie ook rubrieken 4.2 en 5.2).
Pediatrische patiënten
Er zijn drie open-label studies, studie 113, 213 en 223, uitgevoerd bij pediatrische patiënten met refractaire of recidiverende solide tumoren en lymfomen, maar uitgezonderd tumoren in het centraal zenuwstelsel (CZS) (zie rubriek 5.1).
De veiligheid van eribuline als monotherapie werd beoordeeld bij 43 pediatrische patiënten die maximaal 1,58 mg/m2 kregen op Dag 1 en 8 van een cyclus van 21 dagen (studie 113 en 223). Ook werd de veiligheid van eribuline in combinatie met irinotecan beoordeeld bij 40 pediatrische patiënten die 1,23 mg/m2 eribuline kregen op Dag 1 en 8, en 20 of 40 mg/m2 irinotecan op Dag 1 tot 5 van een cyclus van 21 dagen, of 100 of 125 mg/m2 op Dag 1 en 8 van een cyclus van 21 dagen (studie 213).
In studie 113 (fase 1) waren de vaakst gemelde bijwerkingen afname van het aantal witte bloedcellen, afname van het aantal lymfocyten, anemie en afname van het aantal neutrofielen.
In studie 213 (fase 1/2) waren de vaakst gemelde bijwerkingen neutropenie (fase 1) en diarree en afname van het aantal neutrofielen (fase 2).
In studie 223 (fase 2) waren de vaakst gemelde bijwerkingen afname van het aantal neutrofielen, anemie en afname van het aantal witte bloedcellen.
Het veiligheidsprofiel van eribuline als monotherapie of in combinatie met irinotecanhydrochloride in deze pediatrische populatie kwam overeen met het bekende veiligheidsprofiel van beide onderzoeksmiddelen in de volwassen populatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In één geval van overdosering ontving de patiënt onbedoeld 7,6 mg eribuline (ongeveer 4 keer de geplande dosis) en ontwikkelde vervolgens een overgevoeligheidsreactie (graad 3) op Dag 3 en neutropenie (graad 3) op Dag 7. Beide bijwerkingen verdwenen met ondersteunende zorg.
Er is geen bekend antidotum voor overdosering met eribuline. In het geval van een overdosering dient de patiënt zorgvuldig te worden gecontroleerd. Behandeling van overdosering dient ondersteunende medische interventies te omvatten voor het behandelen van de optredende klinische manifestaties.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige antineoplastische middelen, ATC-code: L01XX41
Eribuline-mesilaat is een remmer van de dynamiek van microtubuli die behoort tot de halichondrineklasse van antineoplastische middelen. Het is een structureel vereenvoudigd synthetisch analoog van halichondrine B, een natuurlijk product dat is geïsoleerd uit de zeespons Halichondria okadai.
Eribuline remt de groeifase van microtubuli zonder de verkortingsfase te beïnvloeden, waarbij niet-productieve tubuline-aggregaten worden gevormd. Eribuline oefent zijn effecten uit via een op tubuline gericht antimitotisch mechanisme dat leidt tot G2/M-celcyclusblokkering, verstoring van mitotische spoelfiguur en, uiteindelijk, apoptotische celdood na langdurige en irreversibele mitotische blokkering.
Klinische werkzaamheid
Borstkanker
De werkzaamheid van Eribuline Baxter bij borstkanker wordt voornamelijk ondersteund door twee gerandomiseerde, vergelijkende fase 3-onderzoeken.
De 762 patiënten in het centrale EMBRACE fase 3-onderzoek (Onderzoek 305) hadden lokaal recidief of gemetastaseerd borstkanker en hadden voorheen ten minste twee en ten hoogste vijf chemotherapieregimes ontvangen, inclusief een antracycline en een taxaan (tenzij gecontra-indiceerd). De ziekte van patiënten moest binnen 6 maanden na hun laatste chemotherapeutische regime progressief zijn geweest. De HER2-status van de patiënten was: 16,1% positief, 74,2% negatief en 9,7% onbekend, terwijl 18,9% van de patiënten triple negatief was. Patiënten werden in een verhouding 2:1 gerandomiseerd voor het ontvangen van hetzij eribuline hetzij voor behandeling naar keuze van de arts (TPC), die bestond uit 97% chemotherapie (26% vinorelbine, 18% gemcitabine, 18% capecitabine, 16% taxaan, 9% antracycline, 10% overige chemotherapie) en 3% hormoontherapie.
Het onderzoek bereikte zijn primaire eindpunt met een totaal overlevingsresultaat (OS) dat statistisch significant beter was in de eribulinegroep dan in de TPC-groep bij 55% van de voorvallen. Dit resultaat werd bevestigd met een bijgewerkte totale overlevingsanalyse uitgevoerd bij 77% van de voorvallen.
Onderzoek 305 - Bijgewerkte totale overleving (ITT-populatie)
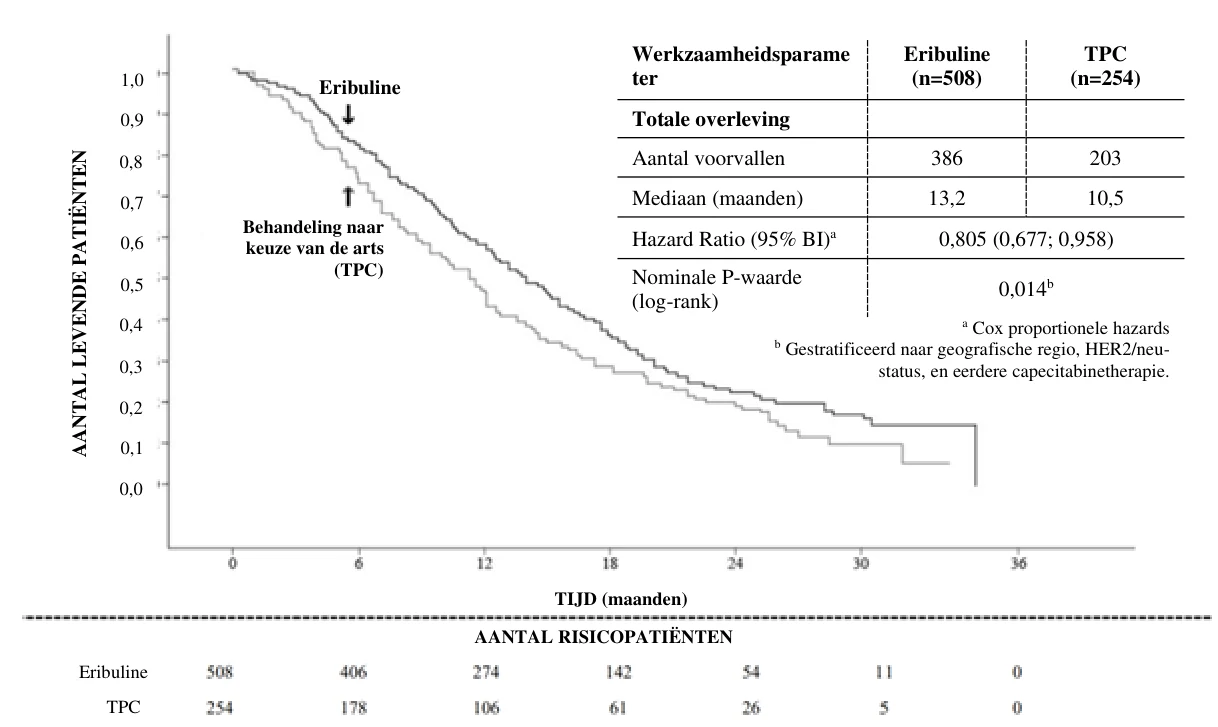
Volgens onafhankelijke beoordeling was de mediane progressievrije overleving (PFS) 3,7 maanden voor eribuline ten opzichte van 2,2 maanden voor de TPC-groep (HR 0,865; 95% BI: 0,714; 1,048; p=0,137). Bij patiënten bij wie de respons evalueerbaar was, was het objectieve responspercentage volgens de RECIST-criteria 12,2% (95% BI: 9,4%; 15,5%) volgens onafhankelijke beoordeling voor de eribulinegroep ten opzichte van 4,7% (95% BI: 2,3%; 8,4%) voor de TPC-groep.
Het positieve effect op OS (totale overleving) werd gezien in zowel voor taxaan ongevoelige als voor taxaan gevoelige groepen patiënten. In de OS-update was de HR voor eribuline versus TPC 0,90 (95% BI: 0,71; 1,14) ten gunste van eribuline voor patiënten die ongevoelig zijn voor taxaan en 0,73 (95% BI: 0,56; 0,96) voor patiënten die gevoelig zijn voor taxaan.
Het positieve effect op OS werd gezien bij zowel capecitabine-naïeve als bij met capecitabine voorbehandelde patiëntengroepen. De bijgewerkte OS-analyse toont een overlevingsvoordeel voor de eribulinegroep in vergelijking met TPC zowel bij met capecitabine voorbehandelde patiënten met een HR van 0,787 (95% BI: 0,645; 0,961) als voor de capecitabine-naïeve patiënten met bijbehorende HR van 0,865 (95% BI: 0,606; 1,233).
Het tweede fase 3-onderzoek in een vroeger stadium van gemetastaseerde borstkanker, onderzoek 301, was een open-label, gerandomiseerd onderzoek bij patiënten (n=1.102) met lokaal gevorderde of gemetastaseerde borstkanker waarin de werkzaamheid van eribuline monotherapie vergeleken werd met capecitabine monotherapie in termen van totale overleving en progressievrije overleving als co-primaire eindpunten. De patiënten hadden vóór het onderzoek maximaal drie eerdere chemotherapiebehandelingen gekregen, met onder meer zowel een antracycline als een taxaan en maximaal twee behandelingen voor gevorderde ziekte. Van deze patiënten had 20,0% geen eerdere chemotherapiebehandeling voor gemetastaseerde borstkanker gekregen; 52,0% had 1 eerdere chemotherapiebehandeling voor gemetastaseerde borstkanker gekregen en 27,2% had 2 eerdere chemotherapiebehandelingen voor gemetastaseerde borstkanker gekregen. De HER2-status van de patiënten was: 15,3% positief, 68,5% negatief en 16,2% onbekend, terwijl 25,8% van de patiënten triple negatief was.
Onderzoek 301 - Totale overleving (ITT-populatie)
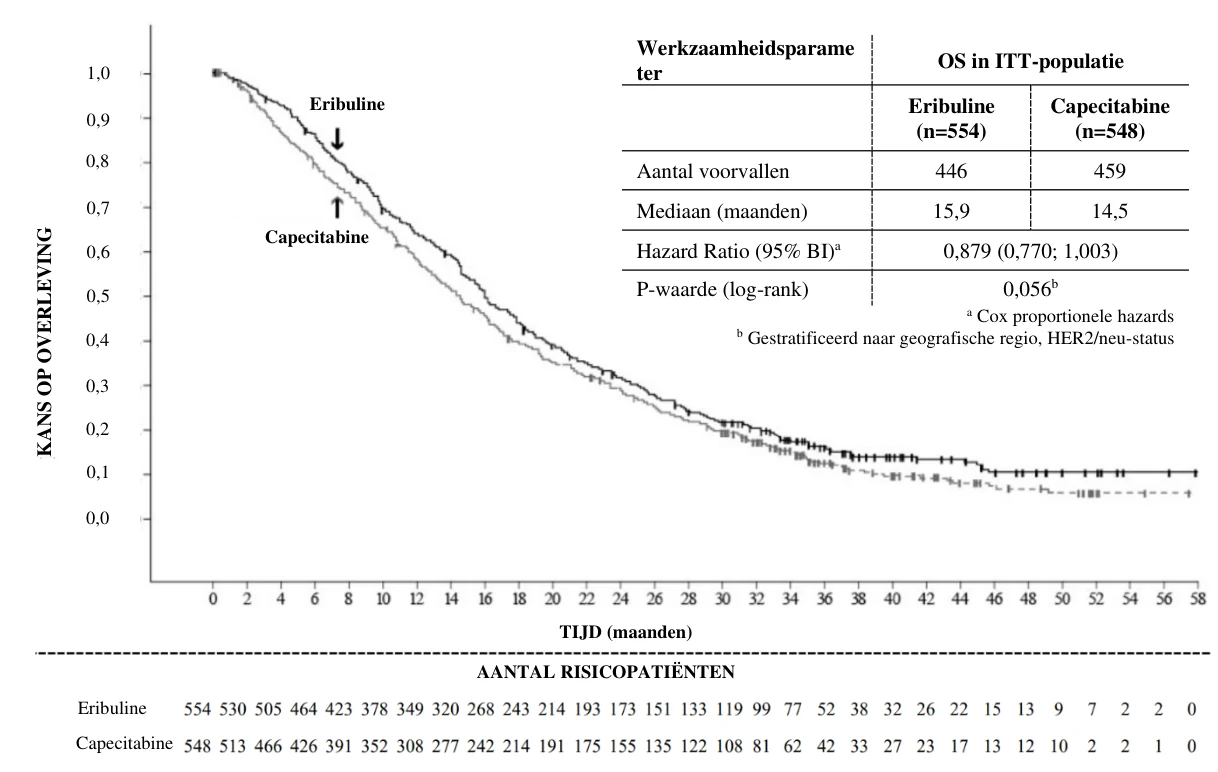
Volgens onafhankelijke beoordeling was de progressievrije overleving voor eribuline en capecitabine vergelijkbaar, met respectievelijke medianen van 4,1 maanden ten opzichte van 4,2 maanden (HR 1,08; [95% BI: 0,932; 1,250]). Volgens onafhankelijke beoordeling was het objectieve responspercentage voor eribuline en capecitabine vergelijkbaar: 11,0% (95% BI: 8,5; 13,9) in de eribulinegroep en 11,5% (95% BI: 8,9; 14,5) in de capecitabinegroep
Hieronder wordt de totale overleving weergegeven bij HER2-negatieve en HER2-positieve patiënten in de eribulinegroep en in de controlegroepen voor Onderzoek 305 en Onderzoek 301:
| Werkzaamheidsparameter | Onderzoek 305 - Bijgewerkte totale overleving (ITT-populatie) | |||
| HER2-negatief | HER2-positief | |||
| Eribuline (n=373) | TPC (n=192) | Eribuline (n=83) | TPC (n=40) | |
| Aantal voorvallen | 285 | 151 | 66 | 37 |
| Mediaan (maanden) | 13,4 | 10,5 | 11,8 | 8,9 |
| Hazard Ratio (95% BI) | 0,849 (0,695; 1,036) | 0,594 (0,389; 0,907) | ||
| p-waarde (log-rank) | 0,106 | 0,015 | ||
| Werkzaamheidsparameter | Onderzoek 301 - Totale overleving (ITT-populatie) | |||
| HER2-negatief | HER2-positief | |||
| Eribuline (n=375) | Capecitabine (n=380) | Eribuline (n=86) | Capecitabine (n=83) | |
| Aantal voorvallen | 296 | 316 | 73 | 73 |
| Mediaan (maanden) | 15,9 | 13,5 | 14,3 | 17,1 |
| Hazard Ratio (95% BI) | 0,838 (0,715; 0,983) | 0,965 (0,688; 1,355) | ||
| p-waarde (log-rank) | 0,030 | 0,837 | ||
Opmerking: Gelijktijdige anti-HER2 therapie werd niet opgenomen in Onderzoek 305 en Onderzoek 301.
Liposarcoom
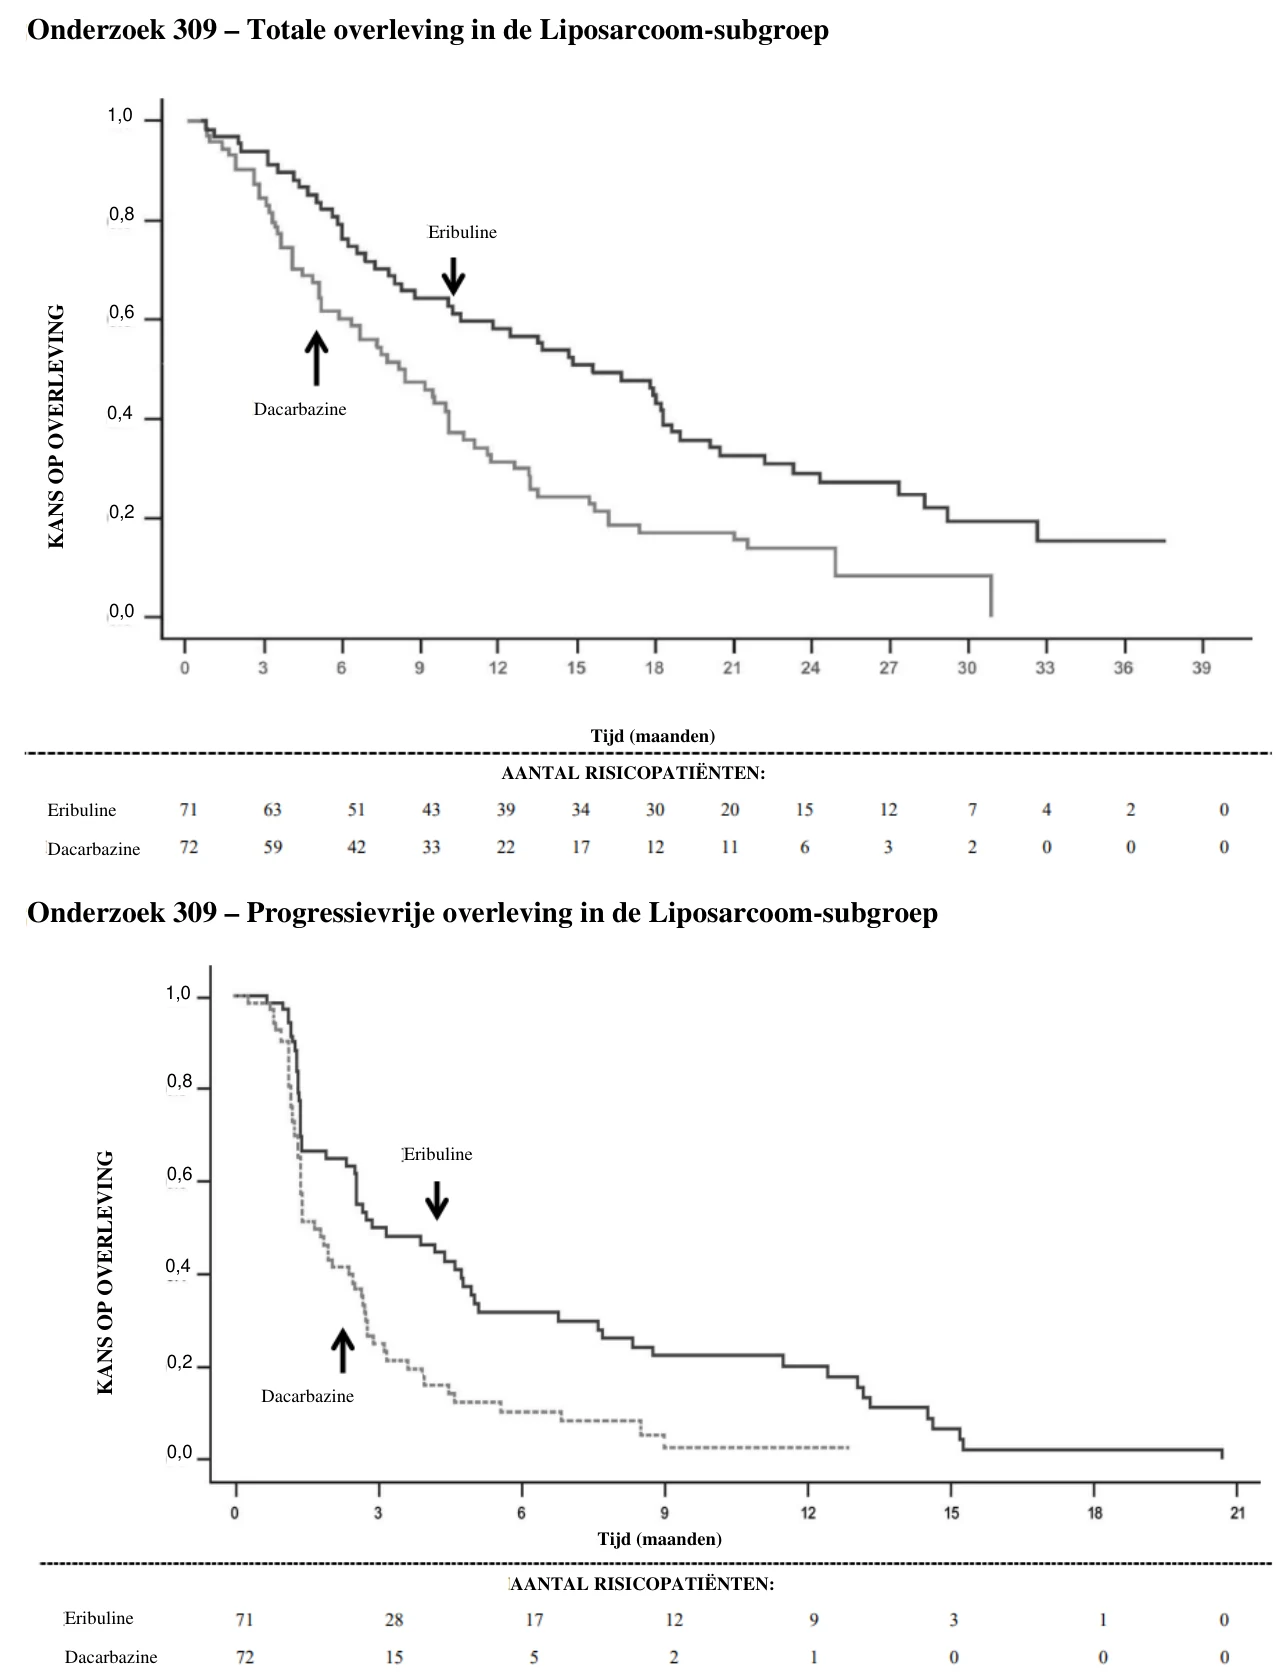
De werkzaamheid van eribuline bij liposarcoom wordt ondersteund door het centrale fase 3-sarcoomonderzoek (Onderzoek 309). De patiënten in dit onderzoek (n=452) hadden lokaal recidief, inoperabel en/of gemetastaseerd wekedelensarcoom met een van twee subtypes – leiomyosarcoom of liposarcoom. De patiënten hadden voorheen ten minste twee chemotherapieregimes ontvangen, waarvan een met antracycline (tenzij gecontra-indiceerd).
De ziekte van de patiënten moest binnen 6 maanden na hun laatste chemotherapeutische regime progressief zijn geweest. Ze werden in een verhouding 1:1 gerandomiseerd naar het ontvangen van hetzij eribuline 1,23 mg/m2 op Dag 1 en 8 van een cyclus van 21 dagen hetzij dacarbazine 850 mg/m2, 1.000 mg/m2 of 1.200 mg/m2 (dosis bepaald door de onderzoeker voorafgaand aan randomisatie) om de 21 dagen.
In Onderzoek 309 werd een statistisch significante verbetering in OS waargenomen bij patiënten die naar de eribulinegroep waren gerandomiseerd, vergeleken met de controlegroep. Dit vertaalde zich in een verbetering van de mediane OS van 2 maanden (13,5 maanden voor patiënten die met eribuline werden behandeld t.o.v. 11,5 maanden voor patiënten die met dacarbazine werden behandeld). Er was geen significant verschil in progressievrije overleving of totaal overlevingspercentage tussen de behandelingsgroepen bij de totale populatie.
Op basis van vooraf bepaalde analyses van de OS en PFS bij subgroepen waren de effecten van de behandeling met eribuline beperkt tot patiënten met liposarcoom (45% gededifferentieerd, 37% myxoïd/rondcellig en 18% pleomorf in Onderzoek 309). Er was geen verschil in werkzaamheid tussen eribuline en dacarbazine bij patiënten met gevorderd of gemetastaseerd leiomyosarcoom.
| Onderzoek 309 Subgroep met liposarcoom | Onderzoek 309 Subgroep met leiomyosarcoom | Onderzoek 309 ITT-populatie | ||||
| Eribuline (n=71) | Dacarbazine (n=72) | Eribuline (n=157) | Dacarbazine (n=152) | Eribuline (n=228) | Dacarbazine (n=224) | |
| Totale overleving | ||||||
Aantal voorvallen | 52 | 63 | 124 | 118 | 176 | 181 |
| Mediaan (maanden) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 |
Hazard Ratio (95% BI) | 0,511 (0,346; 0,753) | 0,927 (0,714; 1,203) | 0,768 (0,618; 0,954) | |||
| Nominale p-waarde | 0,0006 | 0,5730 | 0,0169 | |||
| Progressievrije overleving | ||||||
Aantal voorvallen | 57 | 59 | 140 | 129 | 197 | 188 |
| Mediaan (maanden) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Hazard Ratio (95% BI) | 0,521 (0,346; 0,784) | 1,072 (0,835; 1,375) | 0,877 (0,710; 1,085) | |||
| Nominale p-waarde | 0,0015 | 0,5848 | 0,2287 | |||
 Pediatrische patiënten
Borstkanker
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met eribuline in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Weke-delensarcoom
De werkzaamheid van eribuline is onderzocht maar niet vastgesteld in drie open-label onderzoeken:
Studie 113 was een open-label, multicenter, fase 1-dosisbereikonderzoek waarin eribuline werd onderzocht bij pediatrische patiënten met refractaire of recidiverende solide tumoren en lymfomen, maar uitgezonderd tumoren in het CZS. In totaal werden 22 pediatrische patiënten (leeftijd: 3 tot 17 jaar) ingeschreven en behandeld. De patiënten kregen eribuline intraveneus toegediend op Dag 1 en 8 van een cyclus van 21 dagen in drie dosisniveaus
(0,97; 1,23 en 1,58 mg/m2). De maximaal verdraagbare dosis/aanbevolen fase 2-dosis eribuline werd bepaald op 1,23 mg/m2 op Dag 1 en 8 van een cyclus van 21 dagen.
Studie 223 was een open-label, multicenter fase 2-onderzoek voor het beoordelen van de veiligheid en voorlopige werkzaamheid van eribuline bij pediatrische patiënten met refractair of recidiverend rabdomyosarcoom (RMS), niet-rabdomyosarcoom weke-delensarcoom (NRSTS) of Ewing-sarcoom (EWS). Er werden 21 pediatrische patiënten (leeftijd: 2 tot 17 jaar) ingeschreven en behandeld met eribuline in een dosis van 1,23 mg/m2 intraveneus op Dag 1 en 8 van een cyclus van 21 dagen (de aanbevolen fase 2-dosis van studie 113). Geen enkele patiënt bereikte een bevestigde partiële respons (PR) of een volledige respons (CR).
Onderzoek 213 was een open-label, multicenter fase 1/2-onderzoek voor het beoordelen van de veiligheid en werkzaamheid van eribuline in combinatie met irinotecanhydrochloride bij pediatrische patiënten met recidiverende/refractaire solide tumoren en lymfomen, maar uitgezonderd tumoren in het CZS (fase 1), en voor het beoordelen van de werkzaamheid van de combinatiebehandeling bij pediatrische patiënten met recidiverende/refractaire RMS, NRSTS en EWS (fase 2). In totaal werden 40 pediatrische patiënten ingeschreven en behandeld in dit onderzoek. In fase 1 werden 13 pediatrische patiënten (leeftijd: 4 tot 17 jaar) ingeschreven en behandeld; de aanbevolen fase 2-dosis werd bepaald op 1,23 mg/m2 eribuline op
Dag 1 en 8 met 40 mg/m2 irinotecanhydrochloride op Dag 1 tot 5 van een cyclus van 21 dagen. In fase 2 werden 27 pediatrische patiënten (leeftijd: 4 tot 17 jaar) ingeschreven en behandeld met de aanbevolen fase 2-dosis. Drie patiënten hadden een bevestigde PR (1 patiënt in elk van de RMS-, NRSTS- en EWS-histologiecohorten). Het objectieve responspercentage (ORR) was 11,1%.
Er zijn geen nieuwe veiligheidssignalen waargenomen in de drie pediatrische studies (zie rubriek 4.8); door de kleine patiëntenpopulaties kunnen echter geen definitieve conclusies worden getrokken.
5.2 Farmacokinetische eigenschappen
Distributie
De farmacokinetiek van eribuline wordt gekarakteriseerd door een snelle distributiefase gevolgd door een langdurige eliminatiefase, met een gemiddelde terminale halfwaardetijd van ongeveer 40 uur. Het heeft een groot distributievolume (range van gemiddelden 43 tot 114 l/m2).
Eribuline wordt zwak gebonden aan plasma-eiwitten. De binding van eribuline aan plasma-eiwitten (100-1.000 ng/ml) varieerde van 49% tot 65% in humaan plasma.
Biotransformatie
Onveranderde eribuline was de belangrijkste circulerende vorm in plasma na toediening van 14C-eribuline aan patiënten. De metabolietenconcentraties vertegenwoordigden < 0,6% van de oorspronkelijke verbinding en bevestigden dat er geen belangrijke humane metabolieten van eribuline zijn.
Eliminatie
Eribuline heeft een lage klaring (range van gemiddelden 1,16 tot 2,42 l/uur/m2). Er wordt geen significante accumulatie van eribuline waargenomen bij wekelijkse toediening. Binnen een eribuline doseringsrange van 0,22 tot 3,53 mg/m2 zijn de farmacokinetische eigenschappen niet afhankelijk van dosis of tijd.
Eribuline wordt voornamelijk geëlimineerd via galuitscheiding. Het bij de uitscheiding betrokken transporteiwit is op dit moment niet bekend. Preklinische in-vitro-onderzoeken geven aan dat eribuline wordt getransporteerd door Pgp. Er is echter aangetoond dat eribuline in klinisch relevante concentraties in vitro geen Pgp-remmer is. Bovendien heeft gelijktijdige toediening van ketoconazol, een Pgp-remmer, in vivo geen invloed op de blootstelling aan eribuline (AUC en Cmax). In-vitro-onderzoeken hebben ook aangegeven dat eribuline geen substraat is voor OCT1.
Na toediening van 14C-eribuline aan patiënten werd ongeveer 82% van de dosis geëlimineerd via feces en 9% via urine, hetgeen erop wijst dat nierklaring geen significante eliminatieroute van eribuline is.
Onveranderde eribuline vertegenwoordigde het grootste deel van de totale radioactiviteit in feces en urine.
Leverfunctiestoornis
Een onderzoek evalueerde de farmacokinetiek van eribuline bij patiënten met milde (Child-Pugh A; n=7) en matige (Child-Pugh B; n=4) leverfunctiestoornis als gevolg van levermetastasen. In vergelijking met patiënten met normale leverfunctie (n=6) nam eribuline blootstelling 1,8 keer en 3 keer toe bij patiënten met respectievelijk milde en matige leverfunctiestoornis. Toediening van Eribuline Baxter in een dosis van 0,97 mg/m2 aan patiënten met milde leverfunctiestoornis en 0,62 mg/m2 aan patiënten met matige leverfunctiestoornis resulteerde in een iets hogere blootstelling dan na een dosis van 1,23 mg/m2 aan patiënten met normale leverfunctie. Eribuline Baxter is niet onderzocht bij patiënten met ernstige leverfunctiestoornis (Child-Pugh C). Er is geen onderzoek gedaan bij patiënten met leverfunctiestoornis als gevolg van cirrose. Zie rubriek 4.2 voor dosisaanbeveling.
Nierinsufficiëntie
Bij sommige patiënten met matige of ernstige nierfunctiestoornis werd een verhoogde blootstelling aan eribuline gezien met een hoge variabiliteit tussen de patiënten. De farmacokinetiek van eribuline werd beoordeeld in een fase 1-onderzoek bij patiënten met een normale nierfunctie (creatinineklaring: ≥ 80 ml/min; n=6), een matige nierfunctiestoornis (30-50 ml/min; n=7) of een ernstige nierfunctiestoornis (15-<30 ml/min; n=6). De creatinineklaring werd berekend op basis van de Cockcroft-Gault formule. Bij patiënten met matige en ernstige nierfunctiestoornis was de dosisgenormaliseerde AUC(0-inf) die werd waargenomen 1,5 maal (90% BI: 0,9-2,5) hoger. Zie rubriek 4.2 voor behandelingsaanbevelingen.
Pediatrische patiënten
Plasmaconcentraties van eribuline werden gemeten bij 83 pediatrische patiënten (leeftijd: 2 tot 17 jaar) met refractaire/recidiverende en terugkerende solide tumoren en lymfomen. Zij kregen eribuline in studie 113, 213 en 223. De farmacokinetiek van eribuline bij pediatrische patiënten was vergelijkbaar met die van volwassen patiënten met weke-delensarcomen en patiënten met andere soorten tumoren. De blootstelling aan eribuline bij pediatrische patiënten was vergelijkbaar met de blootstelling bij volwassen patiënten. Gelijktijdig gebruik van irinotecan had geen effect op de farmacokinetiek van eribuline bij pediatrische patiënten met refractaire/recidiverende en terugkerende solide tumoren.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Eribuline was niet mutageen in vitro in de bacteriële omgekeerde-mutatie-analyse (Ames-test). Eribuline was positief in de mutagenese-assay in muizenlymfoom en was clastogeen in de in-vivo-micronucleus-assay bij ratten.
Er zijn geen carcinogeniciteitsonderzoeken gedaan met eribuline.
Er is geen vruchtbaarheidsonderzoek gedaan met eribuline, maar op basis van niet-klinische bevindingen bij onderzoeken met herhaalde doses, waarbij testiculaire toxiciteit werd waargenomen in zowel ratten (hypocellulariteit van seminifereus epitheel met hypospermie/aspermie) als honden, blijkt dat de mannelijke vruchtbaarheid kan worden aangetast door behandeling met eribuline. Een embryofoetaal ontwikkelingsonderzoek met ratten bevestigde de ontwikkelingstoxiciteit en het teratogene potentieel van eribuline. Drachtige ratten werden behandeld met eribuline-mesilaat, equivalent aan 0,009, 0,027, 0,088 en 0,133 mg/kg eribuline op drachtdagen 8, 10 en 12. Een dosisgerelateerd verhoogd aantal resorpties en een verlaagd foetaal gewicht werden waargenomen bij doses ≥ 0,088 mg/kg en een verhoogde incidentie van misvormingen (ontbreken van onderkaak, tong, maag en milt) werd gerapporteerd bij 0,133 mg/kg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Ethanol, watervrij
Water voor injecties
Zoutzuur, geconcentreerd (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacons
2 jaar.
Houdbaarheid tijdens gebruik
Chemische en fysische stabiliteit bij gebruik van de onverdunde oplossing in een injectiespuit is aangetoond gedurende 4 uur bij 15-25 °C en gedurende 24 uur bij 2 °C - 8 °C.
Chemische en fysische stabiliteit bij gebruik van de verdunde oplossing is aangetoond gedurende 24 uur bij 15-25 °C en gedurende 72 uur bij 2 °C - 8 °C.
Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt. Indien het product niet onmiddellijk wordt gebruikt, zijn de bewaartijden tijdens gebruik en de bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker en zijn ze doorgaans niet langer dan 24 uur bij 2 °C tot 8 °C, tenzij het verdunnen heeft plaatsgehad onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
Voor de bewaarcondities van het geneesmiddel na opening of verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
5 ml type I-glazen injectieflacon voor eenmalig gebruik, met teflon-gecoate, butylrubberen stop en flip-off aluminium overdop, met 2 ml oplossing.
De verpakkingsgrootte is een doos met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Eribuline Baxter is een cytotoxisch geneesmiddel tegen kanker en men dient, net als met andere toxische verbindingen, voorzichtig te zijn bij het hanteren ervan. Het gebruik van handschoenen, veiligheidsbril en beschermende kleding wordt aanbevolen. Indien de huid in contact komt met de oplossing, dient deze onmiddellijk en grondig te worden gewassen met water en zeep. Bij contact met slijmvliezen dienen de slijmvliezen grondig te worden gespoeld met water. Eribuline Baxter mag alleen worden bereid en toegediend door personeel dat op de juiste manier is getraind in het hanteren van cytotoxische middelen. Zwanger personeel mag niet met Eribuline Baxter werken.
Met behulp van aseptische techniek kan Eribuline Baxter tot maximaal 100 ml worden verdund met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Na toediening wordt aanbevolen de intraveneuze lijn door te spoelen met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om zeker te zijn dat de volledige dosis is toegediend. Het mag niet worden vermengd met andere geneesmiddelen en het mag niet worden verdund in 5% glucose-oplossing voor infusie.
Raadpleeg de instructies van de fabrikant van de spike als dit hulpmiddel wordt gebruikt voor de toediening van het geneesmiddel. De injectieflacons met Eribuline Baxter hebben een stop van 13 mm. Het gekozen hulpmiddel moet geschikt zijn voor injectieflacons met kleine stoppen.
De injectieflacons met Eribuline Baxter zijn uitsluitend bedoeld voor eenmalig gebruik. Ongebruikt Eribuline Baxter moet worden weggegooid.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxter Holding B.V.
Kobaltweg 49, 3542 CE
Utrecht, Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1819/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu