


SmPC (samenvatting van de productkenmerken) - Nexpovio
1. NAAM VAN HET GENEESMIDDEL
NEXPOVIO 20 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 20 mg selinexor.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Blauwe, ronde, dubbelbolle filmomhulde tablet (4 mm dik met een doorsnede van 7 mm) met “K20” ingeslagen aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicatie
NEXPOVIO is geïndiceerd:
- in combinatie met bortezomib en dexamethason voor de behandeling van volwassen patiënten met multipel myeloom die ten minste één eerdere therapie hebben ondergaan;
- in combinatie met dexamethason voor de behandeling van volwassen patiënten met multipel myeloom die ten minste vier eerdere therapieën hebben ondergaan en bij wie de aandoening refractair is tegen ten minste twee proteasoomremmers (proteasome inhibitors, PI), twee immunomodulerende middelen (immunomodulatory medicinal products, IMiD) en een monoklonale antistof (monoclonal antibody, mAb) tegen CD38 en die bij de laatste therapie ziekteprogressie vertoonden.
4.2 Dosering en wijze van toediening
Het instellen en volgen van de behandeling dient te gebeuren onder toezicht van artsen die beschikken over ervaring met de behandeling van multipel myeloom.
Dosering
Selinexor in combinatie met bortezomib en dexamethason (SVd)
De aanbevolen dosering voor selinexor, bortezomib en dexamethason op basis van een kuur van 35 dagen is als volgt:
- Selinexor 100 mg, eenmaal per week oraal in te nemen op dag 1 van elke week. De dosis selinexor mag niet meer bedragen dan 70 mg/m2 per dosis.
- Bortezomib 1,3 mg/m2, eenmaal per week subcutaan toe te dienen op dag 1 van elke week gedurende 4 weken, gevolgd door 1 week zonder.
- Dexamethason 20 mg, tweemaal per week oraal in te nemen op dag 1 en 2 van elke week.
De behandeling met selinexor in combinatie met bortezomib en dexamethason dient te worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Selinexor in combinatie met dexamethason (Sd)
De aanbevolen aanvangsdosis selinexor en dexamethason is als volgt:
- Selinexor 80 mg, oraal in te nemen op dag 1 en 3 van elke week.
- Dexamethason 20 mg, oraal in te nemen op dag 1 en 3 van elke week met selinexor.
De behandeling met selinexor in combinatie met dexamethason dient te worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Zie voor informatie over de dosering van geneesmiddelen die worden toegediend met NEXPOVIO, de samenvatting van de productkenmerken (SmPC) van deze geneesmiddelen.
Niet op tijd ingenomen of gemiste doses
Indien een dosis selinexor is gemist of niet op tijd is ingenomen, of indien een patiënt na inname van een dosis selinexor braakt, mag de patiënt de dosis niet alsnog innemen. De patiënt dient de volgende dosis in te nemen op de volgende regulier geplande dag.
Dosisaanpassingen
Aanpassingen in de dosering van NEXPOVIO die worden aanbevolen bij bijwerkingen, zijn weergegeven in tabel 1 en tabel 2.
Zie voor informatie over aanpassing van de dosering van geneesmiddelen die worden toegediend met NEXPOVIO, de bijbehorende SmPC.
Tabel 1: Vooraf gespecificeerde stappen voor dosisaanpassing bij bijwerkingen
Selinexor in combinatie met bortezomib en dexamethason (SVd) | Selinexor in combinatie met dexamethason (Sd) | |
| Aanbevolen aanvangsdosis | Eenmaal per week 100 mg | 80 mg op dag 1 en 3 van elke week (160 mg totaal per week) |
| Eerste verlaging | Eenmaal per week 80 mg | Eenmaal per week 100 mg |
| Tweede verlaging | Eenmaal per week 60 mg | Eenmaal per week 80 mg |
| Derde verlaging | Eenmaal per week 40 mg | Eenmaal per week 60 mg |
| Stoppen* | ||
* Indien de symptomen niet verdwijnen, dient de behandeling te worden stopgezet
Tabel 2: Richtsnoeren voor dosisaanpassing bij bijwerkingen
| Bijwerkinga | Optreden | Actie |
| Hematologische bijwerkingen | ||
| Trombocytopenie | ||
| Plaatjestelling 25.000 tot lager dan 75.000/μl | Elk |
|
| Plaatjestelling 25.000 tot lager dan 75.000/ μl met tegelijkertijd een bloeding | Elk |
|
| Plaatjestelling lager dan 25.000/ μl | Elk |
|
| Bijwerkinga | Optreden | Actie |
| Neutropenie | ||
| Absolute neutrofielentelling 0,5 tot 1,0 x 10⁹/l zonder koorts | Elk |
|
Absolute neutrofielentelling lager dan 0,5 x 10⁹/l OF Febriele neutropenie | Elk |
|
| Anemie | ||
| Hemoglobine lager dan 8,0 g/dl | Elk |
|
Levensbedreigende gevolgen (spoedinterventie geïndiceerd) | Elk |
|
| Niet-hematologische bijwerkingen | ||
| Hyponatriëmie | ||
| Natriumspiegel 130 mmol/l of lager | Elk |
|
| Vermoeidheid | ||
Graad 2 gedurende langer dan 7 dagen OF Graad 3 | Elk |
|
| Nausea en braken | ||
Nausea graad 1 of 2 (orale inname verlaagd zonder significant gewichtsverlies, dehydratie of ondervoeding) OF Braken graad 1 of 2 (5 of minder episoden per dag) | Elk |
|
Nausea graad 3 (onvoldoende orale calorie- of vochtinname) OF Braken graad 3 of hoger (6 of meer episoden per dag) | Elk |
|
| Diarree | ||
Graad 2 (toename van 4 tot 6 stoelgangen per dag t.o.v. baseline) | 1e |
|
| 2e en volgende |
| |
| Bijwerkinga | Optreden | Actie |
tabel 1).
| ||
Graad 3 of hoger (toename van 7 stoelgangen of meer per dag t.o.v. baseline; ziekenhuisopname geïndiceerd) | Elk |
|
| Gewichtsverlies en anorexie | ||
Gewichtsverlies van 10% tot minder dan 20% OF Anorexie met significant gewichtsverlies of ondervoeding | Elk |
|
| Oogbijwerkingen | ||
| Graad 2, exclusief cataract | Elk |
|
| Graad ≥ 3, exclusief cataract | Elk |
|
| Andere niet-hematologische bijwerkingen | ||
Graad 3 of 4 (levensbedreigend) | Elk |
|
a. National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 4.03.
Specifieke patiëntengroepen
Oudere patiënten
Er is geen aanpassing van de dosering van selinexor vereist voor patiënten ouder dan 65 jaar (zie rubriek 4.8, 5.1 en 5.2).
Verminderde nierfunctie
Er is geen aanpassing in de dosering van selinexor nodig voor patiënten met een licht, matig of ernstig verminderde nierfunctie (zie rubriek 5.2). Er zijn geen gegevens beschikbaar over patiënten met terminale nierziekte of hemodialyse om een dosisaanbeveling te ondersteunen.
Verminderde leverfunctie
Er is geen aanpassing in de dosering van selinexor nodig voor patiënten met een licht verminderde leverfunctie (totaal bilirubine (TB) ≤ 1 x de bovengrens van normaal (upper limit of normal, ULN) en aspartaataminotransferase (ASAT) > 1 x ULN, of TB > 1-1,5 x ULN en elke ASAT) of een matig verminderde leverfunctie (TB > 1,5-3 x ULN en elke ASAT). Verlaag bij patiënten met een ernstig verminderde leverfunctie (TB > 3 x ULN en elke ASAT) de aanvangsdosis selinexor zoals weergegeven in tabel 3 (zie rubriek 5.2). De daaropvolgende doses kunnen worden verhoogd of verlaagd afhankelijk van de veiligheid en verdraagbaarheid bij de betreffende patiënt.
Tabel 3: Aanbevelingen voor de aanvangsdosis bij patiënten met een ernstig verminderde leverfunctie
| Bilirubinewaarden | Selinexor in combinatie met bortezomib en dexamethason (SVd) | Selinexor in combinatie met dexamethason (Sd) | |
Ernstig verminderde leverfunctie (volgens de NCI-ODWG- classificatie) | > 3 x ULN (elke ASAT) | Eenmaal per week 80 mg | Eenmaal per week 100 mg |
NCI-ODWG = National Cancer Institute Organ Dysfunction Working Group
ASAT = aspartaataminotransferase; ULN = bovengrens van normaal
De dosisaanbeveling is voor de aanvangsdosis. De volgende doses kunnen worden verhoogd of verlaagd afhankelijk van de veiligheid en verdraagbaarheid bij de betreffende patiënt.
Pediatrische patiënten
De veiligheid en werkzaamheid van NEXPOVIO bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar (zie rubriek 5.1 en 5.2).
Er is geen relevante toepassing van NEXPOVIO bij kinderen jonger dan 18 jaar bij de behandeling van multipel myeloom.
Wijze van toediening
NEXPOVIO is voor oraal gebruik.
NEXPOVIO in combinatie met bortezomib en dexamethason (SVd) dient eenmaal per week op dag 1 van elke week oraal te worden ingenomen op ongeveer hetzelfde tijdstip.
NEXPOVIO in combinatie met dexamethason (Sd) dient op dag 1 en 3 van elke week te worden ingenomen op ongeveer hetzelfde tijdstip.
De tablet dient in zijn geheel te worden doorgeslikt met water. De tablet mag niet worden fijngemaakt, gekauwd, gebroken of gedeeld; dit om de kans op huidirritatie door de werkzame stof te voorkomen. De tablet kan al dan niet met voedsel worden ingenomen.
4.3. Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Van geneesmiddelen die in combinatie met selinexor worden toegediend, dient de samenvatting van de productkenmerken (SmPC) te worden geraadpleegd voordat wordt begonnen met de behandeling, met inbegrip van bijzondere waarschuwingen en voorzorgen bij gebruik en van aanbevolen begeleidende behandelingen.
Aanbevolen begeleidende behandelingen
Patiënten dienen te worden geadviseerd om de vocht- en calorie-inname gedurende de behandeling op peil te houden. Intraveneuze hydratatie dient te worden overwogen voor patiënten met een verhoogd risico op dehydratie.
Een profylactische begeleidende behandeling met een 5-HT3-antagonist en/of andere middelen tegen nausea dient te worden gegeven vóór en tijdens de behandeling met NEXPOVIO (zie
Hematologie
Het volledige bloedbeeld van patiënten dient te worden beoordeeld bij baseline, gedurende de behandeling en zoals klinisch geïndiceerd. Controleer vaker gedurende de eerste twee maanden van de behandeling.
Trombocytopenie
Trombocytopenische voorvallen (trombocytopenie en verlaagde plaatjestelling) werden vaak gemeld bij patiënten die selinexor kregen. Deze kunnen ernstig zijn (graad 3/4). Graad 3/4 trombocytopenie kan soms leiden tot klinisch significante bloeding en kan in zeldzame gevallen leiden tot mogelijk fatale hemorragie (zie rubriek 4.8).
Trombocytopenie kan worden behandeld met dosisonderbrekingen, dosisaanpassingen, plaatjestransfusies en/of andere behandelingen zoals klinisch geïndiceerd. Patiënten dienen te worden gecontroleerd op tekenen en symptomen van bloedingen en dienen tijdig te worden beoordeeld. Zie voor richtsnoeren voor dosisaanpassing tabel 1 en tabel 2 in rubriek 4.2.
Neutropenie
Neutropenie, waaronder ernstige neutropenie (graad 3/4), is gemeld met selinexor. In enkele gevallen traden gelijktijdige infecties op bij patiënten met graad 3/4 neutropenie (zie rubriek 4.8).
Patiënten met neutropenie dienen te worden gecontroleerd op tekenen van infectie en dienen tijdig te worden beoordeeld. Neutropenie kan worden behandeld met dosisonderbrekingen, dosisaanpassingen en ´colony stimulating´-factoren conform medische richtlijnen. Zie voor richtsnoeren voor dosisaanpassing tabel 1 en tabel 2 in rubriek 4.2.
Maag-darmtoxiciteit
Nausea, braken en diarree, die soms ernstig kunnen zijn en waarvoor anti-emetica en antidiarroïca nodig zijn (zie rubriek 4.8).
Profylaxe met 5-HT3-antagonisten en/of andere middelen tegen nausea dient te worden gegeven vóór en tijdens de behandeling met selinexor. Aan patiënten met een verhoogd risico dient vocht met elektrolyten te worden toegediend om dehydratie te voorkomen.
Nausea/braken kan worden behandeld door middel van onderbreking van de toediening, dosisaanpassingen en/of het starten van andere anti-emetica, zoals klinisch geïndiceerd. Diarree kan worden behandeld door middel van onderbreking van de toediening, met dosisaanpassingen en/of toediening van antidiarroïca. Zie voor richtsnoeren voor dosisaanpassing tabel 1 en tabel 2 in rubriek 4.2.
Gewichtsverlies en anorexie
Selinexor kan gewichtsverlies en anorexie veroorzaken. Het lichaamsgewicht, de voedingstoestand en het volume van de patiënt dient te worden gecontroleerd bij baseline, gedurende de behandeling en zoals klinisch geïndiceerd. Gedurende de eerste twee maanden van de behandeling dient vaker te worden gecontroleerd. Bij patiënten bij wie verminderde eetlust en afgenomen gewicht voor het eerst optreedt of erger wordt, kunnen dosisaanpassingen, eetlustopwekkende middelen en voedingsconsulten nodig zijn. Zie voor richtsnoeren voor dosisaanpassing tabel 1 en tabel 2 in rubriek 4.2.
Verwarde toestand en duizeligheid
Selinexor kan een verwarde toestand en duizeligheid veroorzaken. De patiënt dient te worden geïnstrueerd om situaties te vermijden waarin duizeligheid of een verwarde toestand een probleem kan vormen, en om zonder passend medisch advies geen andere geneesmiddelen te gebruiken die duizeligheid of een verwarde toestand kunnen veroorzaken. Patiënten dienen het advies te krijgen om geen voertuigen te besturen of zware machines te bedienen totdat de symptomen verdwijnen (zie rubriek 4.7).
Hyponatriëmie
Selinexor kan hyponatriëmie veroorzaken. De natriumspiegels van de patiënt dienen te worden gecontroleerd bij baseline, gedurende de behandeling en zoals klinisch geïndiceerd. Gedurende de eerste twee maanden van de behandeling dient vaker te worden gecontroleerd. Corrigeer natriumspiegels voor gelijktijdig optredende hyperglykemie (serumglucose > 150 mg/dl) en hoge paraproteïnespiegels in serum. Hyponatriëmie dient te worden behandeld conform de medische richtlijnen (intraveneuze natriumchlorideoplossing en/of zouttabletten), waarbij ook wordt gekeken naar dieet. Onderbreking van de toediening en/of aanpassing van de dosis selinexor kan nodig zijn. Zie voor richtsnoeren voor dosisaanpassing tabel 1 en tabel 2 in rubriek 4.2.
Cataract
Selinexor kan het ontstaan of de exacerbatie van cataract veroorzaken (zie rubriek 4.8). Er kan een oogheelkundig onderzoek worden uitgevoerd zoals klinisch geïndiceerd. Cataract dient te worden behandeld conform de medische richtlijnen, met inbegrip van chirurgie, indien nodig.
Tumorlysissyndroom
Het tumorlysissyndroom (TLS) is gemeld bij patiënten die met selinexor werden behandeld. Patiënten met een hoog risico op TLS dienen nauwlettend te worden gecontroleerd. Behandel TLS onmiddellijk conform de richtlijnen van de instelling.
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen Aan vrouwen die zwanger kunnen worden, dient te worden geadviseerd om tijdens de behandeling met selinexor en ten minste 1 week na de laatste dosis selinexor een zwangerschap te voorkomen of geen geslachtsgemeenschap te hebben.
Aan vrouwen die zwanger kunnen worden en mannelijke patiënten die een kind kunnen verwekken, dient te worden geadviseerd om tijdens de behandeling met selinexor en ten minste 1 week na de laatste dosis selinexor maatregelen voor effectieve anticonceptie te nemen of zich te onthouden van seksuele activiteit; dit om zwangerschap te voorkomen (zie rubriek 4.6).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet van 20 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er werden geen klinisch significante verschillen in de farmacokinetiek van selinexor gezien bij gelijktijdige toediening met een sterke CYP3A4-inductor en UGT-inductor, carbamazepine (dosis van maximaal 300 mg carbamazepine tweemaal daags).
Er werden geen klinisch significante verschillen in de farmacokinetiek van selinexor gezien bij gelijktijdige toediening met een sterke CYP3A4-remmer, claritromycine (tweemaal daags 500 mg oraal gedurende 7 dagen).
Er werden geen klinisch significante verschillen in de farmacokinetiek van selinexor gezien bij gelijktijdige toediening met een dagelijkse dosis paracetamol van maximaal 1.000 mg.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen Aan vrouwen die zwanger kunnen worden, dient te worden geadviseerd om tijdens de behandeling met selinexor en ten minste 1 week na de laatste dosis selinexor een zwangerschap te voorkomen of geen geslachtsgemeenschap te hebben. Voor vrouwen die zwanger kunnen worden, wordt een zwangerschapstest aanbevolen voordat wordt begonnen met de behandeling met selinexor.
Aan vrouwen die zwanger kunnen worden en mannelijke patiënten die een kind kunnen verwekken,
dient te worden geadviseerd om tijdens de behandeling met selinexor en ten minste 1 week na de laatste dosis selinexor maatregelen voor effectieve anticonceptie te nemen of zich te onthouden van seksuele activiteit; dit om zwangerschap te voorkomen.
Zwangerschap
Er zijn geen gegevens over het gebruik van selinexor bij zwangere vrouwen. Uit dieronderzoek is gebleken dat selinexor schadelijke gevolgen kan hebben voor de foetus (zie rubriek 5.3). Selinexor wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Indien de patiënt tijdens het gebruik van selinexor zwanger wordt, dient het gebruik van selinexor onmiddellijk te worden gestaakt en dient de patiënt op de hoogte te worden gesteld van het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of selinexor of zijn metabolieten in de moedermelk worden uitgescheiden. Risico voor met moedermelk gevoede kinderen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met selinexor en gedurende 1 week na de laatste dosis.
Vruchtbaarheid
Afgaande op bevindingen bij dieren kan selinexor bij zowel mannen als vrouwen de vruchtbaarheid schaden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Selinexor kan grote invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Selinexor kan vermoeidheid, een verwarde toestand en duizeligheid veroorzaken. De patiënt dient te worden geïnstrueerd om situaties te vermijden waarin duizeligheid of een verwarde toestand een probleem kan vormen, en om zonder passend medisch advies geen andere geneesmiddelen te gebruiken die duizeligheid of een verwarde toestand kunnen veroorzaken. Patiënten dienen het advies te krijgen om geen voertuigen te besturen of machines te bedienen indien zij een of meer van deze symptomen hebben.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van selinexor in combinatie met bortezomib en dexamethason is onderzocht bij 195 patiënten met multipel myeloom. De meest voorkomende bijwerkingen (≥30%) waren trombocytopenie (62%), nausea (50%), vermoeidheid (42%), anemie (37%), verminderde eetlust (35%), diarree (33%) en perifere neuropathie (33%).
De vaakst gemelde ernstige bijwerkingen (≥3%) waren pneumonie (14,9%), cataract (4,6%), sepsis (4,1%), diarree (3,6%), braken (3,6%) en anemie (3,1%).
De veiligheid van selinexor in combinatie met dexamethason is onderzocht bij 214 patiënten met multipel myeloom, waaronder 83 patiënten met vijfvoudig refractaire ziekte. De meest voorkomende bijwerkingen (≥ 30%) waren nausea (75%), trombocytopenie (75%), vermoeidheid (66%), anemie (60%), verminderde eetlust (56%), verlaagd gewicht (49%), diarree (47%), braken (43%), hyponatriëmie (40%), neutropenie (36%) en leukopenie (30%).
De vaakst gemelde ernstige bijwerkingen (≥ 3%) waren pneumonie (7,5%), sepsis (6,1%), trombocytopenie (4,7%), acuut nierletsel (3,7%) en anemie (3,3%).
Overzicht van bijwerkingen in tabelvorm
Bijwerkingen die zijn gemeld bij klinische onderzoeken met selinexor in combinatie met bortezomib en dexamethason (SVd) worden in tabel 4 weergegeven.
Bijwerkingen die zijn gemeld bij klinische onderzoeken met selinexor in combinatie met dexamethason (Sd) worden in tabel 5 weergegeven.
Deze bijwerkingen worden weergegeven per systeem/orgaanklasse en per frequentie. De frequentiecategorieën zijn als gevolgd gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Bijwerkingen (ADR’s) zoals gezien bij patiënten met multipel myeloom die werden behandeld met selinexor in combinatie met bortezomib en dexamethason (SVd)
| Systeem/orgaanklasse / voorkeursterm | Alle ADR’s / frequentie | ADR’s graad 3-4 / frequentie |
| Infecties en parasitaire aandoeningen | Zeer vaak Pneumonie*, bovensteluchtweginfectie, bronchitis, nasofaryngitis Vaak Sepsis*, ondersteluchtweginfectie | Zeer vaak Pneumonie* Vaak Sepsis*, ondersteluchtweginfectie, bronchitis, bovensteluchtweginfectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak Trombocytopenie, anemie, neutropenie* Vaak Leukopenie, lymfopenie | Zeer vaak Trombocytopenie, anemie Vaak Neutropenie*, lymfopenie Soms Leukopenie |
Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust Vaak Hyponatriëmie, dehydratie, hypokaliëmie, hypocalciëmie, hypofosfatemie, hyperkaliëmie, hypomagnesiëmie | Vaak Hyponatriëmie, dehydratie, verminderde eetlust, hypokaliëmie, hypocalciëmie, hypofosfatemie |
| Psychische stoornissen | Zeer vaak Insomnia Vaak Verwarde toestand | Vaak Verwarde toestand, insomnia |
| Zenuwstelselaandoeningen | Zeer vaak Perifere neuropathie, duizeligheid, hoofdpijn Vaak Syncope, amnesie*, evenwichtsstoornis, dysgeusie, ageusie | Vaak Syncope, perifere neuropathie Soms Hoofdpijn, duizeligheid, amnesie* |
| Evenwichtsorgaan- en ooraandoeningen | Vaak Vertigo | Geen |
| Oogaandoeningen | Zeer vaak Cataract, gezichtsvermogen wazig* | Zeer vaak Cataract Vaak Gezichtsvermogen wazig* |
| Systeem/orgaanklasse / voorkeursterm | Alle ADR’s / frequentie | ADR’s graad 3-4 / frequentie |
| Hartaandoeningen | Vaak Tachycardie | Geen |
| Bloedvataandoeningen | Vaak Hypotensie | Vaak Hypotensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Hoesten Vaak Dyspneu*, bloedneus | Vaak Bloedneus Soms Dyspneu*, hoesten |
| Maagdarmstelselaandoeningen | Zeer vaak Nausea, diarree, braken, constipatie Vaak Abdominale pijn, dyspepsie, droge mond, flatulentie | Vaak Nausea, diarree, braken |
Huid- en onderhuidaandoeningen | Vaak Alopecia, nachtzweet*, pruritus | Soms Nachtzweet* |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak Hypercreatinemie | Vaak Hypercreatinemie |
| Nier- en urinewegaandoeningen | Vaak Acuut nierletsel | Vaak Acuut nierletsel |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid, pyrexie, asthenie Vaak Algemene deterioriatie van lichamelijke gezondheid, malaise | Zeer vaak Vermoeidheid Vaak Pyrexie, asthenie, algemene deterioriatie van lichamelijke gezondheid |
| Onderzoeken | Zeer vaak Gewicht verlaagd Vaak Aspartaataminotransferase verhoogd, alanine- aminotransferase verhoogd | Vaak Gewicht verlaagd, aspartaataminotransferase verhoogd, alanine-aminotransferase verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak Val, kneuzing | Vaak Val |
* Groep van meerdere MedDRA-voorkeurstermen, waaronder:
Pneumonie: pneumonie, longinfectie, pneumokokkenpneumonie, influenzapneumonie, para-
influenzaviruspneumonie, bacteriële pneumonie en pneumonie door schimmels
- Sepsis: sepsis, septische shock, stafylokokken-sepsis en urosepsis
- Neutropenie: neutropenie en febriele neutropenie
- Amnesie: amnesie en geheugenvermindering
- Gezichtsvermogen wazig: gezichtsvermogen wazig, gezichtsvermogen afgenomen en scherpzien gereduceerd
- Dyspneu: dyspneu en inspanningskortademigheid
- Nachtzweet: nachtelijk zweten en hyperhidrose
Tabel 5: Bijwerkingen (ADR’s) zoals gezien bij patiënten die werden behandeld met selinexor in combinatie met dexamethason (Sd)
| Systeem/orgaanklasse / voorkeursterm | Alle ADR’s / frequentie | ADR’s graad 3-4 / frequentie |
| Infecties en parasitaire aandoeningen | Zeer vaak Pneumonie, bovensteluchtweginfectie Vaak Sepsis, bacteriëmie | Vaak Pneumonie, sepsis, bacteriëmie Soms Bovensteluchtweginfectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak Trombocytopenie, anemie, neutropenie, leukopenie, lymfopenie Vaak Febriele neutropenie | Zeer vaak Trombocytopenie, anemie, neutropenie, leukopenie, lymfopenie Vaak Febriele neutropenie |
Voedings- en stofwisselingsstoornissen | Zeer vaak Hyponatriëmie, dehydratie, verminderde eetlust, hyperglykemie, hypokaliëmie Vaak Hypocalciëmie, hypofosfatemie, hyperkaliëmie, hypomagnesiëmie, hyperamylasemie, hyperurikemie, hyperlipasemie Soms Tumorlysissyndroom | Zeer vaak Hyponatriëmie Vaak Dehydratie, verminderde eetlust, hypokaliëmie, hyperglykemie, hypocalciëmie, hyperkaliëmie, hyperamylasemie, hypofosfatemie, hyperurikemie, hyperlipasemie Soms Tumorlysissyndroom |
| Psychische stoornissen | Zeer vaak Verwarde toestand, insomnia Vaak Delirium, hallucinatie | Vaak Verwarde toestand, insomnia Soms Delirium, hallucinatie |
| Zenuwstelselaandoeningen | Zeer vaak Duizeligheid, dysgeusie, hoofdpijn Vaak Perifere neuropathie, syncope, ageusie, smaakstoornis, evenwichtsstoornis, cognitieve aandoening, stoornis van aandacht, geheugenvermindering Soms Encefalopathie | Vaak Syncope, cognitieve aandoening Soms Perifere neuropathie, encefalopathie |
| Systeem/orgaanklasse / voorkeursterm | Alle ADR’s / frequentie | ADR’s graad 3-4 / frequentie |
| Oogaandoeningen | Zeer vaak Gezichtsvermogen wazig Vaak Cataract, gezichtsvermogen afgenomen | Vaak Cataract Soms Gezichtsvermogen wazig, gezichtsvermogen afgenomen |
| Hartaandoeningen | Vaak Tachycardie | Geen |
| Bloedvataandoeningen | Vaak Hypotensie | Soms Hypotensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Dyspneu, bloedneus, hoesten | Vaak Dyspneu Soms Bloedneus |
| Maagdarmstelselaandoeningen | Zeer vaak Nausea, diarree, braken, abdominale pijn, constipatie Vaak Dyspepsie, droge mond, abdominaal ongemak, flatulentie | Vaak Nausea, diarree, braken, constipatie Soms Abdominale pijn |
Huid- en onderhuidaandoeningen | Vaak Alopecia, nachtzweet, pruritus | Geen |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak Spierspasmen, hypercreatinemie | Soms Spierspasmen, hypercreatinemie |
| Nier- en urinewegaandoeningen | Vaak Acuut nierletsel | Vaak Acuut nierletsel |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid, pyrexie, asthenie Vaak Algemene deterioriatie van lichamelijke gezondheid, malaise, loopstoornis, koude rillingen | Zeer vaak Vermoeidheid Vaak Asthenie, algemene deterioriatie van lichamelijke gezondheid, pijn Soms Pyrexie |
| Onderzoeken | Zeer vaak Gewicht verlaagd Vaak Aspartaataminotransferase verhoogd, alanine- aminotransferase verhoogd, bloed alkalische fosfatase verhoogd | Vaak Alanine-aminotransferase verhoogd Soms Gewicht verlaagd, aspartaataminotransferase verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak Val | Vaak Val |
Beschrijving van geselecteerde bijwerkingen
Infecties
Infectie was de meest voorkomende niet-hematologische toxiciteit.
Bij 70% van de patiënten die SVd kregen, werden infecties gemeld; 28% van de patiënten had infecties graad 3 of 4. Ernstige infecties werden gemeld bij 28% van de patiënten en fatale infecties deden zich voor bij 4% van de behandelde patiënten. Bovensteluchtweginfectie en pneumonie waren de vaakst gemelde infecties (bij respectievelijk 21% en 15% van de patiënten). Infectie leidde tot staking van het gebruik bij 1% van de patiënten, onderbreking van de behandeling bij 48% van de patiënten en een dosisverlaging bij 10% van de patiënten.
Bij 53% van de patiënten die Sd kregen, werden infecties gemeld. Bij 22% van deze gevallen betrof het graad 3 of 4. Bovensteluchtweginfectie en pneumonie waren de vaakst gemelde infecties (bij respectievelijk 15% en 13% van de patiënten); 25% van de gemelde infecties was ernstig en fatale infecties deden zich voor bij 3% van de behandelde patiënten. Infectie leidde tot staking van het gebruik bij 7% van de patiënten, onderbreking van de behandeling bij 19% van de patiënten en een dosisverlaging bij 1% van de patiënten.
Trombocytopenie
Bij 62% van de patiënten die SVd kregen, deed zich trombocytopenie voor; 41% van de patiënten had trombocytopenie graad 3 of 4. Trombocytopenie was ernstig bij 2% van de patiënten. Van de 41% patiënten met trombocytopenie graad 3 of 4 werden bij 5% gelijktijdig optredende bloedingsvoorvallen graad 3 of hoger gemeld (gelijktijdigheid was gedefinieerd als ±5 dagen). Fatale hemorragie deed zich voor bij 2% van de patiënten met trombocytopenie. Trombocytopenie leidde tot staking van het gebruik bij 2% van de patiënten, onderbreking van de behandeling bij 35% van de patiënten en een dosisverlaging bij 33% van de patiënten.
Bij 75% van de patiënten die Sd kregen, deed zich trombocytopenie; 65% van deze ADR’s betrof graad 3 of 4. Trombocytopenie was ernstig bij 5% van de patiënten. Van de 65% patiënten met trombocytopenie graad 3 of 4 werden bij 5% gelijktijdig optredende ernstige bloedingsvoorvallen of bloedingsvoorvallen graad 3 of hoger gemeld (gelijktijdigheid was gedefinieerd als ± 5 dagen). Trombocytopenie leidde tot staking van het gebruik bij 3% van de patiënten, onderbreking van de behandeling bij 22% van de patiënten en een dosisverlaging bij 32% van de patiënten.
Trombocytopenie kan worden behandeld met dosisaanpassingen (zie rubriek 4.2), ondersteunende zorg en plaatjestransfusies. Patiënten dienen te worden gecontroleerd op tekenen en symptomen van bloedingen en dienen tijdig te worden beoordeeld (zie rubriek 4.4).
Neutropenie
Bij 16% van de patiënten die SVd kregen, deed zich neutropenie voor; 10% van de patiënten had voorvallen van neutropenie graad 3 of 4. Neutropenie was ernstig bij 1% van de patiënten. Geen van de patiënten staakte het gebruik vanwege neutropenie. Neutropenie leidde tot onderbreking van de behandeling bij 9% van de patiënten en tot een dosisverlaging bij 5% van de patiënten.
Van ernstige febriele neutropenie werd melding gedaan bij één patiënt (<1%) die SVd kreeg; het betrof graad 4. Febriele neutropenie leidde tot onderbreking van de behandeling en een dosisverlaging; staking van het gebruik vanwege febriele neutropenie kwam niet voor. Van de 19 patiënten met neutropenie graad 3 of hoger werden bij 3 (16%) patiënten gelijktijdig optredende ernstige infecties of infecties van graad 3 of hoger gemeld (gelijktijdigheid was gedefinieerd als ±5 dagen). Tot de gelijktijdig optredende infecties van graad 3 of hoger behoorden ondersteluchtweginfectie, bronchitis en oorinfectie (1 patiënt per bijwerking).
Bij 36% van de patiënten die Sd kregen, deed zich neutropenie voor en 25% daarvan betrof graad 3 of 4. Neutropenie was ernstig bij 1% van de patiënten. Geen van de patiënten staakte het gebruik vanwege neutropenie. Neutropenie leidde tot onderbreking van de behandeling bij 2% van de patiënten en tot een dosisverlaging bij 6% van de patiënten.
Febriele neutropenie deed zich voor bij 3% van de patiënten die Sd kregen; in alle gevallen betrof het graad 3 of 4. De melding betrof bij 2% van de patiënten ernstige febriele neutropenie, die leidde tot staking van het gebruik, onderbreking van de behandeling of een dosisverlaging bij minder dan 1% van de patiënten (per categorie). Van de 53 patiënten met neutropenie graad 3 of hoger werden bij 6 (11%) patiënten gelijktijdig optredende ernstige infecties of infecties van graad 3 of hoger gemeld (gelijktijdigheid was gedefinieerd als ± 5 dagen). Tot de vaakst gemelde gelijktijdig optredende infecties van graad 3 of hoger behoorden urineweginfecties (3 patiënten) en sepsis (2 patiënten).
Anemie
Bij 37% van de patiënten die SVd kregen, deed zich anemie voor; 16% van de patiënten had anemie graad 3 en geen van de patiënten had anemie graad 4 of 5. Anemie was ernstig bij 3% van de patiënten. Anemie leidde tot staking van het gebruik bij 1% van de patiënten, onderbreking van de behandeling bij 6% van de patiënten en een dosisverlaging bij 3% van de patiënten.
Bij 61% van de patiënten die Sd kregen, deed zich anemie voor en 44% daarvan betrof graad 3 of 4. Anemie was ernstig bij 3% van de patiënten. Anemie leidde tot staking van het gebruik bij < 1% van de patiënten, onderbreking van de behandeling bij 4% van de patiënten en een dosisverlaging bij 1% van de patiënten.
Anemie kan worden behandeld met dosisaanpassingen (zie rubriek 4.2) en met bloedtransfusies en/of toediening van erytropoëtine conform medische richtlijnen. Zie voor richtsnoeren voor dosisaanpassing tabel 2 van rubriek 4.2.
Maag-darmtoxiciteit
Bij 50% van de patiënten die SVd kregen, deed zich nausea voor; 8% van de patiënten had nausea graad 3 of 4. Nausea was ernstig bij 2% van de patiënten. Wanneer een behandeling tegen nausea werd toegediend, verbeterde de mediane duur van nausea met 10 dagen. Nausea leidde tot staking van het gebruik bij 3% van de patiënten, onderbreking van de behandeling bij 7% van de patiënten en een dosisverlaging bij 7% van de patiënten.
Braken trad op bij 21% van de patiënten die SVd kregen, en braken van graad 3 trad op bij 4% van de patiënten. Bij geen van de patiënten trad braken van graad 4 op. Braken was ernstig bij 4% van de patiënten. Braken leidde tot staking van het gebruik bij 2% van de patiënten, onderbreking van de behandeling bij 3% van de patiënten en een dosisverlaging bij 3% van de patiënten.
Diarree deed zich voor bij 33% van de patiënten die SVd kregen; 7% van de patiënten had diarree graad 3 of 4. Diarree was ernstig bij 4% van de patiënten. Diarree leidde tot staking van het gebruik bij 1% van de patiënten, onderbreking van de behandeling bij 8% van de patiënten en een dosisverlaging bij 2% van de patiënten.
Bij 79% van de patiënten die Sd kregen, deed zich nausea/braken voor en 10% daarvan betrof graad 3 of 4 en was ernstig bij 3% van de patiënten. Wanneer een behandeling tegen nausea werd toegediend, verbeterde de mediane duur van nausea of braken met 3 dagen. Nausea/braken leidde tot staking van het gebruik bij 5% van de patiënten, onderbreking van de behandeling bij 8% van de patiënten en een dosisverlaging bij 5% van de patiënten.
Diarree deed zich voor bij 47% van de patiënten die Sd kregen, en 7% betrof graad 3 of 4 en diarree was ernstig bij 2% van de patiënten. Diarree leidde bij 1% van de patiënten tot staking van het gebruik, bij 2% van de patiënten tot onderbreking van de behandeling en bij 1% van de patiënten tot een dosisverlaging.
Hyponatriëmie
Bij 8% van de patiënten die SVd kregen, deed zich hyponatriëmie voor; 5% van de patiënten had hyponatriëmie graad 3 of 4. Hyponatriëmie was ernstig bij <1% van de patiënten. De meeste gevallen van hyponatriëmie gingen niet gepaard met symptomen. Er waren geen meldingen van gelijktijdig optredende insulten. Hyponatriëmie leidde niet tot staking van het gebruik en leidde bij <1% van de
patiënten tot onderbreking van de behandeling en bij 1% van de patiënten tot een dosisverlaging.
Bij 40% van de patiënten die Sd kregen, deed zich hyponatriëmie voor en 24% betrof graad 3 of 4. Hyponatriëmie was ernstig bij 3% van de patiënten. De meeste gevallen van hyponatriëmie gingen niet gepaard met symptomen. Er waren geen meldingen van gelijktijdig optredende insulten. Hyponatriëmie leidde niet tot staking van het gebruik en leidde bij 6% van de patiënten tot onderbreking van de behandeling en bij 1% van de patiënten tot een dosisverlaging.
Cataract
Bij 24% van de patiënten die SVd kregen, werd een incidentie gemeld van ontstaan of verergering van cataract waarbij klinische interventie noodzakelijk was. De mediane tijd tot ontstaan van cataract bedroeg 233 dagen. De mediane tijd voor verergering van cataract bij patiënten die bij aanvang van de behandeling met selinexor cataract hadden, bedroeg 261 dagen (SVd). Cataract leidde niet tot staking van de behandeling en leidde bij 4% van de patiënten tot onderbreking van de behandeling en bij 3% van de patiënten tot een dosisverlaging. Cataract dient te worden behandeld conform de medische richtlijnen, met inbegrip van chirurgie, indien nodig (zie rubriek 4.4 en 4.2).
Tumorlysissyndroom
Het tumorlysissyndroom (TLS) deed zich voor bij één (< 1%) patiënt (die Sd kreeg), bij wie de aandoening werd beschouwd als graad 3 en ernstig. Patiënten met een hoog risico op TLS dienen nauwlettend te worden gecontroleerd. Behandel TLS onmiddellijk conform de richtlijnen van de instelling (zie rubriek 4.4).
Oudere patiënten
Van de patiënten met multipel myeloom die SVd kregen, was 56% 65 jaar of ouder, terwijl 17% 75 jaar of ouder was. In vergelijking met jongere patiënten was bij patiënten van 65 jaar en ouder sprake van een hogere incidentie van staking vanwege een bijwerking (28% versus 13%) en een hogere incidentie van ernstige bijwerkingen (57% versus 51%).
Van de patiënten met multipel myeloom die Sd kregen, was 47% 65 jaar of ouder, terwijl 11% 75 jaar of ouder was. In vergelijking met jongere patiënten was bij patiënten van 75 jaar en ouder sprake van een hogere incidentie van staking vanwege een bijwerking (52% versus 25%), een hogere incidentie van ernstige bijwerkingen (74% versus 59%) en een hogere incidentie van fatale bijwerkingen (22% versus 8%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Over het algemeen ging overdosering gepaard met vergelijkbare bijwerkingen als gemeld voor standaarddosering en kon het probleem binnen 1 week worden verholpen.
Symptomen
Tot mogelijke acute symptomen behoren nausea, braken, diarree, dehydratie en verwardheid. Tot de mogelijke tekenen behoren lage natriumspiegels, gestegen leverenzymen en lage bloedceltellingen. Patiënten dienen nauwlettend te worden gecontroleerd en waar passend dient ondersteunende zorg te worden geboden. Tot op heden zijn geen sterfgevallen ten gevolge van overdosering gemeld.
Behandeling
In geval van overdosering dient de patiënt te worden gecontroleerd op eventuele bijwerkingen en dient onmiddellijk passende symptomatische behandeling te worden geboden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XX66
Werkingsmechanisme
Selinexor is een omkeerbare covalente selectieve remmer van nucleaire export (selective inhibitor of nuclear export, SINE), een verbinding die specifiek exportine 1 (XPO1) blokkeert. XPO1 is de belangrijkste mediator van het nucleaire export van talrijke cargo-eiwitten, waaronder tumoronderdrukkende eiwitten (tumor suppressor proteins, TSP’s), groeiregulatoren en mRNA’s van tumorbevorderende (oncogene) eiwitten. XPO1-remming door selinexor leidt tot duidelijke accumulatie van TSP’s in de nucleus, remming van de celcyclus, verlagingen in diverse onco-eiwitten, zoals c-Myc en cycline D1, en apoptose van kankercellen. De combinatie van selinexor en dexamethason en/of bortezomib liet synergetische cytotoxische effecten zien bij multipel myeloom in vitro en een verhoogde antitumoractiviteit in muizen-xenotransplantaatmodellen van multipel myeloom in vivo, met inbegrip van degene die resistent waren voor proteasoomremmers.
Hartelektrofysiologie
Het effect van meerdere doses selinexor tot maximaal 175 mg tweemaal per week op het QTc-interval werd beoordeeld bij patiënten met intensief voorbehandelde hematologische maligniteiten. Selinexor had bij een therapeutisch dosisniveau geen groot effect op het QTc-interval (d.w.z. niet groter dan 20 ms).
Klinische werkzaamheid en veiligheid
Selinexor in combinatie met bortezomib en dexamethason (SVd) voor de behandeling van patiënten met multipel myeloom
De werkzaamheid en veiligheid van selinexor in combinatie met bortezomib en dexamethason werden beoordeeld in studie KCP-330-023 (BOSTON), een internationaal, gerandomiseerd, open-label fase 3-onderzoek met werkzame controle, bij patiënten met multipel myeloom die ten minste één eerdere therapie hadden ondergaan. Voor BOSTON moesten de patiënten meetbaar myeloom hebben volgens de criteria van de International Myeloma Working Group (IMWG) met gedocumenteerd bewijs van progressieve ziekte tijdens of na hun recentste behandelregime, eerder zijn behandeld met één tot drie eerdere andere regimes voor multipel myeloom. Patiënten die eerder proteasoomremmers hadden gekregen (alleen of als onderdeel van een combinatiebehandeling), moesten ten minste een partiële respons op de therapie hebben gehad, er moesten ten minste 6 maanden zijn verstreken sinds hun laatste therapie met proteasoomremmers en er mocht geen voorgeschiedenis zijn van staking van het gebruik van bortezomib vanwege toxiciteit van graad 3 of hoger. De patiënten moesten een score voor de ECOG-performance status ≤ 2 en een toereikende lever-, nier- en hematopoëtische functie hebben. Patiënten met systemische lichteketenamyloïdose, actief myeloom van het centraal zenuwstelsel, perifere neuropathie van graad 2 of hoger, of pijnlijke neuropathie van graad 2, plasmacelleukemie, polyneuropathie, organomegalie, endocrinopathie, monoklonale gammopathie of huidveranderingen (POEMS-syndroom) werden uitgesloten van deelname aan het onderzoek.
In de studie werd een vergelijking uitgevoerd van behandeling eenmaal per week met selinexor 100 mg (oraal toegediend op dag 1 van elke week) in combinatie met tweemaal per week dexamethason 20 mg (oraal toegediend op dag 1 en 2 van elke week) en eenmaal per week bortezomib 1,3 mg/m2 (subcutaan toegediend op dag 1 van week 1 t/m 4, gevolgd door week 5 zonder) [SVd-arm] en behandeling met tweemaal per week bortezomib 1,3 mg/m2 (subcutaan toegediend op dag 1, 4, 8,
- 11) met laaggedoseerd dexamethason 20 mg (oraal toegediend op dag 1, 2, 4, 5, 8, 9, 11, 12) van een standaard 21-daagse kuur gedurende de eerste 8 kuren, gevolgd door eenmaal per week subcutaan bortezomib 1,3 mg/m2 (subcutaan toegediend op dag 1 van week 1 t/m 4, gevolgd door week 5 zonder) met tweemaal per week laaggedoseerd dexamethason 20 mg (oraal toegediend op dag 1 en 2 van elke week) gedurende kuren ≥ 9 [Vd-arm].
De behandeling werd in beide armen voortgezet totdat ziekteprogressie, overlijden of onaanvaardbare toxiciteit optrad. Na bevestigde progressieve ziekte (progressive disease, PD) konden de patiënten in de controlearm (Vd) overstappen naar behandeling op basis van selinexor in de vorm van wekelijks SVd (BOSTON-regime) of wekelijks Sd, eenmaal per week selinexor 100 mg (dag 1 van elke week) en tweemaal per week laaggedoseerd dexamethason 20 mg (dag 1 en 2 van elke week).
In totaal werden 402 patiënten gerandomiseerd: 195 naar de SVd-arm en 207 naar de Vd-arm.
De kenmerken van de patiënten en van de ziekte bij baseline zijn weergegeven in tabel 6.
Tabel 6: Demografische en ziektekenmerken van patiënten met recidief/refractair multipel myeloom in BOSTON-studie (n = 402)
| Kenmerken | SVd (n = 195) | Vd (n = 207) |
| Mediaan van diagnose tot randomisatie, jaren (spreiding) | 3,81 (0,4; 23,0) | 3,59 (0,4; 22,0) |
| Tijd verstreken sinds einde van laatste eerdere therapie, mediaan (spreiding) | 48 weken (1; 1 088) | 42 weken (2; 405) |
| Aantal eerdere behandelregimes, gemiddelde (spreiding) | 1,7 (1; 3) | 1,7 (1; 3) |
Aantal eerdere therapieën (%) 1 51% 48% 2 33% 31% 3 16% 21% | ||
Leeftijd, mediaan (spreiding) Patiënten < 65 jaar, n (%) Patiënten 65-74 jaar, n (%) Patiënten ≥ 75 jaar, n (%) | 66 jaar (40; 87) 86 (44) 75 (39) 34 (17) | 67 jaar (38; 90) 75 (36) 85 (41) 47 (23) |
| Mannen: Vrouwen, n (%) | 115 (59): 80 (41) | 115 (56): 92 (44) |
Type eerdere therapie (%) Stamceltransplantatie 76 (39) 63 (30) Lenalidomide in elke combinatie 77 (39) 77 (37) Pomalidomide in elke combinatie 11 (6) 7 (3) Bortezomib in elke combinatie 134 (69) 145 (70) Carfilzomib in elke combinatie 20 (10) 21 (10) Elke proteasoomremmer in elke combinatie 148 (76) 159 (77) Daratumumab in elke combinatie 11 (6) 6 (3) | ||
Revised International Staging System bij baseline, n (%) I II III Niet bekend | 56 (29) 117 (60) 12 (6) 10 (5) | 52 (25) 125 (60) 16 (8) 14 (7) |
| Hoog-risico cytogeneticaa, n (%) | 97 (50) | 95 (46) |
| ECOG-performance status: 0 tot 1, n (%) | 175 (90) | 191 (92) |
a Omvat een of meer van del (17p)/p53, t (14;16), t (4;14), 1q21.
Het primaire eindpunt was progressievrije overleving (progression free survival, PFS) volgens de uniforme responscriteria voor multipel myeloom van de IMWG, zoals vastgesteld door een onafhankelijke beoordelingscommissie.
Op basis van een vooraf geplande tussentijdse analyse van PFS, waarbij de grens voor PFS werd overschreden (mediane opvolging van 15,1 maanden), liet BOSTON een statistisch significante verbetering in PFS zien in de SVd-arm ten opzichte van de Vd-arm; hazard ratio (HR)=0,70 (95%-BI: 0,53; 0,93; p=0,0075), een mediane PFS van 13,9 maanden (95%-BI: 11,7; niet bereikt) en 9,5 maanden (95%-BI: 8,1; 10,8) in respectievelijk de SVd- en de Vd-arm.
Er deed zich een statistisch significante verbetering voor in het totale responspercentage (overall response rate, ORR): 76,4% in de SVd-arm versus 62,3% in de Vd-arm, p=0,0012. Het ≥ percentage zeer goede partiële respons (≥ very good partial response rate, percentage VGPR omvat strikte complete respons [stringent complete response, sCR], complete respons [CR] en VGPR) was 44,6% in de SVd-arm ten opzichte van 32,4% in de Vd-arm.
De mediane tijd tot respons bedroeg 1,4 maanden bij de met SVd behandelde patiënten en 1,6 maanden bij de met Vd behandelde patiënten. De mediane duur van respons (duration of response, DoR) onder responders bedroeg 20,3 maanden en 12,9 maanden in respectievelijk de SVd-arm en de Vd-arm.
Op het moment van de vooraf geplande tussentijdse analyse van PFS hadden zich 109 voorvallen met betrekking tot totale overleving (overall survival, OS) voorgedaan; er waren 47 en 62 gevallen van overlijden in respectievelijk de SVd- en de Vd-arm (HR=0,84 [95%-BI: 0,57; 1,23]). Mediane OS werd niet bereikt voor de SVd-arm en was 25 maanden voor de Vd-arm.
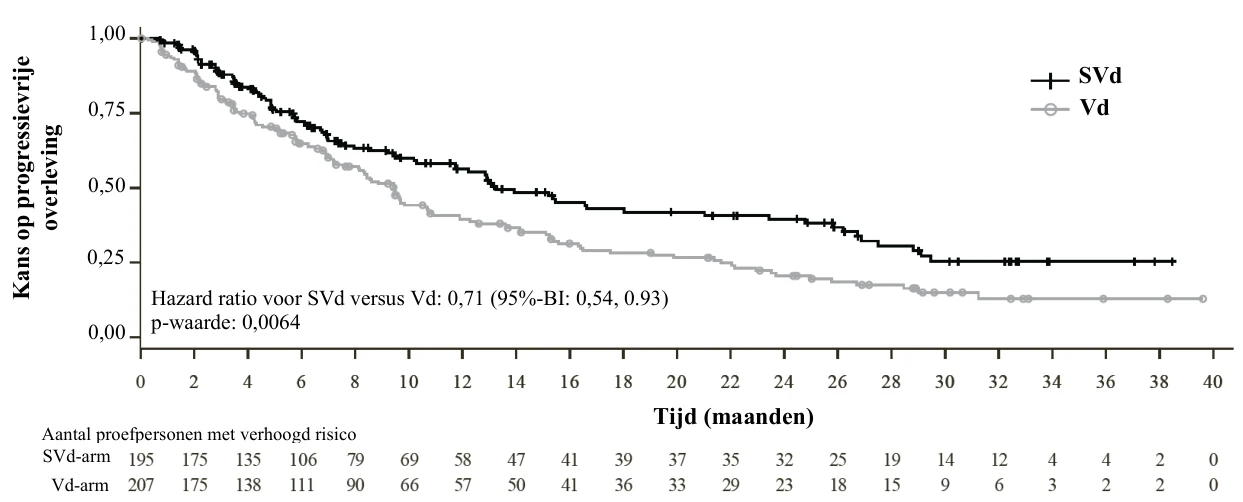
Bij een geactualiseerde beschrijvende analyse met een mediane opvolging van 22,1 maanden waren de resultaten in overeenstemming met de primaire analyse. De werkzaamheidsresultaten zijn weergegeven in tabel 7 en figuur 1.
Tabel 7: Werkzaamheidsresultaten zoals beoordeeld door de onafhankelijke beoordelingscommissie in de BOSTON-studie (mediane opvolging van 22,1 maanden)
| SVd (n = 195) | Vd (n = 207) | |
Progressievrije overleving (progression free survival, PFS)a Hazard Ratio (95%-BI) Mediane PFS in maanden (95%-BI) | 0,71 (0,54; 0,93) | |
| 13,2 (11,7; 23,4) | 9,5 (8,1; 10,8) | |
Totaal responspercentage (overall response rate, ORR)b, n (%) 95%-BI sCR CR VGPR PR | 150 (76,9) (70,4; 82,6) 19 (10) 14 (7) 54 (28) 63 (32) | 131 (63,3) (56,3; 69,9) 13 (6) 9 (4) 45 (22) 64 (31) |
| Tijd tot respons, maanden (95%-BI) | 1,4 (1,4; 1,5) | 1,6 (1,5; 2,1) |
| Mediane duur van respons, maanden (95%-BI)c | 17,3 (12,6; 26,3) | 12,9 (9,3; 15,8) |
Totale overleving (overall survival, OS, mediane opvolging van 28,7 maanden)a Aantal voorvallen, n (%) Mediane OS, maanden (95%-BI) Hazard Ratio (95%-BI) | 68 (35) 80 (39) 36,7 (30,2; niet bereikt) 32,8 (27,8; niet bereikt) 0,88 (0,63; 1,22) | |
SVd = selinexor-bortezomib-dexamethason, Vd = bortezomib-dexamethason, sCR = strikte complete respons, CR = complete respons, VGPR (very good partial response) = zeer goede partiële respons, PR = partiële respons * De gemelde werkzaamheidsresultaten zijn in overeenstemming met een beschrijvende analyse op basis van de gegevensafsluiting op 15 februari 2021.
a De hazard ratio is gebaseerd op gestratificeerd proportioneel toevalsregressiemodel van Cox, p-waarde op basis van gestratificeerde log-rangordetoets.
b Omvat sCR + CR + VGPR + PR, p-waarde op basis van Cochran-Mantel-Haenszel-toets. c Omvat responders die een PR of beter behaalden.
Figuur 1: Kaplan-Meier-curve van PFS in BOSTON-studie (mediane opvolging van 22,1 maanden)
Perifere neuropathie graad ≥ 2, een vooraf gespecificeerd belangrijk secundair eindpunt, kwam minder vaak voor in de SVd-arm (21%) dan in de Vd-arm (34%); odds ratio 0,50 [95%-BI: 0,32; 0,79, p=0,0013], vanwege de lagere dosis bortezomib in de SVd-arm.
Selinexor in combinatie met dexamethason (Sd) voor de behandeling van patiënten met recidief/refractair multipel myeloom
In studie KPC-330-012 (STORM), een multicentrische, eenarmige, openlabel fase 2-studie, werden patiënten met een recidief van en/of refractair multipel myeloom (RRMM) opgenomen. Voor STORM deel 2 moesten de patiënten meetbare ziekte hebben volgens de criteria van de IMWG, en eerder drie of meer behandelregimes hebben gehad, waaronder een alkylerend middel, glucocorticoïden, bortezomib, carfilzomib, lenalidomide, pomalidomide en een monoklonale antistof tegen CD38, en van hen moest zijn gedocumenteerd dat hun myeloom refractair was tegen glucocorticoïden, een proteasoomremmer, een immunomodulerend middel, een monoklonale antistof tegen CD38 en tegen de laatste therapielijn. De patiënten moesten een score voor de ECOG-performance status ≤ 2 en een toereikende lever-, nier- en hematopoëtische functie hebben. Systemische lichteketenamyloïdose, actief myeloom van het centraal zenuwstelsel, perifere neuropathie van graad 3 of hoger, op pijnlijke neuropathie van graad 2 of hoger waren exclusiecriteria.
De patiënten werden op dag 1 en 3 van elke week behandeld met 80 mg selinexor in combinatie met 20 mg dexamethason. De behandeling werd voortgezet totdat ziekteprogressie, overlijden of onaanvaardbare toxiciteit optrad.
Van de patiënten die waren opgenomen in STORM deel 2 (n = 123), hadden drieëntachtig (83) patiënten RRMM dat refractair was tegen twee proteasoomremmers (bortezomib, carfilzomib), twee immunomodulerende middelen (lenalidomide, pomalidomide) en een monoklonale antistof tegen CD38 (daratumumab). De mediane duur van de behandeling met selinexor bij deze 83 patiënten was 9 weken (spreiding: 1 tot 61 weken). De mediane totaal ontvangen dosis selinexor was 880 mg (spreiding: 160 tot 6.220 mg), met een mediane ontvangen dosis van 105 mg (spreiding: 22 tot 180 mg) per week.
De hieronder weergegeven gegevens zijn afkomstig van de 83 patiënten van wie de ziekte refractair was tegen bortezomib (B), carfilzomib (C), lenalidomide (L), pomalidomide (P) en daratumumab (D) (vijfvoudig refractair).
In tabel 8 zijn de kenmerken van de ziekten en eerdere behandelingen van de patiënten weergegeven.
Tabel 8: Demografische en ziektekenmerken van patiënten met recidief/refractair multipel myeloom die zijn behandeld met tweemaal per week 80 mg selinexor en 20 mg dexamethason (n = 83)
| Kenmerken | |
| Mediaan van diagnose tot aanvang van studiebehandeling, jaren (spreiding) | 7 jaar (1; 23) |
| Aantal eerdere behandelregimes, mediaan (spreiding) | 8 (4, 18) |
| Leeftijd, mediaan (spreiding) | 65 jaar (40; 86) |
| Patiënten< 65 jaar oud, n (%) | 40 (48) |
| Patiënten 65-74 jaar oud, n (%) | 31 (37) |
| Patiënten ≥ 75 jaar oud, n (%) | 12 (15) |
| Mannen : Vrouwen, n (%) | 51 M (61): 32 V (39) |
| Refractaire status tegen specifieke combinaties van behandelingen, n (%) | |
| Vijfvoudig refractair (BCLPD) | 83 (100) |
| Daratumumab in elke combinatie | 57 (69) |
| Daratumumab als enige middel | 26 (31) |
| Eerdere stamceltransplantatie1, n (%) ≥ 2 transplantaties | 67 (81) 23 (28) |
| Eerdere CAR-T-celtherapie, n (%) | 2 (2,4) |
| Revised Integrated Staging System bij baseline, n (%) | |
| I | 10 (12) |
| II | 56 (68) |
| III | 17 (21) |
Hoog-risico cytogenetica, n (%) (omvat een van del(17p)/p53, t(14; 16), t(4; 14), of 1q21) | 47 (57) |
| ECOG-performance status: 0 tot 1, n (%) | 74 (89) |
1 Eén patiënt onderging een allogene stamceltransplantatie.
Het primaire werkzaamheidseindpunt was het totale responspercentage (overall response rate, ORR) zoals vastgesteld door een onafhankelijke beoordelingscommissie op basis van de uniforme responscriteria voor multipel myeloom van de IMWG. De responsen werden maandelijks beoordeeld conform de richtlijnen van de IMWG. In tabel 9 wordt een overzicht van de werkzaamheidsresultaten gegeven.
Tabel 9: Werkzaamheidsresultaten: vastgesteld door onafhankelijke beoordelingscommissie (STORM, patiënten met recidief/refractair multipel myeloom die zijn behandeld met tweemaal per week 80 mg selinexor en 20 mg dexamethason)
| Werkzaamheidseindpunt | NEXPOVIO 80 mg + dexamethason 20 mg n = 83 |
| Totaal responspercentage (overall response rate, ORR), n (%) (omvat sCR + VGPR + PR)1 | 21 (25,3) |
| 95%-betrouwbaarheidsinterval | 16,4; 36 |
| sCR, MRD negatief, n (%) | 1 (1,2) |
| CR, n (%) | 0 (0) |
| VGPR, n (%) | 4 (4,8) |
| PR, n (%) | 16 (19,3) |
| Minimale respons (MR), n (%) | 10 (12,0) |
| Stabiele ziekte (stable disease, SD), n (%) | 32 (38,6) |
| Progressieve ziekte (progressive disease, PD)/niet evalueerbaar (NE), n (%) | 20 (24,1) |
| Werkzaamheidseindpunt | NEXPOVIO 80 mg + dexamethason 20 mg n = 83 |
| Mediane tijd tot eerste respons (weken) (spreiding: 1 tot 10 weken) | 3,9 |
| Mediane duur van respons (duration of response, DOR) maanden (95%-betrouwbaarheidsinterval) | 3,8 (2,3; 10,8) |
1 sCR = strikte complete respons, CR = complete respons, VGPR (very good partial response) = zeer goede partiële respons, PR = partiële respons
Pediatrische patiënten
Het Europees Geneesmiddelenbureau (EMA) heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met selinexor in alle subgroepen van pediatrische patiënten bij de behandeling van RRMM (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van selinexor wordt de piekplasmaconcentratie Cmax binnen 4 uur bereikt. Gelijktijdige toediening van een vetrijke maaltijd (800-1.000 calorieën, waarbij circa 50% van het totale caloriegehalte van de maaltijd afkomstig is uit vetten) had geen klinisch significant effect op de farmacokinetiek van selinexor.
Distributie
Selinexor bindt zich voor 95,0% aan menselijke plasma-eiwitten. In een farmacokinetische (pharmacokinetic, PK) populatieanalyse was het schijnbare distributievolume (Vd/F) van selinexor 133 l bij kankerpatiënten.
Biotransformatie
Selinexor wordt gemetaboliseerd door CYP3A4, verscheidene UDP-glucuronosyltransferases (UGT’s) en glutathion S-transferases (GST’s).
Eliminatie
Na één dosis van 80 mg selinexor is de gemiddelde halfwaardetijd (t½) 6 tot 8 uur. In een PK-populatieanalyse was de schijnbare totale klaring (CL/F) van selinexor 18,6 l/u bij kankerpatiënten.
Specifieke patiëntengroepen
Leeftijd, geslacht en ras
Leeftijd (18 tot 94 jaar), geslacht of ras had geen klinisch significant effect op de farmacokinetiek van selinexor.
In de PK-dataset van de populatie werden leeftijd en ras niet geïdentificeerd als significante covariabele, geslacht werd geïdentificeerd als significante covariabele.
Verminderde nierfunctie
De mate van vermindering van de nierfunctie werd vastgesteld aan de hand van de creatinineklaring zoals geschat met de Cockcroft-Gault-formule. Resultaten afkomstig van PK-populatieanalyses van patiënten met een normale (n = 283, CLcr: ≥ 90 ml/min), lichte (n = 309, CLcr: 60 tot 89 ml/min), matige (n = 185, CLcr: 30 tot 59 ml/min) of ernstige (n = 13, CLcr: 15 tot 29 ml/min) nierfunctiestoornis wezen erop dat de creatinineklaring geen invloed had op de PK van NEXPOVIO. Derhalve zal naar verwachting een licht, matig of ernstig verminderde nierfunctie de PK van selinexor niet beïnvloeden en zijn geen aanpassingen in de dosering van selinexor nodig bij patiënten met een verminderde nierfunctie.
Verminderde leverfunctie
Een PK-populatieanalyse wees erop dat een licht verminderde leverfunctie (bilirubine > 1-1,5 x ULN of ASAT > ULN, maar bilirubine ≤ ULN, n = 119) geen klinisch significant effect had op de PK van selinexor.
In een klinische studie waarin de NCI-ODWG-criteria werden gebruikt voor het classificeren van de mate van vermindering van de leverfunctie, werd geen klinisch relevante verandering gezien in de farmacokinetiek van selinexor bij patiënten met een matig verminderde leverfunctie (TB > 1,5-3 x ULN en elke ASAT, n = 7).
Bij patiënten met een ernstig verminderde leverfunctie (TB > 3 x ULN en elke ASAT, n = 6) werd een dosis-genormaliseerde blootstelling gezien van maximaal 32% hoger dan bij patiënten met een normale leverfunctie.
Een verminderde leverfunctie resulteerde niet in klinisch relevante veranderingen in de plasma-eiwitbinding van selinexor.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Bevindingen in de 13 weken durende studie met herhaalde dosering bij ratten waren verlagingen in gewichtstoename en voedselconsumptie, en hematopoëtische/lymfoïde hypoplasie en effecten op mannelijke/vrouwelijke voortplantingsorganen. In de 13 weken durende studie met apen waren de waargenomen behandelingsgerelateerde effecten onder andere gewichtsverlies, gastro-intestinale effecten en lymfoïde/hematologische depletie. Maag-darmtoxiciteiten, waaronder anorexie, verlagingen in gewichtstoename en verminderde voedselconsumptie, werden genoteerd als CZS-gemedieerd. Voor deze toxiciteiten kon geen veiligheidsmarge worden vastgesteld.
Genotoxiciteit
Selinexor was niet mutageen bij een test op bacteriële omgekeerde mutatie. Selinexor was niet clastogeen bij de cytogenetische in-vitrotest met menselijke lymfocyten en ook niet bij de in-vivomicronucleustest met ratten.
Carcinogeniciteit
Er zijn met selinexor geen carcinogeniciteitsstudies uitgevoerd.
Reproductie- en ontwikkelingstoxiciteit
Er zijn met selinexor geen vruchtbaarheidsstudies bij dieren uitgevoerd. In studies naar orale toxiciteit bij herhaalde dosering werd selinexor gedurende maximaal 13 weken aan ratten en apen toegediend. Afgenomen sperma, spermatiden en kiemcellen in epididymides en testes werden bij ratten waargenomen, een afgenomen aantal ovariumfollikels werd ook bij ratten waargenomen en necrose van individuele cellen in de testes werd bij apen waargenomen. Deze bevindingen werden waargenomen bij systemische blootstellingen van respectievelijk circa 0,11, 0,28 en 0,53 keer de blootstelling (AUClast) bij mensen bij de voor mensen aanbevolen dosis van 80 mg. Effecten op de ontwikkeling werden waargenomen bij dagelijkse blootstelling van zwangere ratten bij systemische blootstellingen lager dan de blootstelling (AUClast) bij mensen bij de voor mensen aanbevolen dosis van 80 mg.
Andere toxiciteiten
Uit een sensibilisatietest met cavia’s bleek dat selinexor bij 25% een lichte graad II overgevoeligheidsreactie bij huidcontact induceerde na 24 en 48 uur.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (pH-101) (E460i)
Croscarmellosenatrium (E468)
Povidon K30 (E1201)
Colloïdaal siliciumdioxide (E551)
Magnesiumstearaat (E470b)
Microkristallijne cellulose (pH-102) (E460i)
Natriumlaurylsulfaat (E514i)
Tabletomhulling
Talk (E553b)
Poly(vinylalcohol) gedeeltelijk gehydrolyseerd (E1203)
Glycerylmonostearaat (E471)
Polysorbaat 80 (E433)
Titaniumdioxide (E171)
Macrogol (E1521)
Indigokarmijn aluminiumlak (E132)
Briljantblauw FCF aluminiumlak (E133)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Pvc/PCTFE/pvc-aluminium blisterverpakkingen met 2, 3, 4, 5 of 8 filmomhulde tabletten. Eén buitenverpakking bevat vier kinderveilige binnenverpakkingen, elk met één blisterverpakking. Dozen bevatten in totaal 8, 12, 16, 20 of 32 filmomhulde tabletten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Stemline Therapeutics B.V.
Basisweg 10,
1043 AP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1537/005
EU/1/21/1537/001
EU/1/21/1537/002
EU/1/21/1537/003
EU/1/21/1537/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2021
Datum van laatste verlenging: 13 mei 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.