


SmPC (samenvatting van de productkenmerken) - Rubraca
1. NAAM VAN HET GENEESMIDDEL
Rubraca 200 mg filmomhulde tabletten
Rubraca 250 mg filmomhulde tabletten
Rubraca 300 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Rubraca 200 mg filmomhulde tabletten
Elk tablet bevat rucaparib-camsylaat overeenkomstig met 200 mg rucaparib.
Rubraca 250 mg filmomhulde tabletten
Elk tablet bevat rucaparib-camsylaat overeenkomstig met 250 mg rucaparib.
Rubraca 300 mg filmomhulde tabletten
Elk tablet bevat rucaparib-camsylaat overeenkomstig met 300 mg rucaparib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Rubraca 200 mg filmomhulde tablet
Blauw, 11 mm, ronde filmomhulde tablet, met de inscriptie ‘C2’.
Rubraca 250 mg filmomhulde tablet
Wit, 11 × 15 mm, ruitvormige filmomhulde tablet, met de inscriptie ‘C25’.
Rubraca 300 mg filmomhulde tablet
Geel, 8 × 16 mm, ovale filmomhulde tabletten, met de inscriptie ‘C3’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rubraca is geïndiceerd als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met gevorderde (FIGO-stadium III en IV) hooggradige epitheliale eierstok-, eileider- of primaire peritoneale kanker met een respons (compleet of gedeeltelijk) na beëindiging van op platina gebaseerde eerstelijnschemotherapie.
Rubraca is geïndiceerd als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met platinagevoelige, gerecidiveerde, hooggradige epitheliale eierstok-, eileider- of primaire peritoneale kanker met een respons (compleet of gedeeltelijk) op op platina gebaseerde chemotherapie.
4.2 Dosering en wijze van toediening
Behandeling met Rubraca moet worden gestart en plaatsvinden onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen dosis voor Rubraca is 600 mg tweemaal daags, equivalent aan een totale dagelijkse dosis van 1.200 mg.
Patiënten dienen niet later dan 8 weken na hun laatste dosis van de platinabevattende chemotherapie te beginnen met de onderhoudsbehandeling met Rubraca.
Duur van behandeling
Eerstelijnsonderhoudsbehandeling van gevorderde eierstokkanker:
Patiënten kunnen hun behandeling voortzetten tot ziekteprogressie, onaanvaardbare toxiciteit of voltooiing van een 2 jaar durende behandeling.
Onderhoudsbehandeling van platinagevoelige, gerecidiveerde eierstokkanker: Patiënten kunnen hun behandeling voortzetten tot ziekteprogressie of onaanvaardbare toxiciteit.
Als een patiënt braakt na het innemen van Rubraca, mag de patiënt de dosis niet opnieuw innemen en moet de volgende geplande dosis volgens schema innemen.
Gemiste doses
Als een dosis gemist is, moet de patiënt doorgaan met het innemen van Rubraca met de volgende geplande dosis.
Dosisaanpassingen voor bijwerkingen
Bijwerkingen kunnen behandeld worden met dosisonderbrekingen en/of dosisverlagingen voor matige tot ernstige bijwerkingen (d.w.z. CTCAE graad 3 of 4) zoals neutropenie, anemie en trombocytopenie.
Verhoging van levertransaminasen (aspartaataminotransferase (ASAT) en/of alanineaminotransferase (ALAT)) vindt vroeg in de behandeling plaats en is meestal van voorbijgaande aard. Een verhoging in ASAT/ALAT van graad 1 tot 3 kan behandeld worden zonder wijziging van de dosis rucaparib, of met aanpassing van de behandeling (onderbreking en/of dosisverlaging). Bijwerkingen van graad 4 vereisen aanpassing van de behandeling (zie tabel 2).
Andere matige tot ernstige niet-hematologische bijwerkingen zoals misselijkheid en braken, kunnen behandeld worden door dosisonderbreking en/of -verminderingen, indien niet goed onder controle gehouden met passende symptomatische behandeling.
Tabel 1. Aanbevolen dosisaanpassingen
| Dosisverlaging | Dosis |
| Startdosis | 600 mg tweemaal daags (twee tabletten van 300 mg tweemaal daags) |
| Eerste dosisverlaging | 500 mg tweemaal daags (twee tabletten van 250 mg tweemaal daags) |
| Tweede dosisverlaging | 400 mg tweemaal daags (twee tabletten van 200 mg tweemaal daags) |
| Derde dosisverlaging | 300 mg tweemaal daags (één tablet van 300 mg tweemaal daags) |
Tabel 2. Behandeling van therapiegebonden verhoging in ASAT/ALAT
| Graad van verhoging in ASAT/ALAT | Behandeling |
| Graad 3 zonder andere tekenen van leverfunctiestoornissen | Controleer LFT’s (leverfunctietests) wekelijks tot herstel tot graad ≤ 2 Zet behandeling met rucaparib voort zolang bilirubine < ULN (bovengrens van normaal) is en alkalische fosfatase < 3 × ULN is Onderbreek behandeling als ASAT/ALAT-spiegels niet binnen 2 weken dalen tot graad ≤ 2, en hervat rucaparib daarna met dezelfde of een gereduceerde dosis |
| Graad 4 | Onderbreek rucaparib tot herstel van de waarden tot graad ≤ 2; hervat rucaparib daarna met een gereduceerde dosis en controleer 3 weken lang wekelijks LFT’s |
Speciale populaties
Ouderen
Er wordt geen aanpassing van de startdosis aanbevolen voor oudere patiënten (≥ 65 jaar) (zie rubriek 4.8 en 5.2). Het is niet uitgesloten dat sommige oudere patiënten (> 65 jaar) gevoeliger zijn voor bijwerkingen. Er zijn slechts beperkte klinische gegevens beschikbaar over patiënten van 75 jaar of ouder.
Leverinsufficiëntie
Er is geen aanpassing van de startdosis vereist bij patiënten met lichte of matige leverinsufficiëntie (zie rubriek 5.2). Patiënten met matige leverinsufficiëntie moeten zorgvuldig worden gevolgd, waarbij moet worden gelet op de leverfunctie en bijwerkingen. Er zijn geen klinische gegevens bij patiënten met ernstige leverinsufficiëntie (d.w.z. totaal bilirubine > 3 x ULN). Daarom wordt rucaparib niet aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie.
Nierinsufficiëntie
Er is geen aanpassing van de startdosis vereist bij patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Er zijn beperkte klinische gegevens bij patiënten met ernstige nierinsufficiëntie (creatinineklaring [CLcr] < 30 ml/min). Daarom wordt rucaparib niet aanbevolen voor gebruik bij patiënten met ernstige nierinsufficiëntie. Rucaparib mag alleen worden gebruikt bij patiënten met ernstige nierinsufficiëntie als het mogelijke voordeel opweegt tegen het risico. Patiënten met matige of ernstige nierinsufficiëntie moeten zorgvuldig worden gecontroleerd op nierfunctie en bijwerkingen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Rubraca bij kinderen of adolescenten van jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Rubraca is voor oraal gebruik en kan met of zonder voedsel worden ingenomen. De doses dienen ingenomen te worden met een tussenpoos van ongeveer 12 uur. Zie rubriek 5.2.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische toxiciteit
Tijdens de behandeling met rucaparib kunnen voorvallen van myelosuppressie (anemie, neutropenie, trombocytopenie) worden waargenomen en deze worden meestal pas waargenomen na 8 tot 10 weken behandeling met rucaparib. Deze bijwerkingen kunnen behandeld worden met standaard medische behandeling en/of dosisaanpassing voor ernstigere gevallen. Complete bloedtelling (CBC) voorafgaand aan het starten van de behandeling met Rubraca, en daarna maandelijks, wordt aangeraden. Patiënten mogen niet beginnen met behandeling met Rubraca totdat ze zijn hersteld van hematologische toxiciteiten veroorzaakt door eerdere chemotherapie (≤ CTCAE graad 1).
Ondersteunende zorg en institutionele richtlijnen moeten worden toegepast voor de beheersing van een laag aantal bloedcellen bij de behandeling van anemie en neutropenie. Rubraca moet worden onderbroken of de dosis verlaagd volgens tabel 1 (zie rubriek 4.2) en bloedbeeld moet wekelijks worden gecontroleerd tot herstel. Als na 4 weken de niveaus niet zijn hersteld tot CTCAE graad 1 of beter, moet de patiënt worden doorverwezen naar een hematoloog voor nader onderzoek.
Myelodysplastisch syndroom/acute myeloïde leukemie
Myelodysplastisch syndroom/acute myeloïde leukemie (MDS/AML), waaronder gevallen met fatale uitkomst, zijn gemeld bij patiënten die rucaparib kregen. De duur van de behandeling met rucaparib bij patiënten die MDS/AML ontwikkelden varieerde van < 2 maanden tot ongeveer 6 jaar.
Als MDS/AML wordt vermoed, moet de patiënt worden doorverwezen naar een hematoloog voor nader onderzoek, waaronder beenmerganalyse en bloedafname voor cytogenetica. Als na onderzoek voor langdurige hematologische toxiciteit, MDS/AML bevestigd is, moet Rubraca worden stopgezet.
Lichtgevoeligheid
Lichtgevoeligheid werd waargenomen bij patiënten die werden behandeld met rucaparib. Patiënten moeten vermijden om tijd door te brengen in direct zonlicht omdat ze gemakkelijker kunnen verbranden tijdens behandeling met rucaparib; patiënten moeten een hoofddeksel en beschermende kleding dragen als ze buiten zijn, en zonnebrandcrème en lippenbalsem gebruiken met zonbeschermingsfactor (SPF) van 50 of hoger.
Gastro-intestinale toxiciteiten
Gastro-intestinale toxiciteiten (misselijkheid en braken) worden vaak gemeld met rucaparib, zijn meestal niet ernstig (CTCAE graad 1 of 2) en kunnen worden behandeld met dosisverlaging (zie tabel
- 1) of dosisonderbreking. Anti-emetica, zoals 5-HT3-antagonisten, dexamethason, aprepitant en fosaprepitant, kunnen worden gebruikt als behandeling voor misselijkheid/braken en kunnen ook overwogen worden voor profylactisch (d.w.z. preventief) gebruik voorafgaand aan het starten met Rubraca. Het is belangrijk om deze bijwerkingen proactief te behandelen teneinde langdurige of ernstige gevallen van misselijkheid en braken te voorkomen, omdat deze kunnen leiden tot complicaties zoals dehydratie of ziekenhuisopname.
Darmobstructie
Tijdens klinische trials zijn gevallen van darmobstructie waargenomen bij patiënten met eierstokkanker die werden behandeld met rucaparib; 3,5% van de patiënten die werden behandeld met rucaparib, kreeg last van een ernstige darmobstructie, die bij 1 met rucaparib behandelde patiënt (minder dan 0,1%) fataal afliep. Bij patiënten met eierstokkanker kan de onderliggende ziekte een rol spelen in het ontstaan van een darmobstructie. Bij het vermoeden van een darmobstructie moet de patiënt onmiddellijk worden onderzocht en moet een gepaste behandeling worden ingesteld.
Embryofoetale toxiciteit
Rubraca kan bij toediening aan zwangere vrouwen schade veroorzaken voor de foetus op basis van het werkingsmechanisme en bevindingen uit onderzoek met dieren. In een onderzoek van de voortplanting bij dieren resulteerde de toediening van rucaparib aan drachtige ratten tijdens de ontwikkeling van de organen in embryofoetale toxiciteit bij blootstelling die lager is dan de blootstelling van patiënten die de aanbevolen dosis voor mensen van 600 mg tweemaal daags ontvingen (zie rubriek 5.3).
Zwangerschap/anticonceptie
Aan zwangere vrouwen moet men informatie geven over het mogelijk risico voor de foetus. Aan vrouwen die zwanger kunnen worden, moet men het advies geven dat zij doeltreffende anticonceptie gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste dosis Rubraca (zie rubriek 4.6). Bij vrouwen die zwanger kunnen worden wordt een zwangerschapstest aanbevolen voordat de behandeling wordt gestart.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op rucaparib
Enzymen verantwoordelijk voor rucaparib-metabolisme zijn niet geïdentificeerd. Op basis van in-vitro-gegevens, konden CYP2D6, en in mindere mate CYP1A2 en CYP3A4, rucaparib metaboliseren. Hoewel in vitro het metabolisme van rucaparib gemedieerd door CYP3A4 traag was, kan een significante bijdrage van CYP3A4 in vivo niet worden uitgesloten. Voorzichtigheid is geboden bij gelijktijdig gebruik van sterke CYP3A4-remmers of –inducerende stoffen.
Het is aangetoond dat rucaparib in vitro een substraat is van P-gp en BCRP (borstkankerresistentie-eiwit). Het effect van P-gp- en BCRP-remmers op de farmacokinetiek van rucaparib kan niet worden uitgesloten. Voorzichtigheid is geboden als rucaparib wordt toegediend met geneesmiddelen die sterke P-gp-remmers zijn.
Effect van rucaparib op andere geneesmiddelen
In onderzoeken naar geneesmiddelinteractie bij kankerpatiënten werden de effecten van steady-state rucaparib van 600 mg tweemaal daags op CYP1A2, CYP2C9, CYP2C19, CYP3A, BCRP en P-gp geëvalueerd met enkelvoudige orale doses van gevoelige sondes (respectievelijk cafeïne, S-warfarine, omeprazol, midazolam, rosuvastatine en digoxine). Ook is het effect van rucaparib op de farmacokinetiek van het gecombineerde orale anticonceptiemiddel (ethinylestradiol en levonorgestrel) geëvalueerd. De gegevens suggereren dat rucaparib een matige remmer van CYP1A2 is, en een lichte remmer van CYP2C9, CYP2C19 en CYP3A. Rucaparib remt ook in beperkte mate P-gp in de darm en in geringe mate BCRP in de darm.
CYP1A2-substraten
Rucaparib vertoonde geen effect op Cmax van cafeïne maar verhoogde AUCinf van cafeïne matig met een factor van 2,55 (90%-BI: 2,12 tot 3,08). Wanneer gelijktijdig geneesmiddelen worden toegediend die worden gemetaboliseerd door CYP1A2, met name geneesmiddelen met een smalle therapeutische index (bijv. tizanidine, theofylline), kunnen dosisaanpassingen worden overwogen op basis van de juiste klinische monitoring.
CYP2C9-substraten
Rucaparib verhoogde respectievelijk Cmax van S-warfarine met een factor van 1,05 (90%-BI: 0,99 tot 1,12) en AUC0-96 u met een factor van 1,49 (90%-BI: 1,40 tot 1,58). Wanneer gelijktijdig geneesmiddelen worden toegediend die CYP2C9-substraten zijn, met name geneesmiddelen met een smalle therapeutische index (bijv. warfarine, fenytoïne), kunnen dosisaanpassingen worden overwogen indien klinisch geïndiceerd. Voorzichtigheid is geboden en aanvullende monitoring van de internationale genormaliseerde verhouding (INR) met gelijktijdige toediening van warfarine en monitoring van het therapeutisch geneesmiddelniveau van fenytoïne moet worden overwogen, indien gelijktijdig gebruikt met rucaparib.
CYP2C19-substraten
Rucaparib verhoogde respectievelijk Cmax van omeprazol met een factor van 1,09 (90%-BI: 0,93 tot 1,27) en AUCinf met een factor van 1,55 (90%-BI: 1,32 tot 1,83). Het risico op een klinisch relevant effect van gelijktijdige toediening van protonpompremmers (PPI’s) is waarschijnlijk klein (zie rubriek 5.2). Het wordt niet noodzakelijk geacht om een dosisaanpassing te doen voor gelijktijdig toegediende geneesmiddelen die CYP2C19-substraten zijn.
CYP3A-substraten
Rucaparib verhoogde respectievelijk Cmax van midazolam met een factor van 1,13 (90%-BI: 0,95 tot 1,36) en AUCinf met een factor van 1,38 (90%-BI: 1,13 tot 1,69). Voorzichtigheid is geboden bij gelijktijdige toediening van geneesmiddelen die CYP3A-substraten zijn met een smalle therapeutische index (bijv. alfentanil, astemizol, cisapride, cyclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, kinidine, sirolimus, tacrolimus, terfenadine). Dosisaanpassingen kunnen worden overwogen, indien klinisch geïndiceerd op basis van waargenomen bijwerkingen.
Orale anticonceptiemiddelen
Rucaparib verhoogde de Cmax van ethinylestradiol met een factor 1,09 (90% BI: 0,94 tot 1,27) en de AUClast met een factor 1,43 (90% BI: 1,15 tot 1,77). Rucaparib verhoogde de Cmax van levonorgestrel met een factor 1,19 (90% BI: 1,00 tot 1,42) en de AUClast met een factor 1,56 (90% BI: 1,33 tot 1,83). Het wordt niet aangeraden om een dosisaanpassing te doen voor gelijktijdig toegediende orale anticonceptiemiddelen.
BCRP-substraten
Rucaparib verhoogde de Cmax van rosuvastatine met een factor 1,29 (90% BI: 1,07 tot 1,55) en de AUCinf met een factor 1,35 (90% BI: 1,17 tot 1,57). Het wordt niet aangeraden om een dosisaanpassing te doen voor gelijktijdig toegediende geneesmiddelen die BCRP-substraten zijn.
P-gp-substraten
Rucaparib vertoonde geen effect op Cmax van digoxine, met beperkte verhoging van AUC0-72 u met een factor van 1,20 (90%-BI: 1,12 tot 1,29). Het wordt niet aangeraden om een dosisaanpassing te doen voor gelijktijdig toegediende geneesmiddelen die P-gp-substraten zijn.
De wisselwerking tussen rucaparib met andere enzymen en transporteiwitten werd in vitro geëvalueerd. Rucaparib is een zwakke remmer van CYP2C8, CYP2D6 en UGT1A1. Rucaparib verlaagde CYP2B6 in menselijke hepatocyten bij klinisch relevante blootstelling. Rucaparib is een krachtige remmer van MATE1 en MATE2-K, een matige remmer van OCT1 en een zwakke remmer van OCT2. Omdat remming van deze transporteiwitten de eliminatie van metformine via de nieren zou kunnen verlagen en de opname van metformine in de lever doen afnemen, is voorzichtigheid geboden bij gelijktijdige toediening van metformine met rucaparib. De klinische relevantie van UGT1A1-remming door rucaparib is niet duidelijk. Voorzichtigheid is geboden als rucaparib wordt toegediend met UGT1A1-substraten (bv. irinotecan) aan patiënten met UGT1A1*28 (langzame metaboliseerder) wegens de mogelijk verhoogde blootstelling aan SN-38 (het actieve metaboliet van irinotecan) en geassocieerde toxiciteiten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten worden geadviseerd een zwangerschap te vermijden tijdens het gebruik van rucaparib. Patiënten moeten worden geadviseerd om effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste dosis rucaparib (zie rubriek 4.5).
Zwangerschap
Er zijn geen of beperkte gegevens over het gebruik van rucaparib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Op basis van het werkingsmechanisme en preklinische gegevens, kan rucaparib foetale schade veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Rubraca mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met rucaparib noodzakelijk maakt. Bij vrouwen die zwanger kunnen worden wordt een zwangerschapstest aanbevolen voordat de behandeling wordt gestart.
Borstvoeding
Er is geen dieronderzoek uitgevoerd naar de uitscheiding van rucaparib in de moedermelk. Het is niet bekend of rucaparib/of de metabolieten ervan bij de mens in de moedermelk worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Rubraca mag niet worden gebruikt tijdens de borstvoeding.
Vanwege de mogelijkheid van ernstige bijwerkingen van rucaparib voor kinderen die borstvoeding krijgen, is borstvoeding gecontra-indiceerd tijdens de behandeling met Rubraca en nog gedurende twee weken na de laatste dosis (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen gegevens over het effect van rucaparib op de menselijke vruchtbaarheid. Op basis van onderzoek met dieren kunnen gevolgen voor de vruchtbaarheid door gebruik van rucaparib niet worden uitgesloten (zie rubriek 5.3). Door zijn werkingsmechanisme kan rucaparib bovendien gevolgen hebben voor vruchtbaarheid bij mensen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rubraca heeft geringe invloed op de rijvaardigheid en het vermogen om machines te bedienen. Voorzichtigheid is geboden bij het autorijden en het gebruik van machines voor patiënten die vermoeidheid, misselijkheid of duizeligheid melden tijdens de behandeling met Rubraca (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algemene veiligheidsprofiel van rucaparib is gebaseerd op gegevens van 1.594 patiënten uit klinische onderzoeken naar eierstokkanker, die rucaparib als monotherapie kregen. De patiënten werden gedurende een mediane duur van 7,4 maanden blootgesteld aan rucaparib.
Bijwerkingen die optraden bij ≥ 20% van de patiënten die rucaparib kregen, waren misselijkheid, vermoeidheid/asthenie, braken, anemie, buikpijn, dysgeusie, verhoging van ALAT, verhoging van ASAT, verminderde eetlust, diarree, neutropenie en trombocytopenie. De meeste bijwerkingen waren licht tot matig (graad 1 of 2).
De bijwerkingen van ≥ graad 3 die optreden bij > 5% van de patiënten waren anemie (25%), verhoging van ALAT (10%), neutropenie (10%), vermoeidheid/asthenie (9%) en trombocytopenie (7%). De enige ernstige bijwerking die optrad bij > 2% van patiënten was anemie (5%).
Bijwerkingen die het vaakst tot dosisverlaging of onderbreking van de behandeling leidden, waren anemie (23%), vermoeidheid/asthenie (15%), misselijkheid (14%), trombocytopenie (14%), neutropenie (10%) en verhoogde ALAT/ASAT (10%). Bijwerkingen die leidden tot permanente stopzetting, traden op bij 15% van de patiënten; de meest gemelde waren trombocytopenie, misselijkheid, anemie en vermoeidheid/asthenie.
Tabel met lijst van bijwerkingen
De frequentie van bijwerkingen wordt weergegeven volgens systeem/orgaanklasse van MedDRA (SOC) op het niveau van voorkeurstermen. De frequenties van het optreden van bijwerkingen worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3. Getabuleerde lijst met bijwerkingen per systeem/orgaanklasse van MedDRA
| Bijwerkingen | ||
| Systeem/orgaanklasse van MedDRA | Frequentie van alle CTCAE-graden | Frequentie van CTCAE graad 3 en hoger |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak Myelodysplastisch syndroom/ acute myeloïde leukemie a | Vaak Myelodysplastisch syndroom/ acute myeloïde leukemie a |
Bloed- en lymfestelselaandoeningen | Zeer vaak Anemie b, trombocytopenie b, neutropenie b, leukopenie b Vaak Lymfopenie b, febriele neutropenie | Zeer vaak Anemie b, neutropenie b Vaak Trombocytopenie b, febriele neutropenie, leukopenie b Lymfopenie b |
| Immuunsysteemaandoeningen | Vaak Overgevoeligheid c | Soms Overgevoeligheid c |
Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust, verhoogde bloedcreatinine b, hypercholesterolemie b Vaak Dehydratie | Vaak Verminderde eetlust, dehydratie, hypercholesterolemie b Soms Verhoogde bloedcreatinine b |
| Zenuwstelselaandoeningen | Zeer vaak Dysgeusie, duizeligheid | Soms Dysgeusie, duizeligheid |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Dyspneu | Soms Dyspneu |
| Maagdarmstelselaandoeningen | Zeer vaak Misselijkheid, braken, diarree, dyspepsie, buikpijn Vaak Darmobstructie d, stomatitis | Vaak Misselijkheid, braken, diarree, buikpijn, darmobstructie d Soms Dyspepsie, stomatitis |
| Lever- en galaandoeningen | Zeer vaak Verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase Vaak | Vaak Verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase Soms |
| Verhoogde transaminasen b | Verhoogde transaminasen b | |
| Huid- en onderhuidaandoeningen | Zeer vaak Reactie op lichtgevoeligheid, uitslag Vaak Maculopapuleuze uitslag, palmoplantaire erytrodysesthesie, erytheem | Soms Fotosensitiviteitsreactie, uitslag, maculopapuleuze uitslag, palmoplantaire erytrodysesthesie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheide, pyrexie | Vaak Vermoeidheide Soms Pyrexie |
a MDS/AML-percentage is gebaseerd op de algemene totale patiëntenpopulatie van 3.025 die één dosis orale rucaparib kregen.
b Inclusief laboratoriumbevindingen
c De bijwerkingen die het vaakst werden waargenomen, zijn onder andere overgevoeligheid, geneesmiddelovergevoeligheid en zwelling/oedeem van het gezicht en de ogen. d Inclusief darmobstructie, obstructie van de dikke darm en obstructie van de dunne darm e Inclusief vermoeidheid, asthenie en lethargie.
Beschrijving van bepaalde bijwerkingen
Hematologische toxiciteit
Hematologische bijwerkingen van alle CTCAE-graden van anemie, trombocytopenie en neutropenie werden gemeld bij respectievelijk 46%, 26% en 21% van de patiënten. Anemie en trombocytopenie leidden tot stopzetting bij respectievelijk 2% en 1% van de patiënten. Bijwerkingen van CTCAE graad 3 of hoger traden op bij 25% (anemie), 10% (neutropenie) en 7% (trombocytopenie) van de patiënten. De tijd waarop bijwerkingen van myelosuppressie van graad 3 of hoger begonnen was over het algemeen later in de behandeling (na 2 of meer maanden). Voor risicobeperking en -management, zie rubriek 4.4.
Myelodysplastisch syndroom/acute myeloïde leukemie
MDS/AML zijn ernstige bijwerkingen die soms voorkomen (0,5%) bij patiënten die behandeling krijgen en gedurende de 28 dagen opvolging van de veiligheid, en vaak voorkomen (1,1% van alle patiënten) wanneer de periode van de veiligheidsopvolging op lange termijn wordt meegenomen (percentage is berekend op basis van algemene veiligheidspopulatie van 3.025 patiënten blootgesteld aan ten minste één dosis orale rucaparib in alle klinische studies). In de placebo-gecontroleerde fase 3-onderzoeken, ARIEL3 en ATHENA-MONO, was de incidentie van MDS/AML tijdens therapie bij patiënten die rucaparib kregen respectievelijk 1,6% en 0,5%. Hoewel er geen gevallen werden gemeld tijdens de therapie bij patiënten die placebo kregen, zijn er tijdens de opvolging voor de veiligheid op lange termijn zes gevallen gemeld bij met placebo behandelde patiënten. Alle patiënten hadden mogelijke bijdragende factoren voor de ontwikkeling van MDS/AML; in alle gevallen hadden de patiënten eerdere platinabevattende chemotherapie en/of andere stoffen ontvangen die schade veroorzaken aan DNA. Voor risicobeperking en -management, zie rubriek 4.4.
Gastro-intestinale toxiciteiten
Braken en misselijkheid zijn gemeld respectievelijk bij 37% en 68% van de patiënten en waren meestal niet ernstig (CTCAE graad 1 tot 2). Buikpijn (gecombineerde termen buikpijn, lage buikpijn, hoge buikpijn) werd gemeld bij 39% van de met rucaparib behandelde patiënten, maar ook zeer vaak (34%) bij met placebo behandelde patiënten, hoogstwaarschijnlijk verband houdend met de onderliggende ziekte. Voor risicobeperking en -management, zie rubriek 4.4.
Lichtgevoeligheid
Lichtgevoeligheid is gemeld bij 10% van de patiënten als niet ernstige huidreacties (CTCAE graad 1 of 2), en bij 0,2% van de patiënten als reacties ≥ CTCAE graad 3. Voor risicobeperking en -management, zie rubriek 4.4.
Verhoging van serumaminotransferasen (ASAT/ALAT)
Bijwerkingen in verband met verhoging van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) zijn waargenomen bij 39% (alle graden) en 10% (≥ CTCAE graad
- 3) van de patiënten. Deze voorvallen traden op in de eerste paar weken van de behandeling met rucaparib, waren omkeerbaar en werden zelden geassocieerd met een verhoging in bilirubine. Verhoging van ALAT werd waargenomen bij 37% (alle graden) en 10% (≥ CTCAE graad 3) van de patiënten; verhoging van ASAT bij 33% (alle graden) en 3% (≥ CTCAE graad 3) van de patiënten, en verhoging van ALAT en ASAT bij 31% (alle graden) en 3% (≥ CTCAE graad 3) van de patiënten. Geen van de gevallen voldeed aan criteria volgens de wet van Hy voor door geneesmiddelen veroorzaakte leverschade. Verhogingen van ASAT/ALAT moeten mogelijk worden behandeld door de therapie te onderbreken en/of de dosis te verlagen, zoals beschreven in tabel 2 (zie rubriek 4.2). De meeste patiënten konden de behandeling met rucaparib voortzetten met of zonder aanpassing van de behandeling, zonder dat er opnieuw LFT-afwijkingen van ≥ graad 3 optraden.
Verhoging in serumcreatinine
Bijwerkingen in verband met verhoging van serumcreatinine, voornamelijk licht tot matig (CTCAE graad 1 of 2), is waargenomen bij 17% van de patiënten in de eerste paar weken van de behandeling met rucaparib; 0,6% van de patiënten rapporteerde een reactie van CTCAE graad 3. Verhoging van creatinine met rucaparib-behandeling is mogelijk het resultaat van remming van de transporteiwitten MATE1 en MATE2-K (zie rubriek 4.5). Deze verhoging in serumcreatinine was klinisch asymptomatisch.
Ouderen
Bij patiënten ≥ 75 jaar oud waren de frequenties van sommige bijwerkingen verhoogd: verhoogde bloedcreatinine (33%), duizeligheid (19%), pruritus (16%) en geheugenstoornissen (4%) kwamen vaker voor dan bij patiënten < 75 jaar oud (respectievelijk 16%, 14%, 11% en 1%).
Patiënten met nierinsufficiëntie
Bij patiënten met matige nierinsufficiëntie (creatinineklaring van 30-59 ml/min) waren de frequenties van sommige bijwerkingen van graad 3 of hoger verhoogd: anemie (34%), neutropenie (13%), trombocytopenie (12%), vermoeidheid/asthenie (12%) en gecombineerde stijgingen in ASAT/ALAT (12%) kwamen vaker voor dan bij patiënten met normale nierfunctie (creatinineklaring > 90 ml/min) (respectievelijk 23%, 8%, 5%, 7% en 7%).
Pediatrische patiënten
Er zijn geen onderzoeken naar de farmacokinetiek van rucaparib bij pediatrische patiënten uitgevoerd.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling in het geval van een overdosis Rubraca, en er zijn geen symptomen van een overdosis vastgesteld. In het geval van vermoede overdosis moeten artsen algemene ondersteunende maatregelen volgen en symptomatisch behandelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere antineoplastische middelen ATC-code: L01XK03
Werkingsmechanisme en farmacodynamische effecten
Rucaparib is een remmer van poly(ADP-ribose)-polymerase (PARP)-enzymen, waaronder PARP-1, PARP-2 en PARP-3, die een rol spelen in het repareren van DNA. In-vitro-studies hebben aangetoond dat door rucaparib geïnduceerde toxiciteit remming van PARP-enzymatische activiteit omvat en het vangen van PARP-DNA-complexen leidt tot verhoogde DNA-schade, apoptose en afsterven van cellen.
Het is aangetoond dat Rucaparib in vitro en in vivo antitumoractiviteit in BRCA-mutante cellijnen heeft via een mechanisme dat bekendstaat als synthetische letaliteit, waarbij het verlies van twee paden van DNA-reparatie is vereist voor celdood. In tumorcellijnen met deficiënties in BRCA1/2 en andere DNA-reparatiegenen werd verhoogde rucaparib-geïnduceerde cytotoxiciteit en antitumorwerking waargenomen. Rucaparib verminderde de tumorgroei in xenotransplantaat muismodellen van humane kanker met of zonder BRCA-deficiënties.
Klinische werkzaamheid
Eerstelijnsonderhoudsbehandeling van gevorderde eierstokkanker
De werkzaamheid van rucaparib werd geëvalueerd in ATHENA, een dubbelblind, multicentrisch fase 3-onderzoek waarin 538 patiënten met gevorderde eierstok- (EOC), eileider- (FTC) of primaire peritoneale kanker (PPC) met een respons op op platina gebaseerde eerstelijnschemotherapie en een operatie werden opgenomen. Respons was gedefinieerd als geen bewijs van ziekteprogressie door middel van radiologie of stijging van CA-125 (volgens de richtlijnen van de Gynecological Cancer Intergroup (GCIG)) op enig moment tijdens de eerstelijnsbehandeling; en ofwel geen bewijs van meetbare ziekte volgens RECIST v1.1, in geval van complete resectie na chirurgie, of een respons (compleet of gedeeltelijk) indien er meetbare ziekte aanwezig was na chirurgie en vóór chemotherapie, of een GCIG CA-125-respons indien niet-meetbare ziekte aanwezig was in dezelfde situatie.
Alle patiënten hadden tussen 4 en 8 cycli platina-doublet-behandeling gekregen (inclusief ≥ 4 cycli platina/taxaancombinatie). Behandeling met bevacizumab was toegestaan tijdens eerstelijnschemotherapie, maar niet tijdens de onderhoudsbehandeling met rucaparib. Alle patiënten werden gerandomiseerd binnen 8 weken na de eerste dag van de laatste chemotherapiecyclus. Patiënten werden (4:1) gerandomiseerd naar rucaparib tabletten tweemaal daags oraal 600 mg (n=427) of placebo (n=111). De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit of gedurende maximaal 2 jaar. Randomisatie werd gestratificeerd volgens ziektestatus na chemotherapie (restziekte vs. geen restziekte), tijdstip van chirurgie (primaire operatie vs. intervaldebulking), en biomarkerstatus. De biomarkerstatus werd bepaald met de homologe recombinatiedeficiëntie (HRD)-test, waarbij biomarker-positief een tumor was met HRD gedefinieerd volgens de aanwezigheid van een kwaadaardige tumor-BRCA- (tBRCA-)mutatie of tBRCA-wildtype (tBRCAwt) / hoog genomisch verlies van heterozygositeit (loss of heterozygosity, LOHhigh), en biomarker-negatief een tumor was zonder HRD, gedefinieerd volgens tBRCAwt / laag genomisch verlies van heterozygositeit (LOHlow).
De belangrijkste werkzaamheidsuitkomst was de door de onderzoeker beoordeelde progressievrije overleving (investigator-assessed progression-free survival, invPFS), die werd geëvalueerd volgens de Response Evaluation Criteria in Solid Tumors (RECIST), versie 1.1. Tot de belangrijkste secundaire werkzaamheidseindpunten behoorden totale overleving (overall survival, OS) en objectieve-responspercentage (objective response rate, ORR) volgens RECIST versie 1.1. De invPFS, OS en ORR werden hiërarchisch onderzocht: eerst in de HRD-groep, vervolgens in de ITT-populatie. Tijd van randomisatie tot tweede progressie of overlijden (PFS2) was een aanvullende uitkomstmaat.
De mediane leeftijd van patiënten behandeld met rucaparib was 61 jaar (bereik: 30-83) en 62 jaar (bereik: 31-80) onder patiënten die placebo kregen. De Eastern Cooperative Oncology Group (ECOG)-performance status was 0 bij 69% van de patiënten die rucaparib kregen en 68% van de patiënten die placebo kregen. Van de 538 patiënten die waren gerandomiseerd naar rucaparib of placebo, had 75% ziekte in FIGO-stadium III en 25% ziekte in stadium IV, en was 16% in complete respons op hun meest recente op platina gebaseerde kuur. Van de 538 patiënten die waren gerandomiseerd naar rucaparib of placebo, had 78% EOC, had 13% FTC en had 9% PPC; de meeste patiënten (> 90%) hadden tumoren met sereuze histologie. In de ITT-populatie kregen de patiënten een mediaan van 6 cycli platina-doublet-chemotherapie en had 17,8% van de patiënten tijdens eerstelijnschemotherapie bevacizumab gekregen. Bij 48,1% van de patiënten was een primaire debulkingoperatie uitgevoerd en 51,9% van de patiënten had neoadjuvante chemotherapie ondergaan gevolgd door een intervaldebulkingoperatie.
In totaal had 43% HRD (21% had een kwaadaardige tBRCA-mutatie en 22% had tBRCAwt / LOHhigh), was 44% HRD-negatief (tBRCAwt / LOHlow) en had 12% een onbekende HRD-status.
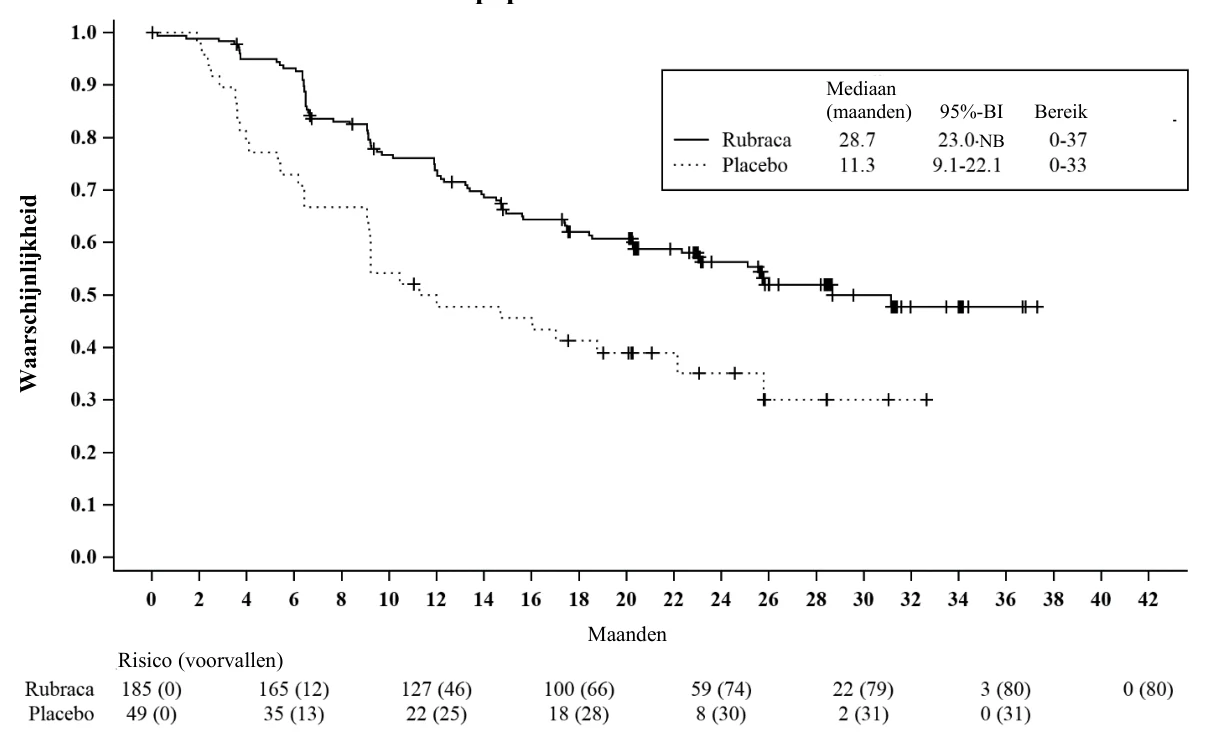
ATHENA vertoonde een statistisch significante verbetering in invPFS voor patiënten gerandomiseerd naar rucaparib in vergelijking met placebo in de HRD-groep en de ITT-populatie. Resultaten voor invPFS met en zonder censurering voor nieuwe behandeling tegen kanker en gemiste bezoeken waren consistent. De werkzaamheidsresultaten worden gegeven in tabel 4 en figuur 1 en figuur 2.
Tabel 4. Werkzaamheidsresultaten – ATHENA (evaluatie van de onderzoeker)
| HRD-groepa | ITT-populatieb | |||||||
| Rubraca (n=185) | Placebo (n=49) | Rubraca (n=427) | Placebo (n=111) | |||||
| PFSc-events, n (%) | 80 (43,2) | 31 (63,3) | 230 (53,9) | 78 (70,3) | ||||
| Mediane PFS in maanden (95%-BI) | 28,7 (23,0; NB) | 11,3 (9,1; 22,1) | 20,2 (15,2; 24,7) | 9,2 (8,3; 12,2) | ||||
| Hazardratio (95%-BI) | 0,47 (0,31; 0,72) | 0,52 (0,40; 0,68) | ||||||
| P-waarded | 0,0005 | < 0,0001 | ||||||
| OSe-events, n (%) | 46 (24,9) | 12 (24,5) | 144 (33,7) | 42 (37,8) | ||||
| Mediane OS in maanden | NB | NB | NB | 46,2 | ||||
| Hazardratio (95%-BI) | 0,84 (0,44; 1,58) | 0,83 (0,58; 1,17) | ||||||
| P-waarded | 0,5811 | 0,2804 | ||||||
a Omvat alle patiënten met een kwaadaardige tBRCA-mutatie (N=115) of tBRCAwt / LOHhigh (N=119). b Alle gerandomiseerde patiënten.
c De mediane opvolging was 26 maanden voor zowel de rucaparib- als de placebogroep. d P-waarde gebaseerd op de gestratificeerde logranktest.
e Ten tijde van de tweede interim-analyse waren de OS-gegevens niet matuur (35% van de patiënten was overleden); de mediane opvolging was 37 maanden voor zowel de rucaparib- als de placebogroep. NB: Niet bereikt.
Figuur 1. Kaplan-Meier-curves van progressievrije overleving in ATHENA volgens de evaluatie van de onderzoeker: ITT-populatie
Figuur 2. Kaplan-Meier-curves van progressievrije overleving in ATHENA volgens de evaluatie van de onderzoeker: HRD-populatie
Subgroepanalyse (evaluatie van PFS van de onderzoeker)
Binnen de HRD-populatie werd een hazardratio van 0,40 (95%-BI [0,21; 0,75]) waargenomen in de subgroep van patiënten met een tBRCA-mutatie (n=115). In de subgroep van non-tBRCA LOHhigh (n=119) werd een hazardratio van 0,58 (95%-BI [0,33; 1,01]) waargenomen. In de HRD-negatieve subgroep (n=238) werd een hazardratio van 0,65 (95%-BI [0,45; 0,95]) waargenomen. 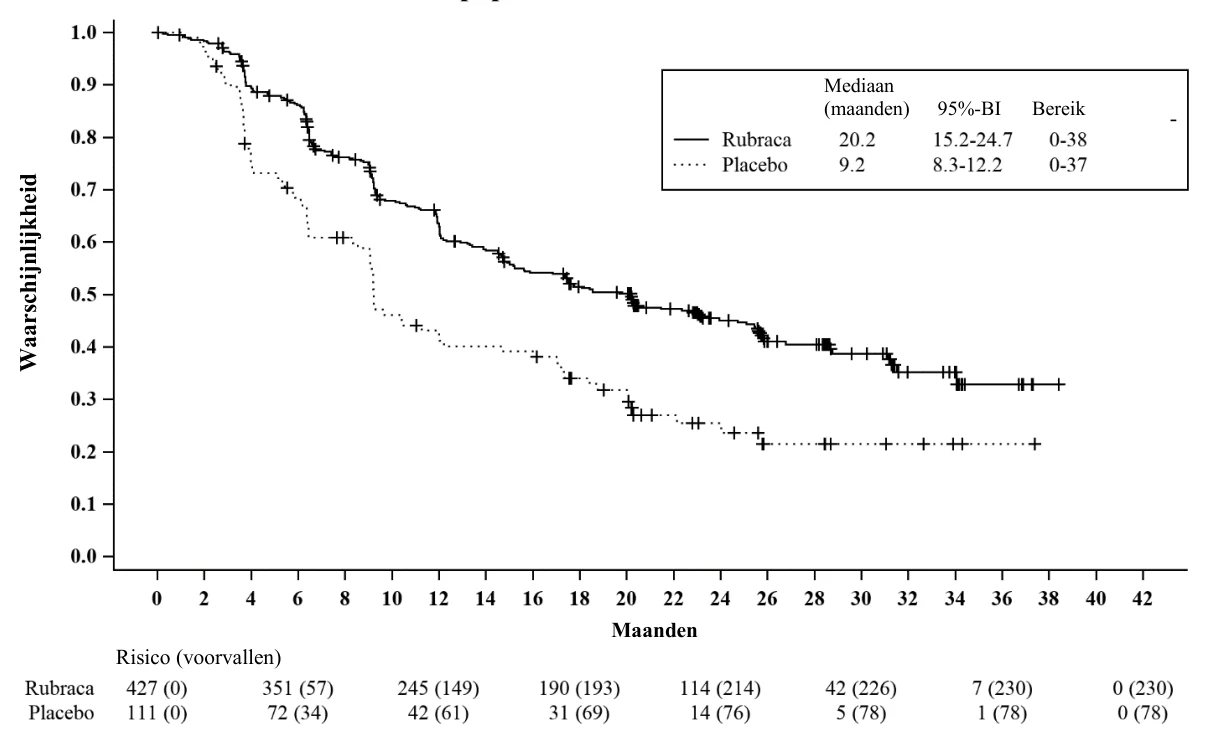
Onderhoudsbehandeling van gerecidiveerde eierstokkanker
De werkzaamheid van rucaparib werd onderzocht in ARIEL3, een dubbelblinde, multicentrische klinische studie waarin 546 patiënten met gerecidiveerde EOC, FTP of PPC, met een respons op op platina gebaseerde chemotherapie, werden gerandomiseerd (2:1) naar Rubraca 600 mg tabletten oraal tweemaal daags (n=375) of placebo (n=189). De behandeling werd voortgezet tot ziekteprogressie of onacceptabele toxiciteit. Alle patiënten hadden een respons bereikt (compleet of gedeeltelijk) op hun meest recente op platina gebaseerde chemotherapie en het kankerantigeen 125 (CA-125) was bij deze patiënten onder de bovengrens van normaal (ULN). Patiënten werden binnen 8 weken na beëindiging van de platinabevattende chemotherapie gerandomiseerd; interveniërende onderhoudsbehandeling was niet toegestaan. Patiënten mochten niet eerder zijn behandeld met rucaparib of andere PARP-remmers. Randomisatie werd ingedeeld volgens beste respons op de laatste platinatherapie (compleet of gedeeltelijk), tijd tot progressie na de een-na-laatste platinatherapie (6 tot ≤ 12 maanden en > 12 maanden), en biomarkerstatus van de tumor (tBRCA, non-BRCA homologe recombinatiedeficiëntie [nbHRD] en biomarker-negatief).
Het primaire werkzaamheidsresultaat was invPFS, die werd geëvalueerd volgens de RECIST, versie 1.1 (v1.1). PFS beoordeeld door een geblindeerde onafhankelijke radiologietoetsing (independent radiology review, IRR) was een belangrijk secundair werkzaamheidsresultaat. Tot de secundaire werkzaamheidseindpunten behoorde totale overleving (overall survival, OS).
De gemiddelde leeftijd was 61 jaar (bereik: 36-85 jaar). De meeste patiënten waren blank (80%), en alle patiënten hadden een ECOG-performance status 0 of 1. De primaire tumor was bij de meeste patiënten ovarieel (84%). De meeste patiënten (95%) hadden sereuze histologie en 4% van de patiënten vertoonde endometrioïde histologie. Alle patiënten hadden ten minste twee eerdere op platina gebaseerde chemotherapeutische behandelingen gehad (bereik: 2-6) en 28% van de patiënten had ten minste drie eerdere op platina gebaseerde chemotherapeutische behandelingen gehad. 32% van de patiënten had een complete respons (CR) op hun meest recente behandeling. Het progressievrije interval tot de een-na-laatste platinatherapie was 6-12 maanden voor 39% van de patiënten en > 12 maanden voor 61% van de patiënten. 22% van de patiënten die rucaparib kregen en 23% van de patiënten die placebo kregen, had een eerdere behandeling gekregen met bevacizumab. De bevolkingsgroepen, de ziektekarakteristieken bij baseline en de behandelingsgeschiedenis waren over het algemeen goed verdeeld tussen de rucaparib- en de placebo-armen.
Geen van de patiënten had een eerdere behandeling gekregen met een PARP-remmer. Daarom is de werkzaamheid van Rubraca bij patiënten die in de onderhoudssituatie een eerdere behandeling met een PARP-remmer hebben gekregen, niet onderzocht en kan die niet uit de beschikbare gegevens geëxtrapoleerd worden.
Tumormonsters voor alle patiënten (n=564) werden centraal getest om de HRD-positieve status te bepalen (gedefinieerd volgens de aanwezigheid van een kwaadaardige tumor-BRCA- [tBRCA-] mutatie of hoog genomisch verlies van heterozygositeit (loss of heterozygosity, LOH). De bloedmonsters van 94% (186/196) van de tBRCA-patiënten werden geëvalueerd met behulp van een centrale kiembaan-BRCA- (gBRCA-) test. Op basis van deze resultaten had 70% (130/186) van de tBRCA-patiënten een gBRCA-mutatie en 30% (56/186) een somatische BRCA-mutatie.
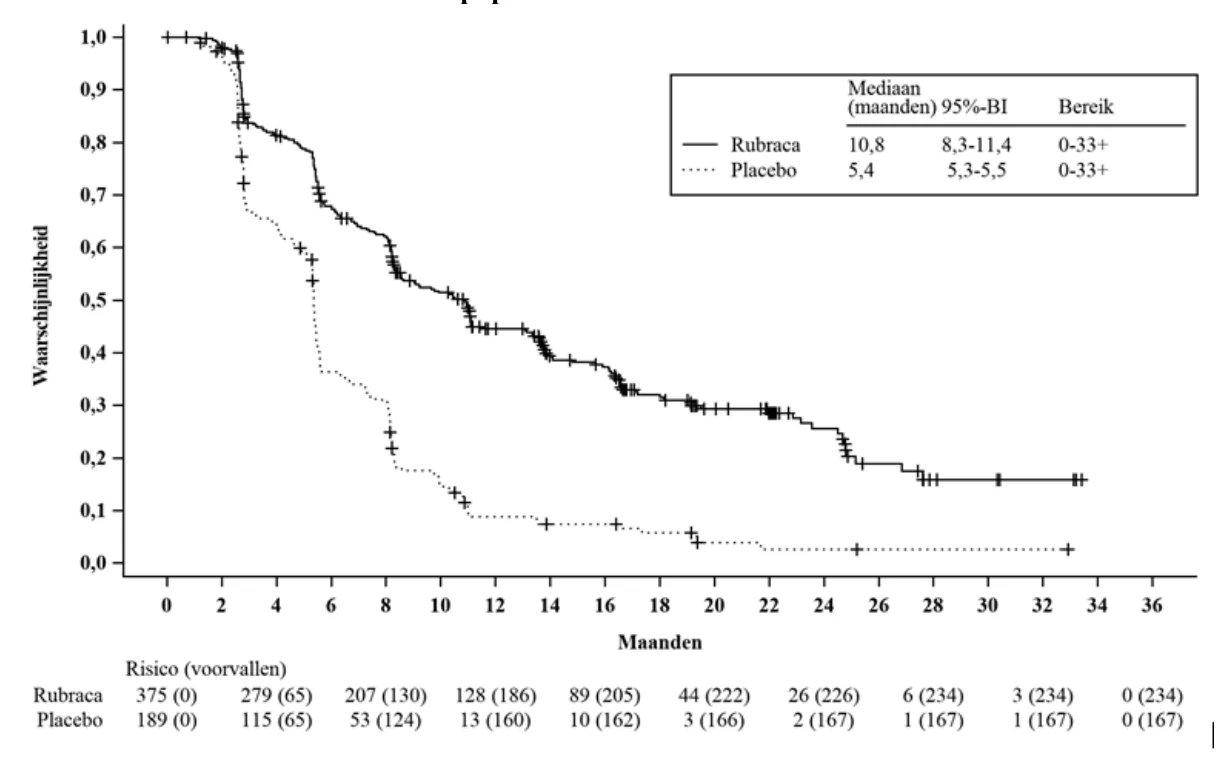
Het ARIEL3-onderzoek bereikte zijn primaire eindpunt en wees een statistisch significante verbetering in invPFS uit voor patiënten die naar de rucaparib-arm waren gerandomiseerd, vergeleken met placebo in de ITT- (‘intention to treat’-) populatie en in de HRD- en tBRCA-groepen. De IRR-beoordeling voor de ITT-populatie ondersteunde het primaire eindpunt. De PFS-resultaten worden samengevat in tabel 5 en in figuur 3.
Tabel 5. Werkzaamheidsresultaten van ARIEL3 (Samenvatting van primair objectief resultaat: PFS)
| Parameter | Evaluatie van de onderzoeker | Onafhankelijke radiologietoetsing (IRR) | ||||
| Rucaparib | Placebo | Rucaparib | Placebo | |||
| ITT-populatie a | ||||||
| Patiënten, n | 375 | 189 | 375 | 189 | ||
| PFS-events, n (%) | 234 (62%) | 167 (88%) | 165 (44%) | 133 (70%) | ||
| Mediane PFS in maanden (95%-BI) | 10,8 (8,3- 11,4) | 5,4 (5,3-5,5) | 13,7 (11,0-19,1) | 5,4 (5,1-5,5) | ||
| HR (95%-BI) | 0,36 (0,30-0,45) | 0,35 (0,28-0,45) | ||||
| p-waarde b | < 0,0001 | < 0,0001 | ||||
| HRD-groep c | ||||||
| Patiënten, n | 236 | 118 | 236 | 118 | ||
| PFS-events, n (%) | 134 (57%) | 101 (86%) | 90 (38%) | 74 (63%) | ||
| Mediane PFS in maanden (95%-BI) | 13,6 (10,9- 16,2) | 5,4 (5,1-5,6) | 22,9 (16,2-NB) | 5,5 (5,1-7,4) | ||
| HR (95%-BI) | 0,32 (0,24-0,42) | 0,34 (0,24-0,47) | ||||
| p-waarde b | < 0,0001 | < 0,0001 | ||||
| tBRCA-groep d | ||||||
| Patiënten, n | 130 | 66 | 130 | 66 | ||
| PFS-events, n (%) | 67 (52%) | 56 (85%) | 42 (32%) | 42 (64%) | ||
| Mediane PFS in maanden (95%-BI) | 16,6 (13,4- 22,9) | 5,4 (3,4-6,7) | 26,8 (19,2-NB) | 5,4 (4,9-8,1) | ||
| HR (95%-BI) | 0,23 (0,16-0,34) | 0,20 (0,13-0,32) | ||||
| p-waarde b | < 0,0001 | < 0,0001 | ||||
| Non-BRCA LOH+-groep | ||||||
| Patiënten, n | 106 | 52 | 106 | 52 | ||
| PFS-events, n (%) | 67 (63%) | 45 (87%) | 48 (45%) | 32 (62%) | ||
| Mediane PFS in maanden (95%-BI) | 9,7 (7,9-13,1) | 5,4 (4,1-5,7) | 11,1 (8,2-NB) | 5,6 (2,9-8,2) | ||
| HR (95%-BI) | 0,44 (0,29-0,66) | 0,554 (0,35-0,89) | ||||
| p-waarde b | < 0,0001 | 0,0135 | ||||
| Non-BRCA LOH–-groep | ||||||
| Patiënten, n | 107 | 54 | 107 | 54 | ||
| PFS-events, n (%) | 81 (73%) | 50 (93%) | 63 (59%) | 46 (85%) | ||
| Mediane PFS in maanden (95%-BI) | 6,7 (5,4- 9,1) | 5,4 (5,3-7,4) | 8,2 (5,6-10,1) | 5,3 (2,8-5,5) | ||
| HR (95%-BI) | 0,58 (0,40-0,85) | 0,47 (0,31-0,71) | ||||
| p-waarde b | 0,0049 | 0,0003 | ||||
a. Alle gerandomiseerde patiënten.
b. Tweezijdige p-waarde.
c. HRD omvat alle patiënten met een kwaadaardige kiembaan- of somatische BRCA-mutatie of non-tBRCA met hoog genomisch verlies van heterozygositeit, zoals bepaald door de Clinical Trial Assay (CTA). d. tBRCA omvat alle patiënten met een kwaadaardige kiembaan- of somatische BRCA-mutatie, zoals bepaald door de CTA.
HR: Hazardratio. Een waarde <1 geeft aan dat rucaparib gunstiger is.
NB: Niet bereikt
BI: Betrouwbaarheidsinterval
Figuur 3. Kaplan-Meier-curves van progressievrije overleving in ARIEL3 volgens de evaluatie van de onderzoeker: ITT-populatie
Bij de laatste OS-analyse (70% maturiteit) bedroeg de hazardratio (HR) 1,00 (95%-BI: 0,81; 1,22; mediaan 36 maanden voor rucaparib vs 43,2 maanden voor placebo) voor de ITT-populatie. Voor de HRD- en tBRCA-subgroepen waren de gemelde HR’s respectievelijk 1,01 (95%-BI: 0,77; 1,32; mediaan 40,5 maanden voor rucaparib vs 47,8 maanden voor placebo) en 0,83 (95%-BI: 0,58; 1,19; mediaan 45,9 maanden voor rucaparib vs 47,8 maanden voor placebo). In een verkennende subgroepanalyse van patiënten zonder tBRCA-mutatie (niet-geneste, niet-tBRCA-subpopulaties [LOH+, LOH-, LOH niet bekend]) bedroeg de HR voor OS 1,084 (95%-BI: 0,841; 1,396; mediaan 32,2 maanden voor rucaparib vs 38,3 maanden voor placebo). De mediane overlevingsfollow-up voor alle patiënten was 77 maanden (6,4 jaar) met een spreiding van 2 dagen tot 93 maanden (7,6 jaar).
Ten tijde van de laatste analyse had 89% van de patiënten in de placebo-arm ten minste een vervolgbehandeling gekregen, van wie 46% een PARP-remmer kreeg. In de rucaparib-arm had 78% van de patiënten ten minste een vervolgbehandeling gekregen.
Cardiale elektrofysiologie
De relatie tussen concentratie en QTcF-verlenging werd geanalyseerd aan de hand van gegevens van 54 patiënten met een vaste tumor aan wie continu rucaparib werd toegediend in doses vanaf 40 mg eenmaal daags tot 840 mg tweemaal daags (1,4 keer de goedgekeurde aanbevolen dosis). Bij de voorspelde mediane steady-state Cmax na 600 mg rucaparib tweemaal daags was de geprojecteerde QTcF-verhoging ten opzichte van de baseline 11,5 msec (90%-BI: 8,77 tot 14,2 msec). Het risico van klinisch significante QTcF-verhoging vanaf baseline (> 20 msec) is dus laag.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rubraca in alle subgroepen van pediatrische patiënten met eierstokkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Plasmablootstelling aan rucaparib, zoals gemeten door Cmax en AUC, was ongeveer dosisafhankelijk bij geëvalueerde doses (40 tot 500 mg per dag, 240 tot 840 mg tweemaal per dag). Steady state werd bereikt na 1 week van toediening. Na herhaalde dosering tweemaal daags varieerde de ophoping op basis van AUC met een factor van 3,5 tot 6,2.
Absorptie
Bij patiënten met kanker na rucaparib 600 mg tweemaal daags ingenomen was de gemiddelde steady-state Cmax 1940 ng/ml en AUC 0-12u was 16900 u⋅ng/ml met Tmax van 1,9 uur. De gemiddelde absolute orale biologische beschikbaarheid na een enkelvoudige orale dosis van 12 tot 120 mg rucaparib, was 36%. De absolute biologische beschikbaarheid bij 600 mg is niet bepaald. Bij patiënten met kanker was de Cmax na een vetrijke maaltijd verhoogd met 20%, de AUC 0-24u was verhoogd met 38%, en de Tmax was vertraagd met 2,5 uur, in vergelijking met dosering onder nuchtere toestand. Het effect van voeding op de farmacokinetiek werd niet als klinisch relevant beschouwd. Rubraca kan met of zonder voedsel worden toegediend.
Distributie
De in-vitro-eiwitbinding van rucaparib is 70,2% in menselijk plasma bij therapeutische concentratie. Rucaparib distribueerde bij voorkeur aan rode bloedcellen met een bloed-tot-plasmaconcentratiefactor van 1,83. Bij patiënten met kanker had rucaparib een steady-state distributievolume van 113 l tot 262 l na een enkelvoudige intraveneuze dosis van 12 mg tot 40 mg rucaparib.
Biotransformatie
In vitro metaboliseert rucaparib met CYP2D6, en in mindere mate met CYP1A2 en CYP3A4. Bij de farmacokinetische populatieanalyse werden geen klinisch relevante verschillen in farmacokinetiek waargenomen onder patiënten met verschillende CYP2D6-fenotypen (waaronder langzame metaboliseerders: n=9, matige metaboliseerders: n=71, normale metaboliseerders: n=76 en ultrasnelle metaboliseerders: n=4) of patiënten met verschillende CYP1A2-fenotypen (waaronder normale metaboliseerders: n=28, hyperinducerende stoffen: n=136). De resultaten moeten voorzichtig worden geïnterpreteerd wegens de beperkte vertegenwoordiging van een aantal subgroepfenotypen.
Na toediening van een enkele orale dosis [14C]-rucaparib aan patiënten met vaste tumoren was onveranderd rucaparib verantwoordelijk voor 64,0% van de radioactiviteit in het plasma. De belangrijkste metabole routes voor rucaparib waren oxidatie, N-demethylering, N-methylering, glucuronidering en N-formylering. De meest voorkomende metaboliet, M324, een product van de oxidatieve deaminatie van rucaparib, was verantwoordelijk voor 18,6% van de radioactiviteit in het plasma. In vitro was M324 ten minste 30 maal minder werkzaam tegen PARP-1, PARP-2 en PARP-3 dan rucaparib. Andere, minder belangrijke metabolieten waren verantwoordelijk voor 13,8% van de radioactiviteit in het plasma. Rucaparib was verantwoordelijk voor respectievelijk 44,9% en 94,9% van de radioactiviteit in de urine en de feces, en M324 voor respectievelijk 50,0% en 5,1%.
Eliminatie
De klaring varieerde tussen 13,9 en 18,4 l/u, na een enkelvoudige intraveneuze dosis van rucaparib 12 mg tot 40 mg. Na toediening van een enkele orale dosis van 600 mg [14C]-rucaparib aan patiënten was de algehele gemiddelde terugwinning van de radioactiviteit 288 uur na de toediening 89,3%, met een gemiddelde terugwinning van 71,9% in de feces en 17,4% in de urine. Binnen 168 na de toediening werd 90% van de radioactiviteit teruggevonden in de feces. De gemiddelde halfwaardetijd (t1/2) van rucaparib was 25,9 uur.
Geneesmiddeleninteracties
In vitro bleek rucaparib een substraat van P-gp en BCRP te zijn, maar niet een substraat van opnametransporteiwitten in de nieren OAT1, OAT3 en OCT2, of hepatische transporteiwitten OAPT1B1 en OATP1B3. Effect van P-gp- en BCRP-remmers op de farmacokinetiek van rucaparib kan niet worden uitgesloten.
In vitro remde rucaparib reversibel CYP1A2, CYP2C19, CYP2C9 en CYP3A, en in mindere mate CYP2C8, CYP2D6 en UGT1A1. Rucaparib induceerde CYP1A2, en verlaagde CYP2B6 en CYP3A4 in menselijke hepatocyten bij klinisch relevante blootstelling.
In vitro is rucaparib een krachtige remmer van MATE1 en MATE2-K, een matige remmer van OCT1 en een zwakke remmer van OCT2. Bij klinische blootstelling liet rucaparib geen remming zien van de galzout-exportpomp (BSEP), OATP1B1, OATP1B3, OAT1 en OAT3. Remming van MRP4 door rucaparib kan niet volledig worden uitgesloten bij klinische blootstellingen. Geen interactie met MRP2 of MRP3 werd in vitro waargenomen bij de klinische blootstelling van rucaparib, maar, lichte tweefasige activering en remming van MRP2 en concentratieafhankelijke remming van MRP3 werden waargenomen bij concentraties hoger dan de waargenomen plasma Cmax van rucaparib. De klinische relevantie van MRP2- en MRP3-interactie in de darm is niet bekend. In vitro is rucaparib een remmer van de BCRP- en P-gp-effluxtransporteiwitten. Geen significante P-gp-remming werd in vivo waargenomen (rubriek 4.5).
Farmacokinetische populatieanalyse suggereerde dat gelijktijdig gebruik van protonpompremmers (PPI’s) wellicht geen klinisch betekenisvolle gevolgen heeft op de farmacokinetiek van rucaparib. Over het effect van gelijktijdige toediening van rucaparib en PPI’s kan geen duidelijke conclusie worden getrokken omdat het dosisniveau en de toedieningstijd van de PPI’s niet in detail zijn gedocumenteerd.
Farmacokinetiek in specifieke populaties
Leeftijd, ras en lichaamsgewicht
Op basis van een farmacokinetische populatieanalyse werden geen klinisch belangrijke relaties vastgesteld tussen voorspelde steady-state blootstelling van de patiënt en leeftijd, ras en lichaamsgewicht. Patiënten opgenomen in het farmacokinetische populatie-onderzoek hadden de leeftijd van 21 tot 86 jaar (58% < 65 jaar, 31% 65-74 jaar en 11% > 75 jaar), 82% was blank en had een lichaamsgewicht tussen 41 en 171 kg (73% had lichaamsgewicht > 60 kg).
Leverinsufficiëntie
Een farmacokinetische populatieanalyse werd uitgevoerd om het effect te evalueren van leverinsufficiëntie op de klaring van rucaparib bij patiënten die rucaparib 600 mg tweemaal daags kregen. Er werden geen klinisch belangrijke verschillen waargenomen tussen 34 patiënten met lichte leverinsufficiëntie (totaalbilirubine ≤ ULN en ASAT > ULN) of totaalbilirubine > 1,0 tot 1,5 keer ULN en welke ASAT dan ook) en 337 patiënten met een normale leverfunctie. In een studie waarin de farmacokinetiek van rucaparib werd onderzocht bij patiënten met leverinsufficiëntie was de AUC van rucaparib na een enkele dosis van 600 mg bij patiënten met matige leverinsufficiëntie (N=8, National Cancer Institute - Organ Dysfunction Working Group-criteria; totaal bilirubine > 1,5 - ≤ 3 keer ULN) 45% hoger in vergelijking tot patiënten met een normale leverfunctie (N=8). De Cmax en de Tmax waren voor beide groepen vergelijkbaar. Er zijn geen gegevens beschikbaar voor patiënten met ernstige leverinsufficiëntie (zie rubriek 4.2).
Nierinsufficiëntie
Er zijn geen formele studies naar rucaparib gewijd aan patiënten met nierinsufficiëntie. Een farmacokinetische populatieanalyse werd uitgevoerd om het effect te evalueren van nierinsufficiëntie op de creatinineklaring van rucaparib bij patiënten die rucaparib 600 mg tweemaal daags kregen. Patiënten met lichte nierinsufficiëntie (N=149; creatinineklaring tussen 60 en 89 ml/min, zoals bepaald met de formule van Cockcroft-Gault) en patiënten met matige nierinsufficiëntie (N=76; creatinineklaring tussen 30 en 59 ml/min) toonden respectievelijk een ongeveer 15% tot 33% hogere steady-state AUC aan vergeleken met patiënten met normale nierfunctie (N=147; creatinineklaring groter dan of gelijk aan 90 ml/min). De farmacokinetische eigenschappen van rucaparib bij patiënten met klaring onder 30 ml/min of dialyse-patiënten zijn onbekend (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
De bevindingen in de niet-klinische toxicologische studies uitgevoerd met oraal rucaparib, waren in het algemeen consistent met de bijwerkingen die in klinische studies werden waargenomen. In studies naar toxiciteit bij herhaalde dosering van maximaal 3 maanden bij ratten en honden waren de doelorganen de gastro-intestinale, hematopoëtische en lymfopoëtische systemen. Deze bevindingen werden vastgesteld bij blootstellingen onder die die werden waargenomen bij patiënten die werden behandeld met de aanbevolen dosis, en waren grotendeels omkeerbaar binnen 4 weken na het stoppen van de dosering. In vitro was de IC50 van rucaparib tegen hERG (humaan Ether-à-go-go-related Gene) 22,6 µM, ongeveer 13 keer hoger dan de Cmax bij patiënten bij de aanbevolen dosis.
Intraveneuze toediening van rucaparib aan ratten en honden leidde tot gevolgen voor het hart bij hoge Cmax (5,4 tot 7,3 keer hoger dan bij patiënten), maar niet bij een lagere Cmax (1,3 tot 3,8 keer hoger dan bij patiënten). Gevolgen voor het hart zijn niet waargenomen bij orale toediening van rucaparib in toxicologieonderzoeken met herhaalde dosering bij een Cmax van rucaparib vergelijkbaar met die waargenomen bij patiënten. Hoewel geen gevolgen voor het hart zijn waargenomen na orale toediening, kunnen, op basis van de bevindingen in de onderzoeken met intraveneuze toediening en de veiligheidsmarges, gevolgen voor het hart bij patiënten na orale toediening van rucaparib niet worden uitgesloten.
Carcinogeniciteit
Carcinogeniteitsstudies zijn niet uitgevoerd met rucaparib.
Genotoxiciteit
Rucaparib was niet mutageen bij een bacteriële omgekeerde mutatie (Ames)-assay. Rucaparib induceerde structurele chromosomale afwijkingen in de in vitro uitgevoerde assay naar chromosoomafwijking bij humaan lymfocyt.
Reproductietoxicologie
In een onderzoek naar embryofoetale ontwikkeling bij ratten werd rucaparib in verband gebracht met verlies na de implantatie bij blootstellingen van ongeveer 0,04 keer de humane AUC bij de aanbevolen dosis.
Vruchtbaarheidsstudies zijn niet uitgevoerd met rucaparib. Geen effecten op de mannelijke of vrouwelijke vruchtbaarheid werden waargenomen bij algemene toxiciteitsstudies van 3 maanden bij ratten en honden bij blootstellingen van 0,09 tot 0,3 keer de humane AUC bij de aanbevolen dosis. Een mogelijk risico kan niet worden uitgesloten op basis van de waargenomen veiligheidsmarge. Volgens het werkingsmechanisme kan rucaparib bovendien de vruchtbaarheid bij mensen schaden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Natriumzetmeelglycolaat (type A)
Colloïdaal watervrij silica
Magnesiumstearaat
Rubraca 200 mg filmomhulde tabletten
Tabletomhulsel
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 4000 (E1521)
Talk (E553b)
Briljantblauw FCF aluminiumlak (E133)
Indigokarmijn aluminiumlak (E132)
Rubraca 250 mg filmomhulde tabletten
Tabletomhulsel
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 4000 (E1521)
Talk (E553b)
Rubraca 300 mg filmomhulde tabletten
Tabletomhulsel
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 4000 (E1521)
Talk (E553b)
IJzeroxide geel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
HDPE-fles, met een polypropyleen (PP) inductie-afdichting, met 60 tabletten.
De volgende verpakkingsgroottes zijn verkrijgbaar:
- 1 doos met 1 fles (60 filmomhulde tabletten)
- 1 doos met 2 flessen (120 filmomhulde tabletten)
Het is mogelijk dat niet alle verpakkingsgroottes op de markt worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
pharmaand GmbH
Taborstrasse 1
1020 Wenen
Oostenrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1250/001
EU/1/17/1250/002
EU/1/17/1250/003
EU/1/17/1250/004
EU/1/17/1250/005
EU/1/17/1250/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 mei 2018
Datum van laatste verlenging: 04 maart 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.