


SmPC (samenvatting van de productkenmerken) - Xenpozyme
1. NAAM VAN HET GENEESMIDDEL
Xenpozyme 4 mg poeder voor concentraat voor oplossing voor infusie
Xenpozyme 20 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Xenpozyme 4 mg poeder voor concentraat voor oplossing voor infusie
Elke injectieflacon bevat 4 mg olipudase alfa*.
Hulpstof(fen) met bekend effect
Elke injectieflacon bevat 0,60 mg natrium.
Xenpozyme 20 mg poeder voor concentraat voor oplossing voor infusie
Elke injectieflacon bevat 20 mg olipudase alfa*.
Hulpstof(fen) met bekend effect
Elke injectieflacon bevat 3,02 mg natrium.
Na reconstitutie bevat elke injectieflacon 4 mg olipudase alfa per ml. Elke injectieflacon moet verder worden verdund voor gebruik (zie rubriek 6.6).
*Olipudase alfa is een recombinante humane zure sfingomyelinase en wordt met behulp van recombinante DNA-technologie geproduceerd in een cellijn van de ovariumcellen van de Chinese hamster (Chinese Hamster Ovary, CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Wit tot gebroken wit gelyofiliseerd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Xenpozyme is geïndiceerd als enzymvervangingstherapie voor de behandeling van manifestaties buiten het centrale zenuwstelsel van zure-sfingomyelinasedeficiëntie (Acid Sphingomyelinase Deficiency, ASMD) type A/B of type B, bij pediatrische en volwassen patiënten.
4.2 Dosering en wijze van toediening
Behandeling met Xenpozyme moet plaatsvinden onder toezicht van een professionele zorgverlener met ervaring in de behandeling van ASMD of andere erfelijke metabole stoornissen. Een infusie met Xenpozyme moet worden toegediend door een professionele zorgverlener die toegang heeft tot de juiste medische ondersteuning om mogelijke ernstige reacties te behandelen, zoals ernstige systemische overgevoeligheidsreacties.
Dosering
De snelle metabolisering van opgestapelde sfingomyeline (SM) door olipudase alfa genereert pro-inflammatoire afbraakproducten. Dit kan leiden tot infusiegerelateerde reacties en/of voorbijgaande verhogingen van leverenzymen.
De behandeling met Xenpozyme moet altijd worden gestart via een dosisescalatieregime (zie hieronder) om het risico op infusiegerelateerde reacties, waaronder acute-fasereacties, en toenames in levertransaminasen te minimaliseren. Alle instructies voor dosering en toediening (zie hieronder) en voor bereiding en hantering (zie rubriek 6.6) moeten worden gevolgd om het risico op een overdosis te voorkomen (zie rubriek 4.9). Houd er rekening mee dat de dosisescalatie voor pediatrische patiënten verschilt van die voor volwassenen. Naast het dosisescalatieschema moet elke dosis worden toegediend met behulp van een gefaseerde infusiesnelheid (zie tabel 3 en 4). Zie ook hieronder voor gemiste doses. Infusie thuis voor patiënten mag alleen worden overwogen na de dosisescalatiefase.
De dosis Xenpozyme is gebaseerd op het werkelijke lichaamsgewicht voor patiënten met een body mass index (BMI) ≤ 30 of een optimaal lichaamsgewicht voor patiënten met een BMI > 30 (zie paragraaf voor patiënten met een BMI > 30).
Volwassenen
Dosisescalatiefase
De aanbevolen startdosis Xenpozyme is 0,1 mg/kg* voor volwassenen (zie ook de subrubriek over gemiste doses voor aanvullende instructies), en de dosis moet vervolgens worden verhoogd volgens het dosisescalatieregime dat wordt weergegeven in tabel 1:
Tabel 1: Dosisescalatieregime bij volwassenen
*Werkelijk lichaamsgewicht wordt gebruikt voor patiënten met een BMI ≤ 30. Voor patiënten met een BMI > 30 wordt een optimaal lichaamsgewicht gebruikt zoals hieronder beschreven.
Onderhoudsfase
De aanbevolen onderhoudsdosis Xenpozyme is 3 mg/kg* om de 2 weken.
*Werkelijk lichaamsgewicht wordt gebruikt voor patiënten met een BMI ≤ 30.Voor patiënten met een BMI > 30 wordt een optimaal lichaamsgewicht gebruikt zoals hieronder beschreven.
Pediatrische patiënten
Dosisescalatiefase
De aanbevolen startdosis Xenpozyme is 0,03 mg/kg* voor pediatrische patiënten, en de dosis moet vervolgens worden verhoogd volgens het dosisescalatieregime dat wordt weergegeven in tabel 2A:
| Volwassen patiënten (≥ 18 jaar) | |
| Eerste dosis (dag 1/week 0) | 0,1 mg/kg* |
| Tweede dosis (week 2) | 0,3 mg/kg* |
| Derde dosis (week 4) | 0,3 mg/kg* |
| Vierde dosis (week 6) | 0,6 mg/kg* |
| Vijfde dosis (week 8) | 0,6 mg/kg* |
| Zesde dosis (week 10) | 1 mg/kg* |
| Zevende dosis (week 12) | 2 mg/kg* |
| Achtste dosis (week 14) | 3 mg/kg* (aanbevolen onderhoudsdosis) |
Tabel 2A: Dosisescalatieregime bij pediatrische patiënten
| Pediatrische patiënten (0 tot < 18 jaar) | |
| Eerste dosis (dag 1/week 0) | 0,03 mg/kg* |
| Tweede dosis (week 2) | 0,1 mg/kg* |
| Derde dosis (week 4) | 0,3 mg/kg* |
| Vierde dosis (week 6) | 0,3 mg/kg* |
| Vijfde dosis (week 8) | 0,6 mg/kg* |
| Zesde dosis (week 10) | 0,6 mg/kg* |
| Zevende dosis (week 12) | 1 mg/kg* |
| Achtste dosis (week 14) | 2 mg/kg* |
| Negende dosis (week 16) | 3 mg/kg* (aanbevolen onderhoudsdosis) |
*Werkelijk lichaamsgewicht wordt gebruikt voor patiënten met een BMI ≤ 30. Voor patiënten met een BMI > 30 wordt een optimaal lichaamsgewicht gebruikt zoals hieronder beschreven.
Onderhoudsfase
De aanbevolen onderhoudsdosis Xenpozyme is 3 mg/kg* om de 2 weken.
*Werkelijk lichaamsgewicht wordt gebruikt voor patiënten met een BMI ≤ 30. Voor patiënten met een BMI > 30 wordt een optimaal lichaamsgewicht gebruikt zoals hieronder beschreven.
Patiënten met BMI > 30
Bij volwassen en pediatrische patiënten met een body mass index (BMI) > 30 wordt het lichaamsgewicht dat wordt gebruikt om de dosis Xenpozyme te berekenen, geschat via de volgende methode (voor dosisescalatie- en onderhoudsfasen).
Lichaamsgewicht (kg) te gebruiken voor dosisberekening = 30 × (feitelijke lengte in m)2
Voorbeeld:
Voor een patiënt met:
BMI van 38
lichaamsgewicht van 110 kg
lengte van 1,70 m.
De toe te dienen dosis wordt berekend met een lichaamsgewicht van 30 × 1,72 = 86,7 kg.
Gemiste doses
Een dosis wordt beschouwd als gemist wanneer deze niet binnen 3 dagen na de geplande datum wordt toegediend. Wanneer een dosis Xenpozyme wordt gemist, dient u de volgende dosis zo snel mogelijk toe zoals hieronder beschreven. Daarna moeten toedieningen om de 2 weken worden gepland vanaf de datum van de laatste toediening.
Het dosisescalatieregime voor toediening van Xenpozyme voorkomt een snelle afgifte van katabolieten, wat kan leiden tot ernstige toxiciteit zoals leverontsteking/transaminaseverhogingen, ernstige en levensbedreigende infusiegerelateerde reacties of zelfs overlijden (zie rubriek 4.4, 4.8 en 4.9). Een patiënt die niet grotendeels gedebulkeerd is of bij wie een nieuwe accumulatie wordt vermoed vanwege gemiste doses, moet de behandeling hervatten met een lagere dosis.
Tabel 2B: Xenpozyme-doseringsaanbevelingen voor volwassen en pediatrische patiënten na één of meerdere gemiste dosis(sen).
| Opeenvolgende gemiste doses | Dosisescalatiefase | Onderhoudsfase |
| Als 1 infusie wordt gemist*: | De laatst getolereerde dosis moet worden toegediend, voordat de dosisverhoging wordt hervat volgens het regime bij | De onderhoudsdosis moet worden toegediend en het behandelschema moet dienovereenkomstig worden aangepast. |
* Als de volgende geplande infusie na een gemiste dosis een dosis van 0,3 of 0,6 mg/kg is, moet die dosis tweemaal worden toegediend volgens tabel 1 en tabel 2A
Controle van het transaminaseniveau
Transaminaseniveaus (alanineaminotransferase [ALAT] en aspartaataminotransferase [ASAT]) moeten worden bepaald voorafgaand aan de start van de behandeling en moeten worden gecontroleerd tijdens eventuele dosisescalatiefasen (zie rubriek 4.4). Als de transaminaseniveaus vóór de infusie hoger zijn dan de baseline en > 2 keer de bovengrens van normaal (ULN), kan de dosis Xenpozyme worden aangepast (eerdere dosis herhaald of verlaagd) of kan de behandeling tijdelijk worden onderbroken in overeenstemming met de mate van verhoogde transaminase. Als een patiënt een dosisaanpassing of onderbreking van de behandeling nodig heeft, moet de behandeling opnieuw worden gestart volgens het dosisescalatieregime dat wordt beschreven in tabel 1 en tabel 2A voor respectievelijk volwassen en pediatrische patiënten, en aanbevelingen in geval van gemiste doses (zie paragraaf over gemiste doses).
Speciale populaties
Oudere patiënten
Er wordt geen dosisaanpassing aanbevolen voor patiënten ouder dan 65 jaar (zie rubriek 5.2).
Verminderde leverfunctie
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Verminderde nierfunctie
| volwassenen (tabel 1) of bij pediatrische patiënten (tabel 2A). | ||
Als 2 opeenvolgende infusies worden gemist*: | 1 dosisniveau lager dan de laatst getolereerde dosis (met een minimale dosis van 0,3 mg/kg) moet worden toegediend, voordat de dosisverhoging wordt hervat volgens tabel 1 of tabel 2A. | 1 dosis onder de onderhoudsdosis (d.w.z. 2 mg/kg) moet worden toegediend. Daarna moet voor de volgende infusies de onderhoudsdosis (3 mg/kg) om de 2 weken worden toegediend. |
| Als 3 of meer opeenvolgende infusies worden gemist: | Voor volwassen patiënten die het dosisescalatieregime niet hebben voltooid: start het dosisescalatieregime opnieuw vanaf de eerste escalatiedosis beschreven in tabel 1. Voor pediatrische patiënten die het dosisescalatieregime niet hebben voltooid: start het dosisescalatieregime opnieuw vanaf de eerste escalatiedosis beschreven in tabel 2A. | Voor volwassen patiënten die onderhoudsdosering hebben gemist gedurende 3 of meer opeenvolgende doses waarbij sfingomyeline zich opnieuw had kunnen ophopen, wordt de behandelend arts geadviseerd om het dosisescalatieregime opnieuw te starten vanaf de eerste escalatiedosis beschreven in tabel 1. Voor pediatrische patiënten die onderhoudsdosering hebben gemist gedurende 3 of meer opeenvolgende doses waarbij sfingomyeline zich opnieuw had kunnen ophopen, wordt de behandelend arts geadviseerd om het dosisescalatieregime opnieuw te starten vanaf de eerste escalatiedosis beschreven in tabel 2A. |
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Wijze van toediening
Xenpozyme is alleen voor intraveneus gebruik. De infusies moeten stapsgewijs worden toegediend, bij voorkeur met behulp van een infusiepomp.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Na reconstitutie en verdunning wordt de oplossing toegediend als een intraveneuze infusie. De infusiesnelheden mogen tijdens de infusie alleen stapsgewijs worden verhoogd als er geen infusiegerelateerde reacties zijn (in geval van infusiegerelateerde reacties, zie rubriek 4.4.). De infusiesnelheid en duur van de infusie (+/- 5 min) voor elke stap van de infusie worden beschreven in tabel 3 en tabel 4:
Gebruik bij het bepalen van de infusiesnelheid in tabel 3 en 4 het dosisniveau van het dosisescalatieregime zoals vermeld in ofwel tabel 1 (volwassene) ofwel tabel 2A (pediatrische patiënten).
Tabel 3: Infusiesnelheden en duur van infusie bij volwassen patiënten
| Dosis* (mg/kg) | Infusiesnelheid Duur van de infusie | Geschatte duur van de infusie | |||
| stap 1 | stap 2 | stap 3 | stap 4 | ||
| 0,1 | 20 ml/h gedurende 20 min | 60 ml/h gedurende 15 min | N.v.t. | N.v.t. | 35 min |
| 0,3 tot 3 | 3,33 ml/h gedurende 20 min | 10 ml/h gedurende 20 min | 20 ml/h gedurende 20 min | 33,33 ml/h gedurende 160 min | 220 min |
h: uur; min: minuut; n.v.t.: Niet van toepassing.
*Dosisniveau van het dosisescalatieschema in tabel 1
Tabel 4: Infusiesnelheden en duur van infusie bij pediatrische patiënten
| Dosis* (mg/kg) | Infusiesnelheid Duur van de infusie | Geschatte duur van de infusie | |||
| Stap 1 | Stap 2 | Stap 3 | Stap 4 | ||
| 0,03 | 0,1 mg/kg/h voor de volledige duur van de infusie | N.v.t. | N.v.t. | N.v.t. | 18 min |
| 0,1 | 0,1 mg/kg/h gedurende 20 min | vervolgens 0,3 mg/kg/h | N.v.t. | N.v.t. | 35 min |
| 0,3 | 0,1 mg/kg/h gedurende 20 min | 0,3 mg/kg/h gedurende 20 min | vervolgens 0,6 mg/kg/h | N.v.t. | 60 min |
| 0,6 | 0,1 mg/kg/h gedurende 20 min | 0,3 mg/kg/h gedurende 20min | 0,6 mg/kg/h gedurende 20 min | vervolgens 1 mg/kg/h | 80 min |
| 1 | 100 min | ||||
| 2 | 160 min | ||||
| 3 | 220 min | ||||
h: uur; min: minuut; n.v.t.: Niet van toepassing.
*Dosisniveau van het dosisescalatieschema in tabel 2A
Tekenen en symptomen van infusiegerelateerde reacties (IRR’s), zoals hoofdpijn, urticaria, pyrexie, misselijkheid en braken, en andere tekenen of symptomen van overgevoeligheid moeten tijdens de infusie worden gecontroleerd. Afhankelijk van de ernst van het symptoom kan de infusie worden vertraagd, onderbroken of stopgezet en kan de juiste medische behandeling worden gestart indien nodig.
In geval van ernstige overgevoeligheid en/of anafylactische reactie moet de behandeling met Xenpozyme onmiddellijk worden stopgezet (zie rubriek 4.4).
Aan het einde van de infusie (nadat de spuit of infusiezak leeg is) moet de infusielijn worden gespoeld met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie met dezelfde infusiesnelheid als die gebruikt voor het laatste deel van de infusie.
Thuisinfusie tijdens onderhoudsfase
Thuisinfusie onder toezicht van een zorgverlener kan worden overwogen voor patiënten die een onderhoudsdosis krijgen en die hun infusies goed verdragen. De beslissing om patiënten naar thuisinfusie te laten overstappen, moet worden genomen na beoordeling en aanbeveling door de voorschrijvend arts.
Geschikte medische ondersteuning, inclusief personeel dat is opgeleid in noodmaatregelen, moet direct beschikbaar zijn wanneer Xenpozyme wordt toegediend. Als er anafylactische of andere acute reacties optreden, stop dan onmiddellijk met de infusie met Xenpozyme, start de juiste medische behandeling en zoek de hulp van een arts. Als er ernstige overgevoeligheidsreacties optreden, mogen daaropvolgende infusies alleen plaatsvinden in een omgeving waar reanimatiemaatregelen beschikbaar zijn. De dosis- en infusiesnelheden die in de thuissituatie worden gebruikt moeten hetzelfde blijven als de snelheden die onder toezicht werden gebruikt in de klinische setting en mogen niet worden gewijzigd zonder toezicht van de voorschrijvend arts. In geval van gemiste doses of vertraagde infusie moet contact worden opgenomen met de voorschrijvend arts, omdat daaropvolgende infusies onder toezicht kunnen plaatsvinden in een klinische setting.
4.3 Contra-indicaties
Levensbedreigende overgevoeligheid (anafylactische reactie) voor olipudase alfa of voor een van de in rubriek 6.1 vermelde hulpstoffen (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Afwezigheid van transport door de bloed-hersenbarrière
Xenpozyme zal naar verwachting de bloed-hersenbarrière niet passeren of de manifestaties van de ziekte in het CZS moduleren.
Infusiegerelateerde reacties (IRR’s)
IRR’s traden op bij ongeveer 60% van de patiënten die in klinische onderzoeken met Xenpozyme werden behandeld. Deze IRR’s omvatten overgevoeligheidsreacties en acute-fasereacties (zie rubriek 4.8). De vaakst voorkomende IRR’s waren hoofdpijn, urticaria, pyrexie, misselijkheid en braken (zie rubriek 4.8). IRR’s traden doorgaans op tussen het moment van infusie en tot 24 uur na voltooiing van de infusie.
Ernstige bijwerkingen, waaronder overlijden, zijn opgetreden na een overdosis tijdens de dosisescalatiefase (zie rubriek 4.2 en 4.9).
Overgevoeligheid/anafylaxie
Overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij met Xenpozyme behandelde patiënten (zie rubriek 4.8). In klinische onderzoeken traden overgevoeligheidsreacties op bij 9 (22,5%) volwassen en 9 (45%) pediatrische patiënten, waaronder één pediatrische patiënt die anafylaxie ondervond.
Behandeling
Observeer patiënten nauwgezet tijdens en gedurende een passende periode na de infusie, op basis van klinisch oordeel. Informeer patiënten over de mogelijke symptomen van overgevoeligheid/anafylaxie en instrueer hen om onmiddellijk medische zorg te zoeken indien er symptomen optreden. De behandeling van IRR’s moet gebaseerd zijn op de ernst van tekenen en symptomen en kan bestaan uit het tijdelijk onderbreken van de infusie met Xenpozyme, het verlagen van de infusiesnelheid en/of passende medische behandeling.
Als er ernstige overgevoeligheid of anafylaxie optreedt, moet de behandeling met Xenpozyme onmiddellijk worden stopgezet en moet een passende medische behandeling worden gestart. De voorschrijvend arts dient de risico’s en voordelen van het opnieuw toedienen van Xenpozyme na anafylaxie of ernstige overgevoeligheidsreactie tegen elkaar af te wegen. Wanneer wordt overwogen om Xenpozyme na anafylaxie opnieuw toe te dienen, moet de voorschrijvende arts contact opnemen met de plaatselijke vertegenwoordiger van Sanofi voor advies. Bij patiënten met ernstige overgevoeligheid kan een desensibilisatieprocedure voor Xenpozyme worden overwogen (zie rubriek 4.8). Bij dergelijke patiënten dient uiterste voorzichtigheid te worden betracht, met geschikte reanimatiemaatregelen beschikbaar, wanneer Xenpozyme opnieuw wordt toegediend.
Als lichte of matige IRR’s optreden, kan de infusiesnelheid worden vertraagd of de infusie tijdelijk worden gestopt, de duur van elke stap voor een individuele infusie worden verlengd en/of de dosis Xenpozyme worden verlaagd. Als een patiënt een dosisverlaging nodig heeft, dienen daaropvolgende dosisverhogingen het dosisescalatieregime te volgen zoals beschreven in tabel 1 en 2A voor respectievelijk volwassen en pediatrische patiënten (zie rubriek 4.2).
Patiënten kunnen vooraf worden behandeld met antihistaminica, antipyretica en/of glucocorticoïden om allergische reacties te voorkomen of te verminderen.
Immunogeniciteit
Tijdens de klinische onderzoeken werden tijdens de behandeling optredende antilichamen tegen het geneesmiddel (ADA) gemeld bij volwassen en pediatrische patiënten (zie rubriek 4.8). IRR’s en overgevoeligheidsreacties kunnen onafhankelijk van de ontwikkeling van ADA optreden. De meeste IRR’s en overgevoeligheidsreacties waren licht of matig en werden behandeld volgens de standaard klinische praktijk.
IgE ADA-testen kunnen worden overwogen voor patiënten die een ernstige overgevoeligheidsreactie op olipudase alfa hebben ervaren.
In klinische onderzoeken werd geen verlies van werkzaamheid gemeld, maar IgG ADA-testen kunnen worden overwogen in geval van verlies van respons op de behandeling.
Tijdelijke verhoging van transaminasen
Transaminaseverhogingen (ALAT of ASAT) van voorbijgaande aard binnen 24 tot 48 uur na infusies werden gemeld in klinische onderzoeken tijdens de dosisverhogingsfase met Xenpozyme (zie rubriek 4.8). Op het moment van de volgende geplande infusie waren deze verhoogde transaminaseniveaus over het algemeen teruggekeerd naar de waarden die vóór de infusie met Xenpozyme werden waargenomen.
Transaminaseniveaus (ALAT en ASAT) moeten binnen 1 maand voorafgaand aan de start van de behandeling met Xenpozyme worden bepaald (zie rubriek 4.2). Tijdens de dosisescalatie of bij hervatting van de behandeling na gemiste doses moeten de transaminaseniveaus binnen 72 uur voorafgaand aan de volgende geplande infusie met Xenpozyme worden bepaald. Als ofwel het baselineniveau ofwel het pre-infusieniveau van transaminasen > 2 keer ULN is tijdens de dosisescalatie, moeten aanvullende transaminaseniveaus worden bepaald binnen 72 uur na het einde van de infusie. Als de pre-infusie transaminaseniveaus hoger zijn dan de baseline en > 2 keer de ULN, kan de dosis Xenpozyme worden aangepast (eerdere dosis herhaald of dosis verlaagd) of kan de behandeling tijdelijk worden onderbroken, in overeenstemming met de mate van transaminaseverhoging (zie rubriek 4.2).
Na het bereiken van de aanbevolen onderhoudsdosis kunnen transaminasetesten worden uitgevoerd als onderdeel van routinematige klinische behandeling van ASMD.
Natriumgehalte
Dit geneesmiddel bevat 0,60 mg natrium per injectieflacon van 4 mg of 3,02 mg natrium per injectieflacon van 20 mg, overeenkomend met respectievelijk 0,03 en 0,15% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene of jongvolwassene, en respectievelijk ≤ 0,08% en ≤ 0,38% van de aanbevolen maximale dagelijkse inname voor kinderen jonger dan 16 jaar.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Omdat olipudase alfa een recombinant humaan eiwit is, worden geen cytochroom P450-gemedieerde geneesmiddelinteracties verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 14 dagen na de laatste dosis als Xenpozyme wordt stopgezet.
Zwangerschap
Er zijn beperkte gegevens over het gebruik van olipudase alfa bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Xenpozyme wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen effectieve anticonceptie toepassen, tenzij de mogelijke voordelen voor de moeder opwegen tegen de mogelijke risico’s, waaronder die voor de foetus.
Borstvoeding
Het is niet bekend of olipudase alfa in de moedermelk wordt uitgescheiden. Olipudase alfa werd gedetecteerd in de melk van zogende muizen (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Xenpozyme moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen humane gegevens beschikbaar over de effecten van olipudase alfa op de vruchtbaarheid bij mannen en vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Aangezien hypotensie is gemeld in klinische onderzoeken, kan Xenpozyme geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Ernstige bijwerkingen die werden gemeld bij patiënten die met Xenpozyme werden behandeld, waren een voorval van extrasystolen in het kader van een voorgeschiedenis van cardiomyopathie bij 1 (2,5%) volwassen patiënt, en anafylactische reactie, urticaria, rash, overgevoeligheid en verhoging van het alanine-aminotransferaseniveau, elk bij 1 (5%) pediatrische patiënt. De incidentie van ernstige overgevoeligheidsgerelateerde IRR’s was hoger bij pediatrische patiënten dan bij volwassenen. Eén volwassen patiënt stopte vanwege de terugkerende bijwerking huiduitslag.
De vaakst gemelde bijwerkingen waren hoofdpijn (31,7%), urticaria (26,7%), pyrexie (25%), misselijkheid (20%), buikpijn (16.7%), braken (16,7%), pruritus (13,3%), myalgie (13,3%), huiduitslag (11,7%), bovenbuikpijn (10%), erytheem (10%), en toename van C-reactieve proteïne (11.7%).
Bijwerkingen in tabelvorm
De samengevoegde veiligheidsanalyse uit 4 klinische studies (een verdraagbaarheidsstudie bij volwassen patiënten, ASCEND, ASCEND-Peds en een uitbreidingsstudie bij volwassen en pediatrische patiënten) omvatte in totaal 60 patiënten (40 volwassen en 20 pediatrische patiënten) die werden behandeld met Xenpozyme in doses tot 3 mg/kg om de 2 weken.
Bijwerkingen die zijn gemeld in de gepoolde veiligheidsanalyse van klinische onderzoeken, staan vermeld in tabel 5 per systeem/orgaanklasse, gepresenteerd per frequentiecategorie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5: Bijwerkingen bij patiënten behandeld met Xenpozyme in gepoolde analyse van klinische onderzoeken
| Systeem/orgaanklasse | Frequentie | |
| Zeer vaak | Vaak | |
| Immuunsysteemaandoeningen | Anafylaxie en overgevoeligheid | |
| Zenuwstelselaandoeningen | Hoofdpijn | |
| Oogaandoeningen | Oculaire hyperemie, ongemak in het oog, oogpruritus | |
| Hartaandoeningen | Hartkloppingen, tachycardie | |
| Bloedvataandoeningen | Hypotensie, opvlieger, overmatig blozen | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Farynxoedeem, faryngeale zwelling, keelbeklemming, piepen, strottenhoofdirritatie, dyspneu, keelirritatie | |
| Maagdarmstelselaandoeningen | Misselijkheid, buikpijn, braken, bovenbuikpijn | Diarree, abdominaal ongemak, gastro-intestinale pijn |
| Lever- en galaandoeningen | Leverpijn | |
Huid- en onderhuidaandoeningen | Urticaria, pruritus, huiduitslag, erytheem | Angio-oedeem, fixed eruption, rash papulair, rash vlekkerig, rash maculo-papulair, rash |
| erythemateus, rash pruritus, rash morbilliform, papel, vlek | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Botpijn, artralgie, rugpijn, |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Pijn, koude rillingen, pijn op de katheterplaats, katheterplaatsgerelateerde reactie, pruritus op de katheterplaats, zwelling op katheterplaats, vermoeidheid, asthenie |
| Onderzoeken | C-reactief proteïne verhoogd | Alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, serum ferritine verhoogd, C-reactief proteïne abnormaal, lichaamstemperatuur verhoogd |
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties (IRR’s), waaronder overgevoeligheid/anafylactische reacties
IRR’s werden gemeld bij 57,5% van de volwassen en 65% van de pediatrische patiënten. IRR-symptomen die het vaakst gemeld werden bij volwassen patiënten waren hoofdpijn (25%), misselijkheid (17,5%), urticaria (17,5%), myalgie (12,5%), artralgie (10%), pyrexie (10%), pruritus (10%), braken (7,5%), buikpijn (7,5%) erytheem (7,5%) en vermoeidheid (7.5%). IRR-symptomen die het vaakst gemeld werden bij pediatrische patiënten waren pyrexie (40%), urticaria (40%), braken (30%), C-reactief proteïne verhoogd (20%), hoofdpijn (20%), misselijkheid (20%), erytheem (15%), huiduitslag (15%), serumferritine verhoogd (15%), buikpijn (10%) en pruritus (10%). IRR’s traden doorgaans op tussen het moment van de infusie en 24 uur na einde van de infusie.
Overgevoeligheidsgerelateerde IRR’s, waaronder anafylaxie, traden op bij 30% van de patiënten, 22,5% volwassen en 45% pediatrische patiënten in klinische onderzoeken. De vaakst gemelde overgevoeligheidsgerelateerde IRR-symptomen waren urticaria (25%), pruritus (10%), erytheem (10%) en huiduitslag (8,3%).
Anafylactische reacties werden gemeld bij pediatrische patiënten in de klinische onderzoeken en in de postmarketingsetting. Bij sommige van deze patiënten werden IgE-antilichamen gericht tegen olipudase alfa gedetecteerd. Hoewel bepaalde patiënten dankzij een op maat gemaakt desensibilisatieregime de behandeling op lange termijn konden hervatten bij de aanbevolen onderhoudsdosis, zijn er ook gevallen waarin desensibilisatie niet succesvol was en de behandeling moest worden gestopt vanwege anafylactische reacties voordat de onderhoudsdosis werd bereikt.
Bij 2 volwassenen en 3 pediatrische patiënten gingen IRR-symptomen samen met veranderingen in laboratoriumparameters (bijv. C-reactieve proteïne, ferritinewaarde), indicatief voor acute-fasereactie.
Verhoging van transaminasen
Transaminaseverhogingen (ALAT of ASAT) van voorbijgaande aard binnen 24 tot 48 uur na infusie werden gemeld bij sommige patiënten die werden behandeld met Xenpozyme, tijdens de dosisescalatiefase in de klinische onderzoeken. Deze verhogingen keerden over het algemeen terug naar de pre-infusie transaminaseniveaus nog vóór de volgende geplande infusie. Over het algemeen daalde de gemiddelde ALAT na 52 weken behandeling met Xenpozyme 46,9% en de gemiddelde ASAT 40,2%, vergeleken met de baseline. Bij volwassen patiënten hadden alle 16 patiënten met een verhoogde baseline-ALAT een ALAT binnen het normale bereik, en 10 van de 12 patiënten met een verhoogde baseline-ASAT hadden een ASAT binnen het normale bereik.
Immunogeniciteit
In totaal ontwikkelden 19 van de 40 (47,5%) volwassen patiënten en 15 van de 20 (75%) pediatrische patiënten behandeld met Xenpozyme tijdens de behandeling optredende antilichamen tegen het geneesmiddel (ADA). De mediane tijd tot seroconversie vanaf de eerste infusie met Xenpozyme was ongeveer 52 weken bij volwassenen en 12 weken bij pediatrische patiënten. De meerderheid van de ADA-positieve patiënten (16 van de 19 volwassen en 10 van de 15 pediatrische patiënten) had een lage ADA-respons (piektiter ≤ 400) of keerde terug naar ADA-negatief. Drie volwassen ADA-positieve patiënten en 4 pediatrische ADA-positieve patiënten ontwikkelden intermediaire ADA-responsen (piektiter varieerde van 800-6400).
Acht van de 19 volwassen ADA-positieve patiënten en 9 van de 15 pediatrische ADA-positieve patiënten hadden neutraliserende antilichamen (NAb) die de olipudase alfa-activiteit remden. Slechts 2 volwassen patiënten en 3 pediatrische patiënten hadden NAb op meer dan één tijdstip. Eén pediatrische patiënt ondervond een anafylactische reactie en ontwikkelde IgE ADA en IgG ADA met een piektiter van 1600.
Er werd geen effect van ADA waargenomen op de farmacokinetiek en werkzaamheid van Xenpozyme bij volwassen en pediatrische populaties. Er was een hoger percentage patiënten met tijdens de behandeling optredende IRR’s (inclusief overgevoeligheidsreacties) bij patiënten die tijdens de behandeling optredende ADA ontwikkelden versus patiënten die deze niet ontwikkelden (70,6% versus 46,2%).
Pediatrische patiënten
Met uitzondering van een hogere incidentie van overgevoeligheidsgerelateerde IRR’s bij pediatrische patiënten in vergelijking met volwassenen, was het veiligheidsprofiel van Xenpozyme vergelijkbaar.
Langdurig gebruik
De mediane blootstellingsduur was 4,95 jaar (bereik: 0,4 tot en met 9,6 jaar) bij volwassen patiënten en 6,15 jaar (bereik: 4,3 tot en met 8,2 jaar) bij pediatrische patiënten. Over het algemeen was het patroon van bijwerkingen waargenomen bij volwassen en pediatrische patiënten op de lange termijn consistent met het patroon dat werd waargenomen tijdens het eerste jaar van behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.*
4.9 Overdosering
Er zijn gevallen van een overdosis van Xenpozyme gemeld bij pediatrische patiënten tijdens dosisescalatie. Sommige van deze patiënten ondervonden ernstige bijwerkingen binnen 24 uur na de start van de behandeling, waaronder overlijden. De belangrijkste klinische bevindingen omvatten respiratoir falen, hypotensie, duidelijke verhogingen in leverfunctietesten en maag-darmstelselbloeding.
Er is geen bekend specifiek tegengif voor een Xenpozyme-overdosis. In geval van een overdosis moet de infusie onmiddellijk worden gestopt en moet de patiënt nauwlettend worden gecontroleerd in een ziekenhuisomgeving voor de ontwikkeling van IAR's, waaronder acute-fasereacties. Zie rubriek 4.4 en 4.8 voor de behandeling van bijwerkingen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige maag-darmkanaal- en metabolismeproducten, Enzymen, ATC-code: A16AB25
Werkingsmechanisme
Olipudase alfa is een recombinant humaan zure sfingomyelinase dat de opstapeling van sfingomyeline (SM) vermindert in organen van patiënten met zure-sfingomyelinasedeficiëntie (ASMD).
Klinische werkzaamheid en veiligheid
De werkzaamheid van olipudase alfa is beoordeeld in 3 klinische studies (ASCEND-studie bij volwassen patiënten, ASCEND-Peds-studie bij pediatrische patiënten en uitbreidingsstudie bij volwassen en pediatrische patiënten) met in totaal 61 patiënten met ASMD.
Klinisch onderzoek bij volwassen patiënten
De ASCEND-studie is een gerandomiseerde, dubbelblinde, placebogecontroleerde fase II/III-studie met herhaalde dosering in meerdere centra bij volwassen patiënten met ASMD type A/B en B. In totaal werden 36 patiënten gerandomiseerd in een verhouding van 1:1 om Xenpozyme of placebo te ontvangen. De behandeling werd eenmaal per 2 weken in beide groepen toegediend als een intraveneuze infusie. Patiënten die olipudase alfa kregen, werden omhoog getitreerd van 0,1 mg/kg naar een streefdosis van 3 mg/kg. Het onderzoek werd verdeeld in 2 opeenvolgende perioden: een gerandomiseerde, placebogecontroleerde, dubbelblinde primaire analyseperiode (PAP) die duurde tot week 52, gevolgd door een verlengde behandelperiode (ETP) van maximaal 4 jaar. Patiënten gerandomiseerd naar de placebogroep in de PAP stapten over naar actieve behandeling in de ETP om de beoogde dosis van 3 mg/kg te bereiken, terwijl patiënten in de oorspronkelijke Xenpozyme-groep de behandeling bleven voortzetten.
Patiënten die in de studie werden opgenomen, hadden een diffusiecapaciteit van de longen voor koolstofmonoxide (DLco) ≤ 70% van de voorspelde normale waarde, een miltvolume ≥ 6 veelvouden van normaal (MN) gemeten door magnetic resonance imaging (MRI) en scores ≥ 5 in de aan splenomegalie gerelateerde score (SRS). Over het algemeen waren demografische en ziektekenmerken bij de baseline vergelijkbaar tussen de twee behandelingsgroepen. De gemiddelde leeftijd van de patiënten was 30 jaar (spreiding: 18-66 jaar). De gemiddelde leeftijd (standaardafwijking, SD) bij ASMD-diagnose was 18 (18,4) jaar. Bij aanvang werden neurologische manifestaties waargenomen bij 9 van de 36 volwassen patiënten (25%) in overeenstemming met een klinische diagnose van ASMD type A/B. De resterende 27 patiënten hadden een klinische diagnose die consistent was met ASMD type B.
Dit onderzoek omvatte 2 afzonderlijke primaire werkzaamheidseindpunten: de procentuele verandering in DLco (in % voorspeld van normaal) en miltvolume (in MN), zoals gemeten door MRI, vanaf de baseline tot week 52.
Secundaire werkzaamheidseindpunten omvatten de procentuele verandering in levervolume (in MN) en aantal bloedplaatjes vanaf de baseline tot week 52. Farmacodynamische parameters (niveaus van ceramide en lysosfingomyeline [een gedeacyleerde vorm van SM]) werden ook beoordeeld.
Verbeteringen in gemiddelde procentuele verandering in % voorspelde DLco (p= 0,00004) en miltvolume (p< 0,0001) evenals in gemiddeld levervolume (p< 0,0001) en aantal bloedplaatjes (p= 0,0185) werden waargenomen in de Xenpozyme-groep in vergelijking met de placebogroep tijdens de 52 weken durende primaire analyseperiode.
Een significante verbetering in gemiddelde procentuele verandering in % voorspelde DLco, miltvolume, levervolume en aantal bloedplaatjes werd opgemerkt in week 26 van de behandeling, de eerste beoordeling van het eindpunt na toediening. De resultaten van de PAP in week 52 worden beschreven in tabel 6.
Tabel 2: Gemiddelde (SD) waarden voor werkzaamheidseindpunten bij de baseline en kleinste kwadraten (LS) gemiddelde procentuele verandering (SE) vanaf de baseline tot week 52
| Placebo (n = 18) | Xenpozyme (n = 18) | Verschil [95%-BI] | p-waarde* | |
| Primaire eindpunten | ||||
Gemiddeld % voorspelde DLco bij de baseline Procentuele verandering in % voorspeld DLco vanaf de baseline tot week 52 | 48,5 (10,8) 3 (3,4) | 49,4 (11,0) 22 (3,3) | N.v.t. 19 (4,8) [9,3; 28,7] | N.v.t. 0,0004 |
Gemiddeld miltvolume (MN) bij de baseline Procentuele verandering in miltvolume vanaf de baseline tot week 52 | 11,2 (3,8) 0,5 (2,5) | 11,7 (4,9) -39,4 (2,4) | N.v.t. -39,9 (3,5) [-47,1; -32,8] | N.v.t. <0,0001 |
| Secundaire eindpunten | ||||
Gemiddeld levervolume (MN) bij de baseline Procentuele verandering in levervolume vanaf de baseline tot week 52 | 1,6 (0,5) -1,5 (2,5) | 1,4 (0,3) -28,1 (2,5) | N.v.t. -26,6 (3,6) [-33,9; -19,3] | N.v.t. <0,0001 |
Gemiddeld aantal bloedplaatjes (109/l) bij de baseline Procentuele verandering in aantal bloedplaatjes vanaf de baseline tot week 52 | 115,6 (36,3) 2,5 (4,2) | 107,2 (26,9) 16,8 (4,0) | N.v.t. +14,3 (5,8) [2,6; 26,1] | N.v.t. 0,0185 |
*Statistisch significant na aanpassing voor multipliciteit
Bovendien daalde de lysosfingomyeline, die aanzienlijk verhoogd is in het plasma van ASMD-patiënten, aanzienlijk, wat wijst op een vermindering van het sfingomyelinegehalte in het weefsel. De LS-gemiddelde procentuele verandering van de baseline tot week 52 (SE) in het pre-infusie lysosfingomyelineniveau in plasma was 77,7% (3,9) in de Xenpozyme-behandelingsgroep vergeleken met 5,0% (4,2) in de placebogroep. Het door histopathologie beoordeelde lever-sfingomyelinegehalte daalde met 92,0% (SE: 8,1) van de baseline tot week 52 in de Xenpozyme behandelingsgroep (vergeleken met +10,3% (SE: 7,8) in de placebogroep).
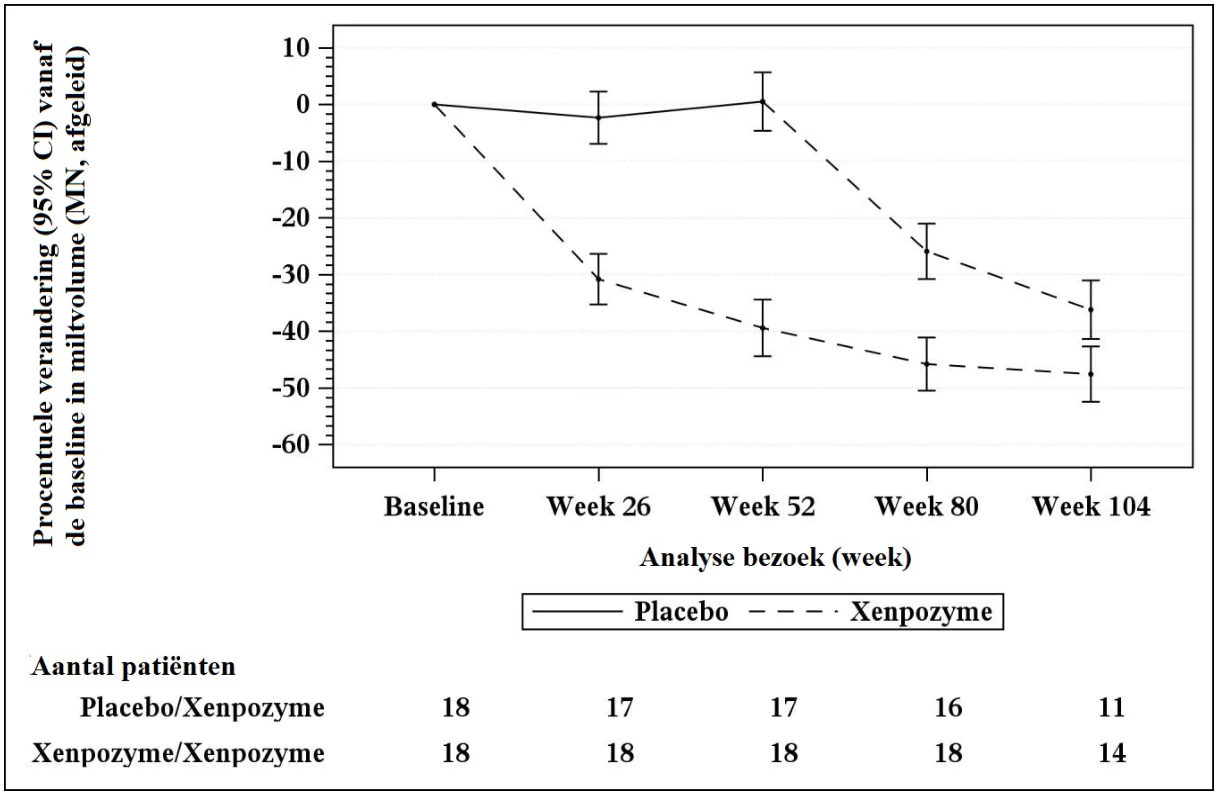
Zeventien van de 18 patiënten die eerder placebo kregen en 18 van de 18 patiënten die eerder met olipudase alfa werden behandeld gedurende 52 weken (PAP) begonnen of gingen door met de behandeling met olipudase alfa, respectievelijk gedurende maximaal 4 jaar. Aanhoudende effecten van olipudase alfa op werkzaamheidseindpunten tot week 104 worden weergegeven in afbeelding 1 en 2 en tabel 7.
Afbeelding 1: Plot van het LS-gemiddelde (95%-BI) van de procentuele verandering in DLco (% voorspeld) vanaf de baseline tot week 104 - mITT-populatie
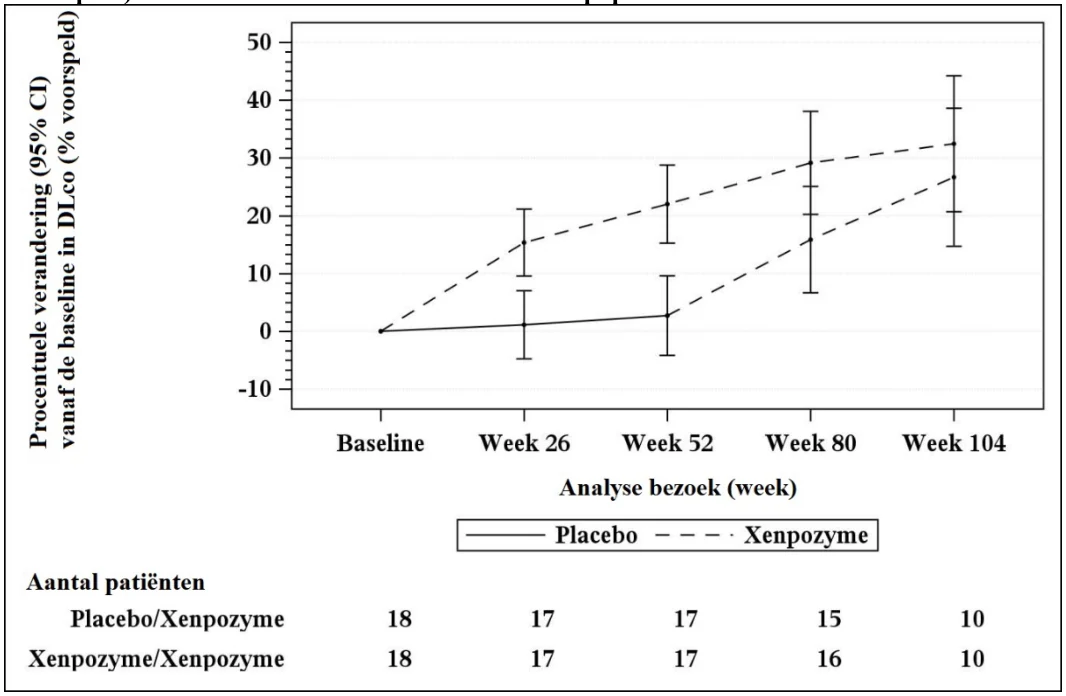
De verticale balken vertegenwoordigen de 95%-BI’s voor de LS-gemiddelden. De LS-gemiddelden en 95%-BI’s zijn gebaseerd op een gemengd model voor benadering met herhaalde metingen, met behulp van gegevens tot week 104.
Patiënten in de placebo-/Xenpozyme-groep kregen placebo tot week 52 en stapten daarna over op olipudase alfa.
Afbeelding 2: Plot van het LS-gemiddelde (95%-BI) van de procentuele verandering in miltvolume (MN) vanaf baseline tot week 104 - mITT-populatie
De verticale balken vertegenwoordigen de 95%-BI’s voor de LS-gemiddelden. De LS-gemiddelden en 95%-BI’s zijn gebaseerd op een gemengd model voor benadering met herhaalde metingen, met behulp van gegevens tot week 104.
Patiënten in de placebo-/Xenpozyme-groep kregen placebo tot week 52 en stapten daarna over op olipudase alfa.
Tabel 7: LS gemiddelde procentuele verandering (SE) vanaf de baseline tot week 104 voor levervolume (MN) en aantal bloedplaatjes (109/l) bij patiënten die 104 weken lang met olipudase alfa zijn behandeld
| Eerdere olipudase alfa-groep | ||
| week 52 (begin ETP) | week 104 | |
N Procentuele verandering in levervolume (SD) | 17 -27,8 (2,5) | 14 -33,4 (2,2) |
N Procentuele verandering in aantal bloedplaatjes (SD) | 18 16,6 (4,0) | 13 24,9 (6,9) |
N: aantal patiënten
Uitbreidingsstudie bij volwassen patiënten
Vijf volwassen patiënten die deelnamen aan een open-labelstudie met toenemende doses bij ASMD-patiënten bleven de behandeling voortzetten in een open-label-uitbreidingsstudie en kregen olipudase alfa gedurende maximaal > 9 jaar.
In de loop van deze studie werden bij volwassenen blijvende verbeteringen in % voorspelde DLco, milt- en levervolumes en aantal bloedplaatjes, vergeleken met de baseline, waargenomen (zie tabel 8).
Tabel 8: Gemiddelde procentuele verandering (SD) van baseline tot maand 78 van werkzaamheidsparameters
Maand 78 (N=5) | |
| Procentuele verandering in % voorspelde DLco (SD) | 55,3% (48,1) |
| Procentuele verandering in miltvolume (SD) | -59,5% (4,7) |
| Procentuele verandering in levervolume (SD) | -43,7% (16,7) |
| Procentuele verandering in aantal bloedplaatjes (SD) | 38,5% (14,7) |
N: aantal patiënten
Pediatrische patiënten
De ASCEND-Peds-studie (klinische fase 1/2-studie) is een open-labelstudie in meerdere centra met herhaalde doses ter beoordeling van de veiligheid en verdraagbaarheid van olipudase alfa toegediend gedurende 64 weken bij pediatrische patiënten <18 jaar met ASMD (type A/B en B). Daarnaast werden verkennende werkzaamheidseindpunten met betrekking tot organomegalie, long- en leverfuncties en lineaire groei beoordeeld in week 52.
In totaal werden 20 patiënten (4 adolescenten van 12 tot <18 jaar, 9 kinderen van 6 tot <12 jaar en 7 baby’s/kinderen tot <6 jaar) opgetitreerd met olipudase alfa via een dosisescalatieregime van 0,03 mg/kg naar een streefdosis van 3 mg/kg. De behandeling werd gedurende maximaal 64 weken eenmaal per 2 weken als IV-infusie toegediend. Patiënten die aan de studie deelnamen, hadden een miltvolume ≥ 5 MN, gemeten door middel van MRI. De patiënten waren verdeeld over alle leeftijden van 1,5 tot 17,5 jaar oud, waarbij beide geslachten evenredig vertegenwoordigd waren. De gemiddelde (SD) leeftijd bij diagnose van ASMD was 2,5 (2,5) jaar. Op baseline werden neurologische manifestaties gezien bij 8 van de 20 pediatrische patiënten (40%) consistent met een klinische diagnose van ASMD type A/B. De overige 12 patiënten hadden een klinische diagnose die consistent was met ASMD type B.
Behandeling met olipudase alfa resulteerde in verbeteringen in het gemiddelde percentage verandering in % voorspelde DLco-, milt- en levervolumes, aantal bloedplaatjes en lineaire groeiprogressie (zoals gemeten aan de hand van Z-scores voor lengte) in week 52 in vergelijking met de baseline (zie tabel 9).
Tabel 9: LS gemiddelde procentuele verandering (SE) of verandering (SD) vanaf de baseline tot week 52 (alle leeftijdscohorten)
Waarde bij de baseline (n = 20) | Week 52 (n = 20) | |
Gemiddeld % voorspelde DLco (SD) Procentuele verandering in % voorspelde DLco* 95%-BI | 54,8 (14,2) | 71,7 (14,8) 32,9 (8,3) 13,4, 52,5 |
Gemiddeld miltvolume (MN) (SD) Procentuele verandering in miltvolume (in MN) 95%-BI | 19,0 (8,8) | 9,3 (3,9) -49,2 (2,0) -53,4; -45,0 |
Gemiddeld levervolume (MN) (SD) Procentuele verandering in levervolume (in MN) 95%-BI | 2,7 (0,7) | 1,5 (0,3) -40,6 (1,7) -44,1; -37,1 |
Gemiddeld aantal bloedplaatjes (109/l) (SD) Procentuele verandering in aantal bloedplaatjes 95%-BI | 137,7 (62,3) | 173,6 (60,5) 34,0 (7,6) 17,9; 50,1 |
| Gemiddelde Z-scores voor lengte (SD) Verandering in Z-scores voor lengte 95%-BI | -2,1 (0,8) | -1,6 (0,8) 0,6 (0,4) (0,38; 0,73) |
*DLco werd beoordeeld bij 9 pediatrische patiënten ≥ 5 jaar die in staat waren om de test uit te voeren, verandering in Z-score voor lengte werd geëvalueerd bij 19 pediatrische patiënten.
Bovendien waren de gemiddelde LS-waarden vóór de infusie van ceramide en lysosfingomyeline in plasma verlaagd met respectievelijk 57% (SE: 5,1) en 87,2% (SE: 1,3) in vergelijking met de baseline na 52 weken behandeling.
De effecten van olipudase alfa op milt- en levervolumes en Z-scores voor lengte waren vergelijkbaar voor alle pediatrische leeftijdscohorten die in het onderzoek waren opgenomen.
Uitbreidingsstudie bij pediatrische patiënten
Twintig pediatrische patiënten die deelnamen aan de ASCEND-Peds-studie gingen door met de behandeling in een open-label-uitbreidingsstudie en kregen olipudase alfa gedurende maximaal > 8 jaar.
Aanhoudende verbeteringen in werkzaamheidsparameters (% voorspelde DLco, milt- en levervolumes, aantal bloedplaatjes, Z-scores voor lengte en botleeftijd) werden opgemerkt bij pediatrische patiënten in de loop van het onderzoek tot maand 48 (zie tabel 10).
Tabel 10: Gemiddelde procentuele verandering of verandering (SD) van baseline tot maand 48 (alle leeftijdscohort) van werkzaamheidsparameters
| Maand 1: | |
N Procentuele verandering in % voorspelde DLco (SD) | 5 (60,3 (58,5) |
N Procentuele verandering in miltvolume (SD) | 7 -69,1 (4,1) |
N Procentuele verandering in levervolume (SD) | 7 -55,4 (11,0) |
N Procentuele verandering in aantal bloedplaatjes (SD) | 5 35,8 (42,4) |
N Verandering in Z-scores voor lengte (SD) | 5 2,3 (0,8) |
N Verandering in botleeftijd (maanden) (SD) | 7 (18,5 (19,0) |
N: aantal patiënten
5.2 Farmacokinetische eigenschappen
De farmacokinetiek (PK) van olipudase alfa werd beoordeeld bij 49 volwassen ASMD-patiënten uit alle klinische onderzoeken, die een of meerdere toedieningen kregen. Bij de dosis van 3 mg/kg eenmaal per 2 weken toegediend, waren de gemiddelde (percentage variatiecoëfficiënt, CV%) maximale concentratie (Cmax) en het gebied onder de concentratie-tijdcurve over een doseringsinterval (AUC0-τ) bij steady-state respectievelijk 30,2 μg/ml (17%) en 607 μg.h/ml (20%).
Absorptie
Er is geen absorptie aangezien Xenpozyme intraveneus wordt toegediend.
Distributie
Het geschatte gemiddelde (CV%) distributievolume van olipudase alfa is 13,1 l (18%).
Biotransformatie
Olipudase alfa is een recombinant humaan enzym en wordt naar verwachting geëlimineerd door middel van proteolytische afbraak naar kleine peptiden en aminozuren.
Eliminatie
De gemiddelde (CV%) klaring van olipudase alfa is 0,331 l/h (22%). De gemiddelde terminale halfwaardetijd (t1/2) varieerde van 31,9 tot 37,6 uur.
Lineariteit/non-lineariteit
Olipudase alfa vertoonde lineaire farmacokinetiek over het dosisbereik van 0,03 tot 3 mg/kg. Na een dosisescalatieschema van 0,1 tot de onderhoudsdosis van 3 mg/kg eenmaal per 2 weken toegediend, was er minimale accumulatie in plasmaspiegels van olipudase alfa.
Speciale populaties
Er waren geen klinisch relevante verschillen in de farmacokinetiek van olipudase alfa op basis van geslacht.
Populatiefarmacokinetische analyse voor populatiefarmacokinetiek duidde erop dat de blootstelling bij Aziatische (n=2) en andere patiënten van andere rassen (n=2) binnen de blootstellingsbereiken vielen die werden waargenomen voor blanke patiënten.
Ouderen (≥65 jaar oud)
Populatiefarmacokinetische analyse duidde niet op verschil in blootstelling bij ouderen (slechts 2 patiënten tussen 65 en 75 jaar oud werden opgenomen in klinische onderzoeken met Xenpozyme).
Pediatrische patiënten
De PK van olipudase alfa werd beoordeeld bij 20 pediatrische patiënten, onder wie 4 adolescente patiënten, 9 kinderen en 7 kleine kinderen/baby’s (tabel 11). De blootstelling aan olipudase alfa was lager bij pediatrische patiënten dan bij volwassen patiënten. Deze verschillen werden echter niet als klinisch relevant beschouwd.
Tabel 11: Gemiddelde (CV%) van PK-parameters voor olipudase alfa na toediening van 3 mg/kg om de 2 weken bij adolescenten, kinderen en kleine kinderen/baby’s met ASMD
| Leeftijdsgroep | Leeftijd (jaar) | Cmax (μg/ml) | AUC0-τ (μg.u/ml) | |||
| Adolescent (n = 4) | 12, < 18 | 27,5 (8) | 529 (7) | |||
| Kind (n = 9) | 6, < 12 | 24,0 (10) | 450 (15) | |||
| Kind/baby (n = 7) | < 6 | 22,8 (8) | 403 (11) | |||
| Beschrijvende statistieken vertegenwoordigen de post-hocschattingen van steady-state | ||||||
| blootstellingen met behulp van populatiefarmacokinetische analyse. | ||||||
| AUC0-τ gebied onder de plasmaconcentratie-versus-tijd curve over een doseringsinterval; Cmax: | ||||||
| maximale plasmaconcentratie; n: totaal aantal patiënten. | ||||||
Verminderde leverfunctie
Olipudase alfa is een recombinant eiwit en wordt naar verwachting geëlimineerd door middel van proteolytische afbraak. Daarom wordt niet verwacht dat een verminderde leverfunctie de farmacokinetiek van olipudase alfa beïnvloedt.
Verminderde nierfunctie
Vier patiënten (11,1%) met lichte nierinsufficiëntie (60 ml/min ≤ creatinineklaring < 90 ml/min) werden opgenomen in de ASCEND-studie. Er waren geen klinisch relevante verschillen in de farmacokinetiek van olipudase alfa bij patiënten met lichte nierinsufficiëntie. De invloed van matige tot ernstige nierinsufficiëntie op de farmacokinetiek van olipudase alfa is niet bekend. Olipudase alfa wordt naar verwachting niet geëlimineerd via renale excretie. Daarom wordt niet verwacht dat een verminderde nierfunctie de farmacokinetiek van olipudase alfa beïnvloedt.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering en toxiciteit bij herhaalde dosering bij dieren van het wildtype (muizen, ratten, konijnen, honden en apen) bij dosisniveaus 10 keer hoger dan de maximale aanbevolen dosis voor mensen (MRHD). Er zijn geen onderzoeken uitgevoerd om het mutageen en carcinogeen potentieel van olipudase alfa te beoordelen.
Bij muizen met acid sfingomyelinase knockout (ASMKO) (een ziektemodel voor ASMD) werd mortaliteit waargenomen na toediening van enkelvoudige doses olipudase alfa ≥ 3,3 keer hoger dan MRHD als intraveneuze bolusinjectie. Onderzoeken met herhaalde doseringen tonen echter aan dat toediening van olipudase alfa via een dosisescalatieschema niet leidde tot samengestelde mortaliteit en de ernst van andere toxiciteitsbevindingen verminderde tot de hoogste geteste dosis van 10 keer de MRHD.
Een verhoogde incidentie van exencefalie werd waargenomen wanneer drachtige muizen dagelijks werden behandeld met olipudase alfa bij blootstellingen lager dan de humane blootstelling bij de aanbevolen therapeutische onderhoudsdosis en -frequentie. Deze incidentie was iets hoger dan de historische controlegegevens. De relevantie van deze waarneming voor de mens is onbekend. De dagelijkse intraveneuze toediening van olipudase alfa aan drachtige konijnen leidde niet tot foetale misvormingen of afwijkingen bij blootstellingen significant hoger dan de humane blootstelling bij de aanbevolen therapeutische onderhoudsdosis en -frequentie.
Bij muizen die op dag 7 postpartum 3 mg/kg olipudase alfa toegediend kregen, werd olipudase alfa 2 dagen na toediening gedetecteerd in de melk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-methionine
Dibasisch natriumfosfaatheptahydraat
Monobasisch natriumfosfaatmonohydraat
Sucrose
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacons
60 maanden.
Gereconstitueerd geneesmiddel
Na reconstitutie met steriel water voor injectie is de chemische, fysische en microbiologische stabiliteit tijdens gebruik aangetoond gedurende maximaal 24 uur bij 2-8°C of 6 uur bij kamertemperatuur (tot 25°C).
Vanuit microbiologisch oogpunt moet het gereconstitueerde product onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt voor verdunning, zijn de bewaartijden tijdens gebruik en de condities voorafgaand aan verdunning de verantwoordelijkheid van de gebruiker en zouden deze normaal gezien niet langer mogen zijn dan 24 uur bij 2°C-8°C.
Verdund geneesmiddel
Na verdunning met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie is de chemische, fysische en microbiologische stabiliteit bij gebruik aangetoond tussen 0,1 mg/ml en 3,5 mg/ml gedurende 24 uur bij 2-8°C, en tot 12 uur (inclusief infusietijd) bij bewaring bij kamertemperatuur (tot 25°C).
Uit microbiologisch oogpunt moet het verdunde geneesmiddel onmiddellijk worden gebruikt. Indien het niet onmiddellijk na verdunning wordt gebruikt, zijn de bewaartijden en -omstandigheden bij gebruik de verantwoordelijkheid van de gebruiker en mogen zij normaliter niet langer duren dan 24 uur bij 2 tot 8°C, gevolgd door 12 uur (inclusief infusietijd) bij kamertemperatuur (tot 25°C).
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C-8°C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Xenpozyme 4 mg poeder voor concentraat voor oplossing voor infusie
4 mg poeder voor concentraat voor oplossing voor infusie in een injectieflacon van 5 ml (type I-glas) met een gesiliconiseerde chloorbutyl-elastomeer lyofilisatiestop en een aluminium verzegeling met een plastic flip-off dop.
Elke verpakking bevat 1, 5 of 10 injectieflacons. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Xenpozyme 20 mg poeder voor concentraat voor oplossing voor infusie
20 mg poeder voor concentraat voor oplossing voor infusie in een injectieflacon van 20 ml (type I-glas) met een gesiliconiseerde chloorbutyl-elastomeer lyofilisatiestop en een aluminium verzegeling met een plastic flip-off dop.
Elke verpakking bevat 1, 5, 10 of 25 injectieflacons. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De injectieflacons zijn uitsluitend bestemd voor eenmalig gebruik.
De infusies moeten stapsgewijs worden toegediend, bij voorkeur met behulp van een infusiepomp.
Bereiding van de doseringsoplossing
Het poeder voor concentraat voor oplossing voor infusie moet worden gereconstitueerd met steriel water voor injectie, worden verdund met 9 mg/ml (0,9%) natriumchlorideoplossing en vervolgens worden toegediend door middel van intraveneuze infusie.
De stappen voor reconstitutie en verdunning moeten onder aseptische omstandigheden worden uitgevoerd. Op geen enkel moment tijdens de voorbereiding van de infusieoplossing mogen filterapparaten worden gebruikt. Vermijd schuimvorming tijdens reconstitutie- en verdunningsstappen.
- 1)
Bepaal het aantal injectieflacons dat gereconstitueerd moet worden op basis van het gewicht van de individuele patiënt en de voorgeschreven dosis.
Gewicht van de patiënt (kg) × dosis (mg/kg) = dosis van de patiënt (in mg). Bijvoorbeeld, bij gebruik van injectieflacons van 20 mg: patiëntdosis (in mg) gedeeld door 20 mg/injectieflacon = aantal injectieflacons om te reconstitueren. Als het aantal injectieflacons een fractie betreft, rondt u af naar het volgende hele getal.
- 2) Haal het vereiste aantal injectieflacons uit de koeling en leg ze ongeveer 20 tot 30 minuten opzij om ze op kamertemperatuur te laten komen.
- 3)
Reconstitueer elke injectieflacon door het volgende te injecteren:
1,1 ml steriel water voor injectie in de injectieflacon van 4 mg 5,1 ml steriel water voor injectie in de injectieflacon van 20 mg door middel van een langzame druppelsgewijze toevoeging via de binnenwand van de injectieflacon.
- 4) Elke injectieflacon voorzichtig kantelen en rollen. Elke injectieflacon geeft een heldere, kleurloze oplossing van 4 mg/ml.
- 5) Voer een visuele inspectie uit op de gereconstitueerde injectieflacons en controleer op deeltjes en verkleuring. De Xenpozyme-oplossing moet helder en kleurloos zijn. Injectieflacons met ondoorzichtige deeltjes of verkleuring mogen niet worden gebruikt.
- 6) Trek het volume gereconstitueerde oplossing, overeenkomend met de voorgeschreven dosis, op uit het juiste aantal injectieflacons en verdun met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, in een spuit of infusiezak, afhankelijk van het volume van de infusie (zie tabel 12 voor het aanbevolen totale infusievolume op basis van leeftijd en/of gewicht van de patiënt).
Tabel 12 – Aanbevolen infusievolumes
| Lichaamsgewicht ≥3 kg tot <10 kg | Lichaamsgewicht ≥10 kg tot <20 kg | Lichaamsgewicht ≥20 kg (pediatrische patiënten <18 jaar) | Volwassen patiënten (≥ 18 jaar) | |
Dosis (mg/kg) | Totaal infusievolume (ml) | Totaal infusievolume (ml) | Totaal infusievolume (ml) | Totaal infusievolume (ml) |
| 0,03 | Het variabele volume hangt af van het lichaamsgewicht | Het variabele volume hangt af van het lichaamsgewicht | 5 | N.v.t. |
| 0,1 | Het variabele volume hangt af van het lichaamsgewicht | 5 | 10 | 20 |
| 0,3 | 5 | 10 | 20 | 100 |
| 0,6 | 10 | 20 | 50 | 100 |
| 1 | 20 | 50 | 100 | 100 |
| 2 | 50 | 75 | 200 | 100 |
| 3 | 50 | 100 | 250 | 100 |
Voor variabele eindvolumes van infusie op basis van lichaamsgewicht bij pediatrische patiënten
(zie tabel 12):
- Bereid een infusieoplossing voor van 0,1 mg/ml door 0,25 ml (1 mg) van de gereconstitueerde oplossing bereid in stap 3) en 9,75 ml natriumchloride 9 mg/ml (0,9%) oplossing voor injectie toe te voegen in een lege spuit van 10 ml.
Bereken het benodigde volume (ml) om de dosis van de patiënt (mg) te verkrijgen.
Voorbeeld: 0,3 mg ÷ 0,1 mg/ml = 3 ml
Instructies voor verdunning voor 5 ml ≤ totaal volume ≤ 20 ml met behulp van een spuit:
- Injecteer het benodigde volume van de gereconstitueerde oplossing langzaam aan de binnenkant van de lege spuit.
- Voeg langzaam de voldoende hoeveelheid natriumchloride 9 mg/ml (0,9%) oplossing voor injectie toe om het vereiste totale infusievolume te verkrijgen (vermijd schuimvorming in de spuit).
Instructies voor verdunning voor een totaal volume ≥ 50 ml met behulp van een infusiezak:
Lege infusiezak:
- Injecteer langzaam de gereconstitueerde oplossing uit stap 3) in een steriele infusiezak van de juiste maat.
- Voeg langzaam de hoeveelheid 9 mg/ml (0,9%) natriumchlorideoplossing toe om het vereiste totale infusievolume te verkrijgen (vermijd schuimvorming in de zak).
Voorgevulde infusiezak:
- Trek het volume normale zoutoplossing op uit de infusiezak voorgevuld met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om een definitief volume te verkrijgen zoals gespecificeerd in tabel 12.
- Voeg langzaam het vereiste volume van de in stap 3) gereconstitueerde oplossing toe aan de infusiezak (vermijd schuimvorming in de zak).
- Keer de spuit of infusiezak voorzichtig om, om te mengen. Niet schudden. Omdat dit een eiwitoplossing is, kan na verdunning soms lichte vlokvorming/troebelheid (beschreven als dunne doorzichtige vezels) optreden.
De verdunde oplossing moet tijdens de toediening worden gefilterd door een in-line filter van
0,2 μm met lage eiwitbinding.
Na de infusie moet de infusielijn worden doorgespoeld met 9 mg/ml (0,9%)
natriumchlorideoplossing voor injectie met dezelfde infusiesnelheid als die gebruikt werd voor het laatste deel van de infusie.
Afvoeren
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1659/001
EU/1/22/1659/002
EU/1/22/1659/003
EU/1/22/1659/004
EU/1/22/1659/005
EU/1/22/1659/006
EU/1/22/1659/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 juni 2022.
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.