


SmPC (samenvatting van de productkenmerken) - Loargys
1. NAAM VAN HET GENEESMIDDEL
Loargys 5 mg/ml oplossing voor injectie/infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Loargys bestaat uit een kobalt-gesubstitueerd, recombinant humaan arginase 1-enzym, geproduceerd in Escherichia coli-cellen, dat covalent is geconjugeerd met methoxypolyethyleenglycol (MPEG).
De sterkte van Loargys geeft de hoeveelheid van het arginasedeel van pegzilarginase aan zonder rekening te houden met de MPEG-drager.
Elke injectieflacon van 0,4 ml bevat 2 mg pegzilarginase (5 mg pegzilarginase per ml). Elke injectieflacon van 1 ml bevat 5 mg pegzilarginase (5 mg pegzilarginase per ml).
De potentie van dit geneesmiddel is niet vergelijkbaar met die van een ander gepegyleerd of niet-gepegyleerd eiwit van dezelfde therapeutische klasse (zie rubriek 5.1).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie/infusie (injectie/infusie)
Kleurloze tot lichtgele of lichtroze, heldere tot licht opaalachtige vloeistof.
pH: 7,0-7,6
Osmolaliteit: 250-305 mOsm/kg
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Loargys is geïndiceerd voor de behandeling van arginase 1-deficiëntie (ARG1-D), ook bekend als hyperargininemie, bij volwassenen, adolescenten en kinderen van 2 jaar en ouder.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart door en plaatsvinden onder toezicht van een arts die ervaring heeft met de behandeling van patiënten met erfelijke stofwisselingsziekten.
Dosering
Loargys is bedoeld voor de chronische behandeling van patiënten met ARG1-D in combinatie met gepersonaliseerd ziektebeheer, zoals proteïnebeperking via voeding, aminozuursupplementen en farmacologische behandeling, onder meer met stikstofbinders.
Loargys moet worden toegediend via intraveneuze infusie of subcutane injectie, in gelijke dosering. In klinische onderzoeken werd de behandeling gestart met intraveneuze toediening, waarna op zijn vroegst na 8 weken werd overgegaan op subcutane toediening (zie rubriek 5.1).
De aanbevolen aanvangsdosis van Loargys is 0,1 mg/kg eenmaal per week. De dosis kan in stappen van 0,05 mg/kg worden verhoogd of verlaagd om therapeutische doelen te bereiken. Doses hoger dan 0,2 mg/kg per week zijn niet onderzocht in klinische onderzoeken naar ARG1-D.
Voordat de behandeling wordt gestart, moet een uitgangswaarde voor de arginineconcentratie in het plasma worden vastgesteld. Na aanvang van de behandeling dient de wekelijkse dosis te worden aangepast op basis van de vóór toediening van de dosis gemeten plasmaconcentratie van arginine teneinde deze concentratie binnen het normale bereik te houden. Om de tijd gedurende welke die concentratie binnen het normale bereik ligt te maximaliseren, moeten de dosisaanpassingen erop zijn gericht een pre-dosisniveau van de plasmaconcentratie van arginine nabij de bovengrens van normaal te bereiken (zie rubriek 5.1). De dosisaanpassing moet doorgaans zijn gebaseerd op twee opeenvolgende metingen, en een eerste dergelijke beoordeling moet worden uitgevoerd na 4 weken toediening. Aanbevolen wordt om de plasmaconcentratie van arginine gedurende 2 weken na elke dosisaanpassing wekelijks te controleren om het effect van de dosisverandering te bepalen.
Zodra het geïndividualiseerde dosisniveau is vastgesteld, wordt aanbevolen de plasmaconcentratie van arginine te controleren in overeenstemming met standaard klinische controlevisites, met tussenpozen van niet meer dan 3-6 maanden.
Bij patiënten die met Loargys worden behandeld, moeten gevalideerde methoden om de argininespiegel te monitoren worden gebruikt, aangezien standaardmethoden niet toereikend zijn om de residuele enzymactiviteit van pegzilarginase na monstername onder controle te houden en kunnen leiden tot een kunstmatig lage argininespiegel en onjuiste dosisaanpassingen (zie rubriek 4.4).
Gemiste dosis
Als een dosis vergeten wordt, moet Loargys zo snel mogelijk worden toegediend. Patiënten mogen niet twee doses krijgen toegediend om de gemiste dosis in te halen en er moeten minimaal 4 dagen tussen de doses zitten.
Bijzondere populatie
Ouderen
De veiligheid en werkzaamheid van Loargys bij patiënten ouder dan 65 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Leverinsufficiëntie
Een verminderde leverfunctie zal naar verwachting geen invloed hebben op het aanbevolen doseringsschema van Loargys (zie rubriek 5.2).
Nierinsufficiëntie
Over de veiligheid en werkzaamheid van Loargys bij patiënten met nierinsufficiëntie is niets vastgesteld. Er zijn geen gegevens beschikbaar. Verwacht wordt dat nierinsufficiëntie geen invloed zal hebben op het aanbevolen doseringsschema voor Loargys (zie rubriek 5.2).
Pediatrische patiënten
De dosering bij de pediatrische populatie van 2 jaar en ouder is dezelfde als bij volwassenen. De veiligheid en werkzaamheid van Loargys bij kinderen jonger dan 2 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Loargys is bedoeld voor intraveneuze infusie of subcutane injectie en dient te worden toegediend door een professionele zorgverlener.
Indien van toepassing kan subcutane toediening thuis door de patiënt of verzorger worden overwogen na ten minste 8 weken behandeling, zodra een stabiele onderhoudsdosis is vastgesteld en het risico op overgevoeligheidsreacties als laag wordt beoordeeld (zie rubriek 4.4). Vóór zelftoediening moet de patiënt of verzorger adequaat worden geïnstrueerd.
Elke injectieflacon met Loargys is uitsluitend voor eenmalig gebruik.
Bepaal de totale toe te dienen dosis en het toe te dienen volume Loargys (en het benodigde aantal injectieflacons) op basis van het gewicht (kg) en het dosisniveau (mg/kg) van de patiënt.
Bereken de totale dosis op basis van het gewenste dosisniveau in mg/kg en het gewicht van de patiënt, afgerond op een heel getal.
Totale dosis (mg) = gewicht van de patiënt (kg) × dosisniveau (mg/kg)
- Bereken het volume van de toe te dienen oplossing op basis van de berekende totale dosis en de sterkte van de oplossing. Rond het berekende volume af op het dichtstbijzijnde veelvoud van 0,1 ml.
Volume van Loargys (ml) = Totale dosis (mg)
Sterkte van de oplossing (5 mg/ml)
- Bereken het aantal benodigde injectieflacons op basis van het berekende volume Loargys. Eén injectieflacon Loargys bevat 0,4 ml of 1 ml oplossing.
Intraveneuze toediening
- Voor intraveneuze infusie moet Loargys worden verdund en gedurende ten minste 30 minuten worden toegediend.
- Zie rubriek 6.6 voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening.
Subcutane toediening
- Zie rubriek 6.6 voor instructies voor de bereiding en toediening van het geneesmiddel.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het partijnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheidsreacties
Overgevoeligheidsreacties (zoals zwelling van het gezicht, huiduitslag, blozen, dyspneu) zijn opgetreden bij de met Loargys behandelde proefpersonen bij intraveneuze en subcutane toediening. De reacties traden over het algemeen op bij de eerste paar doses, maar kunnen ook later tijdens de behandeling optreden, zie rubriek 4.8 voor aanvullende details.
De eerste toediening van Loargys dient te worden uitgevoerd onder medische toezicht.
Indien een overgevoeligheidsreactie optreedt, moet voor een passende medische behandeling worden gezorgd en moet de patiënt worden gecontroleerd totdat de tekenen en symptomen zijn verdwenen. De behandeling van overgevoeligheidsreacties kan bestaan uit het tijdelijk onderbreken van de toediening of het verlagen van de infusiesnelheid en/of behandeling met antihistaminica en/of corticosteroïden. In ernstige gevallen kan het noodzakelijk zijn om de toediening te stoppen en adrenalinebehandeling te starten. Premedicatie met een antihistaminicum en/of een corticosteroïd moet worden overwogen bij patiënten die eerder een overgevoeligheidsreactie hebben ontwikkeld in verband met de behandeling met pegzilarginase.
In geval van thuistoediening door een niet-professionele zorgverlener moet de patiënt worden geïnformeerd over de eerste tekenen van ernstige overgevoeligheidsreacties, zoals netelroos, gegeneraliseerde urticaria, beklemming op de borst, piepende ademhaling en hypotensie. Het voorschrijven van medicatie voor de behandeling van een mogelijk ernstige overgevoeligheidsreactie dient te worden overwogen. Patiënten dienen ook geadviseerd te worden over wat te doen indien zich symptomen van ernstige overgevoeligheid voordoen, waaronder het onmiddellijk inroepen van medische hulp.
Monitoring van de plasmaconcentratie van arginine
Pegzilarginase zal de routinematige laboratoriumanalyse van arginine verstoren, wat leidt tot onjuiste lage metingen als gevolg van de afbraak van arginine na monstername. Het testlaboratorium dient in kennis te worden gesteld van het feit dat de patiënt wordt behandeld met een geneesmiddel dat arginine metaboliseert en de argininespiegel verlaagt. Bij patiënten die met Loargys worden behandeld, moeten alternatieve gevalideerde bemonsteringsprocedures worden gebruikt om arginine te meten. Hiertoe behoort onder meer het gebruik van van CE-markering voorziene bloedmonsterbuisjes die de enzymblokker nor-NOHA bevatten.
Populaties die niet in klinische onderzoeken zijn onderzocht
Er zijn geen gegevens uit klinische onderzoeken beschikbaar van patiënten van middelbare leeftijd en oudere patiënten met een lang bestaande motorische stoornis, of van patiënten met een argininespiegel van bijna 200 µM die alleen een eiwitbeperkend dieet volgen. De in de klinische onderzoekspopulatie aangetoonde behandelingseffecten kunnen niet zonder meer worden geëxtrapoleerd (zie rubriek 5.1). De baten-risicoverhouding moet bij deze patiënten op individuele basis worden bepaald.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, wat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat minder dan 1 mmol kalium (39 mg) per dosis, wat wil zeggen dat het in wezen ‘kaliumvrij’ is.
4.5 Interactie met andere geneesmiddelen en andere vormen van interactie:
Er is geen onderzoek naar interacties uitgevoerd. Pegzilarginase is een recombinant humaan enzym en daarom worden er geen cytochroom-P450-gemedieerde geneesmiddelinteracties verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of slechts beperkte gegevens beschikbaar over het gebruik van pegzilarginase bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Pegzilarginase wordt niet aanbevolen voor gebruik tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of pegzilarginase wordt uitgescheiden in de moedermelk van mens of dier.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Loargys moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de effecten bij de mens. In dieronderzoek bleek pegzilarginase van invloed te zijn op de spermatogenese en de vruchtbaarheid van vrouwen te verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Loargys heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen bij patiënten in klinische onderzoeken waren injectieplaatsreacties (13,6 %) en overgevoeligheid (12,5 %).
Overzicht van bijwerkingen in tabelvorm
De beoordeling van de bijwerkingen was gebaseerd op blootstelling bij 48 ARG1-D-patiënten (8 volwassenen en 40 kinderen tussen 2 en 31 jaar bij inschrijving), met een behandelingsduur tot ongeveer 5 jaar en verspreid over 3 klinische onderzoeken.
De bijwerkingen zijn gerangschikt volgens MedDRA-systeem/orgaanklasse en naar frequentie in onderstaande tabel 1. Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1 000, < 1/100); zelden (≥ 1/10 000, < 1/1 000); zeer zelden (< 1/10 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Vanwege de geringe omvang van de ARG1-D-populatiedatabank voor geneesmiddelenveiligheid (N = 48) kon de frequentie van ongebruikelijke, zeldzame en zeer zeldzame bijwerkingen niet op betrouwbare wijze worden bepaald.
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak |
| Immuunsysteemaandoeningen | Overgevoeligheid |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreacties |
Beschrijving van geselecteerde bijwerkingen Overgevoeligheid
Er zijn overgevoeligheidsreacties met symptomen zoals zwelling van het gezicht, huiduitslag, blozen en dyspneu gemeld.
Uit klinische onderzoeken bleek dat 6 van de 48 patiënten (12,5 %) die met Loargys werden behandeld, bij intraveneuze toediening tekenen en symptomen vertoonden die overeenkomen met of verband kunnen houden met een overgevoeligheidsreactie. De reacties traden over het algemeen op bij de eerste paar doses. De reacties waren licht of matig van aard en verdwenen vanzelf of snel na behandeling met standaard medische zorg. Geen van de reacties leidde tot stopzetting van de behandeling. In de klinische onderzoeken werd premedicatie met niet-sederende antihistaminica voorafgaand aan toediening op individuele basis beoordeeld (zie rubriek 4.4).
Postmarketing zijn overgevoeligheidsreacties gemeld, zelfs bij patiënten die via subcutane toediening werden behandeld en die premedicatie met antihistaminica hadden gekregen.
Reacties op de injectieplaats
Er werden na subcutane toediening reacties op de injectieplaats gemeld bij 13,6 % (6/44) van de met Loargys behandelde patiënten. Tekenen en symptomen waren onder meer pijn, erytheem, zwelling, irritatie en huiduitslag op de injectieplaats. De reacties op de injectieplaats waren licht van ernst en verdwenen spontaan of met standaard medische zorg zonder dosisonderbreking.
Immunogeniciteit
Er bestaat potentieel voor immunogeniciteit voor gepegyleerde therapeutische eiwitten. De waargenomen incidentie van antilichamen tegen geneesmiddelen (anti-drug antibodies, ADA’s) is sterk afhankelijk van de gevoeligheid en specificiteit van de test. Bij alle klinische proeven in het kader van het ontwikkelprogramma voor pegzilarginase ter behandeling van ARG1-D werden 12 van de 48 proefpersonen (25 %) positief getest op ADA’s tegen PEG en/of het eiwitdeel pegzilarginase, waarbij de meeste gevallen vroeg na de eerste dosis werden gedetecteerd. Er was geen test beschikbaar voor het opsporen van neutraliserende antilichamen tijdens het klinische ontwikkelingsprogramma. De ADA’s waren van voorbijgaande aard en verdwenen tijdens de voortgezette behandeling. De aanwezigheid van ADA’s werd in verband gebracht met voorbijgaande veranderingen in de farmacokinetiek en farmacodynamiek van Loargys bij patiënten met ARG1-D.
Pediatrische patiënten
De meeste patiënten die in het kader van het ARG1-D-ontwikkelingsprogramma met pegzilarginase werden behandeld, waren pediatrische patiënten: 40 van de 48 proefpersonen (88 %) waren kinderen in de leeftijd van 2 tot 18 jaar. Het veiligheidsprofiel van pegzilarginase dat in de veiligheidsrubriek wordt gepresenteerd, wordt daarom als representatief beschouwd voor de pediatrische populatie ouder dan 2 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Een mogelijk gevolg van een overdosis is naar verwachting een overmatig farmacologisch effect van pegzilarginase dat leidt tot een abnormaal lage plasmaconcentratie van arginine (zie rubriek 5.3).
In een oncologisch fase 1-onderzoek bij proefpersonen met gevorderde vaste tumoren kreeg 1 proefpersoon onbedoeld 1,6 mg/kg pegzilarginase (16 × de aanbevolen initiële dosis van 0,1 mg/kg bij ARG1-D-patiënten). De proefpersoon had last van misselijkheid, braken, diarree en vermoeidheid en werd met succes behandeld met intraveneuze ondersteunende therapie zonder bijwerkingen.
Als een overdosis wordt vermoed, moet de patiënt nauwlettend worden gecontroleerd en moeten algemene ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere spijsverteringskanaal- en metabolismeproducten, enzymen. ATC-code: A16AB24
Werkingsmechanisme
ARG1-D is een erfelijke stofwisselingsziekte die wordt gekenmerkt door een tekort aan het arginase 1-enzym en in verband wordt gebracht met een aanhoudende verhoging van de plasmaconcentratie van arginine, wat leidt tot ziekteverschijnselen en progressie van klinische symptomen.
Pegzilarginase is een door kobalt gesubstitueerd recombinant humaan arginase 1-enzym geconjugeerd met 5 kDa MPEG-dragers in mate van vervanging van 6-12 mol MPEG per mol eiwit. De moleculaire massa van het geconjugeerde eiwit is ongeveer 224-344 kDa. De MPEG-drager vermindert de klaring van pegzilarginase, wat leidt tot een langere halfwaardetijd, terwijl de werking van het enzym behouden blijft. Pegzilarginase is bedoeld als vervanging van de deficiënte menselijke arginase 1-enzymactiviteit bij patiënten met ARG1-D. Er is aangetoond dat pegzilarginase de hoeveelheid arginine in het plasma snel en duurzaam vermindert en deze in ureum en ornithine converteert.
Farmacodynamische effecten
De farmacodynamische effecten van pegzilarginase zijn onderzocht bij volwassenen en kinderen met ARG1-D in een reeks doses die zowel intraveneus als subcutaan werden toegediend.
De intraveneuze toediening van pegzilarginase leidde tot vroegtijdige verlagingen van de plasmaconcentraties van arginine met een mediane tijd tot het laagste arginineniveau van 2-5 uur. Verwacht wordt dat de plasmaconcentratie van arginine een stabiel niveau zal bereiken op of vóór week 8 (zie figuur 1). De tijd die nodig is om deze niveaus te bereiken, zal naar verwachting niet worden beïnvloed door de uitgangswaarde van de plasmaconcentratie van arginine of de toedieningsweg.
De argininespiegel in het plasma bleef onder controle na overschakeling van intraveneuze op subcutane toediening bij gelijke dosis, en subcutane toediening leidde tot minder en kortere episoden pegzilarginasegeïnduceerde hypoargininemie.
Bij de behandeling met pegzilarginase werden overeenkomstige significante stijgingen van ornithinegehalten en dalingen van het gehalte aan guanidinoverbindingen in het plasma aangetoond. De behandeling met pegzilarginase richt zich niet rechtstreeks op een verhoogde ammoniakconcentratie in het plasma.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van pegzilarginase werden beoordeeld in een multicentrisch, dubbelblind, placebogecontroleerd onderzoek (CAEB1102-300A, ‘onderzoek 300A’) waaraan 32 pediatrische en volwassen proefpersonen met ARG1-D in de leeftijd van 2 tot 29 jaar bij inschrijving deelnamen. De proefpersonen werden in de verhouding 2:1 gerandomiseerd en kregen eenmaal per week intraveneus ofwel pegzilarginase in een aanvangsdosis van 0,1 mg/kg en stapsgewijs binnen een bereik van 0,05 mg tot 0,2 mg/kg toegediend of placebo. Alle proefpersonen dienden gedurende de hele onderzoeksperiode een eerder voorgeschreven regime bestaand uit een dieet en behandeling met ammoniakbinders voort te zetten.
Als primair eindpunt werd de afname in de plasmaconcentratie van arginine beoordeeld ten opzichte van de uitgangswaarde bij proefpersonen die werden behandeld met pegzilarginase vergeleken met placebo in week 24. De belangrijkste secundaire eindpunten voor de beoordeling van de functionele mobiliteit waren Gross Motor Function Measure dimensie E (GMFM-E, lopen, rennen, springen) en de 2-minutenlooptest (2MWT). Daarnaast werden het aandeel van de proefpersonen die een plasmaconcentratie van arginine bereikten onder de streefwaarde per behandelingsrichtsnoer (< 200 µM) en binnen het normale bereik, alsook het effect op GMFM dimensie D (GMFM-D, staan) als secundaire eindpunten beoordeeld.
Behandeling met pegzilarginase resulteerde na 24 weken behandeling in een statistisch significante vermindering van de plasmaconcentratie van arginine ten opzichte van placebo (p < 0,0001) (tabel 2 en figuur 1). Bij 90,5 % van de met pegzilarginase behandelde proefpersonen werd een plasmaconcentratie van arginine onder de aanbevolen streefwaarde en binnen het normale bereik bereikt (tabel 2 en figuur 1), vergeleken met 0 % van de proefpersonen in de placebogroep (tabel 2 en figuur 1).
Tabel 2: Analyse van de arginine-plasmaconcentratie-eindpunten tijdens de dubbelblinde fase van onderzoek 300A
Pegzilarginase (n=21) | placebo (n=11) | |||
| Primair eindpunt: Verandering t.o.v. de uitgangswaarde tot aan week 24 (log-getransformeerd) | ||||
| Uitgangswaarde | Week 24 | Uitgangswaarde | Week 24 | |
| n | 21 | 21 | 11 | 11 |
| Geometrisch gemiddelde (μM) (CV) | 354,0 (0,27) | 86,4 (0,50) | 464,7 (0,19) | 426,5 (0,27) |
Geschatte reductie in week 24 ten opzichte van de uitgangswaarde (95 %-BI) | 76,7 % (-146,7 %, 300,1 %) | 0,0 % (-234,4 %, 232,4 %) | ||
| Pegzilarginase week 24 geschatte reductie ten opzichte van placebo (95 %-BI)a | 76,7 % (67,1 %, 83,5 %) | |||
| p-waardea | < 0,0001 | |||
| Percentage proefpersonen dat in week 24 het streefniveau van de plasmaconcentratie van arginine bereikte | ||||
Percentage proefpersonen dat een in de richtlijnen aanbevolen argininespiegel heeft bereikt (< 200 µM) | 19 (90,5 %) | 0 (0 %) | ||
Percentage proefpersonen dat een normale argininedoelconcentratie heeft bereikt (gedefinieerd als < 115 µM) | 19 (90,5 %) | 0 (0 %) | ||
a Op basis van een MMRM met visite, gerandomiseerde onderzoeksbehandeling en interactie tussen visite en gerandomiseerde onderzoeksbehandeling als effecten en geregistreerde uitgangswaarde opgenomen als covariabele. Type standaardcovariantiestructuur = ongestructureerd. De geschatte procentuele reductie in week 24 was gebaseerd op de meetkundige gemiddelde verhouding en de bijbehorende 95 %-BI;
Afkortingen: BI = betrouwbaarheidsinterval; CV = variatiecoëfficiënt.
Figuur 1: Samenvatting van het kleinste kwadratisch gemiddelde (95 %-BI) van de arginineconcentraties (µM) 168 uur na toediening van de dosis in de tijd in de dubbelblinde fase van onderzoek 300A
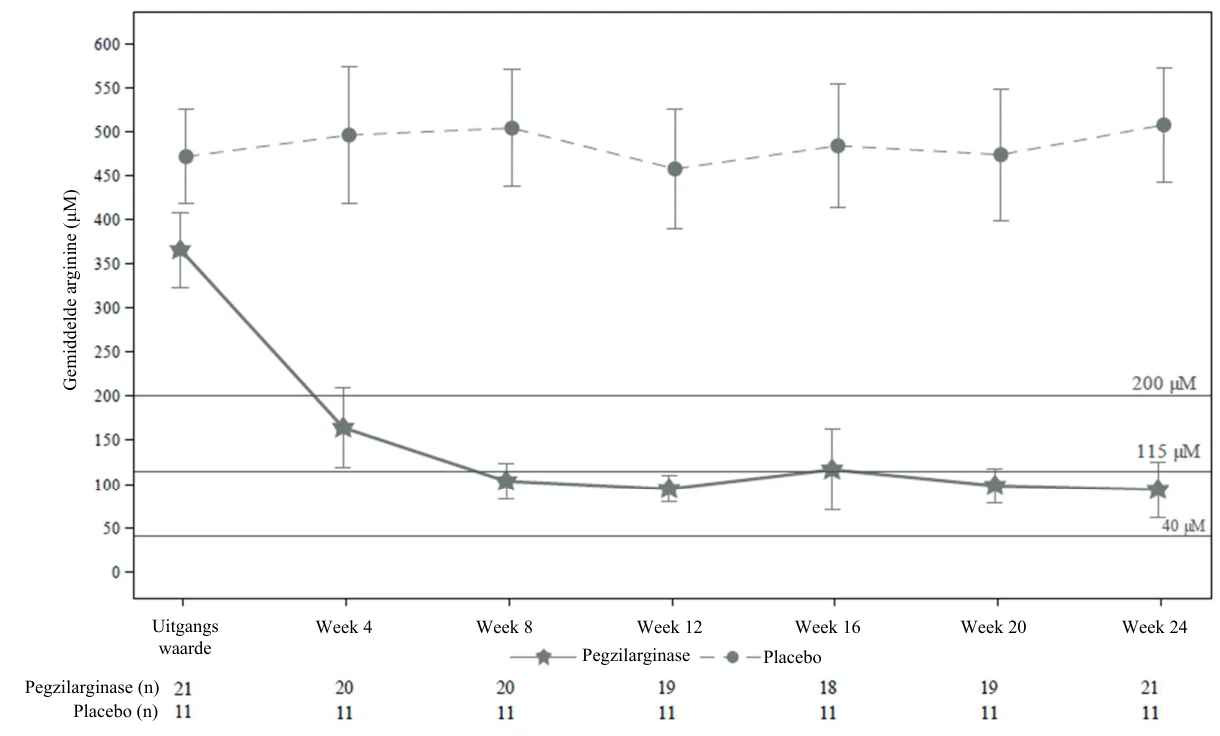
Opmerkingen: Aanbeveling voor de medische richtlijn voor de plasmaconcentratie van arginine: <200 μm; normaalbereik gedefinieerd als 40-115 μM in het klinisch onderzoek. De laatste overgedragen waarneming (LOCF) werd gebruikt voor ontbrekende waarden tijdens week 24.
Behandeling met pegzilarginase resulteerde ook in numerieke trends van verbetering van de mobiliteit ten opzichte van placebo na 24 weken, zoals beoordeeld door de prestaties van GMFM-E, 2MWT en GMFM-D (tabel 3).
In week 24 voldeden meer met pegzilarginase behandelde proefpersonen aan de gedefinieerde responscriteria voor arginine en over meerdere mobiliteitsdomeinen. Acht van de 17 beoordeelbare proefpersonen die met pegzilarginase werden behandeld, voldeden aan de criteria voor respons bij ≥ 2 beoordelingen van de neuromotorische functie in combinatie met normalisatie van de plasmaconcentratie van arginine, waarbij zes van de responders bij geen enkele beoordeling verslechterden. Zonder behandeling met pegzilarginase voldeed geen enkele proefpersoon aan de klinische responscriteria bij twee of meer klinische uitkomsten.
Tabel 3: Analyse van secundaire mobiliteitseindpunten uit de dubbelblinde fase van onderzoek 300A
Pegzilarginase (n=21) | Placebo (n=11) | |
| GMFM dimensie E (verandering t.o.v. de uitgangswaarde tot aan week 24) | ||
| n | 20 | 11 |
| Gemiddelde (SD) | 4,2 (7,69) | -0,4 (6,2) |
| LS-gemiddelde | 4,2 | -0,4 |
| 95 %-BI voor LS-gemiddelde | 0,8, 7,6 | -4,9, 4,2 |
Verschil in LS-gemiddelde (pegzilarginase –placebo) (95 %-BI) | 4,6 (-1,1, 10,2) | |
| 2MWT (verandering t.o.v. de uitgangswaarde tot aan week 24) | ||
| n | 19 | 10 |
| Gemiddelde (SD) | 7,3 (30,64) meter | 2,7 (19,66) meter |
| LS-gemiddelde | 7,4 | 1,9 |
| 95 %-BI voor LS-gemiddelde | -5,0, 19,8 | -15,2, 19,1 |
Verschil in LS-gemiddelde (pegzilarginase –placebo) (95 %-BI) | 5,5 (-15,6, 26,7) | |
| GMFM dimensie D (verandering t.o.v.de uitgangswaarde tot aan week 24) | ||
| n | 20 | 10 |
| Gemiddelde (SD) | 2,7 (3,88) | 0,4 (0,97) |
| LS-gemiddelde | 2,7 | 0,4 |
Verschil in LS-gemiddelde (pegzilarginase –placebo) (95 %-BI) | 2,3 (-0,4, 4,9) | |
Afkortingen: 2MWT = 2 minuten wandeltest; BI = betrouwbaarheidsinterval; GMFM = Gross Motor Function Measure ; LS = kleinste kwadraten, MMRM = gemengd model herhaalde metingen; SD = standaarddeviatie; SE = standaardfout. NB: Tenzij anders vermeld, zijn op modellen gebaseerde schattingen (LS-gemiddelden, verschillen, 95 %-BI’s en p-waarden) gebaseerd op een MMRM-analyse met visite, gerandomiseerde onderzoeksbehandeling en interactie tussen visite en gerandomiseerde onderzoeksbehandeling en referentiewaarde als covariabelen. Type standaardcovariantiestructuur = ongestructureerd.
Langdurige behandeling in ARG1-D
Pediatrische en volwassen proefpersonen die deelnamen aan de dubbelblinde fase van onderzoek 300A, kwamen in aanmerking voor voortzetting van de behandeling in een open-label vervolgfase met eenmaalwekelijkse behandeling met pegzilarginase. Eenendertig (n = 20 pegzilarginase en n = 11 placebo) van de 32 proefpersonen werden in de vervolgfase opgenomen. Proefpersonen die eerder pegzilarginase kregen, werden op zijn vroegst na 8 weken intraveneuze behandeling overgeschakeld op subcutane toediening. De mediane duur van de blootstelling aan pegzilarginase in de langdurende vervolgfase exclusief de dubbelblinde fase van 24 weken bedroeg 94 weken (bereik: 62 tot 152 weken).
Tijdens de open-label vervolgfase vertoonden proefpersonen die eerder pegzilarginase kregen aanhoudende verbeteringen in de plasmaconcentratie van arginine, GMFM-E en GMFM-D-scores en 2MWT. Proefpersonen die in eerste instantie gerandomiseerd waren naar placebo en in de open-label vervolgfase werden behandeld met pegzilarginase, vertoonden ook een vergelijkbare afname van de gemiddelde plasmaconcentraties van arginine ten opzichte van de uitgangswaarde (figuur 2). Figuur 2. Samenvatting van de gemiddelde arginineconcentraties (µM) 168 uur na toediening in de tijd in de dubbelblinde fase en langdurende vervolgfase van onderzoek 300A
Opmerkingen: er wordt een betrouwbaarheidsinterval van 95 % weergegeven; Aanbeveling conform medische richtlijn voor de plasmaconcentratie van arginine: < 200 μm; normaalbereik gedefinieerd als 40-115 μM in het klinische onderzoek. De laatste overgedragen waarneming (LOCF) werd gebruikt voor ontbrekende waarden tijdens week 24 (DB24). Afkortingen: DB = dubbelblinde fase, LTE = langdurende vervolgfase.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Loargys in een of meerdere subgroepen van pediatrische patiënten met hyperargininemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat het vanwege de zeldzaamheid van de ziekte niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van pegzilarginase werden beoordeeld na intraveneuze en subcutane toediening bij volwassenen en pediatrische proefpersonen met ARG1-D. Farmacokinetische populatieanalyse is gebruikt om de farmacokinetiek van pegzilarginase te karakteriseren.
De volgende farmacokinetische parameters in stabiele toestand werden afgeleid aan de hand van het uiteindelijke farmacokinetische populatiemodel (tabel 4). Het uiteindelijke farmacokinetische model was gebaseerd op gegevens verkregen van 20 vrouwelijke en 17 mannelijke proefpersonen in de leeftijd van 2-31 jaar met lichaamsgewicht 12,2-76,7 kg. In de klinische onderzoeken was het doseringsbereik 0,015-0,2 mg/kg. De gesimuleerde dosis in het model was 0,1 mg/kg gedurende 5 weken.
Tabel 4: Farmacokinetische parameters in stabiele toestand
| Pegzilarginase | ||
| Intraveneus | Subcutaan | |
Blootstelling in stabiele toestand [Cmax (µg/ml)]* | 2,48 (19,9 %) | 0,579 (19,9 %) |
Blootstelling in stabiele toestand [AUC0-168 (u µg/ml)]* | 108 (18,3 %) | 61,3 (18,3 %) |
| tmax (u)** | 0,25^ | 34 (22,0 - 46,0) |
Afkortingen: AUC0-168= oppervlakte onder de concentratie-tijdcurve van tijd 0 tot 168 uur; Cmax= maximale waargenomen concentratie; t½= halveringstijd; tmax= tijd tot maximum concentratie
* De weergegeven gegevens zijn het geometrische gemiddelde en de geometrische variatiecoëfficiënt (%) ** Gegevens weergegeven als [mediaan (bereik)]
^ Voor intraveneuze toediening komt de tmax overeen met het tijdstip van het eerste gemeten farmacokinetische monster. Bij deze simulaties werd het eerste farmacokinetische monster vastgesteld aan het eind van de infusie (0,25 uur na toediening) voor alle proefpersonen zonder variabiliteit.
Voor een patiënt met een lichaamsgewicht van 31 kg werden simulaties uitgevoerd.
Absorptie
Na subcutane toediening was de gemiddelde absolute biologische beschikbaarheid 57 % en de maximale concentratie werd ongeveer 34 uur na toediening bereikt. De blootstelling aan pegzilarginase neemt ongeveer dosisproportioneel toe met lineaire farmacokinetiek over een dosisbereik van 0,04 tot 0,2 mg/kg intraveneus en 0,06 tot 0,2 mg/kg subcutaan. Na wekelijkse toediening werd een verwaarloosbare accumulatie waargenomen.
Distributie
Pegzilarginase wordt voornamelijk gedistribueerd in het vaatstelsel, met een totaal distributievolume van ongeveer 47 ml/kg, wat vergelijkbaar is met het volume van het menselijk serum. De farmacokinetiek laat zich het best beschrijven met een farmacokinetisch populatiemodel dat bestaat uit twee compartimenten (centraal en perifeer).
Eliminatie
Pegzilarginase is een gepegyleerd recombinant humaan enzym. Om toediening eenmaal per week mogelijk te maken, is PEG gebruikt als een drager om de halfwaardetijd van pegzilarginase te verlengen in vergelijking met endogene arginase. Volgens een PK-populatieanalyse heeft pegzilarginase een halfwaardetijd van ongeveer 50 uur. Het enzym zal naar verwachting worden gemetaboliseerd in kleine peptiden en aminozuren door middel van katabole routes. Pegzilarginase maakt gebruik van een PEG van 5 kDa, die wordt geëlimineerd via renale glomerulaire filtratie bij patiënten met een normale nierfunctie.
Bijzondere populaties
Leeftijd en geslacht bleken geen significante covariabelen te zijn wanneer rekening werd gehouden met het lichaamsgewicht. Anti-PEG-ADA’s werden beschouwd als een belangrijke covariabele bij de klaring, maar dit effect werd waargenomen bij initiële doses en dit zal naar verwachting niet van invloed zijn op de blootstelling in stabiele toestand.
Nierinsufficiëntie
Pegzilarginase is niet onderzocht bij patiënten met nierinsufficiëntie. Het kan niet worden uitgesloten dat de eliminatie van PEG bij patiënten met een verminderde nierfunctie wordt verminderd.
Leverinsufficiëntie
Pegzilarginase is niet onderzocht bij patiënten met leverinsufficiëntie. Veranderingen in de klaring van het enzym worden verwacht aangezien pegzilarginase wordt gemetaboliseerd door katabole routes.
Lichaamsgewicht
Over het geheel genomen had het lichaamsgewicht een minimaal effect (< 20 %) op de blootstelling aan pegzilarginase, wanneer de dosering op gewicht is gebaseerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologie en/of farmacologie bij dieren
Dosisafhankelijke en ongunstige afname van eetlust en vermindering van de lichaamsgewichttoename die wordt toegeschreven aan duidelijke en aanhoudende argininedepletie onder het normale bereik bij normale dieren (muizen, ratten, konijnen en apen) werd waargenomen in toxicologische onderzoeken bij eenmalige en herhaalde toediening, alsook in onderzoeken naar ontwikkelings- en voortplantingstoxiciteit met pegzilarginase. Deze bevindingen waren reversibel na het stopzetten van de toediening.
In de langetermijnonderzoeken met pegzilarginase werd mannelijke reproductieve toxiciteit waargenomen bij een enkele soort, gezonde juveniele ratten. Tot de belangrijkste ongewenste bevindingen bij dosisniveaus ≥ 0,3 mg/kg behoorden een verlaagd gewicht van de testes, zaadblaasjes, epididymes en prostaat en atrofie in de seminifereuze tubuli. De bevindingen met betrekking tot het orgaangewicht bij mannelijke ratten waren reversibel. Histopathologisch onderzoek bevestigde de bevindingen in de testes en epididymes, die in de herstelperiode van zes weken niet omkeerbaar waren; er moet echter worden opgemerkt dat de normale spermacyclus 9 weken is. Deze effecten kunnen te wijten zijn aan een overmatige farmacologische werking bij normale dieren met een normale circulerende argininespiegel als uitgangswaarde. De relevantie voor mensen is echter onduidelijk.
Voortplantings- en ontwikkelingstoxicologie
Uit onderzoeken met pegzilarginase bij ratten en konijnen met een normale circulerende argininespiegel is gebleken dat de maternale voortplantingstoxiciteit in verband wordt gebracht met aanhoudende dalingen van de arginineconcentraties in het plasma onder het normale bereik tijdens de dracht. Toxiciteiten die in verband worden gebracht met de langdurige overmatige farmacologische werking bij drachtige dieren waren een verlaagd lichaamsgewicht van het moederdier, voedselconsumptie en gemiddeld baarmoedergewicht tijdens de zwangerschap en de daarmee samenhangende secundaire foetale groeivertraging.
In toxicologisch onderzoek naar de pre- en postnatale ontwikkeling bij ratten met een normale circulerende argininespiegel vertoonden mannelijke jongen van zogende ratten waaraan 1 mg/kg pegzilarginase werd gedoseerd (ongeveer 7 keer de blootstelling bij mensen op basis van de AUC), tekortkomingen, mogelijk als gevolg van secundaire effecten in verband met een overmatige farmacologische werking bij dieren met een normale circulerende argininespiegel (zie rubriek 4.6).
Vruchtbaarheid
Tijdens vruchtbaarheidsbeoordelingen uitgevoerd bij normale dieren met een normale circulerende argininespiegel, vertoonden mannetjesratten, bij een dosis van 1 mg/kg, een verminderde spermaproductie en -motiliteit. Bovendien omvatten pegzilarginase-gerelateerde effecten bij naïeve vrouwtjesratten in combinatie met mannetjes die acht weken voor de paring werden behandeld met een dosis van 1 mg/kg/dosis, een significante afname van de innestelingsplaatsen in de uterus en een toegenomen verlies vóór de implantatie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumchloride
Kaliumdiwaterstoffosfaat
Dikaliumfosfaat
Glycerol
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar
Na verwijdering uit de koelkast kan Loargys bij kamertemperatuur tot 25 °C gedurende 2 uur worden bewaard.
Na bereiding
Aangetoond is dat de bereide dosis gedurende 2 uur chemisch en fysisch stabiel is wanneer deze wordt bewaard bij kamertemperatuur tot 25 °C, of tot 4 uur indien bewaard in de koelkast bij 2 °C tot 8 °C. Als het product niet binnen deze tijdskaders wordt gebruikt, moet het worden afgevoerd. Vanuit microbiologisch oogpunt dient het product onmiddellijk na opening te worden gebruikt.
6.4 Bijzondere voorzorgsmaatregelen bij bewaren
Bewaren in een koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Zie rubriek 6.3 voor de bewaarcondities na bereiding/verdunning van het geneesmiddel.
6.5 Aard en inhoud van de verpakking
Elke verpakking bevat 1 injectieflacon met 0,4 ml of 1 ml oplossing voor injectie/infusie.
0,4 ml oplossing voor injectie/infusie in een glazen (type 1) injectieflacon van 3 ml met een stop van chloorbutylrubber met Fluorotec filmlaag, een aluminium verzegeling en een blauwe flip-off-dop.
1 ml oplossing voor injectie/infusie in een glazen (type 1) injectieflacon van 5 ml met een stop van chloorbutylrubber met teflon filmlaag, aluminium verzegeling en een witte flip-off-dop.
Eén injectieflacon per verpakking.
Niet alle verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Niet schudden.
Loargys is bedoeld voor intraveneuze infusie of subcutane injectie en dient te worden toegediend door een professionele zorgverlener. Waar mogelijk kan subcutane toediening door de patiënt of zorgverlener in de thuisomgeving worden overwogen (zie rubriek 4.2).
Gebruik een aseptische techniek bij de bereiding en toediening van Loargys.
Instructie voor de voorbereiding
Bepaal het totale toe te dienen volume van Loargys (en het benodigde aantal injectieflacons) op basis van het gewicht en het dosisniveau van de patiënt (zie rubriek 4.2). • Haal de injectieflacon(s) uit de koelkast om deze op kamertemperatuur te laten komen. • Controleer de injectieflacon vóór toediening visueel op zwevende deeltjes en verkleuring.
Loargys is een kleurloze tot lichtgele of lichtroze, heldere tot licht opaalachtige vloeistof, die in wezen vrij is van zichtbare vreemde deeltjes. Voer alle injectieflacon(s) af die niet aan deze beschrijving voldoen.
- Zuig de beoogde dosis op in de spuit. Zie rubriek 6.3 voor de bewaarcondities van het geneesmiddel.
Intraveneuze toediening
- Verdun met 0,9 %- (9 mg/ml) natriumchlorideoplossing voor injectie om het gewenste infusievolume te bereiken (maximale pegzilarginaseconcentratie 0,5 mg/ml). • Dien de intraveneuze infusie toe gedurende ten minste 30 minuten.
- Vermeng Loargys niet met andere geneesmiddelen en dien andere geneesmiddelen niet gelijktijdig via dezelfde intraveneuze toegangslijn toe.
Subcutane toediening
- Dien de onverdunde oplossing toe als subcutane injectie in de buik, het laterale deel van de dij, of de zij- of achterkant van de bovenarm. Wissel de injectieplaats per dosis af. Injecteer niet in littekenweefsel of in gebieden die rood, ontstoken of gezwollen zijn.
- Vermijd de directe omgeving van de navel bij injectie in de buik.
- Indien voor één dosis Loargys meer dan 1 injectie nodig is, moeten de injectieplaatsen ten minste 3 cm van elkaar verwijderd zijn.
Voer alle ongebruikte resten van het geneesmiddel af.
Geen bijzondere vereisten voor verwijdering.
7. NAAM VAN DE HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL
BRENGEN
Immedica Pharma AB
113 63 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING(EN) VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1774/001
EU/1/23/1774/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15/12/2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.