


SmPC (samenvatting van de productkenmerken) - Wilate 500
1 NAAM VAN HET GENEESMIDDEL
WILATE 500, 500 IE VWF / 500 IE FVIII, poeder en oplosmiddel voor oplossing voor injectie.
WILATE 1000, 1000 IE VWF / 1000 IE FVIII, poeder en oplosmiddel voor oplossing voor injectie.
2 KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Wilate wordt aangeboden in de vorm van een poeder en oplosmiddel voor oplossing voor injecties. Elke injectieflacon bevat, in nominale waarde, 500 IE / 1000 IE humane von Willebrand factor (VWF) en humane stollingsfactor VIII (FVIII).
Het product bevat ongeveer 100 IE/ml human von Willebrand factor indien gereconstitueerd met 5 ml/10 ml water voor injecties met 0,1% polysorbaat 80.
De specifieke activiteit van Wilate is ≥ 67 IE VWF: RCO/mg eiwit.
De VWF-activiteit (IE) wordt gemeten aan de hand van de Ristocetine Cofactor Activiteit (VWF:Rco) vergeleken met de "International Standard for von Willebrand Factor Concentrate" (WGO).
Het product bevat ongeveer 100 IE / ml humane stollingsfactor VIII indien gereconstitueerd met 5 ml/10ml water voor injecties met 0,1% polysorbaat 80.
De activiteit (IE) wordt bepaald met gebruikmaking van de Europese Pharmacopee chromogeen test. De specifieke activiteit van Wilate is ≥ 67 IE F VIII:C/mg eiwit.
Geproduceerd uit het plasma van menselijke donoren.
Hulpstof(fen) met bekend effect:
Wilate 500: 11,7 mg natrium per ml gereconstitueerde oplossing (58,7 mg natrium per injectieflacon).
Wilate 1000: 11,7 mg natrium per ml gereconstitueerde oplossing (117,3 mg natrium per injectieflacon).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3 FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Gevriesdroogd poeder: wit of lichtgeel poeder of kruimelige vaste stof.
4 KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ziekte van Von Willebrand
Preventie en behandeling van hemorragie of chirurgische bloeding bij de ziekte van Von Willebrand, wanneer behandeling met alleen desmopressine (DDAVP) niet effectief of gecontra-indiceerd is.
Hemofilie A
Behandeling en profylaxe van bloedingen bij patiënten met hemofilie A (aangeboren factor VIII-deficiëntie).
4.2 Dosering en wijze van toediening
De behandeling moet onder toezicht staan van een arts die ervaring heeft met de behandeling van stollingsziekten. Het product is bestemd voor eenmalig gebruik en de volledige inhoud van de injectieflacon dient te worden toegediend. De eventuele restanten moeten volgens de plaatselijke vereisten worden vernietigd.
Ziekte van Von Willebrand
De verhouding tussen VWF:RCo en FVIII:C is 1:1. In het algemeen veroorzaakt 1 IE/kg lichaamsgewicht VWF:RCo en FVIII:C een stijging van de plasmaspiegel ter grootte van 1,5-2% van de normale activiteit van het betreffende eiwit.
Er dienen niveaus van VWF:RCo van > 0,6 IE/ml (60%) en van FVIII:C van > 0,4 IE/ml (40%) te worden bereikt.
Normaliter zijn 20 tot 50 IE Wilate kg lichaamsgewicht nodig om een adequate hemostase te bereiken.
Een initiële dosis van 50-80 IE Wilate / kg kan nodig zijn, in het bijzonder in patiënten met de ziekte van Von Willebrand Type 3, waarbij het handhaven van adequate plasmaspiegels hogere doses kan vereisen dan bij andere typen van deze ziekte.
Ter preventie van bloeding bij een heelkundige ingreep dient Wilate 1-2 uur voor het begin van de ingreep te worden toegediend. De VWF:RCo spiegel dient > 60 IE/dl (> 60%) te zijn en de FVIII:C spiegel dient een waarde > 40 IE/dl (> 40%) te hebben bereikt.
Een geschikte herhaaldosis dient te worden toegediend na iedere 12-24 uur tijdens de behandeling. De dosis en de duur van de behandeling hangt af van de klinische toestand van de patiënt, het type en de ernst van de bloeding alsmede de VWF:RCo en FVIII:C spiegels.
Bij patiënten die F VIII bevattende VWF producten toegediend krijgen, dienen de F VIII plasmaniveaus te worden opgevolgd omdat ze het risico op trombotische incidenten kunnen doen stijgen, meer bepaald bij patiënten met gekende klinische of klinisch-chemische risicofactoren.
Bij waarneming van extreem hoge F VIII:C plasmaniveaus, moet reductie van de dosis en/of verlenging van het doseringsinterval of het gebruik van een VWF-product met een laag F VIII gehalte overwogen worden.
Profylaxe:
Voor een langetermijn profylaxe tegen bloedingen bij VWD patiënten, dienen doses van 20-40 IE/kg te worden toegediend 2 of 3 maal per week. In sommige gevallen, zoals bij gastro-intestinale bloedingen, kunnen hogere doses noodzakelijk zijn.
Pediatrische patiënten
Wilate kan worden gebruikt bij kinderen van alle leeftijden. De dosering is gebaseerd op dezelfde richtlijnen als voor volwassenen en dient te worden aangepast aan de klinische toestand van de patiënt, evenals aan de plasmaniveaus van VWF:RCo en FVIII:C. Bij jongere patiënten kunnen kortere doseringsintervallen of hogere doses nodig zijn vanwege een lagere opbrengst en kortere halfwaardetijd in vergelijking met volwassenen (zie rubriek 5.2). Voor de behandeling van bloedingen bij kinderen jonger dan 6 jaar wordt een initiële dosis van 50 tot 80 IE/kg en een onderhoudsdosis van 30 tot 50 IE/kg aanbevolen. Voor het starten van langdurige profylaxe tegen bloedingen bij kinderen jonger dan 6 jaar dient te worden overwogen om 2 of 3 keer per week een dosis van 30 tot 50 IE/kg toe te dienen.
Hemofilie A
Controle van de behandeling
Het wordt aangeraden om gedurende de behandeling de factor VIII-concentratie op een aangewezen wijze te bepalen, als richtsnoer voor de dosis die dient te worden toegediend en de frequentie van herhaalde infusies. Individuele patiënten kunnen verschillen in hun respons op behandeling met factor VIII, waarbij er bij hen verschillende halfwaardetijden en opbrengsten (recoveries) worden gevonden. Het kan zijn dat een dosis op basis van het lichaamsgewicht bij patiënten met ondergewicht of overgewicht moet worden aangepast. Het is in het bijzonder bij grote heelkundige ingrepen van essentieel belang om de substitutietherapie door middel van stollingsonderzoek (factor VIII-activiteit in het plasma) nauwlettend te controleren.
Dosering
De dosis en de duur van de substitutietherapie hangn af van de ernst van het tekort aan factor VIII, van de locatie en de ernst van de bloeding, en van de klinische conditie van de patiënt.
Het aantal eenheden factor VIII dat wordt toegediend wordt uitgedrukt in Internationale Eenheden (IE) die zijn gerelateerd aan de geldende WHO-concentraatstandaard voor factor VIII-producten. De factor VIII-activiteit in het plasma wordt uitgedrukt hetzij als een percentage (vergeleken met normaal humaan plasma) of bij voorkeur in internationale eenheden (vergeleken met de Internationale Standaard voor factor VIII in plasma).
Eén internationale eenheid (IE) factor VIII activiteit is equivalent aan de hoeveelheid factor VIII die in 1 ml normaal humaan plasma voorkomt.
'On-demand' behandeling:
De berekening van de vereiste dosis van factor VIII is gebaseerd op het empirisch gegeven dat 1 internationale eenheid (IE) factor VIII per kg lichaamsgewicht een stijging van de plasmaspiegel met 1,5% tot 2% van de normale activiteit teweegbrengt. De vereiste dosis wordt berekend aan de hand van de volgende formule:
Vereiste eenheden = lichaamsgewicht (kg) x gewenste factor VIII stijging (%) (IE/dl) x 0,5 IE/kg
De toe te dienen hoeveelheid en de toedieningsfrequentie moeten altijd worden afgestemd op de klinische effectiviteit in het individuele geval. In geval van de volgende voorvallen van hemorragie mag de activiteit van factor VIII niet lager worden dan het gegeven activiteitsniveau in plasma (in % van normaal of IE/dl) in de overeenkomende periode.
De volgende tabel kan worden gebruikt als richtsnoer voor de behandeling bij bloedingsvoorvallen en heelkundige ingrepen:
| Ernst van de bloeding/soort chirurgische ingreep | Vereiste factor VIII-spiegel (%) (IE/dl) | Toedieningsfrequentie (uren) / Duur van de behandeling (dagen) |
| Bloeding | ||
| Beginnende hemartrose, spierbloeding of orale bloeding | 20-40 | Behandeling om de 12 tot 24 uur herhalen. Minstens 1 dag, tot de bloeding voorbij is, op geleide van de afname van de pijn, of tot er genezing is opgetreden. |
| Meer uitgebreide hemartrose, spierbloeding of hematoom | 30-60 | Infuus om de 12 tot 24 uur herhalen gedurende 3-4 dagen of langer, tot de pijn en de acute beperking zijn verholpen. |
| Levensbedreigende bloedingen | 60-100 | Infuus om de 8 tot 24 uur herhalen tot het gevaar is geweken. |
| Heelkundige ingrepen | ||
| Kleine operaties Onder meer tandextracties | 30-60 | Om de 24 uur, minstens 1 dag, tot genezing is opgetreden. |
| Grote operaties | 80-100 (pre- en postoperatief) | Infuus om de 8 tot 24 uur herhalen tot de wond voldoende genezen is. Daarna nog minimaal 7 dagen therapie om een factor VIII-activiteit van 30% tot 60% (IE/dl) te behouden. |
Profylaxe:
Voor een langdurige profylaxe van bloedingen bij patiënten met ernstige hemofilie A is de gebruikelijke dosis 20 tot 40 IE factor VIII per kg lichaamsgewicht met tussenpozen van 2 tot 3 dagen. In sommige gevallen, vooral bij jongere patiënten, kunnen kortere toedieningsintervallen of hogere doses noodzakelijk zijn.
Continu infuus:
Voor de ingreep, moet een farmacokinetische analyse worden uitgevoerd om een prognose van de klaring te verkrijgen. De beginsnelheid van het infuus kan als volgt worden berekend:
Infuussnelheid (IE/kg/uur) = klaring (ml/kg/uur) x gewenste stabiele concentratie (IE/ml)
Na de eerste 24 uren met een continu infuus, dient de klaring opnieuw iedere dag berekend te worden aan de hand van de formule voor de stationaire toestand met de gemeten concentratie en de gekende infuussnelheid.
Pediatrische patiënten
Wilate wordt niet aanbevolen voor het gebruik bij hemofilie A bij kinderen jonger dan 6 jaar vanwege onvoldoende gegevens.
Wijze van toediening
Intraveneus gebruik.
De injectie- of infuussnelheid mag de 2-3 ml per minuut niet overschrijden. Bij kinderen die tussen 6 kg en 10 kg wegen, mag de infuussnelheid de 2 ml per minuut niet overschrijden. Bij kinderen die minder dan 6 kg wegen, mag de infuussnelheid de 1 ml per minuut niet overschrijden.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor (één van) de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Ter verbetering van de traceerbaarheid van biologische geneesmiddelen dienen de naam en het batchnummer van het toegediende product duidelijk te worden vastgelegd.
Overgevoeligheid
Er kunnen bij Wilate allergische overgevoeligheidsreacties optreden. Het product bevat sporen van andere menselijke eiwitten dan factor VIII. Als er symptomen van overgevoeligheid optreden, moet patiënten worden geadviseerd om het gebruik van het geneesmiddel onmiddellijk te staken en contact op te nemen met hun arts.
Patiënten moeten worden geïnformeerd over de eerste tekenen van overgevoeligheidsreacties, waaronder netelroos, gegeneraliseerde urticaria, beklemd gevoel op de borst, kortademigheid, lage bloeddruk en anafylaxie. In geval van shock dient de gebruikelijke behandeling voor shock te worden toegepast.
Overdraagbare biologische agentia
Standaardmaatregelen om de overdracht van ziekteverwekkers als gevolg van het gebruik van geneesmiddelen die werden bereid uit humaan bloed of plasma te voorkomen, omvatten selectie van donors, het testen van individuele donaties en plasmapools op specifieke infectiemarkers en de invoering in het productieproces van inactivatie-/verwijderingprocedures gericht op virussen. Ondanks deze maatregelen kan bij de toediening van geneesmiddelen die werden bereid uit humaan bloed of plasma, de mogelijkheid voor de overdracht van ziekteverwekkers niet helemaal worden uitgesloten. Dit geldt ook voor virussen en andere pathogenen van onbekende aard.
Deze maatregelen gelden als werkzaam tegen humaan immunodeficiëntie-virus (HIV), hepatitis B-virus (HBV) en hepatitis C-virus (HCV), en tegen het non-envelop hepatitis A-virus. Deze maatregelen zijn mogelijk van beperkte waarde tegen non-envelop virussen, zoals het parvovirus B19.
Het parvovirus B 19 kan ernstige reacties veroorzaken bij zwangere vrouwen (besmetting van de foetus) en personen met een verlaagde immuniteit of verhoogde productie van rode bloedcellen (bijv. bij hemolytische anemie).
Er dient te worden overwogen om patiënten die regelmatig/herhaald met uit menselijk plasma verkregen VWF-/factor VIII-producten worden behandeld op een geschikte wijze te vaccineren (hepatitis A en B).
Het wordt met klem aanbevolen om telkens wanneer Wilate aan een patiënt wordt toegediend de naam en het chargenummer van het geneesmiddel te noteren, zodat een koppeling tussen de patiënt en de charge van het geneesmiddel wordt bewaard.
Ziekte van Von Willebrand
Trombo-embolische voorvallen
Wanneer een VWF-product dat FVIII bevat wordt gebruikt, dient de behandelend arts zich ervan bewust te zijn dat langdurige behandeling een overmatige stijging van FVIII:C kan veroorzaken. Bij patiënten die een VWF product dat FVIII bevat krijgen toegediend, moet de plasmaspiegel van FVIII:C spiegel worden gecontroleerd om een overmatige stijging van FVIII:C te voorkomen, die het risico op trombotische incidenten vergroot,
Er is een risico op het optreden van trombotische incidenten wanneer een VWF product dat FVIII bevat wordt gebruikt, in het bijzonder bij patiënten met bekende klinische of klinisch-chemische risicofactoren. Daarom moet deze risicopatiënten worden gecontroleerd op vroege tekenen van trombose. Profylaxe tegen veneuze trombo-embolie moet worden toegepast volgens de geldende aanbevelingen.
Remmers
Patiënten met VWD, in het bijzonder Type 3 patiënten, kunnen neutraliserende antilichamen (remmers) ontwikkelen tegen VWF. Als de verwachte VWF:Rco-activiteit in het plasma niet wordt bereikt of als men de bloeding niet onder controle krijgt met de aangewezen dosis, moet met een geschikte test worden onderzocht of er een VWF-remmer aanwezig is. Bij patiënten met een hoog gehalte remmers kan de VWF-behandeling ondoeltreffend zijn en moeten er andere behandelingsmogelijkheden worden overwogen. De behandeling van deze patiënten moet worden overgelaten aan artsen die voldoende ervaring hebben met de behandeling van hemofiliepatiënten.
Hemofilie A
Remmers
De vorming van neutraliserende antistoffen (remmers) tegen factor VIII is een bekende complicatie bij de behandeling van patiënten met hemofilie A. Deze remmers zijn doorgaans IgG-immunoglobulinen, gericht tegen de procoagulante activiteit van factor VIII, die aan de hand van het aangepaste onderzoek gekwantificeerd worden in Bethesda-eenheden (BE) per ml plasma. Het risico op vorming van remmers houdt verband met de ernst van de aandoening en de blootstelling aan factor VIII, waarbij dit risico het grootst is tijdens de eerste 50 behandelingsdagen, hoewel een risico soms het hele leven blijft bestaan.
De klinische relevantie van de vorming van remmers is afhankelijk van de titer van de remmer, waarbij een remmer met een lage titer een lager risico op een onvoldoende klinische respons vormt dan een remmer met een hoge titer.
In het algemeen moeten alle patiënten die met producten met stollingsfactor VIII behandeld worden nauwkeurig worden gecontroleerd en gevolgd aan de hand van relevante klinische waarnemingen en laboratoriumtests om de vorming van remmers na te gaan.
Indien de verwachte niveaus van factor VIII-activiteit in plasma niet verkregen worden of indien de bloeding niet onder controle gehouden wordt met een aangepaste dosis, moet een onderzoek worden uitgevoerd om na te gaan of er een factor VIII-remmer aanwezig is. Bij patiënten met een hoge spiegel aan remmers is het mogelijk dat de factor VIII-therapie niet doeltreffend is en moeten alternatieve therapieën worden overwogen. De behandeling van dergelijke patiënten moet worden uitgevoerd door artsen die ervaring hebben met de behandeling van hemofilie en met factor VIII-remmers.
Cardiovasculaire voorvallen
Bij patiënten met bestaande cardiovasculaire risicofactoren kan substitutietherapie met FVIII het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Als een centraal veneuze lijn (CVL) nodig is, dient er rekening te worden gehouden met een risico op CVL-gerelateerde complicaties, waaronder lokale infecties, bacteriëmie en trombose op de plaats van de katheter.
Dit geneesmiddel bevat maximaal 58,7 mg natrium per injectieflacon voor 500 IE VWF en 500 IE FVIII en maximaal 117,3 mg natrium per injectieflacon voor 1000 IE VWF en 1000 IE FVIII, overeenkomend met respectievelijk 2.94% en 5.87% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Pediatrische patienten
De vermelde waarschuwingen en voorzorgen bij gebruik zijn van toepassing op zowel volwassenen als kinderen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen melding gemaakt van interacties van humane stollingsfactor VIII met andere geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er werden geen reproductie-onderzoeken bij dieren uitgevoerd met VWF/factor VIII.
Ziekte van Von Willebrand
Er bestaat geen ervaring met de behandeling van vrouwen die zwanger zijn of borstvoeding geven.
Wilate mag uitsluitend worden toegediend aan vrouwen die zwanger zijn of borstvoeding geven als het duidelijk is geïndiceerd; daarbij moet in aanmerking worden genomen dat deze toediening een verhoogd risico inhoudt op hemorrhagische incidenten bij deze patiënten.
Hemofilie A
Omdat hemofilie A bij vrouwen zelden voorkomt, bestaat er geen ervaring met de behandeling tijdens zwangerschap en borstvoeding. Daarom mag Wilate alleen worden toegediend aan vrouwen die zwanger zijn of borstvoeding geven als het duidelijk is geïndiceerd.
4.7 Beïnvloeding van de rijvaardigheid en van het vermogen om machines te bedienen
Wilate heeft geen invloed op de rijvaardigheid en op het vermogen om of machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheid of allergische reacties (onder meer angioneurotisch oedeem, een branderig of stekend gevoel op de infuusplaats, koude rillingen, opvliegers, gegeneraliseerde urticaria, erytheem, pruritis, huiduitslag, hoofdpijn, netelroos, lage bloeddruk, lethargie, misselijkheid, rusteloosheid, tachycardie, beklemd gevoel op de borst, dyspneu, tintelingen, braken, kortademigheid) komen zelden voor en kunnen in sommige gevallen evolueren tot ernstige anafylaxie (inclusief shock).
Ziekte van Von Willebrand (VWD)
Patiënten met VWD, in het bijzonder Type 3 patiënten, kunnen neutraliserende antilichamen (remmers) ontwikkelen tegen VWF. Wanneer deze remmers optreden zal dat zich manifesteren in een inadequate klinische respons. Deze antilichamen komen in nauwe samenhang met een anafylactische reactie voor. Daarom moeten patiënten die een anafylactische reactie vertonen worden onderzocht op de aanwezigheid van een remmer. In dergelijke gevallen wordt aanbevolen contact op te nemen met een gespecialiseerd hemofiliecentrum.
Er is een risico op het optreden van trombotische incidenten, in het bijzonder bij patiënten met bekende klinische of klinisch-chemische risicofactoren. Profylaxe tegen veneuze trombo-embolie moet worden toegepast volgens de geldende aanbevelingen.
Bij patiënten die een VWF-product dat FVIII bevat krijgen toegediend kan een aanhoudend te hoge plasmaspiegel van FVIII:C het risico op trombotische incidenten vergroten.
Hemofilie A
Bij patiënten met hemofilie A die zijn behandeld met factor VIII, waaronder Wilate, kunnen zich neutraliserende antistoffen (remmers) vormen, zie rubriek 5.1. Indien dergelijke remmers voorkomen, uit zich dit in een onvoldoende klinische respons. In deze gevallen wordt aangeraden contact op te nemen met een gespecialiseerd hemofiliecentrum. Voor meer informatie over virusveiligheid zie rubriek 4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bijwerkingen in tabelvorm
De volgende tabel is een overzicht van bijwerkingen die zijn waargenomen in klinische onderzoeken en postmarketing onderzoeken naar veiligheid en afkomstig uit andere postmarketingbronnen en zijn gecategoriseerd volgens de MedDRA-systeem/orgaanclassificatie (SOC) and Preferred Term Level (PT) en volgens frequentie.
Frequenties zijn geëvalueerd aan de hand van de volgende regel: zeer vaak (≥1/10), vaak (≥1/100 tot <1/10), soms (≥1/1000 tot <1/100), zelden (≥1/10.000 tot <1/1000), zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Voor spontaan gemelde bijwerkingen in de postmarketingperiode is de meldingsfrequentie gecategoriseerd als niet bekend.
| Standaard systeem-/orgaanklasse (SOC) volgens MedDRA | Bijwerking | Frequentie |
|---|---|---|
| Immuunsysteemaandoeningen | Overgevoeligheid Anafylactische shock | Vaak Zeer zelden |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Koorts Pijn op de borst | Vaak Niet bekend |
| Bloed- en lymfestelselaandoeningen | Factor VIII-remming Von Willebrand factor -remming | Soms (PTP’s)* Zeer vaak (PUP’s)* Zeer zelden |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoest | Niet bekend |
| Zenuwstelselaandoeningen | Duizeligheid | Soms |
| Maagdarmstelselaandoeningen | Buikpijn | Niet bekend |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Niet bekend |
*De frequentie is gebaseerd op onderzoeken met alle producten met factor VIII waaraan patiënten met ernstige hemofilie A deelnamen. PTP’s = eerder behandelde patiënten, PUP’s = niet eerder behandelde patiënten.
Beschrijving van geselecteerde bijwerkingen
Voor beschrijving van geselecteerde bijwerkingen, zie rubriek 4.4
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
Er zijn geen symptomen van overdosering van humane VWF of factor VIII gerapporteerd.
Bij hoge overdosering kunnen trombo-embolische verschijnselen zich voordoen.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: bloedstollingsmiddelen: bloedstollingsfactoren:
Von Willebrand factor en bloedstollingsfactor VIII in combinatie
ATC-code: B02BD06
Ziekte van Von Willebrand
De VWF (zoals aanwezig in het concentraat) is een normaal bestanddeel van humaan plasma en heeft dezelfde eigenschappen als endogeen VWF.
Toediening van VWF maakt een correctie mogelijk van hemostatische afwijkingen die voorkomen bij patiënten met de ziekte van Von Willebrand langs twee verschillende wegen:
- VWF herstelt de plaatjesadhesie aan het vasculair subendothelium op de plaats waar vaatbeschadiging is opgetreden (omdat het zich zowel aan het vasculair subendothelium als aan de plaatjesmembraan bindt), waardoor de primaire hemostase wordt hersteld zoals blijkend uit een verkorting van de bloedingstijd. Dit effect treedt onmiddellijk op en is bekend afhankelijk te zijn van de mate van polymerisatie van het eiwit
- VWF bewerkstelligt een vertraagde correctie van de gerelateerde factor VIII-deficiëntie. Na intraveneuze toediening bindt VWF endogeen factor VIII (zoals normaal door de patiënt aangemaakt) en door de stabilisatie van deze factor wordt een snelle afbraak ervan voorkomen. Daardoor leidt toediening van zuivere VWF (VWF met een laag gehalte aan factor VIII) tot een normalisatie van de FVIII:C spiegel als secundair effect, na het eerste infuus. Toediening van een factor VIII-bevattend VWF product normaliseert de FVIII:C spiegel onmiddellijk na het eerste infuus.
Naast zijn rol als een factor VIII beschermend eiwit, zorgt VWF voor plaatjesadhesie op plaatsen van aderbeschadiging en het speelt een rol in de samenklontering van bloedplaatjes.
Hemofilie A
Het factor VIII/von Willebrand factor-complex bestaat uit twee moleculen (factor VIII en von Willebrand factor) met verschillende fysiologische functies. Bij infusie bij een hemofiliepatiënt bindt factor VIII aan von Willebrand factor in het bloed van de patiënt. De geactiveerde factor VIII werkt als een cofactor van de geactiveerde factor IX en versnelt de omzetting van factor X in geactiveerde factor X. Geactiveerde factor X zet protrombine om in trombine. Vervolgens zet trombine fibrinogeen om in fibrine waardoor er een bloedstolsel kan worden gevormd.
Hemofilie A is een geslachtsgebonden erfelijke aandoening van de bloedstolling die gepaard gaat met een tekort aan factor VIII:C en leidt tot hevige bloedingen in gewrichten, spieren of inwendige organen. Deze bloedingen kunnen spontaan optreden of als gevolg van een ongeval of chirurgische ingreep. Door substitutietherapie wordt de factor VIII-spiegel in het plasma verhoogd, zodat het tekort aan deze factor en de bloedingen die ermee gepaard gaan tijdelijk worden verholpen.
Het dient te worden vermeld dat het aantal bloedingen per jaar (‘annualized bleeding rate’ ABR) voor verschillende factorconcentraten en verschillende klinische onderzoeken niet kan worden vergeleken.
De von Willebrand factor is betrokken bij de adhesie bloedplaatjes op plaatsen waar de vaatwand is beschadigd en speelt een rol bij de bloedplaatjesaggregatie, naast de rol die de factor vervult als een eiwit dat factor VIII beschermt.
5.2 Farmacokinetische eigenschappen
Ziekte van Von Willebrand (VWD)
VWF (zoals aanwezig in het concentraat) is een normaal bestanddeel van humaan plasma en heeft dezelfde eigenschappen als endogeen VWF.
Op basis van een meta-analyse van drie farmacokinetische onderzoeken met 24 evalueerbare patiënten (20 volwassenen, 2 adolescenten van 12 tot <18 jaar en 2 kinderen van 6 tot <12 jaar) met alle typen VWD werden de volgende resultaten gevonden.
| Alle VWD-types | VWD type 1 | VWD type 2 | VWD type 3 | ||||||||||||||||||||||||||
| Parameter | N | Gem. | SD | Min. | Max. | N | Gem. | SD | Min. | Max. | N | Gem. | SD | Min. | Max. | N | Gem. | SD | Min. | Max. | |||||||||
| Recovery (%/IE/kg) | 24 | 1,56 | 0,48 | 0,90 | 2,93 | 2 | 1,19 | 0,07 | 1,14 | 1,24 | 5 | 1,83 | 0,86 | 0,98 | 2,93 | 17 | 1,52 | 0,32 | 0,90 | 2,24 | |||||||||
| AUC (0-inf) (u*%) | 23 | 1981 | 960 | 593 | 4831 | 2 | 2062 | 510 | 1701 | 2423 | 5 | 2971 | 1383 | 1511 | 4831 | 16 | 1662 | 622 | 593 | 2606 | |||||||||
| T 1/2 (u) | 24 | 23,3 | 12,6 | 7,4 | 58,4 | 2 | 39,7 | 18,3 | 26,7 | 52,7 | 5 | 34,9 | 16 | 17,5 | 58,4 | 17 | 18 | 6,2 | 7,4 | 30,5 | |||||||||
| MRT (u) | 24 | 33,1 | 19 | 10,1 | 89,7 | 2 | 53,6 | 25,9 | 35,3 | 71,9 | 5 | 53,5 | 24,6 | 27,8 | 89,7 | 17 | 24,7 | 8,5 | 10,1 | 37,7 | |||||||||
| Klaring (ml/u/kg) | 24 | 3,29 | 1,67 | 0,91 | 7,41 | 2 | 2,66 | 0,85 | 2,06 | 3,27 | 5 | 1,95 | 1,02 | 0,91 | 3,31 | 17 | 3,76 | 1,69 | 1,83 | 7,41 | |||||||||
AUC = area under the curve; MRT = mean residence time
Op basis van farmacokinetische onderzoeken bij 10 kinderen jonger dan 6 jaar werden de volgende resultaten gevonden voor VWF:RCo.
| Alle VWD-types | VWD type 2 | VWD type 3 | ||||||||||||||||||||
| Parameter | N | Gem. | SD | Min. | Max. | N | Gem. | SD | Min. | Max. | N | Gem. | SD | Min. | Max. | |||||||
| Recovery (%/IE/kg) | 10 | 1,3 | 1,2 | 0,8 | 1,6 | 4 | 1,2 | 1,3 | 1 | 1,4 | 6 | 1,4 | 1,1 | 1,1 | 1,6 | |||||||
| AUC (0-inf) (u*%) | 10 | 1001 | 1,6 | 531 | 2259 | 4 | 1056 | 2,1 | 531 | 2259 | 6 | 966 | 1,2 | 729 | 1166 | |||||||
| T 1/2 (u) | 10 | 9,6 | 1,8 | 4,5 | 36,8 | 4 | 13 | 2,3 | 6,2 | 36,8 | 6 | 7,8 | 1,5 | 4,5 | 12,1 | |||||||
| MRT (u) | 10 | 13,7 | 1,7 | 7,3 | 38,9 | 4 | 16,3 | 2 | 8,9 | 38,9 | 6 | 12,2 | 1,4 | 7,3 | 19,3 | |||||||
| Klaring (ml/u/kg) | 10 | 0,1 | 1,5 | 0 | 0,2 | 4 | 0 | 2,1 | 0 | 0,2 | 6 | 0,1 | 1,2 | 0,1 | 0,1 | |||||||
AUC = area under the curve; MRT = mean residence time
Hemofilie A
Factor VIII (uit het concentraat) is een normaal bestanddeel van humaan plasma en gedraagt zich zoals endogeen factor VIII. Na de injectie van het product blijft ongeveer tweederde tot drievierde van factor VIII in het bloed. Het niveau van de factor VIII-activiteit in het plasma moet 80% tot 120% van de voorspelde factor VIII-activiteit bereiken.
De factor VIII-activiteit in het plasma daalt exponentieel in twee fasen. In de eerste fase treedt er een verdeling op van de bloedvaten naar de lichaamscompartimenten met een plasmahalfwaardetijd van 3 tot 6 uur. In de daaropvolgende tragere fase varieert de halfwaardetijd van 8 tot 18 uur met een gemiddelde van 15 uur. Dit stemt overeen met de echte biologische halfwaardetijd.
De volgende resultaten werden waargenomen in een klinische studie met 12 patiënten (chromogeen assay, bepaling met dubbele metingen):
| Parameter | Uitgangsbezoek | Bezoek na 6 maanden | ||||||||
| Mean | SD | Mean | SD | |||||||
| Recovery %/IE/kg | FVIII:C 2,27 | 1,20 | FVIII:C 2,26 | 1,19 | ||||||
| AUCnorm % * u/IE/kg | FVIII:C 31,3 | 7,31 | FVIII:C 33,8 | 10,9 | ||||||
| Halfwaardetijd (u) | FVIII:C 11,2 | 2,85 | FVIII:C 11,8 | 3,37 | ||||||
| MRT (u) | FVIII:C 15,3 | 3,5 | FVIII:C 16,3 | 4,6 | ||||||
| Klaring ml/u/kg | FVIII:C 3,37 | 0,86 | FVIII:C 3,24 | 1,04 | ||||||
AUC = area under the curve; MRT = mean residence time SD = standaarddeviatie
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
VWF en FVIII zoals aanwezig in Wilate zijn normale bestanddelen van humaan plasma en hebben dezelfde werking als endogeen VWF/FVIII.
Conventionele tests van de veiligheid van deze verbindingen in proefdieren zouden geen bruikbare gegevens toevoegen aan de bestaande klinische ervaring en zijn daarom niet vereist.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder: natriumchloride, glycine, saccharose, natriumcitraat en calciumchloride.
Oplosmiddel: water voor injecties met 0,1% polysorbaat 80
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet worden gemengd met andere geneesmiddelen of gelijktijdig worden toegediend met andere parenteralia via hetzelfde infuussysteem.
Uitsluitend het meegeleverde infuussysteem moet worden gebruikt, omdat anders de behandeling kan falen als gevolg van factor VIII/von Willebrand factor adsorptie aan de interne oppervlakten van sommige injectie-/infuussystemen.
6.3 Houdbaarheid
3 jaar.
De bewezen stabiliteit van de gereconstitueerde oplossing werd vastgesteld op 4 uur bij kamertemperatuur (max. 25° C). De gereconstitueerde oplossing moet onmiddellijk worden gebruikt, om microbiologische besmetting te vermijden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaar poeder en injectieflacon met oplosmiddel in de koelkast (2°C -8°C). De injectieflacons in de buitenverpakking bewaren, ter bescherming tegen licht.
Niet in de vriezer bewaren.
Het product kan voor 2 maanden bewaard blijven bij kamertemperatuur (max. 25°C). In dit geval vervalt de houdbaarheid van het product 2 maanden nadat het voor het eerst uit de koelkast werd gehaald. De nieuwe vervaldatum dient door de patiënt op de verpakking te worden genoteerd. De gereconstitueerde oplossing mag uitsluitend eenmalig worden gebruikt. Indien een deel hiervan overblijft, dient dit te worden vernietigd.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Verpakkingsgrootten:
WILATE 500, 500 IE VWF en 500 IE FVIII
1 verpakking bevat:
- 1 injectieflacon met poeder, type I glas, gesloten met een (broombutyl rubber) stop en verzegeld met een afscheurbaar beschermkapje.
- 1 injectieflacon met oplosmiddel (5 ml water voor injecties met 0,1% polysorbaat 80), type I glas, gesloten met een (halobutyl rubber) stop en verzegeld met een afscheurbaar beschermkapje.
- 1 verpakking met materiaal voor intraveneuze injectie (1 transferset, 1 infuussysteem, 1 wegwerpspuit).
- 2 alcoholdoekjes
WILATE 1000, 1000 IE VWF en 1000 IE FVIII
1 verpakking bevat:
- 1 injectieflacon met poeder, type I glas, gesloten met een (broombutylrubber) stop en verzegeld met een afscheurbaar beschermkapje.
- 1 injectieflacon met oplosmiddel (10 ml water voor injecties met 0,1% polysorbaat 80), type I glas, gesloten met een (halobutylrubber) stop en verzegeld met een afscheurbaar beschermkapje.
- 1 verpakking met materiaal voor intraveneuze injectie (1 transferset, 1 infuussysteem, 1 wegwerpspuit).
- 2 alcoholdoekjes
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
- Lees alle aanwijzingen goed door en volg ze nauwgezet op!
- Gebruik Wilate niet meer na de uiterste houdbaarheidsdatum die staat vermeld op het etiket.
- Zorg dat tijdens het uitvoeren van onderstaande procedure de steriliteit behouden blijft!
- Het gereconstituteerde geneesmiddel dient voorafgaand aan toediening visueel te worden geïnspecteerd op vaste deeltjes en verkleuring
- De oplossing moet helder of een licht opalescent zijn. Gebruik geen oplossingen die troebel zijn of waar deeltjes in aanwezig zijn.
- Gebruik de oplossing onmiddellijk na bereiding, om microbiële verontreiniging te voorkomen.
- Gebruik uitsluitend het meegeleverde infuussysteem. Gebruik van andere injectie-/infusieapparatuur kan extra risico's met zich meebrengen en leiden tot falen van de behandeling.
Instructies voor het bereiden van de oplossing:
- 1. Gebruik het product nooit direct uit de koelkast. Laat het oplosmiddel en het poeder in de gesloten injectieflacons op kamertemperatuur komen.
- 2. Verwijder de flip-off-kapjes van beide injectieflacons en maak de rubberdopjes schoon met een van de meegeleverde alcoholdoekjes.
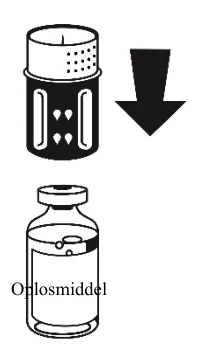
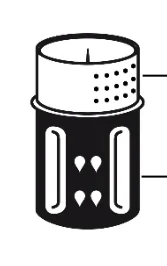
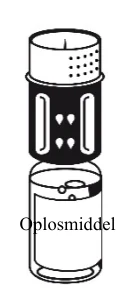
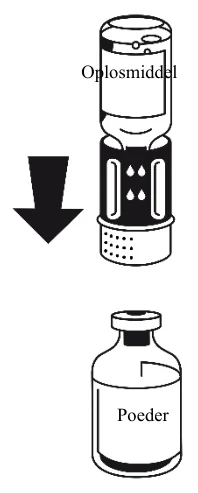
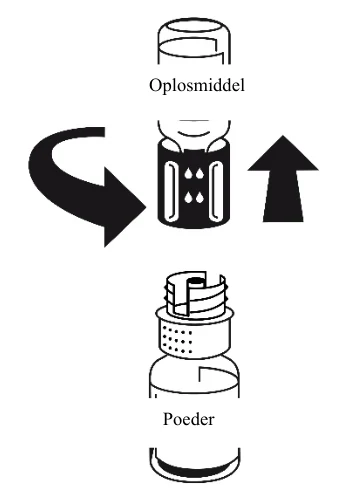
- 3. De transferset is aangegeven in afbeelding 1. Zet de injectieflacon met oplosmiddel op een horizontaal oppervlak en houd hem stevig vast. Neem de transferset en draai hem ondersteboven. Plaats het blauwe gedeelte van de transferset bovenop de injectieflacon met oplosmiddel en druk het goed naar beneden tot het vastklikt (Afb. 2 + 3). Niet draaien tijdens het bevestigen.
|
|---|
 |
|---|
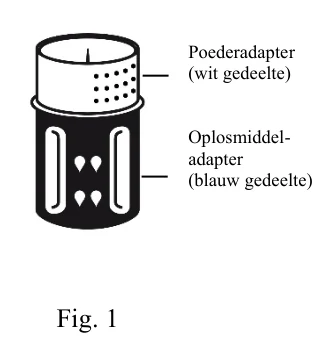
Fig. 2
Fig. 3
Oplosmiddel
Poederadapter
(wit gedeelte)
Oplosmiddel-adapter
(blauw gedeelte)
Fig. 4
Poeder
Oplosmiddel
Oplosmiddel
|  |
|---|
Instructies voor injectie:
Meet als voorzorgsmaatregel uw pols vóór en tijdens de injectie. Als uw hartslag duidelijk stijgt, verlaag dan de injectiesnelheid of onderbreek gedurende korte tijd de toediening.
- 1.
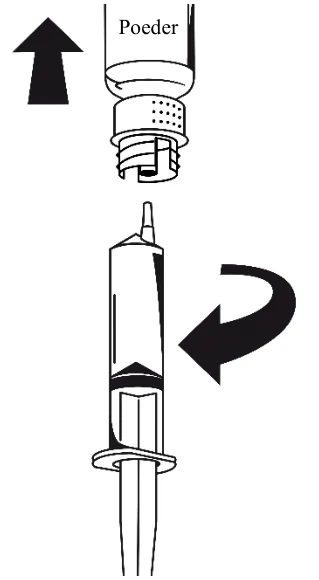
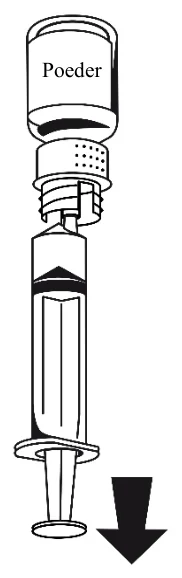
Bevestig de injectiespuit op het witte gedeelte van de transferset. Draai de injectieflacon ondersteboven en zuig de oplossing op in de injectiespuit (Afb. 6).
De oplossing moet helder of licht opaalachtig zijn.
Als de oplossing is overgebracht, houdt u de zuiger van de injectiespuit stevig vast (de spuit naar beneden gericht houden) en verwijdert u de spuit uit de transferset (Afb. 7).
Gooi de lege injectieflacon samen met het witte gedeelte van de transferset weg.
- 2. Reinig de gekozen injectieplaats met een van de meegeleverde alcoholdoekjes.
- 3.
Bevestig het meegeleverde infuussysteem op de injectiespuit.
Poeder
Oplosmiddel
Fig. 5
Fig. 6
Fig. 7
Poeder
Poeder
- 4.
Steek de injectienaald in de gekozen ader. Als u een tourniquet hebt gebruikt om de ader beter zichtbaar te maken, moet deze worden losgemaakt voordat u begint met het inspuiten van Wilate.
Er mag geen bloed in de injectiespuit stromen, vanwege het risico op vorming van fibrinepropjes.
- 5. Injecteer de oplossing langzaam in de ader, niet sneller dan 2-3 ml per minuut bij patiënten die 10 kg of meer wegen. Bij patiënten die tussen 6 kg en 10 kg wegen, mag de infuussnelheid de 2 ml per minuut niet overschrijden. Bij patiënten die minder dan 6 kg wegen, mag de infuussnelheid de 1 ml per minuut niet overschrijden.
Indien u meer dan één injectieflacon met Wilate poeder gebruikt voor één behandeling, kunt u dezelfde injectienaald en injectiespuit opnieuw gebruiken. De transferset is uitsluitend voor eenmalig gebruik.
Alle ongebruikte producten en afvalstoffen dienen te worden vernietigd overeenkomstig lokale voorschriften.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Octapharma GmbH
Elisabeth-Selbert-Str. 11
D-40764 Langenfeld
Duitsland
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
WILATE 500, 500 IE F VIII en 500 IE VWF, poeder en oplosmiddel voor oplossing voor injectie: RVG 108853
WILATE 1000, 1000 IE F VIII en 1000 IE VWF, poeder en oplosmiddel voor oplossing voor injectie: RVG 108854
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING / HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 december 2011
Datum van laatste hernieuwing: 25 augustus 2014
10 DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.2, 4.8, 5.2 en 6.6: 7 mei 2026