


SmPC (samenvatting van de productkenmerken) - Voranigo
1. NAAM VAN HET GENEESMIDDEL
Voranigo 10 mg filmomhulde tabletten
Voranigo 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Voranigo 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg vorasidenib (als hemicitraat, hemihydraat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat lactosemonohydraat, overeenkomend met 0,60 mg lactose (zie rubriek 4.4).
Voranigo 40 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 40 mg vorasidenib (als hemicitraat, hemihydraat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat lactosemonohydraat, overeenkomend met 2,39 mg lactose (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Voranigo 10 mg filmomhulde tabletten
Witte tot gebroken witte, ronde tabletten met een diameter van 6 mm, aan één zijde bedrukt met ‘10’.
Voranigo 40 mg filmomhulde tabletten
Witte tot gebroken witte, langwerpige tabletten met een lengte van 14,8 mm en een breedte van 6,3 mm, aan één zijde bedrukt met ‘40’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Voranigo als monotherapie is geïndiceerd voor de behandeling van overwegend niet-aankleurend graad 2 astrocytoom of oligodendroglioom met een IDH1-R132-mutatie of IDH2-R172-mutatie bij volwassen en adolescente patiënten in de leeftijd van 12 jaar en ouder die ten minste 40 kg wegen, die alleen chirurgische interventie hebben gehad, en voor wie radiotherapie of chemotherapie niet onmiddellijk noodzakelijk is (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient te worden ingesteld en onder toezicht te staan van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Alvorens Voranigo in te nemen, moeten patiënten bevestiging van een R132-mutatie in isocitraatdehydrogenase-1 (IDH1) of R172-mutatie in isocitraatdehydrogenase-2 (IDH2) hebben, aan de hand van een geschikte diagnostische test. De aanwezigheid van een IDH1-R132- of IDH2-R172-mutatie dient te worden beoordeeld met behulp van een in-vitrodiagnostische test (IVD) met CE-markering met overeenkomstig beoogd doel. Indien de IVD met CE-markering niet beschikbaar is, dient de IDH1-R132- of IDH2-R172-mutatie te worden beoordeeld met behulp van een alternatieve gevalideerde test.
Dosering
De aanbevolen dosering Voranigo voor volwassenen en jongeren van 12 jaar en ouder is 40 mg eenmaal daags voor patiënten die ten minste 40 kg wegen. Er kan geen doseringsadvies worden gegeven voor patiënten die minder dan 40 kg wegen vanwege het gebrek aan gegevens in deze populatie.
De behandeling dient te worden voortgezet zolang er klinisch voordeel wordt waargenomen of tot de patiënt de behandeling niet meer verdraagt.
Gemiste of uitgestelde dosis
Als een dosis wordt gemist of niet op de gebruikelijke tijd wordt ingenomen, dient deze zo snel mogelijk binnen 6 uur na de gemiste dosis te worden ingenomen. De volgende dosis dient op het gebruikelijke geplande tijdstip te worden ingenomen.
Als een dosis langer dan 6 uur geleden is gemist, dient deze te worden overgeslagen en dient de volgende dosis op het gebruikelijke geplande tijdstip te worden ingenomen.
Als er een dosis wordt uitgebraakt, mogen er geen vervangende tabletten worden ingenomen. De tabletten moeten als gebruikelijk op de volgende dag worden ingenomen.
Te nemen voorzorgsmaatregelen voorafgaand aan toediening en controle
Volledig bloedbeeld en bloedchemie, waaronder leverenzymen, dienen te worden beoordeeld voorafgaand aan het beginnen van de behandeling, elke 2 weken gedurende de eerste 2 maanden en daarna eens per maand gedurende de eerste 2 jaar van de behandeling, en daarna waar klinisch aangewezen. Voor bepaalde patiënten kan frequentere en aanhoudende monitoring nodig zijn (zie rubriek 4.4).
Dosisaanpassingen vanwege bijwerkingen
Op basis van individuele veiligheid en verdraagbaarheid kan onderbreking van de behandeling of dosisverlaging nodig zijn. De aanbevolen maten van dosisverlaging worden in tabel 1 vermeld.
Tabel 1: Aanbevolen dosisverlagingen
| Dosisniveau | Dosis en schema | Aantal en sterkte van tabletten |
| Aanvangsdosis | 40 mg eenmaal daags | Eén tablet van 40 mg eenmaal daags |
| Eerste dosisverlaging | 20 mg eenmaal daags | Twee tabletten van 10 mg eenmaal daags |
| Tweede dosisverlaging | 10 mg eenmaal daags | Eén tablet van 10 mg eenmaal daags |
De aanbevolen dosisaanpassingen voor Voranigo en handelingen in het geval van bijwerkingen worden in tabel 2 gegeven.
Tabel 2: Aanbevolen dosisaanpassingen voor Voranigo en handelingen in het geval van bijwerkingen
| Bijwerking | Ernsta | Handeling en dosisaanpassing |
Hepatotoxiciteit (verhoging van ALAT of ASAT) (zie rubriek 4.4) | Graad 1 Verhoging van ALAT of ASAT > ULN tot 3 × ULN zonder gelijktijdige totale bilirubine > 2 × ULN | Voranigo voortzetten met huidige dosis. Leverenzymen wekelijks controleren tot herstel naar < graad 1. |
Graad 2 ALAT of ASAT > 3 tot 5 × ULN zonder gelijktijdige totale bilirubine > 2 × ULN | Eerste voorval: Voranigo stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline.
Terugkeer: Voranigo stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline, en Voranigo hervatten met verlaagde dosis (zie tabel 1). | |
Graad 3 ALAT of ASAT > 5 tot 20 × ULN zonder gelijktijdige totale bilirubine > 2 × ULN | Eerste voorval: Voranigo stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline.
Terugkeer: Voranigo permanent stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline. | |
Graad 2 of 3 Elke ALAT of ASAT > 3 tot 20 × ULN met gelijktijdige totale bilirubine > 2 × ULN zonder duidelijke alternatieve verklaring.b | Voranigo permanent stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline. | |
Graad 4 Elke ALAT of ASAT > 20 × ULN | Voranigo permanent stopzetten en leverenzymen tweemaal per week controleren tot herstel naar ≤ graad 1 of baseline. | |
| Andere bijwerkingen | Graad 3 | Eerste voorval: Voranigo stopzetten tot herstel naar ≤ graad 1 of baseline.
Terugkeer: Voranigo permanent stopzetten. |
| Graad 4 | Voranigo permanent stopzetten. |
Afkortingen: ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; ULN = upper limit of normal (bovengrens van de normaalwaarde)
a Bijwerkingen gegradeerd volgens de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 5.0.
b Als er een alternatieve etiologie wordt vastgesteld, overweeg dan Voranigo te hervatten in een verlaagde dosis (zie tabel 1) na vermindering tot graad 1 of baseline.
Speciale populaties
Ouderen
Voor patiënten ≥ 65 jaar is geen dosisaanpassing vereist (zie rubriek 5.2).
Nierfunctiestoornis
Voor patiënten met een nierfunctiefunctiestoornis (geschatte glomerulaire filtratiesnelheid [eGFR] > 40 ml/min per 1,73 m2) wordt geen aanpassing van de aanvangsdosis aanbevolen. De farmacokinetiek van vorasidenib en metaboliet AGI-69460 is niet onderzocht bij patiënten met een eGFR ≤ 40 ml/min per 1,73 m2 of nierfunctiestoornis die dialyse vereist. Vorasidenib dient niet te worden gebruikt bij patiënten met een eGFR ≤ 40 ml/min per 1,73 m2 of die dialyse vereisen (zie rubriek 4.4 en 5.2).
Leverfunctiestoornis
Er wordt geen aanpassing van de aanvangsdosis aanbevolen voor patiënten met een lichte of matig ernstige (Child-Pugh-klasse A of B) leverfunctiestoornis. De farmacokinetiek van vorasidenib en AGI-69460 is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C). Vorasidenib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstige leverfunctiestoornis en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er zijn geen klinische gegevens beschikbaar bij kinderen in de leeftijd van 12 jaar tot < 18 jaar (zie rubriek 5.1).
Wijze van toediening
Voranigo is voor oraal gebruik.
De tabletten dienen eenmaal daags elke dag op ongeveer hetzelfde tijdstip te worden ingenomen. Patiënten mogen minstens 2 uur voor en 1 uur na het innemen van Voranigo niets eten (zie rubriek 5.2). De tabletten moeten in hun geheel met een glas water worden ingenomen en mogen niet gebroken, vergruisd of gekauwd worden, omdat er geen gegevens beschikbaar zijn om een vergelijkbare biologische beschikbaarheid van het geneesmiddel na manipulatie van de tabletten te bevestigen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hepatotoxiciteit
Geneesmiddelgeïnduceerde hepatotoxiciteit, waaronder ernstige gevallen van leverfalen, levernecrose en hepatitis acuut, zijn gemeld bij patiënten die in het centrale klinische onderzoek of na het in de handel brengen met vorasidenib werden behandeld (zie rubriek 4.8).
Leverenzymen (waaronder ALAT, ASAT en gamma-glutamyltransferase [GGT]) en totale bilirubine moeten gemonitord worden voorafgaand aan het starten van de behandeling, elke 2 weken gedurende de eerste 2 maanden van behandeling en daarna eens per maand gedurende de eerste 2 jaar van behandeling, en daarna waar klinisch aangewezen. Overweeg wekelijkse monitoring op verhogingen in ALAT en ASAT ≤ 3 keer de ULN. Onderbreek, verlaag de dosis van of stop permanent met de behandeling op basis van de ernst van de afwijkingen van leverenzymwaarden (zie rubriek 4.2).
Risico op carcinogeniteit
Bevindingen bij dieren kunnen duiden op een potentieel carcinogeen risico (met name in de lever, zie rubriek 5.3). Er zijn nog geen carcinogeniteitsonderzoeken uitgevoerd en de klinische veiligheidsgegevens over de lange termijn zijn onvoldoende. Daarom kan een risico op carcinogeniteit bij mensen niet worden uitgesloten.
Vrouwen die zwanger kunnen worden / anticonceptie
Vorasidenib kan schadelijk zijn voor de foetus wanneer het wordt toegediend aan een zwangere vrouw. Voorafgaand aan het starten van de behandeling wordt een zwangerschapstest aanbevolen bij vrouwen die zwanger kunnen worden. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 2 maanden na de laatste dosis. Vrouwen die van plan zijn zwanger te worden, moeten geadviseerd worden om advies in te winnen over voortplanting.
Vorasidenib kan de concentraties van hormonale anticonceptiemiddelen verlagen en daarom wordt gelijktijdig gebruik van een barrière-anticonceptiemiddel aanbevolen gedurende minstens 2 maanden na de laatste dosis (zie rubriek 4.5 en 4.6).
Mannelijke patiënten
Mannen met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 2 maanden na de laatste dosis. Mannen moeten voorafgaand aan de behandeling advies inwinnen over cryopreservatie van sperma (zie rubriek 4.6).
Leverfunctiestoornis
De veiligheid en werkzaamheid van vorasidenib zijn niet vastgesteld bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C). Vorasidenib dient met voorzichtigheid te worden gebruikt bij patiënten met een bestaande ernstige leverfunctiestoornis (Child-Pugh-klasse C) en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.2 en 5.2).
Nierfunctiestoornis
De farmacokinetiek en veiligheid van vorasidenib zijn niet onderzocht bij patiënten met een nierfunctiestoornis (eGFR ≤ 40 ml/min per 1,73 m2) of nierfunctiestoornis die dialyse vereist. Daarom dient vorasidenib niet bij deze patiënten te worden gebruikt (zie rubriek 4.2 en 5.2).
Lactose
Voranigo bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in-vitro-experimenten is vorasidenib een sterke inductor door activering van de pregnaan-X-receptor (PXR) en kan het van invloed zijn op de plasmablootstelling aan gelijktijdig toegediende geneesmiddelen die worden gemetaboliseerd of getransporteerd door enzymen of transporters waarvan de expressie door PXR wordt gemedieerd.
Effect van andere geneesmiddelen op vorasidenib
Sterke CYP1A2-remmers
Gelijktijdige toediening van vorasidenib met sterke CYP1A2-remmers (fluvoxamine en ciprofloxacine) kan de plasmaconcentratie van vorasidenib verhogen. Tijdens de behandeling met vorasidenib dient gelijktijdig gebruik van sterke CYP1A2-remmers te worden vermeden en dienen alternatieve therapieën die geen sterke remmers van CYP1A2 zijn, te worden overwogen.
In een geneesmiddeleninteractieonderzoek in vivo leidde gelijktijdige toediening van 20 mg vorasidenib met een sterke CYP1A2-remmer (500 mg ciprofloxacine tweemaal daags gedurende 14 dagen) tot een verhoging met 29% van de maximale plasmaconcentratie (Cmax) van vorasidenib en met 153% van de oppervlakte onder de plasmaconcentratie-tijdcurve (AUC).
Matig sterke CYP1A2-inductoren
Gelijktijdige toediening van vorasidenib met matig sterke CYP1A2-inductoren (fenytoïne en rifampicine) kan de plasmaconcentratie van vorasidenib verlagen. Overweeg tijdens de behandeling met vorasidenib alternatieve therapieën die geen matig sterke CYP1A2-inductoren zijn.
Maagzuurremmers
Er werden geen klinisch significante verschillen in de farmacokinetiek van vorasidenib waargenomen na gelijktijdige toediening van vorasidenib met de maagzuurremmer omeprazol.
Effect van vorasidenib op andere geneesmiddelen
Substraten van cytochroom P450 (CYP) met een smalle therapeutische index
Gelijktijdige toediening van vorasidenib met CYP2B6-, CYP2C8-, CYP2C9-, CYP2C19- of CYP3A4-substraten met een smalle therapeutische index (waaronder, maar niet beperkt tot amitriptyline, alfentanil, carbamazepine, ciclosporine, dosulepine, everolimus, fentanyl, fosfenytoïne, ifosfamide, imipramine, fenobarbital, fenytoïne, pimozide, kinidine, sirolimus, tacrolimus, tamoxifen, trimipramine, valproïnezuur en warfarine) kan de plasmaconcentraties van deze geneesmiddelen verlagen. Gelijktijdig gebruik van substraten van deze enzymen met een smalle therapeutische index dient te worden vermeden bij patiënten die vorasidenib gebruiken.
Gevoelige substraten van CYP-enzymen zonder smalle therapeutische index
Gelijktijdige toediening van vorasidenib met gevoelige substraten van CYP2B6, CYP2C8, CYP2C9, CYP2C19 of CYP3A4 zonder smalle therapeutische index (waaronder, maar niet beperkt tot bupropion, buspiron, celecoxib, darunavir, ibrutinib, midazolam, repaglinide, saquinavir, tipranavir en triazolam) kan de plasmaconcentraties van deze geneesmiddelen verlagen. Overweeg tijdens de behandeling met vorasidenib alternatieve therapieën die geen gevoelige substraten van deze enzymen zijn.
Interacties met transporteiwitten
In vitro is vorasidenib een remmer van borstkankerresistentieproteïne (BCRP) (zie rubriek 5.2). Voorzichtigheid moet worden betracht bij het toedienen van vorasidenib met BCRP-substraten (waaronder, maar niet beperkt tot rosuvastatine).
Hormonale anticonceptiemiddelen
Vorasidenib kan de concentraties van hormonale anticonceptiemiddelen verlagen en daarom wordt gelijktijdig gebruik van een barrière-anticonceptiemiddel aanbevolen gedurende de behandeling en tot minstens 2 maanden na de laatste dosis (zie rubriek 4.4 en 4.6).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / anticonceptie
Voorafgaand aan het starten van de behandeling met vorasidenib wordt een zwangerschapstest aanbevolen bij vrouwen die zwanger kunnen worden (zie rubriek 4.4).
Vrouwen die zwanger kunnen worden en mannen met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 2 maanden na de laatste dosis. Aangezien het effect van vorasidenib op het metabolisme en de werkzaamheid van systemisch werkende hormonale anticonceptiemiddelen niet is onderzocht, dienen barrièremethoden te worden toegepast als een tweede vorm van anticonceptie om zwangerschap te vermijden (zie rubriek 4.4 en 4.5).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van vorasidenib bij zwangere vrouwen. Uit dieronderzoek is embryofoetale ontwikkelingstoxiciteit gebleken (zie rubriek 5.3).
Vorasidenib mag niet tijdens de zwangerschap worden gebruikt en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Vrouwen die zwanger kunnen worden of mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moeten geadviseerd worden over het mogelijke risico voor een foetus.
Borstvoeding
Het is niet bekend of vorasidenib en de metabolieten ervan in de moedermelk worden uitgescheiden. Borstvoeding moet worden gestaakt tijdens behandeling en gedurende ten minste 2 maanden na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van vorasidenib op de vruchtbaarheid bij mensen. In onderzoeken naar toxiciteit bij herhaalde dosering werden effecten op de voortplantingsorganen waargenomen bij vrouwtjes- en mannetjesdieren (zie rubriek 5.3). De klinische relevantie van deze effecten is niet bekend. Mannelijke en vrouwelijke patiënten die van plan zijn een kind te verwekken, moeten geadviseerd worden om advies in te winnen over voortplanting, en mannen moeten voorafgaand aan de behandeling advies inwinnen over cryopreservatie van sperma (zie rubriek 4.4).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vorasidenib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen, met inbegrip van laboratoriumafwijkingen, waren ALAT verhoogd (59,3%), ASAT verhoogd (45,5%), GGT verhoogd (37,7%), vermoeidheid (36,5%) en diarree (24,6%).
De vaakst voorkomende bijwerkingen van graad ≥ 3 waren ALAT verhoogd (9,6%), ASAT verhoogd (4,2%) en GGT verhoogd (3,0%).
De ernstige bijwerkingen leverfalen, auto-immuunhepatitis en verhoogde ALAT traden elk op bij 0,6% van de patiënten die Voranigo kregen.
Permanente stopzetting van vorasidenib als gevolg van verhoogde ALAT graad ≥ 3 of auto-immuunhepatitis werd gemeld bij respectievelijk 3,0% en 0,6% van de patiënten.
Dosisonderbrekingen als gevolg van een bijwerking vonden plaats bij 18,6% van de patiënten die met vorasidenib werden behandeld. De vaakst voorkomende bijwerkingen waarvoor dosisonderbreking nodig was, waren ALAT verhoogd (14,4%) en ASAT verhoogd (6,0%).
Dosisverlagingen van vorasidenib als gevolg van een bijwerking vond plaats bij 9,6% van de patiënten. De vaakst voorkomende bijwerking waarvoor dosisverlaging nodig was, was ALAT verhoogd (7,8%).
Lijst van bijwerkingen in tabelvorm
De in deze rubriek beschreven bijwerkingen zijn afkomstig uit onderzoeksgegevens (INDIGO-onderzoek [N=167]) en ervaring met Voranigo na het in de handel brengen.
De bijwerkingen die gemeld zijn bij patiënten die met vorasidenib behandeld werden, zijn in tabel 3 vermeld per systeem/orgaanklasse volgens MedDRA en naar frequentie.
De frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Geneesmiddelenbijwerkingen gemeld bij met vorasidenib behandelde patiënten
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Aantal bloedplaatjes verlaagda |
Voedings- en stofwisselingsstoornissen | Vaak | Hyperglykemie |
| Verminderde eetlust | ||
| Hypofosfatemie | ||
| Zenuwstelselaandoeningen | Zeer vaak | Duizeligheid |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Dyspneu |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Buikpijn | ||
| Vaak | Gastro-oesofageale refluxziekte | |
| Lever- en galaandoeningen | Zeer vaak | Alanineaminotransferase verhoogda |
| Aspartaataminotransferase verhoogda | ||
| Gamma-glutamyltransferase verhoogda | ||
| Vaak | Alkalische fosfatase verhoogda | |
| Bloed bilirubine verhoogda | ||
| Soms | Leverfalen | |
| Auto-immuunhepatitis | ||
| Levernecrose | ||
| Niet bekend | Geneesmiddelgeïnduceerd leverletsel* | |
| Hepatitis acuut* | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
* Vastgesteld tijdens gebruik na goedkeuring.
Laboratoriumafwijking wordt gedefinieerd als nieuw of verergerd met ten minste één graad vanaf baseline, of baseline is niet bekend.
Beschrijving van geselecteerde bijwerkingen
Hepatotoxiciteit
In het INDIDO-onderzoek ervaarde 18,6% van de 167 patiënten die met vorasidenib werden behandeld, verhogingen in ALAT > 3 keer de ULN en ervaarde 8,4% verhogingen in ASAT > 3 keer de ULN. Van deze patiënten had 1,2% gelijktijdige verhogingen in ALAT of ASAT > 3 keer de ULN en totale bilirubine > 2 keer de ULN. Verhogingen in leverenzymen en bilirubine waren van voorbijgaande aard en verbeterden of verdwenen met dosisaanpassing of permanente stopzetting van de behandeling (zie rubriek 4.2 en 4.4). De mediane tijd tot eerste aanvang van het voorval voor ASAT en ALAT verhoogd (welke graad dan ook) was 85,0 dagen (spreiding: 14–451 dagen) en 57,0 dagen (spreiding: 1–506 dagen). Elk van de volgende bijwerkingen werd in het INDIGO-onderzoek één keer met vorasidenib gemeld: leverfalen, levernecrose en auto-immuunhepatitis (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering manifesteert de toxiciteit zich waarschijnlijk als exacerbatie van de bijwerkingen die in verband worden gebracht met vorasidenib (zie rubriek 4.8). Patiënten dienen nauwlettend te worden gemonitord en te worden voorzien van ondersteunende zorg (zie rubriek 4.2 en 4.4). Er is geen specifiek antidotum tegen overdosering met vorasidenib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen; overige antineoplastische middelen ATC-code: L01XM04
Werkingsmechanisme
Vorasidenib is een remmer die gericht is op de gemuteerde IDH1- en IDH2-enzymen. Bij patiënten met astrocytoom of oligodendroglioom leiden mutaties in IDH1 en IDH2 tot overproductie van de oncogene metaboliet 2-hydroxyglutaraat (2-HG), wat resulteert in verminderde celdifferentiatie die bijdraagt aan oncogenese. Remming van de gemuteerde IDH1- en IDH2-eiwitten door vorasidenib remt de abnormale productie van 2-HG, wat leidt tot differentiatie van maligne cellen en een vermindering van de proliferatie ervan. Er zijn geen preklinische onderzoeken uitgevoerd naar het vermogen van vorasidenib om de tumorgrootte te verminderen.
Farmacodynamische effecten
Er is waargenomen dat een therapeutische dagelijkse dosis vorasidenib de concentraties 2-HG in tumoren verlaagt bij proefpersonen met glioom met gemuteerde IDH1 of IDH2.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van vorasidenib werden geëvalueerd in het INDIGO-onderzoek, een gerandomiseerd (1:1), multicenter, dubbelblind, placebogecontroleerd fase 3-onderzoek bij 331 volwassenen en adolescenten van ≥ 12 jaar oud met een lichaamsgewicht ≥ 40 kg. Patiënten waren geschikt indien zij een astrocytoom of oligodendroglioom graad 2 hadden, zoals gedefinieerd door de WHO-criteria uit 2016, met een R132-mutatie in IDH1 of R172-mutatie in IDH2, chirurgie hadden ondergaan, waaronder biopsie, subtotale resectie of totale resectie, als hun enige behandeling en naar het oordeel van de onderzoeker geen onmiddellijke behoefte aan chemotherapie of radiotherapie hadden. Patiënten die met MRI evalueerbare, meetbare, niet-aankleurende (non-enhancing) ziekte hadden, zoals bevestigd door de geblindeerde onafhankelijke beoordelingscommissie (BIRC), werden geïncludeerd. Patiënten met centraal bevestigde aankleurende (enhancing) ziekte mochten worden geïncludeerd, op voorwaarde dat de aankleuring minimaal, niet-nodulair en niet-meetbaar was en tussen de 2 meest recente scans niet was veranderd. Uit het INDIGO-onderzoek werden patiënten uitgesloten die eerdere behandeling tegen kanker hadden gehad, waaronder chemotherapie of radiotherapie. De IDH1- of IDH2-mutatiestatus werd prospectief bepaald met de Oncomine Dx Target Test.
Patiënten werden gerandomiseerd naar het krijgen van vorasidenib 40 mg oraal eenmaal daags of overeenkomende placebo tot radiografische ziekteprogressie of onaanvaardbare toxiciteit. De randomisatie werd gestratificeerd naar lokale 1p19q-status (met codeletie of zonder codeletie) en tumoromvang bij baseline (diameter ≥ 2 cm of < 2 cm). De patiënten die naar placebo werden gerandomiseerd, mochten na gedocumenteerde radiografische ziekteprogressie overschakelen naar het krijgen van vorasidenib, op voorwaarde dat ze naar het oordeel van de onderzoeker geen onmiddellijke chemotherapie of radiotherapie nodig hadden.
De primaire uitkomstmaat voor werkzaamheid was radiografische progressievrije overleving (PFS), zoals geëvalueerd door een BIRC volgens gemodificeerde criteria voor responsbeoordeling in neuro-oncologie voor laaggradig glioom (RANO-LGG) (alleen radiografische progressie).
De demografische gegevens en ziektekenmerken van patiënten tussen de behandelingsgroepen waren vergelijkbaar. Van de 168 naar vorasidenib gerandomiseerde patiënten was de mediane leeftijd 41 jaar (spreiding: 21 tot 71 jaar), waarbij 98,8% 18-64 jaar was. Eén enkele pediatrische patiënt van 16 jaar werd gerandomiseerd naar placebo, en er werd geen patiënt jonger dan 18 jaar gerandomiseerd naar vorasidenib. De meeste patiënten waren mannelijk (60,1%), 74,4% was wit, 3,0% Aziatisch, 1,2% zwart, 1,2% anders, 19,6% werd niet gerapporteerd en 53,6% had een score op de Karnofsky Performance Status (KPS) van 100, 45,8% had een KPS-score van 90-80 en 0,6% had een KPS-score van 70-60. De meeste patiënten hadden ten minste 1 voorafgaande operatie voor glioom ondergaan (75%) en 25% had ≥ 2 eerdere operaties ondergaan. Van beide groepen had 95% van de patiënten een R132-mutatie in IDH1 en had 5% een R172-mutatie in IDH2.
De werkzaamheidsresultaten voor PFS zijn samengevat in tabel 4 en figuur 1.
Tabel 4: Werkzaamheidsresultaten voor het INDIGO-onderzoek (onderzoek AG881-C-004)
| Werkzaamheidsparameter | Voranigo 40 mg per dag (n=168) | Placebo (n=163) |
| Progressievrije overleving (PFS) | ||
Aantal voorvallen, n (%) Progressieve ziekte Overlijden | 47 (28,0) 0 | 88 (54,0) 0 |
| Mediane PFS, maanden (95%-BI)a | 27,7 (17,0; n.t.s.) | 11,1 (11,0; 13,7) |
| Hazardratio (95%-BI)b | 0,39 (0,27; 0,56) | |
| p-waardec | 0,000000067 | |
Afkortingen: BI = betrouwbaarheidsinterval; n.t.s. = niet te schatten
De volledige analyseset omvatte alle patiënten die randomisatie hadden ondergaan.
a Het 95%-betrouwbaarheidsinterval voor de mediaan werd berekend met de methode van Brookmeyer en Crowley.
b Geschat met het proportionele-hazardmodel van Cox, gecorrigeerd naar de volgende stratificatiefactoren: 1p19q-status en tumoromvang bij baseline.
c Geschat uit eenzijdige gestratificeerde log-ranktoets. De PFS werd getoetst op een eenzijdig α-niveau voor de werkzaamheid van 0,000359, gebaseerd op een bijgewerkte werkzaamheidsgrens overeenkomend met de informatiefractie van 82%.
Figuur 1: Kaplan-Meier-curve voor progressievrije overleving volgens beoordeling door de BIRC in het INDIGO-onderzoek
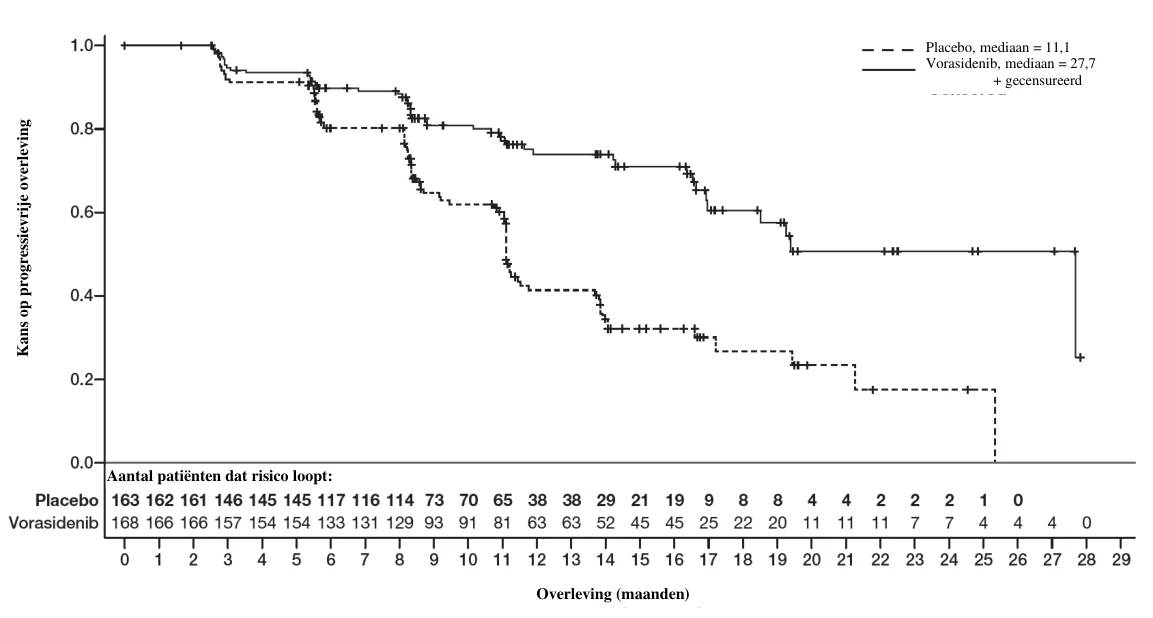
Een bijgewerkte analyse van de PFS die middels BIRC werd geëvalueerd, uitgevoerd bij 96% (N = 158) van de voorvallen, bevestigde het voordeel van vorasidenib in vergelijking met placebo (hazardratio: 0,35 [95%-BI: 0,25; 0,49]). Na 24 maanden was het percentage progressievrije overleving 59% (95%-BI: 48,4; 67,8) in de vorasidenib-groep en 26% (95%-BI: 17,9; 35,3) in de placebogroep. De mediane PFS was niet te schatten (95%-BI: 22,1; n.t.s.) voor de vorasidenib-groep en was 11,4 (95%-BI: 11,1; 13,9) maanden voor de placebogroep.
Pediatrische patiënten
Adolescenten van 12 tot jonger dan 18 jaar oud
Het gebruik van vorasidenib bij patiënten van 12 tot jonger dan 18 jaar oud met in IDH1 of IDH2 gemuteerd astrocytoom of oligodendroglioom wordt onderbouwd door farmacokinetische gegevens die aantonen dat leeftijd geen klinisch betekenisvol effect op de farmacokinetiek van vorasidenib had (zie rubriek 5.2).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van vorasidenib is gekarakteriseerd bij patiënten met laaggradig glioom met een IDH1- of IDH2-mutatie en bij gezonde proefpersonen. Het farmacokinetische profiel van vorasidenib is vergelijkbaar tussen patiënten met laaggradig glioom en gezonde proefpersonen.
Absorptie
Na een enkelvoudige orale dosis van 40 mg was de mediane tijd tot Cmax (Tmax) voor vorasidenib 2,0 uur, was de geometrisch gemiddelde Cmax 75,4 ng/ml (CV%: 44) en was de geometrisch gemiddelde AUC 2.860 u∙ng/ml (CV%: 56). Bij steady state was de geometrisch gemiddelde Cmax van vorasidenib 133 ng/ml (CV%: 73) en was de geometrisch gemiddelde AUC 1.988 u∙ng/ml (CV%: 95). Bij de meeste patiënten trad binnen 24 uur na toediening van het geneesmiddel een tweede plasmaconcentratiepiek op, maar deze was lager dan de waargenomen Cmax 2 uur na toediening van de dosis. Hoewel de absolute biologische beschikbaarheid niet rechtstreeks is bepaald, wordt de absorptie van vorasidenib voor de 40 mg filmomhulde tabletten ingeschat als matig hoog tot hoog.
De accumulatieverhoudingen waren ongeveer 3,8 voor Cmax en 4,4 voor AUC. Steady-state-plasmaniveaus werden na 2 tot 3 weken van eenmaal daagse toediening bereikt.
De gemiddelde Cmax en AUC van vorasidenib namen respectievelijk met een factor van 3,1 en 1,4 toe wanneer vorasidenib met een vetrijke maaltijd werd toegediend. De toediening van vorasidenib met een vetarme maaltijd leidde tot toenames in de Cmax en AUC van vorasidenib met een factor van respectievelijk 2,3 en 1,4 (zie rubriek 4.2).
Distributie
Vorasidenib heeft een gemiddeld schijnbaar distributievolume van 3.930 l (CV%: 40). Het distributievolume van vorasidenib na een enkelvoudige i.v. microdosis van 0,1 mg is 1.110 l. De aan plasma-eiwit gebonden fractie van vorasidenib en AGI-69460 was respectievelijk 97% en 87%. Zowel vorasidenib als AGI-69460 vertonen voorkeur voor binding aan serumalbumine boven alfa-1-zuur glycoproteïne. De bloed-tot-plasmaverhouding van vorasidenib is 0,87, de bloed-tot-plasmaverhouding van AGI-69460 is 1,38 en de hersentumor-tot-plasmaconcentratieverhouding van vorasidenib is 1,6.
Biotransformatie
Vorasidenib wordt hoofdzakelijk door CYP1A2 gemetaboliseerd, met verwaarloosbare tot geringe bijdragen van CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 en CYP3A4/5. Niet-CYP-routes kunnen tot 30% van de metabole klaring van vorasidenib via de lever bijdragen.
AGI-69460 is een stroomafwaartse actieve metaboliet van vorasidenib. Na een enkelvoudige orale dosis van 40 mg vorasidenib was de waargenomen Tmax voor metaboliet AGI-69460 336 uur, was de waargenomen
| geometrisch gemiddelde Cmax 3,32 ng/ml (CV%: 55,6) en was de geometrisch gemiddelde AUC0-t | |
| 1.172 u∙ng/ml (CV%: 61). Bij steady state was de geometrisch gemiddelde Cmin,ss van AGI-69460 111 ng/ml | |
| (CV%: 58) en was de geometrisch gemiddelde AUC0-4 op dag 1 van cyclus 2 190 u∙ng/ml (CV%: 90). | |
| Interacties | |
In vitro heeft vorasidenib een sterk inductie-effect op gevoelige CYP3A4-substraten en een matig sterk inductie-effect op gevoelige CYP2B6- en CYP2C19-substraten (zie rubriek 4.5).
In-vitrogegevens geven aan dat vorasidenib een remmer van BCRP is. Vorasidenib is geen remmer van P-glycoproteïne (P-gp) en de hepatische transporter organisch-aniontransporterend polypeptide (OATP)1B1. In vitro is AGI-69460 een remmer van BCRP en OATP1B3.
Vorasidenib is geen substraat van P-gp, BCR of hepatische transporteiwitten OATP1B1 en OATP1B3.
Eliminatie
| Ongeveer 89% van de toegediende dosis radioactief vorasidenib, gebruikmakend van een poeder-in- | |
| capsuleformulering met een absolute biologische beschikbaarheid van < 34%, werd in 44 dagen | |
| teruggevonden, waarvan 85% in feces en 4,5% in urine. Het grootste deel van de toegediende radioactiviteit | |
| die in feces werd aangetroffen, was ongewijzigd vorasidenib (55%), terwijl er geen ongewijzigd vorasidenib | |
| in urine werd gedetecteerd. | |
| De gemiddelde terminale halfwaardetijd van vorasidenib is 238 uur (CV%: 57), de effectieve halfwaardetijd | |
| is 63,2 uur (CV%: 75) en de gemiddelde schijnbare klaring is 14,0 l/u (CV%: 56). |
Lineariteit/non-lineariteit
Na toediening van Voranigo nemen de Cmax en AUC van vorasidenib proportioneel toe tussen 10 en 40 mg.
Speciale populaties
Ouderen
Bij oudere patiënten tot 75 jaar werden geen klinisch betekenisvolle effecten op de farmacokinetiek van vorasidenib waargenomen (zie rubriek 4.2).
Nierfunctiestoornis
Een nierfunctiestoornis (eGFR > 40 ml/min per 1,73 m2) had geen klinisch significant effect op de farmacokinetiek van vorasidenib. De farmacokinetiek van vorasidenib bij patiënten met eGFR ≤ 40 ml/min per 1,73 m2 of een nierfunctiestoornis die dialyse vereist, is niet bekend.
Leverfunctiestoornis
Een matig ernstige leverfunctiestoornis (Child-Pugh-klasse B) had geen klinisch significante effecten op de farmacokinetiek van vorasidenib en AGI-69460. Bij patiënten met een matig ernstige leverfunctiestoornis waren er na een enkelvoudige orale dosis van 20 mg vorasidenib geen klinisch relevante veranderingen in de concentraties totaal of vrij (ongebonden) vorasidenib (er werden vergelijkbare Cmax-waarden voor vorasidenib en een toename van 26,0% in de AUC0-t van vorasidenib waargenomen, terwijl er een verlaagde blootstelling aan AGI-69460 werd waargenomen). De farmacokinetiek van vorasidenib en AGI-69460 bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) is niet bekend (zie rubriek 4.2 en 4.4).
Overige
Op grond van leeftijd (16 tot 75 jaar), ras, etniciteit en lichaamsgewicht (43,5 tot 168 kg) werden geen klinisch significante effecten op de farmacokinetiek van vorasidenib waargenomen. Er werd waargenomen dat vrouwelijke patiënten een 1,6 keer zo hoge blootstelling aan vorasidenib hadden dan mannelijke patiënten.
Pediatrische patiënten
Farmacokinetische gegevens tonen aan dat leeftijd geen klinisch betekenisvol effect op de farmacokinetiek van vorasidenib had. De blootstelling aan vorasidenib is naar verwachting vergelijkbaar tussen volwassenen en adolescente patiënten van 12 jaar en ouder.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De voornaamste orgaantoxiciteiten die tijdens toxiciteitsonderzoek bij herhaalde dosering vastgesteld werden, betreffen lever, maag-darmkanaal, huid, nier, skeletspier, voortplantingsorganen en borstklier.
Vorasidenib was niet genotoxisch in de bacteriële omgekeerde-mutatieassay in vitro (Ames), in-vitro-assay op humane lymfocytenmicronucleus en in-vivo-assay op rattenbeenmerg-micronucleus. AGI-69460, de voornaamste circulerende metaboliet ervan, was niet genotoxisch in de Ames-test, de in-vitro-assay op humane lymfocytenmicronucleus, de in-vivo-assay op rattenbeenmerg-micronucleus en de Comet-assay.
In het 13-weekse onderzoek bij apen werd bij 8 maal de klinische blootstelling bij primaire necropsie kupffercelhyperplasie waargenomen, die verergerde na een herstelperiode. Daarnaast wezen bevindingen uit toxiciteitsonderzoeken bij ratten op hormoonontregeling. Dergelijke bevindingen kunnen wijzen op mogelijk carcinogeen risico. Er zijn nog geen carcinogeniteitsonderzoeken uitgevoerd met vorasidenib.
Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd met vorasidenib. Effecten op voortplantingsorganen werden opgemerkt tijdens toxiciteitsonderzoeken bij herhaalde dosering na toediening van vorasidenib aan ratten. Schadelijke effecten op de vrouwelijke voortplantingsorganen waren onder meer atrofie van de eierstokken, baarmoeder, baarmoederhals en vagina en variaties in de oestruscyclus. Bij mannetjesratten werden effecten opgemerkt op de epididymis (celresten), zaadblaasjes/prostaat (atrofie) en testes (gewicht, tubulusdegeneratie). Deze bevindingen werden waargenomen bij de laagste geteste dosis van 5 mg/kg per dag in het onderzoek van 13 weken bij ratten, leidend tot een blootstellingsniveau dat 26 keer zo hoog is als de blootstelling van mensen bij een dagelijkse dosis van 50 mg.
Vorasidenib veroorzaakte bij drachtige ratten en konijnen embryofoetale toxiciteit (hogere incidentie van resorptie, vertraagde ossificatie, viscerale misvormingen voor nieren en testes bij ratten). Deze effecten traden op bij doses die hoger waren dan bij patiënten die de therapeutische dagelijkse dosis kregen. De blootstellingsverhoudingen bij de NOAEL voor embryofoetale ontwikkeling bij ratten en konijnen waren respectievelijk 8,0 tot 28,5 en 1,1 tot 4,9 op drachtdag 6 en 17 voor ratten en 6 en 19 voor konijnen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E460)
Croscarmellosenatrium
Verkiezelde microkristallijne cellulose (bevat microkristallijne cellulose en colloïdale watervrije silica) Magnesiumstearaat (E470b)
Natriumlaurylsulfaat (E487)
Filmomhulling van tablet
Hypromellose
Titaandioxide (E171)
Lactosemonohydraat
Macrogol (E1521)
Drukinkt
Zwart ijzeroxide (E172)
Propyleenglycol (E1520)
Hypromellose (E464)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
48 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5. Aard en inhoud van de verpakking
Witte HDPE-fles met een moeilijk door kinderen te openen sluiting van polypropyleen (PP) en een warmte-inductieafdichting met een bekleding van polyethyleen (PE), inclusief drie silicagel-droogmiddelen in houders van HDPE. Verpakkingsgrootte van 30 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Patiënten dienen de informatie te krijgen dat ze het silicagel-droogmiddel in de tabletfles niet mogen inslikken.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Les Laboratoires Servier
50, rue Carnot
92284 Suresnes cedex - Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1912/001
EU/1/25/1912/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 september 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.