


SmPC (samenvatting van de productkenmerken) - Venclyxto
1. NAAM VAN HET GENEESMIDDEL
Venclyxto 10 mg filmomhulde tabletten
Venclyxto 50 mg filmomhulde tabletten
Venclyxto 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Venclyxto 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg venetoclax.
Venclyxto 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg venetoclax.
Venclyxto 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg venetoclax.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Venclyxto 10 mg filmomhulde tabletten
Lichtgele, ronde dubbelbolle tablet met een diameter van 6 mm, met aan één zijde ‘V’ en aan de andere zijde ‘10’.
Venclyxto 50 mg filmomhulde tabletten
Beige, langwerpige dubbelbolle tablet van 14 mm lang, 8 mm breed, met aan één zijde ‘V’ en aan de andere zijde ‘50’.
Venclyxto 100 mg filmomhulde tabletten
Lichtgele, langwerpige dubbelbolle tablet van 17,2 mm lang, 9,5 mm breed, met aan één zijde ‘V’ en aan de andere zijde ‘100’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Venclyxto is geïndiceerd voor de behandeling van volwassen patiënten met eerder onbehandelde chronische lymfatische leukemie (CLL):
- in combinatie met acalabrutinib met of zonder obinutuzumab
- in combinatie met obinutuzumab (zie rubriek 5.1)
- in combinatie met ibrutinib
Venclyxto in combinatie met rituximab is geïndiceerd voor de behandeling van volwassen patiënten met CLL die ten minste één andere therapie hebben gehad.
Venclyxto monotherapie is geïndiceerd voor de behandeling van CLL:
- in de aanwezigheid van een 17p-deletie of TP53-mutatie bij volwassen patiënten die ongeschikt zijn voor of bij wie een B-celreceptorremmer heeft gefaald, of
- in afwezigheid van een 17p-deletie of TP53-mutatie bij volwassen patiënten bij wie zowel chemo-immunotherapie als een B-celreceptorremmer heeft gefaald.
Venclyxto in combinatie met een hypomethylerend middel is geïndiceerd voor de behandeling van volwassen patiënten met nieuw gediagnosticeerde acute myeloïde leukemie (AML) die niet in aanmerking komen voor intensieve chemotherapie.
4.2 Dosering en wijze van toediening
Behandeling met venetoclax moet worden gestart en gecontroleerd door een arts die ervaren is in het gebruik van oncolytische geneesmiddelen. Patiënten die worden behandeld met venetoclax kunnen het tumorlysissyndroom (TLS) ontwikkelen. Om het risico op TLS te voorkomen en te verlagen dient de in deze rubriek beschreven informatie, onder meer betreffende risicobeoordeling, profylactische maatregelen, dosisopbouwschema en controle via laboratoriumbeoordelingen en geneesmiddelinteracties, te worden opgevolgd.
Dosering
Chronische lymfatische leukemie
Dosisopbouwschema
De startdosis is 20 mg venetoclax eenmaal daags gedurende 7 dagen. De dosis moet gedurende een periode van 5 weken geleidelijk worden opgehoogd naar de dagelijkse dosis van 400 mg, zoals getoond in tabel 1.
Tabel 1. Dosisopbouwschema bij patiënten met CLL
| Week | Dagelijkse dosis venetoclax |
| 1 | 20 mg |
| 2 | 50 mg |
| 3 | 100 mg |
| 4 | 200 mg |
| 5 | 400 mg |
Het 5-weekse dosisopbouwschema is bedoeld om de tumorlast geleidelijk te verminderen (debulking) en het risico op TLS te verminderen.
Venetoclax in combinatie met acalabrutinib met of zonder obinutuzumab
De behandeling met venetoclax in combinatie met acalabrutinib met of zonder obinutuzumab dient te worden voortgezet tot ziekteprogressie, onaanvaardbare toxiciteit of voltooiing van 14 cycli (elke cyclus duurt 28 dagen).
Dien acalabrutinib 100 mg ongeveer om de 12 uur oraal toe gedurende in totaal 14 behandelcycli, te beginnen op dag 1 van cyclus 1. Elke cyclus duurt 28 dagen.
Begin het 5-weekse dosisopbouwschema voor venetoclax (tabel 1) op dag 1 van cyclus 3. Na het voltooien van het dosisopbouwschema is de aanbevolen dosis venetoclax 400 mg eenmaal daags tot de laatste dag van cyclus 14.
Indien venetoclax wordt gegeven in combinatie met acalabrutinib en obinutuzumab, dient u obinutuzumab 100 mg toe op dag 1 van cyclus 2, gevolgd door 900 mg, toe te dienen op dag 1 of dag 2. Dien 1.000 mg toe op dag 8 en 15 van cyclus 2 en op dag 1 van cyclus 3 tot en met 7. Obinutuzumab wordt toegediend gedurende in totaal 6 cycli.
Venetoclax in combinatie met obinutuzumab
Venetoclax wordt gegeven gedurende in totaal 12 cycli; elke cyclus bestaat uit 28 dagen: 6 cycli in combinatie met obinutuzumab, gevolgd door 6 cycli met venetoclax als enige middel.
De toediening van obinutuzumab begint met 100 mg op dag 1 van cyclus 1, gevolgd door 900 mg die kan worden toegediend op dag 1 of dag 2. Dien 1000 mg toe op dag 8 en 15 van cyclus 1 en op dag 1 van elke volgende cyclus van 28 dagen, gedurende in totaal 6 cycli.
Begin het 5-weekse dosisopbouwschema voor venetoclax (zie tabel 1) op dag 22 van cyclus 1 en ga door tot en met dag 28 van cyclus 2.
Na het voltooien van het dosisopbouwschema, is de aanbevolen dosis venetoclax 400 mg eenmaal daags vanaf dag 1 van cyclus 3 van obinutuzumab tot de laatste dag van cyclus 12.
Venetoclax in combinatie met ibrutinib
Begin met alleen ibrutinib (420 mg eenmaal daags) gedurende 3 cycli (1 cyclus duurt 28 dagen), gevolgd door 12 cycli met venetoclax in combinatie met ibrutinib. Dien vanaf dag 1 van cyclus 4 venetoclax toe volgens het dosisopbouwschema (zie tabel 1). Na het voltooien van het dosisopbouwschema moet de patiënt tot de laatste dag van cyclus 15 doorgaan met venetoclax 400 mg eenmaal daags in combinatie met ibrutinib 420 mg oraal eenmaal daags.
Raadpleeg de samenvatting van de productkenmerken van ibrutinib voor meer informatie.
Onderhoudsdosering voor venetoclax in combinatie met rituximab
De aanbevolen dosis venetoclax in combinatie met rituximab is 400 mg eenmaal daags (zie rubriek 5.1 voor details van het combinatieregime).
De toediening van rituximab begint nadat de patiënt het dosisopbouwschema heeft voltooid en de aanbevolen dagelijkse dosis van 400 mg venetoclax gedurende 7 dagen heeft ontvangen.
Venetoclax wordt gedurende 24 maanden ingenomen vanaf dag 1 van cyclus 1 van rituximab (zie rubriek 5.1).
Onderhoudsdosering voor venetoclax monotherapie
De aanbevolen dosis venetoclax is 400 mg eenmaal daags. Behandeling wordt voorgezet totdat de ziekte verergert of behandeling niet langer door de patiënt wordt verdragen.
Acute myeloïde leukemie
Het aanbevolen doseringsschema van venetoclax (inclusief dosisopbouw) wordt weergegeven in tabel 2.
Tabel 2: Dosisopbouwschema bij patiënten met AML
| Dag | Dagelijkse dosis venetoclax |
| 1 | 100 mg |
| 2 | 200 mg |
| 3 en verder | 400 mg |
Azacitidine moet worden toegediend in een dosis van 75 mg/m2 lichaamsoppervlak, intraveneus of subcutaan, op dag 1‑7 van elke cyclus van 28 dagen beginnend op dag 1 van cyclus 1.
Decitabine moet worden toegediend in een dosis van 20 mg/m2 lichaamsoppervlak intraveneus op dag 1‑5 van elke cyclus van 28 dagen beginnend op dag 1 van cyclus 1.
De toediening van venetoclax mag zo nodig worden onderbroken voor het behandelen van hematologische toxiciteiten en herstel van de bloedwaarden (zie tabel 6).
Behandeling van venetoclax in combinatie met een hypomethylerend middel moet worden voortgezet tot ziekteprogressie of totdat een onaanvaardbare toxiciteit wordt waargenomen.
Preventie van tumorlysissyndroom (TLS)
Patiënten die worden behandeld met venetoclax, kunnen TLS ontwikkelen. Raadpleeg de betreffende rubriek hieronder voor meer informatie over het behandelen hiervan per ziekte‑indicatie.
Chronische lymfatische leukemie
Venetoclax kan een snelle afname van de tumormassa veroorzaken, waardoor in de eerste 5 weken tijdens de dosisopbouwfase een risico bestaat op het ontstaan van TLS bij alle patiënten met CLL, ongeacht de tumorlast en andere kenmerken van de patiënt. Veranderingen in elektrolyten die duiden op TLS kunnen al binnen 6 tot 8 uur na de eerste dosis venetoclax en ook bij elke dosisverhoging optreden, en moeten direct worden behandeld. Om het risico op TLS te verlagen, dienen de patiëntspecifieke factoren voor de mate van het TLS-risico te worden bepaald en dient aan patiënten profylactische hydratatie en anti-hyperurikemische middelen te worden gegeven voorafgaand aan de eerste dosis venetoclax.
Het risico op TLS blijft steeds aanwezig en is afhankelijk van meerdere factoren, waaronder comorbiditeiten, in het bijzonder een verminderde nierfunctie (creatinineklaring [CrCl] < 80 ml/min) en tumorlast. Splenomegalie kan het risico op TLS verhogen. Het risico kan afnemen naarmate de tumorlast door behandeling met venetoclax afneemt (zie rubriek 4.4).
Vóór aanvang van behandeling met venetoclax moet bij iedere patiënt de tumorlast worden beoordeeld, onder meer door middel van radiografische beoordeling (bijvoorbeeld CT-scan). Bloedchemie (kalium, urinezuur, fosfor, calcium en creatinine) moet worden beoordeeld en reeds bestaande afwijkingen moeten worden gecorrigeerd.
In tabel 3 wordt de aanbevolen TLS-profylaxe en -monitoring tijdens de behandeling met venetoclax beschreven op basis van de bepaling van de tumorlast uit gegevens van klinische studies (zie rubriek 4.4). Daarnaast moet de profylaxe en monitoring van patiënten, zowel klinisch als poliklinisch, passend zijn bij het risico van alle comorbiditeiten van de patiënt.
Tabel 3: Aanbevolen TLS-profylaxe op basis van de tumorlast bij patiënten met CLL
| Tumorlast | Profylaxe | Controle bloedchemiec,d | ||
| Hydratatiea | Anti- hyperurikemische middelenb | Locatie en frequentie van beoordelingen | ||
| Laag | Alle LN < 5 cm EN ALC < 25 x109/l | Oraal (1,5-2 l) | Allopurinol | Poliklinisch
|
dosis, na 6 tot 8 uur en na 24 uur
| ||||
| Gemiddeld | Elke LN tussen 5 cm en < 10 cm OF ALC ≥ 25 x109/l | Oraal (1,5-2 l) en aanvullend intraveneus overwegen | Allopurinol | Poliklinisch
|
| Hoog | Elke LN ≥ 10 cm OF ALC ≥ 25 x109/l EN elke LN ≥ 5 cm | Oraal (1,5-2 l) en intraveneus (150-200 ml/u wat wordt verdragen) | Allopurinol; rasburicase overwegen als urinezuur bij baseline verhoogd is | Klinisch
Poliklinisch
|
ALC = absolute lymfocytentelling; CrCl = creatinineklaring; LN = lymfeklier. a Instrueer patiënten om dagelijks water te drinken vanaf 2 dagen voor en gedurende de dosisopbouwfase, in het bijzonder voorafgaand aan en op de dagen van de toediening van een dosis bij de start van de behandeling en bij elke daaropvolgende dosisverhoging. Geef intraveneuze hydratatie aan elke patiënt die geen orale hydratatie verdraagt. b Start 2 tot 3 dagen voorafgaand aan het begin van de behandeling met venetoclax met allopurinol of een xanthine-oxidaseremmer. c Controleer de bloedchemie (kalium, urinezuur, fosfor, calcium en creatinine); beoordeel de waarden in real time. d Controleer bij daaropvolgende dosisverhogingen de bloedchemie na 6 tot 8 uur en na 24 uur bij patiënten die nog steeds risico lopen op TLS. | ||||
Dosisaanpassingen voor tumorlysissyndroom en andere toxiciteiten
Chronische lymfatische leukemie
Het kan nodig zijn de behandeling te onderbreken en/of de dosis te verlagen wegens toxiciteiten. Zie tabel 4 en tabel 5 voor aanbevolen dosisaanpassingen voor toxiciteiten in verband met venetoclax.
Raadpleeg voor meer informatie over het omgaan met toxiciteiten de Samenvatting van de Productkenmerken van elk van de geneesmiddelen die worden gebruikt in combinatie met venetoclax.
Tabel 4: Aanbevolen dosisaanpassingen van venetoclax wegens toxiciteitena bij CLL
| Gebeurtenis | Voorval | Actie |
| Tumorlysissyndroom | ||
Veranderingen in bloedchemie of symptomen die wijzen op TLS | Alle | De dosis van de volgende dag niet toedienen. Als de bloedchemie zich 24 tot 48 uur na de laatste dosis herstelt: hervat de behandeling met dezelfde dosering. |
| Bij alle veranderingen in de bloedchemie die meer dan 48 uur nodig hebben om te herstellen: hervat de behandeling met een verlaagde dosering (zie tabel 5). | ||
| Bij alle gebeurtenissen van klinisch TLSb: hervat de behandeling met een verlaagde dosering wanneer de symptomen zijn verdwenen (zie tabel 5). | ||
| Niet-hematologische toxiciteiten | ||
| Niet-hematologische toxiciteiten van graad 3 of 4 | 1e voorval | Onderbreek de behandeling met venetoclax. Zodra de toxiciteit is afgenomen naar graad 1 of de baseline, kan de therapie met venetoclax in dezelfde dosering worden hervat. Geen dosisaanpassing nodig. |
| 2e en latere voorvallen | Onderbreek de behandeling met venetoclax. Volg de richtlijnen voor dosisverlaging in tabel 5 wanneer u de behandeling met venetoclax hervat nadat de symptomen zijn verdwenen. Na beoordeling van de arts kan de dosis verder worden verlaagd. | |
| Hematologische toxiciteiten | ||
Neutropenie graad 3 met infectie of koorts; of hematologische toxiciteiten van graad 4 (uitgezonderd lymfopenie). | 1e voorval | Onderbreek de behandeling met venetoclax. Om de infectierisico's die gepaard gaan met neutropenie te verlagen, kan granulocyt-koloniestimulerende factor (G-CSF) samen met venetoclax worden toegediend als dit klinisch is geïndiceerd. Zodra de toxiciteit is afgenomen naar graad 1 of de baseline kan de therapie met venetoclax in dezelfde dosering worden hervat. |
| 2e en latere voorvallen | Onderbreek de behandeling met venetoclax. Overweeg G-CSF wanneer dit klinisch is geïndiceerd. Volg de richtlijnen voor dosisverlaging in tabel 5 wanneer u de behandeling met venetoclax hervat nadat de symptomen zijn verdwenen. Na beoordeling van de arts kan de dosis verder worden verlaagd. | |
Overweeg de behandeling met venetoclax te stoppen voor patiënten bij wie de dosis moet worden verlaagd tot minder dan 100 mg gedurende meer dan 2 weken.
a Bijwerkingen werden ingedeeld volgens NCI CTCAE versie 4.0.
b Klinische TLS werd gedefinieerd als TLS volgens laboratoriumbeoordelingen met klinische gevolgen zoals acuut nierfalen, hartritmestoornissen of insulten en/of plotselinge dood (zie rubriek 4.8).
Tabel 5: Dosisaanpassingen voor TLS en andere toxiciteiten bij patiënten met CLL
Dosis bij onderbreking (mg) | Hervattingsdosis (mga) |
| 400 | 300 |
| 300 | 200 |
| 200 | 100 |
| 100 | 50 |
| 50 | 20 |
| 20 | 10 |
| a De aangepaste dosis moet 1 week worden voortgezet voordat de dosis wordt verhoogd | |
Voor patiënten bij wie de toediening meer dan 1 week tijdens de eerste 5 weken van het dosisopbouwschema of meer dan 2 weken na het voltooien van de dosisopbouwfase is onderbroken, moet het risico op TLS opnieuw worden beoordeeld om vast te stellen of de toediening met een lagere dosis moet worden herstart (bijvoorbeeld, alle of sommige niveaus van het dosisopbouwschema, zie tabel 5).
Acute myeloïde leukemie
De opbouw van de dagelijkse dosis venetoclax is 3 dagen met azacitidine of decitabine (zie tabel 2).
Onderstaande profylactische maatregelen moeten worden opgevolgd:
Het aantal witte bloedcellen moet bij alle patiënten < 25 × 109/l zijn voordat wordt gestart met venetoclax en cytoreductie kan nodig zijn vóór de behandeling.
Alle patiënten moeten voldoende gehydrateerd zijn en anti‑hyperurikemische middelen krijgen vóór de eerste dosis venetoclax wordt gegeven en tijdens de dosisopbouwfase.
Beoordeel bloedchemie (kalium, urinezuur, fosfor, calcium en creatinine) en corrigeer bestaande afwijkingen vóór aanvang van de behandeling met venetoclax.
Controleer bloedchemie op TLS vóór toediening, 6 tot 8 uur na elke nieuwe dosis tijdens de opbouw en 24 uur na het bereiken van de aanbevolen dosis.
Voor patiënten met risicofactoren voor TLS (bijv. circulerende blasten, hoge leukemielast (bijv. groot tumorvolume), verhoogde concentraties lactaatdehydrogenase (LDH) vóór de behandeling of verminderde nierfunctie) moeten aanvullende maatregelen worden overwogen, waaronder intensievere laboratoriumcontroles en het verlagen van de startdosis venetoclax.
Controleer bloedwaarden frequent totdat de cytopenieën zijn verdwenen. Dosisaanpassingen en onderbrekingen voor cytopenieën zijn afhankelijk van de remissiestatus. Dosisaanpassingen van venetoclax voor bijwerkingen worden gegeven in tabel 6.
Tabel 6: Aanbevolen dosisaanpassingen voor bijwerkingen bij AML
| Bijwerking | Voorval | Dosisaanpassing |
| Hematologische bijwerkingen | ||
Neutropenie graad 4 (ANC < 500/microliter) met of zonder koorts of infectie; of trombocytopenie graad 4 (aantal bloedplaatjes < 25 × 103/microliter) | Treedt op voordat remissie wordt bereikta | In de meeste gevallen is het niet nodig om venetoclax in combinatie met azacitidine of decitabine te onderbreken wegens cytopenieën voordat remissie wordt bereikt. |
| Eerste voorval na het bereiken van remissie met een duur van ten minste 7 dagen | Stel de volgende cyclus venetoclax in combinatie met azacitidine of decitabine uit en controleer de bloedwaarden. Dien granulocytkoloniestimulerende factor (G‑CSF) toe voor neutropenie als dit klinisch geïndiceerd is. Hervat de behandeling met venetoclax in dezelfde dosering in combinatie met azacitidine of decitabine wanneer neutropenie is afgenomen naar graad 1 of 2. | |
| Volgende voorvallen in cycli na het bereiken van remissie met een duur van 7 dagen of langer | Stel de volgende cyclus venetoclax in combinatie met azacitidine of decitabine uit en controleer de bloedwaarden. Dien G-CSF toe voor neutropenie als dit klinisch geïndiceerd is. Hervat de behandeling met venetoclax in dezelfde dosering in combinatie met azacitidine of decitabine wanneer neutropenie is afgenomen naar graad 1 of 2 en verkort de duur van venetoclax met 7 dagen tijdens elk van de volgende cycli, bijvoorbeeld 21 dagen in plaats van 28 dagen. Raadpleeg de Samenvatting van de Productkenmerken van azacitidine voor meer informatie. | |
| Niet‑hematologische bijwerkingen | ||
| Niet‑hematologische toxiciteiten graad 3 of 4 | Elk voorval | Onderbreek venetoclax indien geen herstel optreedt met ondersteunende zorg. Hervat de behandeling met venetoclax in dezelfde dosering wanneer afgenomen naar graad 1 of baseline. |
| a Overweeg beoordeling van het beenmerg. | ||
Dosisaanpassingen voor gebruik met CYP3A-remmers
Gelijktijdig gebruik van venetoclax met krachtige of matige CYP3A-remmers verhoogt de blootstelling (d.w.z. Cmax en AUC) aan venetoclax en kan bij de start en tijdens de dosisopbouwfase de kans op TLS en andere toxiciteiten verhogen (zie rubriek 4.5).
Bij patiënten met CLL is gelijktijdig gebruik van venetoclax met krachtige CYP3A‑remmers gecontra‑indiceerd bij de start en tijdens de dosisopbouwfase (zie rubriek 4.3, 4.4 en 4.5).
Volg bij alle patiënten, wanneer gebruik van een CYP3A‑remmer nodig is, de aanbevelingen voor geneesmiddeleninteracties die zijn samengevat in tabel 7. Deze patiënten moeten nauwlettender op tekenen van toxiciteit worden gemonitord en het kan nodig zijn de dosis verder aan te passen. De dosis venetoclax die vóór instelling van de CYP3A-remmer werd gebruikt, moet 2 tot 3 dagen na stopzetting van de remmer worden hervat (zie rubriek 4.3, 4.4 en 4.5).
Tabel 7: Handeling bij mogelijke venetoclax-interacties met CYP3A-remmers
| Remmer | Fase | CLL | AML |
| Sterke CYP3A-remmer | Start en dosisopbouwfase | Gecontra‑indiceerd | Dag 1 – 10 mg Dag 2 – 20 mg Dag 3 – 50 mg Dag 4 – 100 mg of minder |
Stabiele dagelijkse dosis (na dosisopbouwfase) | Verlaag de dosis venetoclax naar 100 mg of minder (of met minimaal 75% als al aanpassingen zijn gedaan om andere redenen) | ||
| Matige CYP3A-remmera | Alle | Verlaag de dosis venetoclax met minimaal 50% | |
| a Vermijd bij patiënten met CLL gelijktijdig gebruik van venetoclax met matige CYP3A‑remmers bij de start en tijdens de dosisopbouwfase. Overweeg alternatieve geneesmiddelen of verlaag de dosis venetoclax zoals beschreven in deze tabel. | |||
Vergeten dosis
Als een patiënt een dosis venetoclax mist binnen 8 uur na het moment waarop deze meestal wordt ingenomen, moet de patiënt de gemiste dosis diezelfde dag nog zo snel mogelijk innemen. Als er meer dan 8 uur is verstreken, mag de patiënt de gemiste dosis niet meer innemen en moet de patiënt op de volgende dag het gebruikelijke doseringsschema hervatten.
Als een patiënt na toediening braakt, moet die dag geen aanvullende dosis worden gebruikt. De volgende voorgeschreven dosis moet de volgende dag op het gebruikelijke tijdstip worden ingenomen.
Speciale populaties
Ouderen
Voor oudere patiënten (leeftijd ≥ 65 jaar) is geen specifieke dosisaanpassing vereist (zie rubriek 5.1).
Nierinsufficiëntie
Voor patiënten met een verminderde nierfunctie (CrCl < 80 ml/min) kan intensievere profylaxe en monitoring nodig zijn om bij de start en tijdens de dosisopbouwfase de kans op TLS te verminderen (zie “Preventie van tumorlysissyndroom (TLS)” hierboven). Venetoclax mag aan patiënten met een ernstige nierinsufficiëntie (CrCl ≥ 15 ml/min en < 30 ml/min) of met terminaal nierfalen (end-stage renal disease, ESRD) waarvoor dialyse noodzakelijk is (CrCL < 15 ml/min) alleen worden toegediend als het voordeel opweegt tegen het risico; patiënten moeten gezien de verhoogde kans op TLS nauwlettend op tekenen van toxiciteit worden gecontroleerd (zie rubriek 4.4).
Voor patiënten met een lichte, matige of ernstige nierinsufficiëntie, of met terminaal nierfalen waarvoor dialyse noodzakelijk is, is geen dosisaanpassing nodig (zie rubriek 5.2).
Leverinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte of matige leverinsufficiëntie. Patiënten met een matige leverinsufficiëntie moeten bij instelling en tijdens de dosisopbouwfase nauwlettender op tekenen van toxiciteit worden gecontroleerd (zie rubriek 4.8).
Een dosisverlaging van minimaal 50% gedurende de behandeling wordt aanbevolen bij patiënten met ernstige leverinsufficiëntie (zie rubriek 5.2). Deze patiënten moeten nauwlettend op tekenen van toxiciteit worden gecontroleerd (zie rubriek 4.8).
Pediatrische patiënten
De veiligheid en werkzaamheid van venetoclax bij kinderen onder de 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
De filmomhulde tabletten van Venclyxto zijn voor oraal gebruik. Patiënten moeten de instructie krijgen om de tabletten in hun geheel met water dagelijks op ongeveer hetzelfde tijdstip in te nemen. De tabletten moeten bij een maaltijd worden ingenomen om het risico van een gebrek aan werkzaamheid te voorkomen (zie rubriek 5.2). De tabletten mogen niet worden gekauwd, verpulverd of gebroken voor het doorslikken.
Tijdens de dosisopbouwfase moet venetoclax ten behoeve van laboratoriummonitoring ’s ochtends worden ingenomen.
Het nuttigen van grapefruitproducten, (bittere) Sevilla-sinaasappelen en stervrucht (carambola) moet tijdens behandeling met venetoclax worden vermeden (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Bij patiënten met CLL: gelijktijdig gebruik met krachtige CYP3A-remmers bij de start en tijdens de dosisopbouwfase (zie rubriek 4.2 en 4.5).
Bij alle patiënten: gelijktijdig gebruik van preparaten met sint-janskruid (zie rubriek 4.4 en 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Tumorlysissyndroom
Tumorlysissyndroom, waaronder fatale gebeurtenissen en nierfalen waarvoor dialyse nodig is, is opgetreden bij patiënten bij behandeling met venetoclax (zie rubriek 4.8).
Venetoclax kan een snelle afname van de tumormassa veroorzaken, waardoor bij de start en tijdens de dosisopbouwfase een risico bestaat op het ontstaan van TLS. Veranderingen in elektrolyten die duiden op TLS, kunnen al 6 tot 8 uur na de eerste dosis venetoclax en na elke dosisverhoging optreden en moeten direct worden behandeld. Tijdens post-marketingonderzoek is TLS, waaronder fatale voorvallen, gemeld na een enkelvoudige dosis van 20 mg venetoclax. Om het risico op TLS te verlagen dient de in rubriek 4.2 beschreven informatie, onder meer betreffende risicobeoordeling, profylactische maatregelen, dosisopbouw- en aanpassingsschema en controle via laboratoriumbeoordelingen en geneesmiddelinteracties, te worden opgevolgd.
Het risico op TLS blijft steeds aanwezig en is afhankelijk van meerdere factoren, inclusief comorbiditeiten (in het bijzonder een verminderde nierfunctie), tumorlast en splenomegalie bij CLL.
Alle patiënten moeten worden beoordeeld op hun risico voor het krijgen van TLS en moeten hiervoor passende profylaxe krijgen, waaronder hydratatie en antihyperurikemische middelen. De bloedchemie moet worden gemonitord en afwijkingen moeten direct worden gecorrigeerd. Naarmate het algehele risico toeneemt, moeten intensievere maatregelen (intraveneuze hydratatie, frequente monitoring, ziekenhuisopname) worden toegepast. De behandeling moet zo nodig worden onderbroken; bij het herstarten van de behandeling met venetoclax dienen de richtlijnen voor dosisaanpassing te worden gevolgd (zie tabel 4 en tabel 5). De instructies voor “Preventie van tumorlysissyndroom (TLS)” moeten worden gevolgd (zie rubriek 4.2).
Gelijktijdig gebruik van dit geneesmiddel met krachtige of matige CYP3A-remmers verhoogt de blootstelling aan venetoclax en kan bij de start en tijdens de dosisopbouwfase de kans op TLS verhogen (zie
rubriek 4.2 en 4.3). Ook remmers van P-gp of BCRP kunnen de blootstelling aan venetoclax verhogen (zie rubriek 4.5).
Neutropenie en infecties
Neutropenie graad 3 of 4 is gemeld bij patiënten met CLL die zijn behandeld met venetoclax in combinatiestudies en in monotherapiestudies (zie rubriek 4.8).
Bij patiënten met AML komt neutropenie graad 3 of 4 vóór aanvang van de behandeling vaak voor. Het aantal neutrofielen kan verergeren bij gebruik van venetoclax in combinatie met een hypomethylerend middel. Neutropenie kan terugkomen bij volgende behandelcycli.
Tijdens de gehele behandelingsperiode moeten volledige bloedtellingen worden uitgevoerd. Voor patiënten met ernstige neutropenie wordt aanbevolen de toediening te onderbreken of de dosis te verlagen (zie rubriek 4.2).
Ernstige infecties, waaronder gevallen van sepsis met fatale afloop, zijn gemeld (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op verschijnselen en symptomen van infectie. Vermoedelijke infecties moeten onmiddellijk worden behandeld met onder andere antimicrobiële middelen, onderbreking of verlaging van de dosering en het gebruik van groeifactoren (bijvoorbeeld G-CSF) (zie rubriek 4.2).
Immunisatie
De veiligheid en werkzaamheid van immunisatie met levende verzwakte vaccins tijdens of na therapie met venetoclax zijn niet onderzocht. Levende vaccins mogen tijdens behandeling en daarna niet worden toegediend tot de B-cellen zich hebben hersteld.
CYP3A-inductoren
Gelijktijdige toediening van CYP3A4-inductoren kan leiden tot een verlaagde blootstelling aan venetoclax en daarmee tot een risico op verminderde werkzaamheid. Gelijktijdig gebruik met een sterke of matige CYP3A4-inductor moet worden vermeden (zie rubriek 4.3 en 4.5).
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten tijdens gebruik van venetoclax een zeer effectieve methode van anticonceptie toepassen (zie rubriek 4.6).
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Venetoclax wordt voornamelijk gemetaboliseerd door CYP3A.
Middelen die de plasmaconcentraties van venetoclax kunnen wijzigen
CYP3A-remmers
Gelijktijdige toediening van eenmaal daags 400 mg ketoconazol, een krachtige CYP3A-, P-gp- en BCRP-remmer, gedurende 7 dagen bij 11 patiënten verhoogde de Cmax van venetoclax met een factor 2,3 en de AUC met een factor 6,4. Gelijktijdige toediening van eenmaal per dag 50 mg ritonavir, een krachtige CYP3A en P-gp remmer, gedurende 14 dagen met 6 gezonde vrijwilligers verhoogde de Cmax van venetoclax met een factor 2,4 en de AUC met een factor 7,9. Vergeleken met het toedienen van alleen 400 mg venetoclax leidde gelijktijdige toediening van 300 mg posaconazol, een sterke CYP3A- en P‑gp‑remmer, samen met 50 mg en
100 mg venetoclax gedurende 7 dagen bij 12 patiënten tot een verhoging van de Cmax van venetoclax met respectievelijk een factor 1,6 en een factor 1,9 en een verhoging van de AUC met respectievelijk een factor 1,9 en een factor 2,4. Gelijktijdige toediening van venetoclax met andere sterke CYP3A4-remmers is voorspellend voor een toename van de AUC van venetoclax met gemiddeld een factor 5,8 tot 7,8.
Bij patiënten bij wie gelijktijdig gebruik nodig is van venetoclax met krachtige CYP3A-remmers (bijvoorbeeld itraconazol, ketoconazol, posaconazol, voriconazol, claritromycine, ritonavir) of matige CYP3A-remmers (bijvoorbeeld ciprofloxacine, diltiazem, erytromycine, fluconazol, verapamil), moet venetoclax worden toegediend volgens tabel 7. Patiënten moeten nauwlettender op tekenen van toxiciteit worden gemonitord en het kan nodig zijn de dosis verder aan te passen. De dosis venetoclax die vóór de start van de CYP3A-remmer werd gebruikt, moet 2 tot 3 dagen na stopzetting van de remmer worden hervat (zie rubriek 4.2).
Het nuttigen van grapefruitproducten, (bittere) Sevilla-sinaasappelen en stervrucht (carambola) moet tijdens behandeling met venetoclax worden vermeden omdat ze remmers van CYP3A bevatten.
P-gp en BCRP remmers
Venetoclax is een substraat voor P-gp en BCRP. Gelijktijdige toediening van een eenmalige dosis 600 mg rifampicine, een P-gp-remmer, bij 11 gezonde proefpersonen verhoogde de Cmax van venetoclax met 106% en de AUC met 78%. Gelijktijdig gebruik van venetoclax en P-gp en BCRP remmers bij de start en tijdens de dosisopbouwfase moet worden vermeden, patiënten moeten nauwlettender op tekenen van toxiciteit worden gemonitord (zie rubriek 4.4).
Ibrutinib
In studies naar ibrutinib (420 mg) in combinatie met venetoclax (400 mg) bij CLL-patiënten werd een verhoging van de blootstelling aan venetoclax (met ongeveer een factor 1,8 op basis van AUC) gezien in vergelijking met monotherapiegegevens voor venetoclax.
CYP3A-inductoren
Gelijktijdige toediening van eenmaal daags 600 mg rifampicine, een krachtige CYP3A-inductor, gedurende 13 dagen bij 10 gezonde proefpersonen verlaagde de Cmax van venetoclax met 42% en de AUC met 71%. Gelijktijdig gebruik van venetoclax met krachtige CYP3A-inductoren (bijvoorbeeld carbamazepine, fenytoïne, rifampicine) of matige CYP3A-inductoren (bijvoorbeeld bosentan, efavirenz, etravirine, modafinil, nafcilline) moet worden vermeden. Alternatieve behandelingen met een lagere CYP3A-inductie moeten worden overwogen. Preparaten die sint-janskruid bevatten, zijn tijdens behandeling met venetoclax gecontra-indiceerd omdat de werkzaamheid verminderd kan zijn (zie rubriek 4.3).
Azitromycine
In een geneesmiddeleninteractieonderzoek bij 12 gezonde proefpersonen, leidde de gelijktijdige toediening van 500 mg azitromycine op de eerste dag, gevolgd door 250 mg azitromycine per dag gedurende 4 dagen tot een verlaging van de Cmax van venetoclax met 25% en AUC met 35%. Een doseringswijziging is niet nodig tijdens kortdurig gebruik van azitromycine met gelijktijdige toediening van venetoclax.
Middelen die het maagzuur verminderen
Op basis van populatiefarmacokinetische analyse wordt geoordeeld dat maagzuurverlagende middelen (bijvoorbeeld protonpompremmers, H2-receptorantagonisten, antacida) geen invloed hebben op de biologische beschikbaarheid van venetoclax.
Galzuurbindend hars
Gelijktijdige toediening van galzuurbindend hars met venetoclax wordt niet aanbevolen, omdat het de absorptie van venetoclax kan reduceren. Als een galzuurbindend hars gelijktijdig met venetoclax moet
worden toegepast, moet de SmPC voor de galzuurbindende hars worden gevolgd om het risico op een interactie te verminderen en ventoclax moet minstens 4-6 uur na de bindende hars worden toegediend.
Middelen waarvan de plasmaconcentratie door venetoclax kan worden beïnvloed
Warfarine
In een geneesmiddeleninteractieonderzoek bij drie gezonde vrijwilligers leidde de toediening van een eenmalige dosis 400 mg venetoclax met 5 mg warfarine tot een toename van 18% tot 28% van de Cmax en AUC van R-warfarine en S-warfarine. Omdat venetoclax niet tot de steady state was getitreerd, wordt aanbevolen de internationale genormaliseerde ratio (INR) nauwlettend te controleren bij patiënten die warfarine krijgen.
Substraten van P-gp, BCRP en OATP1B1
Venetoclax is een P-gp-, BCRP- en OATP1B1-remmer in vitro. In een geneesmiddeleninteractieonderzoek, leidde de toediening van een eenmalig dosis van 100 mg venetoclax met 0,5 mg digoxine, een P-gp substraat, tot een toename van 35% digoxine Cmax en een 9% toename van digoxine AUC. Gelijktijdige toediening van P-gp- of BCRP-substraten met een smalle therapeutische index (bijvoorbeeld digoxine, dabigatran, everolimus en sirolimus) met venetoclax moet worden vermeden.
Als een P-gp- of BCRP-substraat met een smalle therapeutische index moet worden gebruikt, moet dit voorzichtig gebeuren. Voor een oraal toegediend P-gp- of BCRP-substraat dat gevoelig is voor remming in het gastro-intestinale kanaal (bijvoorbeeld dabigatran etexilaat), dient de toediening zo veel mogelijk gescheiden van venetoclax te gebeuren om een mogelijke interactie te minimaliseren.
Als een statine (een OATP-substraat) gelijktijdig met venetoclax wordt gebruikt, wordt aanbevolen om nauwlettend statine-gerelateerde toxiciteit te monitoren.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen
Vrouwen moeten tijdens gebruik van venetoclax en tot minstens 30 dagen na afloop van de behandeling zwangerschap vermijden. Daarom moeten vrouwen die zwanger kunnen worden, tijdens gebruik van venetoclax en tot 30 dagen na het stoppen van de behandeling zeer effectieve anticonceptie gebruiken. Op dit moment is het niet bekend of venetoclax de werkzaamheid van hormonale anticonceptiva kan verminderen. Daarom dienen vrouwen die hormonale anticonceptiva gebruiken, daar een barrièremethode aan toe te voegen.
Zwangerschap
Op basis van embryo-foetaal toxiciteitsonderzoek bij dieren (zie rubriek 5.3) wordt geoordeeld dat venetoclax de foetus kan beschadigen als het aan zwangere vrouwen wordt toegediend.
Er zijn geen adequate en goed gecontroleerde gegevens over het gebruik van venetoclax bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Venetoclax wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en niet zeer effectieve anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of venetoclax/metabolieten in de moedermelk wordt/worden uitgescheiden.
Risico voor het borstgevoede kind kan niet worden uitgesloten.
Borstvoeding moet worden gestaakt tijdens behandeling met venetoclax.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van venetoclax op de vruchtbaarheid. Op basis van testiculaire toxiciteit bij honden met klinisch relevante blootstellingen wordt geoordeeld dat de mannelijke fertiliteit bij behandeling met venetoclax verminderd kan zijn (zie rubriek 5.3). Advies over het opslaan van sperma voor aanvang van de behandeling, kan bij sommige mannelijke patiënten worden overwogen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Venetoclax heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen. Bij sommige patiënten die venetoclax gebruikten, zijn vermoeidheid en duizeligheid gemeld. Hiermee dient rekening te worden gehouden bij de beoordeling van de rijvaardigheid van een patiënt en zijn/haar vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Chronische lymfatische leukemie
Het algehele veiligheidsprofiel van Venclyxto is gebaseerd op gegevens van 1.187 patiënten met CLL behandeld in klinische studies met venetoclax in combinatie met obinutuzumab, ibrutinib of rituximab of als monotherapie. De veiligheidsanalyse is gedaan bij patiënten uit drie fase 3-studies (CLL14, GLOW en MURANO), drie fase 2-studies (CAPTIVATE, M13-982 en M14-032) en één fase 1-studie (M12-175). CLL14 was een gerandomiseerde, gecontroleerde studie waarin 212 patiënten met eerder onbehandelde CLL en comorbiditeiten venetoclax in combinatie met obinutuzumab ontvingen. GLOW was een open-label, gerandomiseerde studie waarin 106 patiënten met eerder onbehandelde CLL venetoclax in combinatie met ibrutinib ontvingen. MURANO was een gerandomiseerde, gecontroleerde studie waarin 194 patiënten die eerder voor CLL waren behandeld, venetoclax ontvingen in combinatie met rituximab. CAPTIVATE was een multicenter studie met 2 cohorten waarin 323 patiënten met eerder onbehandelde CLL venetoclax in combinatie met ibrutinib ontvingen. In de studies M13-982, M14-032 en M12-175 werden 352 CLL-patiënten behandeld met venetoclax monotherapie. Deze patiënten waren al eerder behandeld voor CLL, waaronder 212 patiënten met een 17p-deletie en 146 patiënten bij wie behandeling met een B-celreceptorremmer faalde (zie rubriek 5.1).
De vaakst voorkomende bijwerkingen (≥ 20%) van elke graad bij patiënten die venetoclax kregen in de combinatiestudies met obinutuzumab, ibrutinib of rituximab, waren diarree, neutropenie, misselijkheid, infectie van de bovenste luchtwegen, vermoeidheid en braken. In de monotherapiestudies waren de vaakst voorkomende bijwerkingen neutropenie/verminderd aantal neutrofielen, diarree, misselijkheid, bloedarmoede, vermoeidheid en infectie van de bovenste luchtwegen.
De meest gemelde ernstige bijwerkingen (≥ 2%) bij patiënten die venetoclax in combinatie met obinutuzumab, ibrutinib of rituximab kregen, waren pneumonie, febriele neutropenie, sepsis, neutropenie, anemie, diarree en TLS. In de monotherapiestudies waren de meest gemelde ernstige bijwerkingen (≥ 2%) pneumonie en febriele neutropenie.
De veiligheid van venetoclax in combinatie met acalabrutinib met of zonder obinutuzumab werd beoordeeld in AMPLIFY, een gerandomiseerde, gecontroleerde studie met 575 patiënten met eerder onbehandelde CLL zonder del (17p) of TP53-mutatie. Bij de 291 patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib, waren de vaakst voorkomende bijwerkingen (≥ 20%) van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken, diarree en skeletspierstelselpijn. De meest gemelde bijwerking van graad ≥ 3 (≥5%) was neutropenie. Bij de 284 patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib en obinutuzumab, waren de vaakst voorkomende bijwerkingen (≥ 20%) van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken, diarree, misselijkheid en skeletspierstelselpijn. De meest gemelde bijwerkingen van graad ≥ 3 (≥5%) waren neutropenie en trombocytopenie.
Acute myeloïde leukemie
Het algehele veiligheidsprofiel van Venclyxto is gebaseerd op gegevens van 314 patiënten met nieuw gediagnosticeerde acute myeloïde leukemie (AML) die in klinische studies werden behandeld met venetoclax in combinatie met een hypomethylerend middel (azacitidine or decitabine) (VIALE‑A fase 3 gerandomiseerd en M14‑358 fase 1 niet gerandomiseerd).
In de VIALE-A-studie waren de vaakst voorkomende bijwerkingen (≥ 20%) van elke graad bij patiënten die venetoclax in combinatie met azacitidine kregen trombocytopenie, neutropenie, febriele neutropenie, misselijkheid, diarree, braken, anemie, vermoeidheid, pneumonie, hypokaliëmie en verminderde eetlust.
De meest gemelde ernstige bijwerkingen (≥ 5%) bij patiënten die venetoclax in combinatie met azacitidine kregen, waren febriele neutropenie, pneumonie, sepsis en bloeding.
In de M14-358-studie waren de vaakst voorkomende bijwerkingen (≥ 20%) van elke graad bij patiënten die venetoclax in combinatie met decitabine kregen trombocytopenie, febriele neutropenie, misselijkheid, bloeding, pneumonie, diarree, vermoeidheid, duizeligheid/syncope, braken, neutropenie, hypotensie, hypokaliëmie, verminderde eetlust, hoofdpijn, buikpijn en anemie. De meest gemelde ernstige bijwerkingen (≥ 5%) waren febriele neutropenie, pneumonie, bacteriëmie en sepsis.
Het sterftecijfer na 30 dagen in de VIALE-A-studie was 7,4% (21/283) met venetoclax in combinatie met azacitidine en 6,3% (9/144) in de arm placebo met azacitidine.
Het sterftecijfer na 30 dagen in de M14-358-studie met venetoclax in combinatie met decitabine was 6,5% (2/31).
Tabel met bijwerkingen
De bijwerkingen worden hierna genoemd per MedDRA systeem/orgaanklasse en frequentie. De frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) of zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Chronische lymfatische leukemie
De frequenties van de bijwerkingen die zijn gemeld met Venclyxto, hetzij in combinatie met obinutuzumab, ibrutinib of rituximab, hetzij als monotherapie, bij patiënten met CLL zijn samengevat in tabel 8.
Tabel 8: Bijwerkingen die gemeld zijn bij patiënten met CLL die met venetoclax werden behandeld
| Systeem/orgaanklasse | Frequentie | Alle gradena | Graad ≥ 3a |
| Infecties en parasitaire aandoeningen | Zeer vaak | Pneumonie Bovensteluchtweginfectie Urineweginfectie | |
| Vaak | Sepsis | Sepsis Pneumonie Urineweginfectie Bovensteluchtweginfectie | |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenie Bloedarmoede Lymfopenie | Neutropenie Bloedarmoede |
| Vaak | Febriele neutropenie | Febriele neutropenie Lymfopenie | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hyperkaliëmie Hyperfosfatemie Hypocalciëmie |
| Vaak | Tumorlysissyndroom Hyperurikemie | Tumorlysissyndroom Hyperkaliëmie Hyperfosfatemie Hypocalciëmie Hyperurikemie | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Braken Misselijkheid Constipatie | Diarree |
| Vaak | Braken Misselijkheid | ||
| Soms | Constipatie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen: | Zeer vaak | Vermoeidheid | |
| Vaak | Vermoeidheid | ||
| Onderzoeken | Vaak | Verhoogd bloedcreatinine | |
| Soms | Verhoogd bloedcreatinine | ||
| a Alleen de hoogste frequentie die in de studies is waargenomen, wordt vermeld (gebaseerd op de CLL14-, GLOW-, CAPTIVATE-, MURANO-, M13-982-, M14-032- en M12-175-studies). | |||
AMPLIFY
Wanneer venetoclax wordt toegediend in combinatie met acalabrutinib met of zonder obinutuzumab, raadpleeg dan de Samenvatting van de Productkenmerken voor een beschrijving van bijwerkingen voordat met de behandeling wordt gestart.
Acute myeloïde leukemie
De frequenties van de bijwerkingen die zijn gemeld bij Venclyxto in combinatie met een hypomethylerend middel bij patiënten met AML zijn samengevat in tabel 9.
Tabel 9: Bijwerkingen die gemeld zijn bij patiënten met AML die met venetoclax werden behandeld
| Systeem/orgaanklasse | Frequentie | Alle gradena | Graad ≥3a |
| Infecties en parasitaire aandoeningen | Zeer vaak | Pneumonieb Sepsisb Urineweginfectie | Pneumonieb Sepsisb |
| Vaak | Urineweginfectie | ||
Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenieb Febriele neutropenie Anemieb Trombocytopenieb | Neutropenieb Febriele neutropenie Anemieb Trombocytopenieb |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hypokaliëmie Verminderde eetlust | Hypokaliëmie |
| Vaak | Tumorlysissyndroom | Verminderde eetlust | |
| Soms | Tumorlysissyndroom | ||
| Zenuwstelselaandoeningen | Zeer vaak | Duizeligheid/syncopeb Hoofdpijn | |
| Vaak | Duizeligheid/syncopeb | ||
| Soms | Hoofdpijn | ||
| Bloedvataandoeningen | Zeer vaak | Hypotensie Bloedingb | Bloedingb |
| Vaak | Hypotensie | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu | |
| Vaak | Dyspneu | ||
| Maagdarmstelselaandoeningen | Zeer vaak | Misselijkheid Diarree Braken Stomatitis Buikpijn | |
| Vaak | Misselijkheid Diarree Braken | ||
| Soms | Stomatitis | ||
| Lever- en galaandoeningen | Vaak | Cholecystitis/cholelithiaseb | Cholecystitis/cholelithiaseb |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie | |
| Soms | Artralgie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid Asthenie | |
| Vaak | Vermoeidheid Asthenie |
| Onderzoeken | Zeer vaak | Gewichtsafname Verhoogd bilirubine in het bloed | |
| Vaak | Gewichtsafname Verhoogd bilirubine in het bloed | ||
a Alleen de hoogste frequentie die in de studies is waargenomen, wordt vermeld (gebaseerd op de VIALE‑A- en M14‑studies). b Omvat meerdere termen voor bijwerkingen. | |||
Stoppen en dosisverlagingen wegens bijwerkingen
Chronische lymfatische leukemie
Stopzetting vanwege bijwerkingen kwam in de AMPLIFY-studie voor bij 8% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib, en bij 20% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib en obinutuzumab.
Stopzetting vanwege bijwerkingen kwam voor bij 16% van de patiënten die werden behandeld met venetoclax in combinatie met obinutuzumab of rituximab in respectievelijk de CLL14- en MURANO-studies en bij 21% en 7% van de patiënten die werden behandeld met venetoclax in combinatie met ibrutinib in respectievelijk de GLOW- en CAPTIVATE-studies. In de monotherapiestudies met venetoclax stopte 11% van de patiënten omwille van bijwerkingen.
Dosisverlagingen vanwege bijwerkingen kwamen in de AMPLIFY-studie voor bij 14% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib, en bij 21% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib en obinutuzumab.
Dosisverlagingen vanwege bijwerkingen kwamen voor bij 21% van de patiënten die werden behandeld met venetoclax in combinatie met obinutuzumab in de CLL14-studie, bij 26% en 20% van de patiënten die werden behandeld met venetoclax in combinatie met ibrutinib in respectievelijk de GLOW- en CAPTIVATE-studies, bij 15% van de patiënten die werden behandeld met venetoclax in combinatie met rituximab in de MURANO-studie en bij 14% van de patiënten die met venetoclax werden behandeld in de monotherapiestudies.
Dosisonderbrekingen als gevolg van bijwerkingen kwamen in de AMPLIFY-studie voor bij 50% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib, en bij 65% van de patiënten die werden behandeld met venetoclax in combinatie met acalabrutinib en obinutuzumab. De vaakst voorkomende bijwerking die leidde tot dosisonderbreking van venetoclax in de AMPLIFY-studie, was neutropenie (respectievelijk 33% en 26% met of zonder obinutuzumab).
Dosisonderbrekingen als gevolg van bijwerkingen kwamen voor bij 74% van de patiënten die werden behandeld met de combinatie van venetoclax en obinutuzumab in de CLL14-studie, bij 67% van de patiënten die werden behandeld met de combinatie van venetoclax en ibrutinib in de GLOW-studie en bij 71% van de patiënten die werden behandeld met de combinatie van venetoclax en rituximab in de MURANO-studie; de vaakst voorkomende bijwerking die tot een onderbreking van de dosering leidde was neutropenie (respectievelijk 41%, 19% en 43% in de CLL14-, GLOW- en MURANO-studies). In de monotherapiestudies met venetoclax kwam bij 40% van de patiënten een onderbreking van de behandeling voor vanwege bijwerkingen; de vaakst voorkomende bijwerking die tot een onderbreking van de dosering leidde was neutropenie (5%).
Acute myeloïde leukemie
In de VIALE‑A‑studie werd het gebruik van venetoclax in verband met bijwerkingen beëindigd bij 24% van de patiënten die werden behandeld met de combinatie venetoclax en azacitidine. Dosisverlagingen van
venetoclax wegens bijwerkingen kwamen voor bij 2% van de patiënten. Dosisonderbrekingen van venetoclax wegens bijwerkingen kwamen voor bij 72% van de patiënten. Onder de patiënten die beenmergklaring van leukemie bereikten, werd bij 53% de behandeling onderbroken wegens ANC < 500/microliter. De vaakst voorkomende bijwerkingen die leidden tot dosisonderbreking (> 10%) van venetoclax waren febriele neutropenie, neutropenie, pneumonie en trombocytopenie.
In de M14‑358‑studie kwam het beëindigen van de behandeling wegens bijwerkingen voor bij 26% van de patiënten die werden behandeld met de combinatie venetoclax en decitabine. Dosisverlagingen wegens bijwerkingen kwamen voor bij 6% van de patiënten. Onderbreking van de behandeling kwam voor bij 65% van de patiënten. De vaakst voorkomende bijwerking die leidde tot onderbreking van behandeling (≥ 5%) met venetoclax waren febriele neutropenie, neutropenie/verlaagde neutrofielentelling, pneumonie, verlaagde plaatjestelling, en verlaagde wittebloedceltelling.
Omschrijving van geselecteerde bijwerkingen
Tumorlysissyndroom
Tumorlysissyndroom is een belangrijk geïdentificeerd risico bij aanvang van de behandeling met venetoclax.
Chronische lymfatische leukemie
In de eerste fase 1 dose-findingonderzoeken, die een kortere (2 tot 3 weken) titratiefase en een hogere startdosis hadden, was de incidentie van TLS 13% (10/77; 5 laboratorium-TLS; 5 klinische TLS), waaronder 2 fatale gebeurtenissen en 3 gebeurtenissen met acuut nierfalen, van wie 1 gedialyseerd moest worden.
Het risico op TLS nam af na aanpassing van het doseerschema en instelling van profylactische en monitoringmaatregelen. In klinische studies met venetoclax werden patiënten met een meetbare lymfeklier ≥ 10 cm of die met zowel een ALC ≥ 25 × 109/l als een meetbare lymfeklier ≥ 5 cm opgenomen in het ziekenhuis om intensievere hydratatie en monitoring gedurende de eerste dag van toediening van 20 mg en 50 mg tijdens de dosisopbouwfase mogelijk te maken (zie rubriek 4.2).
Bij 168 patiënten met CLL die begonnen met een dagelijkse dosis van 20 mg welke gedurende 5 weken werd verhoogd naar een dagelijkse dosis van 400 mg in de studies M13-982 en M14-032, was de frequentie van TLS 2%. Alle gebeurtenissen waren laboratorium-TLS (laboratoriumafwijkingen die aan ≥ 2 van de volgende criteria binnen 24 uur na elkaar voldeden: kalium > 6 mmol/l, urinezuur > 476 µmol/l, calcium < 1,75 mmol/l of fosfor > 1,5 mmol/l, of waren als TLS-gebeurtenissen gemeld) en traden op bij patiënten met (een) lymfeklier(en) ≥ 5 cm of ALC ≥ 25 × 109/l. Bij deze patiënten werd geen TLS met klinische consequenties zoals acuut nierfalen, hartritmestoornissen of plotse dood en/of toevallen waargenomen. Alle patiënten hadden een CrCl ≥ 50 ml/min.
In de open-label, gerandomiseerde fase 3-studie (MURANO) was de incidentie van TLS 3% (6/194) bij patiënten die werden behandeld met venetoclax + rituximab. Nadat 77/389 patiënten in de studie waren geïncludeerd, werd het protocol aangepast waarbij de huidige TLS-profylaxe en monitoringmaatregelen werden opgenomen die worden beschreven onder ‘Dosering’ (zie rubriek 4.2). Alle gebeurtenissen van TLS traden op tijdens de venetoclax dosisopbouwfase en verdwenen binnen twee dagen. Alle zes patiënten voltooiden de dosisopbouw en bereikten de aanbevolen dagelijkse dosering van 400 mg venetoclax. Er werd geen klinische TLS waargenomen bij patiënten die het huidige 5-weekse dosisopbouwschema en de TLS-profylaxe en monitoringmaatregelen volgden (zie rubriek 4.2). De percentages laboratoriumafwijkingen ≥ graad 3 die relevant zijn voor TLS, waren hyperkaliëmie met 1%, hyperfosfatemie met 1% en hyperurikemie met 1%.
In de open-label, gerandomiseerde fase 3-studie (CLL14) was de incidentie van TLS 1,4% (3/212) bij patiënten die werden behandeld met venetoclax + obinutuzumab. Alle drie de TLS-gebeurtenissen verdwenen en leidden niet tot terugtrekking uit de studie. De toediening van obinutuzumab werd in twee gevallen uitgesteld als reactie op de TLS-gebeurtenissen.
In de open-label, gerandomiseerde fase 3-studie (AMPLIFY) was de incidentie van TLS 0,3% (1/291) bij patiënten die werden behandeld met venetoclax + acalabrutinib, en 0,4% (1/284) bij patiënten die werden behandeld met venetoclax + acalabrutinib + obinutuzumab. De toediening van obinutuzumab werd uitgesteld als reactie op de TLS-gebeurtenis. Beide gevallen waren laboratorium-TLS die verdwenen en niet leidden tot terugtrekking uit de studie.
In de gerandomiseerde fase 3-studie GLOW werd TLS niet als bijwerking gezien.
De incidentie van laboratorium-TLS was 0,3% (1/323) in de eenarmige fase 2-studie CAPTIVATE; dit betrof een melding bij één patiënt in het MRD-geleide cohort.
Tijdens post-marketingonderzoek is TLS, inclusief fatale voorvallen, gemeld na een enkelvoudige dosis van 20 mg venetoclax (zie rubriek 4.2 en 4.4).
Acute myeloïde leukemie
In de gerandomiseerde fase 3-studie (VIALE-A) met venetoclax in combinatie met azacitidine was de incidentie van TLS 1,1% (3/283, 1 klinische TLS). In de studie moest de wittebloedceltelling zijn afgenomen tot < 25 x 109/l voordat werd gestart met venetoclax en was een dosisopbouwschema nodig naast standaard profylaxe en controlemaatregelen (zie rubriek 4.2). Alle gevallen van TLS deden zich voor tijdens de dosisopbouw.
In de M14-358-studie werden geen TLS-gebeurtenissen op basis van laboratoriumwaarden of klinische TLS gemeld bij venetoclax in combinatie met decitabine.
Neutropenie en infecties
Neutropenie is een geïdentificeerd risico bij behandeling met Venclyxto.
Chronische lymfatische leukemie
In de AMPLIFY-studie werd neutropenie/verminderd aantal neutrofielen/febriele neutropenie (alle graden) gemeld bij 37% van de patiënten in de venetoclax + acalabrutinib-arm. Dosisonderbreking kwam voor bij 26% van de patiënten, en 0,7% van de patiënten stopte met venetoclax vanwege neutropenie/verminderd aantal neutrofielen/febriele neutropenie. Neutropenie/verminderd aantal neutrofielen/febriele neutropenie van graad ≥ 3 werd gemeld bij 32% van de patiënten. Infecties van graad ≥ 3 werden gemeld bij 12% en ernstige infecties bij 12% van de patiënten. Fatale infecties deden zich voor bij 3,1% van de patiënten (het vaakst gemeld werd COVID-19 of COVID-19-pneumonie).
In de AMPLIFY-studie werd neutropenie/verminderd aantal neutrofielen/febriele neutropenie (alle graden) gemeld bij 50% van de patiënten in de venetoclax + acalabrutinib + obinutuzumab-arm. Dosisonderbreking kwam voor bij 33% van de patiënten, en 1% van de patiënten stopte met venetoclax vanwege neutropenie/verminderd aantal neutrofielen/febriele neutropenie. Neutropenie/verminderd aantal neutrofielen/febriele neutropenie van graad ≥ 3 werd gemeld bij 46% van de patiënten. Infecties van graad ≥ 3 werden gemeld bij 24% en ernstige infecties bij 24% van de patiënten. Fatale infecties deden zich voor bij 6% van de patiënten (het vaakst gemeld werd COVID-19 of COVID-19-pneumonie).
In de CLL14-studie werd neutropenie (alle graden) gemeld bij 58% van de patiënten in de venetoclax + obinutuzumab-arm; bij 41% van de patiënten behandeld met venetoclax + obinutuzumab werd de dosering onderbroken en 2% van de patiënten stopte met venetoclax vanwege neutropenie. Graad 3 neutropenie werd gemeld bij 25% van de patiënten en graad 4 neutropenie bij 28% van de patiënten. De mediane duur van neutropenie graad 3 of 4 was 22 dagen (bereik: 2 tot 363 dagen). Febriele neutropenie werd gemeld bij 6% van de patiënten, graad ≥3 infecties bij 19% en ernstige infecties bij 19% van de patiënten. Overlijden als gevolg van infectie trad op bij 1,9% van de patiënten tijdens de behandeling en bij 1,9% van de patiënten na stopzetting van de behandeling.
In de venetoclax + ibrutinib-arm in de GLOW-studie werd neutropenie/verminderd aantal neutrofielen van alle graden gemeld bij 42% van de patiënten, waaronder voorvallen van graad 3 of 4 bij 35% van de patiënten. Negentien procent had een onderbreking van de dosering en 8% kreeg een dosisverlaging van venetoclax vanwege neutropenie/verminderd aantal neutrofielen. In de venetoclax + ibrutinib-arm versus de obinutuzumab + chloorambucil-arm werden respectievelijk de volgende bijwerkingen gemeld: febriele neutropenie 2% versus 3%, infecties van ≥ graad 3 17% versus 11% en ernstige infecties 12% versus 9%.
In de CAPTIVATE-studie werd neutropenie/verminderd aantal neutrofielen van alle graden gemeld bij 47% van de patiënten in de venetoclax + ibrutinib-arm, waaronder voorvallen van graad 3 of 4 bij 37% van de patiënten. Veertien procent had een onderbreking van de dosering, 4% kreeg een dosisverlaging en 1 patiënt (0,3%) stopte met venetoclax vanwege neutropenie/verminderd aantal neutrofielen. Febriele neutropenie werd gemeld bij 1%, infecties van ≥ graad 3 bij 8% en ernstige infecties bij 8% van de patiënten.
In de MURANO-studie werd neutropenie (alle graden) gemeld bij 61% van de patiënten in de venetoclax + rituximab-arm. 43% van de patiënten die werden behandeld met venetoclax + rituximab, had een onderbreking van de dosering en 3% van de patiënten stopte met venetoclax vanwege neutropenie. Neutropenie graad 3 werd gemeld bij 32% van de patiënten en neutropenie graad 4 bij 26% van de patiënten. De mediane duur van neutropenie graad 3 of 4 was 8 dagen (bereik: 1 tot 712 dagen). Bij de venetoclax+rituximab-behandeling werd febriele neutropenie gemeld bij 4% van de patiënten, graad ≥ 3 infecties bij 18% en ernstige infecties bij 21% van de patiënten.
Acute myeloïde leukemie
In de VIALE-A-studie werd neutropenie graad ≥ 3 gemeld bij 45% van de patiënten. Ook werd het volgende gemeld in respectievelijk de venetoclax + azacitidine-arm versus de placebo + azacitidine-arm: febriele neutropenie 42% versus 19%, infecties graad ≥ 3 64% versus 51% en ernstige infecties 57% versus 44%.
In de M14-358-studie werd neutropenie gemeld bij 35% (alle graden) en 35% (graad 3 of 4) van de patiënten in de venetoclax + decitabine-arm.
Pediatrische patiënten
Het veiligheidsprofiel van venetoclax bij pediatrische patiënten is gebaseerd op gegevens uit een open-label fase 1-onderzoek (M13-833) dat is uitgevoerd bij 140 pediatrische en jongvolwassen patiënten met recidiverende of refractaire maligniteiten (zie rubriek 5.1). Er werden in het onderzoek geen nieuwe risico’s of veiligheidskwesties geïdentificeerd.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum voor venetoclax. In geval van overdosering moeten patiënten nauwlettend worden gecontroleerd en passende ondersteunende maatregelen moeten worden ingesteld. Tijdens de dosisopbouwfase moet de behandeling worden onderbroken en patiënten moeten nauwlettend worden gecontroleerd op tekenen en symptomen van TLS (koorts, rillingen, misselijkheid, braken, verwardheid, kortademigheid, toevallen, onregelmatige hartslag, donkere of troebele urine, ongebruikelijke moeheid, spier- of gewrichtspijn, buikpijn en opgezette buik) naast andere toxiciteiten (zie rubriek 4.2). Dialyse leidt niet tot verwijdering van venetoclax.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XX52
Werkingsmechanisme
Venetoclax is een krachtige, selectieve remmer van B-cellymfoom (BCL)-2, een anti-apoptotisch eiwit. Overexpressie van BCL-2 is in CLL- en AML-cellen aangetoond, waar het leidt tot overleving van tumorcellen en het is in verband gebracht met resistentie tegen chemotherapeutica. Venetoclax bindt zich direct aan de BH3-bindingsgroeve van BCL-2, waardoor pro-apoptotische eiwitten die het BH3-motief bevatten zoals BIM, worden verdrongen. Hierdoor worden permeabilisatie van de mitochondriale buitenmembraan (MOMP), caspase-activatie en geprogrammeerde celdood in gang gezet. In niet-klinische studies werd er voor venetoclax een cytotoxische activiteit aangetoond in tumorcellen met overexpressie van BCL-2.
Farmacodynamische effecten
Cardiale elektrofysiologie
Het effect van meerdere doses venetoclax tot 1200 mg eenmaal daags op het QTc-interval werd beoordeeld in een open-label, eenarmige studie bij 176 patiënten. Venetoclax had geen effect op het QTc-interval en er was geen relatie tussen blootstelling aan venetoclax en verandering van QTc-interval.
Klinische werkzaamheid en veiligheid
Chronische lymfatische leukemie
Venetoclax in combinatie met acalabrutinib met of zonder obinutuzumab voor de behandeling van patiënten met eerder onbehandelde CLL – studie ACE-CL-311 (AMPLIFY)
Een gerandomiseerde (1:1:1), multicenter, open-label, fase 3-studie met 867 patiënten evalueerde de veiligheid en werkzaamheid van venetoclax + acalabrutinib versus
venetoclax + acalabrutinib + obinutuzumab versus chemo-immunotherapie naar keuze van de onderzoeker, hetzij FCR (fludarabine plus cyclofosfamide plus rituximab), hetzij BR (bendamustine plus rituximab) bij patiënten met eerder onbehandelde CLL. In AMPLIFY werden patiënten opgenomen die eerder niet werden behandeld voor CLL, zonder del(17p) of een TP53-mutatie, vanaf 18 jaar. Tijdens het onderzoek mochten patiënten antitrombotica krijgen, met uitzondering van warfarine en andere vitamine K-antagonisten.
De patiënten werden door middel van randomisatie in een verhouding van 1:1:1 ingedeeld in 3 armen die de volgende geneesmiddelen kregen:
- Venetoclax + acalabrutinib: acalabrutinib 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het dosisopbouwschema van 5 weken voor venetoclax, waarbij de dosering per week werd opgebouwd vanaf 20 mg tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd gedurende in totaal 12 cycli toegediend. Elke cyclus duurde 28 dagen.
Venetoclax + acalabrutinib + obinutuzumab: acalabrutinib 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het dosisopbouwschema van 5 weken voor venetoclax, waarbij de dosering per week werd opgebouwd vanaf 20 mg tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd gedurende in totaal 12 cycli toegediend. Obinutuzumab 1.000 mg werd
toegediend op dag 1 of op dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 1 of 2), 8 en 15 van cyclus 2, gevolgd door 1.000 mg op dag 1 van cyclus 3 t/m 7. Elke cyclus duurde 28 dagen.
Chemo-immunotherapie (FCR/BR) naar keuze van de onderzoeker:
- Fludarabine plus cyclofosfamide plus rituximab (FCR): fludarabine (25 mg/m2) en cyclofosfamide (250 mg/m2) werden toegediend op dag 1 t/m 3 van maximaal 6 cycli. Rituximab werd toegediend in een dosering van 375 mg/m2 op dag 1 van cyclus 1 en 500 mg/m2 op dag 1 van cyclus 2 tot en met maximaal cyclus 6. Elke cyclus duurde 28 dagen.
Bendamustine plus rituximab (BR): bendamustine 90 mg/m2 werd toegediend op dag 1 en
2 van maximaal 6 cycli. Rituximab werd toegediend in een dosering van 375 mg/m2 op dag 1 van cyclus 1 en 500 mg/m2 op dag 1 van cyclus 2 tot en met maximaal cyclus 6. Elke cyclus duurde 28 dagen.
De patiënten werden gestratificeerd naar leeftijd (> 65 jaar of ≤ 65 jaar), IGHV-mutatiestatus, (gemuteerd versus niet-gemuteerd), Rai-stadium (hoog risico [≥ 3] versus geen hoog risico) en geografisch gebied (Noord-Amerika versus West-Europa versus overig). Tabel 10 geeft een overzicht van de demografische gegevens en ziektekenmerken bij baseline van de studiepopulatie.
Tabel 10: Patiëntkenmerken bij baseline van (AMPLIFY-)patiënten met eerder onbehandelde CLL
| Kenmerk | Venetoclax + acalabrutinib N=291 | Venetoclax + acalabrutinib + obinutuzumab N=286 | FCR/BR N=290 |
| Leeftijd, jaren; mediaan (bereik) | 61 (31-84) | 61 (29-81) | 61 (26-86) |
| Man; % | 61,2 | 69,2 | 63,1 |
| Blank; % | 91,1 | 86,7 | 86,9 |
| ECOG-score 0-1; % | 90,0 | 95,1 | 90,3 |
| Mediane tijd van diagnose tot randomisatie (maanden) | 28,5 | 26,1 | 29,6 |
| Hoge tumorlast met klieren ≥ 5 cm; % | 38,8 | 35,0 | 42,8 |
| Cytogenetica/FISH-categorie; % | |||
| 11q-deletie | 17,5 | 19,6 | 15,9 |
| Complex karyotype (≥ 3 afwijkingen) | 15,5 | 16,1 | 14,5 |
| Niet-gemuteerd IGHV; % | 57,4 | 59,1 | 59,3 |
| Rai-stadium; % | |||
| 0 | 1,0 | 0,3 | 1,4 |
| I | 16,2 | 21,3 | 21,4 |
| II | 35,7 | 37,8 | 33,4 |
| III | 23,7 | 17,8 | 20,3 |
| IV | 23,4 | 22,7 | 23,4 |
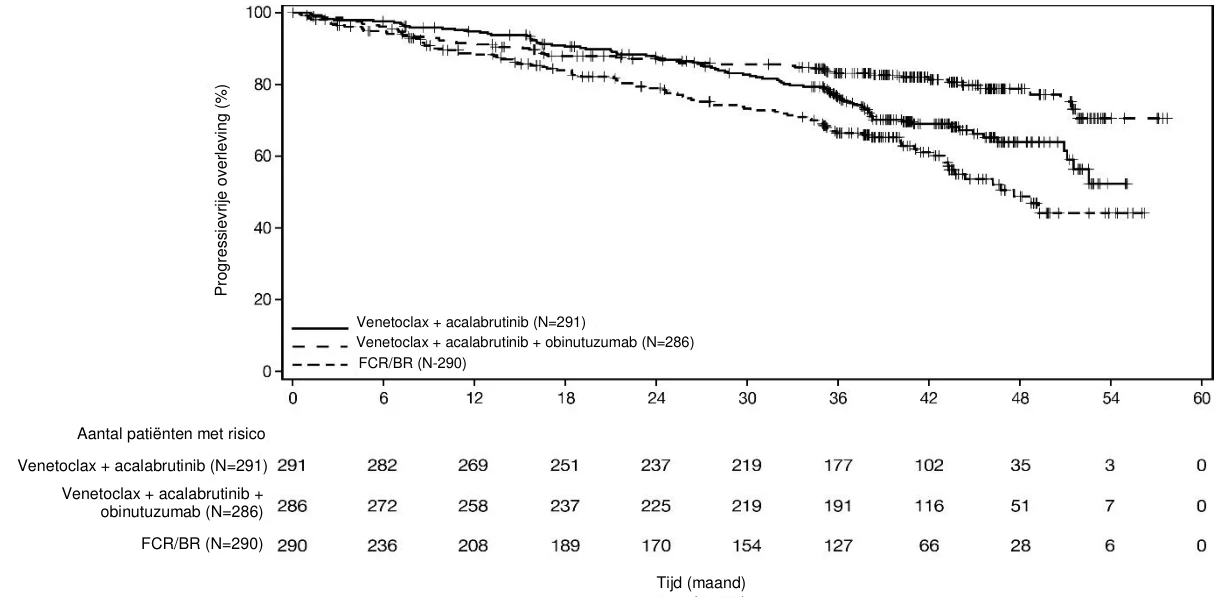
Het primaire eindpunt was door een IRC beoordeelde PFS van de arm met venetoclax + acalabrutinib versus chemo-immunotherapie als de keuze van de onderzoeker (FCR/BR) volgens de IWCLL 2018-criteria. Bijkomende werkzaamheidseindpunten waren door een IRC beoordeelde PFS van de arm met venetoclax + acalabrutinib + obinutuzumab versus de keuze van de onderzoeker (FCR/BR) en OS in zowel de arm met venetoclax + acalabrutinib versus de keuze van de onderzoeker (FCR/BR) als de arm met venetoclax + acalabrutinib + obinutuzumab versus de keuze van de onderzoeker (FCR/BR).
De werkzaamheidsresultaten worden weergegeven in tabel 11. De Kaplan-Meier-curve van door de onderzoeker beoordeelde PFS wordt weergegeven in figuur 1.
Tabel 11: Werkzaamheidsresultaten bij (AMPLIFY-)patiënten met eerder onbehandelde CLL
Figuur 1: Kaplan-Meier-curve voor door IRC beoordeelde progressievrije overleving (‘intent-to-treat’-populatie) in AMPLIFY
Venetoclax in combinatie met obinutuzumab voor de behandeling van patiënten met eerder onbehandelde CLL – studie BO25323 (CLL14)
Een gerandomiseerde (1:1), multicenter, open-label, fase 3-studie evalueerde de werkzaamheid en veiligheid van venetoclax + obinutuzumab versus obinutuzumab + chloorambucil bij patiënten met eerder onbehandelde CLL en comorbiditeiten (totale CIRS [Cumulative Illness Rating Scale]-score >6 of creatinineklaring [CrCl] <70 ml/min). Patiënten in de studie werden beoordeeld op het risico op TLS en kregen hiervoor passende profylaxe voorafgaand aan toediening van obinutuzumab. Alle patiënten ontvingen 100 mg obinutuzumab op dag 1 van cyclus 1, gevolgd door 900 mg toegediend op ofwel dag 1 of dag 2, vervolgens doses van 1000 mg op dag 8 en 15 van cyclus 1 en op dag 1 van elke volgende cyclus, gedurende in totaal 6 cycli. Op dag 22 van cyclus 1 begonnen patiënten in de arm met venetoclax + obinutuzumab met
| Venetoclax + acalabrutinib N=291 | Venetoclax + acalabrutinib + obinutuzumab N=286 | FCR/BRa N=290 | |
| Progressievrije overleving* | |||
| Aantal gebeurtenissen (%) | 89 (30,6) | 56 (19,6) | 95 (32,8) |
| PZ, n (%) | 77 (26,5) | 23 (8,0) | 66 (22,8) |
| Gevallen van overlijden (%) | 12 (4,1) | 33 (11,5) | 29 (10,0) |
| Mediaan (95%-BI), maanden | NE (51,1; NE) | NE (NE; NE) | 47,6 (43,3; NE) |
| HR† (95%-BI) | 0,65 (0,49; 0,87) | 0,42 (0,30; 0,59) | - |
| p-waarde | 0,0038 | ˂0,0001 | - |
| Algehele overlevingb | |||
| Gevallen van overlijden (%) | 23 (7,9) | 37 (12,9) | 44 (15,2) |
| HR† (95%-BI) | 0,42 (0,25; 0,70)c | 0.75 (0.48, 1.16) | - |
BI = betrouwbaarheidsinterval; NE = niet evalueerbaar; PZ = progressieve ziekte. *Volgens beoordeling door IRC. †Gebaseerd op gestratificeerd ՙCox proportional hazards’-model. a Volgens de planning kregen 143 patiënten FCR en kregen 147 patiënten BR. b OS-gegevens na aanvullende 6 maanden follow-up, afkomstig uit tussentijdse analyse van PFS. c De p-waarde is niet significant na correctie voor multipliciteit. | |||
het 5-weekse dosisopbouwschema voor venetoclax, tot en met dag 28 van cyclus 2. Na voltooiing van het dosisopbouwschema zetten patiënten de behandeling met venetoclax 400 mg eenmaal daags voort vanaf dag 1 van cyclus 3 tot de laatste dag van cyclus 12. Elke cyclus duurde 28 dagen. Patiënten gerandomiseerd naar de arm met obinutuzumab + chloorambucil ontvingen 0,5 mg/kg orale chloorambucil op dag 1 en dag 15 van cyclus 1-12. Patiënten werden nog steeds opgevolgd voor ziekteprogressie en algehele overleving (OS) na voltooiing van de therapie.
Ziekte- en demografische kenmerken op baseline waren vergelijkbaar tussen de studiearmen. De mediane leeftijd was 72 jaar (bereik: 41 tot 89 jaar), 89% was blank en 67% was man; 36% en 43% waren respectievelijk Binet-stadium B en C. De mediane CIRS-score was 8,0 (bereik: 0 tot 28) en 58% van de patiënten had CrCl <70 ml/min. Een 17p-deletie werd vastgesteld bij 8% van de patiënten, TP53-mutaties bij 10%, 11q-deletie bij 19% en niet-gemuteerd IgVH bij 57%. De mediane follow-up op het moment van de primaire analyse was 28 maanden (bereik: 0 tot 36 maanden).
Op baseline was het mediane aantal lymfocyten 55 x 109 cellen/l in beide studiearmen. Op dag 15 van cyclus 1 was het mediane aantal afgenomen tot 1,03 x 10⁹ cellen/l (bereik: 0,2 tot 43,4 x 10⁹ cellen/l) in de arm met obinutuzumab + chloorambucil en 1,27 x 10⁹ cellen/l (bereik: 0,2 tot 83,7 x 10⁹ cellen/l) in de arm met venetoclax + obinutuzumab.
Progressievrije overleving (PFS) werd door onderzoekers beoordeeld aan de hand van de door de International Workshop for Chronic Lymphocytic Leukemia (IWCLL) bijgewerkte richtlijnen van de National Cancer Institute Working Group (NCI -WG) (2008).
Op het moment van de primaire analyse ('cut off'-datum: 17 augustus 2018) trad bij 14% (30/216) van de patiënten in de arm met venetoclax + obinutuzumab een PFS-gebeurtenis ziekteprogressie of overlijden op, vergeleken met 36% (77/216) in de arm met obinutuzumab + chloorambucil, zoals door onderzoekers beoordeeld (hazardratio [HR]: 0,35 [95%-betrouwbaarheidsinterval [BI]: 0,23; 0,53]; p<0,0001, gestratificeerde log-ranktoets. De mediane PFS werd in geen van beide armen bereikt.
Progressievrije overleving werd ook beoordeeld door een Independent Review Committee (IRC) en kwam overeen met de door de onderzoeker beoordeelde PFS.
Het door de onderzoeker beoordeelde algehele responspercentage (ORR) was 85% (95%-BI: 79,2; 89,2) en 71% (95%-BI: 64,8; 77,2) in respectievelijk de arm met venetoclax + obinutuzumab en de arm met obinutuzumab + chloorambucil (p=0,0007, Cochran-Mantel-Haenszel-test) Het percentage patiënten met door de onderzoeker beoordeelde volledige remissie + volledige remissie met incompleet herstel van het beenmerg (CR + CRi) was 50% en 23% in respectievelijk de arm met venetoclax + obinutuzumab en de arm met obinutuzumab + chloorambucil (p<0,0001; Cochran-Mantel-Haenszel-test).
Minimale restziekte (MRD) aan het eind van de behandeling werd beoordeeld met een allelspecifieke oligonucleotide-polymerasekettingreactie (ASO-PCR)-assay. MRD-negativiteit werd gedefinieerd als minder dan één CLL-cel per 104 leukocyten. De MRD-negativiteitspercentages in perifeer bloed waren 76% (95%-BI: 69,2; 81,1) in de arm met venetoclax + obinutuzumab, vergeleken met 35% (95%-BI: 28,8; 42,0) in de arm met obinutuzumab + chloorambucil (p<0,0001). Volgens protocol werd MRD in beenmerg alleen beoordeeld bij patiënten met een respons (CR/CRi en partiële remissie [PR]). De MRD-negativiteitspercentages in het beenmerg waren 57% (95%-BI: 50,1; 63,6) in de arm met venetoclax + obinutuzumab en 17% (95%-BI: 12,4; 22,8) in de arm met obinutuzumab + chloorambucil (p<0,0001).
Follow-up na 65 maanden
De werkzaamheid werd beoordeeld na een mediane follow-up van 65 maanden (‘cut off’-datum: 8 november 2021). De werkzaamheidsresultaten uit de CLL14 na een mediane follow-up van 65 maanden worden weergegeven in tabel 12. De Kaplan-Meier-curve van door de onderzoeker beoordeelde PFS wordt weergegeven in figuur 2.
Tabel 12: Door de onderzoeker beoordeelde werkzaamheidsresultaten bij CLL14 (follow-up na 65 maanden)
| Eindpunt | Venetoclax + obinutuzumab N = 216 | Obinutuzumab + chloorambucil N = 216 |
| Progressievrije overleving | ||
| Aantal gebeurtenissen (%) | 80 (37) | 150 (69) |
| Mediaan, maanden (95%-BI) | NR (64,8; NE) | 36,4 (34,1; 41,0) |
| Hazardratio, gestratificeerd (95%-BI) | 0,35 (0,26; 0,46) | |
| Algehele overleving | ||
| Aantal gebeurtenissen (%) | 40 (19) | 57 (26) |
| Hazardratio, gestratificeerd (95%-BI) | 0,72 (0,48; 1,09) | |
| BI = betrouwbaarheidsinterval; NE = niet evalueerbaar; NR = niet bereikt | ||
Figuur 2: Kaplan-Meier-curve van door de onderzoeker beoordeelde progressievrije overleving (‘intent-to-treat’-populatie) in CLL14 met follow-up van 65 maanden
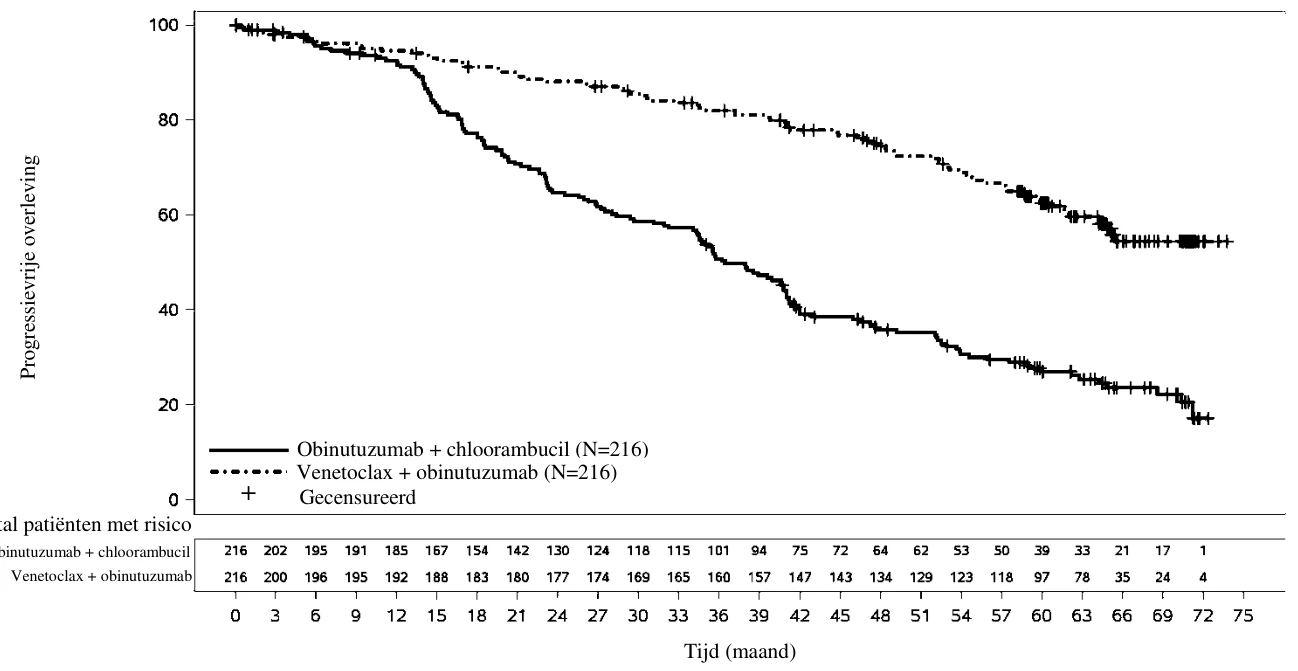
Het PFS-voordeel bij behandeling met venetoclax + obinutuzumab versus obinutuzumab + chloorambucil werd waargenomen in alle subgroepen van de onderzochte patiënten, inclusief hoogrisicopatiënten met 17p-deletie en/of TP53-mutatie en/of niet-gemuteerd IgVH.
Venetoclax in combinatie met ibrutinib voor de behandeling van patiënten met eerder onbehandelde CLL – studie CLL3011 (GLOW)
GLOW was een gerandomiseerde, open-label fase 3-studie naar venetoclax in combinatie met ibrutinib versus chloorambucil in combinatie met obinutuzumab, uitgevoerd bij patiënten met eerder onbehandelde actieve CLL van 65 jaar of ouder en volwassen patiënten < 65 jaar met een CIRS-score > 6 of CrCL ≥ 30 tot < 70 ml/min. Patiënten met 17p-deletie of bekende TP53-mutaties werden uitgesloten. De patiënten (n = 211) werden gerandomiseerd in een verhouding van 1:1 naar venetoclax in combinatie met ibrutinib of naar chloorambucil in combinatie met obinutuzumab.
| Aantal patiënten met risico | ||
| Obinutuzumab + chloorambucil | ||
De patiënten in de arm met venetoclax plus ibrutinib kregen gedurende 3 cycli alleen ibrutinib, gevolgd door 12 cycli venetoclax in combinatie met ibrutinib (inclusief dosisopbouw voor venetoclax gedurende 5 weken). Elke cyclus duurde 28 dagen. Ibrutinib werd toegediend in een dosis van 420 mg per dag. Venetoclax werd toegediend volgens het dosisopbouwschema van 5 weken, en vervolgens in de aanbevolen dagelijkse dosis van 400 mg (zie rubriek 4.2).
Patiënten die in de arm met chloorambucil plus obinutuzumab waren ingedeeld, werden gedurende 6 cycli behandeld. Obinutuzumab werd toegediend in een dosis van 1000 mg op dag 1 (of 100 mg op dag 1 en 900 mg op dag 2), 8 en 15 in cyclus 1. In cyclus 2 t/m 6 werd 1000 mg obinutuzumab gegeven op dag 1. Chloorambucil werd toegediend in een dosis van 0,5 mg/kg lichaamsgewicht op dag 1 en 15 van cyclus 1 t/m
- 6. Patiënten met bevestigde progressie volgens de IWCLL-criteria na voltooiing van een van beide schema’s met vaste duur konden worden behandeld met alleen ibrutinib.
De mediane leeftijd was 71 jaar (bereik: 47 tot 93 jaar), 58% was man en 96% was blank. Alle patiënten hadden een ECOG-prestatiestatus bij baseline van 0 (35%), 1 (53%) of 2 (12%). Bij baseline had 18% van de patiënten een 11q-deletie en had 52% niet-gemuteerd IGHV. Bij beoordeling bij baseline op het risico op tumorlysissyndroom had 25% van de patiënten een hoge tumorlast. Na 3 cycli van inleidende behandeling met alleen ibrutinib had 2% van de patiënten een hoge tumorlast. Hoge tumorlast werd gedefinieerd als een lymfeklier ≥ 10 cm of een lymfeklier ≥ 5 cm en absoluut aantal lymfocyten ≥ 25 × 109/l.
De werkzaamheidsresultaten voor GLOW na een mediane follow-up van 28 maanden, zoals beoordeeld door het IRC volgens de IWCLL 2008-criteria, worden weergegeven in tabel 13, de Kaplan-Meier-curve voor PFS wordt weergegeven in figuur 3 en de MRD-negativiteitspercentages worden weergegeven in tabel 14.
Tabel 13: Werkzaamheidsresultaten in studie CLL3011 (GLOW) bij patiënten met eerder onbehandelde CLL
| Eindpunta | Venetoclax + ibrutinib N = 106 | Chloorambucil + obinutuzumab N = 105 |
| Progressievrije overleving | ||
| Aantal gebeurtenissen (%) | 22 (21) | 67 (64) |
| Mediaan, maanden (95%-BI) | NE (31,2; NE) | 21 (166; 24,7) |
| HR (95%-BI) | 0,22 (0,13; 0,36) | |
| p-waardeb | <0,0001 | |
| Volledig responspercentage (%)c | 39 | 11 |
| 95%-BI | (29,4; 48,0) | (5,3; 17,5) |
| p-waarded | <0,0001 | |
| Algeheel responspercentage (%)e | 87 | 85 |
| 95%-BI | (80,3; 93,2) | (77,9; 91,6) |
BI = betrouwbaarheidsinterval; CR = volledige respons; HR = hazardratio; IRC = Independent Review Committee; NE = niet evalueerbaar; nPR = nodulaire partiële respons; PR = partiële respons. a Gebaseerd op beoordeling door IRC. b Gestratificeerde log-ranktoets. c Inclusief de 3 patiënten in de arm met venetoclax plus ibrutinib met een volledige respons met incompleet herstel van het beenmerg (CRi). d Cochran-Mantel-Haenszel-chi-kwadraattoets. e Algehele respons = CR+CRi+nPR+PR. | ||
Figuur 3: Kaplan-Meier-curve voor progressievrije overleving (ITT-populatie) bij patiënten met eerder onbehandelde CLL in studie CLL3011 (GLOW)
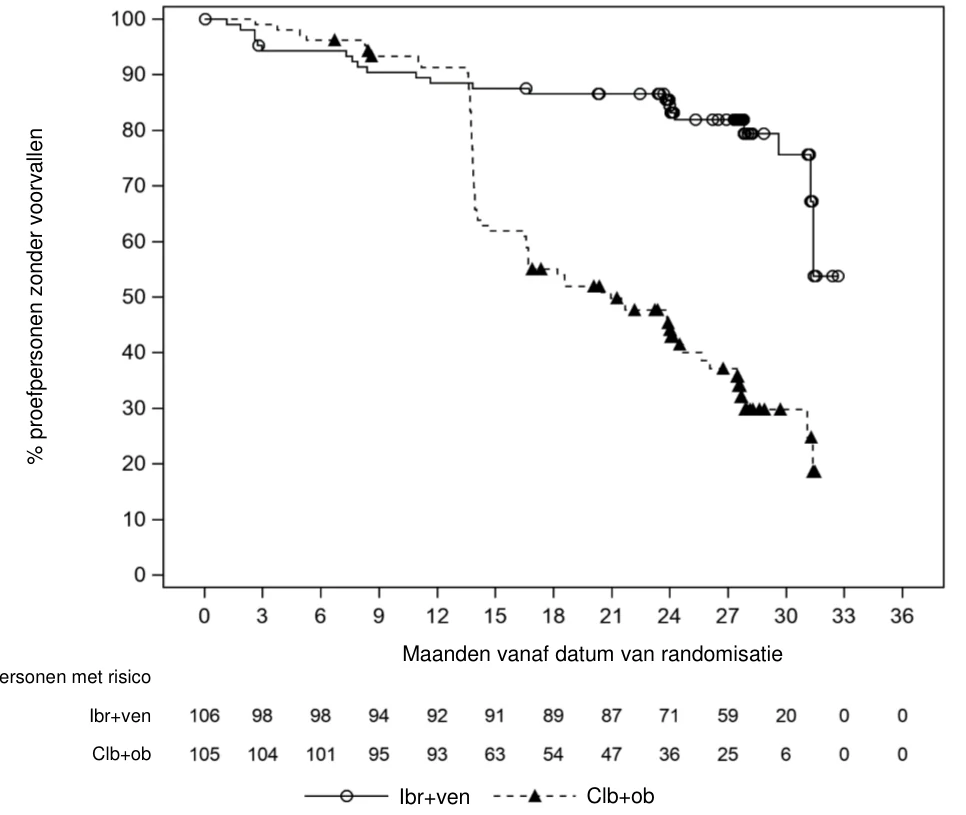
Het behandeleffect op PFS van venetoclax plus ibrutinib versus chloorambucil plus obinutuzumab was consistent bij vooraf gedefinieerde subgroepen, inclusief de populatie met risico (TP53-mutatie, 11q-deletie of niet-gemuteerd IGHV), met een HR voor PFS van 0,23 (95%-BI [0,13; 0,41]).
Na een mediane follow-up van 28 maanden waren de gegevens voor algehele overleving niet matuur. In totaal waren er 23 overlijdensgevallen: 11 (10%) in de arm met venetoclax plus ibrutinib en 12 (11%) in de arm met chloorambucil plus obinutuzumab.
Proefpersonen met risico
Tabel 14: Minimale restziekte-negativiteitspercentages bij patiënten met eerder onbehandelde CLL in studie CLL3011 (GLOW)
| NGS-assaya | Flowcytometrieb | |||
| Venetoclax + ibrutinib N=106 | Chloorambucil + obinutuzumab N=105 | Venetoclax + ibrutinib N=106 | Chloorambucil + obinutuzumab N=105 | |
| MRD-negativiteitspercentage | ||||
| Beenmerg, n (%) | 59 (56) | 22 (21) | 72 (68) | 24 (23) |
| 95%-BI | (46,2; 65,1) | (13,2; 28,7) | (59,0; 76,8) | (14,8; 30,9) |
| p-waarde | <0,0001 | |||
| Perifeer bloed, n (%) | 63 (59) | 42 (40) | 85 (80) | 49 (47) |
| 95%-BI | (50,1; 68,8) | (30,6; 49,4) | (72,6; 87,8) | (37,1; 56,2) |
| MRD-negativiteitspercentage 3 maanden na voltooiing van behandeling | ||||
| Beenmerg, n (%) | 55 (51,9) | 18 (17,1) | 60 (56,6) | 17 (16,2) |
| 95%-BI | (42,4; 61,4) | (9,9; 24,4) | (47,2; 66,0) | (9,1; 23,3) |
| Perifeer bloed, n (%) | 58 (54,7) | 41 (39,0) | 65 (61,3) | 43 (41,0) |
| 95%-BI | (45,2; 64,2) | (29,7; 48,4) | (52,0; 70,6) | (31,5; 50,4) |
BI = betrouwbaarheidsinterval; NGS = next-generation sequencing. p-waarden zijn afkomstig van Cochran-Mantel-Haenszel-chi-kwadraattoets. Alle p-waarden zijn nominaal met uitzondering van de p-waarde voor het MRD-negativiteitspercentage in beenmerg door middel van NGS, d.w.z. de primaire MRD-analyse en het eerste belangrijke secundaire eindpunt van GLOW. a Gebaseerd op grenswaarde 10-4, met gebruikmaking van een next-generation sequencing assay (clonoSEQ). b MRD werd beoordeeld met flowcytometrie van perifeer bloed of beenmerg in een centraal laboratorium. De ‘cut off’ voor een negatieve status was < 1 CLL-cel per 104 leukocyten. | ||||
Twaalf maanden na de voltooiing van de behandeling waren de MRD-negativiteitspercentages in perifeer bloed 49% (52/106) met een NGS-assay en 55% (58/106) met flowcytometrie bij patiënten die waren behandeld met venetoclax plus ibrutinib, en, op het overeenkomende tijdstip, 12% (13/105) met een NGS-assay en 16% (17/105) met flowcytometrie bij patiënten die waren behandeld met chloorambucil plus obinutuzumab.
TLS werd gemeld bij 6 patiënten die werden behandeld met chloorambucil plus obinutuzumab; bij venetoclax in combinatie met ibrutinib werd geen TLS gemeld.
Follow-up na 64 maanden
De werkzaamheid werd beoordeeld na een mediane follow-up van 64,0 maanden voor GLOW (‘cut off’-datum: 24 februari 2024). De hazardratio voor PFS door onderzoeker was 0,27 [95%-BI (0,18; 0,39), nominale p<0,0001, niet getoetst op type I-fouten]. De mediane PFS was 65 maanden [95%-BI (58,7; NE)] in de arm met venetoclax plus ibrutinib en 23 maanden [95%-BI (16,9; 31,2)] in de arm met chloorambucil plus obinutuzumab.
Na een mediane follow-up van 64 maanden werden 20 (19%) gevallen van overlijden gezien in de arm met venetoclax plus ibrutinib versus 40 (38%) gevallen van overlijden in de arm met chloorambucil plus obinutuzumab. De hazardratio voor OS was 0,462 (95%-BI: 0,269; 0,791, nominale p=0,0039, niet getoetst op type I-fouten).
De Kaplan-Meier-curve voor OS wordt weergegeven in figuur 4.
Figuur 4: Kaplan-Meier-curve voor door algehele overleving (ITT-populatie) bij patiënten met eerder onbehandelde CLL in studie CLL3011 (GLOW) (follow-up na 64 maanden)
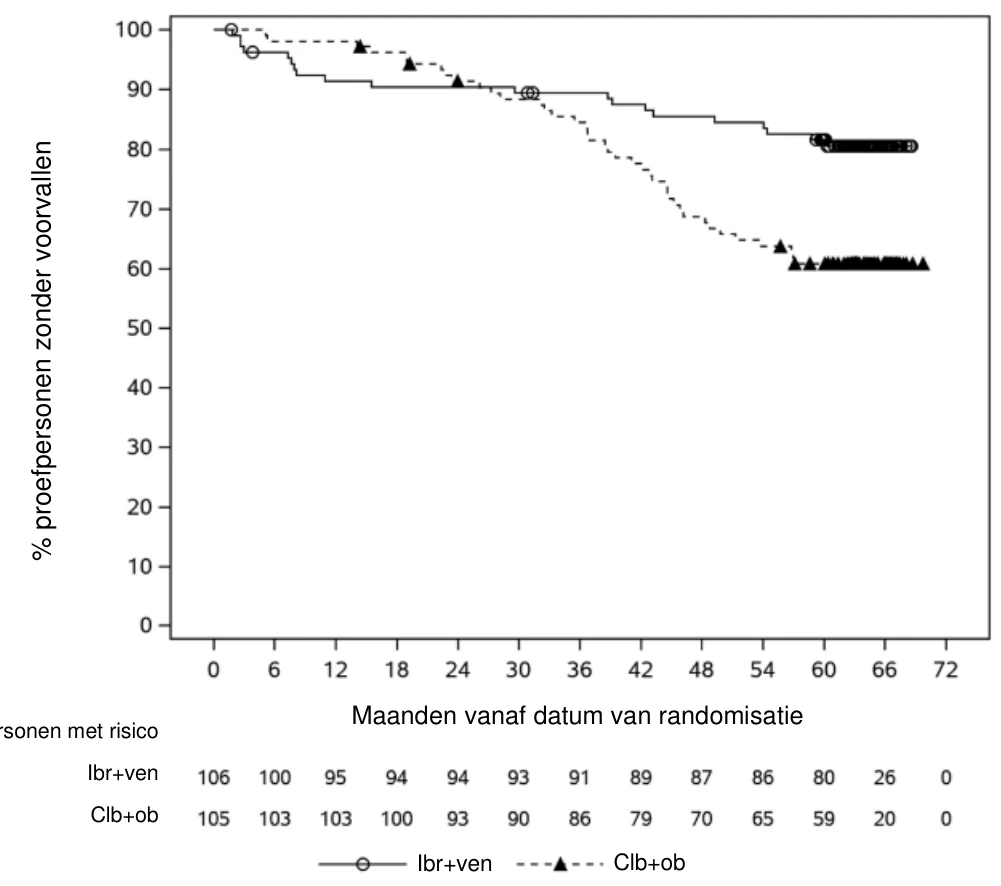
Venetoclax in combinatie met ibrutinib voor de behandeling van patiënten met eerder onbehandelde CLL – studie PCYC-1142-CA (CAPTIVATE)
CAPTIVATE was een multicenter fase 2-studie met 2 cohorten naar zowel MRD-geleide stopzetting als behandeling met vaste duur (fixed duration, FD) met venetoclax in combinatie met ibrutinib dat werd uitgevoerd bij volwassen patiënten tot en met 70 jaar met eerder onbehandelde actieve CLL. In de studie waren 323 patiënten opgenomen, van wie er 159 een FD-behandeling kregen die bestond uit 3 cycli van alleen ibrutinib, gevolgd door venetoclax in combinatie met ibrutinib gedurende 12 cycli (inclusief dosisopbouw gedurende 5 weken). Elke cyclus duurde 28 dagen. Ibrutinib werd toegediend in een dosis van 420 mg per dag. Venetoclax werd toegediend volgens het dosisopbouwschema van 5 weken, en vervolgens in de aanbevolen dagelijkse dosis van 400 mg (zie rubriek 4.2).
Patiënten met bevestigde progressie volgens de IWCLL-criteria na voltooiing van het FD-schema konden alsnog worden behandeld met alleen ibrutinib.
In het FD-cohort was de mediane leeftijd 60 jaar (bereik: 33 tot 71 jaar), was 67% man en was 92% blank. Alle patiënten hadden bij baseline een ECOG-prestatiestatus van 0 (69%) of 1 (31%). Bij baseline had 13% van de patiënten een 17p-deletie, had 18% een 11q-deletie, had 17% een 17p-deletie of een TP53-mutatie, had 56% niet-gemuteerd IGHV en had 19% een complex karyotype. Bij beoordeling bij baseline op het risico op tumorlysissyndroom had 21% van de patiënten een hoge tumorlast. Na 3 cycli van inleidende behandeling met alleen ibrutinib had 1% van de patiënten een hoge tumorlast. Hoge tumorlast werd gedefinieerd als een lymfeklier ≥ 10 cm of een lymfeklier ≥ 5 cm en absoluut aantal lymfocyten ≥ 25 × 109/l.
De werkzaamheidsresultaten voor CAPTIVATE na een mediane follow-up van 28 maanden, zoals beoordeeld door het IRC volgens de IWCLL 2008-criteria, worden weergegeven in tabel 15 en de MRD-negativiteitspercentages worden weergegeven in tabel 16.
Proefpersonen met risico
Tabel 15: Werkzaamheidsresultaten in studie PCYC-1142-CA (CAPTIVATE); cohort met vaste duura bij patiënten met eerder onbehandelde CLL
| Eindpunta | Venetoclax + ibrutinib | |
Zonder del 17p (N=136) | Allen (N=159) | |
| Algehele responspercentage, n (%)b | 130 (96) | 153 (96) |
| 95%-BI (%) | (92,1; 99,0) | (93,3; 99,2) |
| Volledig responspercentage, n (%)c | 83 (61,0) | 95 (59,7) |
| 95%-BI (%) | (52,8; 69,2) | (52,1; 67,4) |
| Mediane duur van CR, maanden (bereik)d | NE (0,03+; 24,9+) | NE (0,03+; 24,9+) |
BI = betrouwbaarheidsinterval; CR = volledige respons; CRi = volledige respons met onvolledig mergherstel; nPR = nodulaire partiële respons; PR = partiële respons; NE = niet evalueerbaar. a Gebaseerd op beoordeling door IRC. b Algehele respons = CR + CRi + nPR + PR. c Inclusief de 3 patiënten met een volledige respons met incompleet herstel van het beenmerg (CRi). d Een ‘+’-teken geeft een gecensureerde waarneming aan. | ||
Tabel 16: Minimale restziekte-negativiteitspercentages bij patiënten met eerder onbehandelde CLL in studie PCYC-1142-CA (CAPTIVATE); cohort met vaste duur
| Eindpunt | Venetoclax + ibrutinib | |
Zonder del 17p (N = 136) | Allen (N = 159) | |
| MRD-negativiteitspercentage | ||
| Beenmerg, n (%) | 84 (62) | 95 (60) |
| 95%-BI | (53,6; 69,9) | (52,1; 67,4) |
| Perifeer bloed, n (%) | 104 (77) | 122 (77) |
| 95%-BI | (69,3; 83,6) | (70,2; 83,3) |
| MRD-negativiteitspercentage 3 maanden na voltooiing van behandeling | ||
| Beenmerg, n (%) | 74 (54,4) | 83 (52,2) |
| 95%-BI | (46,0; 62,8) | (44,4; 60,0) |
| Perifeer bloed, n (%) | 78 (57,4) | 90 (56,6) |
| 95%-BI | (49,0; 65,7) | (48,9; 64,3) |
BI = betrouwbaarheidsinterval. MRD werd beoordeeld met flowcytometrie van perifeer bloed of beenmerg in een centraal laboratorium. De ‘cut off’ voor een negatieve status was < 1 CLL-cel per 104 leukocyten. | ||
In het cohort met vaste duur werd geen TLS gemeld bij patiënten die werden behandeld met venetoclax in combinatie met ibrutinib.
CLL met del 17p/TP53 in studie PCYC-1142-CA (CAPTIVATE)
Bij patiënten met del 17p/TP53-mutatie (n = 27) was het algehele responspercentage op basis van beoordeling door een IRC 96,3%; het volledige responspercentage was 55,6% en de mediane duur van volledige respons werd niet bereikt (bereik: 4,3 tot 22,6 maanden). Het MRD-negativiteitspercentage bij patiënten met del 17p/TP53-mutatie 3 maanden na voltooiing van de behandeling in beenmerg en perifeer bloed was respectievelijk 40,7% en 59,3%.
Venetoclax in combinatie met rituximab voor de behandeling van patiënten met CLL die ten minste één andere therapie hebben gehad – studie GO28667 (MURANO)
De werkzaamheid en veiligheid van venetoclax + rituximab ten opzichte van bendamustine + rituximab werd beoordeeld bij patiënten die eerder werden behandeld voor CLL in een 1:1 gerandomiseerde, multicenter, open-label fase 3-studie. Patiënten in de venetoclax+rituximab-arm voltooiden het Venclyxto 5-weekse dosisopbouwschema en ontvingen vervolgens 400 mg eenmaal daags gedurende 24 maanden vanaf cyclus 1 dag 1 van rituximab als er geen ziekteprogressie of onaanvaardbare toxiciteit werd waargenomen. Rituximab werd gestart na het 5-weekse dosisopbouwschema met 375 mg/m2 tijdens cyclus 1 en 500 mg/m2 tijdens cyclus 2-6. Elke cyclus had een duur van 28 dagen. Patiënten die werden gerandomiseerd voor bendamustine + rituximab kregen bendamustine 70 mg/m2 op dag 1 en 2 voor 6 cycli en rituximab zoals hierboven beschreven.
De mediane leeftijd was 65 jaar (bereik: 22 tot 85); 74% was man en 97% was blank. De mediane tijd sinds de diagnose was 6,7 jaar (bereik: 0,3 tot 29,5). Het mediane aantal eerdere behandelingen was 1 (bereik: 1 tot
- 5) waaronder alkylerende agentia (94%), anti-CD20-antilichamen (77%), B-celreceptorremmers (2%) en voorgaande purineanalogen (81%, inclusief 55% fludarabine + cyclofosfamide + rituximab (FCR)). Op baseline had 47% van de patiënten een of meer lymfeklieren ≥ 5 cm, en 68% had ALC ≥ 25 × 109/l. Een 17p-deletie werd waargenomen bij 27%, TP53-mutaties bij 26%, 11q-deletie bij 37% en niet-gemuteerd IgVH-gen bij 68% van de patiënten. De mediane follow-uptijd voor de primaire analyse was 23,8 maanden (bereik: 0,0 tot 37,4 maanden).
Progressievrije overleving werd vastgesteld door de onderzoeker aan de hand van de door de IWCLL bijgewerkte richtlijnen van de NCI-WG(2008).
Op het moment van de primaire analyse (‘cut off’-datum 8 mei 2017) trad bij 16% (32/194) van de patiënten in de arm met venetoclax + rituximab een PFS-gebeurtenis op, vergeleken met 58% (114/195) in de arm met bendamustine + rituximab (HR: 0,17 [95%-BI: 0,11; 0,25]; p<0,0001, gestratificeerde log-ranktoets. De PFS-gebeurtenissen omvatten 21 gevallen van ziekteprogressie en 11 gevallen van overlijden in de venetoclax+rituximab-arm en 98 gevallen van ziekteprogressie en 16 gevallen van overlijden in de arm met bendamustine + rituximab. De mediane PFS werd niet bereikt in de venetoclax+rituximab-arm en was 17,0 maanden (95%-BI: 15,5; 21,6) in de bendamustine+rituximab-arm.
De geschatte PFS na 12 en 24 maanden was respectievelijk 93% (95%-BI: 89,1; 96,4) en 85% (95%-BI: 79,1; 90,6) in de venetoclax+rituximab-arm en 73% (95%-BI: 65,9; 79,1) en 36% (95%-BI: 28,5; 44,0) in de bendamustine+rituximab-arm.
Werkzaamheidsresultaten voor de primaire analyse werden ook beoordeeld door een IRC en toonden een statistisch significante reductie van 81% van het risico op progressie of overlijden van patiënten die werden behandeld met venetoclax + rituximab (HR: 0,19 [95%-BI: 0,13;0,28]; p <0,0001).
Het door de onderzoeker beoordeelde ORR voor patiënten die werden behandeld met venetoclax + rituximab was 93% (95%-BI: 88,8; 96,4), met een CR + CRi-percentage van 27%, een nodulaire partiële remissie (nPR)-percentage van 3% en een PR-percentage van 63%. Voor patiënten die werden behandeld met bendamustine + rituximab was de ORR 68% (95%-BI: 60,6; 74,2), met een CR+CRi-percentage van 8%, een nPR-percentage van 6% en een PR - percentage van 53%. De mediane responsduur (DOR) werd niet bereikt met een mediane follow-up van ongeveer 23,8 maanden. De door een IRC beoordeelde ORR voor patiënten die werden behandeld met venetoclax + rituximab was 92% (95%-BI: 87,6; 95,6), met een CR+CRi-percentage van 8%, een nPR-percentage van 2% en een PR-percentage van 82%. Voor patiënten die werden behandeld met bendamustine + rituximab was de door een IRC beoordeelde ORR 72% (95%-BI: 65,5; 78,5), met een CR+CRi-percentage van 4%, een nPR - percentage van 1% en een PR-percentage van 68%. Het verschil tussen de beoordeling van CR - percentages door een IRC en de onderzoeker werd veroorzaakt door de interpretatie van residuele adenopathie op CT-scans. Achttien patiënten in de venetoclax+rituximab-arm en 3 patiënten in de bendamustine+rituximab-arm hadden negatief beenmerg en lymfeklieren < 2 cm.
MRD aan het eind van de combinatiebehandeling werd beoordeeld met ASO-PCR en/of flowcytometrie. MRD-negativiteit werd gedefinieerd als minder dan één CLL-cel per 104 leukocyten. Het MRD-
negativiteitspercentage in het perifere bloed was 62% (95%-BI: 55,2; 69,2) in de venetoclax+rituximab-arm vergeleken met 13% (95%-BI: 8,9; 18,9) in de bendamustine+rituximab-arm. Van degenen met MRD-testresultaten beschikbaar uit het perifere bloed was 72% (121/167) in de venetoclax+rituximab-arm en 20% (26/128) in de bendamustine+rituximab-arm MRD-negatief. Het MRD-negativiteitspercentage in het beenmerg was 16% (95%-BI: 10,7; 21,3) in de venetoclax+rituximab-arm en 1% (95%-BI: 0,1; 3,7) in de bendamustine+rituximab-arm. Van degenen met MRD-testresultaten beschikbaar uit het beenmerg was 77% (30/39) in de venetoclax+rituximab-arm en 7% (2/30) in de bendamustine+rituximab-arm MRD-negatief.
De mediane OS werd in beide behandelgroepen niet bereikt. Overlijden kwam voor bij 8% (15/194) van de patiënten die werden behandeld met venetoclax + rituximab, en 14% (27/195) van de patiënten die werden behandeld met bendamustine + rituximab (hazardratio: 0,48 [95%-BI: 0,25; 0,90]).
Op de ‘cut off’-datum was 12% (23/194) van de patiënten in de venetoclax+rituximab-arm en 43% (83/195) van de patiënten in de bendamustine+rituximab-arm met een nieuwe anti - leukemiebehandeling gestart of overleden (gestratificeerde hazardratio: 0,19; [95%-BI: 0,12; 0,31]). De mediane tijd tot een nieuwe anti-leukemiebehandeling of overlijden werd niet bereikt in de venetoclax+rituximab-arm en was 26,4 maanden in de bendamustine+rituximab-arm.
Follow-up na 59 maanden
De werkzaamheid werd beoordeeld na een mediane follow-up na 59 maanden (‘cut off’-datum voor gegevens 8 mei 2020). De werkzaamheidsresultaten bij de follow-up na 59 maanden voor MURANO worden weergegeven in tabel 17.
Tabel 17: Door de onderzoeker beoordeelde werkzaamheidsresultaten bij MURANO (follow-up na 59 maanden)
| Eindpunt | Venetoclax + rituximab N = 194 | Bendamustine + rituximab N = 195 |
| Progressievrije overleving (PFS) | ||
| Aantal gebeurtenissen (%)a | 101 (52) | 167 (86) |
| Mediaan, maanden (95%-BI) | 54 (48,4; 57,0) | 17 (15,5; 21,7) |
| Hazardratio, gestratificeerd (95%-BI) | 0,19 (0,15; 0,26) | |
| Algehele overleving | ||
| Aantal gebeurtenissen (%) | 32 (16) | 64 (33) |
| Hazardratio (95%-BI) | 0,40 (0,26; 0,62) | |
| Schatting na 60 maanden % (95%-BI) | 82 (76,4; 87,8) | 62 (54,8; 69,6) |
| Tijd tot de volgende anti-leukemiebehandeling | ||
| Aantal gebeurtenissen (%)b | 89 (46) | 149 (76) |
| Mediaan, maanden (95%-BI) | 58 (55,1; NE) | 24 (20,7; 29,5) |
| Hazardratio, gestratificeerd (95%-BI) | 0,26 (0,20; 0,35) | |
| MRD-negativiteitc | ||
| Perifeer bloed bij einde behandeling, n (%)d | 83 (64) | NAf |
| PFS, schatting na 3 jaar na einde behandeling, % (95%-BI)e | 61 (47,3; 75,2) | NAf |
| OS, schatting na 3 jaar na einde behandeling, % (95%-BI)e | 95 (90,0; 100,0) | NAf |
BI = betrouwbaarheidsinterval; MRD = minimaal residuele ziekte; NE = niet evalueerbaar; OS = algehele overleving; PFS = progressievrije overleving; NA = niet van toepassing. a 87 en 14 gebeurtenissen in de venetoclax+rituximab-arm waren te wijten aan ziekteprogressie en overlijden, vergeleken met respectievelijk 148 en 19 gebeurtenissen in de bendamustine+rituximab-arm. b 68 en 21 gebeurtenissen in de venetoclax+rituximab-arm waren te wijten aan een door de patiënt gestarte, nieuwe anti-leukemiebehandeling of overlijden, vergeleken met respectievelijk 123 en 26 gebeurtenissen in de bendamustine+rituximab-arm. c Minimale residuele ziekte werd beoordeeld met allelspecifieke oligonucleotide-polymerasekettingreactie (ASO-PCR) en/of flowcytometrie. De ‘cut off’ voor een negatieve status was één CLL-cel per 104 leukocyten. d Bij patiënten die een behandeling met venetoclax hebben voltooid zonder progressie (130 patiënten). e Bij patiënten die een behandeling met venetoclax hebben voltooid zonder progressie en die MRD-negatief waren (83 patiënten). | ||
f Niet gelijkwaardig aan het bezoek aan het eind van de behandeling in de bendamustine+rituximab-arm.
In totaal voltooiden 130 patiënten in de venetoclax+rituximab-arm de behandeling van 2 jaar met venetoclax zonder progressie. Voor deze patiënten was de geschatte PFS 3 jaar na de behandeling 51% (95%-BI: 40,2; 61,9).
De Kaplan-Meier-curve van de door de onderzoeker beoordeelde PFS wordt weergegeven in figuur 5.
Figuur 5: Kaplan-Meier-curve van de door de onderzoeker beoordeelde progressievrije overleving (‘intention to treat’-populatie) in MURANO (‘cut off’-datum 8 mei 2020) bij de follow-up na 59 maanden
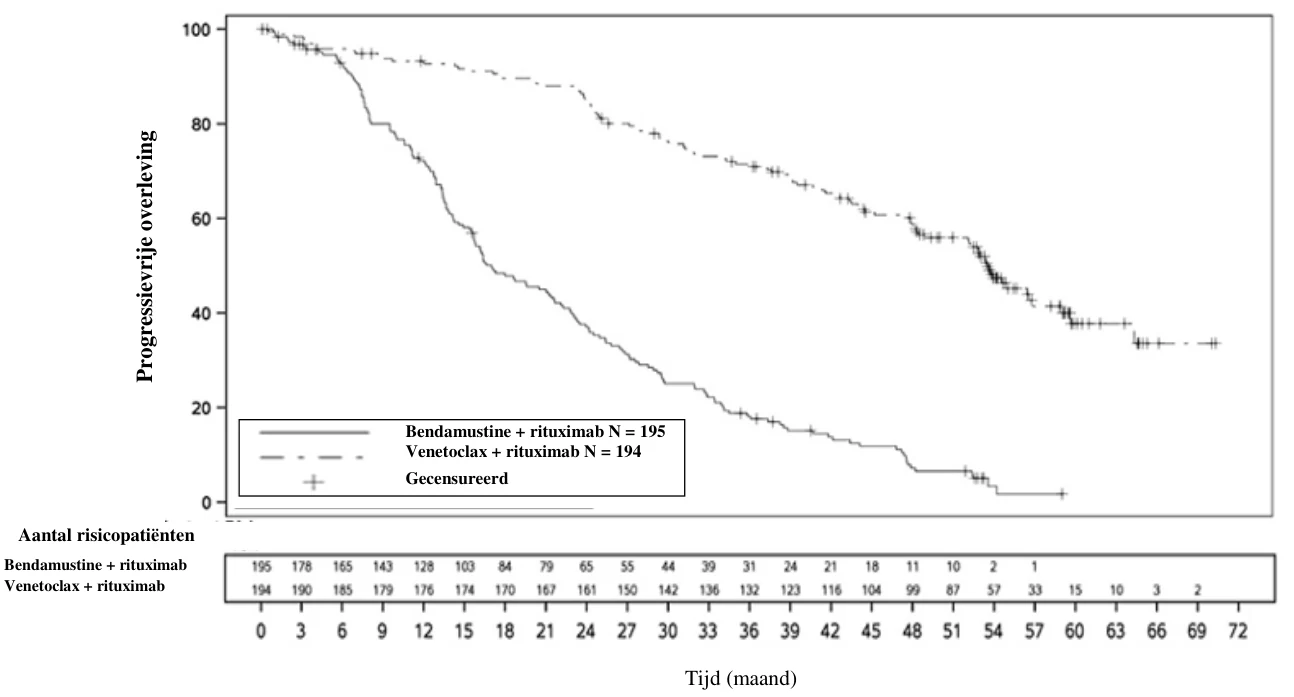
Resultaten van subgroepanalyses
Het PFS-voordeel van venetoclax + rituximab vergeleken met bendamustine + rituximab werd consistent waargenomen in alle subgroepen van de onderzochte patiënten, inclusief hoogrisicopatiënten met 17p-deletie/TP53-mutatie en/of niet-gemuteerd IgVH (figuur 6).
Bendamustine + rituximab
Venetoclax + rituximab
Tijd (maand) Aantal risicopatiënten
Pr
o
gre
s
si
ev
ri
je
o
ve
rl
ev
in
g
Figuur 6: Forest plot van door de onderzoeker beoordeelde progressievrije overleving in subgroepen uit MURANO (‘cut off’-datum 8 mei 2020) bij de follow-up na 59 maanden
Bendamustine+
Rituximab
(N=195)
Venetoclax+
Rituximab
(N=194)
Subgroepen
Totaal
n n
Mediaan
(Maanden) N
Mediaan
(Maanden)
Hazard
Ratio
95% Wald
BI
In het voordeel van
Venetoclax+
Rituximab
In het voordeel van
Bendamustine+
Rituximab
Alle patiënten 389 195 17,0 194 53,6 0,21 (0,16; 0,27)
Chromosoom 17p deletie (centraal)
Normaal 250 123 21,6 127 55,1 0,19 (0,13; 0,27)
Abnormaal 92 46 14,6 46 47,9 0,27 (0,16; 0,45)
p53 mutatie en/of 17p deletie (centraal)
Ongemuteerd 201 95 22,9 106 56,6 0,18 (0,12; 0,26)
Gemuteerd 147 75 14,2 72 45,3 0,26 (0,17; 0,38)
Leeftijdsgroep 65 (jr)
< 65 186 89 15,4 97 49,0 0,20 (0,14; 0,29)
>= 65 203 106 21,7 97 57,0 0,20 (0,14; 0,30)
Leeftijdsgroep 75 (jr)
< 75 336 171 16,4 165 53,5 0,21 (0,16; 0,28)
>= 75 53 24 20,0 29 64,5 0,24 (0,12; 0,51)
Aantal eerdere behandelingen
1 228 117 16,4 111 54,0 0,18 (0,13; 0,26)
> 1 161 78 18,6 83 53,1 0,25 (0,17; 0,38)
Omvang tumorlast (lymfeklieren met de grootste diameter)
< 5 cm 197 97 16,6 100 53,8 0,21 (0,14; 0,30)
>= 5 cm 172 88 15,8 84 48,4 0,19 (0,13; 0,29)
Baseline IgVH mutatiestatus
Gemuteerd 104 51 24,2 53 NE 0,14 (0,07; 0,26)
Ongemuteerd 246 123 15,7 123 52,2 0,19 (0,13; 0,26)
Refractair vs gerecidiveerd na de meest recente therapie
Refractair 59 29 13,6 30 31,9 0,34 (0,17; 0,66)
Gerecidiveerd 330 166 18,6 164 53,8 0,19 (0,14; 0,25)
De 17p-deletiestatus werd bepaald op basis van de testresultaten van het centrale laboratorium.
De niet-gestratificeerde hazardratio wordt weergegeven op de x-as met een logaritmische schaal.
NE = niet evalueerbaar.
Finale analyse van algehele overleving (follow-up na 86 maanden)
Op het moment van de finale analyse van de algehele overleving (‘cut off’-datum 03 augustus 2022) waren in totaal 144 gerandomiseerde patiënten overleden: 60/194 patiënten (31%) in de arm met venetoclax + rituximab en 84/195 patiënten (43%) in de arm met bendamustine + rituximab. De mediane OS werd niet bereikt in de arm met venetoclax + rituximab en was 88 maanden in de arm met bendamustine + rituximab. Het geschatte risico op overlijden was met 47% verlaagd bij patiënten die met venetoclax + rituximab werden behandeld (gestratificeerde hazardratio (HR) = 0,53 en 95%-BI: 0,37; 0,74). De finale analyse van de algehele overleving werd niet getoetst op type I-fouten. De Kaplan-Meier-curve van de algehele overleving wordt weergegeven in figuur 7.
1/100 1 100 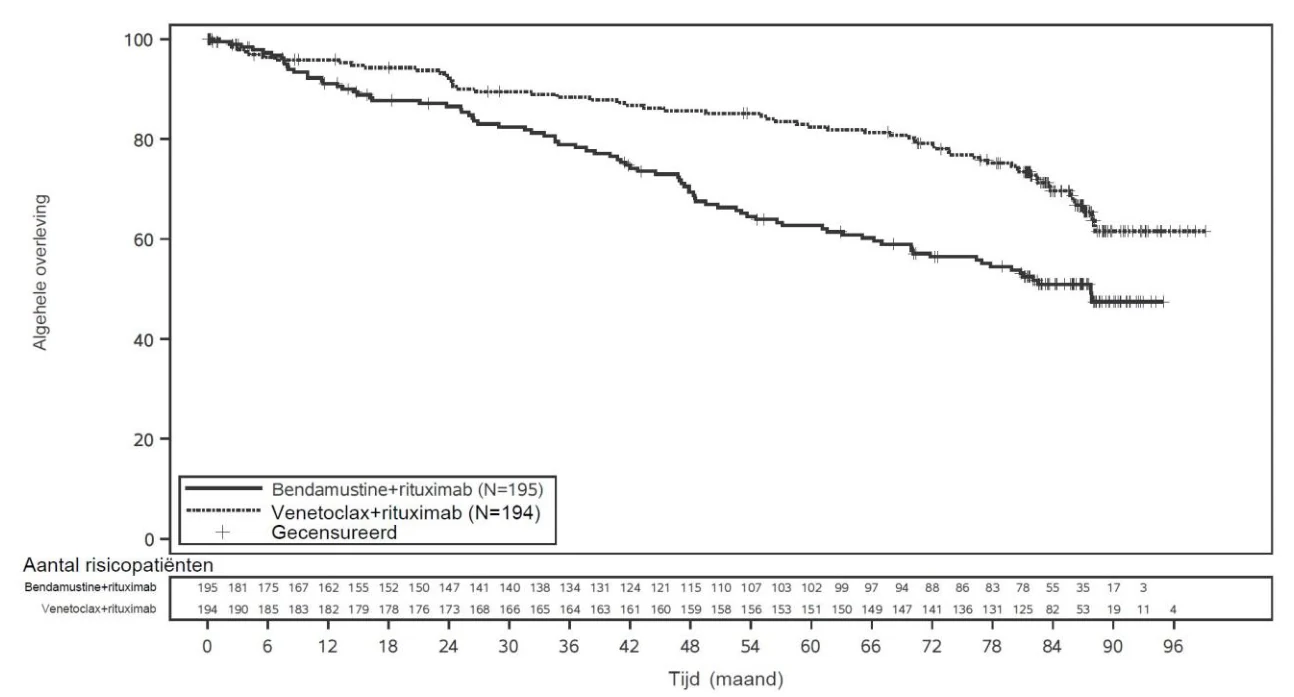
Figuur 7: Kaplan-Meier-curve van de algehele overleving (‘intention to treat’-populatie) in MURANO (‘cut off’-datum 03 augustus 2022) bij de follow-up na 86 maanden
Venetoclax monotherapie voor de behandeling van patiënten met CLL met een 17p-deletie of TP53-mutatie – studie M13-982
De veiligheid en werkzaamheid van venetoclax bij 107 patiënten met eerder behandelde CLL met een 17p-deletie werden beoordeeld in een eenarmige, open-label multicenterstudie (M13-982). Patiënten volgden een dosisopbouwschema van 4 tot 5 weken, te beginnen met 20 mg en toenemend naar 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Patiënten bleven venetoclax 400 mg eenmaal daags ontvangen totdat ziekteprogressie of onaanvaardbare toxiciteit werd waargenomen. De mediane leeftijd was 67 jaar (bereik: 37 tot 85 jaar); 65% was man, en 97% was blank. De mediane tijd sinds de diagnose was 6,8 jaar (bereik: 0,1 tot 32 jaar; N = 106). Het mediane aantal eerdere anti-CLL-behandelingen was 2 (bereik: 1 tot 10 behandelingen); 49,5% met een nucleosideanaloog, 38% met voorgaand rituximab, en 94% met een voorgaande alkylator (inclusief 33% met voorgaand bendamustine). Op baseline had 53% van de patiënten een of meer lymfeklieren ≥ 5 cm, en 51% had ALC ≥ 25 × 109/l. Van de patiënten was 37% (34/91) fludarabine-refractair, 81% (30/37) bezat het niet-gemuteerde IgVH-gen en 72% (60/83) had de TP53-mutatie. De mediane tijd op behandeling op het moment van beoordeling was 12 maanden (bereik: 0 tot 22 maanden).
Het primaire werkzaamheidseindpunt was ORR zoals beoordeeld door een IRC aan de hand van de door de IWCLL bijgewerkte richtlijnen van de NCI-WG (2008). De werkzaamheidsresultaten worden weergegeven in tabel 18. Werkzaamheidsgegevens worden gepresenteerd van 107 patiënten met een ‘cut off’-datum voor gegevens op 30 april 2015. Er werden nog eens 51 patiënten werden opgenomen in een uitbreidingscohort ten behoeve van veiligheid. De werkzaamheidsresultaten, vastgesteld door de onderzoeker, wordt gepresenteerd voor 158 patiënten met een ‘cut off’-datum na 10 juni 2016. De mediane behandelduur met het middel voor 158 patiënten was 17 maanden (bereik: 0 tot 34 maanden).
Tabel 18: Werkzaamheidsresultaten bij patiënten met eerder behandelde CLL met 17p-deletie (studie M13-982)
| Eindpunt | Beoordeling IRC (N = 107)a | Beoordeling onderzoeker (N = 158)b |
| ‘Cut off’-datum | 30 april 2015 | 10 juni 2016 |
| ORR, % 95%-BI. | 79 (70,5; 86,6) | 77 (69,9; 83,5) |
| CR + CRi, % | 7 | 18 |
| nPR, % | 3 | 6 |
| PR, % | 69 | 53 |
| DOR, maanden, mediaan (95%-BI) | NR | 27,5 (26,5; NR) |
PFS, % (95%-BI) Schatting na 12 maanden Schatting na 24 maanden | 72 (61,8; 79,8) NA | 77 (69,1; 82,6) 52 (43;61) |
| PFS, maanden, mediaan (95%-BI) | NR | 27,2 (21,9; NR) |
| TTR, maanden, mediaan (range) | 0,8 (0,1-8,1) | 1,0 (0,5-4,4) |
a Eén patiënt had geen 17p-deletie. b Inclusief de 51 extra patiënten uit het uitbreidingscohort ten behoeve van veiligheid BI = betrouwbaarheidsinterval; CR= volledige remissie; CRi = volledige remissie met onvolledig mergherstel; DOR = responsduur; IRC = independent review committee; nPR = nodulaire PR; NA = niet beschikbaar; NR = niet bereikt; ORR = het algehele responspercentage; PFS = progressievrije overleving; PR = partiële remissie; TTR = tijd tot de eerste respons) | ||
Minimale residuele ziekte (MRD) werd beoordeeld met flowcytometrie bij 93 van de 158 patiënten die CR, CRi of PR met beperkte resterende ziekte bereikten bij behandeling met venetoclax. MRD-negativiteit werd gedefinieerd als een resultaat onder 0,0001 (< 1 CLL-cel per 104 leukocyten in het monster). Zevenentwintig procent (42/158) van de patiënten was MRD-negatief in het perifere bloed, waaronder 16 patiënten die ook MRD-negatief in het beenmerg waren.
Venetoclax monotherapie voor de behandeling van patiënten met CLL bij wie een B-celreceptorremmer had gefaald – studie M14-032
De werkzaamheid en veiligheid van venetoclax bij patiënten met CLL die eerder waren behandeld met ibrutinib of idelalisib en bij wie deze behandelingen hadden gefaald, werden beoordeeld in een open-label, multicenter, niet-gerandomiseerd fase 2-onderzoek (M14-032). Patiënten kregen venetoclax via een aanbevolen dosisopbouwschema. Patiënten bleven venetoclax 400 mg eenmaal daags ontvangen totdat ziekteprogressie of onaanvaardbare toxiciteit werd waargenomen.
Op het moment van ‘cut off’ (26 juli 2017) van gegevens waren 127 patiënten geïncludeerd en met venetoclax behandeld. Daarvan hadden 91 patiënten eerder ibrutinib (Arm A) en 36 eerder idelalisib (Arm B) ontvangen. De mediane leeftijd was 66 jaar (bereik: 28 tot 85 jaar); 70% was man, en 92% was blank. De mediane tijd sinds de diagnose was 8,3 jaar (bereik: 0,3 tot 18,5 jaar; N = 96). Chromosoomafwijkingen waren 11q-deletie (34%, 43/127), 17p-deletie (40%, 50/126), TP53-mutatie (38%, 26/68) en niet-gemuteerd IgVH (78%, 72/92). Bij aanvang had 41% van de patiënten een of meer lymfeklieren ≥ 5 cm, en 31% had ALC ≥ 25 × 109/l. Het mediane aantal eerdere oncologische behandelingen was 4 (bereik: 1 tot 15) bij de met ibrutinib behandelde patiënten en 3 (bereik: 1 tot 11) bij de met idelalisib behandelde patiënten. In zijn algemeenheid had 65% van de patiënten eerder een nucleosideanaloog ontvangen, 86% rituximab, 39% andere monoklonale antilichamen en 72% alkylerende middelen (waaronder 41% bendamustine). Op het moment van beoordeling was de mediane duur van behandeling met venetoclax 14,3 maanden (bereik: 0,1 tot 31,4 maanden).
Het primaire werkzaamheidseindpunt was ORR volgens de door IWCLL bijgewerkte NCI-WG-richtlijnen. Beoordeling van de respons vond plaats na 8 weken, 24 weken en daarna om de 12 weken.
Tabel 19: Resultaten van de werkzaamheid zoals beoordeeld door de onderzoeker bij patiënten bij wie een B-celreceptorremmer had gefaald (studie M14-032)
| Eindpunt | Arm A: (falend ibrutinib) (N = 91) | Arm B: (falend idelalisib) (N = 36) | Totaal (N = 127) |
| ORR, % 95%-BI. | 65 (54,1; 74,6) | 67 (49,0; 81,4) | 65 (56,4; 73,6) |
| CR + CRi, % | 10 | 11 | 10 |
| nPR, % | 3 | 0 | 2 |
| PR, % | 52 | 56 | 53 |
PFS, % (95%-BI) Schatting na 12 maanden Schatting na 24 maanden | 75 (64,7; 83,2) 51 (36,3; 63,9) | 80 (63,1; 90,1) 61 (39,6; 77,4) | 77 (68,1; 83,4) 54 (41,8; 64,6) |
| PFS, maanden, mediaan (95%-BI) | 25 (19,2; NR) | NR (16,4; NR) | 25 (19,6; NR) |
OS, % (95%-BI) Schatting na 12 maanden | 91,0 (82,8; 95,4) | 94,2 (78,6; 98,5) | 92,0 (85,6; 95,6) |
| TTR, maanden, mediaan (range) | 2,5 (1,6-14,9) | 2,5 (1,6-8,1) | 2,5 (1,6-14,9) |
| 17p-deletie en/of TP53-mutatiestatus ORR, % (95%-BI) | |||
| Ja | (n = 28) 61 (45,4; 74,9) | (n = 7) 58 (27,7; 84,8) | (n = 35) 60 (46,6; 73,0) |
| Nee | (n = 31) 69 (53,4; 81,8) | (n = 17) 71 (48,9; 87,4) | (n = 48) 70 (57,3; 80,1) |
| BI = betrouwbaarheidsinterval; CR = volledige remissie; CRi = volledige remissie met onvolledig mergherstel; nPR = nodulaire PR; NR = niet bereikt; ORR = algehele respons percentage; OS = algehele overleving; PFS = progressievrije overleving; PR = partiële remissie; TTR = tijd tot de eerste respons. | |||
De werkzaamheidsgegevens werden verder beoordeeld door een IRC waarin een gecombineerde ORR van 70% werd aangetoond (Arm A: 70%; Arm B: 69%). Eén patiënt (met falend ibrutinib) bereikte CRi. De ORR voor patiënten met 17p-deletie en/of TP53-mutatie was 72% (33/46) (95%-BI: 56,5; 84,0) in Arm A en 67% (8/12) (95%-BI: 34,9; 90,1) in Arm B. Voor patiënten zonder 17p-deletie en/of TP53-mutatie, was de ORR 69% (31/45) (95%-BI: 53,4; 81,8) in Arm A en 71% (17/24) (95%-BI: 48,9; 87,4) in Arm B.
De mediane OS en DOR werden niet bereikt met een mediane follow-up van ongeveer 14,3 maanden voor Arm A en 14,7 maanden voor Arm B.
Vijfentwintig procent (32/127) van de patiënten was MRD-negatief in het perifere bloed, inclusief 8 patiënten die ook MRD-negatief waren in het beenmerg.
Acute myeloïde leukemie
Venetoclax werd onderzocht bij volwassen patiënten van 75 jaar of ouder of patiënten met comorbiditeiten die niet in aanmerking komen voor het ontvangen van intensieve inductiechemotherapie gebaseerd op ten minste één van de volgende criteria: Eastern Cooperative Oncology Group (ECOG)-prestatiestatus bij baseline van 2-3, ernstige cardiale of pulmonale comorbiditeit, matige leverinsufficiëntie, creatinineklaring (CrCl) < 45 ml/min, of andere comorbiditeit.
Venetoclax in combinatie met azacitidine voor de behandeling van patiënten met nieuw gediagnosticeerde AML - studie M15-656 (VIALE-A)
VIALE-A was een gerandomiseerd (2:1), dubbelblind, placebogecontroleerd fase-3-onderzoek naar de werkzaamheid en veiligheid van venetoclax in combinatie met azacitidine bij patiënten met nieuw gediagnosticeerde AML die niet in aanmerking kwamen voor intensieve chemotherapie.
Patiënten in VIALE-A voltooiden het dosisopbouwschema van 3 dagen tot een uiteindelijke dosering van 400 mg eenmaal daags tijdens de eerste behandelcyclus van 28 dagen (zie rubriek 4.2) en kregen daarna in de volgende cycli eenmaal daags 400 mg venetoclax oraal. 75 mg/m2 azacitidine werd intraveneus of subcutaan toegediend op dag 1-7 van elke cyclus van 28 dagen beginnend op dag 1 van cyclus 1. Tijdens de dosisopbouw kregen patiënten TLS-profylaxe en werden in het ziekenhuis opgenomen voor monitoring. Nadat via beenmergonderzoek remissie was vastgesteld, gedefinieerd als minder dan 5% leukemieblasten met cytopenie graad 4 na behandelcyclus 1, werd venetoclax of placebo onderbroken gedurende maximaal 14 dagen of tot ANC ≥ 500/microliter en plaatjestelling ≥ 50 × 103/microliter. Bij patiënten met resistente ziekte aan het eind van cyclus 1 werd een beenmergonderzoek gedaan na cyclus 2 of 3 en wanneer klinisch geïndiceerd. Na onderbreking werd azacitidine op dezelfde dag hervat als venetoclax of placebo (zie rubriek 4.2). Dosisverlaging van azacitidine werd geïmplementeerd in de klinische studie voor het behandelen van hematologische toxiciteit (zie de Samenvatting van de Productkenmerken van azacitidine). Patiënten bleven behandelingen ontvangen tot ziekteprogressie of onaanvaardbare toxiciteit.
In totaal werden 431 patiënten gerandomiseerd: 286 naar de venetoclax + azacitidine-arm en 145 naar de placebo + azacitidine-arm. Demografische kenmerken en ziektekenmerken bij baseline waren vergelijkbaar in de venetoclax + azacitidine- en de placebo + azacitidine-arm. Over het geheel genomen was de mediane leeftijd 76 jaar (bereik: 49 tot 91 jaar), 76% was blank, 60% was man en ECOG-prestatiestatus bij baseline was 0 of 1 bij 55% van de patiënten, 2 bij 40% van de patiënten en 3 bij 5% van de patiënten. Bij 75% van de patiënten was er sprake van de novo AML en bij 25% van secundaire AML. Bij baseline had 29% van de patiënten een blastentelling van het beenmerg van < 30%, 22% van de patiënten had een blastentelling van het beenmerg van ≥ 30% tot < 50% en 49% had ≥ 50%. Intermediair of hoog cytogenetisch risico was aanwezig bij respectievelijk 63% en 37% van de patiënten. De volgende mutaties werden vastgesteld: TP53-mutaties bij 21% (52/249), IDH1- en/of IDH2-mutatie bij 24% (89/372), 9% (34/372) met IDH1; 16% (58/372) met IDH2, 16% (51/314) met FLT3 en 18% (44/249) met NPM1.
De primaire werkzaamheidseindpunten van de studie waren algehele overleving (OS), gemeten vanaf de datum van randomisatie tot overlijden wegens alle oorzaken en samengesteld CR-percentage (volledige remissie + volledige remissie met onvolledig herstel van het bloedbeeld [CR+CRi]). De totale mediane vervolgtijd op het moment van analyse was 20,5 maanden (bereik: < 0,1 tot 30,7 maanden).
Venetoclax + azacitidine liet een verlaging zien van 34% in het risico op overlijden vergeleken met placebo + azacitidine (p <0,001). De resultaten staan weergegeven in tabel 20.
Tabel 20: Werkzaamheidsresultaten in VIALE-A
| Eindpunt | Venetoclax + azacitidine | Placebo + azacitidine |
| Algehele overlevinga | (n = 286) | (n = 145) |
Aantal gebeurtenissen n (%) Mediane overleving, maanden (95%-BI) Hazardratiob (95%-BI) p-waardeb | 161 (56) 14,7 (11,9; 18,7) | 109 (75) 9,6 (7,4; 12,7) |
| 0,66 (0,52; 0,85) | ||
| < 0,001 | ||
| CR+CRi-percentagec | (n = 147) | (n = 79) |
n (%) (95%-BI) p-waarded | 96 (65) (57; 73) | 20 (25) (16; 36) |
| < 0,001 | ||
BI = betrouwbaarheidsinterval; CR = (volledige remissie) werd gedefinieerd als absolute neutrofielentelling > 1.000/microliter, plaatjes > 100.000/microliter, onafhankelijk van transfusie met rode bloedcellen, en beenmerg met < 5% blasten. Afwezigheid van circulerende blasten en blasten met Auerse staven; afwezigheid van extramedullaire ziekte; CRi = volledige remissie met onvolledig herstel van het bloedbeeld. a Kaplan‑Meier‑schatting bij de tweede tussentijdse analyse (afkapdatum gegevens 4 januari 2020. bSchatting van de hazardratio (venetoclax + azacitidine vs. placebo + azacitidine) is gebaseerd op het ‘Cox proportional hazards’-model gestratificeerd voor cytogenetica (intermediair risico, laag risico) en leeftijd (18 tot < 75; ≥ 75) zoals toegewezen bij randomisatie; p-waarde gebaseerd op log-ranktoets gestratificeerd voor dezelfde factoren. c Het CR + CRi‑percentage is afkomstig van een geplande tussentijdse analyse van de eerste 226 patiënten gerandomiseerd met 6 maanden follow-up bij de eerste tussentijdse analyse (afkapdatum gegevens 1 oktober 2018). d P-waarde is afkomstig van Cochran-Mantel-Haenszel-test gestratificeerd voor leeftijd (18 tot < 75; ≥ 75) en cytogenetisch risico (intermediair risico, laag risico) zoals toegewezen bij randomisatie. | ||
Figuur 8: Kaplan‑Meier‑curve voor algehele overleving in VIALE‑A
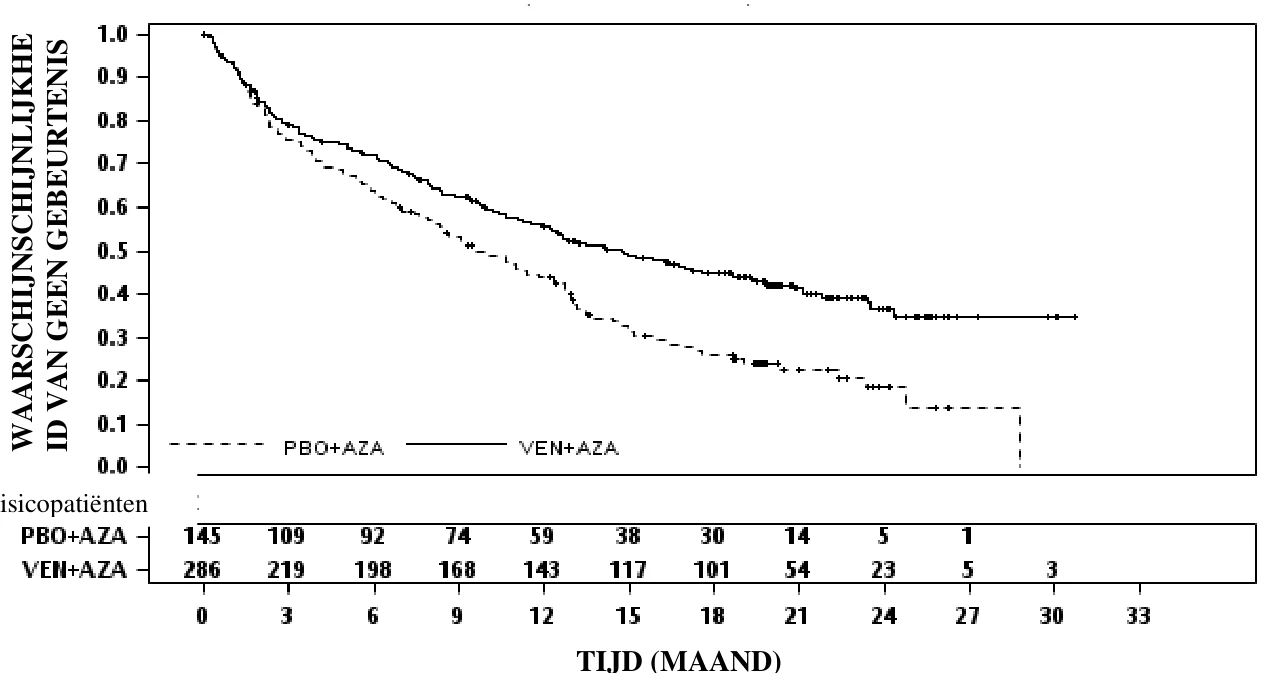
De belangrijkste secundaire werkzaamheidseindpunten staan weergegeven in tabel 21.
Tabel 21: Aanvullende werkzaamheidseindpunten in VIALE-A
| Eindpunt | Venetoclax + azacitidine N = 286 | Placebo + azacitidine N = 145 |
CR-percentage n (%) (95%-BI) p-waardea Mediane DORb, maanden (95% CI) | 105 (37) (31; 43) < 0,001 17,5 (15,3; -) | 26 (18) (12; 25) 13,3 (8,5; 17,6) |
CR+CRi-percentage n (%) (95%-BI) Mediane DORb, maanden (95% CI) | 190 (66) (61; 72) 17,5 (13,6; -) | 41(28) (21; 36) 13,4 (5,8; 15,5) |
CR+CRi-percentage bij aanvang van cyclus 2, n (%) (95%-BI) p-waardea | 124 (43) (38; 49) | 11 (8) (4; 13) |
| < 0,001 | ||
Percentage onafhankelijk van transfusie, plaatjes n (%) (95%-BI) p-waardea | 196 (69) (63; 74) | 72 (50) (41; 58) |
| < 0,001 | ||
Percentage onafhankelijk van transfusie, rode bloedcellen n (%) (95%-BI) p-waardea | 171 (60) (54; 66) | 51 (35) (27; 44) |
| < 0,001 | ||
Aantal risicopatiënten
Eindpunt Venetoclax + azacitidine
N = 286
Placebo + azacitidine
N = 145
CR+CRi MRD-responspercentaged
n (%)
(95%-BI)
67 (23) (19; 29)
11 (8)
(4; 13)
p-waardea < 0,001 Gebeurtenisvrije overleving
Aantal gebeurtenissen, n (%)
Mediane EFSe, maanden (95%-BI)
191 (67)
9,8
(8,4; 11,8)
122 (84)
7,0
(5,6; 9,5)
Hazardratio (95%-BI)c 0,63 (0,50; 0,80) p-waardec < 0,001 BI = betrouwbaarheidsinterval; CR = volledige remissie; CRi = volledige remissie met onvolledig herstel van bloedbeeld; DOR = responsduur; EFS = gebeurtenisvrije overleving; MRD = minimale/meetbare restziekte; n = aantal responses of aantal gebeurtenissen; - = niet bereikt.
CR (volledige remissie) werd gedefinieerd als absolute neutrofielentelling > 1.000/microliter, plaatjes > 100.000/microliter, onafhankelijk van transfusie met rode bloedcellen en beenmerg met < 5% blasten. Afwezigheid van circulerende blasten en blasten met Auerse staven; afwezigheid van extramedullaire ziekte.
Onafhankelijkheid van transfusie werd gedefinieerd als een periode van ten minste 56 dagen (≥ 56 dagen) zonder transfusie na de eerste dosis onderzoeksgeneesmiddel en op of voor de laatste dosis onderzoeksgeneesmiddel + 30 dagen, of voor recidief of ziekteprogressie of vóór de aanvang van nabehandeling, al naar gelang wat het eerste komt.
a p-waarde is afkomstig van Cochran-Mantel-Haenszel-test, gestratificeerd voor leeftijd (18 tot < 75;≥ 75) en cytogenetisch risico (intermediair risico, laag risico) zoals toegewezen bij randomisatie.
b DOR (responsduur) werd gedefinieerd als tijd vanaf eerste respons van CR voor DOR van CR, vanaf eerste respons van CR of CRi voor DOR van CR + CRi, tot de eerste datum van bevestigde morfologisch recidief, bevestigde progressieve ziekte of overlijden wegens ziekteprogressie, al naar gelang wat het eerste optrad. Mediane DOR komt van Kaplan-Meier-schatting. c Schatting van hazardratio (venetoclax + azacitidine vs. placebo + azacitidine) is gebaseerd op het ‘Cox proportional hazards’-model gestratificeerd voor leeftijd (18 tot < 75; ≥ 75) en cytogenetica (intermediair risico, laag risico) zoals toegewezen bij randomisatie; p-waarde gebaseerd op log-ranktoets gestratificeerd voor dezelfde factoren.
d CR+CRi MRD-responspercentage is gedefinieerd als het % patiënten dat een CR of CRi bereikt en een MRD-respons heeft van < 10-3 blasten in beenmerg zoals bepaald door een gestandaardiseerde, centrale meerkleurige flowcytometrieassay.
e Kaplan-Meier-schatting.
Bij patiënten met de FLT3‑mutatie waren de CR + CRi‑percentages 72% (21/29; [95%‑BI: 53; 87]) en 36% (8/22; [95%-BI: 17; 59]) in respectievelijk de venetoclax + azacitidine- en de placebo + azacitidine-arm (p = 0,021).
Bij patiënten met de IDH1/IDH2-mutaties waren de CR + CRi-responspercentages 75% (46/61, [95%-BI: 63; 86]) en 11% (3/28; [95%-BI: 2; 28]) in respectievelijk de venetoclax + azacitidine- en de placebo + azacitidine-arm (p < 0,001).
Van de patiënten die afhankelijk waren van transfusie met rode bloedcellen bij baseline en die behandeld werden met venetoclax + azacitidine, werd 49% (71/144) onafhankelijk van transfusie. Van de patiënten die afhankelijk waren van transfusie met plaatjes bij baseline en die werden behandeld met venetoclax + azacitidine, werd 50% (34/68) onafhankelijk van transfusie.
De mediane tijd tot eerste respons van CR of CRi was 1,3 maanden (bereik: 0,6 tot 9,9 maanden) bij behandeling met venetoclax + azacitidine. De mediane tijd tot beste respons van CR of CRi was 2,3 maanden (bereik: 0,6 tot 24,5 maanden).
Figuur 9: Forest plot van algehele overleving per subgroep uit VIALE-A
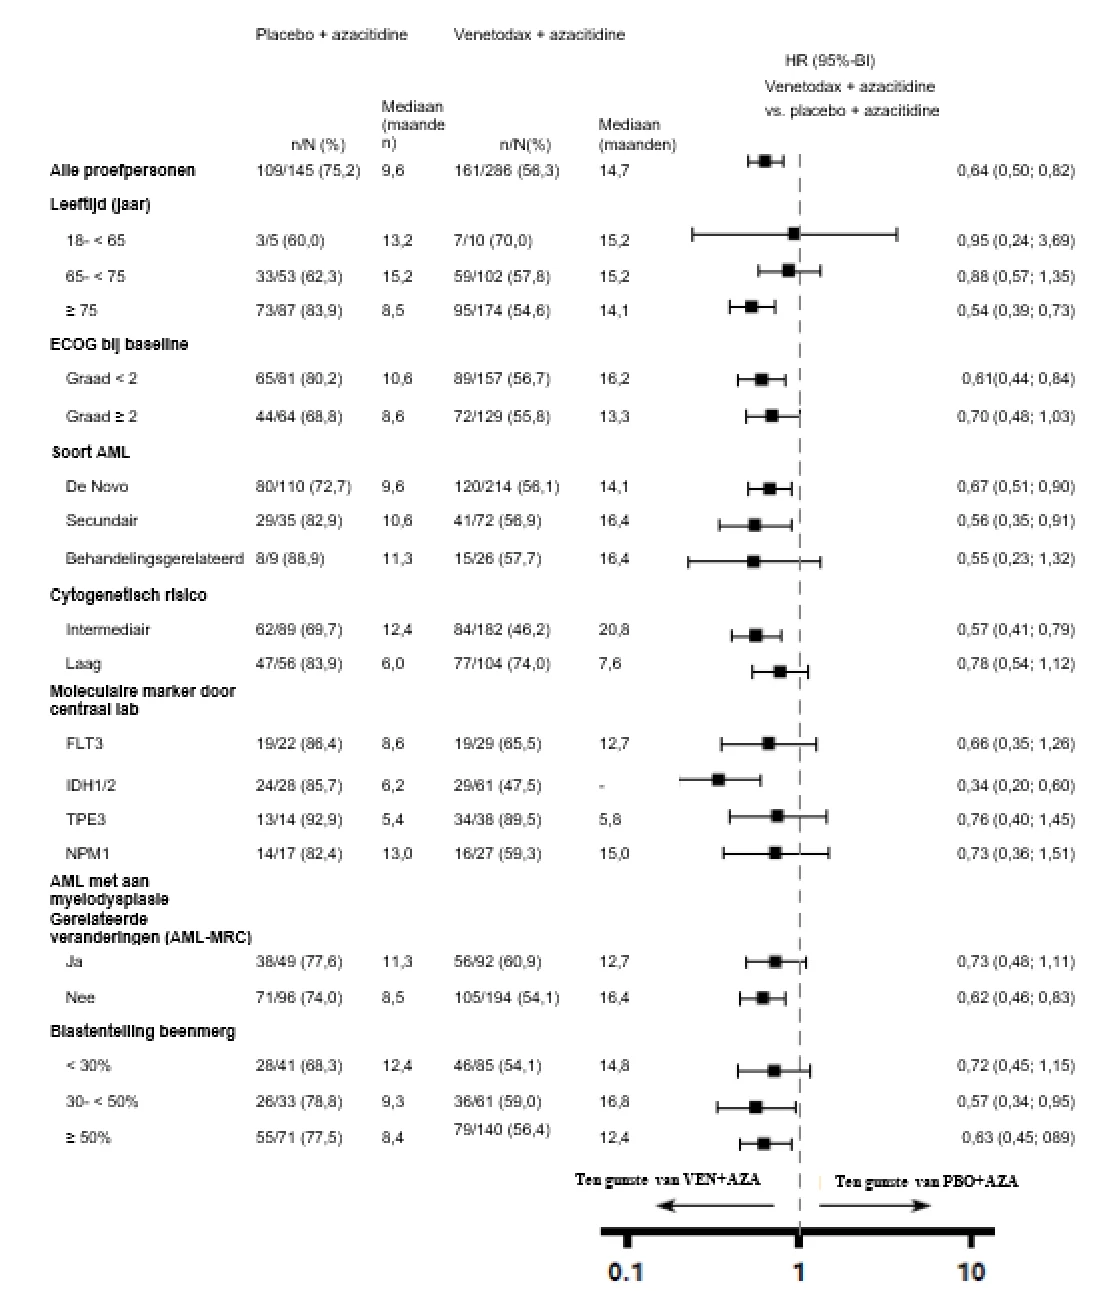
- = niet bereikt.
Voor het vooraf gespecificeerde secundaire eindpunt OS in de subgroep met IDH1/2-mutatie, p<0,0001 (ongestratificeerde log-ranktoets).
Ongestratificeerde hazardratio (HR) staat weergegeven op de x-as op een logaritmische schaal.
Venetoclax in combinatie met azacitidine of decitabine voor de behandeling van patiënten met nieuw gediagnosticeerde AML - M14-358
Studie M14-358 was een niet gerandomiseerd klinische fase 1/2-studie naar venetoclax in combinatie met azacitidine (n = 84) of decitabine (n = 31) bij patiënten met nieuw gediagnosticeerde AML die niet in aanmerking kwamen voor intensieve chemotherapie. Patiënten kregen venetoclax via een dagelijkse dosisopbouw tot een uiteindelijke dagelijkse dosis van 400 mg. De toediening van azacitidine in M14-358
was vergelijkbaar met die in de gerandomiseerde VIALE-A-studie. Decitabine werd intraveneus toegediend in een dosering van 20 mg/m2 op dag 1-5 van elke cyclus van 28 dagen, beginnend op dag 1 van cyclus 1.
De mediane follow-up was 40,4 maanden (bereik: 0,7 tot 42,7 maanden) voor venetoclax + decitabine.
De mediane leeftijd van patiënten die werden behandeld met venetoclax + decitabine was 72 jaar (bereik: 65-86 jaar), 87% was blank, 48% was man en 87% had ECOG-score 0 of 1. Het CR + CRi-percentage was 74% (95%-BI: 55; 88) in combinatie met decitabine.
Oudere patiënten
Van de 194 patiënten die eerder waren behandeld voor CLL en die venetoclax in combinatie met rituximab kregen, was 50% 65 jaar of ouder.
Van de 107 patiënten van wie de werkzaamheid werd geëvalueerd in de M13-982-studie was 57% 65 jaar of ouder. Van de 127 patiënten van wie de werkzaamheid werd geëvalueerd in M14-032 studie, was 58% 65 jaar of ouder.
Van de 352 patiënten die voor veiligheid werden geëvalueerd in 3 open-label monotherapie studies, was 57% 65 jaar of ouder.
Van de 283 patiënten met nieuw gediagnosticeerde AML die werden behandeld in de klinische studie VIALE‑A (venetoclax + azacitidine‑arm) was 96% ≥ 65 jaar oud en was 60% ≥ 75 jaar oud.
Van de 31 patiënten die werden behandeld met venetoclax in combinatie met decitabine in de klinische studie M14-358 was 100% ≥ 65 jaar oud en was 26% ≥ 75 jaar oud.
Er werden geen klinisch betekenisvolle verschillen in veiligheid of werkzaamheid waargenomen tussen oudere en jongere patiënten in de combinatie- en monotherapiestudies.
Pediatrische patiënten
De veiligheid, werkzaamheid en farmacokinetische eigenschappen van venetoclax werden geëvalueerd in een tweeledig multicentrisch, open-label fase 1-onderzoek (M13-833) naar venetoclax als monotherapie of in combinatie met chemotherapie bij 140 pediatrische en jongvolwassen patiënten met recidiverende of refractaire maligniteiten. Patiënten kregen venetoclax alleen of in combinatie met chemotherapie toegediend, bij een dosering aangepast naar leeftijd of gewicht om overeen te stemmen met het equivalent van een volwassen dagelijkse doeldosis van 400 mg of 800 mg, continu of met tussenpozen (dag 1-10) gedurende cycli van 21 dagen.
In Deel 1 waren 22 patiënten opgenomen in een cohort voor het vaststellen van de dosering (AML (n=10), acute lymfoblastische leukemie [ALL] (n=5), neuroblastoom (n=3) en solide tumoren (n=4)) en 18 patiënten in een cohort voor escalatie/de-escalatie van de dosering (neuroblastoom (n=7) en solide tumoren (n=11)).
In Deel 2 van het onderzoek waren 100 patiënten opgenomen met het volgende: AML (n=27), ALL (n=26), non-Hodgkinlymfoom [NHL] (n=2), neuroblastoom (n=26) en een oriënterend cohort van andere tumoren met BCL-2-expressie of transcriptiefactor 3-hepatische leukemiefactor ALL (n=19; solide tumoren n=8 en andere tumoren n=11). Over het geheel van Deel 1 en 2 was de mediane leeftijd van de patiënten 6 jaar (bereik: 0-17 jaar) voor patiënten met AML, 9 jaar (bereik: 0-25 jaar) voor patiënten met ALL, 12 jaar (bereik: 3-21 jaar) voor patiënten met NHL, 8 jaar (bereik: 1-17 jaar) voor patiënten met neuroblastoom, 16 jaar (bereik: 3-24 jaar) voor patiënten met solide tumoren en 10 jaar (bereik: 5-19 jaar) voor patiënten met andere tumoren.
Werkzaamheidsanalyses bestonden uit patiënten uit Deel 1 en Deel 2 (n=129); patiënten uit het oriënterende cohort van andere tumoren waren hier niet in opgenomen. De ORR was 24% en het CR-percentage was 16% in het AML-cohort, met een geschatte mediane DOR van 2,6 maanden (95%-BI: 0,5; 7,9). De ORR was 42% (geheel CR) in het ALL-cohort, met een geschatte mediane DOR van 10,2 maanden (95%-BI: 2,8; 14,2). Een
van de twee patiënten in het NHL-cohort bereikte een partiële respons; de DOR was 1,4 maanden. Mediane DOR was niet te schatten en zinvolle conclusies zijn beperkt vanwege de kleine steekproefomvang. De ORR was 31% en het CR-percentage was 22% in het neuroblastoom-cohort, met een geschatte mediane DOR van 9,3 maanden (95%-BI: 3,9; NE). De ORR was 22% en het CR-percentage was 4% in het solide tumoren-cohort, met een geschatte mediane DOR van 11,1 maanden (95%-BI: 3,1; NE).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Venclyxto in een of meerdere subgroepen van pediatrische patiënten die behandeling ondergaan van maligne neoplasma’s van het hematopoëtisch en lymfoïde weefsel (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na meerdere orale toedieningen werd de maximale plasmaconcentratie van venetoclax 5-8 uur na de dosis bereikt. De steady-state-AUC van venetoclax nam proportioneel toe over het dosisbereik van 150-800 mg. Bij vetarme maaltijden was de gemiddelde (± standaard deviatie) steady-state-Cmax van venetoclax 2,1 ± 1,1 mcg/ml en de AUC24 was 32,8 ± 16,9 mcg•u/ml voor de dagelijkse dosis 400 mg.
Effect van voedsel
Toediening met een vetarme maaltijd verhoogde de blootstelling aan venetoclax met ongeveer een factor 3,4 en toediening met een vetrijke maaltijd verhoogde de blootstelling aan venetoclax met een factor 5,1 tot 5,3 in vergelijking met nuchtere omstandigheden. Aanbevolen wordt venetoclax tijdens een maaltijd in te nemen. (zie rubriek 4.2).
Distributie
Venetoclax wordt in hoge mate aan humane plasma-eiwitten gebonden met een ongebonden fractie in plasma < 0,01 over een concentratiebereik van 1-30 micromolair (0,87-26 mcg/ml). De gemiddelde bloed-plasmaratio was 0,57. De populatieschatting voor het schijnbare verdelingsvolume (Vdss/F) van venetoclax varieerde bij patiënten van 256 tot 321 liter.
Biotransformatie
In in-vitro-studies werd aangetoond dat venetoclax voornamelijk gemetaboliseerd wordt door cytochroom-P450-CYP3A4. M27 bleek de belangrijkste metaboliet in het plasma te zijn met een remmende activiteit tegen BCL-2 die minstens een factor 58 lager is dan venetoclax in vitro.
In-vitro-interactiestudies
Gelijktijdige toediening met CYP- en UGT-substraten
Uit in-vitro-onderzoek bleek dat venetoclax in klinisch relevante concentraties geen remmer of inductor is van CYP1A2, CYP2B6, CYP2C19, CYP2D6 of CYP3A4. Venetoclax is een zwakke remmer van CYP2C8, CYP2C9 en UGT1A1 in vitro, maar zal naar verwachting geen klinisch relevante remming veroorzaken. Venetoclax is geen remmer van UGT1A4, UGT1A6, UGT1A9 en UGT2B7.
Gelijktijdige toediening met transportersubstraten/remmers
Venetoclax is een P-gp- en BCRP-substraat en ook een P-gp- en BCRP-remmer en een zwakke OATP1B1-remmer in vitro (zie rubriek 4.5). Venetoclax zal bij klinisch relevante concentraties naar verwachting geen remming geven van OATP1B3, OCT1, OCT2, OAT1, OAT3, MATE1 of MATE2K.
Eliminatie
De populatieschatting voor de eliminatiehalfwaardetijd in de terminale fase van venetoclax was ongeveer 26 uur. Venetoclax geeft minimale accumulatie te zien met een accumulatieratio van 1,30-1,44. Na een eenmalige orale toediening van 200 mg radioactief gelabeld [14C]-venetoclax aan gezonde personen werd binnen 9 dagen > 99,9% van de dosis in de feces teruggevonden en werd < 0,1% van de dosis in urine uitgescheiden. Onveranderd venetoclax vertegenwoordigde 20,8% van de met de feces uitgescheiden radioactieve dosis. De farmacokinetiek van venetoclax verandert niet in de loop van de tijd.
Speciale populaties
Pediatrische patiënten
Op basis van farmacokinetische analyses bij pediatrische patiënten met recidiverende of refractoire maligniteiten zou toepassing van dosering op basis van gewicht bij patiënten van 2 jaar en ouder een plasmablootstelling aan venetoclax opleveren die vergelijkbaar is bij verschillende pediatrische gewichtssubgroepen en vergelijkbaar is met de blootstelling die wordt waargenomen bij volwassen patiënten die 400 mg venetoclax krijgen toegediend, zoals weergegeven in tabel 22.
Tabel 22: Blootstelling aan venetoclax voor pediatrische gewichtsgroepen bij patiënten van 2 jaar en ouder bij een dosering equivalent aan een dosering van 400 mg bij een volwassene
Pediatrische subgroep (n) | 10 - ≤ 20 kg (5) | 20 - ≤ 30 kg (4) | 30 - ≤ 45 kg (6) | ≥ 45 kg (13) | Volwassenen |
AUC24* (mcg•u/ml) | 22,4 ± 13,1 | 27,5 ± 27,5 | 38,3 ± 36,9 | 26,0 ± 24,3 | 32,8 ± 16,9 |
*Gemiddelde ± standaardafwijking
Nierinsufficiëntie
Op basis van een populatiefarmacokinetische analyse bij 321 proefpersonen met een lichte nierfunctiestoornis (CrCl ≥ 60 en < 90 ml/min), 219 proefpersonen met matige nierinsufficiëntie (CrCl ≥ 30 en < 60 ml/min), 5 proefpersonen met ernstige nierinsuffiëntie (CrCl ≥ 15 en < 30 ml/min) en 224 proefpersonen met een normale nierfunctie (CrCl ≥ 90 ml/min) zijn de blootstellingen aan venetoclax bij proefpersonen met lichte, matige of ernstige nierfunctiestoornis vergelijkbaar met die bij personen met een normale nierfunctie. De farmacokinetiek van venetoclax is onderzocht bij 6 patiënten met ESRD die dialyse nodig hadden. Na een enkele dosis van 100 mg venetoclax waren de Cmax en AUC van ongebonden venetoclax bij proefpersonen met ESRD op een dag zonder dialyse vergelijkbaar met proefpersonen met een normale nierfunctie. Op een dialyse-dag waren de Cmax en AUC van ongebonden venetoclax ongeveer 1,8 tot 1,9 keer zo hoog als de blootstelling op een dag zonder dialyse. Echter, het bereik van de individuele totale en ongebonden venetoclax-blootstelling op een dialyse-dag was over het algemeen vergelijkbaar met het overeenkomstige bereik bij proefpersonen met een normale nierfunctie. Bovendien waren de plasmaconcentraties van venetoclax tijdens dialyse vergelijkbaar tussen arteriële en veneuze monsters, wat aangeeft dat dialyse geen invloed heeft op de klaring van venetoclax. (zie rubriek 4.2).
Leverinsufficiëntie
Op basis van een populatiefarmacokinetische analyse bij 74 proefpersonen met lichte leverinsufficiëntie, 7 proefpersonen met matige leverinsufficiëntie en 442 proefpersonen met een normale leverfunctie waren de blootstellingen aan venetoclax bij proefpersonen met lichte en matige leverinsufficiëntie en een normale leverfunctie vergelijkbaar. Lichte leverinsufficiëntie werd gedefinieerd als een normaal totaal bilirubine en aspartaattransaminase (ASAT) > bovenlimiet van het normale bereik (ULN) of een totaal bilirubine > 1,0 tot 1,5 maal ULN, matige leverinsufficiëntie als totaal bilirubine > 1,5 tot 3,0 maal ULN en ernstige leverinsufficiëntie als totaal bilirubine > 3,0 ULN.
In een onderzoek gericht op leverinsufficiëntie, bij proefpersonen met lichte leverinsufficiëntie (Child-Pugh A: n=6) of matige leverinsufficiëntie (Child-Pugh B: n=6) waren de venetoclax Cmax en AUC vergelijkbaar met die bij proefpersonen met een normale leverfunctie, nadat een eenmalige dosis 50 mg venetoclax was toegediend. Bij proefpersonen met ernstige leverinsufficiëntie (Child-Pugh C: n=5) was de gemiddelde venetoclax Cmax vergelijkbaar met die bij proefpersonen met een normale leverfunctie, maar venetoclax AUCinf was gemiddeld een factor 2,7 hoger (bereik: geen verandering tot factor 5 hoger) dan venetoclax AUCinf bij proefpersonen met een normale leverfunctie (zie rubriek 4.2).
Effecten van leeftijd, geslacht, gewicht en etnische afkomst
Op basis van populatiefarmacokinetische analyses wordt geoordeeld dat leeftijd, geslacht en gewicht geen invloed hebben op de klaring van venetoclax. De blootstelling is 67% hoger bij Aziatische proefpersonen vergeleken met niet-Aziatische proefpersonen. Dit verschil wordt niet beschouwd als klinisch relevant.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De in dieronderzoeken waargenomen toxiciteiten met venetoclax waren dosisafhankelijke verlagingen van de aantallen lymfocyten en rode bloedcellen. Beide effecten waren reversibel na stopzetting van de toediening van venetoclax, waarbij de lymfocyten 18 weken na de behandeling waren hersteld. Zowel B- als T-cellen werden aangetast, maar de sterkste verlagingen traden op bij de B-cellen.
Venetoclax veroorzaakte ook ‘single cell’-necrose in verschillende weefsels, waaronder de galblaas en exocriene pancreas, zonder aanwijzingen voor verstoring van de weefselintegriteit of orgaandysfunctie; de ernst van deze bevindingen was minimaal tot licht.
Na ongeveer 3 maanden dagelijkse toediening bij honden veroorzaakte venetoclax progressieve witte verkleuring van de vacht, als gevolg van verlies van melaninepigment in het haar.
Carcinogeniteit/genotoxiciteit
Venetoclax en de belangrijkste menselijke metaboliet M27 waren niet carcinogeen in een 6 maanden durend transgeen (Tg.rasH2) onderzoek naar carcinogeniteit bij muizen bij orale doses tot 400 mg/kg/dag venetoclax en bij een enkelvoudig dosisniveau van 250 mg/kg/dag M27. Blootstellingsmarges (AUC), ten opzichte van de klinische AUC bij 400 mg/dag, waren ongeveer een factor 2 hoger voor venetoclax en een factor 5,8 hoger voor M27.
Venetoclax was niet genotoxisch in de bacteriële mutageniteitstest, chromosoomaberratietest in vitro en muismicronucleustest in vivo. De metaboliet M27 was negatief voor genotoxiciteit in de bacteriële mutageniteits- en chromosoomaberratietests.
Reproductietoxiciteit
Er werd geen effect op de fertiliteit waargenomen in onderzoek naar fertiliteit en de vroege embryonale ontwikkeling bij mannetjes- en vrouwtjesmuizen. Testiculaire toxiciteit (verlies van geslachtscellen) werd waargenomen in algemeen toxiciteitsonderzoek bij honden (blootstelling van 0,5 tot 18 maal de AUC blootstelling bij mensen bij een dosis van 400 mg). Reversibiliteit van deze bevinding werd niet aangetoond.
In embryo-foetaal ontwikkelingsonderzoek bij muizen ging gebruik van venetoclax gepaard met een verhoogd postimplantatieverlies en verlaagd foetaal lichaamsgewicht bij blootstellingen van 1,1 maal de humane AUC blootstelling bij een dosis van 400 mg. De belangrijkste menselijke metaboliet M27 werd geassocieerd met post-implantatieverlies en resorpties bij blootstellingen van ongeveer 9 keer de menselijke M27-AUC-blootstelling bij een dosis van 400 mg venetoclax. Bij konijnen veroorzaakte venetoclax maternale toxiciteit, maar geen foetale toxiciteit bij blootstelling van 0,1 maal de humane AUC blootstelling bij een dosis van 400 mg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Venclyxto 10 mg filmomhulde tabletten
Tabletkern
Copovidon (K 28)
Colloïdaal watervrij silicium (E551) Polysorbaat 80 (E433)
Natriumstearylfumaraat
Watervrij calciumwaterstoffosfaat (E341 (ii))
Filmomhulling
IJzeroxide geel (E172)
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 3350 (E1521)
Talk (E553b)
Venclyxto 50 mg filmomhulde tabletten
Tabletkern
Copovidon (K 28)
Colloïdaal watervrij silicium (E551) Polysorbaat 80 (E433)
Natriumstearylfumaraat
Watervrij calciumwaterstoffosfaat (E341 (ii))
Filmomhulling
IJzeroxide geel (E172)
IJzeroxide rood (E172)
IJzeroxide zwart (E172)
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 3350 (E1521)
Talk (E553b)
Venclyxto 100 mg filmomhulde tabletten
Tabletkern
Copovidon (K 28)
Colloïdaal watervrij silicium (E551) Polysorbaat 80 (E433)
Natriumstearylfumaraat
Watervrij calciumwaterstoffosfaat (E341 (ii))
Filmomhulling
IJzeroxide geel (E172)
Polyvinylalcohol (E1203)
Titaandioxide (E171)
Macrogol 3350 (E1521)
Talk (E553b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Venclyxto 10 mg filmomhulde tabletten
2 jaar.
Venclyxto 50 mg filmomhulde tabletten
2 jaar.
Venclyxto 100 mg filmomhulde tabletten
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Venclyxto filmomhulde tabletten worden geleverd in:
- blisterverpakkingen: PVC/PE/PCTFE aluminiumfolie met 1,2 of 4 filmomhulde tabletten.
- flessen: HDPE-flessen met inductieverzegelde, kindveilige polypropyleen dop die 120 tabletten bevatten.
Venclyxto 10 mg filmomhulde tabletten
De filmomhulde tabletten worden geleverd in doosjes met 10 of 14 tabletten (in blisters van 2 tabletten).
Venclyxto 50 mg filmomhulde tabletten
De filmomhulde tabletten worden geleverd in doosjes met 5 of 7 tabletten (in blisters van 1 tablet).
Venclyxto 100 mg filmomhulde tabletten
De filmomhulde tabletten worden geleverd in doosjes:
- met 7 (in blisters van 1 tablet) of 14 tabletten (in blisters van 2 tabletten); of een multipack met 112 tabletten (4 × 28 tabletten (in blisters van 4 tabletten)).
- met 360 tabletten (3 flessen met elk 120 tabletten).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1138/001 (10 mg, 10 tabletten)
EU/1/16/1138/002 (10 mg, 14 tabletten)
EU/1/16/1138/003 (50 mg, 5 tabletten)
EU/1/16/1138/004 (50 mg, 7 tabletten)
EU/1/16/1138/005 (100 mg 7 tabletten)
EU/1/16/1138/006 (100 mg, 14 tabletten)
EU/1/16/1138/007 (100 mg, 112 (4 × 28) tabletten)
EU/1/16/1138/008 (100 mg, 360 tabletten)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 5 december 2016
Datum van laatste verlenging: 11 augustus 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.