


SmPC (samenvatting van de productkenmerken) - Breyanzi
1. NAAM VAN HET GENEESMIDDEL
Breyanzi 1,1-70 × 106 cellen/ml / 1,1-70 × 106 cellen/ml dispersie voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Breyanzi (lisocabtagene maraleucel) is een op CD19 gericht, genetisch gemodificeerd, autoloog, celgebaseerd product dat gezuiverde CD8-positieve en CD4-positieve T-cellen bevat in een gedefinieerde samenstelling die afzonderlijk ex vivo zijn getransduceerd met behulp van een replicatie-incompetente lentivirale vector waarin een anti-CD19 chimere antigeenreceptor (CAR) tot expressie wordt gebracht, bestaande uit een bindingsdomein met single-chain variabel fragment (scFv) dat is afgeleid van een murien CD19-specifiek monoklonaal antilichaam (mAb; FMC63) en een deel van het 4-1BB co-stimulerend endodomein en CD3-zeta-keten (ζ-keten) signaaldomeinen en een niet-functionele, verkorte epidermale groeifactorreceptor (EGFRt).
2.
2 Kwalitatieve en kwantitatieve samenstelling
Breyanzi bevat CAR-positieve levensvatbare T-cellen, bestaande uit een gedefinieerde samenstelling van CD8+ en CD4+ celcomponenten:
CD8+ celcomponent
Elke injectieflacon bevat lisocabtagene maraleucel in een batchspecifieke concentratie van autologe T-cellen die genetisch zijn gemodificeerd om een anti-CD19 chimere antigeenreceptor (CAR-positieve levensvatbare T-cellen) tot expressie te brengen. Het geneesmiddel is verpakt in een of meer injectieflacons met een celdispersie met 5,1-322 × 106 CAR-positieve levensvatbare T-cellen (1,1-70 × 106 CAR-positieve levensvatbare T-cellen per ml), gesuspendeerd in een cryopreservatieve oplossing.
Elke injectieflacon bevat 4,6 ml CD8+ celcomponent.
CD4+ celcomponent
Elke injectieflacon bevat lisocabtagene maraleucel in een batchspecifieke concentratie van autologe T-cellen die genetisch zijn gemodificeerd om een anti-CD19 chimere antigeenreceptor (CAR-positieve levensvatbare T-cellen) tot expressie te brengen. Het geneesmiddel is verpakt in een of meer injectieflacons met een celdispersie met 5,1-322 × 106 CAR-positieve levensvatbare T-cellen (1,1-70 × 106 CAR-positieve levensvatbare T-cellen per ml), gesuspendeerd in een cryopreservatieve oplossing.
Elke injectieflacon bevat 4,6 ml CD4+ celcomponent.
Om de dosis Breyanzi te verkrijgen, kan meer dan één injectieflacon van elk van de CD8+ celcomponent en/of CD4+ celcomponent nodig zijn. Het totale toe te dienen volume en het aantal benodigde injectieflacons, kunnen voor elke celcomponent verschillen.
De kwantitatieve informatie voor elke celcomponent van het geneesmiddel, waaronder het aantal toe te dienen injectieflacons (zie rubriek 6), wordt vermeld in het vrijgiftecertificaat voor infusie (release for infusion certificate, RfIC) dat zich bevindt aan de binnenzijde van het deksel van het voor het vervoer gebruikte stikstofvat. Voor elke component wordt op basis van de concentratie gecryopreserveerde CAR-positieve levensvatbare T-cellen het totale toe te dienen volume, het aantal benodigde injectieflacons en het uit elke injectieflacon toe te dienen volume vermeld in het RfIC.
Hulpstoffen met bekend effect:
Dit geneesmiddel bevat 12,5 mg natrium, 6,5 mg kalium en 0,35 ml (7,5% v/v) dimethylsulfoxide per injectieflacon (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor infusie (infusievloeistof).
Licht ondoorzichtige tot ondoorzichtige, kleurloze tot gele of bruingele dispersie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Breyanzi is geïndiceerd voor de behandeling van volwassen patiënten met diffuus grootcellig B-cellymfoom (DLBCL), hooggradig B-cellymfoom (HGBCL), primair mediastinaal grootcellig B-cellymfoom (PMBCL) en folliculair lymfoom van graad 3B (FL3B), die binnen 12 maanden na voltooiing van de eerstelijns chemo-immuuntherapie een recidief hebben of refractair zijn.
Breyanzi is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair DLBCL, PMBCL en FL3B, na twee of meer lijnen systemische therapie.
Breyanzi is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair folliculair lymfoom (FL), na twee of meer lijnen systemische therapie.
Breyanzi is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair mantelcellymfoom (MCL), na minimaal twee lijnen systemische therapie waaronder een Bruton-tyrosinekinaseremmer (BTK-remmer).
4.2 Dosering en wijze van toediening
Breyanzi moet in een gekwalificeerd behandelcentrum worden toegediend.
De behandeling moet worden gestart onder leiding en onder toezicht van een beroepsbeoefenaar in de gezondheidszorg met ervaring met de behandeling van hematologische maligniteiten, die getraind is in de toediening van het geneesmiddel en de behandeling van patiënten die met het geneesmiddel zijn behandeld.
Voorafgaand aan de infusie met Breyanzi moeten ten minste 1 dosis tocilizumab, in te zetten bij optreden van cytokinereleasesyndroom (CRS), en noodapparatuur beschikbaar zijn voor elke patiënt. Het behandelcentrum moet binnen 8 uur na elke vorige dosis toegang hebben tot een extra dosis tocilizumab. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is als gevolg van een tekort dat wordt vermeld op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst (EMA shortage catalogue), moeten geschikte alternatieve maatregelen beschikbaar zijn voorafgaand aan de infusie om CRS te behandelen, anders dan met tocilizumab.
Dosering
Breyanzi is bedoeld voor autoloog gebruik (zie rubriek 4.4).
De behandeling bestaat uit een enkelvoudige dosis voor infusie die een dispersie voor infusie met CAR-positieve levensvatbare T-cellen bevat in één of meerdere injectieflacons.
De streefdosering is 100 × 106 CAR-positieve levensvatbare T-cellen (bestaande uit een beoogde verhouding van 1:1 van CD4+ en CD8+ T-celcomponenten) binnen een bereik van 44-120 × 106 CAR-positieve levensvatbare T-cellen. Zie het begeleidende vrijgiftecertificaat voor infusie (RfIC) voor aanvullende informatie over de dosering.
De beschikbaarheid van Breyanzi moet worden bevestigd vóór aanvang van de behandeling met lymfodepletie-chemotherapie.
Patiënten moeten opnieuw klinisch beoordeeld worden voorafgaand aan de toediening van de lymfodepletie-chemotherapie en Breyanzi om er zeker van te zijn dat er geen redenen zijn om de behandeling uit te stellen (zie rubriek 4.4).
Voorbehandeling (lymfodepletie-chemotherapie)
Lymfodepletie-chemotherapie bestaande uit 300 mg/m2 cyclofosfamide per dag en 30 mg/m2 fludarabine per dag moet gedurende drie dagen intraveneus worden toegediend. Zie de voorschrijfinformatie voor fludarabine en cyclofosfamide voor informatie over dosisaanpassing bij nierfunctiestoornis.
Breyanzi moet binnen 2 tot 7 dagen na voltooiing van de lymfodepletie-chemotherapie worden toegediend.
Als er een uitstel is van meer dan 2 weken tussen de voltooiing van de lymfodepletie-chemotherapie en de infusie van Breyanzi, dan moet de patiënt opnieuw worden behandeld met lymfodepletie-chemotherapie voordat de patiënt de infusie toegediend krijgt (zie rubriek 4.4).
Premedicatie
Het wordt aanbevolen om 30 tot 60 minuten vóór infusie van Breyanzi premedicatie met paracetamol en difenhydramine (25-50 mg, intraveneus of oraal) of een ander H1-antihistamine toe te dienen om de kans op een infusiereactie te verkleinen.
Profylactisch gebruik van systemische corticosteroïden dient te worden vermeden, omdat dit de werking van Breyanzi kan verstoren (zie rubriek 4.4).
Controle na infusie
- Patiënten dienen de eerste week na de infusie 2-3 maal gecontroleerd te worden op klachten en verschijnselen van mogelijke CRS, neurologische bijwerkingen en andere toxiciteiten. Bij de eerste klachten of verschijnselen van CRS en/of neurologische bijwerkingen moeten artsen een ziekenhuisopname overwegen.
- De frequentie van de controle na de eerste week moet naar oordeel van de arts worden bepaald en moet gedurende ten minste 2 weken na de infusie worden voortgezet.
- Patiënten dienen te worden geïnstrueerd gedurende ten minste 2 weken na de infusie in de buurt van een gekwalificeerd behandelcentrum te blijven.
Speciale patiëntengroepen
Patiënten met infectie met het humaan immunodeficiëntievirus (HIV), hepatitis B-virus (HBV) en hepatitis C-virus (HCV)
Er is geen klinische ervaring met patiënten met actieve HIV-, HBV- of HCV-infectie.
Screening voor HIV, actief HBV en actief HCV moet worden uitgevoerd vóór het verzamelen van cellen voor de productie. Leukaferesemateriaal van patiënten met actieve HIV- of actieve HCV-infectie wordt niet geaccepteerd voor productie (zie rubriek 4.4).
Nierfunctiestoornis
Er is geen klinische ervaring met patiënten met een ernstige nierfunctiestoornis (creatinineklaring ≤ 30 ml/min).
Ouderen
Er is geen dosisaanpassing vereist voor patiënten ouder dan 65 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van Breyanzi bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld.
Wijze van toediening
Breyanzi is uitsluitend voor intraveneus gebruik.
Bereiding van Breyanzi
Voordat de injectieflacons worden ontdooid, moet worden bevestigd dat de identiteit van de patiënt overeenkomt met de unieke patiëntinformatie op de verzenddoos, de omdoos en het vrijgiftecertificaat voor infusie (RfIC). Het totaal aantal toe te dienen injectieflacons moet ook worden bevestigd aan de hand van de patiëntspecifieke informatie op het vrijgiftecertificaat voor infusie (RfIC) (zie rubriek 4.4). Er moet onmiddellijk contact worden opgenomen met het bedrijf als er verschillen bestaan tussen de etiketten en de patiëntinformatie.
Toediening
- Gebruik GEEN leukodepletiefilter.
- Zorg dat tocilizumab of geschikte alternatieven, in het uitzonderlijke geval dat tocilizumab niet beschikbaar is als gevolg van een tekort dat wordt vermeld op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, en noodapparatuur beschikbaar zijn voorafgaand aan de infusie en tijdens de herstelperiode.
- Bevestig dat de identiteit van de patiënt overeenkomt met de patiëntinformatie op het etiket van de spuit, dat op het respectievelijke vrijgiftecertificaat voor infusie (RfIC) is bevestigd.
- Nadat de componenten van Breyanzi in de spuiten zijn opgetrokken, moet zo snel mogelijk worden overgegaan tot de toediening. De totale tijd vanaf verwijdering uit de bevroren opslag tot toediening aan de patiënt mag niet meer dan 2 uur bedragen.
Voor uitgebreide instructies over bereiding, toediening, te nemen maatregelen in geval van onbedoelde blootstelling en verwijdering van Breyanzi, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor een van de in rubriek 6.1 vermelde hulpstoffen.
Contra-indicaties voor de lymfodepletie-chemotherapie moeten in overweging worden genomen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
De vereisten voor het terugvinden van de herkomst van geneesmiddelen op basis van cellen voor geavanceerde celtherapie moeten worden toegepast. Om het terugvinden van de herkomst te waarborgen, moeten de productnaam, het partijnummer en de naam van de behandelde patiënt tot 30 jaar na de uiterste gebruiksdatum van het product worden bewaard.
Autoloog gebruik
Breyanzi is uitsluitend bedoeld voor autoloog gebruik en mag in geen geval aan andere patiënten worden toegediend. Breyanzi mag niet worden toegediend als de informatie op de productetiketten en het vrijgiftecertificaat voor infusie (RfIC) niet overeenkomt met de identiteit van de patiënt.
Redenen om behandeling uit te stellen
Vanwege de risico's in verband met de Breyanzi-behandeling dient de infusie te worden uitgesteld als een patiënt een van de volgende aandoeningen heeft:
- Onopgeloste ernstige bijwerkingen (met name pulmonaire bijwerkingen, cardiale bijwerkingen of hypotensie), met inbegrip van bijwerkingen van de voorafgaande chemotherapieën.
- Actieve infecties of inflammatoire aandoeningen die niet onder controle zijn gebracht.
- Actieve graft-versus-host-ziekte (GVHD).
In geval van uitstel van de infusie van Breyanzi, zie rubriek 4.2.
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met Breyanzi zijn behandeld, mogen geen bloed, organen, weefsels en cellen doneren voor transplantatie.
Lymfoom van het centraal zenuwstelsel (CZS-lymfoom)
Er is geen ervaring met het gebruik van Breyanzi bij patiënten met primair CZS-lymfoom. Er is beperkte klinische ervaring met het gebruik van Breyanzi voor secundair CZS-lymfoom (zie rubriek 5.1).
Eerdere behandeling met een anti-CD19-therapie
Er is beperkte klinische ervaring met Breyanzi bij patiënten die werden blootgesteld aan een eerdere op CD19 gerichte therapie (zie rubriek 5.1). Er zijn beperkte klinische gegevens beschikbaar over CD19-negatieve patiënten die behandeld werden met Breyanzi. Bij patiënten met een CD19-negatieve status op basis van immuunhistochemie kan CD19 toch nog tot expressie worden gebracht. De mogelijke risico’s en voordelen van behandeling van CD19-negatieve patiënten met Breyanzi moeten worden overwogen.
Cytokinereleasesyndroom (CRS)
CRS, waaronder fatale of levensbedreigende reacties, kan optreden na een infusie met Breyanzi. Voor patiënten die één eerdere behandellijn hadden gekregen voor grootcellig B-cellymfoom (LBCL) was de mediane tijd tot het ontstaan 4 dagen (bereik: 1 tot 63 dagen, waarbij de bovengrens werd bepaald door melding van het ontstaan van CRS, zonder koorts, bij één patiënt). Voor patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL was de mediane tijd tot het ontstaan 4 dagen (bereik: 1 tot 14 dagen). Voor patiënten die Breyanzi hadden gekregen voor FL, was de mediane tijd tot het ontstaan 6 dagen (bereik: 1 tot 17 dagen). Voor patiënten die Breyanzi hadden gekregen voor MCL, was de mediane tijd tot het ontstaan 4 dagen (bereik: 1 tot 10 dagen). Minder dan de helft van alle met Breyanzi behandelde patiënten hebben een zekere mate van CRS ervaren (rubriek 4.8).
In klinisch onderzoek ging een hoge tumorlast, voorafgaand aan de infusie met Breyanzi, gepaard met een hogere incidentie van CRS.
Tocilizumab en/of een corticosteroïd werd(en) gebruikt voor de behandeling van CRS na de infusie met Breyanzi (zie rubriek 4.8).
Monitoring en behandeling van CRS
CRS moet worden vastgesteld op basis van klinische presentatie. Patiënten moeten worden beoordeeld en behandeld voor andere oorzaken van koorts, hypoxie en hypotensie.
Op de behandellocatie moet per patiënt ten minste één dosis tocilizumab beschikbaar zijn voorafgaand aan de infusie met Breyanzi. Het behandelcentrum dient toegang te hebben tot een extra dosis tocilizumab binnen 8 uur na elke vorige dosis. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is als gevolg van een tekort dat wordt vermeld op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, moet het behandelcentrum toegang hebben tot geschikte alternatieve maatregelen om CRS anders dan met tocilizumab te behandelen. Patiënten dienen de eerste week na de infusie met Breyanzi 2-3 maal gecontroleerd te worden op klachten en verschijnselen van CRS in het gekwalificeerde behandelcentrum. De frequentie van de controle na de eerste week moet naar het oordeel van de arts worden bepaald en moet gedurende ten minste 2 weken na de infusie worden voortgezet. Patiënten en zorgverleners moeten worden geïnformeerd over het mogelijke late ontstaan van CRS en worden geïnstrueerd onmiddellijk medische hulp te zoeken als patiënten klachten of verschijnselen van CRS krijgen.
Bij het eerste teken van CRS moet behandeling met ondersteunende zorg, tocilizumab of tocilizumab en corticosteroïden worden ingesteld, zoals aangegeven in tabel 1. Na toediening van tocilizumab en corticosteroïden blijft de expansie van Breyanzi aanhouden (zie rubriek 5.2).
Patiënten die CRS ervaren, moeten nauwlettend worden gecontroleerd op hartfunctie en orgaanfunctie tot de symptomen verdwijnen. Voor ernstige of levensbedreigende CRS moet controle op de intensive care en ondersteunende therapie worden overwogen.
Een evaluatie voor hemofagocytaire lymfohistiocytose/macrofaagactivatiesyndroom (HLH/MAS) dient te worden overwogen bij patiënten met ernstige CRS of CRS dat niet reageert. Een behandeling van HLH/MAS dient volgens de richtlijnen van de instelling te worden toegediend.
Als gelijktijdig neurologische toxiciteit wordt vermoed tijdens CRS, dien dan:
- corticosteroïden toe volgens de meer agressieve interventie op basis van de graad van CRS en neurologische toxiciteit in tabel 1 en 2
- tocilizumab toe volgens de graad van CRS in tabel 1
- anti-epileptica toe volgens de graad van neurologische toxiciteit in tabel 2.
Tabel 1: CRS-gradering en behandelrichtlijnen
| CRS-graada | Tocilizumab | Corticosteroïdenb | |||
Graad 1 Koorts | Indien 72 uur of langer na de infusie, behandel symptomatisch. Indien minder dan 72 uur na de infusie, overweeg tocilizumab 8 mg/kg i.v. gedurende 1 uur (niet meer dan 800 mg). | Indien 72 uur of langer na de infusie, behandel symptomatisch. Indien minder dan 72 uur na de infusie, overweeg dexamethason 10 mg i.v. om de 24 uur. | |||
| CRS-graada | Tocilizumab | Corticosteroïdenb | ||||
Graad 2 De symptomen vereisen en reageren op matige interventie. Koorts, zuurstofbehoefte van minder dan 40% fractie ingeademde zuurstof (FiO2), of hypotensie die reageert op vocht of een lage dosis van één vasopressor, of orgaantoxiciteit van graad 2. | Dien tocilizumab 8 mg/kg i.v. gedurende 1 uur toe (niet meer dan 800 mg). | Indien 72 uur of langer na de infusie, overweeg dexamethason 10 mg i.v. om de 12-24 uur. Indien minder dan 72 uur na de infusie, dien dexamethason 10 mg i.v. toe om de 12-24 uur. | ||||
| Indien geen verbetering binnen 24 uur of als er snelle progressie is, | ||||||
| herhaal dan tocilizumab en verhoog de dosis en frequentie van | ||||||
| dexamethason (10-20 mg i.v. om de 6 tot 12 uur). | ||||||
| Indien geen verbetering of als er aanhoudende snelle progressie is, | ||||||
| maximaliseer dexamethason, schakel over op een hoge dosis | ||||||
| methylprednisolon van 2 mg/kg, indien nodig. Overweeg na | ||||||
| 2 doses tocilizumab alternatieve immunosuppressiva. Gebruik niet | ||||||
| meer dan 3 doses tocilizumab in 24 uur of 4 doses in totaal. | ||||||
Graad 3 De symptomen vereisen en reageren op agressieve interventie. Koorts, zuurstofbehoefte van meer dan of gelijk aan 40% FiO2, of hypotensie die een hoge dosis of meerdere vasopressoren vereist, of orgaantoxiciteit van graad 3, of transaminitis van graad 4. | Zoals bij graad 2. | Dien dexamethason 10 mg i.v. om de 12 uur toe. | ||||
| Indien geen verbetering binnen 24 uur of als er snelle progressie is van CRS, voer het gebruik van tocilizumab en corticosteroïden op zoals voor graad 2. | ||||||
Graad 4 Levensbedreigende symptomen. Noodzaak voor ondersteuning met beademingsapparaat of continue venoveneuze hemodialyse (CVVHD) of orgaantoxiciteit van graad 4 (exclusief transaminitis). | Zoals bij graad 2. | Dien dexamethason 20 mg i.v. om de 6 uur toe. | ||||
| Indien geen verbetering binnen 24 uur of als er snelle progressie is van CRS, voer het gebruik van tocilizumab en corticosteroïden op zoals bij graad 2. | ||||||
a Lee et al 2014.
b Als corticosteroïden worden ingesteld, dienen ze ten minste 3 doses te worden voortgezet of totdat de symptomen volledig zijn verdwenen, en overweeg om de corticosteroïden af te bouwen.
Neurologische bijwerkingen
Neurologische toxiciteiten, waaronder Immune Effector Cell-Associated Neurotoxicity Syndrome (ICANS), die fataal of levensbedreigend kunnen zijn, traden op na de behandeling met Breyanzi, ook gelijktijdig met CRS, na het verdwijnen van CRS of bij afwezigheid van CRS. Voor patiënten die één eerdere behandellijn hadden gekregen voor LBCL was de mediane tijd tot het ontstaan van het eerste voorval 8 dagen (bereik: 1 tot 63 dagen), voor patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL was de mediane tijd tot het ontstaan van het eerste voorval 9 dagen (bereik: 1 tot 66 dagen) voor patiënten die Breyanzi hadden gekregen voor FL was de mediane tijd tot het ontstaan van het eerste voorval 8 dagen (bereik: 4 tot 16 dagen) en voor patiënten die Breyanzi hadden gekregen voor MCL was de mediane tijd tot het ontstaan van het eerste voorval 8 dagen (bereik: 1 tot 25 dagen). De meest voorkomende neurologische symptomen waren encefalopathie, tremor, afasie, delirium, duizeligheid en hoofdpijn (zie rubriek 4.8).
Monitoring en behandeling van neurologische toxiciteiten
Patiënten dienen de eerste week na de infusie 2-3 maal gecontroleerd te worden op klachten en verschijnselen van neurologische toxiciteiten in het gekwalificeerde behandelcentrum. De frequentie van de controle na de eerste week moet naar oordeel van de arts worden bepaald en moet gedurende ten minste 2 weken na de infusie worden voortgezet. Patiënten en zorgverleners moeten worden geïnformeerd over het mogelijke late ontstaan van neurologische toxiciteiten en worden geïnstrueerd onmiddellijk medische hulp te zoeken als patiënten klachten of verschijnselen van neurologische toxiciteiten krijgen.
Als neurologische toxiciteit wordt vermoed, moet deze worden behandeld volgens de aanbevelingen in tabel 2. Andere oorzaken van neurologische symptomen moeten worden uitgesloten, waaronder vasculaire oorzaken. Ondersteunende therapie op intensive care moet worden verstrekt voor ernstige of levensbedreigende neurologische toxiciteiten.
Als gelijktijdig CRS wordt vermoed tijdens de neurologische toxiciteit, dien dan:
- corticosteroïden toe volgens de meer agressieve interventie op basis van de graad van CRS en van neurologische toxiciteit in tabel 1 en 2
- tocilizumab toe volgens de graad van CRS in tabel 1
- anti-epileptica toe volgens de graad van neurologische toxiciteit in tabel 2.
Tabel 2: Gradering neurologische toxiciteit (NT) waaronder ICANS en
behandelrichtlijnen
| Neurologische toxiciteitsgraad waaronder zich presenterende symptomena | Corticosteroïden en anti-epileptica |
Graad 1* Licht of asymptomatisch. of ICE-score 7-9b of Verminderd bewustzijnsniveauc: wordt spontaan wakker. | Start met niet-sederende anti-epileptica (bijv. levetiracetam) als profylaxe van insulten. Indien 72 uur of langer na de infusie, observeer. Indien minder dan 72 uur na de infusie, dexamethason 10 mg i.v. om de 12 tot 24 uur gedurende 2-3 dagen. |
Graad 2* Matig. of ICE-score 3-6b of Verminderd bewustzijnsniveauc: wordt wakker na het horen van een stem. | Start met niet-sederende anti-epileptica (bijv. levetiracetam) als profylaxe van insulten. Dexamethason 10 mg i.v. om de 12 uur gedurende 2-3 dagen of langer voor persisterende symptomen. Overweeg een geleidelijke afbouw van de dosis voor een totale blootstelling aan corticosteroïden van meer dan 3 dagen. Als er geen verbetering is na 24 uur gebruik of als er verergering van neurologische toxiciteit optreedt, verhoog dan de dosis en/of frequentie van dexamethason tot maximaal 20 mg i.v. om de 6 uur. Als er geen verbetering is na nogmaals 24 uur, als er snelle progressie van symptomen optreedt of als zich levensbedreigende complicaties voordoen, geef dan methylprednisolon (2 mg/kg oplaaddosis, gevolgd door 2 mg/kg verdeeld over 4 maal per dag; de dosis geleidelijk afbouwen binnen 7 dagen). |
| Neurologische toxiciteitsgraad waaronder zich presenterende symptomena | Corticosteroïden en anti-epileptica |
Graad 3* Ernstig of medisch significant maar niet onmiddellijk levensbedreigend; ziekenhuisopname of verlenging; invaliderend. of ICE-score 0-2b Als ICE-score 0 is, maar de patiënt is wekbaar (bijv. wakker met algehele afasie) en in staat een test te ondergaan. of Verminderd bewustzijnsniveauc: wordt alleen wakker na tactiele stimulus, of insultenc, ofwel:
of verhoogde ICPc: focaal/lokaal oedeem op neurobeeldvorming. | Start met niet-sederende anti-epileptica (bijv. levetiracetam) als profylaxe van insulten. Dexamethason 10 tot 20 mg i.v. om de 8 tot 12 uur. Corticosteroïden worden niet aanbevolen voor geïsoleerde hoofdpijn van graad 3. Als er geen verbetering is na 24 uur of als er verergering van neurologische toxiciteit optreedt, verhoog dan methylprednisolon (dosis en frequentie zoals voor graad 2). Als hersenoedeem wordt vermoed, overweeg dan hyperventilatie en hyperosmolaire therapie. Geef een hoge dosis methylprednisolon (1-2 g, herhaal om de 24 uur, indien nodig; bouw de dosis geleidelijk af zoals klinisch geïndiceerd) en cyclofosfamide 1,5 g/m2. |
Graad 4* Levensbedreigend. of ICE-scoreb 0 of Verminderd bewustzijnsniveauc, ofwel:
of insultenc, ofwel:
of motorische bevindingenc:
of verhoogde ICP/cerebraal oedeemc, met tekenen/symptomen zoals:
| Start met niet-sederende anti-epileptica (bijv. levetiracetam) als profylaxe van insulten. Dexamethason 20 mg i.v. om de 6 uur. Als er geen verbetering is na 24 uur of als er verergering van neurologische toxiciteit optreedt, verhoog dan methylprednisolon (dosis en frequentie zoals voor graad 2). Als hersenoedeem wordt vermoed, overweeg dan hyperventilatie en hyperosmolaire therapie. Geef een hoge dosis methylprednisolon (1-2 g, herhaal om de 24 uur, indien nodig; bouw de dosis geleidelijk af zoals klinisch geïndiceerd) en cyclofosfamide 1,5 g/m2. |
EEG = elektro-encefalogram; ICE = immuun-effectorcel-geassocieerde encefalopathie; ICP = intracraniële druk. * Gradering van NCI CTCAE of ASTCT/ICANS
a De behandeling wordt bepaald door de ernstigste bijwerking, niet toe te schrijven aan een andere oorzaak. b Als de patiënt wakker gemaakt kan worden en in staat is om de ICE-test uit te voeren, beoordeel dan het volgende: Oriëntatie (georiënteerd in jaar, maand, stad, ziekenhuis = 4 punten), Benoemen (3 voorwerpen benoemen, bijv. wijs klok, pen, knoop aan = 3 punten), Opdrachten uitvoeren (zoals 'steek 2 vingers op' of 'doe uw ogen dicht en steek uw tong uit' = 1 punt), Schrijfvaardigheid (vermogen om een standaardzin te schrijven = 1 punt) en Aandacht (vanaf 100 met tien tegelijk terugtellen = 1 punt). Als de patiënt niet wakker te maken is en de ICE-test niet kan uitvoeren (graad 4-ICANS) = 0 punten.
c Niet toe te schrijven aan een andere oorzaak.
Infecties en febriele neutropenie
Breyanzi mag niet worden toegediend aan patiënten met een klinisch significante, actieve infectie of inflammatoire aandoening. Ernstige infecties, waaronder levensbedreigende of fatale infecties, zijn opgetreden bij patiënten na toediening van dit geneesmiddel (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op klachten en verschijnselen van infectie voor en na toediening en moeten op gepaste wijze worden behandeld. Profylactische antimicrobiële middelen moeten worden toegediend volgens de standaardrichtlijnen van de instelling.
Febriele neutropenie is waargenomen bij patiënten na behandeling met Breyanzi (zie rubriek 4.8) en kan gelijktijdig met CRS optreden. In het geval van febriele neutropenie moet de infectie worden beoordeeld en behandeld met breedspectrumantibiotica, vocht en andere ondersteunende zorg als dit medisch geïndiceerd is.
Patiënten die met Breyanzi worden behandeld, kunnen een verhoogd risico hebben op ernstige/fatale COVD-19-infectie. Patiënten moeten worden ingelicht over het belang van preventieve maatregelen.
Virale reactivatie
Virale reactivatie (bijv. HBV, humaan herpesvirus 6 [HHV-6] en John Cunningham-virus [JC-virus]) kan optreden bij immuungecompromitteerde patiënten.
Manifestaties van virale reactivatie kunnen de diagnose en een geschikte behandeling van bijwerkingen die gerelateerd zijn aan CAR-positieve T-cellen bemoeilijken en vertragen. Geschikte diagnostische evaluaties dienen te worden uitgevoerd om te helpen een onderscheid te maken tussen deze manifestaties en de bijwerkingen gerelateerd aan CAR-positieve T-cellen.
HBV-reactivatie, in sommige gevallen leidend tot fulminante hepatitis, leverfalen en overlijden, kan optreden bij patiënten die worden behandeld met geneesmiddelen die gericht zijn tegen B-cellen. Voor patiënten met een voorgeschiedenis van HBV-infectie wordt profylactische antivirale suppressieve therapie aanbevolen om een HBV-reactivatie tijdens en na behandeling met Breyanzi te voorkomen (zie rubriek 5.1).
Reactivatie van het JC-virus, leidend tot progressieve multifocale leuko-encefalopathie (PML), is gemeld bij patiënten die werden behandeld met Breyanzi en die eerder ook werden behandeld met andere immunosuppressieve geneesmiddelen. Er zijn gevallen met fatale afloop gemeld.
Serologische tests
Screening voor HBV, HCV en HIV moet worden uitgevoerd vóór het verzamelen van cellen voor de Breyanzi productie (zie rubriek 4.2).
Langdurige cytopenieën
Patiënten kunnen gedurende meerdere weken na lymfodepletie-chemotherapie en Breyanzi cytopenieën vertonen (zie rubriek 4.8). Het bloedbeeld moet worden gecontroleerd voor en na de toediening van Breyanzi. Langdurige cytopenieën moeten worden behandeld volgens de klinische richtlijnen.
Hypogammaglobulinemie
B-celaplasie leidend tot hypogammaglobulinemie kan optreden bij patiënten die behandeld worden met Breyanzi. Hypogammaglobulinemie is zeer vaak waargenomen bij met Breyanzi behandelde patiënten (zie rubriek 4.8). Immunoglobulinespiegels moeten worden gecontroleerd na de behandeling en worden behandeld volgens de klinische richtlijnen, inclusief voorzorgsmaatregelen tegen infecties, antibioticaprofylaxe en/of immunoglobulinesubstitutie.
Secundaire maligniteiten waaronder die met oorsprong in de T-cellen
Patiënten die behandeld zijn met Breyanzi kunnen secundaire maligniteiten ontwikkelen. Er is melding gemaakt van T-celmaligniteiten na behandeling van hematologische maligniteiten met een BCMA- of CD19-gerichte CAR T-celtherapie, waaronder Breyanzi. Ook zijn er meldingen over T-celmaligniteiten, met inbegrip van CAR-positieve maligniteiten, binnen een paar weken tot enkele jaren na de toepassing van een CD19- of BCMA-gerichte CAR T-celtherapie. Er zijn fatale uitkomsten geweest. Patiënten moeten levenslang worden gecontroleerd op secundaire maligniteiten. Wanneer zich een secundaire maligniteit van T-celoorsprong voordoet, neem dan contact op met het bedrijf voor instructies over het afnemen van tumormonsters voor onderzoek.
Tumorlysissyndroom (TLS)
TLS kan voorkomen bij patiënten die behandeld worden met CAR-positieve T-celtherapieën. Om het risico op TLS te beperken, moeten patiënten met een verhoogd urinezuurgehalte of hoge tumorlast vóór de infusie met Breyanzi allopurinol of een andere profylaxe krijgen. Er moet gecontroleerd worden op klachten en verschijnselen van TLS en deze moeten worden behandeld volgens de klinische richtlijnen.
Overgevoeligheidsreacties
Allergische reacties kunnen optreden bij de infusie met Breyanzi. Ernstige overgevoeligheidsreacties, waaronder anafylaxie, kunnen het gevolg zijn van dimethylsulfoxide.
Overdracht van een infectieus agens
Hoewel Breyanzi op steriliteit en mycoplasma wordt getest, bestaat er een risico op overdracht van infectieuze agentia. Beroepsbeoefenaren in de gezondheidszorg die Breyanzi toedienen, moeten patiënten na behandeling daarom controleren op tekenen en symptomen van infecties en zo nodig op passende wijze behandelen.
Interferentie met virologische testen
Omdat de genetische informatie van de lentivirale vector die wordt gebruikt voor het maken van Breyanzi en de genetische informatie van HIV voor een beperkt en kort deel identiek is, kunnen sommige HIV-nucleïnezuurtesten (NAT) een fout-positieve uitslag geven.
GVHD bij eerdere stamceltransplantatie
Het wordt niet aanbevolen dat patiënten die een allogene stamceltransplantatie hebben ondergaan en actieve acute of chronische GVHD hebben, een behandeling krijgen vanwege het potentiële risico dat Breyanzi GVHD verergert.
Follow-up op lange termijn
Patiënten zullen naar verwachting worden opgenomen in een register en zullen in dit register worden opgevolgd om meer inzicht te krijgen in de veiligheid en werkzaamheid van Breyanzi op lange termijn.
Hulpstoffen
Dit geneesmiddel bevat 12,5 mg natrium per injectieflacon, overeenkomend met 0,6% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Dit geneesmiddel bevat 0,2 mmol (of 6,5 mg) kalium per injectieflacon. Voorzichtigheid is geboden bij patiënten met een verminderde nierfunctie of patiënten op een gecontroleerd kaliumdieet.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd bij de mens.
Monoklonale antilichamen gericht tegen de epidermale groeifactorreceptor (anti-EGFR mabs)
Langetermijn persistentie van CAR-positieve T-cellen kan worden beïnvloed door het daaropvolgende gebruik van anti-EGFR mabs. Er is echter beperkte informatie beschikbaar over het klinisch gebruik van anti-EGFR mabs bij patiënten die met Breyanzi worden behandeld.
Levende vaccins
De veiligheid van immunisatie met levende virale vaccins tijdens of na behandeling met Breyanzi is niet onderzocht. Uit voorzorg wordt aanbevolen ten minste 6 weken vóór aanvang van de lymfodepletie-chemotherapie, tijdens de behandeling met Breyanzi en tot na de behandeling herstel van de immuniteit is opgetreden, geen vaccinatie met levende vaccins toe te dienen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie bij mannen en vrouwen
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, moet worden gecontroleerd met behulp van een zwangerschapstest vóór het begin van de behandeling met Breyanzi.
Zie de voorschrijfinformatie voor fludarabine en cyclofosfamide voor informatie over de noodzaak van effectieve anticonceptie bij patiënten die lymfodepletie-chemotherapie krijgen.
Er zijn onvoldoende gegevens over blootstelling om een aanbeveling te doen met betrekking tot de duur van anticonceptie na de behandeling met Breyanzi.
Zwangerschap
Er zijn geen gegevens over het gebruik van lisocabtagene maraleucel bij zwangere vrouwen. Er is geen dieronderzoek met betrekking tot reproductie- en ontwikkelingstoxiciteit uitgevoerd om te bepalen of het bij toediening aan een zwangere vrouw schadelijk is voor de foetus (zie rubriek 5.3).
Het is niet bekend of lisocabtagene maraleucel kan worden overgedragen op de foetus. Op basis van het werkingsmechanisme kunnen de getransduceerde cellen foetale toxiciteit veroorzaken, inclusief B-cellymfocytopenie, als ze de placenta passeren. Breyanzi wordt daarom niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Zwangere vrouwen moeten worden geïnformeerd over de mogelijke risico's voor de foetus. Zwangerschap na de behandeling met Breyanzi dient te worden besproken met de behandelend arts.
Beoordeling van immunoglobulinegehaltes en B-cellen bij pasgeborenen van moeders die met Breyanzi werden behandeld, moet worden overwogen.
Borstvoeding
Het is niet bekend of lisocabtagene maraleucel in de moedermelk wordt uitgescheiden of overgedragen wordt aan het met moedermelk gevoede kind. Vrouwen die borstvoeding geven, moeten geadviseerd worden over het mogelijke risico voor het met moedermelk gevoede kind.
Vruchtbaarheid
Er zijn geen gegevens over het effect van lisocabtagene maraleucel op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Breyanzi kan grote invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen.
Vanwege de kans op neurologische bijwerkingen, waaronder veranderde psychische gesteldheid of insulten met Breyanzi, moeten patiënten die Breyanzi krijgen zich onthouden van het rijden of het bedienen van zware of mogelijk gevaarlijke machines gedurende ten minste 4 weken of langer, te bepalen door de arts, na de infusie met Breyanzi.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
LBCL
Patiënten die één eerdere behandellijn hebben gekregen voor LBCL
De bijwerkingen die in deze rubriek worden beschreven, zijn waargenomen bij 177 patiënten die Breyanzi via infusie kregen toegediend in 3 gepoolde onderzoeken (TRANSFORM [BCM-003], PILOT [017006] en TRANSCEND WORLD [JCAR017-BCM-001, cohort 2]).
De meest voorkomende bijwerkingen, ongeacht de graad, waren neutropenie (71%), anemie (45%), CRS (45%) en trombocytopenie (43%).
De meest voorkomende ernstige bijwerkingen waren CRS (12%), neutropenie (3%), bacteriële infectieziekten (3%), infectie met een niet-gespecificeerd pathogeen (3%), trombocytopenie (2%), febriele neutropenie (2%), pyrexie (2%), afasie (2%), hoofdpijn (2%), verwarde toestand (2%), longembolie (2%), anemie (1%), bloeding van bovenste deel van maag-darmkanaal (1%) en tremor (1%).
De meest voorkomende bijwerkingen van graad 3 of hoger omvatten neutropenie (68%), trombocytopenie (33%), anemie (31%), lymfopenie (17%), leukopenie (17%), febriele neutropenie (5%) en bacteriële infectie (5%).
Patiënten die twee of meer eerdere behandellijnen hebben gekregen voor LBCL De bijwerkingen die in deze rubriek worden beschreven, zijn waargenomen bij 384 patiënten die Breyanzi via infusie kregen toegediend in 4 gepoolde onderzoeken (TRANSCEND [017001], TRANSCEND WORLD [JCAR017-BCM-001, cohort 1, 3 en 7], PLATFORM [JCAR017-BCM-002] en OUTREACH [017007].
De meest voorkomende bijwerkingen, ongeacht de graad, waren neutropenie (68%), anemie (45%), CRS (38%), vermoeidheid (37%) en trombocytopenie (36%).
De meest voorkomende ernstige bijwerkingen waren CRS (18%), infectie met een niet gespecificeerd pathogeen (6%), pyrexie (4%), encefalopathie (4%), febriele neutropenie (4%), neutropenie (3%), trombocytopenie (3%), afasie (3%), bacteriële infectieziekten (3%), tremor (3%), verwarde toestand (3%), anemie (2%) en hypotensie (2%).
De meest voorkomende bijwerkingen van graad 3 of hoger omvatten neutropenie (64%), anemie (34%), trombocytopenie (29%), leukopenie (25%), lymfopenie (9%), infectie met een niet-gespecificeerd pathogeen (8%) en febriele neutropenie (8%).
FL
De bijwerkingen die in deze rubriek worden beschreven, zijn waargenomen bij 130 patiënten die Breyanzi via infusie kregen toegediend in onderzoek TRANSCEND-FL (FOL-001).
De meest voorkomende bijwerkingen, ongeacht de graad, waren neutropenie (68%), CRS (58%), anemie (40%), hoofdpijn (29%), trombocytopenie (29%) en constipatie (21%).
De meest voorkomende ernstige bijwerkingen waren CRS (9%), afasie (4%), febriele neutropenie (3%), pyrexie (2%) en tremor (2%).
De meest voorkomende bijwerkingen van graad 3 of hoger omvatten neutropenie (61%), leukopenie (12%), lymfopenie (12%), trombocytopenie (12%) en anemie (10%).
MCL
De bijwerkingen die in deze rubriek worden beschreven, zijn waargenomen bij 88 patiënten die Breyanzi via infusie kregen toegediend in onderzoek TRANSCEND MCL‑cohort [017001].
De meest voorkomende bijwerkingen, ongeacht de graad, waren CRS (61%), neutropenie (59%), anemie (44%), vermoeidheid (35%), trombocytopenie (30%) en hoofdpijn (23%).
De meest voorkomende ernstige bijwerkingen waren CRS (24%), verwarde toestand (6%), pyrexie (3%), psychische toestandsveranderingen (2%), encefalopathie (2%), bovenste-luchtweginfectie (2%) en pleurale effusie (2%).
De meest voorkomende bijwerkingen van graad 3 of hoger omvatten neutropenie (56%), anemie (38%), trombocytopenie (25%), hypofosfatemie (9%) en leukopenie (7%).
Bijwerkingen in tabelvorm
De frequenties van de bijwerkingen zijn gebaseerd op gecombineerde gegevens afkomstig van 7 onderzoeken (TRANSCEND [017001], inclusief LBCL- en MCL-cohorten, TRANSCEND WORLD [JCAR017-BCM-001, cohort 1, 2, 3 en 7], PLATFORM [JCAR017-BCM-002], OUTREACH [017007], TRANSFORM [BCM-003], PILOT [017006] en TRANSCEND-FL (JCAR017-FOL-001)) met 779 volwassen patiënten en uit postmarketingrapporten met patiënten die een dosis lisocabtagene maraleucel toegediend kregen. De frequentie van de bijwerkingen in de klinische onderzoeken is gebaseerd op de frequentie van bijwerkingen ongeacht de oorzaak, terwijl een deel van de voorvallen van een bijwerking andere oorzaken kan hebben.
De gemelde bijwerkingen zijn hieronder weergegeven. Deze bijwerkingen worden weergegeven per MedDRA-systeem/orgaanklasse en frequentie. Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep, worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen geïdentificeerd met Breyanzi
| Systeem/orgaanklasse (SOC) | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningena | Zeer vaak | Infecties – pathogeen niet-gespecificeerd |
| Vaak | Bacteriële infectieziekten Virale infectieziekten Schimmelinfectieziekten |
| Systeem/orgaanklasse (SOC) | Frequentie | Bijwerking |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Soms | Secundaire maligniteit met oorsprong in de T-cellen |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenie Anemie Trombocytopenie Leukopenie Lymfopenie |
| Vaak | Febriele neutropenie Hypofibrinogenemiew | |
| Soms | Pancytopenie | |
| Immuunsysteem-aandoeningen | Zeer vaak | Cytokinereleasesyndroom |
| Vaak | Hypogammaglobulinemiev | |
| Soms | Hemofagocytaire lymfohistiocytose | |
Voedings- en stofwisselingsstoornissen | Vaak | Hypofosfatemie |
| Soms | Tumorlysissyndroom | |
| Psychische stoornissen | Zeer vaak | Slapeloosheid |
| Vaak | Deliriumb Angst | |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijnc Encefalopathied Duizeligheide Tremorf |
| Vaak | Afasieg Perifere neuropathieh Visuele stoornisi Ataxiej Smaakstoornisk Cerebellair syndrooml | |
| Soms | Cerebrovasculaire aandoeningm Insultn Pareseo Hersenoedeem | |
| Niet bekend | Immune Effector Cell-Associated Neurotoxicity Syndrome* | |
| Hartaandoeningen | Zeer vaak | Tachycardie |
| Vaak | Aritmiep | |
| Soms | Cardiomyopathie | |
| Bloedvataandoeningen | Zeer vaak | Hypotensie |
| Vaak | Hypertensie Tromboseq | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten |
| Vaak | Dyspneur Pleurale effusie Hypoxie | |
| Soms | Longoedeem | |
| Maagdarmstelsel-aandoeningen | Zeer vaak | Nausea Diarree Constipatie Abdominale pijn Braken |
| Vaak | Gastro-intestinale bloedings | |
| Huid- en onderhuidaandoeningen | Zeer vaak | Rash |
| Nier- en urinewegaandoeningen | Vaak | Acuut nierletselt |
| Systeem/orgaanklasse (SOC) | Frequentie | Bijwerking |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid Pyrexie Oedeemu |
| Vaak | Koude rillingen | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Infusiegerelateerde reactie |
* Bijwerking werd niet systematisch verzameld in klinische onderzoeken.
a Infecties en parasitaire aandoeningen zijn gegroepeerd per MedDRA-groepsterm op hoog niveau b Delier omvat agitatie, delirium, waan, desoriëntatie, hallucinatie, hallucinatie visueel, prikkelbaarheid, rusteloosheid c Hoofdpijn omvat hoofdpijn, migraine, oftalmische migraine, sinus hoofdpijn
d Encefalopathie omvat amnesie, cognitieve stoornis, verwarde toestand, depersonalisatie-/derealisatiestoornis, verminderd bewustzijn, verstoring van het aandachtsvermogen, encefalopathie, vlakke stemming, lethargie, leuko-encefalopathie, bewustzijnsverlies, geheugenstoornis, verminderd geestelijk vermogen, psychische toestandsveranderingen, paranoia, slaperigheid, stupor
e Duizeligheid omvat duizeligheid, duizeligheid houdingsafhankelijk, presyncope, syncope
f Tremor omvat essentiële tremor, intentietremor, rusttremor, tremor
g Afasie omvat afasie, verwarde spraak, dysartrie, dysfonie, langzame spraak, spraakstoornis h Perifere neuropathie omvat demyeliniserende polyneuropathie, hyperesthesie, hypo-esthesie, hyporeflexie, verlies van proprioceptie, neuropathie perifeer, paresthesie, perifere motorische neuropathie, perifere sensorische neuropathie, gevoelsverlies, carpaletunnelsyndroom
i Visuele stoornissen omvatten blindheid, blindheid unilateraal, blikverlamming, mydriase, nystagmus, gezichtsvermogen wazig, gezichtsveld uitval, gezichtsvermogen afgenomen
j Ataxie omvat ataxie, loopstoornissen
k Smaakstoornis omvat dysgeusie, smaakstoornis
l Cerebellair syndroom omvat evenwichtsstoornis, dysdiadochokinese, dyskinesie, dysmetrie, hand-oogcoördinatie verstoord m Cerebrovasculaire aandoening omvat cerebrale infarcering, cerebrale veneuze sinustrombose, embolisch cerebraal infarct, intracraniale bloeding, transient ischaemic attack
n Insult omvat insult, status epilepticus
o Parese omvat gelaatsparalyse, gelaatsparese, stembandparalyse
p Aritmie omvat aritmie, atriale fibrillatie, atrioventriculair blok volledig, atrioventriculair blok tweedegraads, supraventriculaire tachycardie, extrasystoles, ventriculaire extrasystoles, ventriculaire tachycardie q Trombose omvat diepe veneuze trombose, embolie, longembolie, trombose, vena cava trombose, veneuze trombose, veneuze trombose ledemaat
r Dyspneu omvat acuut ademhalingstekort, dyspneu, inspanningsdyspneu, respiratoir falen
s Gastro-intestinale bloeding omvat buikbloeding, maagulcusbloeding, gastro-intestinale bloeding, rood bloedverlies per anum/rectum, bloeding van onderste deel van maag-darmkanaal, melena, rectale hemorragie, bloeding bovenste deel maag-darmkanaal
t Acuut nierletsel omvat acuut nierletsel, bloed creatinine verhoogd, glomerulaire filtratiesnelheid verlaagd, renaal falen, nierfunctie verminderd, nierletsel
u Oedeem omvat gezichtsoedeem, gegeneraliseerd oedeem, gelokaliseerd oedeem, oedeem, oedeem genitaal, oedeem perifeer, perifere zwelling, scrotaal oedeem, zwelling, zwelling van aangezicht.
v Hypogammaglobulinemie omvat bloed immunoglobuline A verlaagd, bloed immunoglobuline G verlaagd, bloed immunoglobuline M verlaagd, hypogammaglobulinemie, immunoglobulinen verlaagd.
w Hypofibrinogenemie omvat bloed fibrinogeen verlaagd, hypofibrinogenemie
Beschrijving van geselecteerde bijwerkingen
Cytokinereleasesyndroom
CRS trad op bij 45% van de patiënten die één eerdere behandellijn voor LBCL hadden gekregen, van wie 1% CRS van graad 3 heeft ervaren. De mediane tijd tot het ontstaan was 4 dagen (bereik: 1 tot 63 dagen, waarbij de bovengrens werd bepaald door melding van het ontstaan van CRS, zonder koorts, bij één patiënt) en de mediane duur van CRS was 4 dagen (bereik: 1 tot 16 dagen).
De meest voorkomende manifestaties van CRS waren onder meer pyrexie (44%), hypotensie (12%), koude rillingen (5%), hypoxie (5%), tachycardie (4%), hoofdpijn (3%) en vermoeidheid (2%).
In klinische LBCL-onderzoeken kregen 42 van de 177 patiënten (24%) tocilizumab en/of een corticosteroïd voor CRS na infusie met Breyanzi. 18 patiënten (10%) kregen alleen tocilizumab, 24 patiënten (14%) kregen tocilizumab en een corticosteroïd en geen enkele patiënt kreeg alleen een corticosteroïd.
CRS trad op bij 38% van de patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL, van wie 2% CRS van graad 3 of 4 (ernstig of levensbedreigend) heeft ervaren. Van de patiënten die na toediening van Breyanzi overleden, hadden er 4 persisterend CRS op het moment van overlijden. De mediane tijd tot het ontstaan was 4 dagen (bereik: 1 tot 14 dagen) en de mediane duur was 5 dagen (bereik: 1 tot 17 dagen).
De meest voorkomende manifestaties van CRS waren onder meer pyrexie (38%), hypotensie (18%), tachycardie (13%), koude rillingen (9%) en hypoxie (8%).
In klinische LBCL-onderzoeken kregen 74 van de 384 patiënten (19%) tocilizumab en/of een corticosteroïd voor CRS na infusie met Breyanzi. 37 patiënten (10%) kregen alleen tocilizumab, 29 (8%) kregen tocilizumab en een corticosteroïd en 8 (2%) kregen alleen een corticosteroïd.
CRS trad op bij 58% van de patiënten die Breyanzi voor FL hadden gekregen, van wie 0,8% CRS van graad 3 heeft ervaren. De mediane tijd tot het ontstaan was 6 dagen (bereik: 1 tot 17 dagen) en de mediane duur van CRS was 3 dagen (bereik: 1 tot 10 dagen).
De meest voorkomende manifestaties van CRS waren onder meer pyrexie (57%), hypotensie (14%), koude rillingen (4%), hypoxie (2%) en tachycardie (0,8%).
In het klinische onderzoek naar FL kregen 33 van de 130 patiënten (25%) tocilizumab en/of een corticosteroïd voor CRS na infusie met Breyanzi. 18 patiënten (14%) kregen alleen tocilizumab, 15 (12%) kregen tocilizumab en een corticosteroïd en geen enkele patiënt kreeg alleen een corticosteroïd. Zie rubriek 4.4 voor monitoring en behandelrichtlijnen.
CRS trad op bij 61% van de patiënten die Breyanzi voor MCL hadden gekregen, van wie 1% CRS van graad 3 of 4 heeft ervaren. De mediane tijd tot het ontstaan was 4 dagen (bereik: 1 tot 10 dagen) en de mediane duur van CRS was 4 dagen (bereik: 1 tot 14 dagen).
De meest voorkomende manifestaties van CRS waren onder meer pyrexie (60%), hypotensie (22%), hypoxie (11%), tachycardie (10%), koude rillingen (8%), hoofdpijn (8%), misselijkheid (3%) en dyspneu (2%).
In het TRANSCEND-MCL-cohort kregen 24 van de 88 patiënten (27%) tocilizumab en/of een corticosteroïd voor CRS na infusie met Breyanzi. 15 patiënten (17%) kregen alleen tocilizumab, 8 (9%) kregen tocilizumab en een corticosteroïd en 1 patiënt (1%) kreeg alleen een corticosteroïd.
Zie rubriek 4.4 voor monitoring en behandelrichtlijnen.
Neurologische bijwerkingen
Bij patiënten die behandeld werden met Breyanzi en één eerdere behandellijn hadden gekregen voor LBCL, traden CAR-positieve T-celgeassocieerde neurologische toxiciteiten, beoordeeld door de onderzoeker, op bij 18%, van wie 5% een toxiciteit van graad 3 heeft ervaren. De mediane tijd tot het ontstaan van het eerste voorval was 8 dagen (bereik: 1 tot 63 dagen); 84% van alle neurologische toxiciteiten trad op binnen 2 weken na infusie met Breyanzi. De mediane duur van neurologische toxiciteiten was 6 dagen (bereik: 1 tot 89 dagen).
De meest voorkomende neurologische toxiciteiten bestonden uit encefalopathie (10%), tremor (8%), afasie (5%), duizeligheid (2%) en hoofdpijn (1%).
Bij patiënten die behandeld werden met Breyanzi en twee of meer eerdere behandellijnen hadden gekregen voor LBCL, traden CAR-positieve T-celgeassocieerde neurologische toxiciteiten, beoordeeld door de onderzoeker, op bij 26%, van wie 10% een toxiciteit van graad 3 of 4 heeft ervaren. De mediane tijd tot het ontstaan van het eerste voorval was 9 dagen (bereik: 1 tot 66 dagen); 83% van alle neurologische toxiciteiten trad op binnen 2 weken na infusie met Breyanzi. De mediane duur van neurologische toxiciteiten was 10 dagen (bereik: 1 tot 84 dagen).
De meest voorkomende neurologische toxiciteiten bestonden uit encefalopathie (18%), tremor (9%), afasie (8%), delirium (7%), hoofdpijn (4%), ataxie (3%) en duizeligheid (3%). Insulten (2%) en hersenoedeem (0,3%) kwamen ook voor bij met Breyanzi behandelde patiënten.
Bij patiënten die behandeld werden met Breyanzi voor FL, traden met CAR-positieve T-cellen geassocieerde neurologische toxiciteiten, beoordeeld door de onderzoeker, op bij 16%, van wie 3% een toxiciteit van graad 3 heeft ervaren. De mediane tijd tot het ontstaan van het eerste voorval was 8 dagen (bereik: 4 tot 16 dagen); 95% van alle neurologische toxiciteiten trad op binnen 2 weken na infusie met Breyanzi. De mediane duur van neurologische toxiciteiten was 3 dagen (bereik: 1 tot 17 dagen).
De meest voorkomende neurologische toxiciteiten bestonden uit tremor (8%), afasie (8%), encefalopathie (5%), delirium (4%) en hoofdpijn (2%). Zie rubriek 4.4 voor monitoring en behandelrichtlijnen van neurologische toxiciteiten.
Bij patiënten die behandeld werden met Breyanzi voor MCL, traden met CAR-positieve T-cellen geassocieerde neurologische toxiciteiten, beoordeeld door de onderzoeker, op bij 31%, van wie 9% een toxiciteit van graad 3 of 4 heeft ervaren. De mediane tijd tot het ontstaan van het eerste voorval was 8 dagen (bereik: 1 tot 25 dagen); 100% van alle neurologische toxiciteiten trad op binnen de eerste 8 weken na infusie met Breyanzi. De mediane duur van neurologische toxiciteiten was 5 dagen (bereik: 1 tot 45 dagen).
De meest voorkomende neurologische toxiciteiten bestonden uit encefalopathie (26%), tremor (7%), delirium (6%), afasie (6%), hoofdpijn (5%) en duizeligheid (3%). Insulten (1%) kwamen voor bij met Breyanzi behandelde patiënten.
Zie rubriek 4.4 voor monitoring en behandelrichtlijnen van neurologische toxiciteiten.
Er zijn fatale gevallen van ICANS gemeld in de postmarketingsetting.
Febriele neutropenie en infecties
Na toediening van Breyanzi is febriele neutropenie waargenomen bij 7% en 9% van de patiënten die Breyanzi hadden gekregen voor LBCL na respectievelijk één eerdere behandellijn en twee of meer eerdere behandellijnen, bij 5% van de patiënten die Breyanzi hadden gekregen voor FL en bij 6% van de patiënten die Breyanzi hadden gekregen voor MCL.
Infecties (alle graden) traden op bij 25% van de patiënten die één eerdere behandellijn hadden gekregen voor LBCL. Bij 10% van de patiënten traden infecties van graad 3 of hoger op. Infecties van graad 3 of hoger met een niet-gespecificeerd pathogeen traden op bij 3% van de patiënten, bacteriële infecties traden op bij 5% van de patiënten en virale en schimmelinfecties traden op bij respectievelijk 2% van de patiënten en geen enkele patiënt.
Infecties (alle graden) traden op bij 38% van de patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL. Bij 12% van de patiënten traden infecties op van graad 3 of hoger. Infecties van graad 3 of hoger met een niet-gespecificeerd pathogeen traden op bij 8% van de patiënten, bacteriële infecties traden op bij 4% van de patiënten en virale en schimmelinfecties traden op bij 1% van de patiënten.
Infecties (alle graden) traden op bij 20% van de patiënten die Breyanzi hadden gekregen voor FL. Bij 5% van de patiënten trad graad 3 op. Infecties van graad 3 of hoger met een niet-gespecificeerd pathogeen traden op bij 4% van de patiënten, bacteriële infecties traden op bij 2% van de patiënten en virale en schimmelinfecties traden op bij respectievelijk 1% van de patiënten en geen enkele patiënt.
Infecties (alle graden) traden op bij 35% van de patiënten die Breyanzi hadden gekregen voor MCL. Bij 15% van de patiënten trad graad 3 of hoger op. Infecties van graad 3 of hoger met een niet-gespecificeerd pathogeen traden op bij 6% van de patiënten, bacteriële infecties traden op bij 5% van de patiënten en virale en schimmelinfecties traden op bij respectievelijk 5% en 1% van de patiënten.
Opportunistische infecties (alle graden) zijn waargenomen bij 2% van de 177 patiënten die werden behandeld met Breyanzi en één eerdere behandellijn hadden gekregen voor LBCL, waarbij opportunistische infecties van graad 3 of hoger optraden bij 0,6% van de patiënten. Opportunistische infecties (alle graden) zijn waargenomen bij 3% van de 384 patiënten die werden behandeld met Breyanzi en twee of meer eerdere behandellijnen hadden gekregen voor LBCL, waarbij opportunistische infecties van graad 3 of hoger optraden bij 1% van de patiënten. Opportunistische infecties (alle graden) zijn waargenomen bij 0,8% van de 130 patiënten die Breyanzi hadden gekregen voor FL, waarbij geen opportunistische infecties van graad 3 of hoger werden waargenomen. Opportunistische infecties (alle graden) zijn waargenomen bij 1% van de 88 patiënten die Breyanzi hadden gekregen voor MCL, allemaal van graad 3 of hoger.
Er werden 2 fatale infecties gemeld bij de 177 patiënten die werden behandeld met Breyanzi en één eerdere behandellijn hadden gekregen voor LBCL. Bij de 384 met Breyanzi behandelde patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL in de gecombineerde onderzoeken naar LBCL werden 4 fatale infecties gemeld. Daarvan werd 1 gemeld als een fatale opportunistische infectie. Er werden geen fatale infecties gemeld bij de 130 patiënten die werden behandeld met Breyanzi voor FL. Er werden twee fatale infecties gemeld bij de 88 patiënten die werden behandeld met Breyanzi voor MCL.
Zie rubriek 4.4 voor monitoring en behandelrichtlijnen.
Langdurige cytopenieën
Cytopenie van graad 3 of hoger op dag 35 na toediening van Breyanzi trad op bij 35% van de patiënten die één eerdere behandellijn hadden gekregen voor LBCL en bestond uit trombocytopenie (28%), neutropenie (26%) en anemie (9%).
Van de in totaal 177 behandelde patiënten in TRANSFORM, PILOT en TRANSCEND WORLD (cohort 2) met als laboratoriumbevinding op respectievelijk dag 35 en dag 29 trombocytopenie van graad 3-4 (n = 50) of neutropenie van graad 3-4 (n = 46) of anemie van graad 3-4 (n = 15), voor wie laboratoriumresultaten voor cytopenie beschikbaar waren, was de mediane tijd (min., max.) tot resolutie (cytopenie hersteld tot graad 2 of lager) als volgt in dagen: trombocytopenie 32 dagen (4, 309), neutropenie 32 dagen (8, 339) en anemie 22 dagen (4, 64).
Cytopenie van graad 3 of hoger op dag 29 na toediening van Breyanzi trad op bij 38% van de patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL en bestond uit trombocytopenie (31%), neutropenie (21%) en anemie (7%).
Van de in totaal 384 behandelde patiënten in TRANSCEND, TRANSCEND WORLD (cohort 1, 3 en 7), PLATFORM en OUTREACH met als laboratoriumbevinding op dag 29 trombocytopenie van graad 3-4 (n = 117) of neutropenie van graad 3-4 (n = 80) of anemie van graad 3-4 (n = 27), voor wie laboratoriumresultaten voor cytopenie beschikbaar waren, was de mediane tijd (min., max.) tot resolutie (cytopenie hersteld tot graad 2 of lager) als volgt in dagen: trombocytopenie 30 dagen (2, 329), neutropenie 29 dagen (3, 337) en anemie 15 dagen (3, 78).
Cytopenie van graad 3 of hoger op dag 29 na toediening van Breyanzi trad op bij 22% van de patiënten die Breyanzi hadden gekregen voor FL en bestond uit trombocytopenie (15%), neutropenie (15%) en anemie (5%). Zie rubriek 4.4 voor monitoring en behandelrichtlijnen. Van de in totaal 130 behandelde patiënten in TRANSCEND-FL met als laboratoriumbevinding op dag 29 trombocytopenie van graad 3-4 (n = 19) of neutropenie van graad 3-4 (n = 20) of anemie van graad 3-4 (n = 6), voor wie laboratoriumresultaten voor cytopenie beschikbaar waren, was de mediane tijd (min., max.) tot resolutie (cytopenie hersteld tot graad 2 of lager) als volgt in dagen: trombocytopenie 36 dagen (16, 694), neutropenie 30 dagen (5, 110) en anemie 36 dagen (8, 64).
Cytopenie van graad 3 of hoger op dag 29 na toediening van Breyanzi trad op bij 40% van de patiënten die Breyanzi hadden gekregen voor MCL en bestond uit trombocytopenie (32%), neutropenie (24%) en anemie (5%).
Van de in totaal 88 behandelde patiënten in het TRANSCEND-MCL-cohort met als laboratoriumbevinding op dag 29 trombocytopenie van graad 3-4 (n = 28) of neutropenie van graad 3-4 (n = 21) of anemie van graad 3-4 (n = 4), voor wie laboratoriumresultaten voor cytopenie beschikbaar waren, was de mediane tijd (min., max.) tot resolutie (cytopenie hersteld tot graad 2 of lager) als volgt in dagen: trombocytopenie 30 dagen (5, 302), neutropenie 30 dagen (8, 275) en anemie 18 dagen (9, 32).
Zie rubriek 4.4 voor monitoring en behandelrichtlijnen.
Hypogammaglobulinemie
Ongewenste voorvallen van hypogammaglobulinemie traden op bij 7% van de patiënten die één eerdere behandellijn hadden gekregen voor LBCL. Bij patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL traden ongewenste voorvallen van hypogammaglobulinemie op bij 11% van de patiënten. Bij patiënten die Breyanzi hadden gekregen voor FL, traden ongewenste voorvallen van hypogammaglobulinemie op bij 2% van de patiënten. Bij patiënten die Breyanzi hadden gekregen voor MCL, traden ongewenste voorvallen van hypogammaglobulinemie op bij 7% van de patiënten. Zie rubriek 4.4 voor monitoring en behandelrichtlijnen.
Immunogeniciteit
Breyanzi kan antilichamen tegen dit geneesmiddel induceren. De humorale immunogeniciteit van Breyanzi werd gemeten door het bepalen van antilichamen tegen CAR vóór en na toediening. Bij patiënten die één eerdere behandellijn hadden gekregen voor LBCL (TRANSFORM, PILOT en TRANSCEND WORLD, cohort 2), werden vooraf bestaande antitherapeutische antilichamen (ATA’s) gedetecteerd bij 0,6% (1/172) van de patiënten en werden door de behandeling geïnduceerde ATA’s gedetecteerd bij 19% (32/172) van de patiënten. In de gecombineerde onderzoeken met patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL (TRANSCEND en TRANSCEND WORLD, cohort 1 en 3) werden reeds bestaande ATA's gedetecteerd bij 9% (29/309) van de patiënten en werden door de behandeling geïnduceerde of gestimuleerde ATA's gedetecteerd bij 16% (48/304) van de patiënten. Bij patiënten die Breyanzi hadden gekregen voor FL (TRANSCEND-FL), werden vooraf bestaande antitherapeutische antilichamen (ATA’s) gedetecteerd bij 1,6% (2/124) van de patiënten en werden door de behandeling geïnduceerde of gestimuleerde ATA’s gedetecteerd bij 26,8% (33/123) van de patiënten. Bij patiënten die Breyanzi hadden gekregen voor MCL (TRANSCEND-MCL-cohort), werden vooraf bestaande ATA’s gedetecteerd bij 13% (11/88) van de patiënten en werden door de behandeling geïnduceerde of gestimuleerde ATA’s gedetecteerd bij 20% (17/86) van de patiënten. Het verband tussen de ATA-status en de werkzaamheid, veiligheid of farmacokinetiek was niet eenduidig vanwege het beperkte aantal patiënten met ATA’s op onderzoeksniveau.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens uit klinische onderzoeken beschikbaar met betrekking tot overdosering van Breyanzi.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere antineoplastische middelen, ATC-code: L01XL08
Werkingsmechanisme
Breyanzi is een op CD19 gerichte, genetisch gemodificeerde, autologe, cellulaire immuuntherapie toegediend als een gedefinieerde samenstelling om de variabiliteit van de dosis CD8+ en CD4+ T-cellen te reduceren. De CAR bestaat uit een single-chain variable fragment (scFv) afgeleid van een murien FMC63 monoklonaal antilichaam, een IgG4-scharnierregio, een CD28-transmembraandomein, een 4-1BB (CD137) co-stimulerend domein, en een CD3-zeta activatiedomein. CD3-zeta signalering is van essentieel belang voor de initiatie van T-celactivatie en antitumoractiviteit, terwijl de signalering van 4-1BB (CD137) de expansie en persistentie van Breyanzi verhoogt (zie rubriek 5.2).
De binding van CAR aan CD19 dat tot expressie komt op het celoppervlak van tumoren en normale B-cellen induceert de activatie en proliferatie van CAR-positieve T-cellen, de vrijgifte van pro-inflammatoire cytokines en cytotoxische dood van targetcellen.
Klinische werkzaamheid en veiligheid
TRANSFORM
De werkzaamheid en veiligheid van Breyanzi zijn vergeleken met behandeling volgens de zorgstandaard in een gerandomiseerd, open-label, multicentrisch fase 3-onderzoek met parallelle groepen, TRANSFORM (BCM-003), bij volwassen patiënten met primair refractair of recidiverend grootcellig B-cel-non-hodgkinlymfoom binnen 12 maanden na de eerste behandeling, die in aanmerking kwamen voor hematopoëtische stamceltransplantatie (HSCT). De behandeling volgens de zorgstandaard bestond uit ‘salvage’-immunochemotherapie gevolgd door hooggedoseerde chemotherapie (high-dose chemotherapy, HDCT) en autologe HSCT. Patiënten met diffuus grootcellig B-cellymfoom (DLBCL), niet nader gespecificeerd, de novo of getransformeerd indolent NHL, hooggradig B-cellymfoom met herindelingen van MYC en BCL2 en/of BCL6 met histologie van DLBCL (double/triple-hit lymfoom [DHL/THL]), primair mediastinaal grootcellig B-cellymfoom (PMBCL), T-cel-/histiocytenrijk grootcellig B-cellymfoom (THRBCL) of folliculair lymfoom van graad 3B (FL3B), in overeenstemming met de WHO-classificatie uit 2016, werden in het onderzoek geïncludeerd. Patiënten met een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus ≤ 1 werden in het onderzoek geïncludeerd en patiënten met betrokkenheid van secundair CZS-lymfoom konden in onderzoek BCM-003 worden geïncludeerd als de verhouding tussen de voordelen en risico’s voor de individuele patiënt positief werd geacht door de onderzoeker.
Er werden inclusie- en exclusiecriteria gekozen om een goede orgaanfunctie en gunstige bloedtellingen voor HSCT te verzekeren. Patiënten met een creatinineklaring van minder dan 45 ml/min, alanineaminotransferase (ALAT) > 5 maal de bovengrens van normaal (upper limit of normal, ULN) of linkerventrikelejectiefractie (LVEF) < 40% en een absolute neutrofielentelling (absolute neutrophil count, ANC) < 1,0 × 10⁹ cellen/l en een trombocytentelling < 50 × 109 cellen/l zonder betrokkenheid van het beenmerg werden uitgesloten van het onderzoek.
De patiënten werden 1:1 gerandomiseerd naar behandeling met Breyanzi of naar behandeling volgens de zorgstandaard. De randomisatie werd gestratificeerd volgens respons op eerstelijnsbehandeling en de secondary Age Adjusted International Prognostic Index (sAAIPI) (0 tot 1 vs. 2 tot 3). De patiënten die naar behandeling met Breyanzi werden gerandomiseerd, kregen lymfodepletie-chemotherapie bestaande uit 30 mg/m2 fludarabine per dag en 300 mg/m2 cyclofosfamide per dag, gelijktijdig toegediend gedurende 3 dagen, gevolgd door infusie met Breyanzi gedurende 2 tot 7 dagen na voltooiing van de lymfodepletie-chemotherapie.
In de groep die Breyanzi kreeg, was tussen de aferese en het begin van de
lymfodepletie-chemotherapie overbruggende chemotherapie toegestaan met 1 cyclus immunochemotherapie (d.w.z. rituximab, dexamethason, cytarabine en cisplatine [R-DHAP], rituximab, ifosfamide, carboplatine en etoposide [R-ICE] of rituximab, gemcitabine, dexamethason en cisplatine [R-GDP]). Alle patiënten die naar de groep met behandeling volgens de zorgstandaard werden gerandomiseerd, kregen 3 cycli ‘salvage’-immunochemotherapie (d.w.z. R-DHAP, R-ICE of R-GDP). De patiënten die na 3 cycli een respons vertoonden (complete respons [CR] of partiële respons [PR]) ondergingen HDCT en autologe HSCT. De patiënten die volgens de zorgstandaard werden behandeld, konden Breyanzi krijgen als zij na 3 cycli ‘salvage’-immunochemotherapie geen CR of PR bereikten, of op enig moment ziekteprogressie vertoonden, of als zij een nieuwe behandeling moesten starten vanwege twijfels over de werkzaamheid.
Van de 92 patiënten die naar behandeling met Breyanzi werden gerandomiseerd, kregen er 58 (63%) antikankerbehandeling voor ziektecontrole (overbruggingstherapie), kregen er 89 (97%) Breyanzi en kreeg 1 (1%) patiënt een niet-conform product. 2 patiënten kregen geen Breyanzi. Van deze 2 patiënten (2%) kreeg er 1 (1%) geen Breyanzi door productiefalen, en 1 patiënt (1%) trok vóór de behandeling zijn toestemming in. De mediane dosis Breyanzi was 99,9 × 10⁶ CAR-positieve levensvatbare T-cellen (bereik: 97-103 × 106 CAR-positieve levensvatbare T-cellen).
Van de 92 patiënten die naar behandeling volgens de zorgstandaard werden gerandomiseerd, begonnen er 91 (99%) met de behandeling. Eén patiënt (1%) trok vóór de behandeling zijn toestemming in. 43 patiënten (47%) voltooiden de immunochemotherapie, HDCT- en HSCT-behandeling. 58 patiënten (63%) kregen Breyanzi nadat de behandeling volgens de zorgstandaard had gefaald.
De werkzaamheidsanalyses waren gebaseerd op de ITT-analyseset (n = 184), gedefinieerd als alle patiënten die naar een behandelingsgroep waren gerandomiseerd.
De mediane tijd van leukaferese tot beschikbaarheid van het product was 26 dagen (bereik: 19 tot 84 dagen) en de mediane tijd van leukaferese tot infusie was 36 dagen (bereik: 25 tot 91 dagen).
In tabel 4 wordt een samenvatting gegeven van de baselinekenmerken van de patiënt en van de ziekte in het TRANSFORM-onderzoek.
Tabel 4: Demografische en ziektegerelateerde baselinekenmerken voor TRANSFORM
(‘intention to treat’- [ITT-] analyseset)
| Kenmerk | Breyanzi (N = 92) | Zorgstandaard (N = 92) |
| Mediane leeftijd, jaar (bereik) ≥ 65 tot < 75 jaar, n (%) ≥ 75 jaar, n (%) | 60,0 (20; 74) 36 (39,1) 0 | 58,0 (26; 75) 23 (25,0) 2 (2,2) |
Geslacht, n (%) Man Vrouw | 44 (47,8) 48 (52,2) | 61 (66,3) 31 (33,7) |
ECOG-prestatiestatus (bij screening) ECOG 0, n (%) ECOG 1, n (%) | 48 (52,2) 44 (47,8) | 57 (62,0) 35 (38,0) |
Subtype ziektehistologie, n (%) DLBCL, niet nader gespecificeerd DLBCL getransformeerd van indolent lymfoom Hooggradig B-cellymfoom PMBCL FL3B T-celrijk/histiocytenrijk grootcellig B-cellymfoom | 53 (57,6) 7 (7,6) 22 (23,9) 8 (8,7) 1 (1,1) 1 (1,1) | 50 (54,3) 8 (8,7) 21 (22,8) 9 (9,8) 0 4 (4,3) |
| Chemorefractaira, n (%) | 26 (28,3) | 18 (19,6) |
| Refractairb, n (%) | 67 (72,8) | 70 (76,1) |
| Kenmerk | Breyanzi (N = 92) | Zorgstandaard (N = 92) |
| Recidiverendc, n (%) | 25 (27,2) | 22 (23,9) |
| Bevestigde betrokkenheid van CZS, n (%) | 1 (1,1) | 3 (3,3) |
| Nooit CR bereikt bij eerdere behandelingen, n (%) | 62 (67,4) | 64 (69,6) |
a Chemorefractair is gedefinieerd als het ervaren van stabiele ziekte (stable disease, SD) of progressieve ziekte (progressive disease, PD) bij de laatste chemobevattende behandeling.
b De status was refractair als een patiënt vóór 3 maanden SD, PD, PR of CR met recidief had bereikt. c De status was recidiverend als een patiënt CR met recidief had bereikt tijdens of na de behandeling die ten minste 3 maanden maar niet meer dan 12 maanden duurde.
In dit onderzoek werden statistisch significante verbeteringen aangetoond voor het primaire eindpunt, voorvalvrije overleving (event-free survival, EFS), en de belangrijkste secundaire eindpunten, percentage complete respons (CR) en progressievrije overleving (progression-free survival, PFS), voor patiënten die naar behandeling met Breyanzi waren gerandomiseerd ten opzichte van behandeling volgens de zorgstandaard. De werkzaamheid was gebaseerd op de EFS, zoals bepaald volgens de Lugano 2014-criteria door een onafhankelijke beoordelingscommissie (Independent Review Committee, IRC). De EFS werd gedefinieerd als de tijd van randomisatie tot overlijden ongeacht de oorzaak, progressieve ziekte, het niet bereiken van CR of PR binnen 9 weken na randomisatie (na 3 cycli ‘salvage’-immunochemotherapie en 5 weken na infusie met Breyanzi) of het begin van nieuwe antineoplastische therapie vanwege twijfels over de werkzaamheid, afhankelijk van wat eerst plaatsvond. In een vooraf gespecificeerde tussentijdse analyse met een informatiefractie van 80% en een mediane follow-upperiode tijdens het onderzoek van 6,2 maanden (bereik: 0,9 tot 20 maanden) toonde Breyanzi een statistisch significante verbetering voor EFS in vergelijking met de groep die volgens de zorgstandaard werd behandeld (HR = 0,349 [95%-BI: 0,229; 0,530], eenzijdige p-waarde < 0,0001). De p-waarde werd vergeleken met 0,012 van de toegekende alfa voor de vooraf gespecificeerde tussentijdse analyse.
Breyanzi toonde een verbetering ten opzichte van behandeling volgens de zorgstandaard bij DLBCL (n = 60, HR = 0,357 [95%-BI: 0,204; 0,625]) en HGBCL (n = 22, HR = 0,413 [95%-BI: 0,189; 0,904]).
De resultaten van de uiteindelijke analyse (weergegeven in tabel 5 en figuur 1), met een mediane follow-upperiode tijdens het onderzoek van 33,86 maanden (bereik: 0,9 tot 53,0 maanden), kwamen overeen met zowel de tussentijdse als de primaire analyse.
Tabel 5: TRANSFORM-onderzoek: responspercentage, voorvalvrije overleving, progressievrije overleving en algehele overleving bij patiënten met recidiverend of refractair LBCL (ITT-analyseset)
| Uitkomsta | Groep met Breyanzi (N = 92) | Groep met zorgstandaard (N = 92) |
| Voorvalvrije overleving (maanden) | ||
| Aantal voorvallen, n (%) | 48 (52,2) | 73 (79,3) |
| Mediaan [95%-BI]b | 29,5 (9,5; NB) | 2,4 (2,2; 4,9) |
| Hazardratio [95%-BI]c | 0,375 [0,259; 0,542] | |
| Uitkomsta | Groep met Breyanzi (N = 92) | Groep met zorgstandaard (N = 92) |
| Percentage complete respons | ||
| n (%) | 68 (73,9) | 40 (43,5) |
| Tweezijdig [95%-BI] | [63,7; 82,5] | [33,2; 54,2] |
| Progressievrije overleving, (maanden) | ||
| Aantal voorvallen, n (%) | 41 (44,6) | 54 (58,7) |
| Mediaan [95%-BI]b | NB (12,6; NB) | 6,2 (4,3; 8,6) |
| Hazardratio [95%-BI]c | 0,422 [0,279; 0,639] | |
| Algehele overleving (OS), (maanden) | ||
| Aantal voorvallen, n (%) | 34 (37,0) | 42 (45,7) |
| Mediaan [95%-BI]b | NB (42,8; NB) | NB (18,2; NR) |
| Hazardratio [95%-BI]c | 0,757 [0,481; 1,191] | |
NB = niet bereikt; BI = betrouwbaarheidsinterval
a Volgens de Lugano 2014-criteria, beoordeeld door de IRC.
b Kaplan-Meier-methode.
c Gebaseerd op een gestratificeerd ‘Cox proportional hazards’-model.
d Greenwood-formule
Van de 92 patiënten in de groep met Breyanzi hadden er 80 een respons (68 CR, 12 PR) met een algeheel responspercentage van 87%.
Figuur 1: Kaplan-Meier-curve van voorvalvrije overleving op basis van de
IRC-beoordeling (ITT-analyseset)
HR: hazardratio (gestratificeerd)
TRANSCEND-LBCL-cohort
De werkzaamheid en veiligheid van Breyanzi zijn beoordeeld in een open-label, éénarmig multicentrisch onderzoek, TRANSCEND (017001) bij patiënten met recidiverend of refractair (R/R) agressief B-cel-non-hodgkinlymfoom (B-cel-NHL). Patiënten ≥ 18 jaar met R/R DLBCL niet nader gespecificeerd, in overeenstemming met de WHO-classificatie uit 2008, waaronder DLBCL als gevolg van indolent lymfoom (getransformeerd van folliculair lymfoom, marginale zone lymfoom, chronische lymfatische leukemie/kleincellig lymfocytair lymfoom (CLL/SLL), macroglobulinemie van Waldenström, of anders), en hooggradig B-cellymfoom; primair mediastinaal grootcellig B-cellymfoom (PMBCL) en folliculair lymfoom van graad 3B (FL3B) kwamen in aanmerking wanneer zij ten minste 2 lijnen behandeling hadden gekregen of na autologe HSCT. Patiënten met andere subtypes van DLBCL werden niet geïncludeerd in het onderzoek en de voordelen zijn niet tegen de risico’s afgewogen. In het onderzoek werden patiënten geïncludeerd met een ECOG-prestatiestatus ≤ 2, eerdere autologe en/of allogene HSCT en betrokkenheid van secundair CZS-lymfoom. Patiënten die eerder een op CD19 gerichte therapie hadden gekregen, kwamen in aanmerking voor inclusie, op voorwaarde dat CD19-positiviteit op enig moment na de op CD19 gerichte therapie was bevestigd met een tumorbiopt. Patiënten met een creatinineklaring van minder dan 30 ml/min, alanineaminotransferase > 5 maal de bovengrens van normaal of linkerventrikelejectiefractie < 40% werden uitgesloten van het onderzoek.
Er was geen minimale vereiste voor bloedtellingen; patiënten kwamen in aanmerking voor deelname wanneer zij op basis van beoordeling door de onderzoeker een toereikende beenmergfunctie hadden voor het ontvangen van lymfodepletie-chemotherapie. Zie tabel 6 voor demografische en ziektegerelateerde baselinekenmerken.
Tijd (maanden) vanaf randomisatie
+ Gecensureerd
HR = 0,375 [95% BI: 0,259-0,542] Zorgstandaard = 73 voorvallen Breyanzi = 48 voorvallen
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Zorgstandaard 92 66 39 32 27 22 20 20 20 20 20 20 19 19 19 18 17 3 1 0 Breyanzi 92 87 76 62 59 54 51 49 47 46 45 45 43 43 42 41 40 7 2 0
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38
De behandeling bestond uit lymfodepletie-chemotherapie (LD-chemotherapie), fludarabine 30 mg/m2/dag en cyclofosfamide 300 mg/m2/dag gedurende 3 dagen, gevolgd door Breyanzi 2 tot 7 dagen later.
Antikankertherapie voor het beheersen van de ziekte (overbruggingstherapie) was toegestaan tussen aferese en lymfodepletie. Van de 229 patiënten die behandeld waren met Breyanzi, kregen er 137 (60%) antikankerbehandeling voor ziektebeheersing; het type en de duur van overbruggingstherapie waren volgens het oordeel van de onderzoeker.
De mediane tijd vanaf leukaferese tot beschikbaarheid van het product was 24 dagen (bereik: 17 tot 51 dagen). Bovendien was de gemiddelde tijd vanaf leukaferese tot infusie 38,5 dagen (bereik: 27 tot 156 dagen).
Van de 298 patiënten die leukaferese ondergingen, voor wie Breyanzi werd geproduceerd in het dosisbereik van 44-120 × 106 CAR-positieve levensvatbare T-cellen, kregen 229 patiënten (77%) Breyanzi en 69 patiënten (23%) niet. Bij deze 69 patiënten waren er 27 gevallen (39%) van productiefalen, waarbij 2 patiënten geen Breyanzi kregen en 25 patiënten behandeld werden met een onderzoeksgeneesmiddel dat niet voldeed aan de specificaties voor vrijgifte. Tweeënveertig andere patiënten (61%) werden niet behandeld met Breyanzi, met als meest voorkomende reden overlijden (n = 29) of ziektecomplicaties (n = 6). Bij de patiënten die werden behandeld binnen het bereik van 44-120 × 106 CAR-positieve levensvatbare T-cellen, was de mediane dosis Breyanzi 87 × 106 CAR-positieve levensvatbare T-cellen.
Het aantal patiënten bij wie de werkzaamheid beoordeelbaar was, bedroeg 216 (werkzaamheidsset). Bij 13 patiënten was de werkzaamheid niet beoordeelbaar, onder wie 10 patiënten die geen positron-emissietomografie-positieve (PET-positieve) ziekte vertoonden bij baseline of bij wie PET-positieve ziekte niet bevestigd werd na antikankerbehandeling voor ziektecontrole door een IRC, en bij 3 patiënten vanwege andere redenen.
In tabel 6 wordt een samenvatting gegeven van de baselinekenmerken van de patiënt en van de ziekte in het TRANSCEND-onderzoek.
Tabel 6: Demografische en ziektegerelateerde basiskenmerken voor TRANSCEND
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n=298) | Behandeld met Breyanzi (n=229) |
Mediane leeftijd, jaar (bereik) ≥ 65 jaar, n (%) ≥ 75 jaar, n (%) | 62,0 (18; 82) 116 (38,9) 25 (8,4) | 62,0 (18; 82) 89 (38,9) 19 (8,3) |
Geslacht, n (%) Man Vrouw | 197 (66,1) 101 (33,9) | 153 (66,8) 76 (33,2) |
| Eerdere HSCT, n (%) Autologe HSCT Allogene HSCT | 106 (35,6) 100 (33,6) 11 (3,7) | 87 (38,0) 84 (36,7) 8 (3,5) |
ECOG-prestatiestatus (bij screening) ECOG 0-1, n (%) ECOG 2, n (%) | 290 (97,3) 8 (2,7) | 225 (98,3) 4 (1,7) |
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n=298) | Behandeld met Breyanzi (n=229) |
Subtype ziektehistologie, n (%) DLBCL, niet nader gespecificeerd DLBCL getransformeerd van indolent lymfoom Hooggradig B-cellymfooma PMBCL FL3B | 142 (47,7) 87 (29,2) 48 (16,1) 15 (5,0) 6 (2,0) | 117 (51,1) 60 (26,2) 33 (14,4) 15 (6,6) 4 (1,7) |
| Mediane aantal eerdere behandelingen (bereik) | 3 (1-12) | 3 (1-8) |
| Chemorefractairb, n (%) | 212 (71,1) | 160 (69,9) |
| Refractairc, n (%) | 246 (82,6) | 186 (81,2) |
| Recidiverendd, n (%) | 52 (17,4) | 43 (18,8) |
| Secundair CZS-lymfoom op het moment van infusie met Breyanzi, n (%) | 7 (2,3) | 6 (2,6) |
| Nooit CR bereikt bij eerdere behandelingen, n (%) | 141 (47,3) | 103 (45,0) |
a Herindelingen van MYC en BCL2 en/of BCL6 met histologie van DLBCL.
b Chemorefractair is gedefinieerd als het ervaren van stabiele ziekte (SD) of progressieve ziekte (PD) bij de laatste chemobevattende behandeling of recidiverend < 12 maanden na autologe stamceltransplantatie. c De status was refractair als een patiënt minder dan een complete respons (CR) had bereikt op de laatste eerdere behandeling. d De status was recidiverend als een patiënt CR had bereikt op de laatste eerdere behandeling.
De werkzaamheid werd beoordeeld op basis van het primaire eindpunt, het algeheel responspercentage (ORR) en de secundaire eindpunten, waaronder percentage CR, duur van respons (DOR) bepaald door een IRC (tabel 7 en figuur 2). De mediane follow-upperiode tijdens het onderzoek was 20,5 maanden (bereik: 0,2 tot 60,9 maanden).
Tabel 7: TRANSCEND onderzoek: responspercentage, duur van respons (beoordeling
IRC)
Alle patiënten die leukaferese hebben ondergaan (n=298) | Werkzaamheidsset (n=216) | |
Algeheel responspercentagea, n (%) [95%-BI] | 179 (60,1) [54,3; 65,7] | 157 (72,7) [66,2; 78,5] |
| Complete respons, n (%) [95%-BI] | 128 (43,0) [37,3; 48,8] | 115 (53,2) [46,4; 60,0] |
| Partiële respons, n (%) [95%-BI] | 51 (17,1) [13,0; 21,9] | 42 (19,4) [14,4; 25,4] |
Duur van respons (DOR)a,b (maanden) Mediaan [95% -BI]c Bereik | n=179 16,8 [8,0; NB] 0,0; 34,3+ | n=157 20,5 [8,2; NB] 0,0; 34,3+ |
DOR indien beste respons CRa,b (maanden) Mediaan [95%-BI]c Bereik | n=128 26,1 [23,1; NB] 0,0; 34,3+ | n=115 26,1 [23,1; NB] 0,0; 34,3+ |
BI = betrouwbaarheidsinterval; CR = complete respons; IRC = onafhankelijke beoordelingscommissie; NB = niet bereikt a Volgens de Lugano 2014-criteria, beoordeeld door de IRC.
b Overlijden na instelling van antikankerbehandeling werd als bijwerkingen beschouwd.
c Kaplan-Meier-methode werd gebruikt om tweezijdige 95%-BI te verkrijgen.
+ Nog lopend.
De mediane tijd tot respons (CR of partiële respons [PR]) was 1,0 maanden (bereik: 0,7 tot 8,9 maanden). De mediane tijd tot CR was 1,0 maanden (bereik: 0,8 tot 12,5 maanden). De duur van respons was langer bij patiënten die een CR bereikten in vergelijking met patiënten met PR als beste respons.
In het TRANSCEND-onderzoek werden 6 patiënten met secundair CZS-lymfoom behandeld en beoordeeld voor de werkzaamheid. Drie van deze 6 patiënten bereikten een CR; 2 van de 3 patiënten hadden een duurzame remissie van 23 maanden die bleef aanhouden na voltooiing van het onderzoek. Het veiligheidsprofiel van deze patiënten met secundair CZS-lymfoom kwam overeen met het profiel dat werd waargenomen in de algemene populatie.
In de werkzaamheidsset bedroegen de ORR-resultaten bij PMBCL en FL3B respectievelijk 79% (11/14 patiënten) en 100% (4/4 patiënten). De CR-percentages bedroegen 50% voor PMBCL en 100% voor FL3B. Het veiligheidsprofiel kwam overeen bij al deze subtypes.
In de werkzaamheidsset bedroegen de ORR-resultaten bij patiënten met DLBCL, getransformeerd (t) als gevolg van voorafgaand indolent lymfoom van FL, marginale zone lymfoom (MZL), chronische lymfatische leukemie/kleincellig lymfocytair lymfoom (CLL/SLL) en macroglobulinemie van Waldenström (MW) respectievelijk 86% (38/44 patiënten), 43% (3/7 patiënten), 50% (2/4 patiënten) en 50% (1/2 patiënten). CR-percentages bedroegen respectievelijk 61,4% voor tFL, 29% voor tMZL, 25% voor tCLL/SLL (syndroom van Richter) en 0% voor MW. Het veiligheidsprofiel kwam overeen bij al deze subtypes. Duurzame remissies (d.w.z. DOR ≥ 12 maanden) zijn waargenomen bij patiënten met tFL en tMZL, hoewel er zeer beperkte ervaring is voor patiënten met tCLL/SLL (4 patiënten) en tMW (2 patiënten), bij wie maximale DOR’s van respectievelijk 2 en 5,3 maanden zijn waargenomen. Het veiligheidsprofiel kwam overeen bij al deze subtypes.
In klinisch onderzoek met Breyanzi waren 89 van de 229 patiënten (39%) in het TRANSCEND-onderzoek 65 jaar of ouder en 19 (8%) 75 jaar of ouder. De veiligheid en werkzaamheid van Breyanzi die bij deze patiënten werden waargenomen, waren vergelijkbaar met die van jongere patiënten.
Elf patiënten kregen eerder een op CD19 gerichte therapie en hadden werkzaamheids- en veiligheidsuitkomsten die vergelijkbaar waren met die bij de algemene populatie. Bij alle patiënten kwam CD19 tot expressie vóór de infusie van Breyanzi.
Er is beperkte ervaring met het gebruik van Breyanzi voor patiënten met een ECOG-prestatiestatus van 2 vóór aferese (4 patiënten), en eerdere allogene HSCT (8 patiënten).
Van de 229 patiënten die behandeld werden met Breyanzi, kregen de meeste patiënten (n = 209) Breyanzi binnen het aanbevolen bereik van 0,8 tot 1,2 voor de verhouding van CD4:CD8. Er is beperkte ervaring met het gebruik van Breyanzi buiten dit bereik voor de verhouding van CD4:CD8 (n = 19 hoger dan 1,2; n = 1 lager dan 0,8), waardoor de interpretatie van de gegevens in deze subgroep wordt beperkt.
Van de 115 patiënten die een CR bereikten, hadden er 82 (71%) een remissie die ten minste 6 maanden duurde en hadden er 74 (64%) een remissie die ten minste 12 maanden duurde.
Figuur 2: Duur van respons voor responders beoordeeld door de IRC op basis van beste
algehele respons, werkzaamheidsset van TRANSCEND 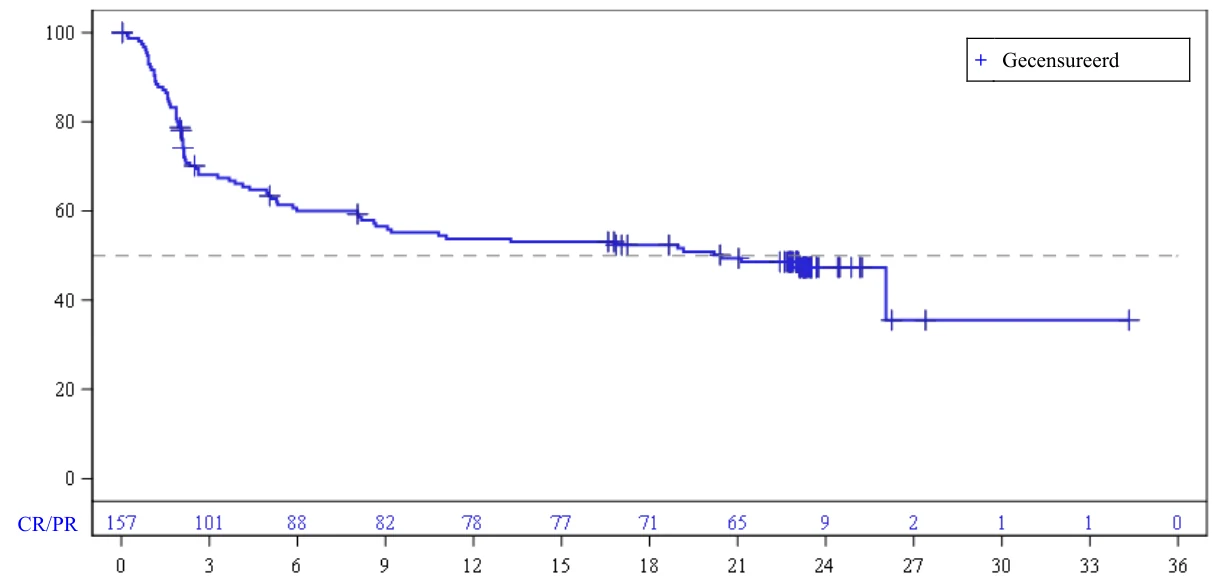
CR = complete respons; PR = partiële respons.
Overlijden na instelling van de antikankerbehandeling werd als een bijwerking beschouwd.
Elf proefpersonen met een voorgeschiedenis van hepatitis B of hepatitis C werden behandeld met Breyanzi zonder reactivatie van hepatitis, terwijl zij antivirale suppressieve therapie kregen volgens de klinische richtlijnen (zie rubriek 4.4).
TRANSCEND WORLD
TRANSCEND WORLD is een momenteel actief éénarmig, multicentrisch fase 2-onderzoek. Het doel van cohort 1 is het verkrijgen van klinische ervaring met Breyanzi in Europa voor de behandeling van volwassen patiënten met 3L-positief grootcellig B-cellymfoom, gedefinieerd als R/R DLBCL (DLBCL, niet nader gespecificeerd [de novo], getransformeerd FL), hooggradig B-cellymfoom met herindelingen van MYC en BCL2 en/of BCL6 met histologie van DLBCL en FL3B in overeenstemming met de WHO-classificatie uit 2016. Patiënten die eerder waren behandeld met een op CD19 gerichte therapie, werden uitgesloten van het onderzoek. Zie tabel 8 hieronder voor de demografische en ziektegerelateerde basiskenmerken.
Tabel 8: Demografische en ziektegerelateerde basiskenmerken voor TRANSCEND
WORLD (cohort 1)
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n=45) | Behandeld met Breyanzi (n=36) |
Mediane leeftijd, jaar (bereik) ≥ 65 jaar, n (%) ≥ 75 jaar, n (%) | 64,0 (26; 73) 19 (42,2) 0 | 61,5 (26,0; 72,0) 14 (38,9) 0 |
Geslacht, n (%) Man Vrouw | 30 (66,7) 15 (33,3) | 25 (69,4) 11 (30,6) |
| Eerdere HSCT, n (%) Autologe HSCT Allogene HSCT | 14 (31,1) 14 (31,1) 0 | 12 (33,3) 12 (33,3) 0 |
Duur van respons (maanden) Responsgroep
CR/PR
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n=45) | Behandeld met Breyanzi (n=36) |
ECOG-prestatiestatus (bij de screening) ECOG 0, n (%) ECOG 1, n (%) ECOG 2, n (%) | 26 (57,8) 18 (40,0) 1 (2,2) | 19 (52,8) 16 (44,4) 1 (2,8) |
Subtype ziektehistologie, n (%) DLBCL, niet nader gespecificeerd Hooggradig B-cellymfooma PMBCL FL3B | 36 (80,0) 7 (15,6) 0 2 (4,4) | 31 (86,1) 4 (11,1) 0 1 (2,8) |
| Chemorefractairb, n (%) | 37 (82,2) | 29 (80,6) |
| Refractairc, n (%) | 36 (80,0) | 28 (77,8) |
| Recidiverendd, n (%) | 9 (20,0) | 8 (22,2) |
a Herindelingen van MYC en BCL2 en/of BCL6 met histologie van DLBCL.
b Chemorefractair is gedefinieerd als een toestand van stabiele ziekte (SD) of progressieve ziekte (PD) na de laatste chemobevattende behandeling of recidief < 12 maanden na autologe stamceltransplantatie.
c De status was refractair als een patiënt minder dan een complete respons (CR) had bereikt op de laatste eerdere behandeling. d De status was recidiverend als een patiënt CR had bereikt op de laatste eerdere behandeling.
Op het moment van de uiteindelijke analyse hadden 45 patiënten in cohort 1 leukaferese ondergaan en waren 36 patiënten behandeld met Breyanzi, met een mediane follow-upperiode van 15,8 maanden. De mediane tijd vanaf leukaferese tot beschikbaarheid van het product was 29 dagen (bereik: 24 tot 38 dagen). In de met Breyanzi behandelde groep was de ORR 61,1% (95%-BI: 43,5-76,9) en was het CR-percentage 33,3% (95%-BI: 18,6-51,0). De ziektelast en demografische baselinekenmerken waren indicatief voor gevorderde, agressieve ziektekenmerken. Het veiligheidsprofiel van Breyanzi kwam overeen met de totale gepoolde veiligheidspopulatie. Zie rubriek 4.8 voor bijwerkingen die in verband zijn gebracht met lisocabtagene maraleucel.
TRANSCEND-FL
De veiligheid en werkzaamheid van Breyanzi werden beoordeeld in een open-label, multicentrisch fase 2-onderzoek met één groep (TRANSCEND-FL) bij volwassen patiënten met recidiverend of refractair FL van graad 1, 2 en 3a na twee of meerdere lijnen systemische therapie. In het onderzoek werden patiënten ingeschreven met een ECOG-prestatiestatus van ≤ 1. Patiënten met een creatinineklaring van minder dan 30 ml/min, alanineaminotransferase > 5 maal de bovengrens van normaal of linkerventrikelejectiefractie (LVEF) ≤ 40% werden uitgesloten van het onderzoek. Er was geen specifieke drempel voor bloedtellingen; patiënten kwamen in aanmerking voor deelname wanneer zij op basis van beoordeling door de onderzoeker een toereikende beenmergfunctie hadden voor het ontvangen van lymfodepletie-chemotherapie.
De behandeling bestond uit lymfodepletie-chemotherapie (LD-chemotherapie), fludarabine 30 mg/m2/dag en cyclofosfamide 300 mg/m2/dag gedurende 3 dagen, gevolgd door Breyanzi 2 tot 7 dagen later. De mediane dosis Breyanzi was 100 × 106 CAR-positieve levensvatbare T-cellen (bereik: 93,4-109,2 × 10⁶ CAR-positieve levensvatbare T-cellen).
Antikankertherapie voor het beheersen van de ziekte (overbruggingstherapie) was toegestaan tussen aferese en lymfodepletie. Van de 107 patiënten die behandeld waren met Breyanzi, kregen er 44 (41%) antikankerbehandeling voor ziektebeheersing volgens het oordeel van de onderzoeker.
Van de 114 patiënten die leukaferese ondergingen, kregen 107 patiënten (93,8%) Breyanzi en kregen 4 patiënten (3,5%) een niet-conform product. 3 patiënten (2,7%) kregen geen Breyanzi om de volgende redenen: 1 patiënt (0,9%) vanwege een bijwerking, 1 patiënt (0,9%) voldeed niet aan de criteria van het onderzoek en 1 patiënt (0,9%) vanwege andere redenen.
Het aantal patiënten bij wie de werkzaamheid beoordeelbaar was, bedroeg 103 (werkzaamheidsset). Bij 4 patiënten was de werkzaamheid niet beoordeelbaar, omdat deze patiënten geen PET-positieve ziekte vertoonden bij baseline of bij wie PET-positieve ziekte niet bevestigd werd door een IRC na antikankerbehandeling voor ziektebeheersing.
De mediane tijd van leukaferese tot beschikbaarheid van het product was 29 dagen (bereik: 20 tot 55 dagen) en de mediane tijd van leukaferese tot infusie van het product was 50 dagen (bereik: 31 tot 313 dagen).
Tabel 9: Demografische en ziektegerelateerde basiskenmerken voor TRANSCEND-FL
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n = 114) | Behandeld met Breyanzi (n = 107) |
| Mediane leeftijd, jaar (bereik) ≥ 65 tot < 75 jaar, n (%) ≥ 75 jaar, n (%) | 62,0 (23, 80) 36 (31,6) 10 (8,8) | 62,0 (23, 80) 32 (29,9) 10 (9,3) |
| Mannelijk geslacht, n (%) | 72 (63,2) | 66 (61,7) |
| Eerdere HSCT, n (%) Autologe HSCT | 34 (29,8) | 33 (30,8) |
| Hoge FLIPI-score (3-5), n (%) | 66 (57,9) | 61 (57,0) |
| Ziektestadium III-IV bij screening, n (%) | 102 (89,4) | 95 (88,7) |
ECOG-prestatiestatus (bij screening) ECOG 0, n (%) ECOG 1, n (%) | 68 (59,6) 46 (40,4) | 65 (60,7) 42 (39,3) |
| Dubbel refractair, n (%) | 74 (64,9) | 69 (64,5) |
Progressie binnen 24 maanden na eerstelijnsbehandeling met anti-CD20 en alkylerende therapeutica, n (%) Ja Nee Niet te schatten | 63 (55,3) 50 (43,9) 1 (0,9) | 58 (54,2) 48 (44,9) 1 (0,9) |
| Mediane aantal eerdere systemische behandelingen (bereik) | 3 (2, 10) | 3 (2, 10) |
Werkzaamheid was gebaseerd op algeheel responspercentage (ORR), gedefinieerd als het percentage patiënten met een beste algehele respons (BOR) van complete respons (CR) of partiële respons (PR) na infusie met Breyanzi zoals bepaald door een IRC (tabel 10). De mediane follow-upperiode tijdens het onderzoek was 30,0 maanden (bereik: 0,3 tot 39,6 maanden).
De mediane tijd tot eerste respons (CR of PR) en mediane tijd tot eerste CR was 0,95 maanden (bereik: 0,6 tot 3,3 maanden).
Tabel 10: TRANSCEND-FL-onderzoek: responspercentage, duur van respons (beoordeling
IRC)
Alle patiënten die leukaferese hebben ondergaan (n = 114) | Werkzaamheidsset (n = 103) | |
Algeheel responspercentagea, n (%) [95%-BI]b | 106 (93,0) [86,6; 96,9] | 100 (97,1) [91,7; 99,4] |
| Complete respons, n (%) [95%-BI]b | 103 (90,4) [83,4; 95,1] | 97 (94,2) [87,8; 97,8] |
| Partiële respons, n (%) [95%-BI]b | 3 (2,6) [0,5; 7,5] | 3 (2,9) [0,6; 8,3] |
Duur van respons (DOR) (maanden) Mediaan [95%-BI]c Bereik Percentage voortgezette remissied, % [95%-BI] Bij 18 maanden | NB (30,85; NB) 1,9; 35,0+ 76,1 (66,7; 83,2) | NB (30,85; NB) 1,9; 35,0+ 75,7 (66,0; 83,0) |
BI = betrouwbaarheidsinterval; CR = complete respons; NB = niet bereikt;
+ geeft een gecensureerde waarde aan
a Volgens de Lugano 2014-criteria, beoordeeld door de IRC
b Tweezijdig 95%-betrouwbaarheidsinterval gebaseerd op exacte Clopper-Pearson-methode. c Mediaan, Q1, Q3 zijn geschat vanuit Kaplan-Meier-schattingen van productlimiet
d Gebaseerd op Kaplan-Meier-schattingen van duur van respons
Figuur 3: Duur van respons naar IRC-beoordeling, TRANSCEND-FL-werkzaamheidsset 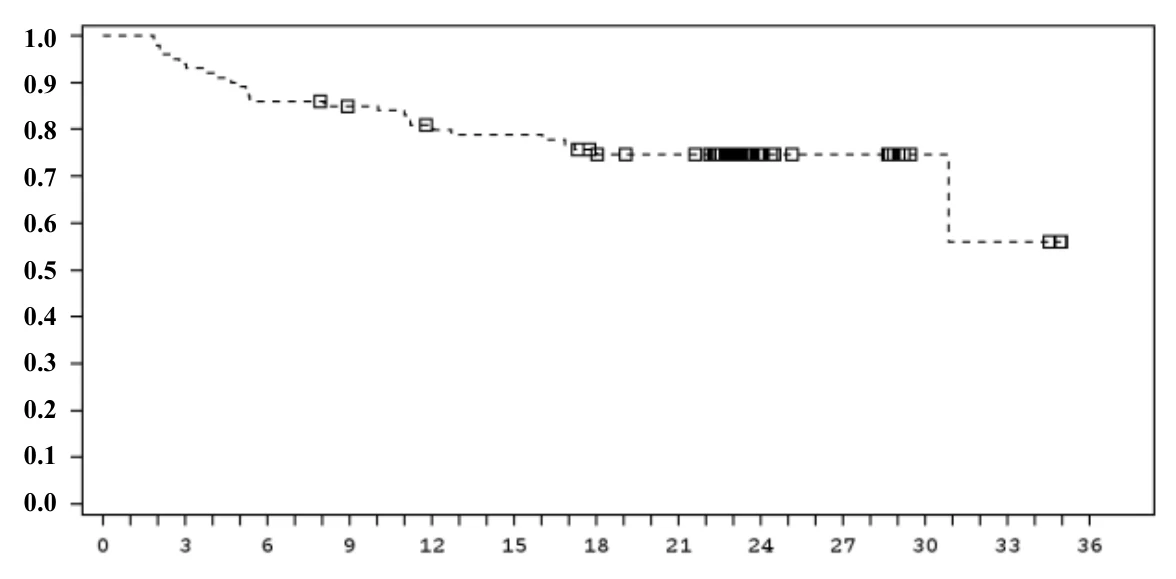
Aantal proefpersonen met risico (gecensureerd)
3L + 100 (0) 94 (0) 86 (0) 83 (2) 78 (1) 76 (0) 71 (2) 68 (2) 14 (54) 10 (4) 4 (6) 3 (0) 0 (3)
TRANSCEND-MCL-cohort
De veiligheid en werkzaamheid van Breyanzi werden beoordeeld in een open-label, multicentrisch onderzoek met één groep (TRANSCEND-MCL-cohort) bij volwassen patiënten met recidiverend of refractair MCL na minimaal twee eerdere behandellijnen waaronder een Bruton-tyrosinekinaseremmer (BTK-remmer), een alkylerend middel en een anti-CD20 middel. In het onderzoek werden patiënten geïncludeerd met een ECOG-prestatiestatus ≤ 2, eerdere autologe en/of allogene HSCT en betrokkenheid van secundair CZS-lymfoom. Patiënten met een creatinineklaring van ≤ 30 ml/min, alanineaminotransferase > 5 maal de bovengrens van normaal of linkerventrikelejectiefractie (LVEF) < 40% werden uitgesloten van het onderzoek. Er was geen vooraf gespecificeerde drempel voor
Tijd (maanden)
bloedtellingen; patiënten kwamen in aanmerking voor deelname als zij op basis van beoordeling door de onderzoeker een toereikende beenmergfunctie hadden voor het ontvangen van lymfodepletie-chemotherapie.
De behandeling bestond uit LD-chemotherapie, fludarabine 30 mg/m2/dag en cyclofosfamide 300 mg/m2/dag gedurende 3 dagen, gevolgd door Breyanzi 2 tot 7 dagen later.
Antikankertherapie voor het beheersen van de ziekte (overbruggingstherapie) was toegestaan tussen aferese en lymfodepletie. Van de 88 patiënten die behandeld waren met Breyanzi, kregen er 58 (65,9%) antikankerbehandeling voor ziektebeheersing volgens het oordeel van de onderzoeker.
Van de 104 patiënten die leukaferese ondergingen, kregen 88 patiënten (84,6%) Breyanzi; de mediane dosis Breyanzi was 99,5 × 10⁶ CAR-positieve levensvatbare T-cellen (bereik: 46-103 × 106 CAR-positieve levensvatbare T-cellen). Vier patiënten (3,8%) kregen een niet-conform product. Twaalf patiënten (11,5%) kregen geen Breyanzi om de volgende redenen: 8 patiënten (7,6%) vanwege overlijden, 1 patiënt (0,9%) voldeed niet aan de geschiktheidscriteria en 3 patiënten (2,8%) vanwege andere redenen.
Van de 88 patiënten die Breyanzi kregen, waren 81 patiënten beoordeelbaar voor werkzaamheid en deze patiënten kregen minimaal twee eerdere lijnen systemische therapie waaronder een BTK-remmer, en werden opgenomen in de werkzaamheidsset: bij vijf patiënten was de werkzaamheid niet beoordeelbaar, omdat deze patiënten geen PET-positieve ziekte vertoonden bij baseline of bij wie PET-positieve ziekte niet bevestigd werd door een IRC na antikankerbehandeling voor ziektebeheersing, 1 patiënt kreeg niet minimaal 2 eerdere lijnen systemische therapie en een BTK-remmer en 1 patiënt kreeg niet eerder een BTK-remmer.
De mediane tijd vanaf leukaferese tot beschikbaarheid van het product was 24,5 dagen (bereik: 17 tot 80 dagen). Bovendien was de mediane tijd vanaf leukaferese tot infusie van het product 39 dagen (bereik: 28 tot 489 dagen).
Tabel 11: Demografische en ziektegerelateerde basiskenmerken voor het
TRANSCEND-MCL-cohort
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n = 104) | Behandeld met Breyanzi (n = 88) |
Mediane leeftijd, jaar (bereik) ≥ 65, n (%) ≥ 75 jaar, n (%) | 68,0 (36, 86) 71 (68,3) 22 (21,2) | 68,5 (36, 86) 64 (72,7) 18 (20,5) |
Geslacht, n (%) Man Vrouw | 81 (77,9) 23 (22,1) | 67 (76,1) 21 (23,9) |
Eerdere HSCT, n (%) Autologe HSCT Allogene HSCT | 33 (31,7) 8 (7,7) | 26 (29,5) 6 (6,8) |
ECOG-prestatiestatus (bij screening) ECOG 0, n (%) ECOG 1, n (%) ECOG 2, n (%) | 56 (53,8) 47 (45,2) 1 (1,0) | 48 (54,5) 40 (45,5) 0 |
Kenmerken hoog risico, n (%) Ki67-proliferatie-fractie ≥ 30% TP53-mutatie Blastoïde morfologie Complex karyotype | 82 (78,8) 25 (24,0) 30 (28,8) 30 (28,8) | 66 (75,0) 20 (22,7) 27 (30,7) 26 (29,5) |
| Kenmerk | Alle patiënten die leukaferese hebben ondergaan (n = 104) | Behandeld met Breyanzi (n = 88) |
| Secundair CZS-lymfoom op het moment van infusie met Breyanzi, n (%) | 7 (6,7) | 7 (8,0) |
| Mediane aantal eerdere systemische behandelingen (bereik) | 3 (1, 11) | 3 (1, 11) |
Refractair of recidiverend na laatste eerdere behandeling, n (%) Refractaira Recidiverendb | 70 (67,3) 34 (32,7) | 58 (65,9) 30 (34,1) |
a De status was refractair als een patiënt minder dan een complete respons (CR) had bereikt op de laatste eerdere behandeling. b De status was recidiverend als een patiënt CR had bereikt op de laatste eerdere behandeling.
Werkzaamheid was gebaseerd op algeheel responspercentage (ORR), gedefinieerd als het percentage patiënten met een beste algehele respons (BOR) van complete respons (CR) of partiële respons (PR) na infusie met Breyanzi zoals bepaald door een IRC (tabel 12). De mediane follow-upperiode tijdens het onderzoek was 19,5 maanden (bereik: 0,4 tot 72 maanden).
Bij de 81 patiënten die werden opgenomen in de werkzaamheidsset, was de mediane tijd tot eerste respons (CR of PR) 0,95 maanden (bereik: 0,7 tot 3,0 maanden) en was de mediane tijd tot eerste CR 0,95 maanden (bereik: 0,7 tot 4,9 maanden). De duur van respons was langer bij patiënten die een BOR van CR bereikten in vergelijking met patiënten met een BOR van PR.
Tabel 12: TRANSCEND-MCL-cohort: responspercentage, duur van respons (beoordeling
IRC)
Alle patiënten die leukaferese hebben ondergaan (n = 104) | Werkzaamheidsset (n = 81) | |
Algeheel responspercentagea, n (%) [95%-BI] | 73 (70,2) [60,4; 78,8] | 67 (82,7) [72,7; 90,2] |
| Complete respons, n (%) [95%-BI]b | 64 (61,5) [51,5; 70,9] | 58 (71,6) [60,5; 81,1] |
| Partiële respons, n (%) [95%-BI]b | 9 (8,7) [4,0; 15,8] | 9 (11,1) [5,2; 20,0] |
Aantal responders Duur van respons (DOR) (maanden) Mediaan [95%-BI]c Bereik Percentage voortgezette remissied, % [95%-BI] Bij 24 maanden | 15,2 [7,0; 24,0] 0,0+; 24,0 44,8 (32,9; 55,9) | 11,5 [6,2; 24,0] 0,0+; 24,0 41,2 (29,2; 52,9) |
Mediane follow-up voor DOR (maanden) Mediaan [95%-BI] Bereik | 23,0 [22,8; 23,1] 0,0+; 24,0 | 22,9 [22,8; 23,0] 0,0+; 24,0 |
BI = betrouwbaarheidsinterval; CR = complete respons; NB = niet bereikt; + geeft een gecensureerde waarde aan
a Volgens de Lugano 2014-criteria, beoordeeld door de IRC
b Tweezijdig 95%-betrouwbaarheidsinterval gebaseerd op exacte Clopper-Pearson-methode. c Mediaan, Q1, Q3 zijn geschat vanuit Kaplan-Meier-schattingen van productlimiet d Gebaseerd op Kaplan-Meier-schattingen van duur van respons
Figuur 4 Duur van respons naar IRC-beoordeling, werkzaamheidsset
TRANSCEND-MCL-cohort
Duur van respons (maanden)
CR = complete respons; PR = partiële respons.
PD/overlijden na instelling van de antikankerbehandeling werd als een bijwerking beschouwd.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Breyanzi in alle subgroepen van pediatrische patiënten voor de behandeling van rijpe B-celneoplasmata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Breyanzi vertoonde na de infusie een initiële expansie gevolgd door een bi-exponentiële afname.
LBCL
In het TRANSCEND-LBCL-cohort trad de mediane tijd van de maximale expansie in perifeer bloed 11 dagen na de eerste infusie op bij patiënten die twee of meer eerdere behandellijnen hadden gekregen voor LBCL. Breyanzi was tot 2 jaar aanwezig in perifeer bloed.
Bij patiënten die één eerdere behandellijn hadden gekregen voor LBCL (TRANSFORM) was de mediane Cmax bij responders (n = 76) en niet-responders (n = 7) respectievelijk 33 285 en 95 618 kopieën/μg. De mediane AUC0-28d bij responders en niet-responders was respectievelijk 268 887 en 733 406 dag*kopieën/μg.
In TRANSCEND hadden responders (n = 150) een 2,85 maal hogere mediane Cmax dan niet-responders (n = 45) (33 766,0 t.o.v. 11 846,0 kopieën/μg). Responders hadden een 2,22 maal hogere mediane AUC0-28d dan niet-responders (257 769,0 t.o.v. 116 237,3 dag*kopieën/μg).
Responsgroep: CR/PR
GECENSUREERD
100
80
60
40
20
0
CR/PR 67 49 41 35 31 29 24 24 1 0
0 3 6 9 12 15 18 21 24 27
In TRANSCEND hadden patiënten < 65 jaar (n = 145) een respectievelijk 2,93 maal en 2,35 maal hogere mediane Cmax en AUC0-28d in vergelijking met patiënten ≥ 65 jaar (n = 102, onder wie 77 patiënten met een leeftijd van 65 - 74 jaar, 24 patiënten met een leeftijd van 75 - 84 jaar en 1 patiënt met een leeftijd van > 85 jaar). Geslacht en lichaamsgewicht vertoonden geen duidelijk verband met de Cmax en de AUC0-28d.
FL
In TRANSCEND-FL trad de mediane tijd van de maximale expansie in perifeer bloed 10 dagen na de eerste infusie op bij patiënten die twee of meer eerdere behandellijnen hadden gekregen voor FL. Breyanzi was tot 3 jaar aanwezig in perifeer bloed.
Bij patiënten die Breyanzi hadden gekregen voor FL (TRANSCEND-FL) was de mediane Cmax bij responders (n = 100) en niet-responders (n = 2) respectievelijk 31.336 en 15.568 kopieën/μg. De mediane AUC0-28d bij responders (n = 96) en niet-responders (n = 2) was respectievelijk 245.730 en 161.935 dag*kopieën/μg.
MCL
In het TRANSCEND-MCL-cohort trad de mediane tijd van de maximale expansie in perifeer bloed 10 dagen na de eerste infusie op bij patiënten die twee of meer eerdere behandellijnen hadden gekregen voor MCL. Breyanzi was tot 2 jaar aanwezig in perifeer bloed.
Bij patiënten die Breyanzi hadden gekregen voor MCL (TRANSCEND-MCL-cohort) was de mediane Cmax bij responders (n = 67) en niet-responders (n = 8) respectievelijk 31.631 en 12.444 kopieën/μg. De mediane AUC0-28d bij responders (n = 67) en niet-responders (n = 8) was respectievelijk 309.578 en 142.462 dag*kopieën/μg.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Genotoxiciteitsassays en carcinogeniciteitsonderzoeken werden niet uitgevoerd.
In vitro uitgevoerde expansieonderzoeken met gezonde donoren en patiënten toonden geen bewijs voor transformatie en/of immortalisatie en geen preferentiële integratie vlakbij belangrijke genen in Breyanzi T-cellen.
Gezien de aard van het product werden niet-klinische onderzoeken naar de vruchtbaarheid, reproductie en ontwikkeling niet uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Cryostor CS10
Natriumchloride
Natriumgluconaat
Natriumacetaattrihydraat
Kaliumchloride
Magnesiumchloride
Humaan albumine
N-acetyl-DL-tryptofaan
Caprylzuur
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon indien bewaard in de dampfase van vloeibare stikstof
13 maanden.
Na ontdooiing
Het product moet onmiddellijk na het ontdooien worden toegediend. De bewaartijden en -condities tijdens gebruik mogen niet meer dan 2 uur bedragen bij kamertemperatuur (15-25 °C).
Niet opnieuw invriezen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Breyanzi moet bevroren worden bewaard en getransporteerd in de dampfase van vloeibare stikstof (≤ -130 °C) en moet bevroren blijven totdat de patiënt klaar is voor de behandeling om ervoor te zorgen dat er levensvatbare cellen beschikbaar zijn voor toediening aan de patiënt. Ontdooid geneesmiddel mag niet opnieuw worden ingevroren.
Voor de bewaarcondities van het geneesmiddel na ontdooiing, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Breyanzi wordt geleverd in voor cryopreservatie geschikte injectieflacons vervaardigd van cyclisch olefinecopolymeer. Elke injectieflacon van 5 ml bevat 4,6 ml celdispersie.
De CAR-positieve levensvatbare T-cellen (CD8+ T-celcomponent of CD4+ T-celcomponent) worden geleverd in afzonderlijke dozen met maximaal 4 injectieflacons van elke component, afhankelijk van de concentratie CAR-positieve levensvatbare T-cellen van het gecryopreserveerde geneesmiddel.
De dozen met de CD8+ celcomponent en de CD4+ celcomponent zijn verpakt in één enkele omdoos.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
- Breyanzi moet binnen het behandelcentrum worden vervoerd in gesloten, breekvrije, lekvrije containers.
Dit geneesmiddel bevat menselijke bloedcellen. Beroepsbeoefenaren in de gezondheidszorg die
Breyanzi hanteren, moeten passende voorzorgsmaatregelen nemen (handschoenen, beschermende kleding en oogbescherming dragen) om mogelijke overdracht van infectieziekten te voorkomen.
Voorbereiding voorafgaand aan toediening
Vóór het ontdooien van de injectieflacons
- Bevestig dat de identiteit van de patiënt overeenkomt met de patiëntinformatie op de verzenddoos.
Breyanzi bestaat uit CAR-positieve levensvatbare T-cellen geformuleerd als afzonderlijke
CD8+ en CD4+ celcomponenten; er is een afzonderlijk vrijgiftecertificaat voor infusie (RfIC) voor elke celcomponent. Lees het RfIC (vastgehecht in de verzenddoos) voor informatie over het benodigde aantal spuiten en het toe te dienen volume van de CD8+ en CD4+ celcomponenten (etiketten voor de spuiten zijn bij het RfIC geleverd).
Bevestig op voorhand de infusietijd en pas het tijdstip om te starten met het ontdooien van
Breyanzi aan zodat het beschikbaar is voor infusie wanneer de patiënt klaar is.
Opmerking: Zodra de injectieflacons met CAR-positieve levensvatbare T-cellen (CD8+ en CD4+ celcomponenten) uit de bevroren opslag zijn verwijderd, moeten ze verder ontdooid worden en moeten de cellen binnen de 2 uur worden toegediend.
Ontdooien van de injectieflacons
- Bevestig dat de identiteit van de patiënt overeenkomt met de patiëntinformatie op de omdoos en het vrijgiftecertificaat voor infusie (RfIC).
- Verwijder de doos met de CD8+ celcomponent en de doos met de CD4+ celcomponent uit de omdoos.
- Open elke binnendoos en controleer de injectieflacon(s) visueel op beschadiging. Neem contact op met het bedrijf als de injectieflacons beschadigd zijn.
- Verwijder de injectieflacons voorzichtig uit de dozen, plaats de injectieflacons op een beschermende onderlegger en ontdooi bij kamertemperatuur. Ontdooi alle injectieflacons gelijktijdig. Zorg ervoor dat de CD8+ en CD4+ celcomponenten van elkaar gescheiden blijven.
Dosisbereiding
Op basis van de concentratie CAR-positieve levensvatbare T-cellen voor elke component kan meer dan één injectieflacon van elke CD8+ en CD4+ celcomponent nodig zijn om een volledige dosis te verkrijgen. Voor elke ontvangen injectieflacon met CD8+ of CD4+ celcomponent moet een nieuwe spuit worden bereid.
Opmerking: Het op te trekken en toe te dienen volume kan voor elke component verschillen.
Elke injectieflacon van 5 ml bevat een totaal extraheerbaar volume van 4,6 ml CD8+ of CD4+
T-celcomponent. Op het vrijgiftecertificaat voor infusie (RfIC) voor elke component staat het volume (ml) cellen vermeld dat in elke spuit moet worden opgetrokken. Gebruik de spuit met de kleinste luerlocktip (1 ml tot 5 ml) die nodig is om het gespecificeerde volume op te trekken uit elke injectieflacon. Een spuit van 5 ml mag niet worden gebruikt voor volumes van minder dan 3 ml.
- Bereid de spuit(en) met de CD8+ celcomponent eerst. Bevestig dat de patiëntinformatie op het etiket van de spuit met de CD8+ celcomponent overeenkomt met de patiëntinformatie op het etiket van de injectieflacon met de CD8+ celcomponent. Plak de spuitetiketten van de CD8+ celcomponent op de spuit(en) alvorens het vereiste volume in de spuit(en) op te trekken.
Herhaal het proces voor de CD4+ celcomponent.
Opmerking: Het is belangrijk om te bevestigen dat het volume dat voor elke celcomponent is opgetrokken, overeenkomt met het volume dat gespecificeerd staat in het overeenkomstige vrijgiftecertificaat voor infusie (RfIC).
Het optrekken van het vereiste volume cellen uit elke injectieflacon in een afzonderlijke spuit moet worden uitgevoerd met behulp van de volgende instructies:
- 1. Houd de ontdooide injectieflacon(s) rechtop en keer de injectieflacon(s) voorzichtig om, zodat
het celproduct kan mengen. Als er klontjes aanwezig zijn, moet(en) de injectieflacon(s) continu voorzichtig worden omgekeerd totdat de klontjes zijn opgelost en de cellen gelijkmatig geresuspendeerd zijn. 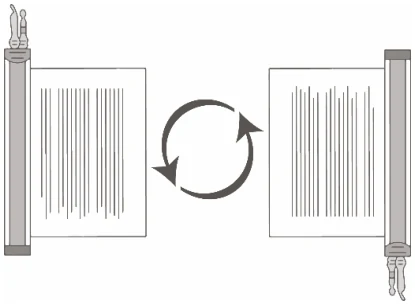
Injectieflacon rechtop Injectieflacon
omgekeerd
- 2. Controleer de ontdooide injectieflacon(s) visueel op beschadiging of lekkage. Gebruik ze niet als de injectieflacon beschadigd is of als de klontjes niet oplossen; neem dan contact op met het bedrijf. De vloeistof in de injectieflacons moet licht ondoorzichtig tot ondoorzichtig, kleurloos tot geel of bruingeel zijn.
- 3. Verwijder de polyaluminium afsluiting (indien aanwezig) van de onderkant van de injectieflacon en reinig het septum met een alcoholdoekje. Laat het aan de lucht drogen alvorens verder te gaan.
OPMERKING: De afwezigheid van de polyaluminium afsluiting heeft geen invloed op de steriliteit van de injectieflacon. 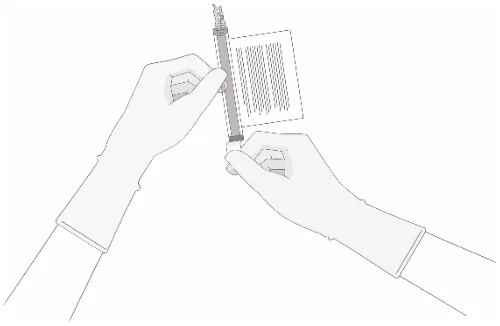
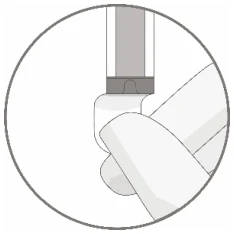
- 4.
Houd de injectieflacon(s) rechtop, knip de verzegeling op de lijn van het buisje aan de bovenkant van de injectieflacon net boven het filter af om het luchtventiel op de injectieflacon te openen.
OPMERKING: Zorg ervoor dat u het juiste buisje kiest met het filter. Knip ALLEEN op de lijn van het buisje met een filter.
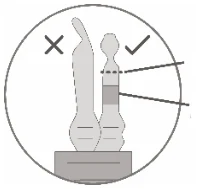
HIER KNIPPEN 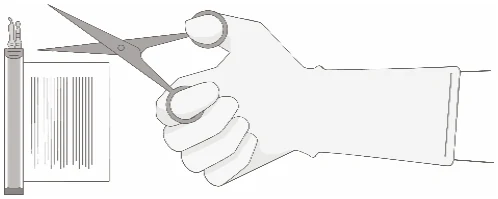
Filter
- 5.
Houd een spuit met een 1-1½ inch (2,5-3,8 cm) 20G-naald vast met de opening van de naald weg van het septum van de toegangspoort.
a. Steek de naald in het septum onder een hoek van 45°-60° om het septum van de toegangspoort door te prikken.
b. Maak de hoek van de naald geleidelijk groter terwijl de naald in de injectieflacon gaat.
a b 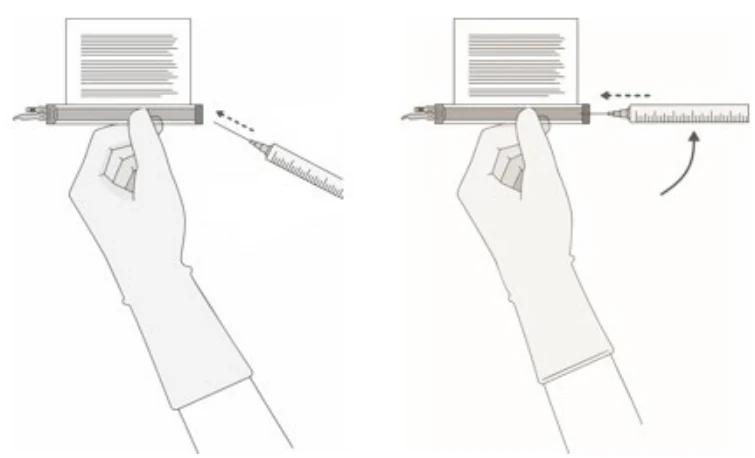
- 6.
Trek het beoogde volume langzaam op ZONDER lucht in de spuit
te trekken (zoals gespecificeerd in het vrijgiftecertificaat voor
infusie (RfIC)). 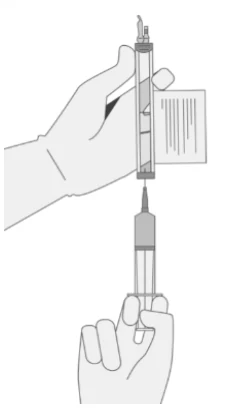
- 7.
Controleer de spuit zorgvuldig op tekenen van klontjes of bezinksel alvorens verder te gaan.
Neem contact op met het bedrijf als er klontjes of bezinksel aanwezig is.
- 8.
Controleer dat het volume van de CD8+/CD4+ celcomponent overeenkomt met het volume dat gespecificeerd is voor de relevante component in het vrijgiftecertificaat voor infusie (RfIC).
Nadat het volume is gecontroleerd: breng de injectieflacon en spuit in een horizontale positie, en verwijder de naald met de spuit uit de injectieflacon.
Maak de naald voorzichtig los van de spuit en plaats de dop op de spuit. 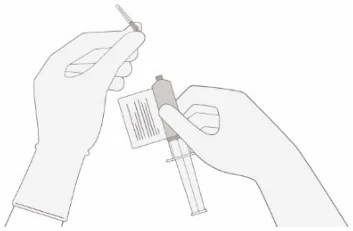
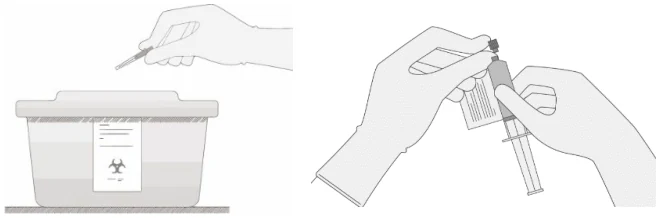
- 9. Blijf de injectieflacon horizontaal houden en plaats hem terug in de doos om lekkage uit de injectieflacon te vermijden.
- 10. Voer alle ongebruikte Breyanzi af (zie rubriek 6.6).
Toediening
Voor aanvullende informatie over toediening, zie rubriek 4.2.
- Gebruik intraveneus 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie om alle infuuslijnen door te spoelen vóór en na toediening van elke CD8+ of CD4+ celcomponent.
- Dien de CD8+ celcomponent eerst toe. Het volledige volume van de CD8+ celcomponent wordt intraveneus toegediend met een infusiesnelheid van ongeveer 0,5 ml/minuut via de dichtstbijzijnde poort of Y-arm (piggyback, secundaire infusie).
- Als er meer dan één spuit nodig is voor een volledige dosis van de CD8+ celcomponent, wordt het volume in elke spuit achtereenvolgens toegediend zonder enige tijd te laten tussen het toedienen van de inhoud van de spuiten (tenzij er een klinische reden is om met toediening te wachten, bijv. een infusiereactie). Spoel na toediening van de CD8+ celcomponent de lijnen door met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie.
- Dien de CD4+ celcomponent toe onmiddellijk nadat de toediening van de CD8+ celcomponent is voltooid aan de hand van dezelfde stappen en infusiesnelheid als beschreven voor de CD8+ celcomponent. Spoel na toediening van de CD4+ celcomponent de lijnen door met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie en gebruik voldoende spoelvloeistof om ervoor te zorgen dat de lijnen en de volledige lengte van de i.v. katheter vrij zijn. De infusieduur varieert en is doorgaans minder dan 15 minuten per component.
Te nemen maatregelen in geval van onbedoelde blootstelling
- In geval van onbedoelde blootstelling moeten de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong in acht worden genomen. Werkoppervlakken en materialen die mogelijk in contact zijn geweest met Breyanzi, moeten worden ontsmet met een geschikt ontsmettingsmiddel.
Te nemen voorzorgsmaatregelen voor het verwijderen van het geneesmiddel
Al het ongebruikte geneesmiddel en al het materiaal dat in contact is geweest met Breyanzi
(vast en vloeibaar afval), moet worden behandeld en afgevoerd als mogelijk besmettelijk afval overeenkomstig de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bristol-Myers Squibb Pharma EEIG
Plaza 254
Blanchardstown Corporate Park 2
Dublin 15, D15 T867
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1631/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.