


SmPC (samenvatting van de productkenmerken) - Talzenna
1. NAAM VAN HET GENEESMIDDEL
Talzenna 0,1 mg harde capsules
Talzenna 0,25 mg harde capsules
Talzenna 0,35 mg harde capsules
Talzenna 0,5 mg harde capsules
Talzenna 1 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Talzenna 0,1 mg harde capsules
Elke harde capsule bevat talazoparibtosylaat overeenkomend met 0,1 mg talazoparib.
Talzenna 0,25 mg harde capsules
Elke harde capsule bevat talazoparibtosylaat overeenkomend met 0,25 mg talazoparib.
Talzenna 0,35 mg harde capsules
Elke harde capsule bevat talazoparibtosylaat overeenkomend met 0,35 mg talazoparib.
Talzenna 0,5 mg harde capsules
Elke harde capsule bevat talazoparibtosylaat overeenkomend met 0,5 mg talazoparib.
Talzenna 1 mg harde capsules
Elke harde capsule bevat talazoparibtosylaat overeenkomend met 1 mg talazoparib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Talzenna 0,1 mg harde capsules
Ondoorzichtige harde capsule van ongeveer 14 mm × 5 mm met een witte dop (bedrukt met 'Pfizer' in het zwart) en een witte romp (bedrukt met 'TLZ 0.1' in het zwart).
Talzenna 0,25 mg harde capsules
Ondoorzichtige harde capsule van ongeveer 14 mm × 5 mm met een ivoorkleurige dop (bedrukt met 'Pfizer' in het zwart) en een witte romp (bedrukt met 'TLZ 0.25' in het zwart).
Talzenna 0,35 mg harde capsules
Ondoorzichtige harde capsule van ongeveer 14 mm × 5 mm met een ivoorkleurige dop (bedrukt met 'Pfizer' in het zwart) en een ivoorkleurige romp (bedrukt met 'TLZ 0.35' in het zwart).
Talzenna 0,5 mg harde capsules
Ondoorzichtige harde capsule van ongeveer 14 mm × 5 mm met een lichtroze dop (bedrukt met 'Pfizer' in het zwart) en een witte romp (bedrukt met 'TLZ 0.5' in het zwart). Talzenna 1 mg harde capsules
Ondoorzichtige harde capsule van ongeveer 14 mm × 5 mm met een lichtrode dop (bedrukt met 'Pfizer' in het zwart) en een witte romp (bedrukt met 'TLZ 1' in het zwart).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Borstkanker
Talzenna is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met BRCA1/2-kiembaanmutaties die HER2-negatieve lokaal gevorderde of gemetastaseerde borstkanker hebben. Patiënten dienen eerder te zijn behandeld met een antracycline en/of een taxaan in de (neo)adjuvante, lokaal gevorderde of gemetastaseerde setting, tenzij patiënten niet geschikt werden bevonden voor deze behandelingen (zie rubriek 5.1). Patiënten met hormoonreceptor (HR)-positieve borstkanker dienen te zijn behandeld met een eerdere hormoontherapie of dienen ongeschikt te zijn bevonden voor hormoontherapie.
Prostaatkanker
Talzenna is geïndiceerd in combinatie met enzalutamide voor de behandeling van volwassen patiënten met gemetastaseerde castratieresistente prostaatkanker (mCRPC, metastatic castration-resistant prostate cancer) bij wie chemotherapie niet klinisch aangewezen is.
4.2 Dosering en wijze van toediening
De behandeling met Talzenna dient te worden opgestart en begeleid door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Patiëntenselectie
Borstkanker
Patiënten dienen te worden geselecteerd voor de behandeling van borstkanker met Talzenna op basis van de aanwezigheid van schadelijke of vermoedelijk schadelijke kiembaan-BRCA-mutaties die door een ervaren laboratorium met behulp van een gevalideerde testmethode zijn vastgesteld.
Indien van toepassing dienen patiënten met BRCA-mutaties genetisch advies te krijgen conform de lokale regelgeving.
Prostaatkanker
Er is geen tumormutatietest nodig voor de selectie van patiënten met mCRPC voor behandeling met Talzenna.
Dosering
Talzenna als monotherapie (borstkanker)
De aanbevolen dosering is eenmaal daags 1 mg talazoparib. Patiënten dienen te worden behandeld totdat er ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Talzenna in combinatie met enzalutamide (prostaatkanker)
De aanbevolen dosering is eenmaal daags 0,5 mg talazoparib in combinatie met 160 mg enzalutamide. Patiënten dienen te worden behandeld totdat er ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Bij patiënten die niet chirurgisch zijn gecastreerd, dient chemische castratie met een luteinising hormone releasing hormone (LHRH)-analoog tijdens de behandeling te worden voortgezet.
Raadpleeg de volledige productinformatie van enzalutamide voor de aanbevolen dosering.
Gemiste dosis
Als de patiënt heeft gebraakt of een dosis Talzenna heeft overgeslagen, dient geen extra dosis te worden ingenomen. De volgende voorgeschreven dosis dient op het gebruikelijke tijdstip te worden ingenomen.
Dosisaanpassingen
Om bijwerkingen onder controle te houden, dient onderbreking van de behandeling of dosisverlaging te worden overwogen op basis van de ernst en de klinische presentatie (zie tabel 1). Aanbevolen dosisverlagingen voor talazoparib als monotherapie (borstkanker) en voor talazoparib bij gebruik in combinatie met enzalutamide (prostaatkanker) worden weergegeven in respectievelijk tabel 2 en 3.
Er dient vóór de start van de behandeling met talazoparib een volledig bloedbeeld te worden verkregen, waarna het bloed maandelijks en op klinische indicatie dient te worden gecontroleerd (zie tabel 1 en rubriek 4.4).
Tabel 1. Dosisaanpassingen voor bijwerkingen
| Geen Talzenna geven tot de niveaus zich hebben hersteld tot | Talzenna hervatten | |
| Hemoglobine <8 g/dl | ≥9 g/dl | Hervat Talzenna met de volgende, lagere dosis |
| Bloedplaatjestelling <50.000/μl | ≥75.000/μl | |
| Neutrofielentelling <1.000/μl | ≥1.500/µl | |
| Niet-hematologische bijwerking van graad 3 of graad 4 | ≤ graad 1 | Overweeg Talzenna met de volgende, lagere dosis te hervatten of staak de behandeling |
Tabel 2. Dosisverlagingen voor talazoparib als monotherapie (borstkanker)
| Dosisniveau van talazoparib (borstkanker) | |
| Aanbevolen startdosering | Eenmaal daags 1 mg |
| Eerste dosisverlaging | Eenmaal daags 0,75 mg |
| Tweede dosisverlaging | Eenmaal daags 0,5 mg |
| Derde dosisverlaging | Eenmaal daags 0,25 mg |
Tabel 3. Dosisverlagingen voor talazoparib bij gebruik in combinatie met enzalutamide
(prostaatkanker)
| Dosisniveau van talazoparib (prostaatkanker) | |
| Aanbevolen startdosering | Eenmaal daags 0,5 mg |
| Eerste dosisverlaging | Eenmaal daags 0,35 mg |
| Tweede dosisverlaging | Eenmaal daags 0,25 mg |
| Derde dosisverlaging | Eenmaal daags 0,1 mg |
Raadpleeg de volledige productinformatie van enzalutamide voor dosisaanpassing voor bijwerkingen bij enzalutamide.
Het gebruik van de 0,1 mg capsule is bedoeld om dosisaanpassingen te ondersteunen en is niet verwisselbaar met andere sterkten.
Gelijktijdige behandeling met remmers van P-glycoproteïne (P-gp)
Talzenna als monotherapie (borstkanker)
Sterke remmers van P-gp kunnen leiden tot een verhoogde blootstelling aan talazoparib. Gelijktijdig gebruik van sterke P-gp-remmers tijdens de behandeling met talazoparib dient vermeden te worden. Gelijktijdige toediening dient alleen na zorgvuldige evaluatie van de potentiële baten en risico's te worden overwogen. Als gelijktijdige toediening met een sterke P-gp-remmer onvermijdelijk is, dient de dosis Talzenna te worden verlaagd tot de volgende, lagere dosis. Wanneer de toediening van de sterke P-gp remmer wordt gestaakt, dient de dosis Talzenna te worden verhoogd (na 3-5 halfwaardetijden van de P-gp-remmer) tot de dosis die vóór het instellen van de sterke P-gp-remmer werd gebruikt (zie rubriek 4.5).
Talzenna bij gebruik in combinatie met enzalutamide (prostaatkanker)
Het effect van gelijktijdige toediening van P-gp-remmers op de blootstelling aan talazoparib wanneer talazoparib wordt gegeven in combinatie met enzalutamide is niet onderzocht. Daarom dient gelijktijdig gebruik van P-gp-remmers tijdens de behandeling met talazoparib vermeden te worden (zie rubriek 4.5).
Speciale patiëntengroepen
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht verminderde leverfunctie (totaal bilirubine ≤1 × ULN [upper limit of normal, bovengrens van normaal] en ASAT [aspartaataminotransaminase] > ULN, of totaal bilirubine >1,0 tot 1,5 × ULN en elke ASAT-waarde), een matig verminderde leverfunctie (totaal bilirubine >1,5 tot 3,0 x ULN en elke ASAT-waarde) of ernstig verminderde leverfunctie (totaal bilirubine >3,0 x ULN en elke ASAT-waarde) (zie rubriek 5.2). Talzenna in combinatie met enzalutamide wordt niet aanbevolen bij patiënten met een ernstig verminderde leverfunctie (Child-Pugh-klasse C) omdat de farmacokinetiek en veiligheid niet zijn vastgesteld in deze patiëntengroep (zie rubriek 5.2).
Verminderde nierfunctie
Borstkanker
Er is geen dosisaanpassing nodig bij patiënten met een licht verminderde nierfunctie (60 ml/min ≤ creatinineklaring [CrCl] <90 ml/min). Voor patiënten met een matig verminderde nierfunctie (30 ml/min ≤ CrCl <60 ml/min) is de aanbevolen startdosering Talzenna eenmaal daags 0,75 mg. Voor patiënten met een ernstig verminderde nierfunctie (15 ml/min ≤ CrCl <30 ml/min) is de aanbevolen startdosering Talzenna eenmaal daags 0,5 mg. Talzenna is niet onderzocht bij patiënten met een CrCl <15 ml/min of bij hemodialysepatiënten (zie rubriek 5.2).
Prostaatkanker
Er is geen dosisaanpassing nodig bij patiënten met een licht verminderde nierfunctie (60 ml/min ≤ creatinineklaring [CrCl] <90 ml/min). Voor patiënten met een matig verminderde nierfunctie (30 ml/min ≤ CrCl <60 ml/min) is de aanbevolen dosering Talzenna eenmaal daags 0,35 mg in combinatie met eenmaal daags orale enzalutamide. Voor patiënten met een ernstig verminderde nierfunctie (15 ml/min ≤ CrCl <30 ml/min) is de aanbevolen dosering Talzenna eenmaal daags 0,25 mg in combinatie met eenmaal daags orale enzalutamide. Talzenna is niet onderzocht bij patiënten met een CrCl < 15 ml/min of bij hemodialysepatiënten (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (in de leeftijd van ≥65 jaar) (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Talzenna bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Talzenna is voor oraal gebruik. Om contact met de inhoud van de capsule te voorkomen, dienen de capsules in hun geheel te worden doorgeslikt en mogen ze niet worden geopend of opgelost. Ze kunnen met of zonder voedsel worden ingenomen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myelosuppressie
Myelosuppressie, bestaande uit anemie, leukopenie/neutropenie en/of trombocytopenie, is gemeld bij met talazoparib behandelde patiënten (zie rubriek 4.8). Talazoparib dient niet te worden gestart tot patiënten zijn hersteld van door een eerdere behandeling veroorzaakte hematologische toxiciteiten (≤ graad 1).
Er dienen voorzorgsmaatregelen te worden genomen voor de routinematige controle van hematologische parameters en de stelselmatige controle op verschijnselen en symptomen van anemie, leukopenie/neutropenie en/of trombocytopenie bij patiënten die talazoparib krijgen. Als dergelijke voorvallen optreden, worden dosisaanpassingen (een dosisverlaging of -onderbreking) aanbevolen (zie rubriek 4.2). Indien passend kan ondersteunende zorg met of zonder transfusies van bloed en/of bloedplaatjes en/of toediening van koloniestimulerende factoren worden gebruikt.
Myelodysplastisch syndroom/acute myeloïde leukemie
Myelodysplastisch syndroom/acute myeloïde leukemie (MDS/AML) is gemeld bij patiënten die poly-(adenosinedifosfaat-ribose-) polymeraseremmers (PARP-remmers) kregen, waaronder talazoparib. In totaal is MDS/AML gemeld bij <1% van de patiënten met solide tumoren die in klinische onderzoeken werden behandeld met talazoparib (zie rubriek 4.8). Mogelijke factoren die bijdragen aan de ontwikkeling van MDS/AML zijn onder andere eerdere platinumbevattende chemotherapie, andere DNA-aantastende stoffen of radiotherapie. Er dient een volledig bloedbeeld te worden verkregen bij baseline en daarna dient maandelijks gecontroleerd te worden op verschijnselen van hematologische toxiciteit tijdens de behandeling. Als wordt bevestigd dat er sprake is van MDS/AML dient de behandeling met talazoparib te worden gestaakt.
Veneuze trombo-embolische voorvallen
Bij patiënten met mCRPC werd een hogere incidentie van veneuze trombo-embolische voorvallen waargenomen met Talzenna in combinatie met enzalutamide dan met alleen enzalutamide. Patiënten dienen te worden gecontroleerd op klinische klachten en verschijnselen van diepe veneuze trombose en longembolie en ze dienen te worden behandeld zoals medisch aangewezen (zie rubriek 4.8).
Anticonceptie bij vrouwen die zwanger kunnen worden
Talazoparib was clastogeen in een in-vitro-test op chromosoomafwijkingen in humane lymfocyten in perifeer bloed en in een in-vivo-micronucleustest op beenmerg bij ratten, maar was niet mutageen op de Ames-test (zie rubriek 5.3); het kan derhalve schade aan de foetus veroorzaken als het wordt toegediend aan zwangere vrouwen. Zwangere vrouwen dienen te worden voorgelicht over de mogelijke risico's voor de foetus (zie rubriek 4.6). Vrouwen die zwanger kunnen worden, dienen tijdens de behandeling met Talzenna niet zwanger te worden en dienen bij aanvang van de behandeling niet zwanger te zijn. Er dient voorafgaand aan de behandeling een zwangerschapstest te worden gedaan bij alle vrouwen die zwanger kunnen worden.
Vrouwelijke patiënten dienen tijdens de behandeling met Talzenna en gedurende ten minste 7 maanden na afronding van de behandeling een uiterst effectieve anticonceptiemethode te gebruiken. Omdat hormonale anticonceptie niet wordt aanbevolen bij patiënten met borstkanker dienen twee niet-hormonale en aanvullende anticonceptiemethoden te worden gebruikt (zie rubriek 4.6).
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden of zwanger zijn, dient geadviseerd te worden om (zelfs na een vasectomie) effectieve anticonceptie te gebruiken tijdens de behandeling met Talzenna en gedurende ten minste 4 maanden na de laatste dosis.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Talazoparib is een substraat voor geneesmiddeltransporteiwitten P-gp en borstkankerresistentie-eiwit (BCRP, breast cancer resistance protein) en wordt hoofdzakelijk in ongewijzigde vorm via renale klaring uitgescheiden.
Geneesmiddelen die de plasmaconcentraties van talazoparib kunnen beïnvloeden
P-gp-remmers
Effect van enzalutamide
Bij gelijktijdige toediening met 160 mg enzalutamide is de blootstelling aan talazoparib ongeveer 2 maal zo groot. Toediening van dagelijks 0,5 mg talazoparib in combinatie met enzalutamide bereikt ongeveer dezelfde steady-state dalconcentratie (Cdal) als die wordt gemeld voor dagelijks 1 mg talazoparib (zie rubriek 5.2). Wanneer Talzenna gelijktijdig wordt toegediend met enzalutamide is de startdosering van Talzenna 0,5 mg (zie rubriek 4.2). Het interactie-effect van andere doses dan 160 mg enzalutamide op talazoparib is niet gekwantificeerd.
Het effect van gelijktijdige toediening van andere P-gp-remmers op de blootstelling aan talazoparib, wanneer talazoparib wordt gegeven in combinatie met enzalutamide, is niet onderzocht. Als gelijktijdige toediening van P-gp-remmers onvermijdelijk is, dient de patiënt te worden gecontroleerd op mogelijk toegenomen bijwerkingen wanneer Talzenna wordt toegediend met enzalutamide.
Effect van andere P-gp-remmers
Gegevens uit een geneesmiddeleninteractieonderzoek bij patiënten met gevorderde solide tumoren wezen uit dat gelijktijdige toediening van meerdere dagelijkse doses van een P-gp-remmer, tweemaal daags itraconazol 100 mg, en een enkelvoudige dosis van 0,5 mg talazoparib ertoe leidde dat de totale blootstelling aan talazoparib (AUCinf) en de piekconcentratie van talazoparib (Cmax) met respectievelijk ongeveer 56% en 40% toenamen in vergelijking met wanneer alleen een enkelvoudige dosis van 0,5 mg talazoparib werd toegediend. Uit de farmacokinetische (PK) populatieanalyse bleek ook dat gelijktijdig gebruik van sterke P-gp-remmers de blootstelling aan talazoparib met 45% deed toenemen in vergelijking met de toediening van alleen talazoparib.
Gelijktijdig gebruik van sterke P-gp-remmers (met inbegrip van, maar niet beperkt tot amiodaron, carvedilol, claritromycine, cobicistat, darunavir, dronedaron, erytromycine, indinavir, itraconazol, ketoconazol, lapatinib, lopinavir, propafenon, kinidine, ranolazine, ritonavir, saquinavir, telaprevir, tipranavir en verapamil) dient te worden vermeden. Als gelijktijdige toediening met een sterke P-gp-remmer onvermijdelijk is, dient de Talzenna-dosis te worden verlaagd (zie rubriek 4.2).
P-gp-inductoren
Gegevens uit een geneesmiddeleninteractieonderzoek bij patiënten met gevorderde solide tumoren wezen uit dat gelijktijdige toediening van een enkelvoudige dosis van 1 mg talazoparib en meerdere dagelijkse doses van een P-gp-inductor, rifampicine 600 mg, waarbij de rifampicine 30 minuten vóór talazoparib werd toegediend op de dag van de talazoparib-toediening, ertoe leidde dat de Cmax van talazoparib met ongeveer 37% toenam, terwijl de AUCinf niet veranderde in vergelijking met wanneer alleen een enkelvoudige dosis van 1 mg talazoparib werd toegediend. Dit is waarschijnlijk het uiteindelijke effect van zowel P-gp-inductie als remming door rifampine onder de geteste condities in het geneesmiddeleninteractieonderzoek. Wanneer talazoparib gelijktijdig wordt toegediend met rifampicine zijn er geen dosisaanpassingen nodig. Het effect van andere P-gp-inductoren op talazoparib is echter niet onderzocht. Andere P-gp-inductoren (met inbegrip van, maar niet beperkt tot carbamazepine, fenytoïne en sint-janskruid) kunnen de blootstelling aan talazoparib verlagen.
BCRP-remmers
Het effect van BCRP-remmers op de farmacokinetiek van talazoparib is niet in vivo onderzocht. Gelijktijdige toediening van talazoparib en BCRP-remmers kan de blootstelling aan talazoparib verhogen. Gelijktijdig gebruik van sterke BCRP-remmers (met inbegrip van, maar niet beperkt tot curcumine en ciclosporine) dient te worden vermeden. Als gelijktijdige toediening van sterke BCRP-remmers onvermijdelijk is, dienen patiënten gecontroleerd te worden op mogelijk toegenomen bijwerkingen.
Effect van zuurremmende middelen
Uit een farmacokinetische populatieanalyse bleek dat gelijktijdige toediening van zuurremmende middelen, waaronder protonpompremmers en histamine 2-receptorantagonisten (H2RA) of andere zuurremmende middelen, geen significante invloed had op de absorptie van talazoparib.
Systemische hormonale anticonceptie
Geneesmiddeleninteractieonderzoek tussen talazoparib en orale anticonceptiva is niet uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, dienen tijdens de behandeling met Talzenna niet zwanger te worden en dienen bij aanvang van de behandeling niet zwanger te zijn. Er dient voorafgaand aan de behandeling een zwangerschapstest te worden gedaan bij alle vrouwen die zwanger kunnen worden (zie rubriek 4.4).
Vrouwen die zwanger kunnen worden, moeten vóór aanvang van de behandeling met talazoparib, tijdens de behandeling en gedurende 7 maanden na afronding van de behandeling met talazoparib uiterst effectieve anticonceptiemethoden gebruiken (zie rubriek 4.4). Omdat hormonale anticonceptie niet wordt aanbevolen bij patiënten met borstkanker dienen twee niet-hormonale en aanvullende anticonceptiemethoden te worden gebruikt. Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden of zwanger zijn, dient geadviseerd te worden om (zelfs na een vasectomie) effectieve anticonceptie te gebruiken tijdens de behandeling met Talzenna en gedurende ten minste 4 maanden na de laatste dosis (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van Talzenna bij zwangere vrouwen. Uit dieronderzoek is embryofoetale toxiciteit gebleken (zie rubriek 5.3). Talzenna kan schadelijk zijn voor de foetus wanneer het wordt toegediend aan zwangere vrouwen. Talzenna wordt niet aanbevolen voor gebruik tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of talazoparib in de moedermelk wordt uitgescheiden. Een risico voor met moedermelk gevoede kinderen kan niet worden uitgesloten en daarom is borstvoeding gecontra-indiceerd (zie rubriek 4.3) tijdens de behandeling met Talzenna en gedurende ten minste 1 maand na de laatste dosis.
Vruchtbaarheid
Er is geen informatie over de vruchtbaarheid bij patiënten. Niet-klinische bevindingen in de testes (deels reversibel) en de eierstokken (reversibel) duiden erop dat Talzenna de vruchtbaarheid van mannen met reproductiepotentieel kan aantasten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Talzenna heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid/asthenie en duizeligheid kunnen optreden na toediening van talazoparib.
Wanneer Talzenna wordt gegeven in combinatie met enzalutamide, raadpleeg dan ook de volledige productinformatie van enzalutamide voor de effecten van enzalutamide op de rijvaardigheid en het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algehele veiligheidsprofiel van Talzenna is gebaseerd op gepoolde gegevens van 1.088 patiënten, onder wie 690 patiënten die in klinische onderzoeken dagelijks 1 mg talazoparib als monotherapie kregen vanwege solide tumoren, en 389 patiënten met mCRPC die 0,5 mg talazoparib kregen in combinatie met 160 mg enzalutamide in het TALAPRO-2-onderzoek.
De meest voorkomende (≥20%) bijwerkingen bij patiënten die in deze klinische onderzoeken talazoparib kregen, waren anemie (55,6%), vermoeidheid (52,5%%), misselijkheid (35,8%), neutropenie (30,3%), trombocytopenie (25,2%) en verminderde eetlust (21,1%). De meest voorkomende (≥ 10%) bijwerkingen van talazoparib van graad ≥3 waren anemie (39,2%), neutropenie (16,5%) en trombocytopenie (11,1%).
Bij 58,7% van de patiënten die 1 mg Talzenna als monotherapie kregen, werd de dosis vanwege bijwerkingen aangepast (dosisverlaging of dosisonderbreking). De meest voorkomende bijwerkingen die tot dosisaanpassingen leidden, waren anemie (33,5%), neutropenie (11,7%) en trombocytopenie (9,9%). Bij 2,9% van de patiënten die Talzenna kregen, werd de behandeling definitief gestaakt vanwege een bijwerking, de meest voorkomende was anemie (0,6%). De mediane duur van de blootstelling was 5,6 maanden (variërend van 0,0 tot 70,2).
Bij 62,1% van de patiënten met mCRPC die Talzenna in combinatie met enzalutamide kregen, werd de behandeling vanwege bijwerkingen onderbroken; de meest voorkomende was anemie (44%). Bij 52,8% van de patiënten werd de dosis Talzenna verlaagd vanwege bijwerkingen; de meest voorkomende was anemie (43,2%). Bij 18,8% van de patiënten die Talzenna kregen, werd de behandeling definitief gestaakt vanwege bijwerkingen; de meest voorkomende was anemie (8,3%). De mediane duur van de blootstelling aan talazoparib was 86 weken (variërend van 0,29 tot 186,14).
Tabel met bijwerkingen
In tabel 4 staan de bijwerkingen gebaseerd op de gepoolde gegevensset per systeem/orgaanklasse en frequentiecategorie samengevat. De frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10) en soms (≥1/1.000, <1/100). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4. Bijwerkingen gebaseerd op gepoolde gegevensset van 8 onderzoeken (N = 1.088)
Systeem/orgaanklasse Frequentie Voorkeursterm | Alle graden n (%) | Graad 3 n (%) | Graad 4 n (%) |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) |
Soms Myelodysplastisch syndroom/acute myeloïde leukemiea | 2 (0,2) | 1 (<0,1) | 1 (<0,1) |
Bloed- en lymfestelselaandoeningen Zeer vaak Trombocytopenieb Anemiec Neutropenied Leukopeniee Vaak Lymfopenief | 274 (25,2) 605 (55,6) 330 (30,3) 195 (17,9) 88 (8,1) | 88 (8,1) 411 (37,8) 163 (15,0) 52 (4,8) 37 (3,4) | 33 (3,0) 16 (1,5) 17 (1,6) 2 (0,2) 4 (0,4) |
Voedings- en stofwisselingsstoornissen Zeer vaak Verminderde eetlust | 230 (21,1) | 11 (1,0) | 0 (0,0) |
Zenuwstelselaandoeningen Zeer vaak Duizeligheid Hoofdpijn Vaak Dysgeusie | 157 (14,4) 207 (19,0) 68 (6,3) | 4 (0,4) 8 (0,7) 0 (0,0) | 1 (<0,1) n.v.t. 0 (0,0) |
Bloedvataandoeningen Vaak Veneuze trombo-embolie*g | 36 (3,3%) | 23 (2,1%) | 2 (0,2%) |
Maag-darmstelselaandoeningen Zeer vaak Braken Diarree Misselijkheid Abdominale pijnh Vaak Stomatitis Dyspepsie | 167 (15,3) 205 (18,8) 389 (35,8) 162 (14,9) 54 (5,0) 69 (6,3) | 9 (0,8) 4 (0,4) 10 (0,9) 12 (1,1) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) n.v.t. n.v.t. 0 (0,0) n.v.t. |
Huid- en onderhuidaandoeningen Zeer vaak Alopecia | 189 (17,4) | n.v.t. | n.v.t. |
Algemene aandoeningen en toedieningsplaatsstoornissen Zeer vaak Vermoeidheidi | 571 (52,5) | 58 (5,3) | n.v.t. |
Afkortingen: n = aantal patiënten; n.v.t. = niet van toepassing.
* Bijwerkingen van graad 5 werden gemeld.
a. Zie ook rubriek 4.4.
b. Met inbegrip van de voorkeurstermen trombocytopenie en bloedplaatjestelling verlaagd. c. Met inbegrip van de voorkeurstermen anemie, hematocriet verlaagd, hemoglobine verlaagd en rodebloedceltelling verlaagd.
d. Met inbegrip van de voorkeurstermen neutropenie en neutrofielentelling verlaagd. e. Met inbegrip van de voorkeurstermen leukopenie en wittebloedceltelling verlaagd. f. Met inbegrip van de voorkeurstermen lymfocytentelling verlaagd en lymfopenie. g Met inbegrip van de voorkeurstermen longembolie, diepe veneuze trombose, veneuze embolie en veneuze trombose. Zie ook rubriek 4.4.
h. Met inbegrip van de voorkeurstermen abdominale pijn, bovenbuikpijn, abdominaal ongemak en pijn laag in de onderbuik.
i. Met inbegrip van de voorkeurstermen vermoeidheid en asthenie.
Beschrijving van geselecteerde bijwerkingen
Myelosuppressie
De myelosuppressiegerelateerde bijwerkingen anemie, neutropenie en trombocytopenie werden zeer vaak gemeld bij patiënten die werden behandeld met talazoparib. De volgende myelosuppressiegerelateerde bijwerkingen van graad 3 en graad 4 werden gemeld: anemie bij 37,8% en 1,5% van de patiënten, neutropenie bij 15,0% en 1,6% en trombocytopenie bij 8,1% en 3,0%. Er werden geen sterfgevallen gemeld als gevolg van myelosuppressiegerelateerde bijwerkingen.
In onderzoeken naar monotherapie (populatie met 1 mg/dag) waren de vaakst voorkomende myelosuppressiegerelateerde bijwerkingen die gepaard gingen met dosisaanpassingen anemie (33,5%), neutropenie (11,7%) en trombocytopenie (9,9%), gemeld bij tot ongeveer 30% van de patiënten in de populatie die talazoparib 1 mg/dag kreeg. De myelosuppressieve bijwerking die gepaard ging met het definitief staken van de behandeling met het onderzoeksgeneesmiddel was anemie, gemeld bij 0,6% van de patiënten.
Bij patiënten met mCRPC die werden behandeld met talazoparib in combinatie met enzalutamide leidde anemie tot onderbreking van de behandeling met talazoparib bij 44,0% van de patiënten, verlaagde neutrofielentelling bij 13,6% en een verlaagde trombocytentelling bij 7,8%. In totaal had 42,5% van de patiënten bloedtransfusies nodig. De vaakst voorkomende bloedtransfusie was van rodebloedcellenconcentraat, 39,2%. De behandeling werd definitief gestaakt als gevolg van anemie, neutropenie en trombocytopenie bij respectievelijk 8,3%, 3,3% en 0,5% van de patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring met overdosering met talazoparib. Er werden geen bijwerkingen gemeld bij één patiënt die zelf op dag 1 per ongeluk dertig capsules talazoparib van 1 mg innam en onmiddellijk werd behandeld met maagspoeling. Symptomen van overdosering zijn niet vastgesteld. Wanneer er sprake is van een overdosis dient de behandeling met talazoparib te worden gestaakt en dienen artsen maagspoeling te overwegen, algemene ondersteunende maatregelen te nemen en symptomatisch te behandelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XK04
Werkingsmechanisme
Talazoparib is een remmer van de PARP-enzymen PARP1 (IC50 = 0,7 nM) en PARP2 (IC50 = 0,3 nM). PARP-enzymen zijn betrokken bij de signaleringsroutes van de DNA-schaderespons in cellen, zoals DNA-reparatie, gentranscriptie en celdood. PARP-remmers (PARPi) oefenen cytotoxische effecten uit op kankercellen door middel van 2 mechanismen: remming van de katalytische activiteit van PARP en vangen van PARP, waarbij het PARP-eiwit dat is gebonden aan een PARPi zich niet gemakkelijk kan dissociëren van een DNA-laesie, waardoor DNA-reparatie, -replicatie en -transcriptie worden verhinderd, resulterend in apoptose en/of celdood. Behandeling van kankercellijnen die defecten in de DNA-reparatiegenen vertonen met alleen talazoparib leidt tot verhoogde niveaus van γH2AX, een marker van dubbelstrengs DNA-breuken, en resulteert in verminderde celproliferatie en verhoogde apoptose. De anti-tumoractiviteit van talazoparib werd ook waargenomen in een van een patiënt afkomstig (PDX, patient-derived xenograft) BRCA-mutant borstkanker-xenograftmodel waarin de patiënt eerder was behandeld met een platinumbevattende therapie, evenals in een androgeenreceptor (AR)-positief prostaatkanker-xenograftmodel. In deze PDX-modellen nam de tumorgroei na behandeling met talazoparib af en namen het γH2AX-niveau en de apoptose in de tumoren toe.
De anti-tumoreffecten van gecombineerde remming van PARP- en AR-activiteit zijn gebaseerd op de volgende mechanismen: remming van AR-signalering onderdrukt de expressie van homologe recombinatie reparatie (HRR)-genen, waaronder BRCA1, wat leidt tot gevoeligheid voor PARP-remming. Er is aangetoond dat PARP1-activiteit nodig is voor maximale AR-werking, dientengevolge kan remming van PARP de AR-signalering verminderen en de gevoeligheid voor AR-signaalremmers verhogen. Klinische resistentie tegen AR-blokkade gaat soms gepaard met codeletie van RB1 en BRCA2, wat op zijn beurt weer gepaard gaat met gevoeligheid voor PARP-remming.
Cardiale elektrofysiologie
Het effect van talazoparib op repolarisatie van het hart werd geëvalueerd met op tijd gematchte elektrocardiogrammen (ECG's) waarbij het verband werd beoordeeld tussen de verandering van het QT-interval, gecorrigeerd voor hartfrequentie (QTc), ten opzichte van baseline en de corresponderende talazoparibconcentraties in plasma bij 37 patiënten met gevorderde solide tumoren. Talazoparib had bij de maximale klinisch aanbevolen dosering van eenmaal daags 1 mg als monotherapie geen klinisch relevant effect op de QTc-verlenging.
Klinische werkzaamheid en veiligheid
In de kiembaan BRCA-gemuteerde (gBRCAm), HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker
EMBRACA-onderzoek
EMBRACA was een open-label, gerandomiseerd, multicentrisch onderzoek met 2 parallelle groepen waarin Talzenna werd vergeleken met chemotherapie (capecitabine, eribuline, gemcitabine, vinorelbine) bij patiënten met in de kiembaan BRCA-gemuteerde, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker die niet meer dan drie eerdere cytotoxische
chemotherapiebehandelingen hadden gekregen voor hun gemetastaseerde of lokaal gevorderde ziekte. Patiënten moesten zijn behandeld met een antracycline en/of een taxaan (tenzij dit gecontra-indiceerd was) in de neoadjuvante, adjuvante en/of gemetastaseerde setting. Patiënten die eerder een platinumbevattende behandeling hadden gekregen voor gevorderde ziekte mochten geen bewijs van ziekteprogressie hebben tijdens de platinumbehandeling. Eerdere behandeling met een PARPi- was niet toegestaan.
Van de 431 patiënten die waren gerandomiseerd in het EMBRACA-onderzoek werd van 408 (95%) patiënten met behulp van een klinische-onderzoeksassay centraal bevestigd dat ze een schadelijke of vermoedelijk schadelijke gBRCAm hadden; van deze groep werd dit bij 354 (82%) patiënten bevestigd met behulp van BRACAnalysis CDx. De BRCA-mutatiestatus
(borstkankergevoeligheidsgen 1- [BRCA1-] positief of borstkankergevoeligheidsgen 2- [BRCA2-] positief) was in beide behandelgroepen vergelijkbaar.
In totaal werden 431 patiënten in een verhouding van 2:1 gerandomiseerd naar behandeling met Talzenna 1 mg capsules eenmaal daags of chemotherapie met standaarddoses tot progressie of onaanvaardbare toxiciteit. Van de 431 patiënten die in EMBRACA werden gerandomiseerd, werden er 287 naar de Talzenna-groep en 144 naar de chemotherapiegroep gerandomiseerd. De randomisatie was gestratificeerd op grond van eerder gebruik van chemotherapie voor gemetastaseerde ziekte (0 versus 1, 2 of 3), triple-negatieve ziektestatus (triple-negatieve borstkanker [TNBC, triple-negative breast cancer] versus non-TNBC) en een voorgeschiedenis van metastasen in het centraal zenuwstelsel (ja versus nee).
De demografische, baseline- en ziektekenmerken van patiënten waren in de onderzoeksbehandelgroepen over het algemeen vergelijkbaar (zie tabel 5).
Tabel 5. Demografische, baseline- en ziektekenmerken—EMBRACA-onderzoek
| Talazoparib (N = 287) | Chemotherapie (N = 144) | |
| Mediane leeftijd (j [bereik]) | 45,0 (27,0; 84,0) | 50,0 (24,0; 88,0) |
| Leeftijdscategorie (j), n (%) | ||
| <50 | 182 (63,4%) | 67 (46,5%) |
| 50 tot <65 | 78 (27,2%) | 67 (46,5%) |
| ≥65 | 27 (9,4%) | 10 (6,9%) |
| Geslacht, n (%) | ||
| Vrouw | 283 (98,6%) | 141 (97,9%) |
| Man | 4 (1,4%) | 3 (2,1%) |
| Etnische herkomst, n (%) | ||
| Aziatisch | 31 (10,8%) | 16 (11,1%) |
| Zwart of Afro-Amerikaans | 12 (4,2%) | 1 (0,7%) |
| Kaukasisch | 192 (66,9%) | 108 (75,0%) |
| Overige | 5 (1,7%) | 1 (0,7%) |
| Niet vermeld | 47 (16,4%) | 18 (12,5%) |
| ECOG performance status, n (%) | ||
| 0 | 153 (53,3%) | 84 (58,3%) |
| 1 | 127 (44,3%) | 57 (39,6%) |
| 2 | 6 (2,1%) | 2 (1,4%) |
| Ontbrekend | 1 (0,3%) | 1 (0,7%) |
| Hormoonreceptorstatus, n (%) | ||
| HER2-positief | 0 (0,0%) | 0 (0,0%) |
| Triple-negatief | 130 (45,3%) | 60 (41,7%) |
| Hormoonreceptor-positief (ER-positief of PgR-positief) | 157 (54,7%) | 84 (58,3%) |
| BRCA-status op grond van beoordeling van centraal of lokaal laboratorium, n (%) | 287 (100,0%) | 144 (100,0%) |
| BRCA1-mutatiepositief | 133 (46,3%) | 63 (43,8%) |
| BRCA2-mutatiepositief | 154 (53,7%) | 81 (56,3%) |
| Tijd van de eerste diagnose van borstkanker tot de diagnose van gevorderde borstkanker (jaar) | ||
| n | 286 | 144 |
| Mediaan | 1,9 | 2,7 |
| Minimum, maximum | 0, 22 | 0, 24 |
| Categorieën voor tijd van de eerste diagnose van borstkanker tot de diagnose van gevorderde borstkanker | ||
| <12 maanden | 108 (37,6%) | 42 (29,2%) |
| ≥12 maanden | 178 (62,0%) | 102 (70,8%) |
| Aantal eerdere cytotoxische therapieën voor lokaal gevorderde of gemetastaseerde ziekte | ||
| Gemiddeld (st. afw.) | 0,9 (1,01) | 0,9 (0,89) |
| Mediaan | 1 | 1 |
| Minimum, maximum | 0, 4 | 0, 3 |
| Aantal patiënten dat eerdere cytotoxische therapieën voor lokaal gevorderde of gemetastaseerde ziekte had gekregen, n (%) | ||
| 0 | 111 (38,7%) | 54 (37,5%) |
| 1 | 107 (37,3%) | 54 (37,5%) |
| 2 | 57 (19,9%) | 28 (19,4%) |
| 3 | 11 (3,8%) | 8 (5,6%) |
| ≥4 | 1 (0,3%) | 0 (0,0%) |
| Aantal patiënten dat werd behandeld na eerdere behandelingen, n (%) | ||
| Taxaan | 262 (91,3%) | 130 (90,3%) |
Tabel 5. Demografische, baseline- en ziektekenmerken—EMBRACA-onderzoek
| Talazoparib (N = 287) | Chemotherapie (N = 144) | |
| Antracycline | 243 (84,7%) | 115 (79,9%) |
| Platinum | 46 (16,0%) | 30 (20,8%) |
Afkortingen: BRCA = borstkankergevoeligheidsgen (breast cancer susceptibility gene); ER = oestrogeenreceptor (estrogen receptor); HER2 = humane epidermale groeifactorreceptor 2; N = aantal patiënten; n=aantal patiënten in bepaalde categorie; PgR = progesteronreceptor.
Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS, progression-free survival), beoordeeld door een geblindeerde, onafhankelijke, centrale beoordeling (BICR, blinded independent central review) gebruikmakend van RECIST (Response Evaluation Criteria in Solid Tumors) versie 1.1. De secundaire doelstellingen waren objectief responspercentage (ORR, objective response rate), totale overleving (OS, overall survival), veiligheid en farmacokinetiek.
Het onderzoek toonde een statistisch significante verbetering van de PFS, het primaire werkzaamheidseindpunt, aan voor Talzenna in vergelijking met chemotherapie. Er was geen statistisch significant effect op de OS tijdens de eindanalyse van de OS. De werkzaamheidsgegevens voor EMBRACA staan samengevat in tabel 6. De Kaplan-Meier-curves voor PFS en OS staan weergegeven in respectievelijk afbeelding 1 en afbeelding 3.
Tabel 6. Samenvatting van de werkzaamheidsresultaten—EMBRACA-onderzoek*
| Talazoparib | Chemotherapie | |
| PFS volgens BICR | N = 287 | N = 144 |
| Voorvallen, aantal (%) | 186 (65%) | 83 (58%) |
| Mediaan (95%-BI), maanden | 8,6 (7,2; 9,3) | 5,6 (4,2; 6,7) |
| Hazard ratioa (95%-BI) | 0,54 (0,41; 0,71) | |
| 2-zijdige p-waardeb | p < 0,0001 | |
| OS (eindanalyse)c | N = 287 | N = 144 |
| Voorvallen, aantal (%) | 216 (75,3%) | 108 (75%) |
| Mediaan (95%-BI), maanden | 19,3 (16,6; 22,5) | 19,5 (17,4; 22,4) |
| Hazard ratioa (95%-BI) | 0,85 (0,67; 1,07)c | |
| 2-zijdige p-waardeb | p=0,1693 | |
| Objectieve respons volgens onderzoekerd,e | N = 219 | N = 114 |
| ORR, % (95%-BI) | 62,6 (55,8; 69,0) | 27,2 (19,3; 36,3) |
| Oddsratio (95%-BI) | 4,99 (2,93; 8,83) | |
| 2-zijdige p-waardef | p < 0,0001 | |
| Duur van respons volgens onderzoekerd | N = 137 | N = 31 |
| Mediaan (IQR), maanden | 5,4 (2,8; 11,2) | 3,1 (2,4; 6,7) |
Afkortingen: BICR = geblindeerde, onafhankelijke, centrale beoordeling; BI = betrouwbaarheidsinterval; CMH = Cochran-Mantel-Haenszel test; CR = complete respons; IQR = interkwartielafstand (interquartile range); ITT = intent-to-treat; N = aantal patiënten; ORR = objectief responspercentage; OS = totale overleving; PARP = poly-(adenosinedifosfaat-ribose-) polymerase; PFS = progressievrije overleving (progression-free survival); PR = partiële respons; RECIST 1.1 = Response Evaluation Criteria in Solid Tumors versie 1.1.
* PFS, ORR en duur van respons zijn gebaseerd op de data-cut-offdatum van 15 september 2017 en een mediane follow-up voor PFS van 13,0 maanden (95%-BI: 11,1; 18,4) in de talazoparib-groep en 7,2 maanden (95%-BI: 4,6; 11,1) in de chemotherapiegroep. OS is gebaseerd op de data-cut-offdatum van 30 september 2019 en een mediane follow-up van 44,9 maanden (95%-BI: 37,9; 47,0) in de talazoparib-groep en 36,8 maanden (95%-BI: 34,3; 43,0) in de chemotherapiegroep. a. De hazard ratio was gebaseerd op een gestratificeerd Cox-regressiemodel met behandeling als de enige covariaat (stratificatiefactoren: aantal eerdere cytotoxische chemotherapiebehandelingen, triple-negatieve status, voorgeschiedenis van metastasen in centraal zenuwstelsel) en viel in vergelijking met algehele chemotherapie met <1 gunstiger uit voor talazoparib.
b. Gestratificeerde log-ranktoets.
c. Tijdens de eindanalyse van de OS kreeg 46,3% versus 41,7% van de patiënten die gerandomiseerd werden naar respectievelijk de talazoparib- en chemotherapiegroep vervolgens een platinumbehandeling, en 4,5% versus 32,6% vervolgens een PARP-remmer.
d. Uitgevoerd in ITT met meetbare ziektepopulatie met een objectieve respons. Het complete responspercentage was 5,5% voor talazoparib in vergelijking met 0% voor de chemotherapiegroep. e. Overeenkomstig RECIST 1.1 was bevestiging van CR/PR niet vereist.
f. Gestratificeerde CMH-test.
Afbeelding 1. Kaplan-Meier-curves van PFS—EMBRACA-onderzoek
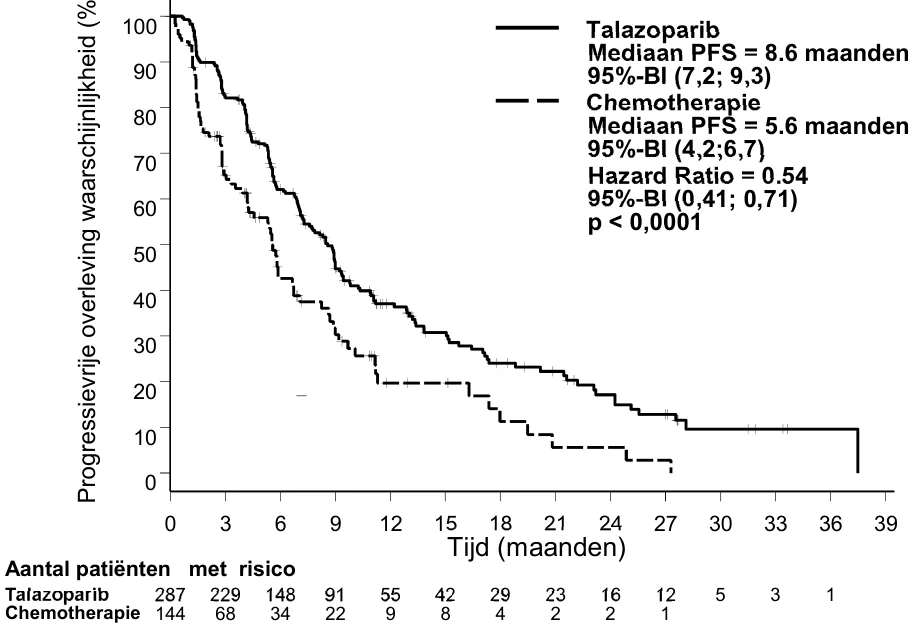
Afkortingen: BI = betrouwbaarheidsinterval; PFS = progressievrije overleving.
Er werd een serie PFS-analyses op vooraf gespecificeerde subgroepen uitgevoerd, gebaseerd op prognostische factoren en kenmerken bij baseline, om de interne consistentie van het behandeleffect te onderzoeken. In lijn met de algehele resultaten werd in alle afzonderlijke subgroepen van patiënten een afname van het risico op ziekteprogressie of overlijden ten gunste van de talazoparib-groep waargenomen (afbeelding 2).
0 3 6 9 12 15 18 21 24 27 30 33 36 39
Tijd (maanden)
Mediaan PFS = 8.6 maanden
Mediaan PFS = 5.6 maanden
287 229 148 91 55 42 29 23 16 12 5 3 1
Talazoparib
144 68 34 22 9 8 4 2 2 1
Chemotherapie
Aantal patiënten met risico
Afbeelding 2. Forest-plot van PFS-analyses voor de belangrijkste subgroepen—EMBRACA-onderzoek
Afkortingen: aBC = gevorderde borstkanker (advanced breast cancer); BI = betrouwbaarheidsinterval; CZS = centraal zenuwstelsel; HR+ = hormoonreceptor-positief; ITT = intent-to-treat; PCT = behandelkeuze van de arts (physician’s choice treatment) (chemotherapie); PFS = progressievrije overleving; TNBC = triple-negatieve borstkanker (triple-negative breast cancer)
Afbeelding 3. Kaplan-Meier-curves van totale overleving—EMBRACA-onderzoek
Afkortingen: BI = betrouwbaarheidsinterval; OS = totale overleving.
De p-waarde van de primaire analyse was gebaseerd op een gestratificeerde log-ranktoets.
Gemetastaseerde castratieresistente prostaatkanker (mCRPC)
TALAPRO-2-onderzoek
TALAPRO-2 was een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek waarin patiënten (N = 805) met mCRPC in een verhouding van 1:1 werden gerandomiseerd naar eenmaal daags 0,5 mg Talzenna in combinatie met eenmaal daags 160 mg enzalutamide, vergeleken met een controlegroep met placebo in combinatie met eenmaal daags 160 mg enzalutamide. Alle patiënten kregen een gonadotropin-releasing hormone (GnRH)-analoog of hadden eerder een bilaterale orchidectomie ondergaan en moesten progressie hebben vertoond bij eerdere androgeendeprivatietherapie. Eerdere behandeling met abirateron of taxaanbevattende chemotherapie voor gemetastaseerde
← Ten gunste van Talazoparib ← → Ten gunste van PCT castratiegevoelige prostaatkanker (mCSPC, metastatic castration-sensitive prostate cancer) was toegestaan.
De randomisatie was gestratificeerd op grond van (1) eerdere behandeling met abirateron of taxaanbevattende chemotherapie versus geen dergelijke eerdere behandeling; en op grond van (2) HRR-genmutatiestatus die prospectief werd getest met behulp van sequentiebepaling van de volgende generatie (next generation sequencing) van tumorweefsel met FoundationOne CDx of circulerend tumor-DNA (ctDNA) met FoundationOne Liquid CDx; patiënten met HRR-genmutaties in de tumor (ATM, ATR, BRCA1, BRCA2, CDK12, CHEK2, FANCA, MLH1, MRE11A, NBN, PALB2 of RAD51C) versus patiënten zonder HRR-genmutaties in de tumor of met een onbekende status.
De mediane leeftijd was 71 jaar (spreiding 36 tot 91) in beide groepen; 62% was Kaukasisch, 31% was Aziatisch en 2% was negroïde. De meeste patiënten (66%) in beide groepen hadden een ECOG performance status van 0. Bij patiënten die met Talzenna werden behandeld was het aandeel patiënten met meetbare ziekte volgens RECIST 1.1 bij baseline 30% per BICR. Achtentwintig procent (28%) van de patiënten had eerder abirateron of taxaanbevattende chemotherapie gekregen. Twintig procent (20%) had tumoren met HRR-genmutaties en 80% had tumoren zonder HRR-genmutaties of had een onbekende status.
Het primaire werkzaamheidseindpunt was radiografische progressievrije overleving (rPFS), geëvalueerd overeenkomstig RECIST versie 1.1 en de (bot) criteria van de Prostate Cancer Clinical Trials Working Group Criteria 3 (PCWG3), zoals beoordeeld volgens BICR. OS was gekozen als een alfa-gecontroleerd secundair werkzaamheidseindpunt.
Er werd een statistisch significante verbetering in de volgens BICR beoordeelde rPFS en de OS aangetoond voor Talzenna in combinatie met enzalutamide vergeleken met placebo in combinatie met enzalutamide. Een gevoeligheidsanalyse van de door de onderzoeker beoordeelde rPFS kwam overeen met de volgens BICR beoordeelde rPFS-resultaten.
De werkzaamheidsresultaten van TALAPRO-2 worden weergegeven in tabellen 7 en 8 en afbeeldingen 4, 5, 6 en 7.
Tabel 7. Samenvatting van de werkzaamheidsresultaten—TALAPRO-2 (mCRPC)*
Talazoparib + enzalutamide N=402 | Placebo + enzalutamide N=403 | |
| rPFS volgens BICR | ||
| Voorvallen, aantal (%) | 151 (37,6) | 191 (47,4) |
| Mediaan maanden (95%-BI) | NB (27,5; NB) | 21,9 (16,6; 25,1) |
Hazard ratio (95%-BI)a p-waardeb | 0,627 (0,506; 0,777) p <0,0001 | |
| OS | ||
| Voorvallen, aantal (%) | 211 (52,5) | 243 (60,3) |
| Mediaan maanden (95%-BI) | 45,8 (39,4; 50,8) | 37 (34,1; 40,4) |
Hazard ratio (95%-BI)a p-waardeb | 0,796 (0,661; 0,958) p=0,0155 | |
Afkortingen: BICR = geblindeerde, onafhankelijke, centrale beoordeling; BI = betrouwbaarheidsinterval; CSPC = castratiegevoelige prostaatkanker; HRR = homologe recombinatie reparatie; mCRPC = gemetastaseerde castratieresistente prostaatkanker; N = aantal patiënten; NHT = nieuwe hormoontherapie; NB = niet bereikt; OS = totale overleving; rPFS=radiografische progressievrije overleving. * rPFS is gebaseerd op de data-cut-offdatum van 16 augustus 2022 en een mediane follow-up voor rPFS van
24,9 maanden (95%-BI: 24,7; 25,3) in de groep met talazoparib plus enzalutamide en 24,6 maanden (95%-BI: 22,1; 24,9) in de groep met placebo plus enzalutamide. De OS is gebaseerd op de data-cut-offdatum van 3 september 2024 en een mediane follow-up voor de OS van 52,5 maanden (95%-BI: 49,9; 53,4) in de groep met talazoparib plus enzalutamide en 53,0 maanden (95%-BI: 50,6; 54,0) in de groep met placebo plus enzalutamide.
a De hazard ratio was gebaseerd op een Cox proportionele hazardsmodel gestratificeerd volgens eerdere behandeling met NHT (abirateron) of taxaanbevattende chemotherapie voor CSPC (ja versus nee) en volgens HRR-mutatiestatus (deficiënt versus niet-deficiënt/onbekend) met <1 gunstiger voor talazoparib. b. De p-waarden (2-zijdig) van de log-rank toets gestratificeerd volgens eerdere behandeling met NHT
(abirateron) of taxaanbevattende chemotherapie voor CSPC en volgens HRR-mutatiestatus.
Tijdens de eindanalyse van de OS was de mediane rPFS 33,1 maanden (95%-BI: 27,4; 39,0) voor patiënten die Talzenna kregen in combinatie met enzalutamide en 19,5 maanden (95%-BI: 16,6; 24,7) voor patiënten die placebo kregen in combinatie met enzalutamide (hazard ratio=0,667, 95%-BI: 0,551; 0,807).
Tabel 8. Samenvatting van de werkzaamheidsresultaten voor subgroepanalyse—
TALAPRO-2 (mCRPC)*
| Talazoparib + enzalutamide | Placebo + enzalutamide | |
| HRRm-subgroepanalysesa | ||
| HRRm | N = 85 | N = 82 |
| rPFS volgens BICR | ||
| Voorvallen, aantal (%) | 37 (43,5) | 49 (59,7) |
| Mediaan maanden (95%-BI) | 27,9 (16,8; NB) | 13,8 (10,9; 19,5) |
| Hazard ratio (95%-BI)b | 0,424 (0,275; 0,653) | |
| OS | ||
| Voorvallen, aantal (%) | 41 (48,2) | 55 (67,1) |
| Mediaan maanden (95%-BI) | 45,8 (36,4; NB) | 30,1 (25,6; 38,2) |
| Hazard ratio (95%-BI)b | 0,524 (0,348; 0,787) | |
| Niet-HRRm | N = 207 | N = 219 |
| rPFS volgens BICR | ||
| Voorvallen, aantal (%) | 73 (35,3) | 95 (43,4) |
| Mediaan maanden (95%-BI) | NB (25,8; NB) | 22,4 (16,6; NB) |
| Hazard ratio (95%-BI)b | 0,695 (0,511; 0,944) | |
| OS | ||
| Voorvallen, aantal (%) | 112 (54,1) | 133 (60,7) |
| Mediaan maanden (95%-BI) | 45 (34,7; 53,3) | 37,4 (31,8; 41,4) |
| Hazard ratio (95%-BI)b | 0,817 (0,635; 1,053) | |
| BRCAm-subgroepanalysesa | ||
| BRCAm | N = 27 | N = 32 |
| rPFS volgens BICR | ||
| Voorvallen, aantal (%) | 8 (29,6) | 22 (68,7) |
| Mediaan maanden (95%-BI) | NB (16,8; NB) | 11 (7,4; 24,6) |
| Hazard ratio (95%-BI)b | 0,232 (0,101; 0,529) | |
| OS | ||
| Voorvallen, aantal (%) | 14 (51,9) | 23 (71,9) |
| Mediaan maanden (95%-BI) | 36,9 (24,9; NB). | 26,1 (15,2; 35,4) |
| Hazard ratio (95%-BI)b | 0,556 (0,285; 1,085) | |
Afkortingen: BICR = geblindeerde, onafhankelijke, centrale beoordeling; BRCAm = borstkankergen gemuteerd; BI = betrouwbaarheidsinterval; CSPS = castratiegevoelige prostaatkanker; ctDNA = circulerend tumor-DNA; HRRm = homoloog recombinatie reparatiegen gemuteerd; mCRPC = gemetastaseerde castratieresistente prostaatkanker; N = aantal patiënten; NHT = nieuwe hormoontherapie; NB = niet bereikt; OS = totale overleving; rPFS = radiografische progressievrije overleving.
* Gebaseerd op de data-cut-offdatum van 16 augustus 2022 en een mediane follow-up voor rPFS van
24,9 maanden (95%-BI: 24,7; 25,3) in de groep met talazoparib plus enzalutamide en 24,6 maanden (95%-BI: 22,1; 24,9) in de groep met placebo plus enzalutamide. De OS is gebaseerd op de data-cut-offdatum van 3 september 2024 en een mediane follow-up voor de OS van 52,5 maanden (95%-BI: 49,9; 53,4) in de groep met talazoparib plus enzalutamide en 53,0 maanden (95%-BI: 50,6; 54,0) in de groep met placebo plus enzalutamide.
a. Gebaseerd op prospectieve op tumorweefsel gebaseerde resultaten (resultaten bekend vóór de randomisatie) en prospectieve op bloed gebaseerde ctDNA-resultaten (resultaten bekend vóór de randomisatie).
b De hazard ratio was gebaseerd op een Cox proportionele hazardsmodel gestratificeerd volgens eerdere behandeling met NHT (abirateron) of taxaanbevattende chemotherapie voor CSPC (ja versus nee) met <1 gunstiger voor talazoparib.
Tijdens de eindanalyse van de OS was de mediane rPFS in de HRRm-subgroep 27,7 maanden (95%-BI: 19,3; 38,4) voor patiënten die Talzenna kregen in combinatie met enzalutamide en 13,8 maanden (95%-BI: 10,8; 19,3) voor patiënten die placebo kregen in combinatie met enzalutamide (hazard ratio=0,454, 95%-BI: 0,305; 0,674); in de niet-HRRm-subgroep was de mediane rPFS 33,2 maanden (95%-BI: 25,9; 44,2) voor patiënten die Talzenna kregen in combinatie met enzalutamide en 22,1 maanden (95%-BI: 16,6; 30,4) voor patiënten die placebo kregen in combinatie met enzalutamide (hazard ratio=0,740, 95%-BI: 0,565; 0,969); in de BRCAm-subgroep werd de mediane rPFS niet bereikt (95%-BI: 16,8; niet bereikt) voor patiënten die Talzenna kregen in combinatie met enzalutamide en 11 maanden (95%-BI: 5,9; 13,8) voor patiënten die placebo kregen in combinatie met enzalutamide (hazard ratio= 0,259, 95%-BI: 0,120; 0,558).
Afbeelding 4. Kaplan-Meier-curves van rPFS volgens BICR—TALAPRO-2 (mCRPC)
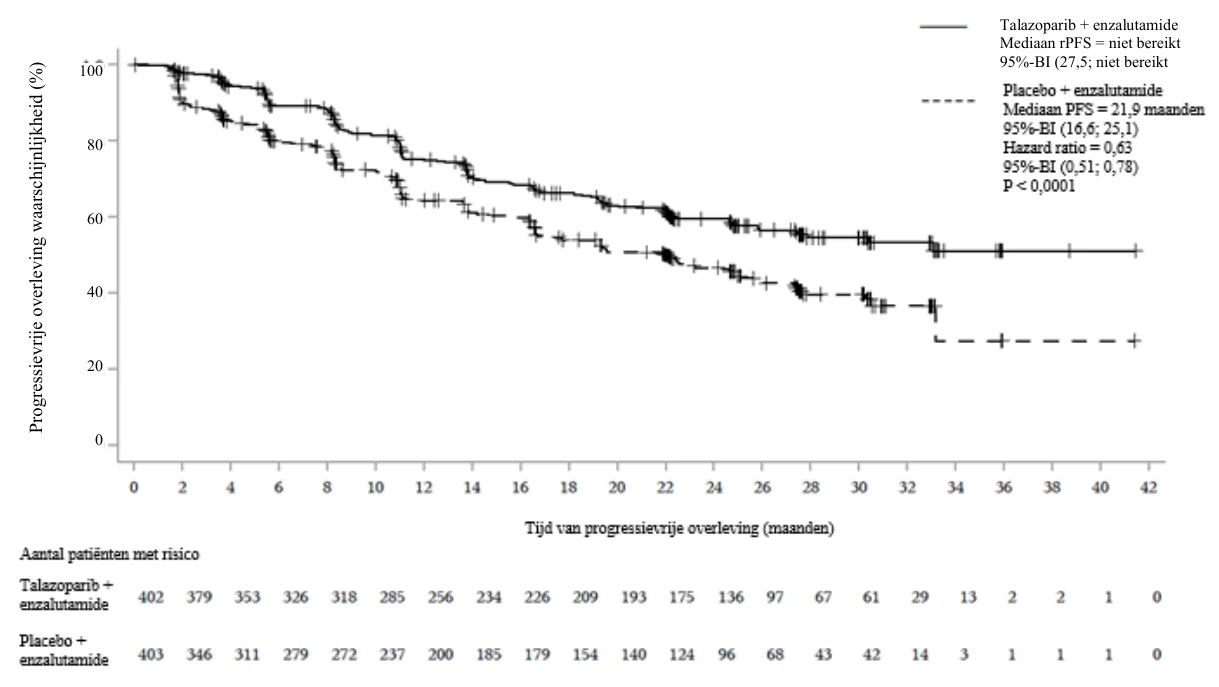
Afkortingen: BICR = geblindeerde, onafhankelijke, centrale beoordeling; BI = betrouwbaarheidsinterval; mCRPC = gemetastaseerde castratieresistente prostaatkanker; PFS = progressievrije overleving; rPFS = radiografische progressievrije overleving.
Afbeelding 5. Forest-plot van rPFS-analyses voor de belangrijkste subgroepen—TALAPRO-2 (mCRPC)
TALAZOPARIB+ENZA / PLACEBO+ENZA
Gevoeligheidsanalyse N(E)
Mediaan
(mnd) Hazard ratio (95%-BI)
2-zijdige p-waarde
Alle patiënten 402 ( 151) / 403 ( 191) NE / 21,9
0,25 0,50 0,75 1,00 1,25
<-Ten gunste van TALA+ENZA Ten gunste van
PBO+ENZA->
0,627 (0,506; 0,777) <0,0001
Gleason-score: < 8 117 ( 34) / 113 ( 49) NE / 24,6 0,601 (0,388; 0,932) 0,0214
Gleason-score: ≥ 8 281 ( 115) / 283 ( 137) 33.1 / 19,4 0,667 (0,520; 0,855) 0,0013
Stadium bij diagnose: M0 172 ( 64) / 185 ( 92) NE / 21,9 0,607 (0,441; 0,836) 0,0020
Stadium bij diagnose: M1 226 ( 86) / 215 ( 98) NE / 21,9 0,687 (0,514; 0,919) 0,0109
Type progressie bij AO: alleen PSA 193 ( 70) / 206 ( 90) NE / 24,9 0,673 (0,492; 0,921) 0,0129
Type progressie bij AO: radiografische progressie met of zonder PSA-progressie 150 ( 64) / 138 ( 69) 30.4 / 19,3 0,671 (0,477; 0,945) 0,0213
Locatie van metastase bij AO: alleen bot 169 ( 52) / 154 ( 63) NE / 26,0 0,594 (0,411; 0,858) 0,0050
Locatie van metastase bij AO: alleen weke delen 48 ( 15) / 57 ( 29) NE / 19,5 0,569 (0,304; 1,067) 0,0748
Locatie van metastase bij AO: zowel bot als weke delen 180 ( 82) / 188 ( 98) 22.3 / 16,6 0,705 (0,525; 0,946) 0,0192
HRR-status: HRRm 85 ( 37) / 82 ( 49) 27.9 / 13,8 0,444 (0,289; 0,682) 0,0001
HRR-status: niet-HRRm 207 ( 73) / 219 ( 95) NE / 22,4 0,693 (0,511; 0,941) 0,0182
Eerder taxaan of NHT volgens IWRS: JA 109 ( 42) / 110 ( 58) NE / 16,6 0,560 (0,376; 0,834) 0,0038
Eerder taxaan of NHT volgens IWRS: NEE 293( 109) / 293( 133) NE / 23,3 0,684 (0,530; 0,881) 0,0031
Afkortingen: BI = betrouwbaarheidsinterval; ctDNA = circulerend tumor-DNA; E = aantal voorvallen; ENZA = enzalutamide; HRR = homologe recombinatie reparatie; HRRm = homoloog recombinatie reparatiegen gemuteerd; IWRS = Interactive Web Response System; mCRPC = gemetastaseerde castratieresistente prostaatkanker; N = aantal patiënten; NE = niet evalueerbaar/niet bereikt; NHT = nieuwe hormoontherapie; PBO = placebo; PSA = prostaatspecifiek antigeen; rPFS = radiografische progressievrije overleving; AO = aanvang onderzoek; TALA = talazoparib.
De hazard ratio voor alle patiënten was gebaseerd op een Cox-model gestratificeerd volgens de stratificatiefactoren bij randomisatie. Voor alle subgroepen was de hazard ratio gebaseerd op een ongestratificeerd Cox-model met behandeling als enige covariaat. Een hazard ratio < 1 is gunstiger voor talazoparib.
HRR-status is afgeleid op basis van prospectieve tumorweefsel-gebaseerde resultaten en prospectieve bloedgebaseerde ctDNA-resultaten.
Afbeelding 6. Kaplan-Meier-curves van de OS—TALAPRO-2 (mCRPC)
Afkortingen: BI = betrouwbaarheidsinterval; mCRPC = gemetastaseerde castratieresistente prostaatkanker; OS = totale overleving.
Afbeelding 7. Forest-plot van OS-analyses voor de belangrijkste subgroepen—TALAPRO-2
(mCRPC)
Afkortingen: BI = betrouwbaarheidsinterval; E = aantal voorvallen; ENZA = enzalutamide; HRR = homologe recombinatie reparatie; HRRm = homoloog recombinatie reparatiegen gemuteerd; IWRS = Interactive Web Response System; mCRPC = gemetastaseerde castratieresistente prostaatkanker; N = aantal patiënten; NHT = nieuwe hormoontherapie; OS = totale overleving; PSA = prostaatspecifiek antigeen; AO = aanvang onderzoek; TALA = talazoparib.
De hazard ratio voor alle patiënten was gebaseerd op een Cox-model gestratificeerd volgens de stratificatiefactoren bij randomisatie. Voor alle subgroepen was de hazard ratio gebaseerd op een ongestratificeerd Cox-model met behandeling als enige covariaat.
Percentages berekend gebaseerd op N, het aantal patiënten in de volledige analyseset in elke behandelgroep. Gevoeligheidsanalyse N(E) Mediaan(mnd) Hazard ratio (95%-Bl) 2-zijdige p-waarde Alle patiënten 402 (211) / 403 (243) 45,8 / 37,0 0,796 (0,661; 0,958) 0,0155
Gleason-score: <8 117 (56) / 113 (60) 49,0 / 40,7 0,895 (0,622; 1,289) 0,5522
Gleason-score: ≥8 281 (153) / 283 (177) 45,0 / 35,7 0,769 (0,619; 0,955) 0,0174
Stadium bij diagnose: M0 172 (91) / 185 (111) 45,1 / 38,8 0,828 (0,627; 1,093) 0,1820
Stadium bij diagnose: M1 226 (118) / 215 (129) 46,6 / 35,0 0,781 (0,609; 1,003) 0,0525
Type progressie bij AO: alleen PSA 193 (89) / 206 (119) 50,8 / 38,8 0,716 (0,543; 0,942) 0,0167
Type progressie bij AO: radiografische progressie met of zonder PSA-progressie 150 (93) / 138 (94) 37,2 / 32,2 0,817 (0,613; 1,089) 0,1683
Locatie van metastase bij AO: alleen bot 168 (81) / 155 (95) 50,8 / 35,7 0,676 (0,502; 0,910) 0,0093
Locatie van metastase bij AO: alleen weke delen 48 (19) / 57 (25) NE / 57,4 0,900 (0,495; 1,636) 0,7299
Locatie van metastase bij AO: zowel bot als weke delen 181 (109) / 187 (121) 34,0 / 33,7 0,868 (0,670; 1,125) 0,2839
HRR-status: HRRm 85 (40) / 84 (56) 45,8 / 30,8 0,542 (0,361; 0,814) 0,0027
HRR-status: niet-HRRm 317 (171) / 319 (187) 45,5 / 38,3 0,874 (0,711; 1,076) 0,2046
Eerder taxaan of NHT volgens IWRS: JA 109 (55) / 110 (74) 45,0 / 33,9 0,663 (0,467; 0,940) 0,0201
Eerder taxaan of NHT volgens IWRS: NEE 293 (156) / 293 (169) 46,6 / 38,7 0,853 (0,686; 1,060) 0,1512
TALAZOPARIB+ENZA / PLACEBO+ENZA
<-Ten gunste van TALA–ENZA Ten gunste van P... Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met talazoparib in alle subgroepen van pediatrische patiënten met de indicatie borstkanker en/of prostaatkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De blootstelling aan talazoparib nam na dagelijkse toediening van meerdere doses in het algemeen proportioneel toe met de dosis binnen het bereik van 0,025 mg tot 2 mg. Na herhaalde dagelijkse dosering van 1 mg talazoparib als monotherapie aan borstkankerpatiënten lagen de geometrisch gemiddelde (% variatiecoëfficiënt [VC%]) oppervlakte onder de plasmaconcentratie-tijd-curve (AUC) en de maximaal waargenomen plasmaconcentratie (Cmax) van talazoparib bij steady-state binnen het bereik van respectievelijk 126 (107) ng•u/ml tot 208 (37) ng•u/ml en 11 (90) ng/ml tot 19 (27) ng/ml. Na orale toediening van eenmaal daags 0,5 mg talazoparib in combinatie met enzalutamide aan patiënten met mCRPC varieerde de geometrisch gemiddelde (VC%) steady-state Cdal bij de bezoeken van 3,29 tot 3,68 ng/ml (45 tot 48%), wat vergelijkbaar is met de waargenomen waarden van 3,53 (61%) ng/ml wanneer eenmaal daags 1 mg talazoparib als monotherapie werd toegediend aan borstkankerpatiënten. Na herhaalde dagelijkse dosering bereikten de plasmaconcentraties van talazoparib de steady-state binnen 2 tot 3 weken wanneer het alleen werd toegediend, en ongeveer binnen 9 weken wanneer het gelijktijdig werd toegediend met enzalutamide. De mediane accumulatieratio van talazoparib na herhaalde orale toediening van eenmaal daags 1 mg als monotherapie lag binnen het bereik van 2,3 tot 5,2. Talazoparib is een substraat van P-gp- en BCRP-transporteiwitten.
Absorptie
Na orale toediening van talazoparib was de mediane tijd tot Cmax (Tmax) doorgaans 1 tot 2 uur na toediening. Er zijn geen onderzoeken naar de absolute biobeschikbaarheid uitgevoerd bij mensen. Op basis van gegevens inzake de uitscheiding via de urine bedraagt de absolute biobeschikbaarheid echter ten minste 41% met een geabsorbeerde fractie van ten minste 69% (zie Eliminatie). Er wordt niet verwacht dat zuurremmende middelen een significant effect hebben op de blootstelling aan talazoparib, aangezien de oplosbaarheid van talazoparib voldoende is bij alle pH's tussen 1 en 6,8. Achtentwintig procent (28%) van de patiënten in het hoofdonderzoek gebruikte zuurremmende middelen, hoofdzakelijk protonpompremmers.
Het effect van voedsel
De inname van voedsel verlaagde de snelheid, maar niet de mate van de absorptie van talazoparib. Na een enkelvoudige orale dosis talazoparib met vetrijk, calorierijk voedsel (ongeveer 827 calorieën, 57% vet) nam de gemiddelde Cmax van talazoparib met ongeveer 46% af en werd de mediane Tmax vertraagd van 1 naar 4 uur, terwijl de AUCinf niet werd beïnvloed. Gebaseerd op deze resultaten kan Talzenna met of zonder voedsel worden ingenomen (zie rubriek 4.2).
Distributie
Het populatiegemiddelde schijnbare distributievolume (Vss/F) van talazoparib was 420 l. In vitro wordt talazoparib voor ongeveer 74% gebonden aan plasma-eiwitten zonder concentratieafhankelijkheid binnen het concentratiebereik van 0,01 µmol/l tot 1 µmol/l. Een verminderde nier- of leverfunctie lijkt geen invloed te hebben op de eiwitbinding van talazoparib, aangezien er geen duidelijke trend was in de gemiddelde fractie talazoparib van ongebonden geneesmiddel (fu) in menselijk plasma in vivo bij een verslechterende nierfunctie of leverfunctie.
Biotransformatie
Talazoparib wordt bij mensen in zeer geringe mate gemetaboliseerd in de lever. Na orale toediening van een enkelvoudige dosis van 1 mg [14C]-talazoparib aan mensen werden geen belangrijke circulerende metabolieten in het plasma teruggevonden en talazoparib was de enige circulerende, van het geneesmiddel afgeleide eenheid die werd teruggevonden. Er werden geen metabolieten die afzonderlijk meer dan 10% van de toegediende dosis vertegenwoordigden in de urine of feces aangetroffen.
In vitro was talazoparib in klinisch relevante concentraties geen remmer van cytochroom (CYP)1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4/5 of inductor van CYP1A2, CYP2B6 of CYP3A4.
In vitro remde talazoparib in klinisch relevante concentraties geen van de belangrijke membraantransporteiwitten in de darmen, lever of nieren (P-gp, BCRP, organische-anionentransporterend polypeptide [OATP]1B1, OATP1B3, organische-kationentransporteiwit [OCT]1, OCT2, organische-anionentransporteiwit [OAT]1, OAT3, galzoutuitscheidingspomp [BSEP, bile salt export pump], multidrug- en toxine-extrusietransporteiwitten [MATE]1 en MATE2-K).
In vitro remde talazoparib in klinisch relevante concentraties geen van de belangrijke uridinedifosfaat-glucuronosyltransferase- (UGT-) isovormen (1A1, 1A4, 1A6, 1A9, 2B7 en 2B15).
Eliminatie
Renale eliminatie van onveranderd geneesmiddel (passieve filtratie en actieve secretie) is de belangrijkste eliminatieroute van talazoparib. P-gp is waarschijnlijk betrokken bij de actieve renale secretie van talazoparib. De gemiddelde (± standaardafwijking) terminale plasmahalfwaardetijd van talazoparib was 90 (± 58) uur en de populatiegemiddelde (interpatiëntvariabiliteit) schijnbare orale klaring (Cl/F) was 6,5 (31%) l/u bij kankerpatiënten. Bij 6 vrouwelijke patiënten die een enkelvoudige orale dosis [14C]-talazoparib kregen, werd respectievelijk een gemiddelde van 69% (± 8,6%) en 20% (± 5,5%) van de totale toegediende radioactieve dosis in de urine en de feces aangetroffen. De uitscheiding van onveranderd talazoparib in de urine was de belangrijkste eliminatieroute die 55% van de toegediende dosis vertegenwoordigde, terwijl het onveranderd talazoparib dat in de feces werd teruggevonden 14% vertegenwoordigde.
Speciale patiëntengroepen
Leeftijd, geslacht en lichaamsgewicht
Een farmacokinetische populatieanalyse werd uitgevoerd met gegevens van 490 patiënten met kanker die dagelijks 1 mg talazoparib als monotherapie kregen ter beoordeling van het effect van leeftijd (variërend van 18 tot 88 jaar), geslacht (53 mannen en 437 vrouwen) en lichaamsgewicht (variërend van 35,7 kg tot 162 kg) op de farmacokinetiek van talazoparib. Uit de resultaten bleek dat leeftijd, geslacht en lichaamsgewicht geen klinisch relevant effect hadden op de farmacokinetiek van talazoparib.
Etnische herkomst
Uit een farmacokinetische populatieanalyse waarin 490 patiënten waren opgenomen die dagelijks 1 mg talazoparib als monotherapie kregen, van wie 41 Aziatische patiënten en 449 niet-Aziatische patiënten (361 Kaukasisch, 16 negroïde, 9 overig en 63 niet vermeld), bleek de Cl/F van talazoparib hoger bij Aziatische patiënten dan bij niet-Aziatische patiënten, leidend tot een 19% lagere blootstelling (AUC) bij Aziatische patiënten.
Pediatrische patiënten
De farmacokinetiek van talazoparib is niet geëvalueerd bij patiënten jonger dan 18 jaar. Verminderde nierfunctie
Talazoparib als monotherapie
Gegevens uit een PK-onderzoek bij patiënten met gevorderde kanker met verschillende mate van verminderde nierfunctie hebben aangegeven dat de totale blootstelling aan talazoparib (AUC0-24), na meerdere doses talazoparib eenmaal daags, bij patiënten met een matig (eGFR 30 – < 60 ml/min) en ernstig (eGFR < 30 ml/min) verminderde nierfunctie met respectievelijk 92% en 169% toenam in vergelijking met patiënten met een normale nierfunctie (eGFR ≥ 90 ml/min). De Cmax van talazoparib nam toe met respectievelijk 90% en 107% bij patiënten met een matig en ernstig verminderde nierfunctie in vergelijking met patiënten met een normale nierfunctie. De blootstelling aan talazoparib was vergelijkbaar bij patiënten met een licht verminderde nierfunctie (eGFR 60 – < 90 ml/min) en bij patiënten met een normale nierfunctie. Uit een farmacokinetische populatieanalyse waarin 490 patiënten waren opgenomen, van wie 132 patiënten met een licht verminderde nierfunctie (60 ml/min ≤ CrCl < 90 ml/min), 33 patiënten met een matig verminderde nierfunctie (30 ml/min ≤ CrCl < 60 ml/min) en 1 patiënt met een ernstig verminderde nierfunctie (CrCl < 30 ml/min), bleek de Cl/F van talazoparib bovendien met respectievelijk 14% en 37% verlaagd bij patiënten met een licht en matig verminderde nierfunctie, overeenkomend met een toename van respectievelijk 17% en 59% in AUC in vergelijking met patiënten met een normale nierfunctie (CrCl ≥ 90 ml/min). De farmacokinetiek van talazoparib is niet onderzocht bij hemodialysepatiënten (zie rubriek 4.2).
Talazoparib gelijktijdig toegediend met enzalutamide
Uit een farmacokinetische populatieanalyse van 412 patiënten met mCRPC die talazoparib gelijktijdig toegediend kregen met enzalutamide, van wie 152 patiënten met een licht verminderde nierfunctie (60 ml/min ≤ CrCL < 90 ml/min), 72 patiënten met een matig verminderde nierfunctie (30 ml/min ≤ CrCL < 60 ml/min) en 2 patiënten met een ernstig verminderde nierfunctie (CrCL < 30 ml/min), bleek dat de CL/F van talazoparib was verlaagd met 8,0% en 27,1%, overeenkomend met een toename van 9% en 37% in AUC, bij patiënten met respectievelijk een licht en matig verminderde nierfunctie, vergeleken met patiënten met een normale nierfunctie. De farmacokinetiek van talazoparib is niet onderzocht bij hemodialysepatiënten (zie rubriek 4.2).
Verminderde leverfunctie
Talazoparib als monotherapie
Uit een farmacokinetische populatieanalyse van 490 patiënten die dagelijks 1 mg talazoparib als monotherapie kregen, van wie 118 patiënten met een licht verminderde leverfunctie (totaal bilirubine ≤ 1,0 x ULN en ASAT > ULN, of totaal bilirubine > 1,0 tot 1,5 × ULN en elke ASAT-waarde), bleek dat een licht verminderde leverfunctie geen effect had op de farmacokinetiek van talazoparib. De farmacokinetiek van talazoparib bij patiënten met een normale leverfunctie, licht verminderde leverfunctie, matig verminderde leverfunctie (totaal bilirubine > 1,5 tot 3,0 × ULN en elke ASAT-waarde) of ernstig verminderde leverfunctie (totaal bilirubine > 3,0 × ULN en elke ASAT-waarde) werd onderzocht in een farmacokinetisch onderzoek. Een farmacokinetische populatieanalyse met gegevens van dit farmacokinetisch onderzoek gaf aan dat een licht, matig of ernstig verminderde leverfunctie geen significant effect had op de farmacokinetiek van talazoparib (zie rubriek 4.2).
Talazoparib gelijktijdig toegediend met enzalutamide
De farmacokinetiek van talazoparib in combinatie met enzalutamide is niet onderzocht bij patiënten met een verminderde leverfunctie (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniciteit
Er zijn geen onderzoeken naar carcinogeniciteit uitgevoerd met talazoparib.
Genotoxiciteit
Talazoparib was niet mutageen in een bacteriële reverse mutatie- (Ames-) test. Talazoparib was clastogeen in een in-vitro-test op chromosoomafwijkingen in humane lymfocyten in perifeer bloed en in een in-vivo-micronucleustest op beenmerg bij ratten bij blootstellingen die gelijk waren aan de klinisch relevante doses. Deze clastogeniciteit komt overeen met de genoominstabiliteit die voortvloeit uit de primaire farmacologie van talazoparib, wat duidt op mogelijke genotoxiciteit bij de mens.
Toxiciteit bij herhaalde dosering
In onderzoeken op het gebied van toxiciteit bij herhaalde dosering bij ratten en honden bestonden de belangrijkste bevindingen bij subtherapeutische blootstellingen uit hypocellulair beenmerg met dosisafhankelijke afname van het aantal hematopoëtische cellen, depletie van lymfoïd weefsel in meerdere organen en atrofie en/of degeneratieve veranderingen in testes, epididymis en zaadbuisjes. Aanvullende bevindingen bij hogere blootstellingen omvatten een dosisafhankelijke toename van apoptose/necrose in het maag-darmkanaal, de lever en het ovarium. De meeste histopathologische bevindingen waren doorgaans reversibel van aard hoewel de bevindingen met betrekking tot de testes 4 weken na stopzetting van de toediening deels reversibel waren. Deze toxiciteitsbevindingen komen overeen met de farmacologie en het weefseldistributiepatroon van talazoparib.
Ontwikkelingstoxicologie
In een embryofoetaal ontwikkelingsonderzoek bij ratten leidde talazoparib tot embryofoetale dood, foetale misvorming (onderontwikkelde oogbol [microftalmie], kleine ogen, gespleten sternebrae, vergroeide cervicale wervelboog) en structurele variatie in botten bij een maternale systemische AUC24-blootstelling van ongeveer het 0,09-voudige van de relevante humane blootstelling bij de aanbevolen dosering.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Gesilicifieerde microkristallijne cellulose (microkristallijne cellulose en siliciumdioxide)
Omhulsel 0,1 mg capsule
Hypromellose
Titaandioxide (E171)
Omhulsel 0,25 mg capsule
Hypromellose
Geel ijzeroxide (E172)
Titaandioxide (E171)
Omhulsel 0,35 mg capsule
Hypromellose
Geel ijzeroxide (E172)
Titaandioxide (E171)
Omhulsel 0,5 mg capsule
Hypromellose
Rood ijzeroxide (E172)
Titaandioxide (E171)
Omhulsel 1 mg capsule
Hypromellose
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Titaandioxide (E171)
Drukinkt
Schellak (E904)
Propyleenglycol (E1520)
Ammoniumhydroxide (E527)
Zwart ijzeroxide (E172)
Kaliumhydroxide (E525)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Talzenna 0,1 mg harde capsules
Hogedichtheidpolyethyleen (HDPE) fles en polypropyleen (PP) sluiting met warmte-inductieafdichting. Verpakkingsgrootte: dozen met 30 capsules in een HDPE fles.
Talzenna 0,25 mg harde capsules
Hogedichtheidpolyethyleen (HDPE) fles en polypropyleen (PP) sluiting met warmte-inductieafdichting. Verpakkingsgrootte: dozen met 30 capsules in een HDPE fles.
Polyvinylchloride/polyvinylideenchloride (PVC/PVdC) geperforeerde eenheidsblisterverpakking met aftrekbaar aluminiumfolie. Verpakkingsgrootten: dozen met 30 x 1 capsules of 60 x 1 capsules of 90 x 1 capsules in eenheidsblisterverpakkingen.
Talzenna 0,35 mg harde capsules
Hogedichtheidpolyethyleen (HDPE) fles en polypropyleen (PP) sluiting met warmte-inductieafdichting. Verpakkingsgrootte: dozen met 30 capsules in een HDPE fles.
Talzenna 0,5 mg harde capsules
Hogedichtheidpolyethyleen (HDPE) fles en polypropyleen (PP) sluiting met warmte-inductieafdichting. Verpakkingsgrootte: dozen met 30 capsules in een HDPE fles.
Talzenna 1 mg harde capsules
Hogedichtheidpolyethyleen (HDPE) fles en polypropyleen (PP) sluiting met warmte-inductieafdichting. Verpakkingsgrootte: dozen met 30 capsules in een HDPE fles.
Polyvinylchloride/polyvinylideenchloride (PVC/PVdC) geperforeerde eenheidsblisterverpakking met aftrekbaar aluminiumfolie. Verpakkingsgrootte: dozen met 30 x 1 capsules in eenheidsblisterverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Talzenna 0,1 mg harde capsules
EU/1/19/1377/007
Talzenna 0,25 mg harde capsules
EU/1/19/1377/001
EU/1/19/1377/002
EU/1/19/1377/003
EU/1/19/1377/004
Talzenna 0,35 mg harde capsules
EU/1/19/1377/008
Talzenna 0,5 mg harde capsules
EU/1/19/1377/009
Talzenna 1 mg harde capsules
EU/1/19/1377/005
EU/1/19/1377/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juni 2019
Datum van laatste verlenging: 15 april 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.