


SmPC (samenvatting van de productkenmerken) - Truqap
1. NAAM VAN HET GENEESMIDDEL
TRUQAP 160 mg filmomhulde tabletten
TRUQAP 200 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
TRUQAP 160 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 160 mg capivasertib.
TRUQAP 200 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 200 mg capivasertib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tabletten (tablet).
TRUQAP 160 mg filmomhulde tabletten
Ronde, biconvexe, beige filmomhulde tabletten met één effen zijde en de inscriptie 'CAV' boven '160' op de andere zijde. Geschatte diameter: 10 mm.
TRUQAP 200 mg filmomhulde tabletten
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
TRUQAP is geïndiceerd in combinatie met fulvestrant voor de behandeling van volwassen patiënten met oestrogeenreceptor (ER)-positieve, HER2-negatieve lokaal gevorderde of gemetastaseerde borstkanker met een of meer PIK3CA/AKT1/PTEN-alteraties na recidief of progressie tijdens of na een op endocriene therapie gebaseerde behandeling (zie rubriek 5.1).
Bij pre- of perimenopauzale vrouwen moet TRUQAP plus fulvestrant worden gecombineerd met een ‘luteinizing hormone-releasing hormone' (LHRH)-agonist.
Voor mannen dient toediening van een LHRH-agonist te worden overwogen volgens de huidige klinische praktijknormen.
4.2 Dosering en wijze van toediening
De behandeling met TRUQAP moet worden gestart en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Patiënten met ER-positieve, HER2-negatieve, gevorderde borstkanker moeten worden geselecteerd voor behandeling met TRUQAP op basis van de aanwezigheid van een of meer PIK3CA/AKT1/PTEN-veranderingen. Dit moet worden beoordeeld met een in-vitrodiagnosticum (IVD) met CE-keurmerk voor dit doeleinde. Als het IVD met CE-keurmerk niet beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt.
Dosering
De aanbevolen dosis TRUQAP is 400 mg (twee tabletten van 200 mg) tweemaal daags, met een tussenpoos van ongeveer 12 uur (totale dagelijkse dosis van 800 mg), gedurende 4 dagen, gevolgd door een pauze van 3 dagen. Zie tabel 1.
Tabel 1 TRUQAP-doseringsschema voor elke week
| Dag | 1 | 2 | 3 | 4 | 5* | 6* | 7* |
| Ochtend | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | |||
| Avond | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg |
* Geen dosering op dag 5, 6 en 7.
TRUQAP moet gelijktijdig met fulvestrant worden toegediend. De aanbevolen dosis fulvestrant is 500 mg, toegediend op dag 1, 15 en 29, en daarna eenmaal per maand. Raadpleeg de samenvatting van de productkenmerken (SmPC) van fulvestrant voor meer informatie.
Gemiste dosis
Als een dosis TRUQAP wordt gemist, kan deze binnen 4 uur na de gebruikelijke inname worden ingenomen. Na meer dan 4 uur moet de dosis worden overgeslagen. De volgende dosis TRUQAP moet op het gebruikelijke tijdstip worden ingenomen. Er moet minstens 8 uur tussen de doses zitten.
Braken
Als de patiënt braakt, mag geen extra dosis worden ingenomen. De volgende dosis TRUQAP moet op het gebruikelijke tijdstip worden ingenomen.
Duur van de behandeling
De behandeling met capivasertib moet worden voortgezet totdat ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Dosisaanpassingen
De behandeling met TRUQAP kan worden onderbroken om bijwerkingen te behandelen, en een dosisverlaging kan worden overwogen. Dosisverlagingen voor TRUQAP moeten worden uitgevoerd zoals beschreven in tabel 2. De dosis capivasertib kan tot twee keer worden verlaagd. De richtlijnen voor dosisaanpassing voor specifieke bijwerkingen zijn weergegeven in de tabellen 3‑5.
Tabel 2 TRUQAP Richtlijnen voor dosisverlaging in geval van bijwerkingen
| TRUQAP | Dosering en schema | Aantal en sterkte van tabletten |
| Startdosis | 400 mg tweemaal daags gedurende 4 dagen, gevolgd door 3 dagen zonder behandeling | Twee tabletten van 200 mg, tweemaal daags |
Eerste dosisverlaging | 320 mg tweemaal daags gedurende 4 dagen, gevolgd door 3 dagen zonder behandeling | Twee tabletten van 160 mg, tweemaal daags |
Tweede dosisverlaging | 200 mg tweemaal daags gedurende 4 dagen, gevolgd door 3 dagen zonder behandeling | Eén tablet van 200 mg, tweemaal daags |
Hyperglykemie
Tabel 3 Aanbevolen dosisaanpassing voor TRUQAP bij hyperglykemiea
CTCAE-graadb en nuchtere glucose (NG)c- waarden vóór de TRUQAP-dosis | Aanbevelingend |
Graad 1 > ULN‑160 mg/dl of > ULN‑8,9 mmol/l | Geen aanpassing van de TRUQAP-dosis vereist. Overweeg het starten of intensiveren van een behandelinge met orale antidiabetica. |
Graad 2 > 160‑250 mg/dl of > 8,9‑13,9 mmol/l | TRUQAP onderbreken en behandeling met orale antidiabetica starten of intensiveren. Als binnen 28 dagen een verbetering tot ≤ 160 mg/dl (of ≤ 8,9 mmol/l) wordt bereikt, start TRUQAP dan opnieuw met dezelfde dosis en ga door met de gestarte of geïntensiveerde bloedglucoseverlagende behandeling. Als na 28 dagen een verbetering wordt bereikt tot ≤ 160 mg/dl (of ≤ 8,9 mmol/l), herstart TRUQAP dan met een lagere dosisstap en ga door met de gestarte of geïntensiveerde bloedglucoseverlagende behandeling. |
Graad 3 > 250‑500 mg/dl of > 13,9‑27,8 mmol/l | TRUQAP onderbreken en een diabetoloog raadplegen. Behandeling met orale antidiabetica starten of intensiveren. Overweeg aanvullende geneesmiddelen tegen diabetes, zoals insulinef, indien klinisch geïndiceerd. Overweeg intraveneuze hydratatie en zorg voor een passende klinische behandeling volgens de lokale richtlijnen. Als de NG binnen 28 dagen daalt tot ≤ 160 mg/dl (of ≤ 8,9 mmol/l), herstart TRUQAP dan met een lagere dosisstap en ga door met de gestarte of geïntensiveerde bloedglucoseverlagende behandeling. Als de NG niet binnen 28 dagen na een geschikte behandeling daalt tot ≤ 160 mg/dl (of ≤ 8,9 mmol/l), stop dan definitief met TRUQAP. |
Graad 4 > 500 mg/dl of > 27,8 mmol/l | TRUQAP onderbreken en een diabetoloog raadplegen. Behandeling met geschikte antidiabetica starten of intensiveren. Overweeg insulinef (dosering en duur zoals klinisch geïndiceerd), intraveneuze hydratatie en zorg voor een passende klinische behandeling volgens de lokale richtlijnen. Als de NG binnen 24 uur daalt tot ≤ 500 mg/dl (of ≤ 27,8 mmol/l), volg dan de aanwijzingen in de tabel voor de relevante graad. Als na 24 uur wordt bevestigd dat de NG > 500 mg/dl (of > 27,8 mmol/l) is, stop dan definitief met de TRUQAP-behandeling. |
a Voor de behandeling van vermoedelijke of bevestigde diabetische ketoacidose (DKA), zie rubriek 4.4. b Beoordeling volgens NCI CTCAE versie 4.03.
c Er moet ook rekening worden gehouden met verhogingen van HbA1c.
d Zie rubriek 4.4 Speciale waarschuwingen en voorzorgsmaatregelen bij gebruik voor verdere aanbevelingen voor het controleren van glykemie en andere metabole parameters.
e Overleg met een diabetoloog moet worden overwogen bij de keuze van het antidiabeticum. Er moet rekening worden gehouden met een mogelijke hypoglykemie bij toediening van antidiabetica op niet-TRUQAP-doseringsdagen. Patiënten moeten ook overwegen om een diëtist te raadplegen om veranderingen in levensstijl aan te brengen die de hyperglykemie kunnen verminderen (zie rubriek 4.4).
Metformine is momenteel het orale antidiabeticum dat de voorkeur heeft en wordt aanbevolen voor de behandeling van hyperglykemie die optreedt bij patiënten die deelnemen aan onderzoek met capivasertib. Voorzichtigheid is geboden bij dosering en behandeling van patiënten die de combinatie van metformine en capivasertib krijgen. Vanwege de mogelijke interactie van metformine en capivasertib (veroorzaakt door de remming van renale transporters [bijv. OCT2] die betrokken zijn bij de uitscheiding van metformine), wordt bij gelijktijdig gebruik van zowel capivasertib als metformine aanbevolen om het creatinine wekelijks te controleren na het starten van de behandeling met metformine tot 3 weken en daarna op dag 1 van elke cyclus. Metformine mag alleen worden gegeven op de dagen waarop ook capivasertib wordt toegediend (de halfwaardetijd van capivasertib is ongeveer 8 uur) en moet worden stopgezet wanneer de behandeling met capivasertib wordt stopgezet, tenzij anders klinisch geïndiceerd.
f Er is beperkte ervaring bij patiënten die insuline krijgen tijdens behandeling met TRUQAP.
Diarree
Secundaire profylaxe moet worden overwogen bij patiënten met recidiverende diarree (zie rubriek 4.4).
Tabel 4 Aanbevolen dosisaanpassing voor TRUQAP bij diarree
| CTCAE-graada | Aanbevelingen |
| Graad 1 | Geen aanpassing van de TRUQAP-dosis vereist. Start een geschikte behandeling tegen diarree, maximaliseer de ondersteunende zorg en controleer de behandeling zoals klinisch geïndiceerd. |
| Graad 2 | Een geschikte behandeling tegen diarree starten of intensiveren. Controleer de patiënt en onderbreek de behandeling met TRUQAP gedurende maximaal 28 dagen tot herstel naar ≤ graad 1. Hervat de behandeling met dezelfde dosis, of een lagere dosisstap, zoals klinisch geïndiceerd. Als diarree van graad 2 aanhoudt of terugkeert, moet de juiste medische behandeling worden voortgezet en moet TRUQAP opnieuw worden gestart met de volgende lagere dosisstap, zoals klinisch geïndiceerd. |
| Graad 3 | Onderbreek TRUQAP. Een geschikte behandeling tegen diarree starten of intensiveren en controleren zoals klinisch geïndiceerd. Als de symptomen binnen 28 dagen verbeteren tot ≤ graad 1, hervat dan TRUQAP met een lagere dosisstap. Als de symptomen binnen 28 dagen niet verbeteren tot ≤ graad 1, stop dan definitief met TRUQAP. |
| Graad 4 | Stop definitief met TRUQAP. |
a Beoordeling volgens de NCI CTCAE versie 5.0.
Huiduitslag en andere huidreacties op geneesmiddelen
Overleg met een dermatoloog voor alle soorten huidreacties op geneesmiddelen, ongeacht de ernst, moet worden overwogen. Bij patiënten met aanhoudende huiduitslag en/of eerdere gevallen van uitslag graad 3 dient secundaire profylaxe te worden overwogen door het voortzetten van orale antihistaminica en/of topische steroïden (zie rubriek 4.4).
Tabel 5 Aanbevolen dosisaanpassing voor TRUQAP voor huiduitslag en andere huidreacties op geneesmiddelen
| CTCAE graada | Aanbevelingen |
| Graad 1 | Geen aanpassing van de TRUQAP-dosis vereist. Start verzachtende middelen en overweeg om orale, niet-sederende antihistaminica toe te voegen, zoals klinisch geïndiceerd, om de symptomen onder controle te houden. |
| Graad 2 | Start of intensiveer de topische behandeling met steroïden en overweeg niet-sederende orale antihistaminica. Als er tijdens de behandeling geen verbetering optreedt, onderbreek dan TRUQAP. Hervat met dezelfde dosis zodra de uitslag klinisch verdraagbaar is. |
| Graad 3 | Onderbreek TRUQAP. Start een geschikte dermatologische behandeling met topische steroïden van matige/hogere sterkte, niet-sederende orale antihistaminica en/of systemische steroïden. Als de symptomen binnen 28 dagen verbeteren tot ≤ graad 1, start TRUQAP dan opnieuw met een lagere dosisstap. Als de symptomen binnen 28 dagen niet verbeteren tot ≤ graad 1, stop dan met TRUQAP. Overweeg om bij patiënten met een recidief van intolerabele huiduitslag ≥ graad 3, de behandeling met TRUQAP definitief te staken. |
| Graad 4 | Stop definitief met TRUQAP. |
a Beoordeling volgens CTCAE versie 5.0.
Andere toxiciteiten
Tabel 6 Aanbevolen dosisaanpassing en behandeling voor andere toxiciteiten (met uitzondering van hyperglykemie, diarree, rash en andere huidreacties op geneesmiddelen)
| CTCAE graada | Aanbevelingen |
| Graad 1 | Er is geen aanpassing van de TRUQAP-dosis nodig, start een geschikte medische behandeling en monitor de patiënt zoals klinisch geïndiceerd. |
| Graad 2 | Onderbreek TRUQAP totdat de symptomen verbeteren tot ≤ graad 1. |
| Graad 3 | Onderbreek TRUQAP totdat de symptomen verbeteren tot ≤ graad 1. Als de symptomen verbeteren, start TRUQAP opnieuw met dezelfde dosis of een lagere dosisstap, zoals klinisch noodzakelijk. |
| Graad 4 | Stop definitief met TRUQAP. |
a Beoordeling volgens CTCAE versie 5.0.
Gelijktijdige toediening met sterke en matige CYP3A4-remmers
Gelijktijdige toediening van TRUQAP met sterke CYP3A4-remmers moet worden vermeden. Als gelijktijdige toediening niet kan worden vermeden, moet de dosis TRUQAP worden verlaagd tot tweemaal daags 320 mg (equivalent aan een totale dagelijkse dosis van 640 mg).
De dosis TRUQAP moet worden verlaagd tot tweemaal daags 320 mg (equivalent aan een totale dagelijkse dosis van 640 mg) bij gelijktijdige toediening met matige CYP3A4-remmers.
Na stopzetting van een sterke of matige CYP3A4-remmer dient de TRUQAP-dosering te worden hervat (na 3 tot 5 halfwaardetijden van de remmer) die werd ingenomen vóór het starten van de sterke of matige CYP3A4-remmer.
Zie rubriek 4.5 voor meer informatie.
Speciale populaties
Ouderen
Voor oudere patiënten is geen dosisaanpassing vereist (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar bij patiënten van ≥ 75 jaar.
Verminderde nierfunctie
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige nierfunctiestoornis. TRUQAP wordt niet aanbevolen voor patiënten met een ernstige nierfunctiestoornis, omdat de veiligheid en farmacokinetiek bij deze patiënten niet zijn onderzocht (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte leverfunctiestoornis. Er zijn beperkte gegevens beschikbaar voor patiënten met een matige leverfunctiestoornis; TRUQAP mag alleen worden toegediend aan patiënten met een matige leverfunctiestoornis als het voordeel opweegt tegen het risico en deze patiënten moeten nauwlettend worden gecontroleerd op tekenen van toxiciteit. TRUQAP wordt niet aanbevolen voor patiënten met ernstige leverinsufficiëntie, omdat de veiligheid en farmacokinetiek bij deze patiënten niet zijn onderzocht (zie rubriek 5.2).
Pediatrische populatie
De veiligheid en werkzaamheid van TRUQAP bij kinderen in de leeftijd van 0-18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
TRUQAP is bedoeld voor oraal gebruik. De tabletten kunnen met of zonder voedsel worden ingenomen (zie rubriek 5.2). Ze moeten in hun geheel met water worden doorgeslikt en mogen niet worden gekauwd, fijngemaakt, opgelost of gebroken. Er mag geen tablet worden ingenomen als deze gebroken, gebarsten of anderszins niet intact is, omdat deze methoden niet zijn onderzocht in klinische onderzoeken.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Speciale waarschuwingen en voorzorgsmaatregelen bij gebruik
Hyperglykemie
De veiligheid en werkzaamheid van TRUQAP bij patiënten met reeds bestaande diabetes type 1 of diabetes type 2 die insuline vereisen en/of bij patiënten met een HbA1C ˃ 8,0% (63,9 mmol/mol) is niet onderzocht, aangezien deze patiënten waren uitgesloten van het klinische fase III-onderzoek. Aan dit onderzoek namen 21 (5,9%) patiënten deel in de TRUQAP plus fulvestrant-arm met een HbA1C ≥ 6,5%. Hyperglykemie werd vaker gemeld bij patiënten met een baseline-HbA1C ≥ 6,5% (38,1% van de patiënten) dan bij patiënten met een baseline-HbA1C < 6,5% (17,8%). Ernstige hyperglykemie, geassocieerd met diabetische ketoacidose (DKA) en met fatale afloop, is opgetreden bij patiënten die werden behandeld met TRUQAP (zie rubriek 4.8). DKA kan op elk moment tijdens de behandeling met TRUQAP optreden. In sommige gemelde gevallen ontwikkelde DKA zich in minder dan 10 dagen. Patiënten met een voorgeschiedenis van diabetes mellitus kunnen een intensievere antidiabetische behandeling nodig hebben en moeten nauwlettend gevolgd worden. Bij patiënten met diabetes wordt overleg met een diabetoloog of een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van hyperglykemie aanbevolen.
Voordat de behandeling met TRUQAP wordt gestart, moeten patiënten geïnformeerd worden dat TRUQAP het potentieel heeft om hyperglykemie te veroorzaken (zie rubriek 4.8) en worden verzocht om onmiddellijk contact op te nemen met hun zorgverlener als symptomen van hyperglykemie (bijv. overmatige dorst, vaker plassen dan normaal of meer urine dan normaal, of verhoogde eetlust met gewichtsverlies) voorkomen. In het geval van aanvullende comorbiditeiten en behandelingen (bijv. dehydratie, ondervoeding, gelijktijdige chemotherapie/steroïden, sepsis) kan het risico op hyperglykemie die overgaat in diabetische ketoacidose hoger zijn. Er moet rekening gehouden worden met DKA als een van de differentiële diagnoses in geval van bijkomende niet-specifieke symptomen zoals misselijkheid, braken, buikpijn, ademhalingsmoeilijkheden, fruitige geur van de adem, verwardheid, ongewone vermoeidheid of slaperigheid. Bij patiënten bij wie DKA wordt vermoed, moet de behandeling met TRUQAP onmiddellijk worden onderbroken. Indien DKA wordt bevestigd, moet de behandeling met TRUQAP permanent worden stopgezet.
Patiënten moeten worden getest op nuchtere bloedglucosewaarden (NG) en HbA1C zowel voorafgaand aan de behandeling met TRUQAP als volgens de intervallen die in tabel 7 worden vermeld. Afhankelijk van de ernst van de hyperglykemie kan de dosering van TRUQAP worden onderbroken, worden verlaagd of permanent worden stopgezet (zie rubriek 4.2, tabel 3).
Frequentere bloedglucosemonitoring wordt aanbevolen bij patiënten die hyperglykemie ontwikkelen tijdens de behandeling, bij patiënten met baseline-risicofactoren voor DKA (inclusief maar niet beperkt tot diabetes mellitus, pre-diabetes en bij patiënten die regelmatig orale steroïden krijgen) en bij patiënten die risicofactoren voor DKA ontwikkelen tijdens de behandeling (bijv. infectie, sepsis en verhoogde HbA1c) (zie tabel 7). Naast NG wordt controle van ketonen (bij voorkeur in het bloed) en andere metabolische parameters (zoals geïndiceerd) aanbevolen wanneer een patiënt hyperglykemie ervaart.
Naast de aanbevolen behandeling van hyperglykemie zoals beschreven in rubriek 4.2, tabel 3, wordt aanbevolen patiënten met baseline-risicofactoren en patiënten die hyperglykemie ontwikkelen tijdens de behandeling met TRUQAP te adviseren over veranderingen in levensstijl.
Tabel 7 Schema voor het monitoren van nuchtere glucose- en HbA1c-waarden bij patiënten die worden behandeld met TRUQAP
Aanbevolen schema voor het monitoren van nuchtere glucose- en HbA1c-waarden bij alle patiënten die met TRUQAP worden behandeld | Aanbevolen schema voor het monitoren van nuchtere glucose- en HbA1c-waarden bij patiënten met diabetes en die worden behandeld met TRUQAP1 | |
Bij screening, voordat de behandeling met TRUQAP wordt gestart | Test nuchtere bloedglucosewaarden (NG), HbA1c, en optimaliseer de bloedglucosewaarden van de patiënt (zie tabel 3). | |
| Nadat de behandeling met TRUQAP is gestart | Monitor de nuchtere glucose in week 1, 2, 4, 6 en 8 na start van de behandeling en daarna maandelijks. Het wordt aanbevolen om NG vóór de dosis te testen op dag 3 of 4 van de doseringsweek. HbA1c dient elke 3 maanden te worden gecontroleerd. | |
Monitor/monitor zelf de nuchtere glucose regelmatig, vaker tijdens de eerste 4 weken en vooral tijdens de eerste 2 weken van de behandeling, volgens de instructies van een beroepsbeoefenaar in de gezondheidszorg*. | Monitor/monitor zelf dagelijks de nuchtere glucose tijdens de eerste 2 weken van de behandeling. Ga vervolgens door met het controleren van de nuchtere glucose zo vaak als nodig is om hyperglykemie onder controle te houden, volgens de | |
instructies van een beroepsbeoefenaar in de gezondheidszorg*. Aanvullende HbA1c-testen worden aanbevolen in week 4 bij diabetes, pre-diabetes of hyperglykemie bij baseline. | ||
| Als hyperglykemie ontstaat nadat de behandeling met TRUQAP is gestart | Monitor de nuchtere glucose zoals klinisch geïndiceerd (minstens tweemaal per week, d.w.z. op dagen met en zonder behandeling met capivasertib) totdat de NG daalt tot baseline2. Overleg met een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van hyperglykemie dient te worden overwogen. Op basis van de ernst van de hyperglykemie kan de dosering van TRUQAP worden onderbroken, verlaagd of definitief stopgezet (zie rubriek 4.2, tabel 3). | |
| Tijdens de behandeling met antidiabetica dient de NG minimaal één keer per week gedurende twee maanden te worden gemonitord, gevolgd door één keer per twee weken, of zoals klinisch geïndiceerd2. | ||
| * Alle glucosemonitoring moet naar goeddunken van de arts worden uitgevoerd, zoals klinisch geïndiceerd. 1 Frequentere NG-testen zijn vereist bij patiënten met een medische voorgeschiedenis van diabetes mellitus, bij patiënten zonder voorgeschiedenis van diabetes mellitus die een NG van > ULN 160 mg/dl (> ULN 8,9 mmol/l) vertonen tijdens de behandeling, bij patiënten die gelijktijdig corticosteroïden gebruiken, of bij patiënten met bijkomende infecties, of andere aandoeningen die een intensievere glykemiebehandeling kunnen vereisen om verergering van het verstoorde glucosemetabolisme en mogelijke complicaties, namelijk diabetische ketoacidose, te voorkomen. 2 Het wordt aanbevolen om NG vóór de dosis te testen op dag 3 of 4 van de doseringsweek. | ||
Diarree
Diarree is gemeld bij de meerderheid van de patiënten die met TRUQAP zijn behandeld (zie rubriek 4.8). Klinische gevolgen van diarree kunnen onder meer dehydratie, hypokaliëmie en acute nierschade zijn, die allemaal, samen met hartritmestoornissen (met hypokaliëmie als risicofactor), zijn gemeld tijdens behandeling met TRUQAP. Op basis van de ernst van de diarree kan de behandeling met TRUQAP worden onderbroken, de dosering worden verlaagd of de behandeling kan definitief worden stopgezet (zie rubriek 4.2, tabel 4). Adviseer patiënten om een gepaste behandeling tegen diarree te starten bij de eerste tekenen van diarree, en meer orale vloeistoffen in te nemen als diarreesymptomen optreden tijdens het gebruik van TRUQAP. Het handhaven van de normovolemie en de elektrolytenbalans is vereist bij patiënten met diarree om complicaties als gevolg van hypovolemie en lage elektrolytspiegels te voorkomen.
Huiduitslag en andere huidreacties op geneesmiddelen
Huidgeneesmiddelreacties, waaronder erythema multiforme en gegeneraliseerde exfoliatieve dermatitis werden gemeld bij patiënten die TRUQAP kregen (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op tekenen en symptomen van huiduitslag of dermatitis en op basis van de ernst van de huidreacties kan de dosering worden onderbroken, verlaagd of definitief worden stopgezet (rubriek 4.2, tabel 5). Vroegtijdig overleg met een dermatoloog wordt aanbevolen om een grotere diagnostische nauwkeurigheid en een passende behandeling te garanderen.
Patiënten die van het onderzoek waren uitgesloten
De werkzaamheid en veiligheid van dit geneesmiddel zijn niet onderzocht bij patiënten met symptomatische viscerale ziekte. De patiënten met een voorgeschiedenis van klinisch significante hartaandoeningen, waaronder QTcF > 470 msec, alle factoren die het risico op QTc-verlenging of het risico op aritmieën of hartfunctiestoornis verhoogden, of patiënten met reeds bestaande diabetes type 1 en diabetes type 2 die insuline nodig hebben, en patiënten met HbA1C ˃ 8,0% (63,9 mmol/mol) werden uitgesloten van CAPItello-291. Dit moet worden overwogen als TRUQAP wordt voorgeschreven aan dergelijke patiënten.
Andere geneesmiddelen
Gelijktijdige toediening van sterke of matige CYP3A4-remmers met TRUQAP kan leiden tot een verhoogde blootstelling aan capivasertib en bijgevolg tot een hoger risico op toxiciteit. Zie rubriek 4.2 over dosisaanpassing van TRUQAP bij gelijktijdige toediening met CYP3A4-remmers.
Daarentegen kan gelijktijdige toediening van sterke en matige CYP3A4-inductoren leiden tot een verminderde blootstelling aan capivasertib. Gelijktijdige toediening van sterke en matige CYP3A4-inductoren en TRUQAP moet worden vermeden.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interactie met andere geneesmiddelen en andere vormen van interactie
Capivasertib wordt voornamelijk gemetaboliseerd door CYP3A4- en UGT2B7-enzymen. In vivo is capivasertib een zwakke, tijdsafhankelijke CYP3A-remmer.
Geneesmiddelen die de plasmaconcentraties van capivasertib kunnen verhogen
Sterke CYP3A4-remmers
Gelijktijdige toediening van TRUQAP met sterke CYP3A4-remmers verhoogt de plasmaconcentratie van capivasertib, wat het risico op TRUQAP-toxiciteit kan verhogen. Gelijktijdige toediening met sterke CYP3A4-remmers dient te worden vermeden (bijv. boceprevir, ceritinib, claritromycine, cobicistat, conivaptan, ensitrelvir, idelalisib, indinavir, itraconazol, josamycine, ketoconazol, lonafarnib, mibefradil, mifepriston, nefazodon, nelfinavir, posaconazol, ribociclib, ritonavir, saquinavir, telaprevir, telitromycine, troleandomycine, tucatinib, voriconazol, grapefruit [pompelmoes] of grapefruitsap [pompelmoessap]). Als gelijktijdige toediening niet kan worden vermeden, dient de dosis TRUQAP te worden verlaagd (zie rubriek 4.2). Gelijktijdige toediening van meerdere doses van 200 mg van de sterke CYP3A4-remmer itraconazol verhoogde de totale blootstelling aan capivasertib (AUCinf) en de piekconcentratie (Cmax) met respectievelijk 95% en 70% vergeleken met capivasertib alleen gegeven.
Matige CYP3A4-remmers
Gelijktijdige toediening van TRUQAP met matige CYP3A4-remmers verhoogt de plasmaconcentratie van capivasertib, wat het risico op TRUQAP-toxiciteit kan verhogen. De dosis TRUQAP dient te worden verlaagd bij gelijktijdige toediening met een matige CYP3A4-remmer (bijv. aprepitant, ciprofloxacine, cyclosporine, diltiazem, erytromycine, fluconazol, fluvoxamine, tofisopam, verapamil (zie rubriek 4.2).
Geneesmiddelen die de plasmaconcentraties van capivasertib kunnen verlagen
Sterke CYP3A4-inductoren
Gelijktijdige toediening van TRUQAP met sterke CYP3A4-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) moet worden vermeden. Gelijktijdige toediening van capivasertib met de sterke CYP3A4-inductor enzalutamide verlaagde de AUC van capivasertib met ongeveer 40% tot 50%.
Matige CYP3A4-inductoren
Gelijktijdige toediening van capivasertib met een matige CYP3A4-inductor kan de concentratie van capivasertib verlagen. Dit kan de werkzaamheid van TRUQAP verminderen. Gelijktijdige toediening van matige CYP3A4-inductoren moet worden vermeden (bijv. bosentan, cenobamaat, dabrafenib, elagolix, etravirine, lersivirine, lesinurad, lopinavir, lorlatinib, metamizol, mitapivat, modafinil, nafcilline, pexidartinib, fenobarbital, rifabutine, semagacestat, sotorasib, talviraline, telotristat-ethyl, thioridazine).
Geneesmiddelen waarvan de plasmaconcentraties kunnen worden gewijzigd door capivasertib
Substraten van CYP3A
De concentratie van geneesmiddelen die voornamelijk via het CYP3A-metabolisme worden uitgescheiden, kan toenemen bij gelijktijdige toediening met TRUQAP, wat vervolgens kan leiden tot verhoogde toxiciteit afhankelijk van hun therapeutische bereik. Capivasertib verhoogde de AUC van midazolam met 15% tot 77% en is daarom een zwakke CYP3A-remmer (zie rubriek 5.2). Dosisaanpassing kan nodig zijn voor geneesmiddelen die voornamelijk via het CYP3A-metabolisme worden uitgescheiden en een beperkt therapeutisch venster hebben (bijv. carbamazepine, cyclosporine, fentanyl, pimozide, simvastatine, tacrolimus). De SmPC van de andere geneesmiddelen moet worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening met zwakke CYP3A4-remmers.
CYP2D6-substraten met een smal therapeutisch bereik
Uit in-vitro-evaluaties bleek dat capivasertib het potentieel heeft om de activiteit van CYP2D6-enzymen te remmen. Voorzichtigheid is geboden bij het gebruik van capivasertib in combinatie met gevoelige substraten van CYP2D6-enzymen die een smal therapeutisch bereik vertonen, omdat capivasertib de systemische blootstelling aan deze substraten kan verhogen.
CYP2B6-substraten met een smal therapeutisch bereik
Uit in-vitro-evaluaties bleek dat capivasertib het potentieel heeft om de activiteit van CYP2B6-enzymen te induceren. Voorzichtigheid is geboden bij het gebruik van capivasertib in combinatie met gevoelige substraten van CYP2B6-enzymen die een smal therapeutisch bereik vertonen (bijv. bupropion), omdat capivasertib de systemische blootstelling aan deze substraten kan verminderen.
UGT1A1-substraten met een smal therapeutisch bereik
Uit in-vitro-evaluaties bleek dat capivasertib het potentieel heeft om de activiteit van UGT1A1-enzymen te remmen. Voorzichtigheid is geboden bij het gebruik van capivasertib in combinatie met gevoelige substraten van UGT1A1-enzymen die een smal therapeutisch bereik vertonen (bijv. irinotecan), omdat capivasertib de systemische blootstelling aan deze substraten kan verhogen.
Interacties met levertransporters (BCRP, OATP1B1, OATP1B3)
De blootstelling van geneesmiddelen die gevoelig zijn voor remming van BCRP, OATP1B1 en/of OATP1B3 als ze worden gemetaboliseerd door CYP3A4, kan toenemen bij gelijktijdige toediening met TRUQAP. Dit kan leiden tot verhoogde toxiciteit. Afhankelijk van hun therapeutische bereik kan een aanpassing van de dosis nodig zijn voor geneesmiddelen die gevoelig zijn voor de remming van BCRP, OATP1B1 en/of OATP1B3, als ze worden gemetaboliseerd door CYP3A4 (bijv. simvastatine). De SmPC van de andere geneesmiddelen moet worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening met CYP3A4-, BCRP-, OATP1B1- en OATP1B3-remmers.
Interacties met niertransporters (MATE1, MATE2K, OCT2)
De blootstelling van geneesmiddelen die gevoelig zijn voor remming van MATE1, MATE2K en/of OCT2 kan toenemen bij gelijktijdige toediening met TRUQAP. Dit kan leiden tot verhoogde toxiciteit. Afhankelijk van hun therapeutische bereik kan een aanpassing van de dosis nodig zijn voor geneesmiddelen die gevoelig zijn voor remming van MATE1, MATE2K en OCT2 (bijv. dofetilide, procaïnamide). De SmPC van de andere geneesmiddelen moet worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening met MATE1-, MATE2K- en/of OCT2-remmers. Tijdens behandeling met TRUQAP kunnen tijdelijke verhogingen van het serumcreatinine worden waargenomen vanwege de remming van OCT2, MATE1 en MATE2K door capivasertib.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd/Anticonceptie bij mannen en vrouwen
Vrouwen in de vruchtbare leeftijd moeten worden geadviseerd om tijdens de behandeling met TRUQAP niet zwanger te worden. Een zwangerschapstest moet worden uitgevoerd bij vrouwen in de vruchtbare leeftijd voordat de behandeling wordt gestart en deze moet als negatief worden bevestigd. Opnieuw testen moet tijdens de behandeling worden overwogen.
Patiënten moeten worden geadviseerd om effectieve anticonceptie te gebruiken tijdens het gebruik van TRUQAP en gedurende de volgende perioden na voltooiing van de behandeling met TRUQAP: ten minste 4 weken voor vrouwen en 16 weken voor mannen.
Zwangerschap
Er zijn geen gegevens over het gebruik van TRUQAP bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Daarom wordt TRUQAP niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of capivasertib of zijn metabolieten in de moedermelk worden uitgescheiden. Blootstelling aan capivasertib werd bevestigd bij pups van zogende ratten, wat kan duiden op uitscheiding van capivasertib in de melk. Risico voor het met moedermelk gevoede kind kan niet worden uitgesloten (zie rubriek 5.3). Borstvoeding moet worden gestaakt tijdens behandeling met TRUQAP.
Fertiliteit
Er zijn geen klinische gegevens over vruchtbaarheid. In dierstudies werd geen nadelig effect op vrouwelijke voortplantingsorganen waargenomen, maar het effect op de vrouwelijke vruchtbaarheid bij ratten werd niet onderzocht. Capivasertib heeft geresulteerd in testiculaire toxiciteit en kan de vruchtbaarheid verminderen bij mannen met voortplantingsvermogen (zie rubriek 5.3).
Raadpleeg rubriek 4.6 van de voorschrijfinformatie voor fulvestrant.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
TRUQAP kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen, omdat vermoeidheid, duizeligheid en syncope zijn gemeld tijdens de behandeling met capivasertib (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De samenvatting van het veiligheidsprofiel van TRUQAP is gebaseerd op gegevens van 355 patiënten die TRUQAP plus fulvestrant kregen in het fase III-onderzoek (CAPItello-291). De mediane blootstellingsduur aan capivasertib in CAPItello-291 was 5,4 maanden, waarbij 28,2% van de patiënten ≥ 12 maanden werd blootgesteld.
De meest voorkomende bijwerkingen waren diarree (72,4%), huiduitslag (40,6%), misselijkheid (34,6%), vermoeidheid (32,1%), braken (21,4%), hyperglykemie (19,2%), stomatitis (18,6%), hoofdpijn (17,2%), verminderde eetlust (16,9%) en urineweginfectie (16,6%).
De meest voorkomende bijwerkingen van graad 3 of 4 waren huiduitslag (12,4%), diarree (10,4%), anemie (3,4%), hypokaliëmie (2,8%), hyperglykemie (2,5%) en stomatitis (2,3%).
Ernstige bijwerkingen werden gezien bij 9% van de patiënten die TRUQAP plus fulvestrant kregen. De meest voorkomende ernstige bijwerkingen die werden gemeld bij patiënten die TRUQAP plus fulvestrant kregen, waren onder meer huiduitslag (2,3%), diarree (2,5%) en braken (1,1%).
Dosisverlagingen als gevolg van bijwerkingen werden gemeld bij 18,9% van de patiënten. De meest voorkomende bijwerkingen die leidden tot een dosisverlaging van TRUQAP waren diarree (8,7%) en huiduitslag (4,5%).
Stopzetting van de behandeling vanwege bijwerkingen kwam voor bij 10,4% van de patiënten. De meest voorkomende bijwerkingen die tot stopzetting van de behandeling leidden, waren huiduitslag (4,5%), diarree (2,3%) en braken (2%).
Lijst van bijwerkingen in tabelvorm
Tabel 8 vermeldt de bijwerkingen op basis van gepoolde gegevens van patiënten die in klinische onderzoeken met de aanbevolen dosis TRUQAP plus fulvestrant werden behandeld.
Bijwerkingen (ADR's) worden geclassificeerd volgens MedDRA System Organ Class (SOC). Binnen elk SOC worden de voorkeurstermen gerangschikt op afnemende frequentie en vervolgens op afnemende ernst. De frequentie van het optreden van bijwerkingen is gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1 000 tot < 1/100); zelden (≥ 1/10 000 tot < 1/1 000); zeer zelden (< 1/10 000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 8 Bijwerkingen die zijn waargenomen bij patiënten behandeld met TRUQAP
| MedDRA SOC | MedDRA-term | Elke graad (%) |
| Infecties en parasitaire aandoeningen | Urineweginfectie1 | Zeer vaak |
Bloed- en lymfestelselaandoeningen | Anemie | Zeer vaak |
| Immuunsysteemaandoeningen | Overgevoeligheid2 | Vaak |
Voedings- en stofwisselingsstoornissen | Hyperglykemie3 | Zeer vaak |
| Verminderde eetlust | Zeer vaak | |
| Hypokaliëmie4 | Vaak | |
| Diabetische ketoacidose5 | Soms | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Dysgeusie | Vaak | |
| Duizeligheid | Vaak | |
| Syncope | Vaak | |
| Maagdarmstelselaandoeningen | Diarree2 | Zeer vaak |
| Nausea | Zeer vaak | |
| Braken | Zeer vaak | |
| Stomatitis6 | Zeer vaak | |
| Dyspepsie | Vaak |
| MedDRA SOC | MedDRA-term | Elke graad (%) |
| Droge mond | Vaak | |
| Buikpijn | Vaak | |
Huid- en onderhuidaandoeningen | Rash7 | Zeer vaak |
| Pruritus | Zeer vaak | |
| Droge huid | Vaak | |
| Erythema multiforme | Vaak | |
| Geneesmiddeleneruptie | Soms | |
| Dermatitis | Soms | |
| Gegeneraliseerde exfoliatieve dermatitis | Soms | |
| Toxische huideruptie | Soms | |
Nier- en urinewegaandoeningen | Acuut nierletsel | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid8 | Zeer vaak |
| Slijmvliesontsteking | Vaak | |
| Pyrexie9 | Vaak | |
| Onderzoeken | Bloed creatinine verhoogd | Vaak |
| Gewicht verlaagd | Vaak | |
Geglycosyleerde hemoglobine verhoogd | Vaak |
1 Urineweginfectie omvat urineweginfectie en cystitis.
2 Omvat andere gerelateerde termen.
3 Hyperglykemie omvat bloed glucose verhoogd, diabetes mellitus, hyperglykemie, type 2 diabetes mellitus. 4 Hypokaliëmie omvat bloed kalium verlaagd en hypokaliëmie.
5 Diabetische ketoacidose omvat diabetische ketoacidose en ketoacidose.
6 Stomatitis omvat aften, mondulceratie en stomatitis.
7 Rash omvat erytheem, rash, rash erythemateus, rash vlekkerig, rash maculo-papulair, rash papulair en rash pruritus.
8 Vermoeidheid omvat asthenie en vermoeidheid.
9 Pyrexie omvat lichaamstemperatuur verhoogd en pyrexie.
Beschrijving van geselecteerde bijwerkingen
Hyperglykemie
Hyperglykemie van welke graad dan ook kwam voor bij 68 (19,2%) patiënten en graad 3 of 4 bij 9 (2,5%) patiënten die TRUQAP kregen. De mediane tijd tot het eerste optreden van hyperglykemie bedroeg 16 dagen (variërend van 1 tot 1221). In het onderzoek was een dosisverlaging vereist bij 4 (1,1%) patiënten en 2 (0,6%) patiënten stopten met de behandeling vanwege hyperglykemie. Van de 68 patiënten met hyperglykemie waren er 35 (51,5%) behandeld met antihyperglykemische medicatie (waaronder insuline bij 17,6%). Zie rubriek 4.4.
Diarree
Diarree kwam voor bij 257 (72,4%) patiënten die TRUQAP kregen. Diarree graad 3 en/of 4 kwam voor bij 37 (10,4%) patiënten. De mediane tijd tot het eerste optreden was 8 dagen (variërend van 1 tot 519). Dosisverlaging was vereist bij 31 (8,7%) patiënten en 8 (2,3%) patiënten stopten met TRUQAP vanwege diarree. Bij de 257 patiënten met diarree was bij 59,5% (153/257) van de patiënten medicatie tegen diarree nodig om de symptomen van diarree onder controle te houden.
Rash
Rash (waaronder erytheem, rash, rash erythemateus, rash vlekkerig, rash maculo-papulair, rash papulair en rash pruritus) werd gemeld bij 144 (40,6%) patiënten. De mediane tijd tot het eerste optreden van huiduitslag bedroeg 12 dagen (variërend van 1 tot 1529). Graad 3 en/of 4 kwamen voor bij 44 (12,4%) van de patiënten die capivasertib kregen. Erythema multiforme kwam voor bij 6 patiënten (1,7%) en de hoogste graad was graad 3 bij 3 (0,8%) van de patiënten. Gegeneraliseerde exfoliatieve dermatitis kwam voor bij 2 patiënten (0,6%); deze voorvallen waren graad 3 in ernst. Dosisverlaging was vereist bij 16 (4,5%) patiënten en 16 (4,5%) patiënten stopten met TRUQAP vanwege huiduitslag.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is momenteel geen specifieke behandeling in geval van overdosering met TRUQAP. Een hogere dosis capivasertib dan de aanbevolen dosering kan het risico op capivasertib-bijwerkingen, waaronder diarree, verhogen. Artsen dienen algemene ondersteunende maatregelen te volgen en patiënten moeten symptomatisch worden behandeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oncolytica, overige oncolytica, ATC-code: L01EX27.
Werkingsmechanisme
Capivasertib is een krachtige, selectieve remmer van de kinase-activiteit van alle drie de isovormen van serine/threoninekinase AKT (AKT1, AKT2 en AKT3). AKT is een cruciaal knooppunt in de signaalcascade van fosfatidylinositol-3-kinase (PI3K) die meerdere cellulaire processen reguleert, waaronder cellulaire overleving, proliferatie, celcyclus, metabolisme, gentranscriptie en celmigratie. AKT-activering in tumoren is het resultaat van ‘upstream’-activering via andere signaalroutes, mutaties van AKT1, verlies van de fosfatase- en tensinehomoloogfunctie (PTEN) en mutaties in de katalytische subeenheid van PI3K (PIK3CA).
Capivasertib vermindert de groei van cellijnen die zijn afgeleid van solide tumoren en hematologische aandoeningen, waaronder borstkankercellijnen met en zonder PIK3CA- of AKT1-mutaties, of mutaties met PTEN-veranderingen.
Behandeling met capivasertib en fulvestrant toonde een antitumorrespons aan in een reeks ER+ PDX-modellen voor borstkanker bij mensen die representatief zijn voor verschillende subgroepen van borstkanker. Dit omvatte modellen met en zonder detecteerbare mutaties of veranderingen in PIK3CA, PTEN of AKT1.
Cardiale elektrofysiologie
Op basis van een blootstellingsresponsanalyse van gegevens van 180 patiënten met gevorderde solide maligniteiten die capivasertib-doses van 80 tot 800 mg kregen toegediend, bedroeg de voorspelde QTcF-verlenging 3,87 ms bij de gemiddelde steady-state Cmax na 400 mg tweemaal daags.
Klinische werkzaamheid
CAPItello-291 was een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek waaraan 708 patiënten deelnamen, bedoeld om de werkzaamheid en veiligheid van TRUQAP in combinatie met fulvestrant te onderzoeken bij volwassen vrouwen, pre- of postmenopauzaal, en bij volwassen mannen met lokaal gevorderde inoperabele of gemetastaseerde, ER-positieve, HER2-negatieve borstkanker, van wie 289 patiënten tumoren hadden met een of meer in aanmerking komende PIK3CA/AKT1/PTEN-veranderingen na recidief of progressie tijdens of na een op aromataseremmer (AI) gebaseerde behandeling.
Patiënten werden uitgesloten als ze meer dan 2 lijnen endocriene therapie hadden gekregen voor lokaal gevorderde (inoperabele) of gemetastaseerde ziekte, meer dan 1 lijn chemotherapie voor lokaal gevorderde (inoperabele) of gemetastaseerde ziekte, eerdere behandeling met AKT, PI3K, mTOR-remmers, fulvestrant en/of andere SERD’s. Ook patiënten met klinisch significante afwijkingen in het glucosemetabolisme (gedefinieerd als patiënten met diabetes mellitus type 1 of type 2 die insulinebehandeling nodig hebben, en/of HbA1c ˃ 8,0% (63,9 mmol/mol)), een voorgeschiedenis van klinisch significante cardiale problemen en symptomatische viscerale ziekte of enige ziektelast waardoor ze niet in aanmerking komen voor endocriene therapie, werden uitgesloten.
Patiënten werden 1:1 gerandomiseerd naar ofwel 400 mg TRUQAP (N=355) ofwel placebo (N=353) tweemaal daags gedurende 4 dagen, gevolgd door 3 dagen zonder behandeling per week met een behandelingscyclus van 28 dagen. Fulvestrant 500 mg werd toegediend op dag 1 en 15 van cyclus 1 en vervolgens op dag 1 van een cyclus van 28 dagen. Pre- of perimenopauzale vrouwen werden behandeld met een LHRH-agonist. De randomisatie werd gestratificeerd op basis van de aanwezigheid van levermetastasen, eerdere behandeling met CDK4/6-remmers en geografische regio. De behandeling werd toegediend tot progressie van de ziekte, overlijden, intrekking van de toestemming of onaanvaardbare toxiciteit. Voorafgaand aan de randomisatie werd een tumormonster verzameld om de aanwezigheid van PIK3CA/AKT1/PTEN-alteraties retrospectief te bepalen door middel van centrale tests.
De demografische kenmerken en basiskenmerken waren goed uitgebalanceerd tussen de groepen. Van de 708 patiënten was de mediane leeftijd 58 jaar (variërend van 26 tot 90 jaar en 30,7% was ouder dan 65 jaar); vrouw (99%); blank (57,5%), Aziatisch (26,7%), zwart (1,1%); prestatiestatus van de Eastern Cooperative Oncology Group (ECOG) 0 (65,7%), 1 (34,2%), 21,8% was pre- of perimenopauzaal. Alle patiënten kregen eerder een behandeling op basis van endocriene middelen (100% op AI gebaseerde behandeling en 44,1% kreeg tamoxifen). Eerdere behandeling met een CDK4/6-remmer werd gemeld bij 70,1% van de patiënten. Chemotherapie voor lokaal gevorderde (inoperabele) of gemetastaseerde ziekte werd gemeld bij 18,2% van de patiënten. De demografische gegevens van patiënten in de subgroep met veranderingen in PIK3CA/AKT1/PTEN waren over het algemeen representatief voor de totale onderzoekspopulatie.
De twee primaire eindpunten waren door de onderzoeker beoordeelde progressievrije overleving (PFS) in de totale populatie en PFS in de door PIK3CA/AKT1/PTEN gewijzigde subgroep op basis van v1.1 RECIST-criteria (Response Evaluation Criteria in Solid Tumors).
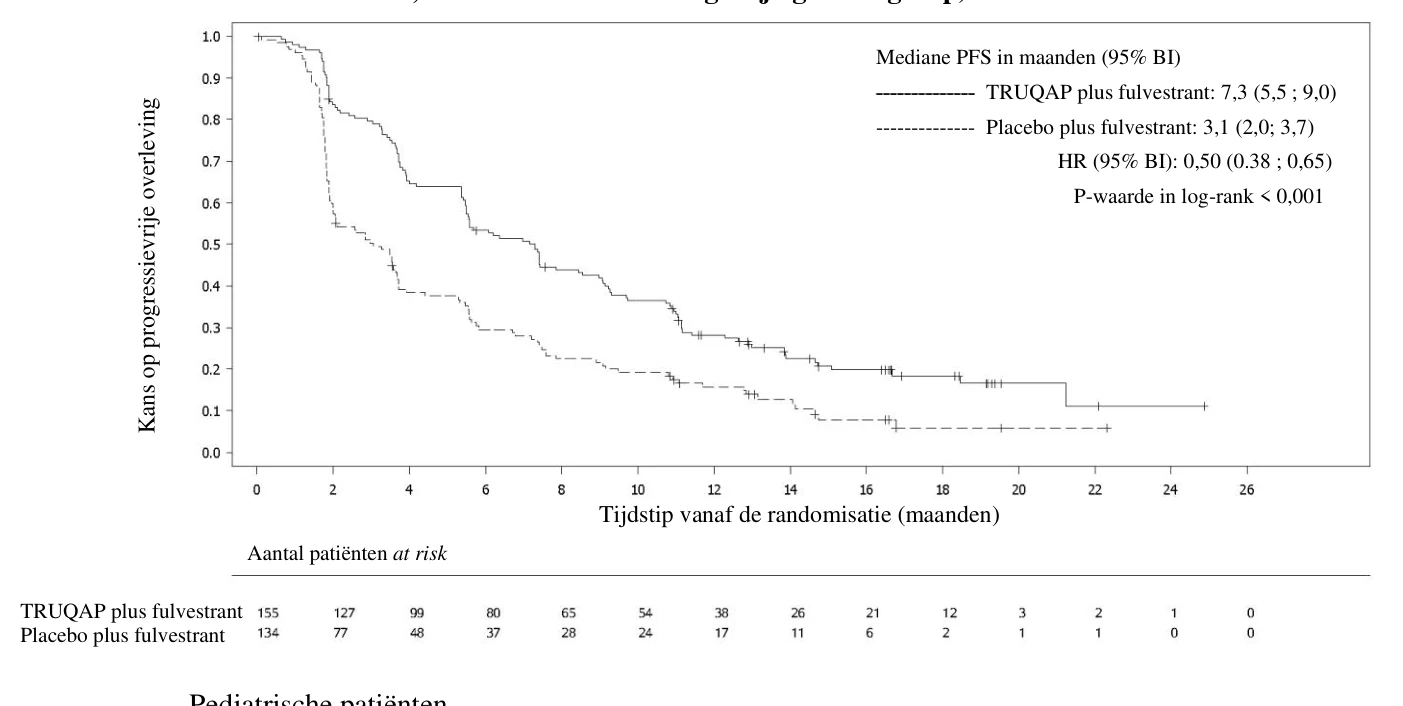
Op de data cutoff-datum (DCO) van 15 augustus 2022 toonde de studie een statistisch significante verbetering van de PFS aan bij patiënten die TRUQAP plus fulvestrant kregen vergeleken met patiënten die placebo plus fulvestrant kregen, zowel in de totale populatie als in de PIK3CA/AKT1/PTEN gewijzigde subgroep (zie tabel 9). Een verkennende analyse van PFS bij de 313 (44%) patiënten bij wie de tumoren geen PIK3CA/AKT1/PTEN-alteraties vertoonden, toonde een HR van 0,79 (95%-BI: 0,61; 1,02), wat erop wijst dat het verschil in de totale populatie voornamelijk kan worden toegeschreven aan de resultaten die zijn waargenomen bij de populatie van patiënten bij wie de tumoren PIK3CA/AKT1/PTEN-alteraties hebben. De door de onderzoeker beoordeelde PFS-resultaten werden ondersteund door consistente resultaten op basis van een geblindeerde onafhankelijke centrale beoordeling (BICR). De door de onderzoeker beoordeelde ORR bij patiënten die TRUQAP plus fulvestrant en placebo plus fulvestrant kregen, bedroeg in de totale populatie respectievelijk 22,9% en 12,2% en in de gewijzigde subgroep respectievelijk 28,8% en 9,7%.
De vooraf gespecificeerde definitieve analyse van algehele overleving (OS, DCO 16 juni 2025) liet een HR zien van 0,83 (95%-BI: 0,63; 1,10) in de subgroep met alteraties in PIK3CA/AKT1/PTEN, wat statistisch niet significant was.
De effectiviteitsresultaten zijn weergegeven in tabel 9 en figuur 1.
Tabel 9 Progressievrije overleving, door de onderzoeker beoordeeld, en algehele overleving in de subgroep met alteraties in PIK3CA/AKT1/PTEN
PIK3CA/AKT1/PTEN‑gewijzigde subgroep N = 289 | ||
TRUQAP plus fulvestrant N = 155 | Placebo plus fulvestrant N = 134 | |
| PFS (DCO 15 augustus 2022) | ||
Aantal PFS- gebeurtenissen – n (%) | 121 (78,1) | 115 (85,8) |
| Mediane PFS-maanden (95%-BI) | 7,3 (5,5; 9,0) | 3,1 (2,0; 3,7) |
| Hazardratio (95%-BI)a | 0,50 (0,38; 0,65) | |
| p-waardeb | < 0,001 | |
| OS (DCO 16 juni 2025) | ||
Aantal OS- gebeurtenissen – n (%) | 109 (70,3) | 98 (73,1) |
| Mediane OS-maanden (95%-BI)c | 28,5 (24,2; 34,6) | 30,4 (20,4; 34,0) |
| Hazardratio (95%-BI)d | 0,83 (0,63; 1,10) | |
| p-waardee | 0,201 | |
a Gestratificeerd Cox-model voor proportionele hazards. Een hazard ratio < 1 is gunstig voor capivasertib + fulvestrant. Voor de totale populatie zijn de log-rank-test en het Cox-model gestratificeerd op basis van de aanwezigheid van levermetastasen (ja versus nee), voorafgaand gebruik van CDK4/6-remmers (ja versus nee) en geografische regio (regio 1: Verenigde Staten, Canada, West-Europa, Australië en Israël, regio 2: Latijns-Amerika, Oost-Europa en Rusland versus regio 3: Azië). Voor de populatie met alteraties in PIK3CA/AKT1/PTEN werden de log-rank-test en het Cox-model gestratificeerd op basis van de aanwezigheid van levermetastasen (ja versus nee) en eerder gebruik van CDK4/6-remmers (ja versus nee). b Gestratificeerde tests met een lange rangorde.
c Kaplan-Meierschatting. BI voor mediane algehele overleving is afgeleid op basis van de Brookmeyer-Crowleymethode.
d Gestratificeerd Cox proportioneel hazardmodel. Een hazardratio < 1 is gunstig voor capivasertib + fulvestrant. Voor de gewijzigde populatie, de logranktest en het Coxmodel gestratificeerd naar aanwezigheid van levermetastasen (ja vs. nee) en eerder gebruik van CDK4/6-remmers (ja vs. nee).
e Gestratificeerde logranktest.
Figuur 1 — Kaplan-Meier-plot van progressievrije overleving — CAPItello-291 (beoordeling door onderzoeker, PIK3CA/AKT1/PTEN-gewijzigde subgroep)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met TRUQAP in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van capivasertib is gekarakteriseerd bij gezonde proefpersonen en patiënten met solide tumoren. De systemische blootstelling (AUC en Cmax) nam proportioneel toe over het dosisbereik van 80 tot 800 mg na toediening van een enkele dosis bij patiënten. Na toediening van meerdere doses van 80 tot 600 mg tweemaal daags steeg de AUC iets meer dan dosisproportioneel. Na een intermitterende toediening van capivasertib 400 mg tweemaal daags, 4 dagen behandeling en 3 dagen geen behandeling, worden de steady-state concentraties van capivasertib met een AUC van 8.069 uur ng/ml (37%) en een Cmax van 1.371 ng/ml (30%) naar verwachting bereikt op de 3e en 4e doseringsdag van elke week, beginnend vanaf week 2. Op dagen dat er geen dosis wordt toegediend, zijn de plasmaconcentraties laag (ongeveer 0,5% tot 15% van de steady-state Cmax).
Absorptie
Capivasertib wordt snel geabsorbeerd, waarbij de piekconcentratie (Cmax) bij patiënten na ongeveer 1-2 uur wordt bereikt. De gemiddelde absolute biologische beschikbaarheid is 29%.
Effect van voedsel
Wanneer capivasertib werd toegediend na een vetrijke, calorierijke maaltijd (ongeveer 1000 kcal), bedroeg de verhouding tussen postprandiale en nuchtere toestand respectievelijk 1,32 en 1,23, voor de AUC en de Cmax, vergeleken met toediening na een nacht vasten. Wanneer capivasertib werd toegediend na een maaltijd met weinig vet en weinig calorieën (ongeveer 400 kcal), was de blootstelling vergelijkbaar met die na toediening op nuchtere basis, met een verhouding tussen postprandiale en nuchtere toestand van respectievelijk 1,14 en 1,21, voor de AUC en de Cmax. Gelijktijdige toediening met voedsel leidde niet tot klinisch relevante veranderingen in de blootstelling.
Kan
s o
p
p
rog
ressiev
rij
e
ov
erlev
ing
TRUQAP plus fulvestrant Placebo plus fulvestrant
Distributie
Het gemiddelde distributievolume bedroeg 2,6 l/kg na intraveneuze toediening aan gezonde proefpersonen. Capivasertib is niet uitgebreid gebonden aan plasma-eiwit (percentage ongebonden 22%) en de verhouding tussen plasma en bloed is 0,71.
Biotransformatie
Capivasertib wordt voornamelijk gemetaboliseerd door CYP3A4- en UGT2B7-enzymen. De belangrijkste metaboliet in menselijk plasma was een etherglucuronide, die 83% van het totale geneesmiddelgerelateerde materiaal uitmaakte. Een kleine oxidatieve metaboliet werd gekwantificeerd op 2% en capivasertib was goed voor 15% van het totale circulerende geneesmiddelgerelateerde materiaal. Er zijn geen actieve metabolieten geïdentificeerd.
Eliminatie
De effectieve halfwaardetijd na meervoudige toediening bij patiënten bedroeg 8,3 uur. De gemiddelde totale plasmaklaring bedroeg 38 l/uur na een enkele intraveneuze toediening aan gezonde proefpersonen. De gemiddelde totale orale plasmaklaring bedroeg 60 l/uur na eenmalige orale toediening en daalde met 8% na herhaalde toediening van 400 mg tweemaal daags.
Na een eenmalige orale dosis van 400 mg bedroeg de gemiddelde totale terugwinning van de radioactieve dosis 45% uit de urine en 50% uit de feces. De renale klaring bedroeg 21% van de totale klaring. Capivasertib wordt voornamelijk via de stofwisseling uitgescheiden.
Speciale populaties
Effect van ras, leeftijd, geslacht en gewicht
Op basis van farmacokinetische analyses van de populatie toonden de AUC en de Cmax aan dat ras (inclusief blanke en Japanse patiënten), geslacht of leeftijd geen significante invloed hadden op de blootstelling aan capivasertib. Er was een statistisch significante correlatie tussen de schijnbare orale klaring van capivasertib en het lichaamsgewicht. Vergeleken met een patiënt met een lichaamsgewicht van 66 kg wordt voorspeld dat een patiënt van 47 kg een 12% hogere AUC heeft. Er is geen basis voor dosisaanpassing op basis van het lichaamsgewicht, aangezien het voorspelde effect op de blootstelling aan capivasertib klein was.
Nierfunctiestoornis
Op basis van populatiefarmacokinetische analyses waren de AUC en Cmax 1% hoger bij patiënten met een lichte nierfunctiestoornis (creatinineklaring 60 tot 89 ml/min), vergeleken met patiënten met een normale nierfunctie. De AUC en Cmax waren 16% hoger bij patiënten met een matige nierfunctiestoornis (creatinineklaring 30 tot 59 ml/min), vergeleken met patiënten met een normale nierfunctie.
Er zijn geen gegevens over ernstige nierinsufficiëntie of nierziekte in het eindstadium (creatinineklaring < 30 ml/min).
Leverfunctiestoornis
Op basis van populatiefarmacokinetische analyses waren de AUC en Cmax 5% hoger bij patiënten met een lichte leverfunctiestoornis (bilirubine ≤ ULN en ASAT > ULN, of bilirubine > 1 ULN tot ≤ 1,5 ULN), vergeleken met patiënten met een normale leverfunctie (bilirubine ≤ ULN en ASAT ≤ ULN). De AUC was 17% en de Cmax was 13% hoger bij patiënten met een matige leverfunctiestoornis (bilirubine > 1,5 ULN tot ≤ 3 ULN), vergeleken met patiënten met een normale leverfunctie. Er zijn beperkte gegevens beschikbaar bij patiënten met een matige leverfunctiestoornis en geen gegevens over ernstige leverinsufficiëntie.
Interacties tussen geneesmiddelen
Gelijktijdige toediening van een enkele dosis capivasertib 400 mg na herhaalde toediening van het zuurverlagende middel rabeprazol 20 mg tweemaal daags gedurende 3 dagen bij gezonde proefpersonen leidde niet tot klinisch relevante veranderingen in de blootstelling aan capivasertib.
In-vitro-onderzoeken hebben aangetoond dat capivasertib voornamelijk wordt gemetaboliseerd door CYP3A4- en UGT2B7-enzymen. Resultaten van klinische onderzoeken naar geneesmiddelinteracties (drug‑drug interaction, DDI) waarin potentiële DDI werd onderzocht op basis van CYP3A4-interacties (itraconazol en enzalutamide) zijn opgenomen in rubriek 4.5 hierboven. Er zijn geen klinische DDI-onderzoeken uitgevoerd naar mogelijke DDI’s op basis van UGT2B7-interacties.
Capivasertib remde CYP2C9, CYP2D6, CYP3A4 en UGT1A1 en induceerde CYP1A2, CYP2B6 en CYP3A4 metaboliserende enzymen in onderzoeken in vitro. Het remde ook de transporteiwitten BCRP, OATP1B1, OATP1B3, OAT3, OCT2, MATE1 en MATE2K in vitro. Resultaten van een klinisch DDI-onderzoek waarin mogelijke DDI’s worden onderzocht op basis van CYP3A4-interacties (midazolam) zijn opgenomen in rubriek 4.5 hierboven. Er zijn geen klinische DDI-onderzoeken uitgevoerd naar mogelijke DDI’s op basis van CYP1A2-, CYP2B6-, CYP2C9-, CYP2D6-, UGT1A1-, BCRP-, OATP1B1-, OATP1B3-, OAT3-, OCT2-, MATE1- en MATE2K-interacties.
5.3 Preklinische veiligheidsgegevens
Toxiciteit bij niet-klinische/herhaalde toediening
De belangrijkste doelorganen of -systemen voor toxiciteit waren insulinesignalering (verhoogde glucose- en insulinespiegels bij ratten en honden), de mannelijke voortplantingsorganen (tubulaire degeneratie bij ratten en honden) en het niersysteem bij ratten (polyurie, verminderde tubulaire epitheelcelgrootte, afgenomen niergrootte en -gewicht). De bevindingen na 1 maand toediening waren grotendeels reversibel binnen 1 maand na stopzetting van de dosering. De bevindingen deden zich voor bij plasmaconcentraties die lager waren dan of vergelijkbaar waren met die bij mensen (ongeveer 0,14 tot 2 keer) bij de aanbevolen dosis van 400 mg tweemaal daags (gebaseerd op de totale AUC).
Lensdegeneratie werd waargenomen bij mannelijke ratten in het 2 jaar durende carcinogeniteitsonderzoek bij blootstellingen lager dan die bij mensen (0,1 keer) bij de aanbevolen dosis van 400 mg tweemaal daags (gebaseerd op de totale AUC) en kan verband houden met verhoogde glucosespiegels.
Cardiovasculaire effecten (verlenging van het QTc-interval, verhoogde hartcontractiliteit en verlaagde bloeddruk) werden waargenomen bij honden bij plasmaconcentraties van ongeveer 1,4 tot 2,7 maal de verwachte klinische blootstelling bij mensen bij de aanbevolen dosis van 400 mg tweemaal daags (gebaseerd op ongebonden Cmax).
Mutageniteit en carcinogeniteit
Capivasertib vertoonde in vitro geen mutageen of genotoxisch potentieel. Bij orale toediening aan ratten induceerde capivasertib micronuclei in het beenmerg via een aneugeen werkingsmechanisme.
In een 2 jaar durend carcinogeniteitsonderzoek bij ratten was er een verhoogde incidentie en/of ernst van hypertrofie/hyperplasie van de eilandjes van Langerhans (bij mannetjes en vrouwtjes) en neoplastische bevindingen in de testis bij mannetjes. De bevindingen werden waargenomen bij blootstellingen die lager waren dan die bij mensen (0,2 tot 0,5 keer) bij de aanbevolen dosis van 400 mg tweemaal daags (gebaseerd op de totale AUC).
Reproductietoxiciteit
Embryofoetale/ontwikkelingstoxiciteit
In een embryofoetaal onderzoek bij ratten veroorzaakte capivasertib een toename van verlies na innesteling, een toename van vroege embryonale sterfte, samen met een lager drachtig uterien en foetaal gewicht, en kleine afwijkingen in de foetale viscerale toestand. Deze effecten werden waargenomen bij een dosis van 150 mg/kg/dag, wat leidde tot maternale toxiciteit, en waar de plasmaconcentraties ongeveer 0,8 keer hoger waren dan de blootstelling bij mensen bij de aanbevolen dosis van 400 mg tweemaal daags (gebaseerd op de totale AUC). Wanneer capivasertib werd toegediend aan drachtige ratten in een dosis van 150 mg/kg/dag gedurende de dracht en tijdens de vroege lactatie, was er een afname in het gewicht van het nest en de jongen.
Blootstelling aan capivasertib werd bevestigd bij zogende pups, wat kan wijzen op een mogelijke uitscheiding van capivasertib in de moedermelk.
Fertiliteit
Capivasertib heeft geresulteerd in testiculaire toxiciteit en kan de vruchtbaarheid verminderen bij mannen met voortplantingsvermogen. Effecten op de vrouwelijke vruchtbaarheid zijn niet onderzocht bij dieren. Bij vrouwtjes werd in toxiciteitsonderzoeken met herhaalde toediening melding gemaakt van enkele gewichtsveranderingen van de baarmoeder bij ratten die werden toegeschreven aan veranderingen in de oestruscyclus. Histopathologisch onderzoek bij ratten en honden heeft geen behandelingsgerelateerde effecten op de vrouwelijke voortplantingsorganen aangetoond die kunnen wijzen op een negatief effect op de vruchtbaarheid van vrouwen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E460i)
Calciumwaterstoffosfaat
Croscarmellosenatrium (E468)
Magnesiumstearaat (E470b)
Filmomhulling
Hypromellose
Titaandioxide (E171)
Macrogol 3350
Polydextrose
Copovidon
Triglyceriden met een middellange keten
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium blisterverpakking met 16 filmomhulde tabletten. Verpakking met 64 tabletten (4 blisterverpakkingen).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER (S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1820/001 tabletten van 160 mg
EU/1/24/1820/002 tabletten van 200 mg
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 juni 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu