


SmPC (samenvatting van de productkenmerken) - Cabometyx
1. NAAM VAN HET GENEESMIDDEL
CABOMETYX 20 mg filmomhulde tabletten
CABOMETYX 40 mg filmomhulde tabletten
CABOMETYX 60 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
CABOMETYX 20 mg filmomhulde tabletten
Elke filmomhulde tablet bevat cabozantinib (S)-malaat, equivalent aan 20 mg cabozantinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 15,54 mg lactose.
CABOMETYX 40 mg filmomhulde tabletten
Elke filmomhulde tablet bevat cabozantinib (S)-malaat, equivalent aan 40 mg cabozantinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 31,07 mg lactose.
CABOMETYX 60 mg filmomhulde tabletten
Elke filmomhulde tablet bevat cabozantinib (S)-malaat, equivalent aan 60 mg cabozantinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 46,61 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
CABOMETYX 20 mg filmomhulde tabletten
De tabletten zijn geel en rond zonder breukstreep en hebben aan de ene zijde “XL” gegraveerd en aan de andere zijde van de tablet “20”.
CABOMETYX 40 mg filmomhulde tabletten
De tabletten zijn geel en driehoekig van vorm zonder breukstreep en hebben aan de ene zijde “XL” gegraveerd en aan de andere zijde van de tablet “40”.
CABOMETYX 60 mg filmomhulde tabletten
De tabletten zijn geel en ovaal van vorm zonder breukstreep en hebben aan de ene zijde “XL” gegraveerd en aan de andere zijde van de tablet “60”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Niercelcarcinoom (RCC, renal cell carcinoma)
CABOMETYX is geïndiceerd als monotherapie voor gevorderd niercelcarcinoom
als eerstelijnsbehandeling van volwassen patiënten met intermediate of poor risk (zie rubriek
5.1),
- bij volwassenen volgend op voorgaand vasculair endotheliale groeifactor (VEGF, vascular endothelial growth factor) gerichte therapie (zie rubriek 5.1).
CABOMETYX in combinatie met nivolumab is geïndiceerd voor de eerstelijnsbehandeling van gevorderd niercelcarcinoom bij volwassenen (zie rubriek 5.1).
Hepatocellulair carcinoom (HCC)
CABOMETYX is geïndiceerd als monotherapie voor de behandeling van hepatocellulair carcinoom (HCC) bij volwassenen die voordien behandeld werden met sorafenib.
Gedifferentieerd schildkliercarcinoom (DTC)
CABOMETYX is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd gedifferentieerd schildkliercarcinoom (DTC), refractair of niet in aanmerking komend voor radioactief jodium (RAI) die progressie hebben vertoond tijdens of na eerdere systemische behandeling.
Neuro-endocriene tumoren (NET)
CABOMETYX is geïndiceerd voor de behandeling van volwassen patiënten met niet-reseceerbare of gemetastaseerde, goed gedifferentieerde extra-pancreatische (epNET) en pancreatische (pNET) neuro-endocriene tumoren die progressie hebben vertoond na ten minste één eerdere systemische therapie anders dan met somatostatine-analogen
4.2 Dosering en wijze van toediening
Behandeling met CABOMETYX dient te worden gestart door een arts die ervaren is in de toediening van antikankergeneesmiddelen.
Dosering
CABOMETYX tabletten en cabozantinib capsules zijn niet bio-equivalent en mogen niet onderling worden verwisseld (zie rubriek 5.2).
CABOMETYX als monotherapie
De aanbevolen dosis voor RCC, HCC, DTC en NET van CABOMETYX is 60 mg eenmaal daags. De behandeling dient voortgezet te worden tot de patiënt geen klinisch voordeel meer heeft van de behandeling of tot onacceptabele toxiciteit optreedt.
CABOMETYX in combinatie met nivolumab in eerstelijns gevorderd RCC
De aanbevolen dosis CABOMETYX is 40 mg eenmaal daags in combinatie met nivolumab oplossing voor infusie, intraveneus toegediend in ofwel 240 mg elke 2 weken of 480 mg elke 4 weken, of met nivolumab oplossing voor injectie, subcutaan toegediend in ofwel 600 mg elke 2 weken of 1200 mg elke 4 weken. De behandeling moet worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit. Nivolumab dient te worden voortgezet tot ziekteprogressie, onaanvaardbare toxiciteit, of tot 24 maanden bij patiënten zonder ziekteprogressie (zie de Samenvatting van de Productkenmerken (SmPC) voor de dosering van nivolumab).
Aanpassing van de behandeling
Voor behandeling van vermoedelijke bijwerkingen van het geneesmiddel kan mogelijk tijdelijke behandeling onderbreking en/of dosisverlaging nodig zijn (zie Tabel 1). Wanneer dosisverlaging nodig is in monotherapie, is het raadzaam te verlagen tot dagelijks 40 mg en daarna tot dagelijks 20 mg.
Als CABOMETYX wordt toegediend in combinatie met nivolumab, wordt aanbevolen om de dosis te verlagen naar 20 mg CABOMETYX eenmaal daags en vervolgens tot 20 mg om de dag (raadpleeg de SmPC van nivolumab voor aanbevolen aanpassing van de behandeling voor nivolumab).
Dosisonderbrekingen worden aanbevolen in geval van CTCAE graad 3 of hogere toxiciteit of ondraaglijke graad 2 toxiciteit. Dosisverlagingen worden aanbevolen voor gevallen die, indien persistent, ernstig of ondraaglijk zouden kunnen worden.
Wanneer een patiënt een dosis mist, dient de gemiste dosis niet te worden ingenomen wanneer het minder dan 12 uur vóór de volgende dosis is.
Tabel 1: Aanbevolen aanpassingen van CABOMETYX dosis in geval van bijwerkingen
| Bijwerking en ernst | Aanpassing van behandeling |
| Graad 1 en graad 2 bijwerkingen die draaglijk en gemakkelijk te behandelen zijn | Gewoonlijk is een dosisaanpassing niet nodig. Verleen ondersteunende zorg, zoals aangewezen is. |
| Graad 2 bijwerkingen die ondraaglijk zijn en niet kunnen worden behandeld met een dosisverlaging of ondersteunende zorg | Onderbreek de behandeling tot de bijwerking is verminderd tot ≤ graad 1. Verleen ondersteunende zorg, zoals aangewezen is. Neem in overweging om behandeling te hervatten bij een verlaagde dosis. |
| Graad 3 bijwerkingen (met uitzondering van klinisch niet-relevante afwijkingen in laboratoriumwaarden) | Onderbreek de behandeling tot de bijwerking is verminderd tot ≤ graad 1. Verleen ondersteunende zorg, zoals aangewezen is. Hervat de behandeling bij een verlaagde dosis. |
| Graad 4 bijwerkingen (met uitzondering van klinisch niet-relevante afwijkingen in laboratoriumwaarden) | Onderbreek de behandeling. Stel de aangewezen medische zorg in. Indien de bijwerking vermindert tot ≤ graad 1, hervat dan de behandeling bij een verlaagde dosis. Indien de bijwerking niet vermindert, zet de behandeling definitief stop. |
| Verhogingen van leverenzymen voor RCC-patiënten die worden behandeld met CABOMETYX in combinatie met nivolumab | |
| ALAT of ASAT > 3 keer ULN maar ≤ 10 keer ULN zonder gelijktijdige totale bilirubine ≥ 2 keer ULN | Onderbreek CABOMETYX en nivolumab totdat deze bijwerkingen zijn verminderd tot graad ≤ 1 Behandeling met corticosteroïden kan worden overwogen als immuungemedieerde reactie wordt vermoed (raadpleeg de SmPC van nivolumab). Opnieuw starten met een enkel geneesmiddel of opeenvolgend opnieuw starten met beide geneesmiddelen na herstel kan worden overwogen. Raadpleeg de SmPC van nivolumab als u opnieuw begint met nivolumab. |
| ALAT of ASAT > 10 keer ULN of > 3 keer ULN met gelijktijdige totale bilirubine ≥ 2 keer ULN | Zet de behandeling met CABOMETYX en nivolumab definitief stop. |
| Behandeling met corticosteroïden kan worden overwogen als | |
| immuungemedieerde reactie wordt vermoed (raadpleeg de | |
| SmPC van nivolumab). |
Opmerking: Graad van toxiciteit in overeenstemming met National Cancer Institute Common Terminology Criteria for Adverse Events versie 4.0 (NCI-CTCAE v4).
Gelijktijdige geneesmiddelen
Men dient voorzichtig te zijn met het gelijktijdig gebruik van geneesmiddelen die sterke remmers van CYP3A4 zijn en gelijktijdig chronisch gebruik van geneesmiddelen die sterke inductoren van CYP3A4 zijn, dient te worden vermeden (zie rubrieken 4.4 en 4.5).
Gelijktijdig gebruik van een alternatief geneesmiddel zonder of met minimaal potentieel voor het induceren of remmen van CYP3A4 dient te worden overwogen.
Speciale populaties
Ouderen
Er wordt geen specifieke dosisaanpassing voor het gebruik van cabozantinib bij oudere patiënten (≥ 65 jaar) aanbevolen.
Ras
Er is geen dosisaanpassing vereist op basis van etniciteit (zie rubriek 5.2).
Nierfunctiestoornis
Bij patiënten met een lichte of matig ernstige nierfunctiestoornis dient men voorzichtig te zijn met het gebruik van cabozantinib.
Cabozantinib wordt niet aanbevolen voor gebruik bij patiënten met een ernstige nierfunctiestoornis aangezien de veiligheid en werkzaamheid niet zijn vastgesteld bij deze populatie.
Leverfunctiestoornis
Bij patiënten met een lichte leverfunctiestoornis is er geen dosisaanpassing vereist. Aangezien er slechts beperkte gegevens beschikbaar zijn voor patiënten met een matig ernstige leverfunctiestoornis (Child-Pugh B), kan er geen doseringsadvies worden gegeven. Strikte monitoring van de algehele veiligheid wordt aanbevolen bij deze patiënten (zie rubriek 4.4 en 5.2). Er is geen klinische ervaring bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C), zodat cabozantinib niet aanbevolen wordt voor gebruik bij deze patiënten (zie rubriek 5.2).
Hartaandoening
Er zijn beperkte gegevens over patiënten met een hartaandoening. Er kunnen geen specifieke dosisaanbevelingen worden gedaan.
Pediatrische patiënten
De veiligheid en werkzaamheid van cabozantinib bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. De beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kunnen geen dosisaanbevelingen worden gedaan.
Wijze van toediening
CABOMETYX is voor oraal gebruik. De tabletten dienen in hun geheel te worden doorgeslikt en mogen niet worden geplet. Patiënten dienen te worden geïnstrueerd gedurende ten minste 2 uur vóór, tot 1 uur na, het innemen van CABOMETYX niets te eten.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Aangezien de meeste bijwerkingen in het begin van de behandeling optreden, dient de arts de patiënt nauwlettend te volgen tijdens de eerste acht weken van de behandeling om te bepalen of dosisaanpassingen nodig zijn. Bijwerkingen die zich gewoonlijk in het begin voordoen, omvatten hypocalciëmie, hypokaliëmie, trombocytopenie, hypertensie, palmoplantair
erytrodysesthesiesyndroom (PPES), proteïnurie en gastro-intestinale (GI) effecten (buikpijn, slijmvliesontsteking, constipatie, diarree, braken).
Voor de behandeling van vermoedelijke bijwerkingen kan een tijdelijke onderbreking of dosisverlaging van de behandeling met cabozantinib nodig zijn (zie rubriek 4.2):
Dosisverlagingen en dosisonderbrekingen vanwege een bijwerking kwamen voor bij respectievelijk 46-67% en 70-84% van de met cabozantinib behandelde patiënten in de pivotale klinische studies met monotherapie in RCC (METEOR, CABOSUN), HCC (CELESTIAL), DTC (COSMIC-311) en NET (CABINET). Twee dosisverlagingen waren vereist bij 9,4%-33% van de patiënten. De mediane tijd tot de eerste dosisverlaging was 38-106 dagen en 26-28 dagen tot de eerste dosisonderbreking.
Wanneer cabozantinib wordt gegeven in combinatie met nivolumab bij eerstelijns gevorderd RCC, kwamen dosisverlaging en dosisonderbreking van cabozantinib vanwege een bijwerking voor bij 54,1% en 73,4% van de patiënten in de klinische studie (CA2099ER). Twee dosisverlagingen waren nodig bij 9,4% van de patiënten. De mediane tijd tot de eerste dosisverlaging was 106 dagen, en 68 dagen tot de eerste dosisonderbreking.
Hepatotoxiciteit
Afwijkingen in de leverfunctietesten (verhogingen van alanineaminotransferase [ALAT], aspartaataminotransferase [ASAT] en bilirubine) werden vaak waargenomen bij patiënten die met cabozantinib werden behandeld. Het wordt aanbevolen om leverfunctietesten (ALAT, ASAT en bilirubine) uit te voeren voor de start van de behandeling met cabozantinib en om nauwgezet te monitoren tijdens de behandeling. Bij patiënten met verslechterende leverfunctietesten waarbij wordt aangenomen dat dit gerelateerd is aan de behandeling met cabozantinib (d.w.z. waarbij geen andere oorzaak evident is), moeten de aanbevelingen voor dosisaanpassing in Tabel 1 worden gevolgd (zie rubriek 4.2).
Wanneer cabozantinib werd gegeven in combinatie met nivolumab, zijn hogere frequenties van graad 3 en 4 ALAT- en ASAT-verhogingen gemeld in vergelijking met cabozantinib monotherapie bij patiënten met gevorderd RCC (zie rubriek 4.8). Leverenzymen moeten vóór aanvang van en periodiek tijdens de behandeling worden gecontroleerd. De richtlijnen voor medisch beheer voor beide geneesmiddelen moeten worden gevolgd (zie rubriek 4.2 en raadpleeg de SmPC van nivolumab). Er zijn zeldzame gevallen van ‘vanishing bile duct’-syndroom gemeld. Alle gevallen hebben zich voorgedaan bij patiënten die immuun-‘checkpoint’-remmers hebben gekregen, hetzij vóór, hetzij gelijktijdig met de behandeling met cabozantinib.
Cabozantinib wordt voornamelijk geëlimineerd via de lever. Striktere monitoring van de algehele veiligheid wordt aanbevolen bij patiënten met een lichte of matig ernstige leverfunctiestoornis (zie ook rubriek 4.2 en 5.2). Een hoger relatief aantal patiënten met een matig ernstige leverfunctiestoornis (Child-Pugh B) ontwikkelde hepatische encefalopathie bij behandeling met cabozantinib. Cabozantinib wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C, zie rubriek 4.2).
Hepatische encefalopathie
In de HCC-studie (CELESTIAL) werd hepatische encefalopathie vaker gemeld in de cabozantinib-arm dan in de placebo-arm. Cabozantinib werd in verband gebracht met diarree, braken, verminderde eetlust en elektrolytenstoornissen. Bij HCC-patiënten met een aangetaste lever kunnen deze niet-hepatische effecten precipiterende factoren zijn voor het ontwikkelen van hepatische encefalopathie. Patiënten moeten gemonitord worden op aanwijzingen en symptomen van hepatische encefalopathie.
Perforaties en fistels
Bij cabozantinib zijn ernstige GI-perforaties en fistels, soms fataal, waargenomen. Patiënten die inflammatoire darmziekte (bijv. de ziekte van Crohn, colitis ulcerosa, peritonitis, diverticulitis of appendicitis) hebben, tumorinfiltratie in het maagdarmkanaal hebben, of complicaties van eerdere GI-chirurgie hebben (in het bijzonder in geval van vertraagde of onvolledige genezing), dienen zorgvuldig te worden geëvalueerd alvorens aan te vangen met de behandeling met cabozantinib en vervolgens dienen zij nauwlettend gemonitord te worden op symptomen van perforaties en fistels, met inbegrip van abcessen en sepsis. Persisterende of recidiverende diarree tijdens de behandeling kan een risicofactor zijn voor de ontwikkeling van anale fistels. Cabozantinib dient te worden gestopt bij patiënten die een GI-perforatie of een fistel ondervinden die niet toereikend kan worden behandeld.
Gastro-intestinale (GI) stoornissen
Diarree, misselijkheid/braken, verminderde eetlust, en stomatitis/mondpijn waren enkele van de vaakst gemelde GI-incidenten (zie rubriek 4.8). Direct medisch ingrijpen, met inbegrip van ondersteunende zorg met anti-emetica, anti-diarreemiddelen of antacida, moet ingesteld worden om dehydratie, elektrolytenverstoring en gewichtsverlies te voorkomen. Dosisonderbreking of dosisverlaging of permanente stopzetting van cabozantinib moeten worden overwogen in geval van persisterende of recidiverende significante GI-bijwerkingen (zie Tabel 1).
Trombo-embolische incidenten
Bij cabozantinib zijn gevallen van veneuze trombo-embolie, waaronder longembolie, en arteriële trombo-embolie, soms fataal, waargenomen. Men dient voorzichtig te zijn met het gebruik van cabozantinib bij patiënten die risico lopen op, of die een voorgeschiedenis hebben van, deze voorvallen. In de HCC-studie (CELESTIAL) werd venaportatrombose waargenomen met cabozantinib, waaronder één fataal voorval. Patiënten met een voorgeschiedenis van invasie van de vena porta bleken een hoger risico te hebben op de ontwikkeling van venaportatrombose. Cabozantinib dient te worden gestopt bij patiënten die een acuut myocardinfarct of enige andere klinisch relevante trombo-embolische complicatie ontwikkelen.
In de CABINET-studie was de frequentie van VTE hoger in de pNET-cohort (19%) vergeleken met de epNET-cohort (3,8%) bij deelnemers die cabozantinib kregen.
Hemorragie
Ernstige hemorragie, soms fataal, is waargenomen bij cabozantinib. Patiënten met een voorgeschiedenis van ernstige bloeding voordat met behandeling wordt gestart, moeten zorgvuldig worden geëvalueerd voordat behandeling met cabozantinib wordt gestart. Cabozantinib dient niet te worden toegediend aan patiënten die een ernstige hemorragie hebben of risico lopen daarop. In de HCC-studie (CELESTIAL) werden fatale hemorragische voorvallen met een hogere incidentie gemeld met cabozantinib dan met placebo. Predisponerende risicofactoren voor ernstige hemorragie in de gevorderde HCC-populatie kunnen omvatten: tumorinvasie van grote bloedvaten en de aanwezigheid van onderliggende levercirrose, resulterend in slokdarmvarices, portale hypertensie en trombocytopenie. De CELESTIAL-studie sloot patiënten uit die gelijktijdig behandeld werden met anticoagulantia of plaatjesaggregatieremmers. Proefpersonen met onbehandelde, of onvolledig behandelde, varices met bloeding of hoog risico op bloeding werden ook uitgesloten uit deze studie. De studie van cabozantinib in combinatie met nivolumab in eerstelijns gevorderd RCC (CA2099ER) sloot patiënten met anticoagulantia in therapeutische doses uit.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en / of arteriële dissecties bevorderen. Voordat een behandeling met cabozantinib wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Trombocytopenie
In de HCC-studie (CELESTIAL), in de DTC-studie (COSMIC-311) en in de NET-studie (CABINET) werden trombocytopenie en een gedaald aantal bloedplaatjes gemeld. Het aantal bloedplaatjes moet gemonitord worden tijdens behandeling met cabozantinib en de dosis moet aangepast worden naargelang de ernst van de trombocytopenie (zie Tabel 1).
Wondcomplicaties
Bij cabozantinib zijn wondcomplicaties waargenomen. Indien mogelijk, dient behandeling met cabozantinib ten minste 28 dagen vóór een geplande chirurgische ingreep te worden gestopt, met inbegrip van een tandheelkundige ingreep of invasieve gebitsprocedures. De beslissing om de behandeling met cabozantinib te hervatten na een chirurgische ingreep dient te zijn gebaseerd op klinisch oordeel van adequate wondgenezing. Cabozantinib dient te worden gestopt bij patiënten met wondgenezingscomplicaties waarvoor medische interventie nodig is.
Hypertensie
Hypertensie, inclusief hypertensieve crisis is waargenomen bij cabozantinib. De bloeddruk moet goed onder controle zijn voordat cabozantinib wordt ingesteld. Na initiatie van cabozantinib moet de bloeddruk vroegtijdig en regelmatig worden gecontroleerd en zo nodig worden behandeld met een passende antihypertensieve therapie. In het geval van aanhoudende hypertensie ondanks gebruik van antihypertensiva, dient de behandeling met cabozantinib te worden onderbroken totdat de bloeddruk onder controle is, waarna cabozantinib kan worden hervat in een verlaagde dosis. Cabozantinib dient te worden gestopt wanneer hypertensie ernstig en hardnekkig is ondanks antihypertensieve therapie en dosisverlaging van cabozantinib. In geval van hypertensieve crisis, dient gestopt te worden met cabozantinib.
Hartfalen
Cabozantinib wordt geassocieerd met een verhoogd risico op hartfalen. Dit risico kan verergerd worden door vaak voorkomende bijwerkingen van cabozantinib (bijv. hypertensie, hypothyreoïdie en gevallen van arteriële trombose), die kunnen leiden tot hartfalen. Patiënten moeten gedurende de gehele behandeling worden gecontroleerd op tekenen en symptomen van hartfalen. Deze bijwerkingen moeten onmiddellijk worden behandeld, onderbrekingen van de dosering en/of dosisaanpassingen moeten indien nodig worden overwogen (zie rubriek 4.2) en de tyrosinekinaseremmer therapie moet worden gestaakt bij patiënten die ernstig hartfalen ontwikkelen.
Osteonecrose
Gevallen van osteonecrose van de kaak (ONJ) zijn waargenomen bij cabozantinib. Vóór aanvang met cabozantinib en periodiek tijdens de behandeling met cabozantinib dient een oraal onderzoek te worden uitgevoerd. Patiënten dienen geadviseerd te worden met betrekking tot mondhygiëne. Indien mogelijk dient behandeling met cabozantinib ten minste 28 dagen voor een geplande tandheelkundige ingreep of invasieve gebitsprocedures te worden gestopt. Voorzichtigheid is geboden bij patiënten die middelen ontvangen geassocieerd met ONJ, zoals bisfosfonaten. Stop met cabozantinib bij patiënten die ONJ ondervinden.
Palmoplantair erytrodysesthesiesyndroom
Palmoplantair erytrodysesthesiesyndroom (PPES) is waargenomen bij cabozantinib. Bij ernstige PPES dient onderbreking van behandeling met cabozantinib te worden overwogen. Nadat PPES is verminderd tot graad 1, dient cabozantinib opnieuw te worden gestart met een lagere dosis.
Proteïnurie
Proteïnurie is waargenomen bij cabozantinib. Urineproteïne dient regelmatig gecontroleerd te worden tijdens behandeling met cabozantinib. Cabozantinib dient gestopt te worden bij patiënten die nefrotisch syndroom ontwikkelen.
Posterieur reversibel encefalopathiesyndroom
Posterieur reversibel encefalopathiesyndroom (PRES), is waargenomen bij cabozantinib. Met dit syndroom moet rekening worden gehouden bij elke patiënt die meerdere symptomen vertoont, waaronder convulsies, hoofdpijn, visuele stoornissen, verwardheid of een veranderde mentale functie. Behandeling met cabozantinib dient gestopt te worden bij patiënten met PRES.
Verlenging van het QT-interval
Cabozantinib dient met voorzichtigheid gebruikt te worden bij patiënten met een voorgeschiedenis van QT-intervalverlenging, bij patiënten die anti-aritmica nemen of bij patiënten met relevante bekende hartziekte, bradycardie of elektrolytenstoornissen. Wanneer cabozantinib gebruikt wordt, dient periodieke monitoring overwogen te worden door middel van ECG’s en elektrolytenbepaling (serum calcium, kalium en magnesium) tijdens de behandeling.
Schildklierdisfunctie
Bij alle patiënten wordt aanbevolen om de schildklierfunctie bij basislijn te meten. Patiënten met reeds bestaande hypothyreoïdie of hyperthyreoïdie moeten worden behandeld volgens de standaard medische praktijk voordat de behandeling met cabozantinib wordt gestart. Alle patiënten moeten tijdens de behandeling met cabozantinib nauwlettend worden geobserveerd op tekenen en symptomen van schildklierdisfunctie. De schildklierfunctie moet periodiek worden gecontroleerd tijdens de behandeling met cabozantinib. Patiënten die een schildklierdisfunctie ontwikkelen, moeten worden behandeld volgens de standaard medische praktijk.
Afwijkingen van biochemische laboratoriumtesten
Cabozantinib werd in verband gebracht met een verhoogde incidentie van elektrolytenstoornissen (waaronder hypo- en hyperkaliëmie, hypomagnesiëmie, hypocalciëmie, hyponatriëmie). Hypocalciëmie is met cabozantinib waargenomen met een hogere frequentie en/of toegenomen ernst (inclusief graad 3 en 4) bij patiënten met schildklierkanker in vergelijking met patiënten met andere vormen van kanker. Het wordt aanbevolen om de biochemische parameters te monitoren tijdens behandeling met cabozantinib en om, indien nodig, aangepaste substitutietherapie in te stellen conform de standaard klinische praktijk. Gevallen van hepatische encefalopathie bij HCC-patiënten kunnen toegeschreven worden aan de ontwikkeling van elektrolytenstoornissen. Dosisonderbreking of dosisverlaging, of permanente stopzetting van cabozantinib moeten worden overwogen in geval van persisterende of recidiverende significante afwijkingen (zie Tabel 1).
CYP3A4-inductoren en -remmers
Cabozantinib is een CYP3A4-substraat. Gelijktijdige toediening van cabozantinib met de sterke CYP3A4-remmer ketoconazol resulteerde in een verhoging van cabozantinib plasmablootstelling. Voorzichtigheid is geboden bij toediening van cabozantinib met middelen die sterke CYP3A4-remmers zijn. Gelijktijdige toediening van cabozantinib met de sterke CYP3A4-inductor rifampicine resulteerde in een verlaging van cabozantinib plasmablootstelling. Daarom dient chronische toediening van middelen die sterke CYP3A4-inductoren zijn met cabozantinib te worden vermeden (zie rubrieken 4.2 en 4.5).
P-glycoproteïnesubstraten
Cabozantinib was een remmer (IC50 = 7,0 μM) maar geen substraat van P-glycoproteïne (P-gp) transportactiviteiten in een bi-directioneel assaysysteem met behulp van MDCK-MDR1-cellen. Daarom kan cabozantinib potentieel plasmaconcentraties van gelijktijdig toegediende substraten van P-gp verhogen. Patiënten dienen gewaarschuwd te worden met betrekking tot het innemen van een P-gp-substraat (bijv. fexofenadine, aliskiren, ambrisentan, dabigatranetexilaat, digoxine, colchicine, maraviroc, posaconazol, ranolazine, saxagliptine, sitagliptine, talinolol, tolvaptan) wanneer zij cabozantinib krijgen (zie rubriek 4.5).
MRP2-remmers
Toediening van MRP2-remmers kan resulteren in verhogingen van cabozantinib plasmaconcentraties. Daarom dient men voorzichtig te zijn met gelijktijdig gebruik van MRP2-remmers (bijv. ciclosporine, efavirenz, emtricitabine) (zie rubriek 4.5).
Hulpstoffen
Lactose
Patiënten met zeldzame erfelijke aandoeningen zoals galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op cabozantinib
CYP3A4-remmers en -inductoren
Toediening van de sterke CYP3A4-remmer ketoconazol (400 mg per dag gedurende 27 dagen) aan gezonde vrijwilligers verminderde de cabozantinib-klaring (met 29%) en verhoogde de cabozantinib plasmablootstelling (AUC) bij eenmalige dosis met 38%. Daarom dient gelijktijdige toediening van sterke CYP3A4-remmers (bijv. ritonavir, itraconazol, erytromycine, claritromycine, grapefruitsap) met cabozantinib voorzichtig benaderd te worden.
Toediening van de sterke CYP3A4-inductor rifampicine (600 mg per dag gedurende 31 dagen) aan gezonde vrijwilligers verhoogde de cabozantinib-klaring (4,3-voudig) en verlaagde de cabozantinib plasmablootstelling (AUC) bij eenmalige dosis met 77%. Chronische gelijktijdige toediening van sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, rifampicine, fenobarbital of kruidenpreparaten die sint-janskruid [Hypericum perforatum] bevatten) met cabozantinib dient daarom te worden vermeden.
Maag-pH-modificatoren
Gelijktijdige toediening van de protonpompremmer (PPI) esomeprazol (40 mg per dag gedurende 6 dagen) met een eenmalige dosis van 100 mg cabozantinib aan gezonde vrijwilligers resulteerde in geen klinisch relevant effect op de cabozantinib plasmablootstelling (AUC). Wanneer maag-pH-modificatoren (d.w.z. PPI's, H2-receptorantagonisten en antacida) gelijktijdig met cabozantinib worden toegediend, is er geen dosisaanpassing geïndiceerd.
MRP2-remmers
In vitro gegevens tonen aan dat cabozantinib een substraat is van MRP2. Daarom kan toediening van MRP2-remmers resulteren in verhoogde cabozantinib plasmaconcentraties.
Galzuurbinders (chelatoren)
Galzuurbindende middelen zoals colestyramine en cholestagel kunnen interactie geven met cabozantinib en kunnen invloed hebben op de absorptie (of reabsorptie), resulterend in een potentieel verlaagde blootstelling (zie rubriek 5.2). De klinische relevantie van deze mogelijke interacties is niet bekend.
Effect van cabozantinib op andere geneesmiddelen
Er is geen onderzoek gedaan naar het effect van cabozantinib op de farmacokinetiek van anticonceptiesteroïden. Aangezien onveranderd anticonceptie-effect niet kan worden gegarandeerd, wordt een aanvullende anticonceptiemethode, zoals een barrièremethode, aanbevolen. Het effect van cabozantinib op de farmacokinetiek van warfarine is niet onderzocht. Een interactie met warfarine is mogelijk. In geval van een dergelijke combinatie dienen INR-waarden gemonitord te worden.
P-glycoproteïnesubstraten
Cabozantinib was een remmer (IC50 = 7,0 μM) maar geen substraat van P-gp transportactiviteiten in een bi-directioneel assaysysteem met behulp van MDCK-MDR1-cellen. Daarom kan cabozantinib potentieel plasmaconcentraties van gelijktijdig toegediende substraten van P-gp verhogen. Patiënten dienen gewaarschuwd te worden met betrekking tot het innemen van een P-gp-substraat (bijv. fexofenadine, aliskiren, ambrisentan, dabigatranetexilaat, digoxine, colchicine, maraviroc, posaconazol, ranolazine, saxagliptine, sitagliptine, talinolol, tolvaptan) wanneer zij cabozantinib krijgen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen Men dient vrouwen die zwanger kunnen worden te adviseren zwangerschap te vermijden tijdens het gebruik van cabozantinib. Vrouwelijke partners van mannelijke patiënten die cabozantinib gebruiken, moeten ook zwangerschap vermijden. Mannelijke en vrouwelijke patiënten en hun partners dienen tijdens de behandeling en gedurende ten minste 4 maanden na voltooiing van de behandeling effectieve anticonceptiemethoden te gebruiken. Doordat orale anticonceptiva mogelijk niet als “effectieve anticonceptiemethoden” mogen worden beschouwd, dienen zij samen met een andere methode, zoals een barrièremethode, te worden gebruikt (zie rubriek 4.5).
Zwangerschap
Er zijn geen onderzoeken met betrekking tot zwangere vrouwen die cabozantinib gebruiken. Uit dieronderzoek zijn embryo-foetale en teratogene effecten gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Cabozantinib mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met cabozantinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of cabozantinib en/of de metabolieten in de moedermelk worden uitgescheiden. In verband met mogelijk risico voor de baby moeten moeders tijdens de behandeling met cabozantinib en gedurende ten minste 4 maanden na voltooiing van de behandeling stoppen met het geven van borstvoeding.
Vruchtbaarheid
Er zijn geen gegevens over de vruchtbaarheid bij de mens. Op basis van niet-klinische veiligheidsbevindingen lijkt dat de mannelijke en vrouwelijke vruchtbaarheid kan worden aangetast door behandeling met cabozantinib (zie rubriek 5.3). Men dient zowel mannen als vrouwen te adviseren advies in te winnen en vóór behandeling na te denken over behoud van de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cabozantinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen zoals vermoeidheid en zwakte zijn in verband gebracht met cabozantinib. Daarom dient geadviseerd te worden voorzichtig te zijn bij het besturen van een voertuig of het bedienen van machines.
4.8 Bijwerkingen
Cabozantinib als monotherapie
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende ernstige bijwerkingen in de RCC-populatie (incidentie ≥ 1%) zijn pneumonie, abdominale pijn, diarree, misselijkheid, hypertensie, embolie, hyponatriëmie, longembolie, braken, dehydratie, vermoeidheid, asthenie, verminderde eetlust, diepe veneuze trombose, duizeligheid, hypomagnesiëmie en palmoplantair erytrodysesthesiesyndroom (PPES).
De vaakst voorkomende ernstige bijwerkingen in de HCC-populatie (incidentie ≥ 1%) zijn hepatische encefalopathie, asthenie, vermoeidheid, PPES, diarree, hyponatriëmie, braken, abdominale pijn en trombocytopenie.
De meest voorkomende ernstige bijwerkingen bij de DTC-populatie (incidentie ≥1%) zijn diarree, pleurale effusie, pneumonie, longembolie, hypertensie, anemie, diep-veneuze trombose, hypocalciëmie, osteonecrose van de kaak, pijn, PPES, braken en nierinsufficiëntie.
De meest voorkomende ernstige bijwerkingen in de NET-populatie (incidentie ≥1%) zijn hypertensie, vermoeidheid, longembolie, braken, diarree, misselijkheid en embolie.
De meest voorkomende bijwerkingen van ongeacht welke graad (ervaren door ten minste 25% van de patiënten) in de RCC-, HCC-, DTC- en NET-populaties waren diarree, vermoeidheid, misselijkheid, verminderde eetlust, PPES en hypertensie.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen, waargenomen in de gepoolde database van patiënten behandeld met cabozantinib monotherapie bij RCC, HCC, DTC en NET (n=1355) of gerapporteerd na postmarketinggebruik van cabozantinib, worden in Tabel 2 vermeld. De bijwerkingen zijn opgesomd volgens MedDRA systeem/orgaanklasse en frequentiecategorieën. Frequenties zijn gebaseerd op alle graden en gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 2: Bijwerkingen gemeld in klinische studies of na postmarketinggebruik bij patiënten behandeld met cabozantinib in monotherapie
| Infecties en parasitaire aandoeningen | |||||
| Vaak | abces, pneumonie | ||||
| Bloed- en lymfestelselaandoeningen | |||||
| Zeer vaak | anemie, trombocytopenie | ||||
| Vaak | neutropenie, lymfopenie | ||||
| Endocriene aandoeningen | |||||
| Zeer vaak | hypothyreoïdie* | ||||
| Voedings- en stofwisselingsstoornissen | |||||
| Zeer vaak | verminderde eetlust, hypomagnesiëmie, hypokaliëmie, hypoalbuminemie, hypocalciëmie, | ||||
| Vaak | dehydratie, hypofosfatemie, hyponatriëmie, hyperkaliëmie, hyperbilirubinemie, hyperglykemie, hypoglykemie | ||||
| Zenuwstelselaandoeningen | |||||
| Zeer vaak | dysgeusie, hoofdpijn, duizeligheid | ||||
| Vaak | perifere neuropathiea | ||||
| Soms | convulsie, cerebrovasculair accident, posterieur reversibel encefalopathiesyndroom | ||||
| Evenwichtsorgaan- en ooraandoeningen | |
| Vaak | tinnitus |
| Hartaandoeningen | |
| Soms | acuut myocardinfarct, hartfalen |
| Bloedvataandoeningen | |
| Zeer vaak | hypertensie, bloedingb* |
| Vaak | veneuze trombosec, hypotensie, embolie |
| Soms | hypertensieve crisis, arteriële trombose, arteriële embolie |
| Niet bekend | aneurysma's en arteriële dissecties |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | dysfonie, dyspneu, hoesten |
| Vaak | longembolie, allergische rhinitis |
| Soms | pneumothorax |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | diarree*, misselijkheid, braken, stomatitis, constipatie, abdominale pijn, dyspepsie |
| Vaak | gastro-intestinale perforatie*g, pancreatitis, fistel*, gastro-oesofageale refluxziekte, hemorroïden, mondpijn, droge mond, dysfagie, flatulentie |
| Soms | glossodynie |
| Lever- en galaandoeningen | |
| Vaak | hepatische encefalopathie* |
| Soms | hepatitis cholestatisch |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | palmoplantair erytrodysesthesiesyndroom, huiduitslagf |
| Vaak | pruritus, alopecia, droge huid, verandering van haarkleur, hyperkeratose, erytheem |
| Niet bekend | cutane vasculitis |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | pijn in extremiteit, artralgie |
| Vaak | spierspasmen |
| Soms | osteonecrose van kaak |
| Nier- en urinewegaandoeningen | |
| Vaak | proteïnurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | vermoeidheid, slijmvliesontsteking, asthenie, perifeer oedeem |
| Onderzoekend | |
| Zeer vaak | gewichtsverlies, serum ALAT verhoogd, ASAT verhoogd, alkalische fosfatase in bloed verhoogd |
| Vaak | GGT verhoogd, creatinine in bloed verhoogd, amylase verhoogd, lipase verhoogd, bloedcholesterol verhoogd, bloed triglyceriden verhoogd, daling van het aantal witte bloedcellen |
| Letsels, intoxicaties en verrichtingscomplicaties | |
| Soms | Wondcomplicatiese |
* Zie rubriek 4.8 Beschrijving van geselecteerde bijwerkingen voor verdere karakterisering. a Met inbegrip van polyneuropathie; perifere neuropathie is hoofdzakelijk sensorieel b Inclusief epistaxis als de meest gemelde bijwerking
c Alle gevallen van veneuze trombose inclusief diep veneuze trombose
d Gebaseerd op gerapporteerde bijwerkingen
e Verstoorde heling, complicaties op de incisieplaats en wonddehiscentie
f Huiduitslag is een samengestelde term die dermatitis, acneïforme dermatitis, bulleuze dermatose, exfoliatieve uitslag, erythemateuze uitslag, folliculaire uitslag, maculaire uitslag, maculopapulaire uitslag, papulaire uitslag, pruritische uitslag en geneesmiddeleneruptie omvat.
g Er zijn fatale gevallen gemeld
Cabozantinib in combinatie met nivolumab in eerstelijns gevorderd RCC
Samenvatting van het veiligheidsprofiel
Als cabozantinib wordt toegediend in combinatie met nivolumab, raadpleeg dan de SmPC van nivolumab voordat de behandeling wordt gestart. Raadpleeg de SmPC van nivolumab voor aanvullende informatie over het veiligheidsprofiel van nivolumab als monotherapie.
In de dataset van cabozantinib 40 mg eenmaal daags in combinatie met nivolumab 240 mg elke twee weken in RCC (n = 320), met een minimale follow-up van 16 maanden, waren de meest voorkomende ernstige bijwerkingen (≥ 1% incidentie) diarree, pneumonitis, longembolie, hyponatriëmie, pneumonie, pyrexie, bijnierinsufficiëntie, braken en uitdroging.
De meest voorkomende bijwerkingen (≥ 25%) waren diarree, vermoeidheid, palmoplantair erytrodysesthesiesyndroom, stomatitis, musculoskeletale pijn, hypertensie, huiduitslag, hypothyreoïdie, verminderde eetlust, misselijkheid en buikpijn. De meeste bijwerkingen waren mild tot matig (graad 1 of 2).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die in de klinische studie van cabozantinib in combinatie met nivolumab zijn vastgesteld, worden in Tabel 3 vermeld volgens MedDRA systeem/orgaanklassen en frequentiecategorieën. Frequenties zijn gebaseerd op alle graden en gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen met cabozantinib in combinatie met nivolumab
| Infecties en parasitaire aandoeningen | |||||
| Zeer vaak | Infectie van de bovenste luchtwegen | ||||
| Vaak | pneumonie | ||||
| Bloed- en lymfestelselaandoeningen | |||||
| Vaak | eosinofilie | ||||
| Immuunsysteemaandoeningen | |||||
| Vaak | overgevoeligheid (inclusief anafylactische reactie) | ||||
| Soms | infusiegerelateerde overgevoeligheidsreactie | ||||
| Endocriene aandoeningen | |||||
| Zeer vaak | hypothyreoïdie, hyperthyreoïdie | ||||
| Vaak | bijnierinsufficiëntie | ||||
| Soms | hypofysitis, thyreoïditis | ||||
| Voedings- en stofwisselingsstoornissen | |||||
| Zeer vaak | verminderde eetlust | ||||
| Vaak | uitdroging | ||||
| Zenuwstelselaandoeningen | |||||
| Zeer vaak | dysgeusie, duizeligheid, hoofdpijn | ||||
| Vaak | perifere neuropathie | ||||
| Soms | auto-immune encefalitis, syndroom van Guillain-Barré, myasthenisch syndroom | ||||
| Evenwichtsorgaan- en ooraandoeningen | |||||
| Vaak | tinnitus | ||||
| Oogaandoeningen | |||||
| Vaak | droge ogen, wazig zien | ||||
| Soms | uveïtis | ||||
| Hartaandoeningen | |||||
| Vaak | boezemfibrilleren, tachycardie | ||||
| Soms | myocarditis | ||||
| Bloedvataandoeningen | |||||
| Zeer vaak | hypertensie | ||||
| Vaak | trombosea | ||||
| Soms | arteriële embolie | ||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||||
| Zeer vaak | dysfonie, dyspneu, hoesten | ||||
| Vaak | pneumonitis, longembolie, epistaxis, pleurale effusie | ||||
| Soms | pneumothorax | ||||
| Maagdarmstelselaandoeningen | |||||
| Zeer vaak | diarree, braken, misselijkheid, constipatie, stomatitis, buikpijn, dyspepsie | ||||
| Vaak | colitis, gastritis, orale pijn, droge mond, aambeien | ||||
| Soms | pancreatitis, perforatie van de dunne darmb, glossodynie | ||||
| Lever- en galaandoeningen | |||||
| Vaak | hepatitis | ||||
| Niet bekend | ‘vanishing bile duct’-syndroomc | ||||
| Huid- en onderhuidaandoeningen | |||||
| Zeer vaak | palmoplantair erytrodysesthesiesyndroom, huiduitslagd, pruritus | ||||
| Vaak | alopecia, droge huid, erytheem, haarkleurverandering | ||||
| Soms | psoriasis, urticaria | ||||
| Niet bekend | cutane vasculitis | ||||
| Skeletspierstelsel- en bindweefselaandoeningen | |||||
| Zeer vaak | musculoskeletale pijne, artralgie, spierspasmen | ||||
| Vaak | artritis | ||||
| Soms | myopathie, osteonecrose van de kaak, fistel | ||||
| Nier- en urinewegaandoeningen | |||||
| Zeer vaak | proteïnurie | ||||
| Vaak | nierfalen, acuut nierletsel | ||||
| Soms | nefritis | ||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||||
| Zeer vaak | vermoeidheid, pyrexie, oedeem | ||||
| Vaak | pijn, pijn op de borst | ||||
| Onderzoekenf | |||||
| Zeer vaak | verhoogde ALAT, verhoogde ASAT, hypofosfatemie, hypocalciëmie, | ||||
| hypomagnesiëmie, hyponatriëmie, hyperglykemie, lymfopenie, verhoogde | |||||
| alkalische fosfatase, verhoogde lipase, verhoogde amylase, trombocytopenie, | |||||
| verhoogde creatinine, anemie, leukopenie, hyperkaliëmie, neutropenie, | |||||
| hypercalciëmie, hypoglykemie, hypokaliëmie, verhoogde totale bilirubine, | |||||
| hypermagnesiëmie, hypernatriëmie, gewichtsverlies | |||||
| Vaak | bloedcholesterol verhoogd, hypertriglyceridemie | ||||
De in Tabel 3 weergegeven frequenties van bijwerkingen zijn mogelijk niet volledig toe te schrijven aan cabozantinib alleen, de onderliggende ziekte of nivolumab dat in combinatie wordt gebruikt kunnen hebben bijgedragen.
a Trombose is een samengestelde term die portale veneuze trombose, pulmonale veneuze trombose, pulmonale trombose, aortatrombose, arteriële trombose, diepe veneuze trombose, bekkenvenetrombose, vena cava trombose, veneuze trombose en veneuze trombose in de ledematen omvat.
b Er zijn fatale gevallen gemeld.
c Met eerdere of gelijktijdige blootstelling aan een immuun-‘checkpoint’-remmer
d Uitslag is een samengestelde term die dermatitis, acneïforme dermatitis, bulleuze dermatitis, exfoliatieve uitslag, erythemateuze uitslag, folliculaire uitslag, maculaire uitslag, maculo-papulaire uitslag, papulaire uitslag, pruritische uitslag en geneesmiddeleneruptie omvat.
e Musculoskeletale pijn is een samengestelde term die rugpijn, botpijn, musculoskeletale pijn op de borst, musculoskeletaal ongemak, myalgie, nekpijn, pijn in extremiteiten en spinale pijn omvat. f Frequenties van laboratoriumtermen weerspiegelen het percentage patiënten dat een verslechtering ervoer ten opzichte van de uitgangswaarde bij laboratoriummetingen met uitzondering van gewichtsverlies, bloedcholesterol verhoogd en hypertriglyceridemie.
Beschrijving van geselecteerde bijwerkingen
Gegevens voor de volgende bijwerkingen zijn gebaseerd op patiënten die CABOMETYX 60 mg eenmaal daags oraal kregen als monotherapie in de pivotale studies bij RCC volgend op voorgaande VEGF-gerichte therapie en bij therapie-naïef RCC, bij HCC volgend op voorafgaande systemische therapie, bij DTC bij patiënten die refractair zijn of niet in aanmerking komen voor radioactief jodium (RAI) en die ziekteprogressie hebben vertoond tijdens of na voorgaande systemische behandeling, bij progressieve NET na eerdere systemische behandeling of bij patiënten die CABOMETYX 40 mg eenmaal daags oraal kregen in combinatie met nivolumab in eerstelijns gevorderd RCC (rubriek 5.1).
Gastro-intestinale (GI) perforatie (zie rubriek 4.4)
In de RCC-studie (METEOR) zijn GI-perforaties gemeld bij 0,9% (3/331) van de met cabozantinib behandelde RCC-patiënten. De voorvallen waren graad 2 of 3. De mediane tijd tot optreden bedroeg 10,0 weken.
In de studie bij therapie-naïef RCC (CABOSUN) zijn GI-perforaties gemeld bij 2,6% (2/78) van de met cabozantinib behandelde patiënten. De voorvallen waren graad 4 en 5.
In de HCC-studie (CELESTIAL) zijn GI-perforaties gemeld bij 0,9% (4/467) van de met cabozantinib behandelde patiënten. Alle voorvallen waren graad 3 of 4. De mediane tijd tot optreden bedroeg 5,9 weken.
In de DTC-studie (COSMIC-311) werd GI-perforatie graad 4 gemeld bij één patiënt (0,6%) van de met cabozantinib behandelde patiënten en deze trad op na 14 weken behandeling. In de NET-studie (CABINET) zijn GI-perforaties gemeld bij 1,3% (3/227) van de met cabozantinib behandelde patiënten. De voorvallen waren graad 3, 4 en 5. De mediane tijd tot optreden bedroeg 21,6 weken.
In combinatie met nivolumab bij gevorderd RCC als eerstelijnsbehandeling (CA2099ER) was de incidentie van GI-perforaties 1,3% (4/320) van de behandelde patiënten. Eén voorval was graad 3, twee voorvallen waren graad 4 en één voorval was graad 5 (fataal).
Fatale perforaties zijn voorgekomen in het klinische programma met cabozantinib.
Hepatische encefalopathie (zie rubriek 4.4)
In de HCC-studie (CELESTIAL) is hepatische encefalopathie (hepatische encefalopathie, encefalopathie, hyperammoniëmische encefalopathie) gemeld bij 5,6% (26/467) van de met cabozantinib behandelde patiënten; graad 3-4 voorvallen bij 2,8%, en één (0,2%) graad 5 voorval. De mediane tijd tot optreden bedroeg 5,9 weken.
In de NET-studie (CABINET) is hepatische encefalopathie gemeld bij 0,9% (2/227) van de met cabozantinib behandelde patiënten; er was één graad 3 voorval (0,4%) waarvoor de mediane tijd tot optreden 14,3 weken bedroeg.
Er zijn geen gevallen van hepatische encefalopathie gemeld in de RCC-studies (METEOR, CABOSUN en CA2099ER) en in de DTC-studie (COSMIC-311).
Diarree (zie rubriek 4.4)
In de RCC-studie (METEOR) is diarree gemeld bij 74% (245/331) van de met cabozantinib behandelde RCC-patiënten; graad 3-4 voorvallen bij 11%. De mediane tijd tot optreden bedroeg 4,9 weken.
In de studie bij therapie-naïef RCC (CABOSUN) is diarree gemeld bij 73% (57/78) van de met cabozantinib behandelde patiënten (57/78); graad 3-4 voorvallen bij 10%.
In de HCC-studie (CELESTIAL) is diarree gemeld bij 54% (251/467) van de met cabozantinib behandelde patiënten; graad 3-4 voorvallen bij 9,9%. De mediane tijd tot optreden van alle voorvallen bedroeg 4,1 weken. Diarree leidde tot dosisaanpassingen, onderbrekingen en stopzettingen bij respectievelijk 84/467 (18%), 69/467 (15%) en 5/467 (1%) van de proefpersonen. In de DTC-studie (COSMIC-311) werd diarree gemeld bij 62% van de met cabozantinib behandelde patiënten (105/170); graad 3-4 voorvallen bij 7,6%. Diarree leidde tot dosisreductie en -onderbreking bij respectievelijk 24/170 (14%) en 36/170 (21%) van de proefpersonen.
In de NET-studie (CABINET) werd diarree gemeld bij 63% van de met cabozantinib behandelde patiënten (144/227); graad 3 voorvallen bij 8,4%, geen graad 4 voorvallen. De mediane tijd tot optreden voor graad 3 voorvallen bedroeg 5,1 weken.
In combinatie met nivolumab bij gevorderd RCC als eerstelijnsbehandeling (CA2099ER) werd diarree gemeld bij 64,7% (207/320) van de behandelde patiënten; graad 3-4 voorvallen bij 8,4% (27/320). De mediane tijd tot aanvang van alle voorvallen was 12,9 weken. De dosis werd vertraagd of verlaagd bij 26,3% (84/320) en stopgezet bij 2,2% (7/320) van de patiënten met diarree.
Fistels (zie rubriek 4.4)
In de RCC-studie (METEOR) zijn fistels gemeld bij 1,2% (4/331) van de met cabozantinib behandelde patiënten en deze omvatten anale fistels bij 0,6% (2/331) van de met cabozantinib behandelde patiënten. Eén voorval was graad 3; de overige waren graad 2. De mediane tijd tot optreden bedroeg 30,3 weken.
In de studie bij therapie-naïef RCC (CABOSUN) zijn geen gevallen van fistels gemeld. In de HCC-studie (CELESTIAL) zijn fistels gemeld bij 1,5% (7/467) van de HCC-patiënten. De mediane tijd tot optreden bedroeg 14 weken.
In de DTC-studie (COSMIC-311) werden fistels (twee anale fistels en één farynxfistel) gemeld bij 1,8% (3/170) van de met cabozantinib behandelde patiënten.
In de NET-studie (CABINET) werden fistels (twee anale fistels en één biliaire fistel) gemeld bij 1,3% (3/227) van de met cabozantinib behandelde patiënten. De voorvallen van anale fistels waren graad 1 en 3, de biliaire fistel graad 2. De mediane tijd tot optreden bedroeg 19,3 weken. In combinatie met nivolumab bij gevorderd RCC als eerstelijnsbehandeling (CA2099ER) werden bij 0,9% (3/320) van de behandelde patiënten fistels gemeld en was de ernst graad 1. Fatale gevallen van fistels zijn voorgekomen in het klinische programma met cabozantinib.
Hemorragie (zie rubriek 4.4)
In de RCC-studie (METEOR) was de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) 2,1% (7/331) bij de met cabozantinib behandelde RCC-patiënten. De mediane tijd tot optreden bedroeg 20,9 weken.In de studie bij therapie-naïef RCC (CABOSUN) was de incidentie van ernstige hemorragische -voorvallen (graad ≥ 3) 5,1% (4/78) bij de met cabozantinib behandelde RCC-patiënten.
In de HCC-studie (CELESTIAL) was de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) 7,3% (34/467) bij de met cabozantinib behandelde patiënten. De mediane tijd tot optreden bedroeg 9,1 weken.
In de DTC-studie (COMIC-311) was de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) 2,4% bij met cabozantinib behandelde patiënten (4/170). De mediane tijd tot optreden bedroeg 11,5 weken..
In de NET-studie (CABINET) was de incidentie van ernstige hemorragische voorvallen (graad ≥ 3) 1,8% (4/227) bij de met cabozantinib behandelde patiënten. De mediane tijd tot optreden bedroeg 14,1 weken.
In combinatie met nivolumab bij gevorderd RCC als eerstelijnsbehandeling (CA2099ER) was de incidentie van ≥ graad 3 bloeding 1,9% (6/320) van de behandelde patiënten. Fatale gevallen van hemorragie zijn voorgekomen in het klinische programma met cabozantinib.
Posterieur reversibel encefalopathiesyndroom (PRES) (zie rubriek 4.4)
Er zijn geen gevallen van PRES gemeld in de METEOR-, CABOSUN-, CA2099ER- of CELESTIAL-studies, maar PRES is bij één patiënt in de DTC-studie (COSMIC-311) en bij één patiënt in de NET-studie (CABINET) gemeld. PRES is wel zelden gemeld in andere klinische proeven (bij 2/4872 proefpersonen; 0,04%).
Verhoogde leverenzymen wanneer cabozantinib wordt gecombineerd met nivolumab in RCC In een klinische studie met niet eerder behandelde patiënten met RCC die cabozantinib in combinatie met nivolumab kregen, werd een hogere incidentie van graad 3 en 4 verhoogde ALAT (10,1%) en verhoogde ASAT (8,2%) waargenomen ten opzichte van monotherapie met cabozantinib bij patiënten met gevorderd RCC (verhoogde ALAT van 3,6% en verhoogde ASAT van 3,3% in METEOR-studie). De mediane tijd tot aanvang van een graad > 2 verhoogde ALAT of ASAT was 10,1 weken (bereik: 2 tot 106,6 weken; n = 85). Bij patiënten met graad ≥ 2 verhoogde ALAT of ASAT verdwenen de verhogingen tot graad 0-1 in 91% van de gevallen met een mediane tijd tot herstel van 2,3 weken (bereik: 0,4 tot 108,1 weken).
Van de 45 patiënten met graad ≥ 2 verhoogde ALAT of ASAT die opnieuw werden blootgesteld aan ofwel cabozantinib (n = 10) ofwel nivolumab (n = 10) als monotherapie of met beide (n = 25), werd een recidief van graad ≥ 2 geobserveerd bij 4 patiënten die cabozantinib kregen, bij 3 patiënten die nivolumab kregen en bij 8 patiënten die zowel cabozantinib als nivolumab kregen.
Hypothyreoïdie
In de RCC-studie (METEOR) was de incidentie van hypothyreoïdie 21% (68/331). In de studie bij therapie-naïef RCC (CABOSUN) was de incidentie van hypothyreoïdie 23% (18/78) bij de met cabozantinib behandelde patiënten.
In de HCC-studie (CELESTIAL) was de incidentie van hypothyreoïdie 8,1% (36/467) bij de met cabozantinib behandelde patiënten en graad 3 voorvallen in 0,4% (2/467).
In de DTC-studie (COSMIC-311) was de incidentie van hypothyreoïdie 2,4% (4/170), alle graad 1-2; geen van de gevallen vereiste wijziging van de behandeling.
In de NET-studie (CABINET) was de incidentie van hypothyreoïdie 26% (59/227) bij de met cabozantinib behandelde patiënten, alle graad 1-2.
In combinatie met nivolumab in gevorderd RCC als eerstelijnsbehandeling (CA2099ER) was de incidentie van hypothyreoïdie 35,6% (114/320) van de behandelde patiënten.
Pediatrische patiënten (zie rubriek 5.1)
In studie ADVL1211, een beperkte dosisescalatiestudie van cabozantinib bij pediatrische en adolescente patiënten met recidiverende of refractaire solide tumoren inclusief tumoren in het centraal zenuwstelsel (CZS), werden de volgende events met een hogere frequentie waargenomen bij alle proefpersonen in alle doseringsgroepen van de veiligheidspopulatie (N=39), in vergelijking met volwassenen: verhoogde aspartaataminotransferase (ASAT) (zeer vaak; 76,9%), verhoogde alanineaminotransferase (ALAT) (zeer vaak; 71,8%), verlaagde lymfocytenaantallen (zeer vaak; 48,7%), verlaagde neutrofielenaantallen (zeer vaak; 35,9%) en verhoogde lipase (zeer vaak; 33,3%). De verhoogde percentages voor deze Preferred Terms (PT’s) hebben betrekking op elke graad alsook graad 3/4 van deze bijwerkingen. De gerapporteerde bijwerkingen liggen kwalitatief in lijn met het erkende veiligheidsprofiel van cabozantinib onder volwassen populaties. De kleine aantallen proefpersonen sluiten echter een sluitende beoordeling van trends en frequenties en een verdere vergelijking met het erkende veiligheidsprofiel van cabozantinib uit.
In studie ADVL1622 werd cabozantinib onderzocht bij kinderen en jongvolwassenen met de volgende solide-tumorstrata: Ewing-sarcoom, rabdomyosarcoom, non-rhabdomyosarcoom soft tissue sarcoma (NRSTS), osteosarcoom, Wilms-tumor en andere zeldzame solide tumoren (niet-statistisch cohort). Het veiligheidsprofiel van met cabozantinib behandelde kinderen en jongvolwassenen in alle strata was vergelijkbaar met dat waargenomen bij volwassenen die met cabozantinib werden behandeld.
Bij behandeling met cabozantinib werd epifysaire verbreding waargenomen bij kinderen met open groeischijven.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling voor overdosering met cabozantinib en er zijn geen mogelijke symptomen van overdosering vastgesteld.
In geval van vermoedelijke overdosering dient behandeling met cabozantinib gestopt en ondersteunende zorg gegeven te worden. Metabole klinische laboratoriumparameters dienen ten minste wekelijks te worden gecontroleerd of zoals klinisch passend geacht voor het evalueren van alle mogelijke veranderende trends. Bijwerkingen in verband met overdosering dienen symptomatisch te worden behandeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastisch middel, proteïnekinaseremmer, ATC-code: L01EX07.
Werkingsmechanisme
Cabozantinib is een kleine molecule die meerdere receptortyrosinekinasen (RTK’s) remt die betrokken zijn bij tumorgroei en angiogenese, pathologische bot remodellering, geneesmiddelresistentie en metastatische progressie van kanker. Cabozantinib werd geëvalueerd op zijn remmende werking tegen een verscheidenheid aan kinasen en werd geïdentificeerd als een remmer van MET (hepatocytgroeifactorreceptorproteïne) en VEGF-receptoren (vasculaire endotheliale groeifactor). Bovendien remt cabozantinib andere tyrosinekinasen inclusief de GAS6 receptor (AXL), RET, ROS1, TYRO3, MER, de stamcelfactorreceptor (KIT), TRKB, Fms-achtige tyrosinekinase-3 (FLT3) en TIE-
2.
Farmacodynamische effecten
Cabozantinib vertoonde dosisgerelateerde tumorgroeiremming, tumorregressie en/of geremde metastase in een groot aantal preklinische tumormodellen.
Elektrofysiologie van het hart
Een verhoging vanaf basislijn in gecorrigeerd QT-interval door Fridericia (QTcF) van 10-15 ms op dag 29 (maar niet op dag 1) na initiëring van behandeling met cabozantinib (bij een dosis van 140 mg eenmaal daags) werd waargenomen bij een gecontroleerd klinisch onderzoek bij patiënten met medullair schildkliercarcinoom. Dit effect werd niet in verband gebracht met een verandering in cardiale golfvormmorfologie of nieuwe ritmes. Geen enkele met cabozantinib behandelde proefpersoon in dit onderzoek had een bevestigd QTcF > 500 ms, evenmin zo bij de met cabozantinib behandelde proefpersonen in de RCC, HCC of NET-onderzoeken (bij een dosis van 60 mg).
Klinische werkzaamheid en veiligheid
Niercelcarcinoom
Gerandomiseerde studie bij RCC-patiënten die eerder een vasculaire endotheliale groeifactor (VEGF)-gerichte therapie hebben gekregen (METEOR)
De veiligheid en werkzaamheid van CABOMETYX voor de behandeling van niercelcarcinoom volgend op voorgaand vasculair endotheliale groeifactor (VEGF) gerichte therapie werden geëvalueerd in een gerandomiseerd, open-label, multicenter fase 3-onderzoek (METEOR). Patiënten (N=658) met gevorderd RCC met een clear cell-component die eerder ten minste 1 voorafgaande VEGF-receptortyrosinekinaseremmer (VEGFR TKI) hadden gekregen, werden gerandomiseerd (1:1) naar cabozantinib (N=330) of everolimus (N=328). Patiënten konden andere voorafgaande behandelingen hebben gekregen, inclusief cytokines en antilichamen gericht tegen VEGF, de programmed death 1 (PD-1)-receptor, of de liganden ervan. Patiënten met behandelde hersenmetastasen werden toegestaan. Progressievrije overleving (PFS) werd geëvalueerd door een geblindeerde, onafhankelijke radiologie-beoordelingscommissie en de primaire analyse werd uitgevoerd bij de eerste 375 gerandomiseerde proefpersonen. Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR) en totale overleving (overall survival, OS). Tumorbeoordelingen werden gedurende de eerste 12 maanden om de 8 weken uitgevoerd, daarna om de 12 weken.
De basislijn demografische en ziektekenmerken waren vergelijkbaar tussen de cabozantinib groep en de everolimus groep. De meeste van de patiënten waren mannen (75%), met een mediane leeftijd van 62 jaar. Eenenzeventig procent (71%) had slechts één voorafgaande VEGFR TKI gekregen; 41% van de patiënten had sunitinib gekregen als hun enige voorafgaande VEGFR TKI. Volgens de criteria van het Memorial Sloan Kettering Cancer Center voor prognostische risicocategorie was 46% favourable (0 risicofactoren), 42% intermediate (1 risicofactor) en 13% poor (2 of 3 risicofactoren). Vierenvijftig procent (54%) van de patiënten had 3 of meer organen met metastatische ziekte, waaronder longen (63%), lymfeklieren (62%), lever (29%) en bot (22%). De mediane duur van behandeling was 7,6 maanden (tussen 0,3 en 20,5) voor patiënten die cabozanitib kregen en 4,4 maanden (tussen 0,21 en 18,9) voor patiënten die everolimus kregen.
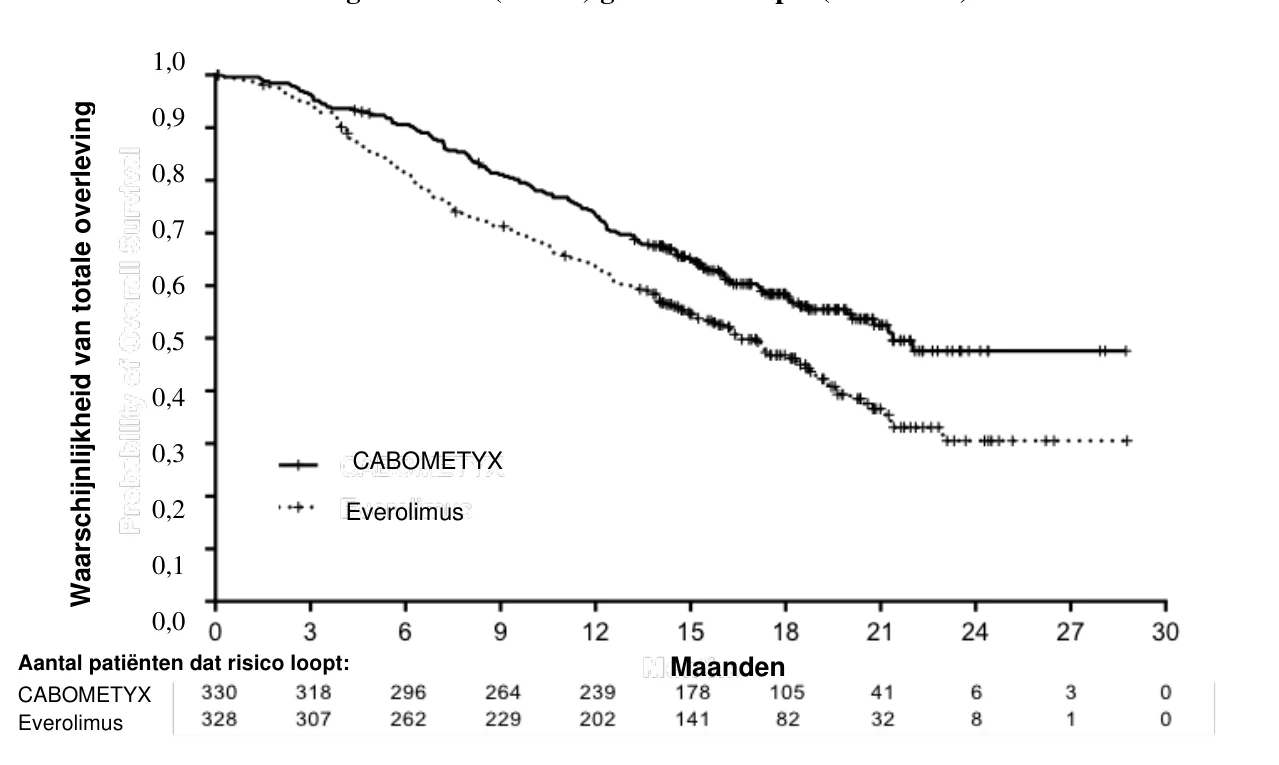
Een statistisch significante verbetering in PFS werd aangetoond voor cabozantinib in vergelijking met everolimus (Figuur 1 en Tabel 4). Een geplande tussentijdse analyse van OS werd uitgevoerd op het moment van de PFS-analyse en bereikte niet de tussentijdse grens voor statistische significantie (202 gevallen, HR=0,68 [0,51; 0,90]; p=0,006). In een volgende niet-geplande tussentijdse analyse van OS werd een statistisch significante verbetering aangetoond voor patiënten die werden gerandomiseerd naar cabozantinib in vergelijking met everolimus (320 gevallen, mediaan van 21,4 maanden versus 16,5 maanden; HR=0,66 [0,53; 0,83]; p=0,0003; Figuur 2). Vergelijkbare resultaten voor OS werden waargenomen met een follow-up analyse (descriptief) bij 430 gevallen.
Verkennende analyses van PFS en OS in de ITT-populatie hebben ook consistente resultaten aangetoond in het voordeel van cabozantinib in vergelijking met everolimus over verschillende subgroepen volgens leeftijd (< 65 versus ≥ 65, geslacht, MSKCC-risicogroep (favourable, intermediate, poor), ECOG-status (0 versus 1), tijd vanaf diagnose tot randomisatie (< 1 jaar versus ≥ 1 jaar), MET-status van de tumor (hoog versus laag versus onbekend), botmetastasen (afwezig versus aanwezig), viscerale metastasen (afwezig versus aanwezig), viscerale en botmetastasen (afwezig versus aanwezig), aantal voorafgaande VEGFR-TKI's (1 versus ≥ 2), duur van eerste VEGFR-TKI (≤ 6 maanden versus > 6 maanden).
De bevindingen van objectief responspercentage worden samengevat in Tabel 5. Figuur 1: Kaplan-Meier-curve voor progressievrije overleving van onafhankelijke radiologie-beoordelingscommissie, bij RCC-proefpersonen volgend op voorgaand vasculair endotheliale groeifactor (VEGF) gerichte therapie (eerste 375 proefpersonen gerandomiseerd) (METEOR)
Tabel 4: Samenvatting van PFS-bevindingen door onafhankelijke radiologie-beoordelings-commissie, bij RCC-proefpersonen volgend op voorgaand vasculair endotheliale groeifactor (VEGF) gerichte therapie (METEOR)
| Populatie primaire PFS-analyse | Intent-to-treat-populatie | |||
| Eindpunt | CABOMETYX | Everolimus | CABOMETYX | Everolimus |
| N = 187 | N = 188 | N = 330 | N = 328 | |
| Mediane PFS (95% BI), maanden | 7,4 (5,6; 9,1) | 3,8 (3,7; 5,4) | 7,4 (6,6; 9,1) | 3,9 (3,7; 5,1) |
| HR (95% BI), p-waarde1 | 0,58 (0,45; 0,74); p<0,0001 | 0,51 (0,41; 0,62); p<0,0001 | ||
1 gestratificeerde log-rangorde-toets 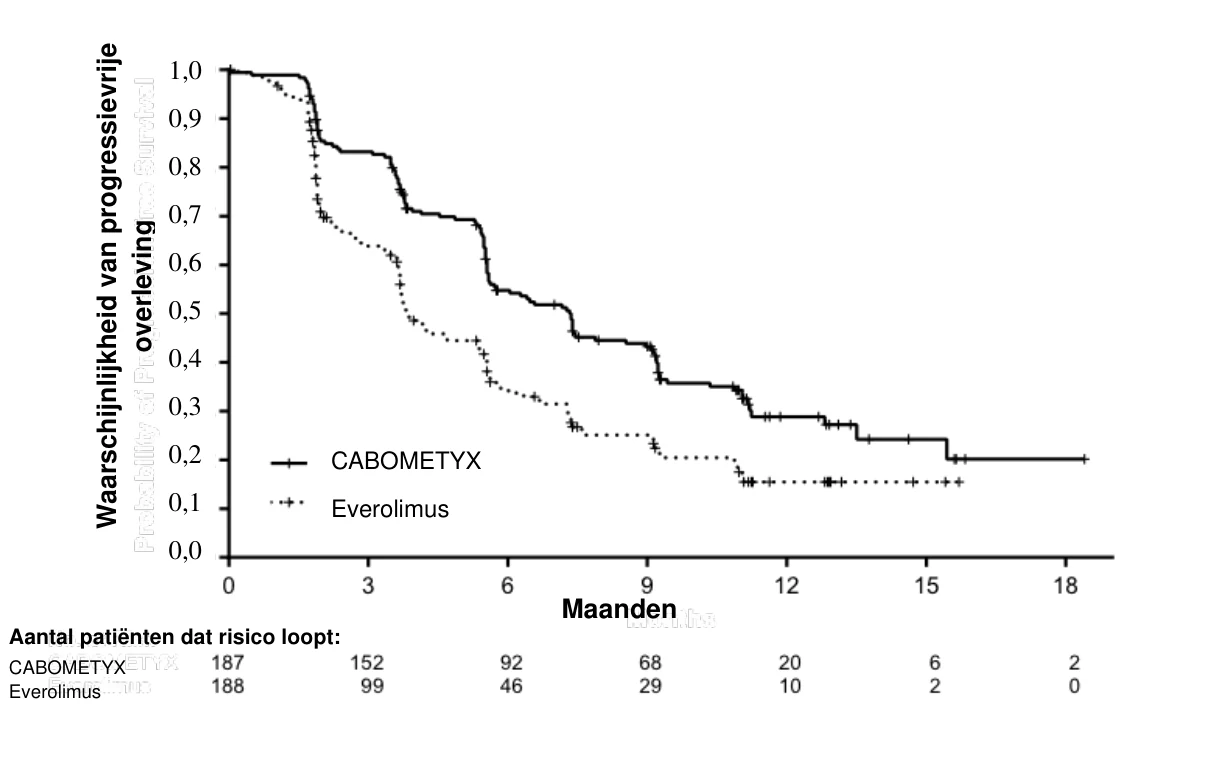

 Figuur 2: Kaplan-Meier-curve van totale overleving bij RCC-patiënten volgend op voorgaand vasculair endotheliale groeifactor (VEGF) gerichte therapie (METEOR)
Tabel 5: Samenvatting van ORR-bevindingen middels beoordeling door onafhankelijke radiologie-commissie (IRC) en beoordeling door onderzoeker, bij RCC-proefpersonen volgend op voorgaand vasculair endotheliale groeifactor (VEGF) gerichte therapie
Primaire analyse ORR intent-to- treat-populatie (IRC) | ORR volgens beoordeling onderzoeker van intent-to-treat-populatie | |||
| Eindpunt | CABOMETYX | Everolimus | CABOMETYX | Everolimus |
| N = 330 | N = 328 | N = 330 | N = 328 | |
| ORR (alleen partiële responsen) (95% BI) | 17% (13%; 22%) | 3% (2%; 6%) | 24% (19%; 29%) | 4% (2%; 7%) |
| p-waarde1 | p<0,0001 | p<0,0001 | ||
| Partiële respons | 17% | 3% | 24% | 4% |
| Mediane tijd tot eerste respons, maanden (95% BI) | 1,91 (1,6; 11,0) | 2,14 (1,9; 9,2) | 1,91 (1,3; 9,8) | 3,50 (1,8; 5,6) |
| Stabiele ziekte als beste respons | 65% | 62% | 63% | 63% |
| Progressieve ziekte als beste respons | 12% | 27% | 9% | 27% |
1 chi-kwadraat-toets
Aantal patiënten dat risico loopt:
CABOMETYX
Everolimus 
Gerandomiseerde studie bij niet eerder behandelde niercelcarcinoompatiënten (CABOSUN) De veiligheid en de werkzaamheid van CABOMETYX voor de behandeling van therapie-naïef niercelcarcinoom werden geëvalueerd in een gerandomiseerd, open-label, multi-center onderzoek (CABOSUN). Patiënten (N=157) met vooraf onbehandeld, lokaal gevorderd of gemetastaseerd RCC met een clear cell component werden gerandomiseerd (1:1) naar cabozantinib (N=79) of sunitinib (N=78). De patiënten moesten ziekte met intermediate of poor risk hebben zoals gedefinieerd volgens de risicogroepcategorieën van de International Metastatic RCC Database Consortium (IMDC). De patiënten werden gestratificeerd volgens IMDC-risicogroep en aanwezigheid van botmetastasen (ja/neen). Ongeveer 75% van de patiënten had een nefrectomie ondergaan voor de aanvang van de behandeling.
Bij intermediate risk ziekte werd voldaan aan één of twee van de volgende risicofactoren, terwijl bij poor risk werd voldaan aan drie of meer factoren: tijd vanaf de diagnose van RCC tot aan systemische behandeling < 1 jaar, Hb < ondergrens van de normaalwaarde (LLN, lower limit of normal), gecorrigeerd calcium > bovengrens van de normaalwaarde (ULN, upper limit of normal), KPS < 80%, aantal neutrofielen > ULN en aantal bloedplaatjes > ULN.
Het primaire eindpunt was progressievrije overleving (PFS). Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR) en totale overleving (OS). Tumorbeoordelingen werden om de 12 weken uitgevoerd.
De basislijn demografische en ziektekenmerken waren gelijkaardig tussen de cabozantinib- en sunitinib-armen. De meeste van de patiënten waren mannen (78%), met een mediane leeftijd van 62 jaar. De distributie van de patiënten volgens IMDC-risicogroepen was 81% intermediate risk (1-2 risicofactoren) en 19% poor risk (≥ 3 risicofactoren). De meeste patiënten (87%) hadden een ECOG performance status van 0 of 1; 13% had een ECOG performance status van 2. Zesendertig percent (36%) van de patiënten had botmetastasen.
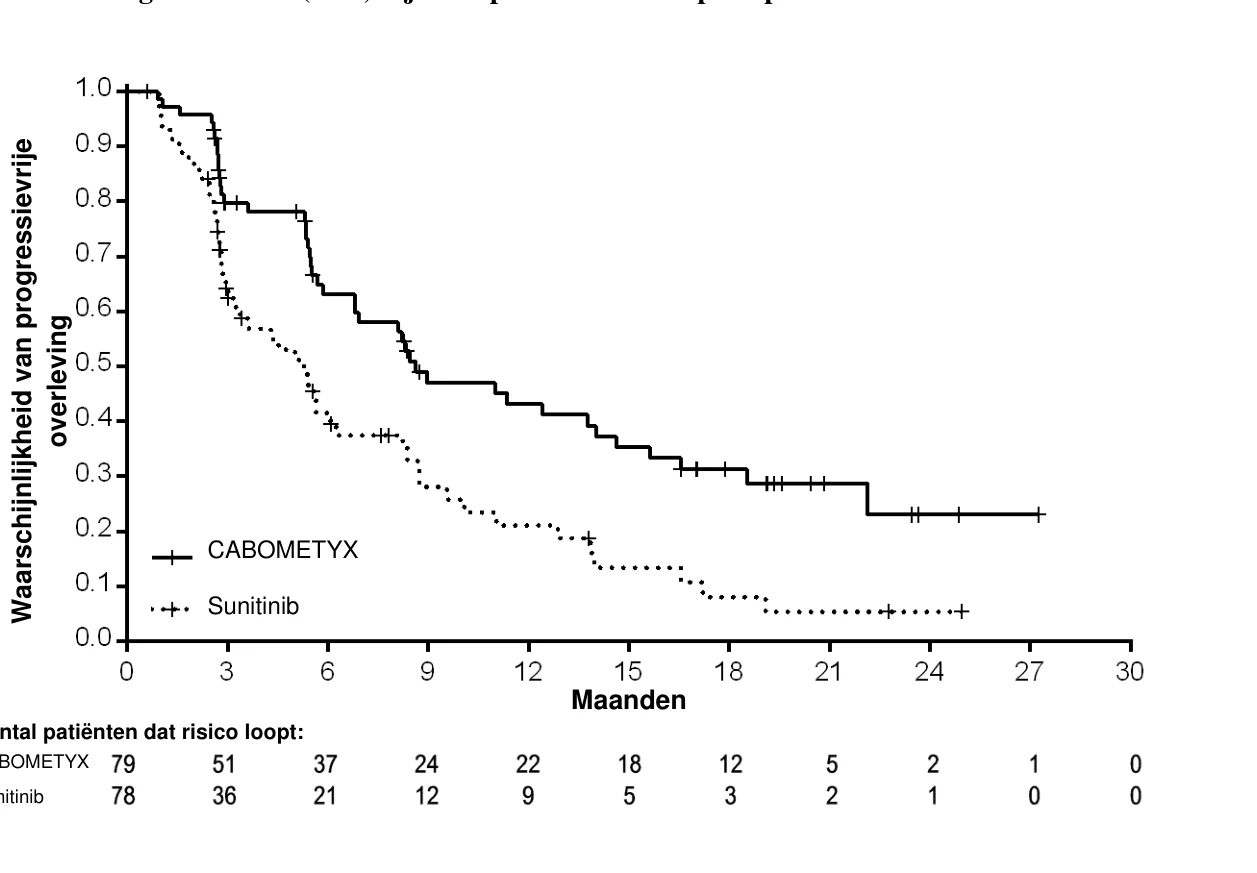
Een statistisch significante verbetering in PFS, zoals retrospectief geëvalueerd door een geblindeerde onafhankelijke radiologie-beoordelingscommissie (IRC), werd aangetoond voor cabozantinib in vergelijking met sunitinib (Figuur 3 en Tabel 6). De PFS-bevindingen middels beoordeling door de onderzoeker en beoordeling door de IRC waren consistent.
Patiënten met zowel positieve als negatieve MET-status toonden een gunstig effect met cabozantinib in vergelijking met sunitinib, met een grotere activiteit bij de patiënten met een positieve MET-status in vergelijking met de patiënten met een negatieve MET-status (HR=0,32 (0,16; 0,63) versus 0,67 (0,37; 1,23)) respectievelijk.
De behandeling met cabozantinib was geassocieerd met een trend tot langere overleving in vergelijking met sunitinib (Tabel 6). De studie was niet gepowerd voor de OS-analyse en de gegevens zijn immatuur.
De ORR-bevindingen zijn samengevat in Tabel 6.
Figuur 3: Kaplan-Meier-curve voor progressievrije overleving volgens onafhankelijke radiologie-beoordelingscommissie (IRC) bij therapie-naïeve RCC-proefpersonen
Tabel 6: Werkzaamheidsresultaten bij therapie-naïeve RCC-proefpersonen (ITT-populatie, CABOSUN)
| Sunitinib (N=78) | ||||
| CABOMETYX | ||||
| (N=79) | ||||
| Progressievrije overleving (PFS) volgens IRC a | ||||
| Mediane PFS in maanden (95% BI) | 8,6 (6,2; 14,0) | 5,3 (3,0; 8,2) | ||
| HR (95% BI); gestratificeerd b,c | 0,48 (0,32; 0,73) | |||
| Tweezijdige log-rank p-waarde: gestratificeerd b | p=0,0005 | |||
| Progressievrije overleving (PFS) volgens onderzoeker | ||||
| Mediane PFS in maanden (95% BI) | 8,3 (6,5; 12,4) | 5,4 (3,4; 8,2) | ||
| HR (95% BI); gestratificeerd b,c | 0,56 (0,37; 0,83) | |||
| Tweezijdige log-rank p-waarde: gestratificeerd b | p=0,0042 | |||
| Totale overleving | ||||
| Mediane OS in maanden (95% BI) | 30,3 (14,6; NE) | 21,0 (16,3; 27,0) | ||
| HR (95% BI); gestratificeerd b,c | 0,74 (0,47; 1,14) | |||
| Objectief responspercentage n (%) volgens IRC | ||||
| Complete responsen | 0 | 0 | ||
Aantal patiënten dat risico loopt:
CABOMETYX
Sunitinib
| Partiële responsen | 16 (20) | 7 (9) | ||||
| ORR (alleen partiële responsen) | 16 (20) | 7 (9) | ||||
| Stabiele ziekte | 43 (54) | 30 (38) | ||||
| Progressieve ziekte | 14 (18) | 23 (29) | ||||
| Objectief responspercentage n (%) volgens onderzoeker | ||||||
| Complete responsen | 1 (1) | 0 | ||||
| 9 (12) | ||||||
| Partiële responsen | 25 (32) | |||||
| ORR (alleen partiële responsen) | 26 (33) | 9 (12) | ||||
| Stabiele ziekte | 29 (37) | |||||
| 34 (43) | ||||||
| Progressieve ziekte | 14 (18) | 19 (24) | ||||
a in overeenstemming met EU censoring
b Stratificatiefactoren volgens IxRS omvatten IMDC-risicocategorieën (intermediate risk, poor risk en botmetastasen (ja, neen) c Geschat met behulp van een regressiemodel van Cox (‘Cox proportional hazards’-model) aangepast voor stratificatiefactoren volgens IxRS. Hazard ratio < 1 wijst op progressievrije overleving in het voordeel van cabozantinib
Gerandomiseerde fase 3-studie van cabozantinib in combinatie met nivolumab vs. sunitinib (CA2099ER)
De veiligheid en werkzaamheid van cabozantinib 40 mg eenmaal daags oraal in combinatie met nivolumab 240 mg intraveneus elke 2 weken voor de eerstelijnsbehandeling van gevorderd/gemetastaseerd RCC werden geëvalueerd in een fase 3, gerandomiseerde, open-label studie (CA2099ER). De studie includeerde patiënten (18 jaar of ouder) met gevorderd of gemetastaseerd RCC met een heldercellige component, Karnofsky Performance Status (KPS) graad ≥ 70%, en meetbare ziekte volgens RECIST v1.1 ongeacht hun PD-L1-status of IMDC-risicogroep. De studie sloot patiënten uit met een auto-immuunziekte of andere medische aandoeningen die systemische immunosuppressie vereisen, patiënten die eerder waren behandeld met een anti-PD-1-, anti-PD-L1-, anti-PD-L2-, anti-CD137- of anti-CTLA-4-antilichaam, slecht gecontroleerde hypertensie ondanks antihypertensieve therapie, actieve hersenmetastasen en ongecontroleerde bijnierinsufficiëntie. Patiënten werden gestratificeerd op basis van IMDC-prognostische score, PD-L1-tumorexpressie en regio.
In totaal werden 651 patiënten gerandomiseerd om ofwel cabozantinib 40 mg eenmaal daags oraal te krijgen in combinatie met nivolumab 240 mg (n = 323) intraveneus toegediend om de 2 weken of sunitinib (n = 328) 50 mg daags, oraal toegediend gedurende 4 weken, gevolgd door 2 weken geen behandeling. De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit bij toediening van nivolumab tot 24 maanden. Behandeling na de initiële door de onderzoeker beoordeelde progressie volgens de definitie van RECIST versie 1.1 was toegestaan als de patiënt een klinisch voordeel had en het onderzoeksgeneesmiddel verdroeg, zoals bepaald door de onderzoeker. De eerste tumorbeoordeling na de basislijn werd 12 weken (± 7 dagen) na randomisatie uitgevoerd. Daaropvolgende tumorbeoordelingen vonden elke 6 weken (± 7 dagen) tot week 60 plaats, daarna elke 12 weken (± 14 dagen) tot radiografische progressie, bevestigd door de Blinded Independent Central review (BICR). Het primaire eindpunt voor de werkzaamheid was PFS zoals bepaald door een BICR. Aanvullende maten voor de werkzaamheid omvatten OS en ORR als belangrijkste secundaire eindpunten.
De basislijnkenmerken waren over het algemeen gelijk verdeeld over de twee groepen. De mediane leeftijd was 61 jaar (spreiding: 28-90), waarbij 38,4% ≥ 65 jaar en 9,5% ≥ 75 jaar. De meerderheid van de patiënten was man (73,9%) en blank (81,9%). Acht procent van de patiënten was Aziatisch, 23,2% en 76,5% van de patiënten had een basislijn KPS van respectievelijk 70 tot 80% en 90 tot 100%. De distributie van de patiënten volgens IMDC-risicocategorieën was 22,6% favourable, 57,6%
| intermediate en 19,7% poor. Voor PD-L1-tumorexpressie had 72,5% van de patiënten PD-L1- | |||
| expressie < 1% of onbepaald en 24,9% van de patiënten had PD-L1-expressie ≥ 1%. 11,5% van de | |||
| patiënten had tumoren met sarcomatoïde kenmerken. De mediane duur van de behandeling was 14,26 | |||
| maanden (spreiding: 0,2 - 27,3 maanden) bij cabozantinib met nivolumab behandelde patiënten en was | |||
| 9,23 maanden (spreiding: 0,8 - 27,6 maanden) bij met sunitinib behandelde patiënten. | |||
| De studie toonde een statistisch significant voordeel aan in PFS, OS en ORR voor patiënten die | |||
| gerandomiseerd waren naar cabozantinib in combinatie met nivolumab in vergelijking met sunitinib. | |||
| Werkzaamheidsresultaten van de primaire analyse (minimale follow-up 10,6 maanden; mediane | |||
| follow-up 18,1 maanden) zijn weergegeven in Tabel 7. | |||
| Tabel 7: Werkzaamheidsresultaten (CA2099ER) | |||
cabozantinib + nivolumab (n = 323) | sunitinib (n = 328) | ||
| PFS volgens BICR | |||
| Voorvallen | 144 (44,6%) | 191 (58,2%) | |
| Hazard ratioa | 0,51 | ||
| 95% BI | (0,41; 0,64) | ||
| p-waardeb, c | < 0,0001 | ||
| Mediaan (95% BI)d | 16,59 (12,45; 24,94) | 8,31 (6,97; 9,69) | |
| OS | |||
| Voorvallen | 67 (20,7%) | 99 (30,2%) | |
| Hazard ratioa | 0,60 | ||
| 98,89% BI | (0,40; 0,89) | ||
| p-waardeb,c,e | 0,0010 | ||
| Mediaan (95% BI) | N.E. | N.E. (22,6; N.E.) | |
| Rate (95% BI) | |||
| 6 maanden | 93,1 (89,7; 95,4) | 86,2 (81,9; 89,5) | |
| ORR volgens BICR (CR + PR) | 180 (55,7%) | 89 (27,1%) | |
| (95% BI)f | (50,1; 61,2) | (22,4; 32,3) | |
| Verschil in ORR (95% BI)g | 28,6 (21,7; 35,6) | ||
| p-waardeh | < 0,0001 | ||
| Complete responsen (CR) | 26 (8,0%) | 15 (4,6%) | |
| Partiële responsen (PR) | 154 (47,7%) | 74 (22,6%) | |
| Stabiele ziekte (SD) | 104 (32,2%) | 138 (42,1%) | |
| Mediane duur van de responsend | |||
| Maanden (bereik) | 20,17 (17,31; N.E.) | 11,47 (8,31; 18,43) | |
| Mediane tijd tot respons | |||
| Maanden (bereik) | 2,83 (1,0-19,4) | 4,17 (1,7-12,3) | |
| a Gestratificeerd ‘Cox proportional hazards’-model. Hazard ratio is cabozantinib en nivolumab ten opzichte van sunitinib. | |||
| b 2-zijdige p-waarden van gestratificeerde reguliere log-ranktest. | |||
| c Log-rank-test gestratificeerd naar IMDC-prognostische risicoscore (0, 1-2, 3-6), PD-L1-tumorexpressie (≥1% versus <1% | |||
| of onbepaald) en regio (VS / Canada / W-Europa / N-Europa, overige landen) zoals ingevoerd in de IRT. | |||
| d Gebaseerd op Kaplan-Meier-schattingen. | |||
| e Grens voor statistische significantie p-waarde <0,0111. | |||
| f BI gebaseerd op de Clopper en Pearson-methode. | |||
| g Voor strata gecorrigeerd verschil in objectief responspercentage (cabozantinib + nivolumab – sunitinib) gebaseerd op | |||
| DerSimonian en Laird. | |||
| h 2-zijdige p-waarde van CMH-test. | |||
| NE = niet te schatten | |||
| De primaire analyse van PFS omvatte censurering voor nieuwe antikankerbehandeling (Tabel 7). De | |||
| resultaten voor PFS met en zonder censuur voor nieuwe antikankerbehandeling waren consistent. | |||
PFS-voordeel werd waargenomen in de cabozantinib in combinatie met nivolumab-arm vs. sunitinib ongeacht de tumor PD L1-expressie. De mediane PFS voor tumor PD L1-expressie ≥ 1% was 13,08 voor cabozantinib in combinatie met nivolumab en was 4,67 maanden in de sunitinib-arm (HR = 0,45; 95% BI: 0,29; 0,68). Voor tumor PD L1-expressie < 1% was de mediane PFS 19,84 maanden voor cabozantinib in combinatie met nivolumab en 9,26 maanden in de sunitinib-arm (HR = 0,50; 95% BI: 0,38; 0,65).
PFS-voordeel werd waargenomen in de cabozantinib in combinatie met nivolumab-arm vs. sunitinib, ongeacht de (IMDC-)risicocategorie. Mediane PFS voor de gunstige risicogroep werd niet bereikt voor cabozantinib in combinatie met nivolumab, en was 12,81 maanden in de sunitinib-arm (HR = 0,60; 95% BI: 0,37; 0,98). De mediane PFS voor de intermediaire risicogroep was 17,71 maanden voor cabozantinib in combinatie met nivolumab en was 8,38 maanden in de sunitinib-arm (HR = 0,54; 95% BI: 0,41; 0,73). De mediane PFS voor de ongunstige risicogroep was 12,29 maanden voor cabozantinib in combinatie met nivolumab en was 4,21 maanden in de sunitinib-arm (HR = 0,36; 95% BI: 0,23; 0,58).
Een bijgewerkte PFS- en OS-analyse werd uitgevoerd toen alle patiënten een minimale follow-up van 16 maanden hadden en een mediane follow-up van 23,5 maanden (zie figuren 4 en 5). De PFS-hazard ratio was 0,52 (95% BI: 0,43;0,64). De OS-hazard ratio was 0,66 (95% BI: 0,50; 0,87). Bijgewerkte werkzaamheidsgegevens (PFS en OS) in subgroepen voor de IMDC-risicocategorieën en PD-L1-expressieniveaus bevestigen de oorspronkelijke resultaten. Met de bijgewerkte analyse werd de mediane PFS bereikt voor de gunstige risicogroep.
Figuur 4: Kaplan-Meier-curves voor progressievrije overleving (CA2099ER)
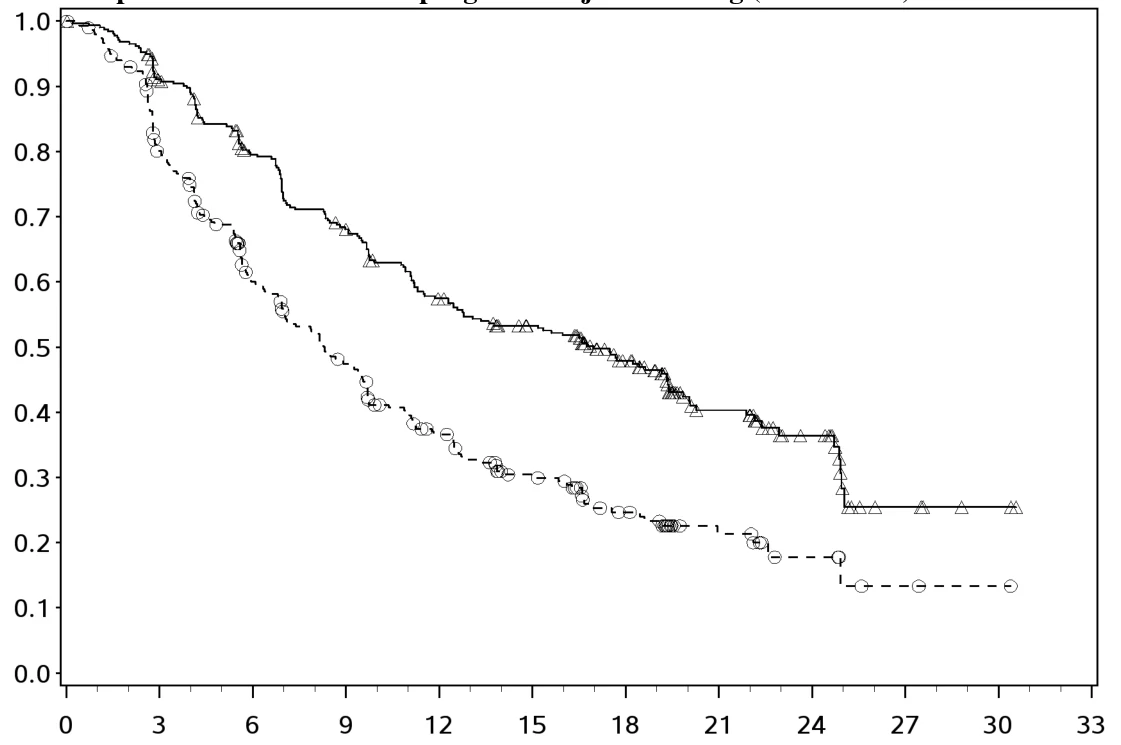
Progressievrije overleving volgens BICR (maanden) Aantal patiënten dat risico loopt
Cabozantinib + nivolumab
323 280 236 201 166 145 102 56 26 5 2 0 Sunitinib
328 230 160 122 87 61 37 17 7 2 1 0
Cabozantinib + nivolumab (voorvallen: 175/323), mediaan en 95,0% BI: 16,59 (12,58; 19,38) Sunitinib (voorvallen: 206/328), mediaan en 95,0% BI:8,31 (6,93; 9,69)
Figuur 5: Kaplan-Meier-curves voor totale overleving (CA2099ER)
Totale overleving (maanden) Aantal patiënten dat risico loopt
Cabozantinib + nivolumab
323 308 295 283 269 255 220 147 84 40 10 0 Sunitinib
328 295 272 254 236 217 189 118 62 22 4 0
Cabozantinib + nivolumab (voorvallen: 86/323), mediaan en 95% BI: NE Sunitinib (voorvallen: 116/328), mediaan en 95% BI: 29,47 (28,35; NE)
Hepatocellulair carcinoom 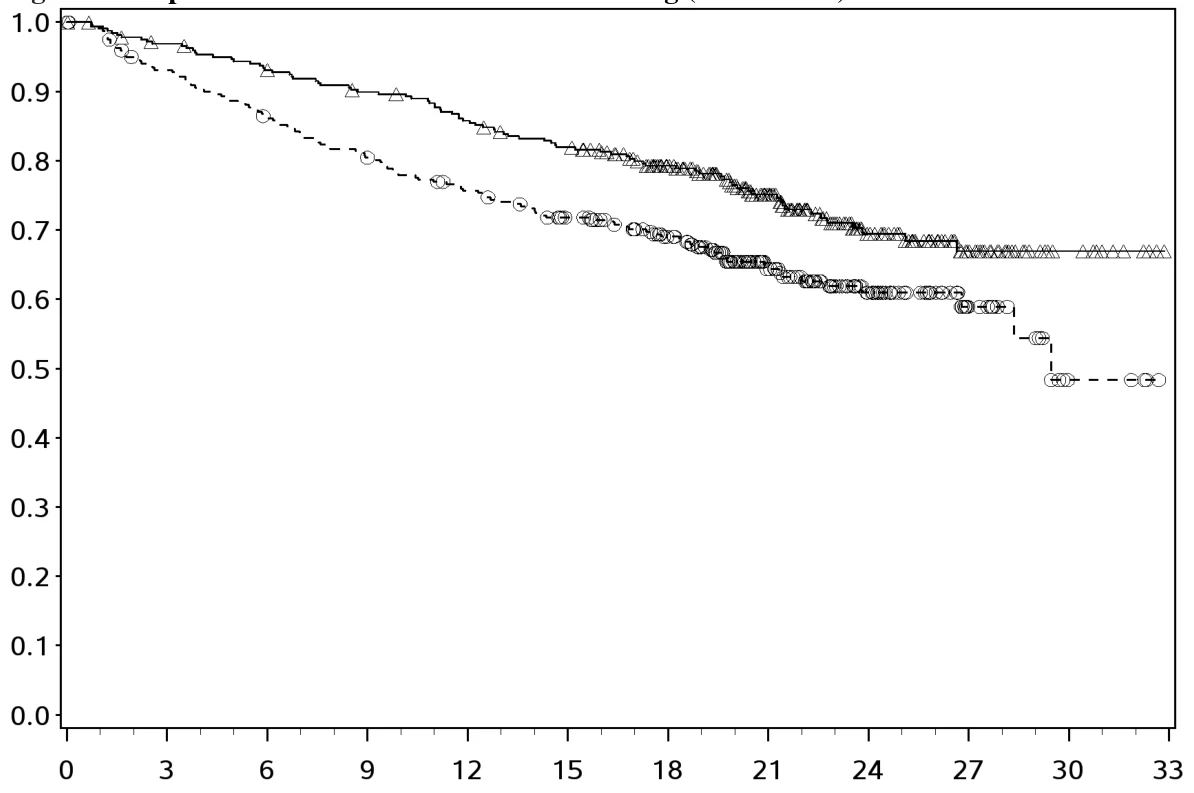
Gecontroleerd onderzoek bij patiënten die sorafenib hebben gekregen (CELESTIAL) De veiligheid en werkzaamheid van CABOMETYX werden geëvalueerd in een gerandomiseerd, dubbelblind, placebo-gecontroleerd fase 3-onderzoek (CELESTIAL). Patiënten (N=707) met HCC niet in aanmerking komend voor curatieve behandeling en die eerder sorafenib hadden ontvangen voor gevorderde ziekte, werden gerandomiseerd (2:1) om cabozantinib (N=470) of placebo (N=237) te ontvangen. De patiënten mochten één andere voorgaande systemische behandeling voor gevorderde ziekte gekregen hebben naast sorafenib. De randomisatie werd gestratificeerd naar etiologie van de ziekte (HBV [met of zonder HCV], HCV [zonder HBV], of andere), geografische regio (Azië, andere regio’s) en naar de aanwezigheid van extrahepatische uitbreiding van de ziekte of macrovasculaire invasie (Ja, Neen).
Het primaire werkzaamheidseindpunt was totale overleving (overall survival, OS). Secundaire werkzaamheidseindpunten waren progressievrije overleving (progression-free survival, PFS) en objectief responspercentage (objective response rate, ORR), beoordeeld door de onderzoeker op basis van de Response Evaluation Criteria in Solid Tumours (RECIST) 1.1. Tumorbeoordelingen werden elke 8 weken uitgevoerd. De proefpersonen continueerden de geblindeerde studiebehandeling na radiologische progressie van de ziekte zolang ze klinisch voordeel behaalden of totdat ze een daarop volgende systemische of levergerichte lokale antikankerbehandeling nodig hadden. Cross-over van placebo naar cabozantinib was niet toegestaan tijdens de geblindeerde behandelingsfase.
De basislijn demografische en ziektekenmerken waren gelijkaardig tussen de cabozantinib-arm en de placebo-arm en worden hieronder getoond voor alle 707 gerandomiseerde patiënten:
De meerderheid van de patiënten (82%) was man: de mediane leeftijd was 64 jaar. De meerderheid van de patiënten (56%) was blank en 34% van de patiënten was Aziatisch. Drieënvijftig procent (53%) van de patiënten had ECOG-prestatiestatus (PS) 0 en 47% had ECOG-PS 1. Bijna alle patiënten (99%) waren Child-Pugh A en 1% was Child-Pugh B. De etiologie van HCC omvatte 38% hepatitis B-virus (HBV), 21% hepatitis C-virus (HCV) en 40% andere (noch HBV, noch HCV). Achtenzeventig procent (78%) had macroscopische vasculaire invasie en/of extrahepatische tumorverspreiding, 41% had alfafoetoproteïne(AFP)-spiegels ≥ 400 μg/l, 44% was behandeld met procedures voor loco-regionale transarteriële embolisatie of chemo-infusie, 37% had radiotherapie voorafgaand aan behandeling met cabozantinib. De mediane duur van de behandeling met sorafenib was 5,32 maanden. Tweeënzeventig percent (72%) van de patiënten had 1 en 28% had 2 voorgaande systemische behandelingen voor gevorderde ziekte gekregen.
Een statistisch significante verbetering in OS werd aangetoond voor cabozantinib in vergelijking met placebo (Tabel 8 en Figuur 6).
De bevindingen voor PFS en ORR zijn samengevat in Tabel 8.
Tabel 8: Werkzaamheidsresultaten bij HCC (ITT-populatie, CELESTIAL)
CABOMETYX (N=470) | Placebo (N=237) | |
| Totale overleving | ||
| Mediane OS (95% BI), maanden | 10,2 (9,1; 12,0) | 8,0 (6,8; 9,4) |
| HR (95% BI)1,2 | 0,76 (0,63; 0,92) | |
| p-waarde1 | p=0,0049 | |
| Progressievrije overleving (PFS)3 | ||
| Mediane PFS in maanden (95% BI) | 5,2 (4,0; 5,5) | 1,9 (1,9; 1,9) |
| HR (95% BI)1 | 0,44 (0,36; 0,52) | |
| p-waarde1 | p<0,0001 | |
| Kaplan-Meier-landmarkschattingen van het percentage proefpersonen die voorvalvrij waren na 3 maanden | ||
| % (95% BI) | 67,0% (62,2%; 71,3%) | 33,3% (27,1%; 39,7%) |
| Objectief responspercentage n (%)3 | ||
| Complete responsen (CR) | 0 | 0 |
| Partiële responsen (PR) | 18 (4) | 1 (0,4) |
| ORR (CR+PR) | 18 (4) | 1 (0,4) |
| p-waarde1,4 | p=0,0086 | |
| Stabiele ziekte | 282 (60) | 78 (33) |
| Progressieve ziekte | 98 (21) | 131 (55) |
1 2-zijdige gestratificeerde log-rank test met etiologie van ziekte (HBV [met of zonder HCV], HCV [zonder HBV] of andere), geografische regio (Azië, andere regio’s) en aanwezigheid van extrahepatische uitbreiding van de ziekte en/of microvasculaire invasie (Ja, Neen) als stratificatiefactoren (volgens IVRS gegevens)
2 geschat met behulp van een regressiemodel van Cox (‘Cox proportional hazards’-model) 3 geëvalueerd door de onderzoeker op basis van RECIST 1.1
4 gestratificeerde Cochran-Mantel-Haenszel(CMH)-test
Figuur 6: Kaplan-Meier-curve van totale overleving (CELESTIAL)
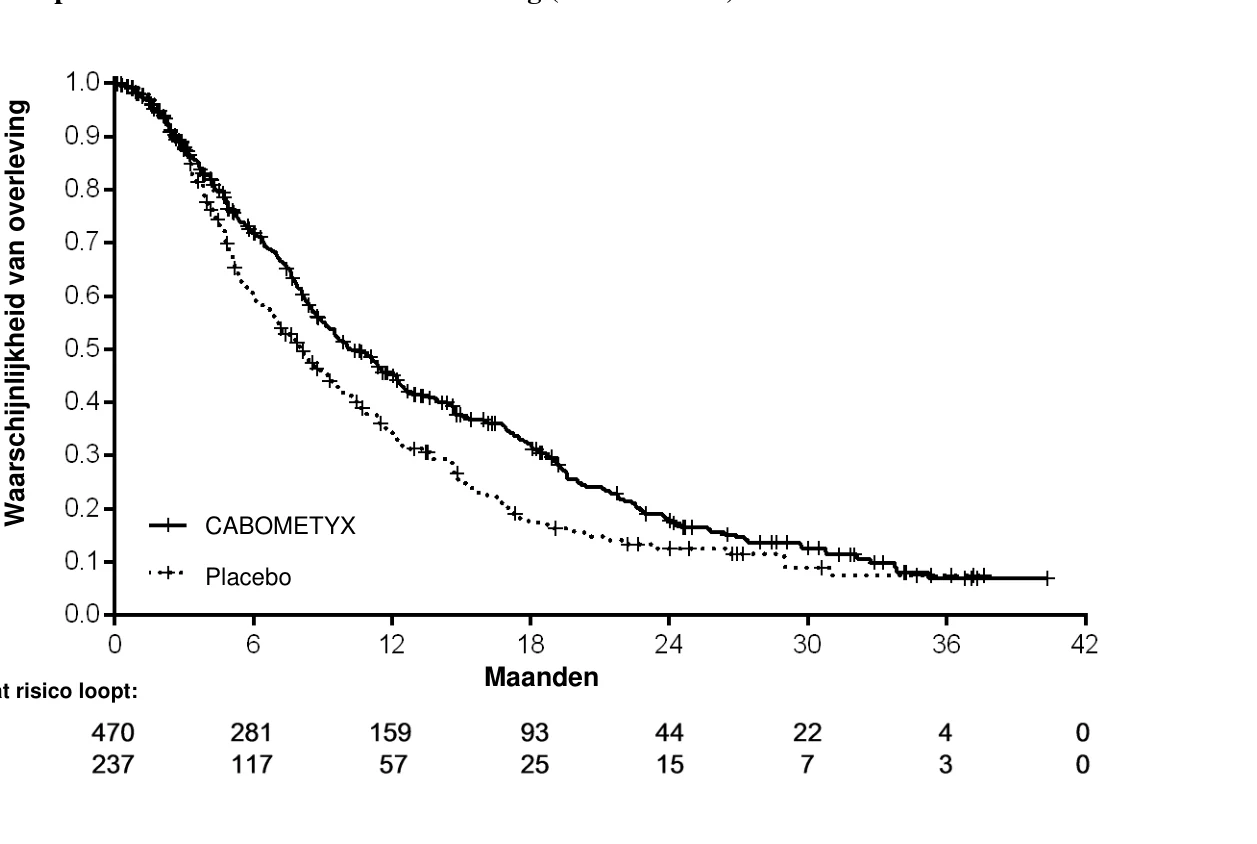
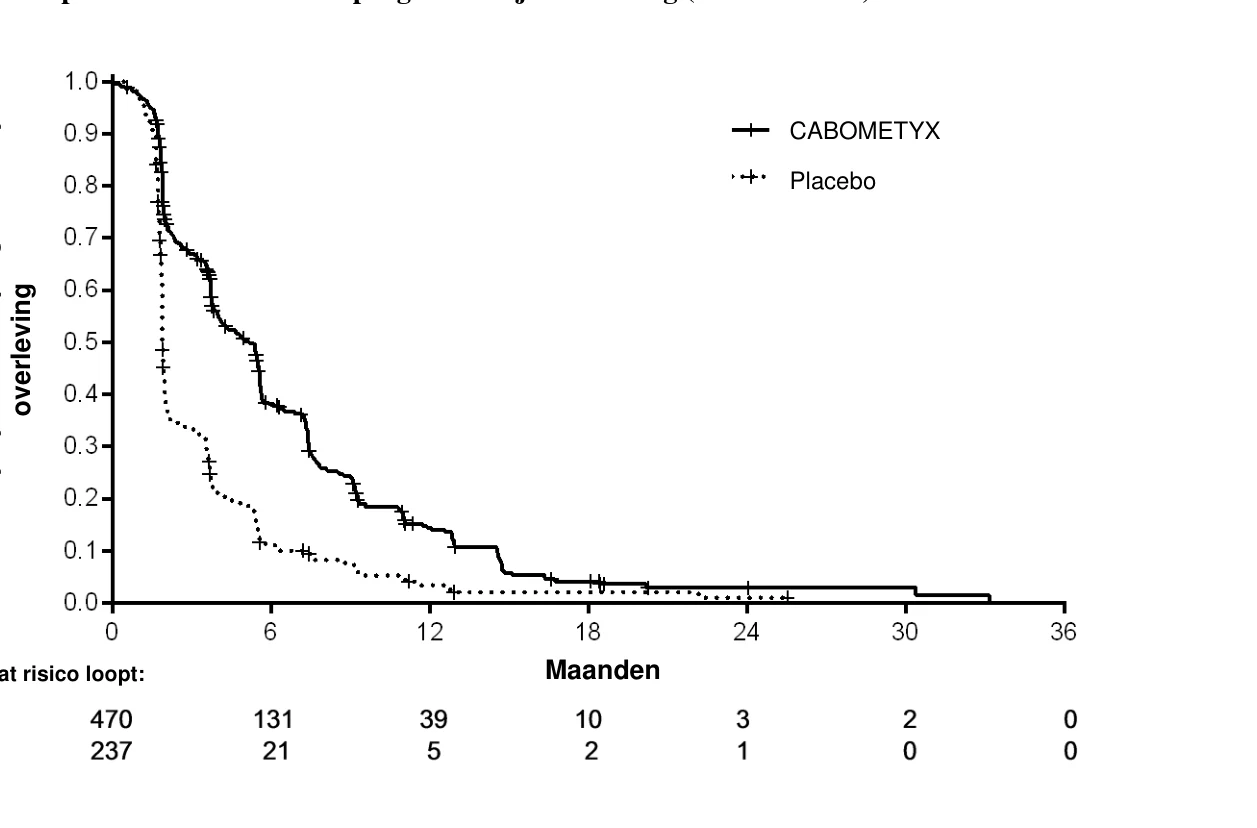
Figuur 7: Kaplan-Meier-curve voor progressievrije overleving (CELESTIAL)
Aantal patiënten dat risico loopt:
CABOMETYX
Placebo
Aantal patiënten dat risico loopt:
CABOMETYX
Placebo
De incidentie van systemische non-bestralingstherapie en lokale levergerichte systemische antikankertherapie niet gespecificeerd in het protocol (non-protocol anticancer therapy, NPACT) bedroeg 26% in de cabozantinib-arm en 33% in de placebo-arm. Proefpersonen die deze behandelingen kregen, moesten de studiebehandeling stopzetten. Een exploratieve OS-analyse met censurering voor het gebruik van NPACT ondersteunde de primaire analyse: de HR, aangepast voor de stratificatiefactoren (volgens IxRS), was 0,66 (95% BI: 0,52; 0,84; gestratificeerde log rank p-waarde = 0,0005). De Kaplan-Meier-schattingen voor mediane duur van OS waren 11,1 maanden in de cabozantinib-arm versus 6,9 maanden in de placebo-arm, een geschat verschil van 4,2 maanden in de medianen.
De niet-ziektespecifieke levenskwaliteit (Quality of Life, QoL) werd geëvalueerd met behulp van de EuroQoL EQ-5D-5L. Een negatief effect van cabozantinib versus placebo op de EQ-5D utility index score werd waargenomen tijdens de eerste weken van de behandeling. Er zijn slechts beperkte QoL gegevens beschikbaar na deze periode.
Gedifferentieerd schildkliercarcinoom (DTC)
Placebo-gecontroleerde studie bij volwassen patiënten die eerder een systemische therapie hebben ondergaan en die refractair zijn of niet in aanmerking komen voor radioactief jodium (COSMIC-311) De veiligheid en werkzaamheid van CABOMETYX werden geëvalueerd in COSMIC-311, een gerandomiseerd (2:1), dubbelblind, placebo-gecontroleerd, multi-center onderzoek bij volwassen patiënten met lokaal gevorderde of gemetastaseerde ziekte met gedifferentieerd schildklierkanker die progressie hadden vertoond na maximaal twee voorafgaande VEGFR-gerichte therapieën (waaronder, maar niet beperkt tot, lenvatinib of sorafenib) en die refractair voor radioactief jodium waren of hiervoor niet in aanmerking kwamen. Patiënten met meetbare ziekte en gedocumenteerde radiologische progressie volgens RECIST 1.1 door de onderzoeker, tijdens of na behandeling met een VEGFR-gerichte TKI, werden gerandomiseerd (N=258) naar eenmaal daags cabozantinib 60 mg oraal (N=170) of placebo (N=88).
De randomisatie werd gestratificeerd volgens de voorafgaande inname van lenvatinib (ja vs. nee) en leeftijd (≤ 65 jaar vs. > 65 jaar). In aanmerking komende patiënten die gerandomiseerd werden naar placebo kregen toestemming om over te stappen naar cabozantinib na bevestiging van progressieve ziekte door geblindeerde, onafhankelijke radiologie-beoordelingscommissie (BIRC). De proefpersonen zetten de geblindeerde studiebehandeling voort zolang zij klinisch voordeel ondervonden of totdat er sprake was van onaanvaardbare toxiciteit. De primaire uitkomstmaten voor de werkzaamheid waren progressievrije overleving (PFS) in de ITT-populatie, en objectief responspercentage (ORR) bij de eerste 100 gerandomiseerde patiënten, zoals beoordeeld door BIRC volgens RECIST 1.1. Tumorbeoordelingen werden elke 8 weken na randomisatie uitgevoerd gedurende de eerste 12 maanden van de studie, daarna elke 12 weken. Totale overleving (OS) was een aanvullend eindpunt.
De primaire analyse van de PFS omvatte 187 gerandomiseerde patiënten, 125 voor cabozantinib en 62 voor placebo. De basislijn demografische en ziektekenmerken waren in het algemeen in evenwicht voor beide behandelingsgroepen. De mediane leeftijd was 66 jaar (spreiding 32 tot 85 jaar), 51% was ≥ 65 jaar oud, 13% was ≥ 75 jaar oud. De meerderheid van de patiënten was blank (70%), 18% van de patiënten was Aziatisch en 55% was vrouw. Histologisch had 55% een bevestigde diagnose van papillair schildkliercarcinoom, 48% had folliculair schildkliercarcinoom waaronder 17% patiënten met Hürthlecel schildklierkanker. Metastasen waren aanwezig bij 95% van de patiënten: in longen 68%, in lymfeklieren 67%, in bot 29%, in pleura 18% en in lever 15%. Vijf patiënten hadden vooraf geen RAI gekregen omdat ze daarvoor niet in aanmerking kwamen, 63% had voorafgaand lenvatinib, 60% voorafgaand sorafenib en 23% zowel sorafenib als lenvatinib gekregen. De basislijn ECOG status was 0 (48%) of 1 (52%).
De mediane duur van de behandeling was 4,4 maanden in de cabozantinib-arm en 2,3 maanden in de placebo-arm.
De resultaten van de primaire analyse (met een afsluitdatum van 19 augustus 2020 en een mediane follow-up van 6,2 maanden voor de PFS), en de bijgewerkte analyse (met een afsluitdatum van 08 februari 2021 en een mediane follow-up van 10,1 maanden voor de PFS) worden weergegeven in tabel
- 9. De studie toonde geen statistisch significante verbetering van de ORR aan voor patiënten gerandomiseerd naar cabozantinib (n=67) in vergelijking met placebo (n=33): 15% vs. 0%. De studie toonde een statistisch significante verbetering aan van de PFS (mediane follow-up 6,2 maanden) voor patiënten gerandomiseerd naar cabozantinib (n=125) in vergelijking met placebo (n=62). Een geactualiseerde analyse van PFS en OS (mediane follow-up 10,1 maanden) werd uitgevoerd bij 258 gerandomiseerde patiënten, 170 bij cabozantinib en 88 bij placebo.
De totale overlevingsanalyse werd verstoord doordat met placebo behandelde proefpersonen met bevestigde ziekteprogressie de optie hadden om over te stappen op cabozantinib.
Tabel 9: Werkzaamheidsresultaten bij COSMIC-311
| Primaire Analyse1 (ITT) | Geüpdatete Analyse2 (Full ITT) | |||
CABOMETYX (n=125) | Placebo (n=62) | CABOMETYX (n=170) | Placebo (n=88) | |
| Progressievrije overleving* | ||||
| Aantal voorvallen, (%) | 31 (25) | 43 (69) | 62 (36) | 69 (78) |
| Progressieve ziekte | 25 (20) | 41 (66) | 50 (29) | 65 (74) |
| Overlijden | 6 (4,8) | 2 (3,2) | 12 (7,1) | 4 (4,5) |
| Mediane PFS in maanden (96%-BI) | NE (5,7; NE) | 1,9 (1,8; 3,6) | 11,0 (7,4; 13,8); | 1,9 (1,9; 3,7) |
| Hazard Ratio (96%-BI)3 | 0,22 (0,13; 0,36) | 0,22 (0,15; 0,32) | ||
| p-value4 | < 0,0001 | |||
| Totale overleving | ||||
| voorvallen, n (%) | 17 (14) | 14 (23) | 37 (22) | 21 (24) |
| Hazard Ratio3 (95%-BI) | 0,54 (0,27; 1,11) | 0,76 (0,45; 1,31) | ||
| Primaire Analyse1 | ||||
CABOMETYX (n=67) | Placebo (n=33) | |||
Objectief Responspercentage (ORR)5, (%) | 10 (15) | 0 (0) | ||
| Complete respons (CR) | 0 | 0 | ||
| Partiële respons (PR) | 10 (15) | 0 | ||
| Stabiele ziekte (SD) | 46 (69) | 14 (42) | ||
| Progressieve ziekte (PD) | 4 (6) | 18 (55) | ||
* De primaire analyse van PFS includeerde censurering voor nieuwe antikankerbehandeling. De resultaten voor PFS met en zonder censurering voor nieuwe antikankerbehandeling waren consistent.
BI, betrouwbaarheidsinterval; NE, not evaluable (niet beoordeelbaar)
1 De afsluitdatum van de primaire analyse is 19 augustus 2020.
2 De afsluitdatum van de primaire analyse is 08 februari 2021.
3 Geschat met behulp van een regressiemodel van Cox (‘Cox proportional hazards’-model)
4 log-rank test gestratificeerd volgens voorafgaande toediening van lenvatinib (ja vs. nee) en leeftijd (≤ 65 jaar vs. > 65 jaar) als stratificatiefactoren (volgens IxRS-gegevens)
5 Op basis van de eerste 100 geïncludeerde patiënten in de studie met een mediane follow-up van 8,9 maanden, n=67 in de CABOMETYX-groep en n=33 in de placebogroep. De verbetering in ORR was niet statistisch significant.
Figuur 8: Kaplan-Meier-curve voor progressievrije overleving in COSMIC-311 (geüpdatete analyse (afsluitdatum: 08 februari 2021), N=258)
Neuro-endocriene tumoren (NET's) 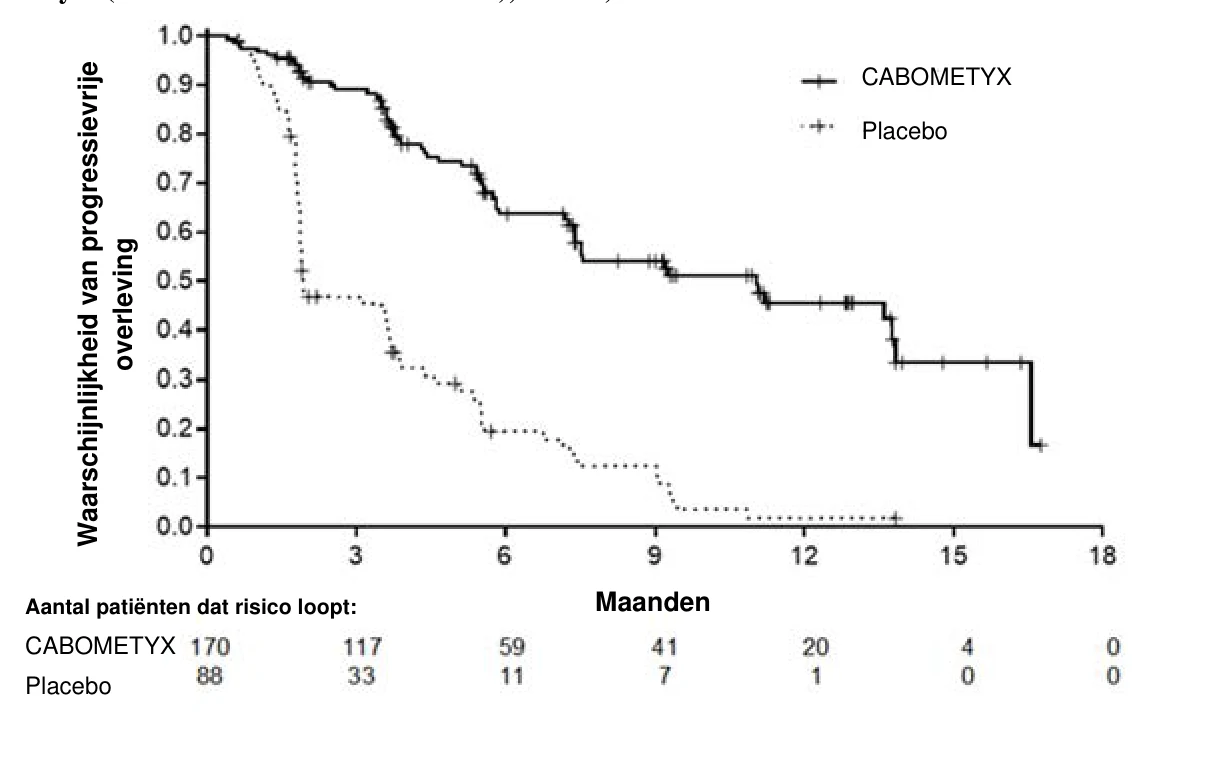
Placebo-gecontroleerd onderzoek bij volwassen patiënten met lokaal gevorderde of gemetastaseerde epNET en pNET die gevorderd zijn na eerdere therapie (CABINET)
De veiligheid en werkzaamheid van CABOMETYX werden geëvalueerd in CABINET, een multicenter, gerandomiseerd (2:1), dubbelblind, placebo-gecontroleerd fase 3-onderzoek bij volwassen patiënten met lokaal gevorderde of gemetastaseerde, goed gedifferentieerde pNET (cabozantinib: N=64; placebo: N=31) en epNET (cabozantinib:N=134; placebo: N=69) die gevorderd zijn na eerdere goedgekeurde behandeling.
Patiënten met epNET en pNET werden verdeeld in twee afzonderlijke cohorten die onafhankelijk van elkaar werden gerandomiseerd en geanalyseerd.
Patiënten gingen door met geblindeerde studiebehandeling tot progressie van de ziekte, onacceptabele toxiciteit of intrekking van de toestemming. In aanmerking komende patiënten die gerandomiseerd werden naar placebo mochten overstappen naar open-label cabozantinib na bevestiging van progressieve ziekte door real-time centrale beoordeling. De primaire uitkomstmaat voor de werkzaamheid was progressievrije overleving (PFS) in de ITT-populatie zoals beoordeeld door een geblindeerde onafhankelijke beoordelingscommissie (BIRC) op basis van Response Evaluation Criteria in Solid Tumours (RECIST) 1.1 met de volgende stratificatiefactoren bij randomisatie:
epNET: gelijktijdige somatostatine-analogen (SSA) en primaire tumorlocatie (middendarm
GI/onbekend vs. niet-middendarm GI/long/overig)
- pNET: gelijktijdige SSA en eerder sunitinib
Tumorbeoordelingen werden elke 12 weken uitgevoerd na de start van de studiebehandeling tot progressie van de ziekte. Totale overleving (OS) was een secundair eindpunt.
epNET cohort:
De meerderheid van de patiënten, 51,7%, was vrouwelijk. De mediane leeftijd was 66 jaar. De meerderheid van de patiënten, 83,7%, was blank. Daarnaast had 39,9% van de patiënten een ECOG-prestatiestatus van 0, terwijl 59,1% een prestatiestatus van 1 had. De locatie van herkomst van primaire tumoren was meestal de dunne darm met 32,5%, gevolgd door de longen met 19,2%, andere locaties met 17,2% en onbekende locaties met 11,8%. De meeste patiënten hadden een niet-functionerende tumor, goed voor 53,7% van de gevallen, terwijl 32,5% een functionerende tumor had. Bij 13,8% van de patiënten was de functionele status onbekend. De meest voorkomende tumorgraad was graad 2, waargenomen bij 66% van de patiënten, en graad 1 bij 25,6% van de patiënten. De meerderheid van de patiënten, 69%, gebruikte gelijktijdig SSA en 92,6% had eerder SSA gebruikt. 45,3% van de patiënten had slechts één eerdere behandeling anders dan SSA. De meeste tumoren waren goed gedifferentieerd (93,6% van de gevallen), terwijl 6,4% niet gespecificeerd was. De meest voorkomende metastase locaties waren de lever, aangetast in 89,7% van de gevallen, lymfeklieren in 70% van de gevallen, botten in 49,3% van de gevallen, andere locaties in 35% van de gevallen en longen in 21,2% van de gevallen.
Tabel 10: Werkzaamheidsresultaten in epNET-cohorten van CABINET-studie
| Eindpunt | Cabozantinib (N=134) | Placebo (N=69) |
| Progressievrije overleving | ||
| Aantal voorvallen, n (%) | 71 (53) | 40 (58) |
| Gedocumenteerde progressie, n (%) | 53 (40) | 35 (51) |
| Overlijden, n (%) | 18 (13) | 5 (7,2) |
| Mediane PFS in maanden1 (95% BI) | 8,5 (7,5; 12,5) | 4,0 (3,0; 5,7) |
| Hazard Ratio2 (95% BI) | 0,38 (0,25; 0,58) | |
De mediane follow-up was 23 maanden voor beide armen. Via BIRC beoordelingen van progressie en respons met als afsluitingsdatum 24 augustus 2023
1 Gebaseerd op Kaplan-Meier schattingen
2 Geschat met behulp van het Cox proportioneel risico model. De CABINET-studie werd gestopt om redenen van werkzaamheid op het moment van een tussentijdse analyse die alleen was gepland vanwege futiliteit. Type I fouten werden niet formeel gecontroleerd en p-waarden worden niet weergegeven. Het weergegeven 95% betrouwbaarheidsinterval is beschrijvend en impliceert niet dat statistische significantie werd bereikt.
Figuur 9: epNET: Kaplan-Meier Curves van progressievrije overleving (afsluitdatum: 24 augustus 2023, N=203)
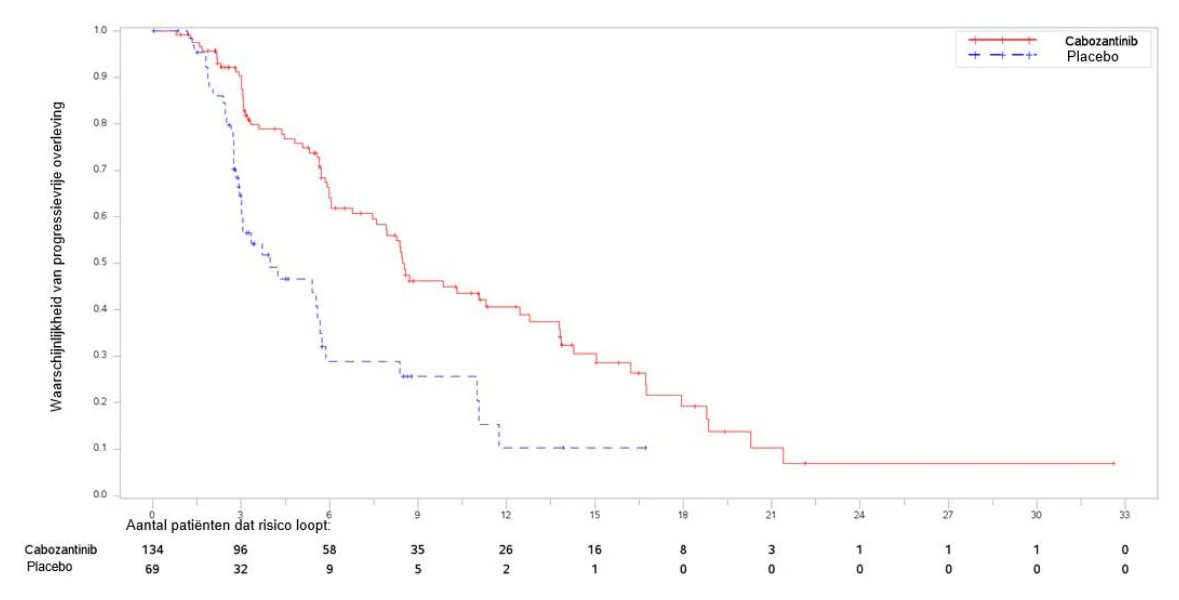
Er werd een bijgewerkte verkennende OS-analyse (DCO: sept 2024) met 126 OS-voorvallen uitgevoerd waaruit het volgende bleek: de mediane OS was 21,95 maanden in de cabozantinib-arm en 22,47 maanden in de placebo-arm, met een hazard ratio (HR) van 1,04 (95% BI: 0,71; 1,52). Op het moment van analyse stapten 28 (41%) patiënten over van placebo op cabozantinib.
pNET cohort:
De meerderheid van de patiënten, 57,9%, was man. De mediane leeftijd was 59,5 jaar in de cabozantinib-arm en 64 jaar in de placebo-arm. De meerderheid van de patiënten, 83,2%, was blank. Daarnaast had 52,6% van de patiënten een ECOG-prestatiestatus van 0, terwijl 46,3% een prestatiestatus van 1 had.
De meeste patiënten hadden een niet-functionerende tumor, goed voor 73,7% van de gevallen, terwijl 16,8% een functionerende tumor had. Bij 9,5% van de patiënten was de functionele status onbekend. De meest voorkomende tumorgraad was graad 2, waargenomen bij 61,1% van de patiënten; graad 1 werd waargenomen bij 22,1%, graad 3 bij 11,6% van de patiënten en de graad was onbekend bij 5,3% van de patiënten. De meerderheid van de patiënten, 54,7%, gebruikte gelijktijdig SSA en 97,9% had eerder SSA gebruikt. 28,4% van de patiënten had slechts één eerdere behandeling anders dan SSA. De meeste tumoren waren goed gedifferentieerd, goed voor 97,9% van de gevallen, terwijl 2,1% niet gespecificeerd was. De meest voorkomende metastase locaties waren de lever, aangetast in 96,8% van de gevallen, lymfeklieren in 48,4% van de gevallen, bot in 27,4% van de gevallen, andere locaties in 13,7% van de gevallen.
Tabel 11: Werkzaamheidsresultaten in pNET-cohorten van CABINET-studie
Cabozantinib (N=64) | Placebo (N=31) | |
| Progressievrije overleving | ||
| Aantal voorvallen, n (%) | 32 (50) | 25 (81) |
| Gedocumenteerde Progressie, n (%) | 25 (39) | 21 (68) |
| Overlijden, n (%) | 7 (11) | 4 (13) |
| Mediane PFS in maanden1 (95% BI) | 13,8 (8,9; 17,0) | 4,5 (3,0; 5,8) |
| Hazard Ratio2 (95% BI) | 0,23 (0,12; 0,42) | |
De mediane follow-up was 23 maanden (cabozantinib) en 25 maanden (placebo). Via BIRC beoordelingen van progressie en respons met een afsluitingsdatum van 24 augustus 2023
1 Gebaseerd op Kaplan-Meier schattingen
2 Geschat met behulp van het Cox proportional hazard model. De CABINET-studie werd gestopt om redenen van werkzaamheid op het moment van een tussentijdse analyse die alleen was gepland vanwege futiliteit. Type I fouten werden niet formeel gecontroleerd en p-waarden worden niet weergegeven. Het weergegeven 95% betrouwbaarheidsinterval is beschrijvend en impliceert niet dat statistische significantie werd bereikt.
Figuur 10: pNET: Kaplan-Meier Curves van progressievrije overleving (afsluitdatum: 24 augustus 2023, N=95)
Er werd een bijgewerkte verkennende OS-analyse (DCO: sept 2024) met 46 OS-voorvallen uitgevoerd waaruit het volgende bleek: de mediane Kaplan-Meier schatting van OS was 40,08 maanden in de cabozantinib-arm en 31,11 maanden in de placebo-arm, met een HR van 1,11 (0,59; 2,09). Op het moment van analyse stapten 14 (45%) patiënten over van placebo op cabozantinib. 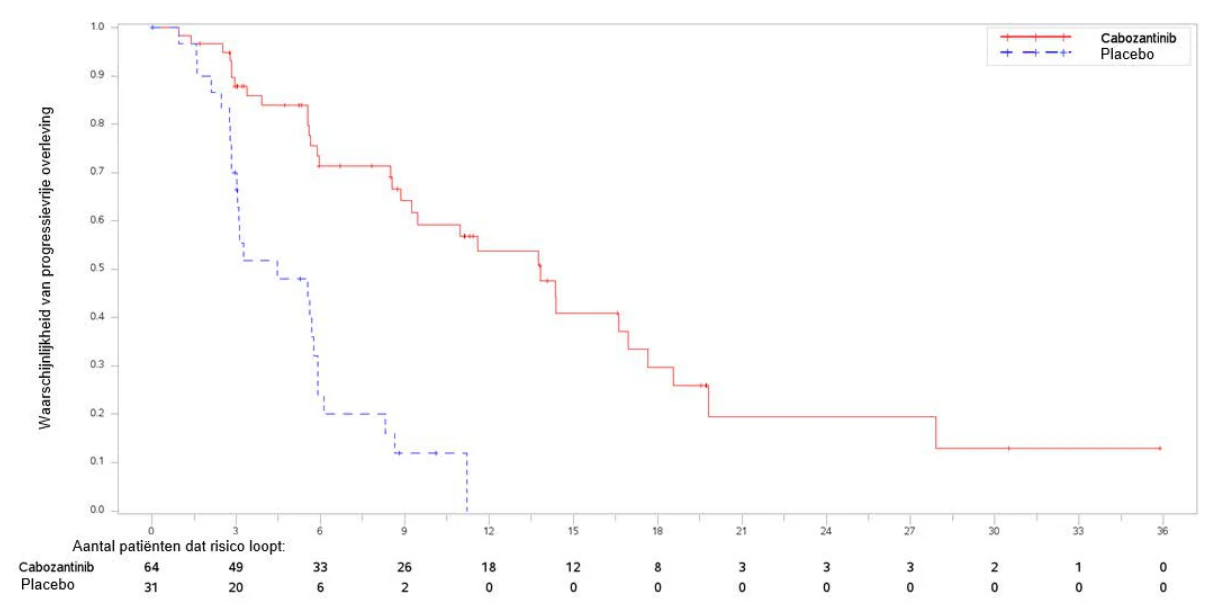
Pediatrische patiënten
De klinische studies met CABOMETYX bij de pediatrische populatie voor de behandeling van solide kwaadaardige tumoren, in overeenstemming met het Europees Geneesmiddelenbureau, zijn afgerond (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
ADVL1211
Een fase 1-studie (ADVL1211) van cabozantinib bij pediatrische patiënten met solide tumoren werd uitgevoerd door de Children Oncology Group (COG). Patiënten die in aanmerking kwamen waren ≥ 2 en ≤ 18 jaar oud. In deze studie werden patiënten opgenomen op 3 dosisniveaus: 30 mg/m2, 40 mg/m2 en 55 mg/m2 eenmaal daags volgens een continu doseringsschema (wekelijkse dosering volgens BSA [Body Surface Area, lichaamsoppervlakte] en afgerond naar de dichtstbijzijnde 20 mg). Cabozantinib werd gedoseerd op basis van de BSA volgens een doseringsnomogram.
Het doel was om dosisbeperkende toxiciteiten (DLT’s, dose limiting toxicities) te definiëren, de aanbevolen fase 2-dosis (RP2D, recommended phase 2 dose) te bepalen, preliminaire farmacokinetische data in kinderen te verkrijgen en om de doeltreffendheid bij solide tumoren te onderzoeken. Eenenveertig patiënten werden opgenomen in de studie, waarvan 36 patiënten volledig evalueerbaar waren. De patiënten hadden verschillende solide tumoren: MTC (medullair schildkliercarcinoom, medullary thyroid carcinoma) (n=5), osteosarcoom (n=2), EWS (Ewing-sarcoom) (n=4), rabdomyosarcoom (RMS) (n=2), andere wekedelensarcomen (STS, soft tissue sarcoma) (n=4), Wilms-tumor (WT) (n=2), hepatoblastoom (n=2), HCC (n=2), RCC (n=3), CZS-tumoren (n=9), en andere (n=6).
Van de 36 proefpersonen in de evalueerbare populatie hadden vier proefpersonen (11,1%) de beste algemene respons in PR en hadden acht proefpersonen (22,2%) SD (gedurende minstens 6 cycli). Van de 12 proefpersonen met PR of SD gedurende meer dan of gelijk aan 6 cycli, bevonden zich 10 proefpersonen in de groepen met cabozantinib 40 mg/m2 of 55 mg/mg2 (respectievelijk zeven en drie). Op basis van centrale beoordeling werden partiële responsen gezien in 2/5 patiënten met MTC, één patiënt met Wilms-tumor en één patiënt met ‘clear cell’-sarcoom.
ADVL1622
ADVL1622 beoordeelde de activiteit van cabozantinib in bepaalde pediatrische solide tumoren. Deze multicenter, open label, fase 2-studie met twee stadia omvatte de volgende tumorstrata: non-osteosarcoomstrata (waaronder Ewing-sarcoom, rabdomyosarcoom [RMS], non-rhabdomyosarcoma soft tissue sarcoma [NRSTS] en Wilms-tumor), osteosarcoomstratum en strata met zeldzame solide tumoren (waaronder medullair schildkliercarcinoom [MTC], niercelcarcinoom [RCC], hepatocellulair carcinoom [HCC], hepatoblastoom, bijnierschorscarcinoom en andere solide tumoren). Cabozantinib werd eenmaal daags oraal toegediend volgens een continu doseringsschema van cycli van 28 dagen met een dosis van 40 mg/m2/dag (cumulatieve wekelijkse dosis van 280 mg/m2 met behulp van het doseringsnomogram). Proefpersonen waren ≥ 2 en ≤ 30 jaar oud bij het starten van de studie voor alle strata, met uitzondering van een leeftijdslimiet van ≤ 18 jaar voor MTC, RCC en HCC. Het primaire eindpunt voor de strata met non-osteosarcoom en zeldzame tumoren was het objectief responspercentage (ORR). In het geval van het osteosarcoomstratum werd een twee-stadiadesign gebruikt dat dubbele eindpunten van de objectieve respons (CR + PR) incorporeerde op basis van de RECIST-criteria (Response Evaluation Criteria in Solid Tumors) versie 1.1 en succes van de behandeling zoals bepaald door SD gedurende ≥ 4 maanden. De PK van cabozantinib bij pediatrische en adolescente proefpersonen werd beoordeeld (gelieve te verwijzen naar rubriek 5.2).
Samenvatting van de werkzaamheidsresultaten
Bij de einddatum voor de gegevens (30 juni 2021) hadden 108/109 proefpersonen ten minste één dosis cabozantinib ontvangen. Elk statistisch cohort in de non-osteosarcoomstrata omvatte 13 proefpersonen. In deze statistische cohorten werden geen responsen waargenomen. Het osteosarcoomstratum omvatte in totaal 29 proefpersonen (in de leeftijd van 9 tot 17 jaar) en 12 volwassenen (in de leeftijd van 18 tot 22 jaar).
In het osteosarcoomstratum hadden alle proefpersonen voorafgaande systemische therapie gekregen. Er werd een PR waargenomen bij één volwassene en één kind. De Disease Control Rate (DCR) was 34,5% (95%-BI: 17,9; 54,3).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van cabozantinib worden 3 tot 4 uur na dosering piekplasmaconcentraties van cabozantinib bereikt. Plasmaconcentratie-tijdprofielen tonen ongeveer 24 uur na toediening een tweede absorptiepiek, wat suggereert dat cabozantinib enterohepatische recirculatie zou kunnen ondergaan.
Herhaalde dagelijkse dosering van 140 mg cabozantinib gedurende 19 dagen resulteerde in een bij benadering 4- tot 5-voudige gemiddelde cabozantinib-accumulatie (op basis van AUC) in vergelijking met een toediening van een enkele dosis; steady state wordt ongeveer tegen dag 15 bereikt.
Een vetrijke maaltijd verhoogde Cmax- en AUC-waarden matig (respectievelijk 41% en 57%) in relatie tot nuchtere condities bij gezonde vrijwilligers die een enkele orale dosis van 140 mg cabozantinib toegediend kregen. Er is geen informatie over het exacte effect van voedselinname 1 uur na toediening van cabozantinib.
Bio-equivalentie kon niet worden aangetoond tussen de capsule- en tabletformulering van cabozantinib na een enkele dosis van 140 mg bij gezonde proefpersonen. Er werd een toename waargenomen van 19% in de Cmax van de tabletformulering in vergelijking met de capsuleformulering. Een verschil van minder dan 10% in de AUC werd waargenomen tussen de tablet- en de capsuleformulering van cabozantinib.
Distributie
Cabozantinib is in vitro sterk proteïnegebonden in humaan plasma (≥ 99,7%). Op basis van het populatie-farmacokinetische (PK) model is het distributievolume van het centrale compartiment (Vc/F) geschat op 212 l.
Biotransformatie
Cabozantinib wordt in vivo gemetaboliseerd. Er waren vier metabolieten aanwezig in plasma bij blootstellingen (AUC) van meer dan 10% van de stamverbinding: XL184-N-oxide, XL184 amidesplitsingsproduct, XL184 monohydroxysulfaat en 6-
desmethylamidesplitsingsproductsulfaat. Twee niet-geconjugeerde metabolieten (XL184-N-oxide en XL184 amidesplitsingsproduct), die < 1% van het on-target kinaseremmingsvermogen van de stamverbinding cabozantinib bezitten, vertegenwoordigen elk < 10% van de totale geneesmiddelgerelateerde plasmablootstelling.
Cabozantinib is een substraat voor CYP3A4-metabolisme in vitro, aangezien een CYP3A4 neutraliserend antilichaam de vorming van metaboliet XL184-N-oxide met > 80% verhinderde in een NADPH-gekatalyseerde humane lever microsomale (HLM) incubatie; CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C19, CYP2D6 en CYP2E1 neutraliserende antilichamen daarentegen hadden geen effect op cabozantinib metabolietvorming. Een CYP2C9 neutraliserend antilichaam vertoonde een miniem effect op cabozantinib metabolietvorming (d.w.z. een vermindering van < 20%).
Eliminatie
Bij een populatie PK-analyse van cabozantinib met gebruik van gegevens verzameld van 1883 patiënten en 140 gezonde vrijwilligers na orale toediening van doses in een bereik van 20 tot 140 mg is de terminale plasmahalfwaardetijd van cabozantinib ongeveer 110 uur. Gemiddelde klaring (CL/F) tijdens steady-state werd geschat op 2,48 l/uur. Binnen een 48 dagen verzamelperiode na een enkele dosis 14C-cabozantinib bij gezonde vrijwilligers werd ongeveer 81% van de totaal toegediende radioactiviteit teruggevonden met 54% in feces en 27% in urine.
Farmacokinetiek bij speciale patiëntenpopulaties
Nierfunctiestoornis
In een onderzoek bij nierfunctiestoornis met een enkele dosis van 60 mg cabozantinib waren de verhoudingen van geometrische LS-gemiddelde voor totaal plasmacabozantinib, Cmax en AUC0-inf 19% en 30% hoger voor proefpersonen met een lichte nierfunctiestoornis (90% BI voor Cmax 91,60% tot 155,51%; AUC0-inf 98,79% tot 171,26%) en 2% en 6-7% hoger (90% BI voor Cmax 78,64% tot 133,52%; AUC0-inf 79,61% tot 140,11%) voor proefpersonen met een matig ernstige nierfunctiestoornis, in vergelijking met proefpersonen met een normale nierfunctie. De geometrische LS-gemiddelden voor ongebonden plasmacabozantinib AUC0-inf waren 0,2% hoger voor proefpersonen met lichte nierinsufficiëntie (90% BI 55,9% tot 180%) en 17% hoger (90% BI 65,1% tot 209,7%) voor proefpersonen met matige nierinsufficiëntie in vergelijking met proefpersonen met een normale nierfunctie. Proefpersonen met een ernstige nierfunctiestoornis zijn niet onderzocht.
Leverfunctiestoornis
Op basis van een geïntegreerde populatie-farmacokinetische analyse van cabozantinib bij gezonde proefpersonen en oncologische patiënten (inclusief HCC) werd er geen klinisch significant verschil in de gemiddelde cabozantinib plasmablootstelling waargenomen bij proefpersonen met een normale leverfunctie (n=1425) en een lichte leverfunctiestoornis (n=558). Er zijn beperkte gegevens bij patiënten met een matig ernstige leverfunctiestoornis (n=15) volgens de NCI-ODWG (National Cancer Institute – Organ Dysfunction working Group) criteria. De farmacokinetiek van cabozantinib werd niet geëvalueerd bij patiënten met een ernstige leverfunctiestoornis.
Ras
Een populatie PK-analyse heeft geen klinisch relevante verschillen in PK van cabozantinib vastgesteld op basis van ras.
Pediatrische patiënten
Gegevens verkregen uit simulatie uitgevoerd met het populatie-farmacokinetische model ontwikkeld bij zowel gezonde proefpersonen als volwassen patiënten met verschillende typen maligniteiten, tonen aan dat bij adolescente patiënten van 12 jaar en ouder een dosis van 40 mg cabozantinib eenmaal daags bij patiënten < 40 kg, of een dosis van 60 mg eenmaal daag bij patiënten ≥ 40 kg resulteert in een vergelijkbare plasmablootstelling die wordt bereikt bij volwassen die worden behandeld met 60 mg cabozantinib eenmaal daags (zie rubriek 4.2).
In de twee klinische studies, uitgevoerd door het COG bij pediatrische patiënten met solide tumoren (ADVL1211 en ADVL1622), werd cabozantinib gedoseerd op basis van lichaamsoppervlakte (body surface area, BSA) volgens het doseringsnomogram, gebruikmakend van de beschikbare tabletten van 20 mg en 60 mg bestemd voor volwassenen. De mediane leeftijd onder de 55 patiënten was 13 jaar (bereik: 4 tot 18 jaar). Een PK-populatieanalyse werd opgebouwd op basis van de PK-gegevens die in beide studies waren verzameld. De PK van cabozantinib werd adequaat beschreven door een twee-compartimentenmodel met eliminatie- en absorptieprocessen van de eerste orde. Er was geen bewijs dat leeftijd, geslacht, ras, etniciteit en tumortype de PK van cabozantinib beïnvloedden bij kinderen en adolescente patiënten. Enkel BSA was een significante predictor van de farmacokinetiek van cabozantinib. In het ontwikkelde model is geen dosisafhankelijkheid waargenomen over de drie geteste dosisniveaus (30, 40 en 55 mg/m²). De blootstellingen van kinderen en adolescente proefpersonen na toediening van een BSA-gebaseerde dosis van 40 mg/m2 zijn vergelijkbaar met blootstellingen van volwassenen bij een gefixeerde dosis van 60 mg QD.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bijwerkingen die niet gezien werden in klinische onderzoeken, maar bij dieren bij een blootstellingsniveau gelijkaardig aan de klinische blootstellingsniveaus en met mogelijke relevantie voor klinische gebruik, waren:
In toxiciteitsonderzoeken met herhaalde doses bij ratten en honden met een duur tot 6 maanden waren doelorganen voor toxiciteit het maagdarmkanaal, beenmerg, lymfoïde weefsels, nier, bijnier- en voortplantingssysteem weefsels. Het niet-opgemerkte bijwerkingenniveau (No Observed Adverse Effect Level, NOAEL) voor deze bevindingen lag onder humane klinische blootstellingsniveaus bij beoogde therapeutische dosis.
Cabozantinib heeft geen mutageen of clastogeen potentieel in een standaardreeks genotoxiciteitsassays. Het carcinogeen potentieel van cabozantinib werd bij twee diersoorten geëvalueerd: rasH2 transgene muizen en Sprague-Dawley ratten. In de carcinogeniciteitsstudie over 2 jaar bij de rat bestonden cabozantinib-gerelateerde neoplastische bevindingen uit een verhoogd voorkomen van goedaardig feochromocytoom, alleen of in combinatie met kwaadaardig feochromocytoom/complex kwaadaardig feochromocytoom van het bijniermerg, in beide geslachten bij een blootstelling beduidend lager dan de beoogde blootstelling bij de mens. De klinische relevantie van de waargenomen neoplastische lesies bij de rat is onzeker, maar is naar alle waarschijnlijkheid laag. Cabozantinib was niet carcinogeen in het rasH2-muismodel bij een licht hogere blootstelling dan de beoogde humane therapeutische blootstelling.
Vruchtbaarheidsonderzoeken bij ratten hebben verminderde mannelijke en vrouwelijke vruchtbaarheid aangetoond. Verder werd hypospermatogenese waargenomen bij reuen op blootstellingsniveaus onder humane klinische blootstellingsniveaus bij beoogde therapeutische dosis.
Bij ratten en konijnen werden embryo-foetale ontwikkelingsonderzoeken uitgevoerd. Bij ratten veroorzaakte cabozantinib postimplantatieverlies, foetaal oedeem, gespleten verhemelte/lip, dermale aplasie en geknikte of rudimentaire staart. Bij konijnen produceerde cabozantinib veranderingen in foetaal zacht weefsel (kleinere milt, kleine of ontbrekende tussenlonglob) en verhoogde foetale incidentie van totale misvormingen. NOAEL voor embryo-foetale toxiciteit en teratogene bevindingen waren lager dan humane klinische blootstellingsniveaus bij beoogde therapeutische dosis.
Jonge ratten (vergelijkbaar met een > 2 jaar oude pediatrische populatie) die cabozantinib toegediend kregen, vertoonden verhoogde WBC-parameters, verlaagde hematopoëse,
geslachtsrijpend/onvolgroeid vrouwelijk voortplantingsstelsel (zonder vertraagde vaginale opening), gebitsafwijkingen, verminderd botmineraalgehalte en dichtheid, leverpigmentatie en lymfeklierlymfoïde hyperplasie. Bevindingen in uterus/eierstokken en verminderde hematopoëse leken tijdelijk te zijn, terwijl effecten op botparameters en leverpigmentatie langdurig waren. Jonge ratten (vergelijkbaar met een < 2 jaar oude pediatrische populatie) vertoonden soortgelijke behandelingsgerelateerde bevindingen, met bijkomende bevindingen in het mannelijk voortplantingssysteem (degeneratie en/of atrofie van de zaadbuisjes in de testikels, minder lymfesperma in de bijbal), en bleken bij vergelijkbare dosisniveaus gevoeliger te zijn voor toxiciteit in verband cabozantinib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de tablet
Microkristallijn cellulose
Watervrij lactose
Hydroxypropylcellulose
Croscarmellosenatrium
Watervrij colloïdaal silicium
Magnesiumstearaat
Filmomhulling
Hypromellose 2910
Titaandioxide (E171)
Triacetine
IJzeroxide geel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
HDPE-fles met een kindveilige sluiting van polypropyleen, drie silicagel droogmiddelcapsules en polyester spoel. Elke fles bevat 30 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Paris
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CABOMETYX 20 mg filmomhulde tabletten
EU/1/16/1136/002
CABOMETYX 40 mg filmomhulde tabletten
EU/1/16/1136/004
CABOMETYX 60 mg filmomhulde tabletten
EU/1/16/1136/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening: 9 september 2016
Datum van laatste verlenging: 21 april 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.