


SmPC (samenvatting van de productkenmerken) - Lenvatinib Teva
1. NAAM VAN HET GENEESMIDDEL
Lenvatinib Teva 4 mg, harde capsules
Lenvatinib Teva 10 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Lenvatinib Teva 4 mg, harde capsules
Elke harde capsule bevat lenvatinibbesilaat overeenkomend met 4 mg lenvatinib.
Lenvatinib Teva 10 mg, harde capsules
Elke harde capsule bevat lenvatinibbesilaat overeenkomend met 10 mg lenvatinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Lenvatinib Teva 4 mg, harde capsules
Harde capsule (ongeveer 14,3 mm) met een ondoorzichtige karamelkleurige romp en een ondoorzichtig karamelkleurig kapje, bedrukt met “L7VB” boven “4”.
Lenvatinib Teva 10 mg, harde capsules
Harde capsule (ongeveer 14,3 mm) met een ondoorzichtige diepgele romp en een ondoorzichtig karamelkleurig kapje, bedrukt met “L7VB” boven “10”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Gedifferentieerd schildkliercarcinoom (DTC)
Lenvatinib Teva als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met progressief, lokaal gevorderd of gemetastaseerd, gedifferentieerd (papillair/folliculair/Hürthlecel-) schildkliercarcinoom (DTC), refractair voor radioactief jodium (RAI).
Hepatocellulair carcinoom (HCC)
Lenvatinib Teva als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd of niet-reseceerbaar hepatocellulair carcinoom (HCC) die niet eerder een systemische therapie ontvingen (zie rubriek 5.1).
Endometriumcarcinoom (EC)
Lenvatinib Teva in combinatie met pembrolizumab is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd of recidiverend endometriumcarcinoom (EC) met ziekteprogressie tijdens of na eerdere platinumbevattende behandeling, ongeacht de setting, die niet in aanmerking komen voor curatieve chirurgie of bestraling.
4.2 Dosering en wijze van toediening
De behandeling met Lenvatinib Teva dient gestart en gesuperviseerd te worden door een beroepsbeoefenaar in de gezondheidszorg die ervaren is in het gebruik van behandelingen tegen kanker.
Optimale medische behandeling van nausea, braken en diarree moet worden ingesteld voordat de behandeling met lenvatinib wordt onderbroken of de dosis wordt verlaagd. Gastro-intestinale toxiciteit moet actief behandeld worden om het risico op het ontwikkelen van een nierfunctiestoornis of nierfalen te verminderen (zie rubriek 4.4).
Dosering
Als een patiënt een dosis vergeet en deze dosis niet binnen 12 uur kan worden ingenomen, dan moet deze worden overgeslagen en moet de volgende dosis op het normale tijdstip worden ingenomen.
De behandeling moet worden voortgezet zolang er een klinisch voordeel wordt waargenomen of totdat onaanvaardbare toxiciteit optreedt.
Gedifferentieerd schildkliercarcinoom (DTC)
De aanbevolen dagelijkse dosis lenvatinib is 24 mg (twee capsules van 10 mg en één capsule van 4 mg) eenmaal daags. De dagelijkse dosis moet naar behoefte worden aangepast volgens het behandelplan met betrekking tot dosis/toxiciteit.
Dosisaanpassingen en stopzettingen voor DTC
De behandeling van bijwerkingen kan een onderbreking, dosisaanpassing of stopzetting van de behandeling met lenvatinib vereisen (zie rubriek 4.4). Voor bijwerkingen van lichte tot matige ernst (bijv. graad 1 of 2) is doorgaans geen onderbreking van lenvatinib nodig, tenzij deze bijwerkingen, ondanks optimale behandeling, ondraaglijk zijn voor de patiënt. Ernstige (bijv. graad 3) of ondraaglijke bijwerkingen vereisen een onderbreking van lenvatinib totdat de bijwerking verbeterd is tot graad 0 tot 1 of baseline.
Voor aan lenvatinib gerelateerde toxiciteiten (zie Tabel 4), moet na het verdwijnen/verbeteren van een bijwerking tot graad 0 tot 1 of baseline de behandeling met een verlaagde dosis lenvatinib worden hervat, zoals aangegeven in Tabel 1.
| Tabel 1 Dosisaanpassingen van de aanbevolen dagelijkse dosis lenvatinib bij patiënten met DTCa | ||
|---|---|---|
| Dosisniveau | Dagelijkse dosis | Aantal capsules |
| Aanbevolen dagelijkse dosis | 24 mg oraal, eenmaal daags | Twee 10 mg capsules en één 4 mg capsule |
| Eerste dosisverlaging | 20 mg oraal, eenmaal daags | Twee 10 mg capsules |
| Tweede dosisverlaging | 14 mg oraal, eenmaal daags | Eén 10 mg capsule en één 4 mg capsule |
| Derde dosisverlaging | 10 mg oraal, eenmaal daagsa | Eén 10 mg capsule |
| ||
De behandeling moet worden stopgezet in geval van levensbedreigende reacties (bijv. graad 4), met uitzondering van afwijkingen in laboratoriumtesten die als niet-levensbedreigend worden beoordeeld. Deze laatste gevallen moeten als ernstige bijwerkingen worden behandeld (bijv. graad 3).
Hepatocellulair carcinoom
De aanbevolen dagelijkse dosis lenvatinib is 8 mg (twee capsules van 4 mg) eenmaal daags voor patiënten met een lichaamsgewicht van < 60 kg en 12 mg (drie capsules van 4 mg) eenmaal daags voor patiënten met een lichaamsgewicht van ≥ 60 kg. Dosisaanpassingen zijn alleen gebaseerd op waargenomen toxiciteiten en niet op veranderingen in het lichaamsgewicht tijdens de behandeling. De dagelijkse dosis dient waar nodig te worden aangepast volgens het behandelplan met betrekking tot dosis/toxiciteit.
Dosisaanpassingen en stopzettingen voor HCC
De reactie op sommige bijwerkingen kan een onderbreking of aanpassing van de dosis of het stopzetten van de behandeling met lenvatinib vereisen. Lichte tot matige bijwerkingen (bv. graad 1 of 2) vereisen over het algemeen geen onderbreking van lenvatinib, tenzij ze onverdraaglijk zijn voor de patiënt ondanks optimale behandeling. Voor aan lenvatinib gerelateerde toxiciteiten, zie Tabel 4. De details over de monitoring, dosisaanpassing en stopzetting vindt u in Tabel 2.
| Tabel 2 Dosisaanpassingen van de aanbevolen dagelijkse dosis lenvatinib bij HCC-patiënten | |||
|---|---|---|---|
| Aanvangsdosis | ≥ 60 kg lichaamsgewicht 12 mg (drie capsules van 4 mg oraal, eenmaal daags) | < 60 kg lichaamsgewicht 8 mg (twee capsules van 4 mg oraal, eenmaal daags) | |
| Persisterende en onverdraaglijke toxiciteiten van graad 2 of graad 3a | |||
| Bijwerking | Aanpassing | Aangepaste dosisb (≥ 60 kg lichaamsgewicht) | Aangepaste dosisb (< 60 kg lichaamsgewicht) |
| Eerste voorvalc | Onderbreken tot terugkeer naar graad 0-1 of baselined | 8 mg (twee capsules van 4 mg) oraal, eenmaal daags | 4 mg (één capsule van 4 mg) oraal, eenmaal daags |
| Tweede voorval (zelfde reactie of nieuwe reactie) | Onderbreken tot terugkeer naar graad 0-1 of baselined | 4 mg (één capsule van 4 mg) oraal, eenmaal daags | 4 mg (één capsule van 4 mg) oraal, om de dag |
| Derde voorval (zelfde reactie of nieuwe reactie) | Onderbreken tot terugkeer naar graad 0-1 of baselined | 4 mg (één capsule van 4 mg) oraal, om de dag | Stopzetten |
| Levensbedreigende toxiciteiten (graad 4): stopzettene | |||
| |||
De gradering is gebaseerd op de Common Terminology Criteria for Adverse Events (CTCAE) van het National Cancer Institute (NCI).
Endometriumcarcinoom (EC)
De aanbevolen dosis Lenvatinib Teva is eenmaal daags 20 mg oraal, in combinatie met pembrolizumab ofwel 200 mg elke 3 weken of 400 mg elke 6 weken, toegediend als intraveneus infuus gedurende 30 minuten, tot onaanvaardbare toxiciteit of ziekteprogressie (zie rubriek 5.1).
Zie de samenvatting van de productkenmerken (SmPC) van pembrolizumab voor meer informatie over dosering.
Dosisaanpassingen en stopzettingen voor EC
Voor aan lenvatinib gerelateerde toxiciteiten, zie Tabel 4. Wanneer Lenvatinib Teva wordt toegediend in combinatie met pembrolizumab, kan, afhankelijk van de situatie, onderbreking, dosisverlaging of stopzetting van Lenvatinib Teva plaatsvinden (zie Tabel 3). Onderbreek pembrolizumab of zet pembrolizumab stop in overeenstemming met de instructies in de SmPC van pembrolizumab. Er worden geen dosisverlagingen aanbevolen voor pembrolizumab.
| Tabel 3 Dosisaanpassingen van de aanbevolen dagelijkse dosis lenvatinib bij patiënten met ECa | ||
|---|---|---|
| Aanvangsdosis in combinatie met pembrolizumab | 20 mg oraal, eenmaal daags (twee capsules van 10 mg) | |
| Persisterende en onverdraaglijke toxiciteiten van graad 2 of graad 3 | ||
| Bijwerking | Aanpassing | Aangepaste dosis |
| Eerste voorval | Onderbreken tot terugkeer naar graad 0-1 of baseline | 14 mg oraal, eenmaal daags (één capsule van 10 mg + één capsule van 4 mg) |
| Tweede voorval (zelfde reactie of nieuwe reactie) | Onderbreken tot terugkeer naar graad 0-1 of baseline | 10 mg oraal, eenmaal daags (één capsule van 10 mg) |
| Derde voorval (zelfde reactie of nieuwe reactie) | Onderbreken tot terugkeer naar graad 0-1 of baseline | 8 mg oraal, eenmaal daags (twee capsules van 4 mg) |
| Levensbedreigende toxiciteiten (graad 4): stopzettenb | ||
| ||
| Tabel 4 Bijwerkingen waarvoor een dosisaanpassing van lenvatinib is vereist | |||
|---|---|---|---|
| Bijwerking | Ernst | Handeling | Dosis verlagen en lenvatinib hervatten |
| Hypertensie | Graad 3 (ondanks optimale antihypertensieve therapie) | Onderbreken | Verbeterd tot graad 0, 1 of 2. Zie gedetailleerde instructies in Tabel 5 in rubriek 4.4. |
| Graad 4 | Stopzetten | Niet hervatten. | |
| Proteïnurie | ≥ 2 g/24 uur | Onderbreken | Verbeterd tot minder dan 2 g/24 uur. |
| Nefrotisch syndroom | ------- | Stopzetten | Niet hervatten. |
| Nierfunctiestoornis of nierfalen | Graad 3 | Onderbreken | Verbeterd tot graad 0-1 of baseline. |
| Graad 4* | Stopzetten | Niet hervatten. | |
| Hartfunctiestoornis | Graad 3 | Onderbreken | Verbeterd tot graad 0-1 of baseline. |
| Graad 4 | Stopzetten | Niet hervatten. | |
| Posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur leuko-encefalopathiesyndroom (RPLS) | Elke graad | Onderbreken | Overweeg om te hervatten met een verlaagde dosis indien verbeterd tot graad 0-1. |
| Levertoxiciteit | Graad 3 | Onderbreken | Verbeterd tot graad 0-1 of baseline. |
| Graad 4* | Stopzetten | Niet hervatten. | |
| Arteriële trombo-embolie | Elke graad | Stopzetten | Niet hervatten. |
| Hemorragie | Graad 3 | Onderbreken | Verbeterd tot graad 0-1. |
| Graad 4 | Stopzetten | Niet hervatten. | |
| Gastro-intestinale perforatie of fistel | Graad 3 | Onderbreken | Verbeterd tot graad 0-1 of baseline. |
| Graad 4 | Stopzetten | Niet hervatten. | |
| Niet-gastro-intestinale fistel | Graad 4 | Stopzetten | Niet hervatten. |
| Verlenging van het QT-interval | > 500 ms | Onderbreken | Verbeterd tot < 480 ms of baseline. |
| Diarree | Graad 3 | Onderbreken | Verbeterd tot graad 0-1 of baseline. |
| Graad 4 (ondanks medische behandeling) | Stopzetten | Niet hervatten. | |
| *Graad 4-afwijkingen in laboratoriumtesten die als niet-levensbedreigend worden beschouwd, kunnen als ernstige reacties worden behandeld (bijv. graad 3). | |||
Speciale populaties
DTC
Patiënten ≥ 75 jaar, van het Aziatische ras, met co-morbiditeit (zoals hypertensie en lever- of nierfunctiestoornissen) of met een lichaamsgewicht lager dan 60 kg, lijken een verminderde verdraagbaarheid te hebben voor lenvatinib (zie rubriek 4.8). Alle patiënten die geen ernstige lever- of nierfunctiestoornis hebben (zie hieronder) moeten de behandeling starten met de aanbevolen dosis van 24 mg, waarna de dosis verder moet worden aangepast op basis van de individuele verdraagbaarheid.
HCC
Patiënten in de leeftijd van ≥ 75 jaar, van het blanke ras of vrouwelijk geslacht of patiënten met ergere leverfunctiestoornis bij de baseline (Child-Pugh A-score van 6 in plaats van een score van 5) lijken een lagere verdraagbaarheid te hebben voor lenvatinib.
HCC-patiënten zonder een matig ernstige of ernstige leverfunctiestoornis of ernstige nierfunctiestoornis dienen de behandeling aan te vangen met de aanbevolen startdosis van 8 mg (twee capsules van 4 mg) voor een lichaamsgewicht van < 60 kg en 12 mg (drie capsules van 4 mg) voor een lichaamsgewicht ≥ 60 kg, waarna de dosis verder dient te worden aangepast op basis van de individuele verdraagbaarheid.
Patiënten met hypertensie
Vóór de behandeling met lenvatinib moet de bloeddruk goed onder controle zijn en tijdens de behandeling moet de bloeddruk regelmatig worden gecontroleerd (zie rubrieken 4.4 en 4.8).
Patiënten met een leverfunctiestoornis
DTC
De aanvangsdosis hoeft niet te worden aangepast op basis van de leverfunctie bij patiënten met een lichte (Child-Pugh A) of matig ernstige (Child-Pugh B) leverfunctiestoornis. Voor patiënten met een ernstige (Child-Pugh C) leverfunctiestoornis bedraagt de aanbevolen aanvangsdosis 14 mg eenmaal daags. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. Zie ook rubriek 4.8.
HCC
Bij de patiëntenpopulaties opgenomen in het HCC-onderzoek waren er geen dosisaanpassingen vereist op basis van de leverfunctie bij patiënten met een lichte leverfunctiestoornis (Child-Pugh A). De zeer beperkte beschikbare gegevens zijn niet voldoende om een dosisaanbeveling te geven voor HCC-patiënten met een matig ernstige leverfunctiestoornis (Child-Pugh B). Nauwgezette monitoring van de algemene veiligheid wordt aanbevolen bij deze patiënten (zie rubrieken 4.4 en 5.2). Lenvatinib is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C) en wordt niet aanbevolen voor gebruik bij deze patiënten.
EC
Er zijn beperkte gegevens beschikbaar over de combinatie van lenvatinib met pembrolizumab bij patiënten met een leverfunctiestoornis. De aanvangsdosis van de combinatie hoeft niet te worden aangepast op basis van de leverfunctie bij patiënten met een lichte (Child-Pugh A) of matig ernstige (Child-Pugh B) leverfunctiestoornis. Voor patiënten met een ernstige (Child-Pugh C) leverfunctiestoornis bedraagt de aanbevolen aanvangsdosis van lenvatinib 10 mg eenmaal daags. Raadpleeg de SmPC van pembrolizumab voor de dosering bij patiënten met een leverfunctiestoornis. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid.
Patiënten met een nierfunctiestoornis
DTC
De aanvangsdosis hoeft niet te worden aangepast op basis van de nierfunctie bij patiënten met een lichte of matig ernstige nierfunctiestoornis. Voor patiënten met een ernstige nierfunctiestoornis bedraagt de aanbevolen aanvangsdosis 14 mg eenmaal daags. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. Patiënten met terminale nierziekte zijn niet onderzocht en daarom wordt het gebruik van lenvatinib niet aanbevolen bij deze patiënten (zie rubriek 4.8).
HCC
Er zijn geen dosisaanpassingen vereist op basis van de nierfunctie bij patiënten met een lichte of matig ernstige nierfunctiestoornis. De beschikbare gegevens maken het niet mogelijk een dosisaanbeveling te geven voor patiënten met HCC en een ernstige nierfunctiestoornis.
EC
De aanvangsdosis hoeft niet te worden aangepast op basis van de nierfunctie bij patiënten met een lichte of matig ernstige nierfunctiestoornis. Voor patiënten met een ernstige nierfunctiestoornis bedraagt de aanbevolen aanvangsdosis lenvatinib 10 mg eenmaal daags. Raadpleeg de SmPC van pembrolizumab voor de dosering bij patiënten met een nierfunctiestoornis. Verdere dosisaanpassingen kunnen noodzakelijk zijn op basis van de individuele verdraagbaarheid. Patiënten met terminale nierziekte zijn niet onderzocht en daarom wordt het gebruik van lenvatinib niet aanbevolen bij deze patiënten.
Ouderen
De aanvangsdosis hoeft niet te worden aangepast op basis van de leeftijd. Er zijn slechts beperkte gegevens beschikbaar over het gebruik bij patiënten in de leeftijd van ≥ 75 jaar (zie rubriek 4.8).
Pediatrische patiënten
De veiligheid en werkzaamheid van lenvatinib bij kinderen in de leeftijd van 2 tot < 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kunnen geen aanbevelingen voor de dosering worden gedaan. Lenvatinib mag niet worden gebruikt bij kinderen jonger dan 2 jaar wegens veiligheidsbezwaren uit dieronderzoek (zie rubriek 5.3).
Etnische afkomst
De aanvangsdosis hoeft niet te worden aangepast op basis van het ras (zie rubriek 5.2). Er zijn slechts beperkte gegevens beschikbaar over het gebruik bij patiënten die een andere etnische afkomst hebben dan blank of Aziatisch (zie rubriek 4.8).
Wijze van toediening
Lenvatinib is bestemd voor oraal gebruik. De capsules moeten elke dag op ongeveer hetzelfde tijdstip, met of zonder voedsel, worden ingenomen (zie rubriek 5.2). Zorgverleners mogen de capsule niet openen om herhaalde blootstelling aan de inhoud van de capsule te vermijden.
De capsules lenvatinib kunnen in hun geheel met water worden doorgeslikt. Voor patiënten met slikproblemen die de harde capsules niet kunnen innemen, dienen andere geneesmiddelen die lenvatinib bevatten te worden gebruikt in plaats van Lenvatinib Teva.
Raadpleeg de SmPC van pembrolizumab voor gebruik in combinatie met pembrolizumab.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertensie
Bij patiënten die met lenvatinib werden behandeld, is hypertensie gemeld die doorgaans vroeg in de behandeling optrad (zie rubriek 4.8). Vóór de behandeling met lenvatinib moet de bloeddruk goed onder controle zijn en als van patiënten bekend is dat zij hypertensie hebben, moeten zij gedurende ten minste 1 week vóór de behandeling met lenvatinib op een stabiele dosis antihypertensieve therapie zijn ingesteld. Er zijn ernstige complicaties gemeld van slecht gecontroleerde hypertensie, waaronder aortadissectie. Het is belangrijk om hypertensie vroegtijdig op te sporen en doeltreffend te behandelen om de noodzaak tot onderbreking van lenvatinib en dosisverlagingen zoveel mogelijk te beperken. Zodra een verhoogde bloeddruk wordt bevestigd, moet met antihypertensiva gestart worden. De bloeddruk moet na 1 week behandeling met lenvatinib gecontroleerd worden, vervolgens om de 2 weken gedurende de eerste 2 maanden behandeling en daarna maandelijks. De keuze van antihypertensieve behandeling moet individueel afgestemd worden op de klinische omstandigheden van de patiënt en moet in lijn zijn met de standaard medische praktijk. Wanneer een verhoogde bloeddruk wordt waargenomen bij patiënten die voordien een normale bloeddruk hadden, moet monotherapie met één van de klassen van antihypertensiva worden ingesteld. Bij patiënten die reeds een antihypertensivum innemen, kan de dosis van dat geneesmiddel, indien wenselijk, worden verhoogd of moet(en) één of meerdere antihypertensiva van een andere klasse aan de behandeling worden toegevoegd. Indien nodig moet hypertensie behandeld worden zoals wordt aanbevolen in tabel 5.
| Tabel 5 Aanbevolen behandeling van hypertensie | |
|---|---|
| Bloeddruk (BD) | Aanbevolen handelingen |
| Systolische BD ≥140 mmHg tot <160 mmHg of diastolische BD ≥90 mmHg tot <100 mmHg | Ga door met lenvatinib en start antihypertensieve therapie, indien nog niet ingesteld OF Ga door met lenvatinib en verhoog de dosis van de reeds ingestelde antihypertensieve therapie of start aanvullende antihypertensieve therapie |
| Systolische BD ≥160 mmHg of diastolische BD ≥100 mmHg ondanks optimale antihypertensieve therapie |
|
| Levensbedreigende gevolgen (maligne hypertensie, neurologische uitval of hypertensieve crisis) | Dringende interventie is aangewezen. Stop met lenvatinib en stel een gepaste medische behandeling in |
Aneurysma’s en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma’s en/of arteriële dissecties bevorderen. Voordat een behandeling met lenvatinib wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Proteïnurie
Bij patiënten die met lenvatinib behandeld werden, is proteïnurie gemeld die doorgaans vroeg in de behandeling optrad (zie rubriek 4.8). Het urine-eiwit moet regelmatig gecontroleerd worden. Wanneer aan de hand van een dipstick urinetest proteïnurie ≥ 2+ wordt gedetecteerd, kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2). Bij patiënten die lenvatinib gebruikten, werden gevallen van nefrotisch syndroom gemeld. Lenvatinib moet worden stopgezet wanneer nefrotisch syndroom optreedt.
Levertoxiciteit
Bij DTC zijn de levergerelateerde bijwerkingen die het vaakst gemeld werden bij patiënten die met lenvatinib behandeld werden, onder meer verhogingen in alanineaminotransferase (ALAT), verhogingen in aspartaataminotransferase (ASAT) en verhogingen in bloedbilirubine. Leverfalen en acute hepatitis (< 1%; zie rubriek 4.8) zijn gemeld bij patiënten met DTC die met lenvatinib behandeld werden. De gevallen van leverfalen werden over het algemeen gemeld bij patiënten met progressieve gemetastaseerde leverziekte.
Bij HCC-patiënten die werden behandeld met lenvatinib in het REFLECT-onderzoek werden er levergerelateerde bijwerkingen gemeld, waaronder hepatische encefalopathie en leverfalen (waaronder met dodelijke afloop) met een hogere frequentie (zie rubriek 4.8) in vergelijking met patiënten behandeld met sorafenib. Patiënten met een ernstigere leverfunctiestoornis en/of grotere levertumorlast bij de baseline hadden een hoger risico op het ontwikkelen van hepatische encefalopathie en leverfalen. Hepatische encefalopathie trad ook vaker op bij patiënten van 75 jaar en ouder. Ongeveer de helft van de gevallen van leverfalen en een derde van de gevallen van hepatische encefalopathie werden gemeld bij patiënten met ziekteprogressie.
Er zijn slechts zeer beperkte gegevens beschikbaar van HCC-patiënten met een matig ernstige leverfunctiestoornis (Child-Pugh B) en er zijn op dit moment geen gegevens beschikbaar van HCC-patiënten met een ernstige leverfunctiestoornis (Child-Pugh C). Omdat lenvatinib hoofdzakelijk wordt geëlimineerd door stofwisseling in de lever, wordt er een stijging verwacht van de blootstelling bij patiënten met een matig ernstige tot ernstige leverfunctiestoornis.
Bij EC zijn de levergerelateerde bijwerkingen die het vaakst gemeld werden bij patiënten die met lenvatinib en pembrolizumab behandeld werden, onder meer verhogingen in alanineaminotransferase
(ALAT) en verhogingen in aspartaataminotransferase (ASAT). Leverfalen en hepatitis (< 1%; zie rubriek 4.8) zijn gemeld bij patiënten met EC die met lenvatinib en pembrolizumab behandeld werden.
Nauwgezette monitoring van de algehele veiligheid wordt aanbevolen bij patiënten met lichte of matig ernstige leverfunctiestoornis (zie rubrieken 4.2 en 5.2). Leverfunctietesten dienen te worden uitgevoerd vóór aanvang van de behandeling, vervolgens om de 2 weken gedurende de eerste
2 maanden behandeling en daarna maandelijks gedurende de behandeling. Patiënten met HCC dienen te worden gemonitord op verslechtering van de leverfunctie, waaronder hepatische encefalopathie.
Wanneer levertoxiciteit optreedt, kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Nierfalen en nierfunctiestoornissen
Bij patiënten die met lenvatinib behandeld werden, zijn nierfunctiestoornissen en nierfalen gemeld (zie rubriek 4.8). De primaire risicofactor die werd vastgesteld was dehydratie en/of hypovolemie veroorzaakt door gastro-intestinale toxiciteit. Gastro-intestinale toxiciteit moet actief behandeld worden om het risico op het ontwikkelen van nierfunctiestoornissen of nierfalen te verminderen. Het kan noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Wanneer patiënten een ernstige nierfunctiestoornis hebben, moet de aanvangsdosis van lenvatinib aangepast worden (zie rubrieken 4.2 en 5.2).
Diarree
Bij patiënten die met lenvatinib werden behandeld, is diarree vaak gemeld, doorgaans vroeg in de behandeling (zie rubriek 4.8). Medische behandeling van diarree moet snel worden ingesteld om dehydratie te voorkomen. Lenvatinib moet worden stopgezet wanneer diarree van graad 4, ondanks medische behandeling, blijft aanhouden.
Hartfunctiestoornis
Bij patiënten die met lenvatinib behandeld werden, zijn hartfalen (< 1%) en een verminderde ejectiefractie van de linker ventrikel gemeld (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen of verschijnselen van hartdecompensatie aangezien het noodzakelijk kan zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Posterieur reversibel encefalopathiesyndroom (PRES)/reversibel posterieur leuko-encefalopathiesyndroom (RPLS)
Bij patiënten die met lenvatinib behandeld werden, is PRES, ook bekend als RPLS, gemeld (< 1%; zie rubriek 4.8). PRES is een neurologische aandoening die tot uiting kan komen als hoofdpijn, insulten, lethargie, verwardheid, verstoorde mentale functie, blindheid en andere visuele of neurologische stoornissen. Het kan tevens gepaard gaan met lichte tot ernstige hypertensie. Magnetische kernspinresonantie is noodzakelijk om de diagnose van PRES te bevestigen. Er moeten gepaste maatregelen genomen worden om de bloeddruk onder controle te houden (zie rubriek 4.4). Bij patiënten met verschijnselen en symptomen van PRES kan het noodzakelijk zijn om de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Arteriële trombo-embolie
Bij patiënten die met lenvatinib behandeld werden, is arteriële trombo-embolie (cerebrovasculair accident, transient ischaemic attack en myocardinfarct) gemeld (zie rubriek 4.8). Lenvatinib is niet onderzocht bij patiënten die een arteriële trombo-embolie hebben doorgemaakt in de 6 maanden voorafgaand aan de behandeling en daarom dient het bij deze patiënten met voorzichtigheid te worden gebruikt. Er moet een behandelbeslissing worden genomen, gebaseerd op een beoordeling van het voordeel/risico voor de individuele patiënt. Lenvatinib moet worden stopgezet na een voorval van arteriële trombose.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten zeer effectieve anticonceptie gebruiken tijdens en gedurende één maand na de behandeling met lenvatinib (zie rubriek 4.6). Het is momenteel niet bekend of lenvatinib het risico op trombo-embolische voorvallen verhoogt wanneer het gecombineerd wordt met orale anticonceptiva.
Hemorragie
Ernstige tumorgerelateerde bloedingen, waaronder fatale bloedingen, zijn opgetreden in klinisch onderzoek en gemeld in het kader van post-marketingervaring (zie rubriek 4.8). In het kader van postmarketingsurveillance werden ernstige en fatale bloedingen in de halsslagaders vaker waargenomen bij patiënten met anaplastisch schildkliercarcinoom (ATC) dan bij gedifferentieerd schildkliercarcinoom (DTC) of andere tumortypen. De graad van tumorinvasie/infiltratie van grote bloedvaten (bijv. halsslagader) moet in overweging worden genomen gezien het mogelijke risico op ernstige bloeding door inkrimping/necrose van de tumor na behandeling met lenvatinib. Sommige gevallen van bloedingen traden op als gevolg van tumorinkrimping en fistelvorming, bijv. tracheo-oesofageale fistels. Bij sommige patiënten met of zonder hersenmetastasen zijn gevallen van fatale intracraniële bloeding gemeld. Bloedingen op andere plaatsen dan in de hersenen (bijv. trachea, intra-abdominaal, long) zijn ook gemeld. Er werd één dodelijk voorval van hepatische tumorhemorragie gemeld bij een patiënt met HCC.
Screening op en vervolgens behandeling van slokdarmspataderen bij patiënten met levercirrose moet worden uitgevoerd volgens de gebruikelijke klinische praktijk voordat de behandeling met lenvatinib wordt gestart.
Wanneer een bloeding optreedt, kan het noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2, Tabel 4).
Gastro-intestinale perforatie en fistelvorming
Bij patiënten die met lenvatinib behandeld werden, zijn gastro-intestinale perforatie of fistels gemeld (zie rubriek 4.8). In de meeste gevallen traden gastro-intestinale perforatie en fistels op bij patiënten met risicofactoren zoals een eerdere operatie of radiotherapie. In het geval van een gastro-intestinale perforatie of fistel kan het noodzakelijk zijn de toediening te onderbreken, de dosis aan te passen of de behandeling stop te zetten (zie rubriek 4.2).
Niet-gastro-intestinale fistel
Patiënten kunnen een verhoogd risico lopen op het ontwikkelen van fistels wanneer zij met lenvatinib worden behandeld. In klinisch onderzoek en in het kader van post-marketingervaring zijn gevallen van fistelvorming of -vergroting in andere delen van het lichaam dan maag of darmen (bijv. tracheale, tracheo-oesofageale, oesofageale of cutane fistels of fistels in de vrouwelijke geslachtsorganen) waargenomen. Verder werd pneumothorax gemeld, al dan niet met een duidelijk bewijs van een bronchopleurale fistel. Sommige van de gemelde fistels en pneumothoraxen deden zich voor in combinatie met tumorregressie of necrose. Voorafgaande chirurgie en radiotherapie kunnen risicofactoren zijn die hiertoe bijdragen. Ook longmetastasen kunnen het risico op pneumothorax verhogen. Lenvatinib mag niet worden opgestart bij patiënten met een fistel om verergering ervan te voorkomen en lenvatinib moet definitief worden stopgezet bij patiënten met aantasting van het oesofageale of tracheobronchiale kanaal en met elke fistel van graad 4 (zie rubriek 4.2). Er is beperkte informatie beschikbaar over het gebruik van een dosisonderbreking of -verlaging bij de behandeling van andere voorvallen, maar in sommige gevallen is een verergering waargenomen en bijgevolg is voorzichtigheid geboden. Net zoals andere middelen die tot dezelfde groep behoren, kan lenvatinib een negatief effect hebben op het wondhelingsproces.
Verlenging van het QT-interval
Bij patiënten die met lenvatinib behandeld werden, is een verlenging van het QT/QTc-interval met een hogere incidentie gemeld dan bij patiënten die placebo kregen (zie rubriek 4.8). Er moet een elektrocardiogram worden uitgevoerd bij de start van de behandeling en periodiek tijdens de behandeling bij alle patiënten met bijzondere aandacht voor diegenen met congenitaal verlengd QT-syndroom, congestief hartfalen of bradyaritmie en bij patiënten die geneesmiddelen innemen waarvan bekend is dat ze het QT-interval verlengen, waaronder antiaritmica van klasse Ia en klasse III.
De toediening van lenvatinib moet worden uitgesteld bij het ontstaan van een verlenging van het QT-interval > 500 ms. Lenvatinib moet met een verlaagde dosis worden hervat wanneer de verlenging van het QT-interval is verbeterd tot < 480 ms of baseline.
Elektrolytstoornissen zoals hypokaliëmie, hypocalciëmie of hypomagnesiëmie verhogen het risico op verlenging van het QT-interval; daarom moeten elektrolytafwijkingen bij alle patiënten opgespoord en gecorrigeerd worden vóór aanvang van de behandeling. Tijdens de behandeling moeten elektrolyten (magnesium, kalium en calcium) periodiek worden gemonitord. Tijdens de behandeling met lenvatinib moet de calciumspiegel in het bloed ten minste maandelijks worden gecontroleerd en moet calcium, zo nodig, worden aangevuld. Indien nodig, moet de toediening van lenvatinib worden onderbroken of de dosis worden verlaagd, afhankelijk van de ernst, de aanwezigheid van ECG-veranderingen en het aanhoudende karakter van hypocalciëmie.
Verminderde suppressie van thyreoïdstimulerend hormoon/schildklierfunctiestoornis
Bij patiënten die met lenvatinib werden behandeld, is hypothyroïdie gemeld (zie rubriek 4.8). Vóór het instellen van en regelmatig tijdens de behandeling met lenvatinib moet de schildklierfunctie worden gecontroleerd. Hypothyroïdie moet volgens de standaard medische praktijk worden behandeld om de euthyroïde status te behouden.
Lenvatinib vermindert de exogene schildkliersuppressie (zie rubriek 4.8). De concentratie thyreoïdstimulerend hormoon (TSH) moet op regelmatige basis gecontroleerd worden en de toediening van schildklierhormoon moet worden aangepast om de gewenste TSH-concentratie te bereiken op basis van het behandeldoel van de patiënt.
Complicaties bij wondgenezing
Er zijn geen officiële onderzoeken uitgevoerd naar het effect van lenvatinib op wondgenezing. Bij patiënten die lenvatinib kregen, is vertraagde wondgenezing gemeld. Bij patiënten die ingrijpende chirurgische ingrepen ondergaan, dient een tijdelijke onderbreking van de behandeling met lenvatinib te worden overwogen. Er is beperkte klinische ervaring met het kiezen van het tijdstip voor het opnieuw beginnen met lenvatinib na een ingrijpende chirurgische ingreep. Derhalve dient de beslissing over hervatting van de behandeling met lenvatinib na een ingrijpende chirurgische ingreep te worden gebaseerd op klinische beoordeling ten aanzien van voldoende wondgenezing.
Osteonecrose van de kaak (ONJ)
Er zijn gevallen van ONJ gemeld bij patiënten die werden behandeld met lenvatinib. Sommige gevallen zijn gemeld bij patiënten die eerder of gelijktijdig werden behandeld met antiresorptieve bottherapie en/of andere angiogeneseremmers, bijvoorbeeld bevacizumab, TKI of mTOR-remmers. Voorzichtigheid moet daarom worden geboden wanneer lenvatinib gelijktijdig met of volgend op antiresorptieve therapie en/of andere angiogeneseremmers wordt gebruikt.
Invasieve tandheelkundige behandelingen zijn een bekende risicofactor. Voorafgaand aan behandeling met lenvatinib moet een tandheelkundig onderzoek en toepasselijke preventieve tandheelkunde worden overwogen. Bij patiënten die eerder intraveneuze bisfosfonaat hebben gekregen of dit momenteel krijgen, dienen invasieve tandheelkundige behandelingen zo mogelijk te worden vermeden (zie rubriek 4.8).
Tumorlysissyndroom (TLS)
Lenvatinib kan TLS veroorzaken, met mogelijke fatale gevolgen. Risicofactoren voor TLS zijn onder meer hoge tumorlast, reeds bestaande nierinsufficiëntie en dehydratie. De betrokken patiënten moeten nauwlettend worden gecontroleerd en onmiddellijk worden behandeld zoals klinisch geïndiceerd, en profylactische hydratie moet worden overwogen.
Speciale populaties
Er zijn slechts beperkte gegevens beschikbaar over patiënten die een andere etnische afkomst hebben dan blank of Aziatisch en over patiënten in de leeftijd van ≥ 75 jaar. Lenvatinib moet bij deze patiënten met voorzichtigheid worden gebruikt aangezien lenvatinib minder goed verdragen wordt door Aziatische en oudere patiënten (zie rubriek 4.8).
Er zijn geen gegevens over het gebruik van lenvatinib onmiddellijk na sorafenib of andere behandelingen tegen kanker en er kan een potentieel risico op bijkomende toxiciteit bestaan, tenzij een gepaste wash-outperiode wordt ingelast tussen de behandelingen. In klinisch onderzoek bedroeg de minimale wash-outperiode 4 weken.
Patiënten met ECOG-prestatiestatus ≥ 2 werden uitgesloten van klinisch onderzoek (behalve voor schildkliercarcinoom).
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op lenvatinib
Chemotherapeutica
Gelijktijdige toediening van lenvatinib, carboplatine en paclitaxel heeft geen significante invloed op de farmacokinetiek van elk van deze 3 stoffen.
Effect van lenvatinib op andere geneesmiddelen
Een klinisch onderzoek naar de geneesmiddeleninteracties bij kankerpatiënten toonde aan dat de plasmaconcentraties van midazolam (een gevoelig CYP3A- en Pgp-substraat) niet veranderden in de aanwezigheid van lenvatinib. Er wordt dan ook geen significante geneesmiddeleninteractie verwacht tussen lenvatinib en andere CYP3A4/Pgp-substraten.
Orale anticonceptiva
Het is momenteel niet bekend of lenvatinib de werkzaamheid van hormonale anticonceptiva kan verminderen en daarom moeten vrouwen die orale hormonale anticonceptiva gebruiken een bijkomende barrièremethode toepassen (zie rubriek 4.6).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten vermijden om zwanger te worden en moeten zeer effectieve anticonceptie gebruiken tijdens en gedurende minstens één maand na de behandeling met lenvatinib. Het is momenteel niet bekend of lenvatinib de werkzaamheid van hormonale anticonceptiva kan verminderen en daarom moeten vrouwen die orale hormonale anticonceptiva gebruiken een bijkomende barrièremethode toepassen.
Zwangerschap
Er zijn geen gegevens over het gebruik van lenvatinib bij zwangere vrouwen. Lenvatinib was embryotoxisch en teratogeen bij toediening aan ratten en konijnen (zie rubriek 5.3).
Lenvatinib mag niet tijdens de zwangerschap worden gebruikt, tenzij dit duidelijk noodzakelijk is en na zorgvuldige overweging van het belang voor de moeder en het risico voor de foetus.
Borstvoeding
Het is niet bekend of lenvatinib in de moedermelk wordt uitgescheiden. Lenvatinib en zijn metabolieten worden in de melk van ratten uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen of zuigelingen kan niet worden uitgesloten en daarom is lenvatinib gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3).
Vruchtbaarheid
De effecten bij de mens zijn niet bekend. Testiculaire en ovariële toxiciteit zijn echter waargenomen bij ratten, honden en apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lenvatinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen vanwege bijwerkingen zoals vermoeidheid en duizeligheid. Patiënten die deze symptomen ervaren, moeten voorzichtig zijn wanneer zij voertuigen besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
DTC
De meest frequent gemelde bijwerkingen (die bij ≥ 30% van de patiënten voorkwamen) zijn hypertensie (68,6%), diarree (62,8%), verminderde eetlust (51,5%), gewichtsverlies (49,1%), vermoeidheid (45,8%), nausea (44,5%), proteïnurie (36,9%), stomatitis (35,8%), braken (34,5%), dysfonie (34,1%), hoofdpijn (34,1%) en palmoplantair erytrodysesthesiesyndroom (PPE) (32,7%). Hypertensie en proteïnurie treden doorgaans vroeg in de behandeling met lenvatinib op (zie rubrieken 4.4 en 4.8). De meeste bijwerkingen van graad 3 tot 4 traden op tijdens de eerste 6 maanden van de behandeling, behalve diarree, wat tijdens de hele behandeling optrad, en gewichtsverlies, wat doorgaans cumulatief was in de tijd.
De belangrijkste ernstige bijwerkingen waren nierfalen en nierfunctiestoornis (2,4%), arteriële trombo-embolie (3,9%), hartfalen (0,7%), intracraniële tumorbloeding (0,7%), PRES/RPLS (0,2%), leverfalen (0,2%), en arteriële trombo-embolie (cerebrovasculair accident (1,1%), transient ischaemic attack (0,7%) en myocardinfarct (0,9%)).
Van de 452 patiënten met voor RAI refractair DTC werd bij 63,1% de dosis verlaagd omwille van een bijwerking terwijl bij 19,5% de behandeling werd stopgezet omwille van een bijwerking. De bijwerkingen die het vaakst tot een dosisverlaging leidden (bij ≥ 5% van de patiënten), waren hypertensie, proteïnurie, diarree, vermoeidheid, PPE, gewichtsverlies en verminderde eetlust. De bijwerkingen die het vaakst tot stopzetting van lenvatinib leidden, waren proteïnurie, asthenie, hypertensie, cerebrovasculair accident, diarree en longembolie.
HCC
De vaakst gemelde bijwerkingen (voorkomend bij ≥ 30% van de patiënten) zijn hypertensie (44,0%), diarree (38,1%), verminderde eetlust (34,9%), vermoeidheid (30,6%) en gewichtsverlies (30,4%).
De belangrijkste ernstige bijwerkingen waren leverfalen (2,8%), hepatische encefalopathie (4,6%), hemorragie van slokdarmspataderen (1,4%), hersenbloeding (0,6%), arteriële trombo-embolische voorvallen (2,0%) waaronder myocardinfarct (0,8%), cerebraal infarct (0,4%) en cerebrovasculair accident (0,4%) en nierfalen/nierfunctiestoornis (1,4%). Er was een hogere incidentie van verlaagde neutrofielentelling niet gerelateerd aan infectie, sepsis of bacteriële peritonitis bij patiënten met HCC (8,7% met lenvatinib) dan bij patiënten met andere niet-HCC-tumortypes (1,4%).
Bij 496 patiënten met HCC waren dosisaanpassing (onderbreking of verlaging) en stopzetting de genomen acties vanwege een bijwerking bij respectievelijk 62,3% en 20,2% van de patiënten. Bijwerkingen die het vaakst leidden tot dosisaanpassingen (bij ≥ 5% van de patiënten) waren verminderde eetlust, diarree, proteïnurie, hypertensie, vermoeidheid, PPE en verlaagde plaatjestelling. Bijwerkingen die het vaakst leidden tot stopzetting van lenvatinib waren hepatische encefalopathie, vermoeidheid, verhogingen in bloedbilirubine, proteïnurie en leverfalen.
EC
De veiligheid van lenvatinib in combinatie met pembrolizumab is beoordeeld bij 530 patiënten met gevorderd EC die eenmaal daags 20 mg lenvatinib kregen en eenmaal per 3 weken 200 mg pembrolizumab. De vaakst voorkomende bijwerkingen (voorkomend bij ≥ 20% van de patiënten) waren: hypertensie (63%), diarree (57%), hypothyroïdie (56%), nausea (51%), verminderde eetlust (47%), braken (39%), vermoeidheid (38%), gewichtsverlies (35%), artralgie (33%), proteïnurie (29%), constipatie (27%), hoofdpijn (27%), urineweginfectie (27%), dysfonie (25%), buikpijn (23%), asthenie (23%), palmoplantair erytrodysesthesiesyndroom (23%), stomatitis (23%), anemie (22%) en hypomagnesiëmie (20%).
De vaakst voorkomende (voorkomend bij ≥ 5% van de patiënten) ernstige bijwerkingen (graad ≥ 3) waren: hypertensie (37,2%), gewichtsverlies (9,1%), diarree (8,1%), verhoogde lipase (7,7%), verminderde eetlust (6,4%), asthenie (6%), vermoeidheid (6%), hypokaliëmie (5,7%), anemie (5,3%) en proteïnurie (5,1%).
Stopzetting van lenvatinib wegens een bijwerking kwam voor bij 30,6% van de patiënten en stopzetting van zowel lenvatinib als pembrolizumab wegens een bijwerking kwam voor bij 15,3% van de patiënten. Bijwerkingen die het vaakst leidden tot stopzetting van lenvatinib (voorkomend bij ≥ 1% van de patiënten) waren: hypertensie (1,9%), diarree (1,3%), asthenie (1,3%), verminderde eetlust (1,3%), proteïnurie (1,3%) en gewichtsverlies (1,1%).
Dosisonderbreking van lenvatinib wegens een bijwerking kwam voor bij 63,2% van de patiënten. Dosisonderbreking van lenvatinib en pembrolizumab wegens een bijwerking kwam voor bij 34,3% van de patiënten. Bijwerkingen die het vaakst leidden tot onderbreking van lenvatinib (voorkomend bij ≥ 5% van de patiënten) waren: hypertensie (12,6%), diarree (11,5%), proteïnurie (7,2%), braken (7%), vermoeidheid (5,7%) en verminderde eetlust (5,7%).
Dosisverlaging van lenvatinib wegens bijwerkingen kwam voor bij 67,0% van de patiënten. Bijwerkingen die het vaakst leidden tot dosisverlaging van lenvatinib (voorkomend bij ≥ 5% van de patiënten) waren: hypertensie (16,2%), diarree (12,5%), palmoplantair erytrodysesthesiesyndroom (9,1%), vermoeidheid (8,7%), proteïnurie (7,7%), verminderde eetlust (6,6%), nausea (5,5%), asthenie (5,1%) en gewichtsverlies (5,1%).
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel van lenvatinib als monotherapie is gebaseerd op gegevens van 452 patiënten met DTC en 496 patiënten met HCC. Dit maakt alleen de typering mogelijk van vaak voorkomende bijwerkingen bij DTC- en HCC-patiënten. De bijwerkingen in deze rubriek zijn gebaseerd op veiligheidsgegevens van zowel DTC- als HCC-patiënten (zie rubriek 5.1).
Het veiligheidsprofiel van lenvatinib als combinatietherapie is gebaseerd op gegevens van 530 patiënten met EC die zijn behandeld met lenvatinib in combinatie met pembrolizumab (zie rubriek 5.1).
In Tabel 6 zijn de bijwerkingen vermeld die zijn waargenomen in klinische onderzoeken bij DTC, HCC en EC en die werden gemeld bij het gebruik van lenvatinib na het in de handel brengen. De frequentiecategorie van bijwerkingen vertegenwoordigt de meest conservatieve schatting van de frequentie van de individuele populaties. Bijwerkingen waarvan bekend is dat ze kunnen optreden bij gebruik van lenvatinib of bij afzonderlijk gebruik van de componenten van de combinatietherapie, kunnen ook optreden tijdens een combinatiebehandeling met deze geneesmiddelen, zelfs als deze bijwerkingen niet zijn gemeld in klinische onderzoeken met combinatietherapie.
Zie de SmPC van de respectieve componenten van de combinatietherapie (pembrolizumab) voor aanvullende veiligheidsinformatie bij het toedienen van lenvatinib in een combinatietherapie.
De frequenties zijn als volgt gedefinieerd:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen iedere frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst.
| Tabel 6 Bijwerkingen gemeld bij patiënten behandeld met lenvatinib§ | ||
|---|---|---|
| Systeem/orgaanklasse (MedDRA-terminologie) | Lenvatinib-monotherapie | Combinatie met pembrolizumab |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Urineweginfectie | Urineweginfectie |
| Soms | Perineaal abces | Perineaal abces |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Trombocytopeniea,‡ Lymfopeniea,‡ Leukopeniea,‡ Neutropeniea,‡ | Trombocytopeniea,‡ Lymfopeniea,‡ Leukopeniea,‡ Neutropeniea,‡ Anemie |
| Soms | Miltinfarct | |
| Endocriene aandoeningen | ||
| Zeer vaak | Hypothyroïdie Verhoogd TSH in het bloed*,‡ | Hypothyroïdie Verhoogd TSH in het bloed* Hyperthyreoïdie |
| Vaak | Bijnierinsufficiëntie | |
| Soms | Bijnierinsufficiëntie | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Hypocalciëmie*, ‡ Hypokaliëmie‡ Hypercholesterolemieb,‡ Hypomagnesiëmieb,‡ Gewichtsverlies Verminderde eetlust | Hypocalciëmie*, ‡ Hypokaliëmie‡ Hypercholesterolemieb, ‡ Hypomagnesiëmieb, ‡ Gewichtsverlies Verminderde eetlust |
| Vaak | Dehydratie | Dehydratie |
| Zelden | Tumorlysissyndroom† | Tumorlysissyndroom† |
| Psychische stoornissen | ||
| Zeer vaak | Insomnia | |
| Vaak | Insomnia | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Duizeligheid Hoofdpijn Dysgeusie | Duizeligheid Hoofdpijn Dysgeusie |
| Vaak | Cerebrovasculair accident† | |
| Tabel 6 Bijwerkingen gemeld bij patiënten behandeld met lenvatinib§ | ||
| Systeem/orgaanklasse (MedDRA-terminologie) | Lenvatinib-monotherapie | Combinatie met pembrolizumab |
| Soms | Posterieur reversibel encefalopathiesyndroom Monoparese Transient ischaemic attack | Posterieur reversibel encefalopathiesyndroom Cerebrovasculair accident† Monoparese Transient ischaemic attack |
| Hartaandoeningen | ||
| Vaak | Myocardinfarctc,† Hartfalen Verlengd QT op electrocardiogram Verlaagde ejectiefractie | Verlengd QT op elektrocardiogram |
| Soms | Myocardinfarctc,† Hartfalen Verlaagde ejectiefractie | |
| Bloedvataandoeningen | ||
| Zeer vaak | Hemorragied, *,† Hypertensiee,* Hypotensie | Hemorragied, *,† Hypertensiee,* |
| Vaak | Hypotensie | |
| Niet bekend | Aneurysma’s en arteriële dissecties | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Dysfonie | Dysfonie |
| Vaak | Longembolie† | Longembolie† |
| Soms | Pneumothorax | Pneumothorax |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Diarree Gastro-intestinale en abdominale pijnf Braken Nausea Orale ontstekingg Orale pijnh Constipatie Dyspepsie Droge mond Verhoogd lipase‡ Verhoogd amylase‡ | Diarree Gastro-intestinale en abdominale pijnf Braken Nausea Orale ontstekingg Orale pijnh Constipatie Droge mond Verhoogd lipase Verhoogd amylase‡ |
| Tabel 6 Bijwerkingen gemeld bij patiënten behandeld met lenvatinib§ | ||
| Systeem/orgaanklasse (MedDRA-terminologie) | Lenvatinib-monotherapie | Combinatie met pembrolizumab |
| Vaak | Anusfistel Flatulentie Gastro-intestinale perforatie | Pancreatitisi Flatulentie Dyspepsie Colitis Gastro-intestinale perforatie |
| Soms | Pancreatitisi Colitis | Anusfistel |
| Lever- en galaandoeningen | ||
| Zeer vaak | Bilirubine in het bloed verhoogdj,* ,‡ Hypoalbuminemiej,* ,‡ Alanineaminotransferase verhoogd*,‡ Aspartaataminotransferase verhoogd*,‡ Verhoogd alkalisch fosfatase in het bloed‡ Verhoogd gammaglutamyltransferase‡ | Bilirubine in het bloed verhoogdj,* ,‡ Hypoalbuminemiej,* ,‡ Alanineaminotransferase verhoogd*,‡ Aspartaataminotransferase verhoogd*,‡ Verhoogd alkalisch fosfatase in het bloed‡ |
| Vaak | Leverfalenk,*,† Hepatische encefalopathiel,*,† Abnormale leverfunctie Cholecystitis | Cholecystitis Abnormale leverfunctie Verhoogd gammaglutamyltransferase |
| Soms | Hepatocellulaire schade/hepatitism | Leverfalenk,*,† Hepatische encefalopathiel,† Hepatocellulaire schade/hepatitism |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Palmoplantair erytrodysesthesiesyndroom Rash Alopecia | Palmoplantair erytrodysesthesiesyndroom Rash |
| Vaak | Hyperkeratose | Alopecia |
| Soms | Hyperkeratose | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Tabel 6 Bijwerkingen gemeld bij patiënten behandeld met lenvatinib§ | ||
| Systeem/orgaanklasse (MedDRA-terminologie) | Lenvatinib-monotherapie | Combinatie met pembrolizumab |
| Zeer vaak | Rugpijn Artralgie Myalgie Pijn in ledematen Skeletspierpijn | Rugpijn Artralgie Myalgie Pijn in ledematen |
| Vaak | Skeletspierpijn | |
| Soms | Osteonecrose van de kaak | |
| Nier- en urinewegaandoeningen | ||
| Zeer vaak | Proteïnurie* Verhoogd bloedcreatinine‡ | Proteïnurie* Verhoogd bloedcreatinine‡ |
| Vaak | Nierfalenn, *,† Nierfunctiestoornis* Verhoogd bloedureum | Nierfalenn, *,† |
| Soms | Nefrotisch syndroom | Nierfunctiestoornis* Verhoogd bloedureum |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Vermoeidheid Asthenie Perifeer oedeem | Vermoeidheid Asthenie Perifeer oedeem |
| Vaak | Malaise | Malaise |
| Soms | Verstoorde genezing | Verstoorde genezing |
| Niet bekend | Niet-gastro-intestinale fistelo | |
§: de in tabel 6 weergegeven bijwerkingen kunnen mogelijk niet volledig worden toegeschreven aan alleen lenvatinib, maar kunnen bijdragen bevatten van de onderliggende ziekte of van andere geneesmiddelen die in een combinatie worden gebruikt.
*: zie rubriek 4.8 ‘Beschrijving van geselecteerde bijwerkingen’ voor meer karakteristieken.
†: omvat ook gevallen met een fatale afloop.
‡: frequentie gebaseerd op laboratoriumgegevens.
De volgende termen zijn gecombineerd:
a: trombocytopenie omvat: trombocytopenie en verlaagd aantal bloedplaatjes. Neutropenie omvat: neutropenie en verlaagde neutrofielentelling. Leukopenie omvat: leukopenie en verlaagde wittebloedceltelling. Lymfopenie omvat: lymfopenie en verminderd aantal lymfocyten.
b: hypomagnesiëmie omvat: hypomagnesiëmie en verlaagd magnesium in het bloed. Hypercholesterolemie omvat: hypercholesterolemie en verhoogd cholesterol in het bloed.
c: myocardinfarct omvat: myocardinfarct en acuut myocardinfarct.
d: omvat alle hemorragietermen.
Hemorragiecondities die optraden bij 5 of meer proefpersonen met DTC waren: epistaxis, hemoptoë, hematurie, kneuzing, hematochezie, bloeding van het tandvlees, petechiën, longbloeding, rectale bloeding, bloed in de urine, hematoom, vaginale bloeding.
Hemorragiecondities die optraden bij 5 of meer proefpersonen met HCC waren: epistaxis, hematurie, bloeding van het tandvlees, hemoptoë, hemorragie van slokdarmspataderen, hemorroïdenbloeding, orale bloeding, rectale bloeding en bloeding van bovenste deel van maag-darmkanaal.
Hemorragieconditie die voorkwam bij 5 of meer proefpersonen met EC was: vaginale bloeding.
e: hypertensie omvat: hypertensie, hypertensieve crisis, verhoogde diastolische bloeddruk, orthostatische hypertensie en verhoogde bloeddruk.
f: gastro-intestinale en abdominale pijn omvat: abdominaal ongemak, abdominale pijn, onderbuikpijn, bovenbuikpijn, abdominale gevoeligheid, epigastrisch ongemak en gastro-intestinale pijn.
g: orale ontsteking omvat: stomatitis aphthosa, aften, tandvleeserosie, tandvleesulceratie, blaarvorming van mondslijmvliezen, stomatitis, glossitis, mondzweren en ontsteking van de slijmvliezen.
h: orale pijn omvat: orale pijn, glossodynie, tandvleespijn, orofaryngeaal ongemak, orofaryngeale pijn en tongproblemen.
i: pancreatitis omvat: pancreatitis en acute pancreatitis.
j: bilirubine in het bloed verhoogd omvat: hyperbilirubinemie, verhoogd bloedbilirubine, geelzucht en verhoogd geconjugeerd bilirubine. Hypoalbuminemie omvat hypoalbuminemie en verlaagd bloedalbumine.
k: leverfalen omvat: leverfalen, acuut leverfalen en chronisch leverfalen.
l: hepatische encefalopathie omvat: hepatische encefalopathie, hepatisch coma, metabole encefalopathie en encefalopathie.
m: hepatocellulaire schade en hepatitis omvat: door geneesmiddelen veroorzaakt leverletsel, leversteatose en cholestatisch leverletsel.
n: gevallen van nierfalen omvat: acuut prerenaal falen, nierfalen, acuut nierfalen, acuut nierletsel en tubulusnecrose.
o: niet-gastro-intestinale fistel omvat: gevallen van fistels die buiten maag en darmen optreden, zoals tracheale, tracheo-oesofageale of oesofageale fistel of fistel in de vrouwelijke geslachtsorganen en cutane fistel.
Beschrijving van geselecteerde bijwerkingen
Hypertensie (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd hypertensie (waaronder hypertensie, hypertensieve crisis, verhoogde diastolische bloeddruk en verhoogde bloeddruk) gemeld bij 72,8% van de patiënten die met lenvatinib behandeld werden en bij 16,0% van de patiënten in de placebogroep. Bij de patiënten die met lenvatinib behandeld werden, bedroeg de mediane tijd tot de eerste symptomen van hypertensie 16 dagen. Reacties van graad 3 of hoger (waaronder één reactie van graad 4) traden op bij 44,4% van de patiënten die lenvatinib kregen, vergeleken met 3,8% van de patiënten in de placebogroep. De meeste gevallen herstelden of verdwenen na een onderbreking of verlaging van de dosis, hetgeen gebeurde bij respectievelijk 13,0% en 13,4% van de patiënten. Bij 1,1% van de patiënten leidde hypertensie tot definitieve stopzetting van de behandeling.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werden hypertensie (waaronder hypertensie, verhoogde bloeddruk, verhoogde diastolische bloeddruk en orthostatische hypertensie) gemeld bij 44,5% van de patiënten behandeld met lenvatinib en graad 3-hypertensie trad op bij 23,5%. De mediane tijd tot de eerste symptomen bedroeg 26 dagen. In de meeste gevallen trad herstel op na dosisonderbreking of -verlaging, wat respectievelijk optrad bij 3,6% en 3,4% van de patiënten. Bij één proefpersoon (0,2%) werd lenvatinib stopgezet vanwege hypertensie.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd hypertensie gemeld bij 65% van de patiënten in de groep met lenvatinib plus pembrolizumab. Reacties van graad 3 of hoger traden op bij 38,4% van de patiënten in de groep met lenvatinib plus pembrolizumab. De mediane tijd tot de eerste symptomen in de groep lenvatinib plus pembrolizumab bedroeg 15 dagen. Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 11,6%, 17,7% en 2,0% van de patiënten.
Proteïnurie (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd proteïnurie gemeld bij 33,7% van de patiënten die met lenvatinib behandeld werden en bij 3,1% van de patiënten in de placebogroep. De mediane tijd tot de eerste symptomen bedroeg 6,7 weken. Reacties van graad 3 traden op bij 10,7% van de patiënten die met lenvatinib behandeld werden en bij geen enkele patiënt in de placebogroep. De meeste gevallen herstelden of verdwenen na een onderbreking of verlaging van de dosis, hetgeen gebeurde bij respectievelijk 16,9% en 10,7% van de patiënten. Bij 0,8% van de patiënten leidde proteïnurie tot definitieve stopzetting van de behandeling.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werd proteïnurie gemeld bij 26,3% van de patiënten behandeld met lenvatinib en graad 3-reacties traden op bij 5,9%. De mediane tijd tot de eerste symptomen bedroeg 6,1 weken. In de meeste gevallen trad herstel op na dosisonderbreking of -verlaging, wat respectievelijk optrad bij 6,9% en 2,5% van de patiënten. Bij 0,6% van de patiënten werd lenvatinib stopgezet vanwege proteïnurie.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd proteïnurie gemeld bij 29,6% van de patiënten behandeld met lenvatinib plus pembrolizumab en reacties van graad 3 of hoger traden op bij 5,4% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 34,5 dagen. Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 6,2%, 7,9% en 1,2% van de patiënten.
Nierfalen en nierfunctiestoornissen (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1), ontstond bij 5,0% van de patiënten nierfalen en bij 1,9% een nierfunctiestoornis (3,1% van de patiënten had nierfalen of een nierfunctiestoornis van graad ≥ 3). In de placebogroep ontstond bij 0,8% van de patiënten nierfalen of een nierfunctiestoornis (0,8% was graad ≥ 3).
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) ontwikkelde 7,1% van de patiënten een voorval van nierfalen/nierfunctiestoornis. Reacties van graad 3 of hoger traden op bij 1,9% van de met lenvatinib behandelde patiënten.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) ontwikkelde 18,2% van de patiënten behandeld met lenvatinib plus pembrolizumab een voorval van nierfalen/nierfunctiestoornis. Reacties van graad 3 of hoger traden op bij 4,2% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 86,0 dagen. Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 3,0%, 1,7% en 1,2% van de patiënten.
Hartfunctiestoornis (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd een verminderde ejectiefractie/hartfalen gemeld bij 6,5% van de patiënten (1,5% was graad ≥ 3) in de groep die met lenvatinib werd behandeld, en bij 2,3% in de placebogroep (geen enkele was graad ≥ 3).
HCC
In het fase III-hoofdonderzoek REFLECT (zie rubriek 5.1) werden hartfunctiestoornissen (waaronder congestief hartfalen, cardiogene shock en cardiopulmonaal falen) gemeld bij 0,6% van de patiënten (0,4% in graad ≥ 3) in de groep behandeld met lenvatinib.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werden hartfunctiestoornissen gemeld bij 1,0% van de patiënten behandeld met lenvatinib plus pembrolizumab en reacties van graad 3 en hoger traden op bij 0,5% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 112,0 dagen. Dosisverlaging en stopzetting van lenvatinib kwamen beiden voor bij 0,2% van de patiënten.
Posterieur reversibel encefalopathiesyndroom (PRES)/Reversibel posterieur leuko-encefalopathiesyndroom (RPLS) (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) was er 1 voorval van PRES (graad 2) in de groep die met lenvatinib werd behandeld en geen enkele melding in de placebogroep.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) was er 1 voorval van PRES (graad 2) in de groep behandeld met lenvatinib.
Van de 1823 patiënten die met lenvatinib als monotherapie behandeld werden in klinische onderzoeken, waren er 5 gevallen (0,3%) van PRES (0,2% was graad 3 of 4), en elk van deze gevallen klaarde op nadat de behandeling of toediening werd onderbroken of definitief stopgezet.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) was er één voorval van PRES (graad 1) in de groep behandeld met lenvatinib plus pembrolizumab waarvoor lenvatinib werd onderbroken.
Levertoxiciteit (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) waren de vaakst gemelde levergerelateerde bijwerkingen hypoalbuminemie (9,6% lenvatinib vs. 1,5% placebo) en verhogingen van leverenzymen, waaronder verhogingen in alanineaminotransferase (7,7% lenvatinib vs. 0 placebo), aspartaataminotransferase (6,9% lenvatinib vs. 1,5% placebo) en bloedbilirubine (1,9% lenvatinib vs. 0 placebo). Bij de patiënten die lenvatinib kregen, was de mediane tijd tot de eerste symptomen van een leverreactie 12,1 weken. Levergerelateerde reacties van graad 3 of hoger (waaronder één geval van graad 5 leverfalen) traden op bij 5,4% van de patiënten die lenvatinib kregen, vergeleken met 0,8% in de placebogroep. Bij respectievelijk 4,6% en 2,7% leidden levergerelateerde reacties tot onderbreking en verlaging van de dosis en bij 0,4% tot definitieve stopzetting van de behandeling.
Van de 1.166 patiënten die met lenvatinib behandeld werden, waren er 3 gevallen (0,3%) van leverfalen, elk met een fatale afloop. Eén geval trad op bij een patiënt die geen levermetastasen had. Er was ook een geval van acute hepatitis bij een patiënt zonder levermetastasen.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) waren de vaakst gemelde bijwerkingen van levertoxiciteit verhoogd bloedbilirubine (14,9%), verhoogd aspartaataminotransferase (13,7%), verhoogd alanineaminotransferase (11,1%), hypoalbuminemie (9,2%), hepatische encefalopathie (8,0%), verhoogde gammaglutamyltransferase (7,8%) en verhoogd alkalische fosfatase in het bloed (6,7%). De mediane tijd tot het optreden van bijwerkingen van levertoxiciteit bedroeg 6,4 weken. Levertoxiciteitsreacties van ≥ graad 3 traden op bij 26,1% van de patiënten behandeld met lenvatinib. Leverfalen (waaronder dodelijke voorvallen bij 12 patiënten) trad op bij 3,6% van de patiënten (alle voorvallen waren ≥ graad 3). Hepatische encefalopathie (waaronder dodelijke gevallen bij 4 patiënten) trad op bij 8,4% van de patiënten (5,5% was ≥ graad 3). Er waren 17 (3,6%) overlijdensgevallen veroorzaakt door levertoxiciteit in de groep met lenvatinib en 4 (0,8%) overlijdensgevallen in de groep met sorafenib. Bijwerkingen van levertoxiciteit zorgden voor dosisonderbrekingen en -verlagingen bij respectievelijk 12,2% en 7,4% van de patiënten behandeld met lenvatinib en voor permanente stopzetting bij 5,5% van de patiënten.
Van de 1327 patiënten die lenvatinib als monotherapie ontvingen in klinische onderzoeken voor andere indicaties dan HCC, werd leverfalen (waaronder dodelijke voorvallen) gemeld bij 4 patiënten (0,3%), leverletsel bij 2 patiënten (0,2%), acute hepatitis bij 2 patiënten (0,2%) en hepatocellulair letsel bij 1 patiënt (0,1%).
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd levertoxiciteit gemeld bij 33,7% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 12,1% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 56,0 dagen. Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 5,2%, 3,0% en 1,2% van de patiënten.
Arteriële trombo-embolie (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werden voorvallen van arteriële trombo-embolie gemeld bij 5,4% van de patiënten die met lenvatinib behandeld werden en bij 2,3% van de patiënten in de placebogroep.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werden gevallen van arteriële trombo-embolie gemeld bij 2,3% van de patiënten behandeld met lenvatinib.
Van de 1823 patiënten die met lenvatinib als monotherapie behandeld werden in klinische onderzoeken, waren er 10 gevallen (0,5%) van arteriële trombo-embolie (5 gevallen van myocardinfarct en 5 gevallen van cerebrovasculair accident) met een fatale afloop.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd arteriële trombo-embolie gemeld bij 3,7% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 2,2% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 59,0 dagen. Dosisonderbreking en stopzetting van lenvatinib kwam voor bij respectievelijk 0,2% en 2,0% van de patiënten.
Hemorragie (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd hemorragie gemeld bij 34,9% (1,9% was graad ≥ 3) van de patiënten die met lenvatinib behandeld werden, vergeleken met 18,3% (3,1% was graad ≥ 3) van de patiënten in de placebogroep. Reacties die met een incidentie van ≥ 0,75% hoger dan placebo optraden, waren: epistaxis (11,9%), hematurie (6,5%), kneuzing (4,6%), bloeding van het tandvlees (2,3%), hematochezie (2,3%), rectale bloeding (1,5%), hematoom (1,1%), hemorroïdenbloeding (1,1%), laryngeale bloeding (1,1%), petechiae (1,1%) en intracraniële tumorbloeding (0,8%). In dit onderzoek was er 1 geval van fatale intracraniële bloeding bij de 16 patiënten die lenvatinib kregen en die metastasen in het centrale zenuwstelsel hadden bij baseline.
Bij de patiënten die met lenvatinib behandeld werden, bedroeg de mediane tijd tot de eerste symptomen 10,1 weken. Er werden geen verschillen tussen de patiënten in de lenvatinib- en de placebogroep waargenomen met betrekking tot de incidentie van ernstige reacties (3,4% vs. 3,8%), reacties die tot vroegtijdige stopzetting leidden (1,1% vs. 1,5%) of reacties die tot een onderbreking van de toediening (3,4% vs. 3,8%) of dosisverlaging (0,4% vs. 0) leidden.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werd hemorragie gemeld bij 24,6% van de patiënten, waarvan 5,0% met graad ≥ 3. Reacties van graad 3 traden op bij 3,4%, van graad 4 bij 0,2% en 7 patiënten (1,5%) hadden een reactie van graad 5, waaronder hersenbloeding, bloeding van bovenste deel van maag-darmkanaal, intestinale hemorragie en tumorbloeding. De mediane tijd tot de eerste symptomen bedroeg 11,9 weken. Een voorval van hemorragie leidde tot dosisonderbreking of -verlaging bij respectievelijk 3,2% en 0,8% van de patiënten en tot stopzetting van de behandeling bij 1,7% van de patiënten.
Van de 1327 patiënten die met lenvatinib als monotherapie behandeld werden in klinische onderzoeken voor andere indicaties dan HCC, werd bij 2% van de patiënten een bloeding van graad ≥ 3 of meer gemeld, kregen 3 patiënten (0,2%) een bloeding van graad 4 en 8 patiënten (0,6%) een reactie van graad 5, waaronder arteriële bloeding, hersenbloeding, intracraniële bloeding, intracraniële tumorbloeding, bloedbraken, melaena, hemoptoë en tumorbloeding.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd hemorragie gemeld bij 24,4% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 3,0% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 65,0 dagen. Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 1,7%, 1,2% en 1,7% van de patiënten.
Hypocalciëmie (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd hypocalciëmie gemeld bij 12,6% van de patiënten die met lenvatinib behandeld werden, terwijl er geen gevallen gemeld werden in de placebogroep. Bij de patiënten die lenvatinib kregen, bedroeg de mediane tijd tot de eerste symptomen 11,1 weken. Reacties met een ernst van graad 3 of 4 traden op bij 5,0% van de patiënten die lenvatinib kregen, vergeleken met 0 patiënten in de placebogroep. De meeste reacties verdwenen na een ondersteunende behandeling zonder een onderbreking of verlaging van de dosis, hetgeen gebeurde bij respectievelijk 1,5% en 1,1% van de patiënten. Bij 1 patiënt met graad 4 hypocalciëmie werd de behandeling definitief stopgezet.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werd hypocalciëmie gemeld bij 1,1% van de patiënten, met reacties van graad 3 die optraden bij 0,4%. Dosisonderbreking door hypocalciëmie trad op bij één proefpersoon (0,2%) en er waren geen dosisverlagingen of stopzettingen.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd hypocalciëmie gemeld bij 3,9% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 1,0% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 148,0 dagen. Er werden geen dosisaanpassingen van lenvatinib gemeld.
Gastro-intestinale perforatie en fistelvorming (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werden voorvallen van gastro-intestinale perforatie of fistels gemeld bij 1,9% van de patiënten die met lenvatinib behandeld werden en bij 0,8% van de patiënten in de placebogroep.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werden voorvallen van gastro-intestinale perforatie of fistels gemeld bij 1,9% van de patiënten die met lenvatinib behandeld werden.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werden voorvallen van fistelvorming gemeld bij 2,5% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 2,5% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 117,0 dagen. Stopzetting van lenvatinib kwam voor bij 1,0% van de patiënten. Voorvallen van gastro-intestinale perforatie werden gemeld bij 3,9% van de patiënten behandeld met lenvatinib plus pembrolizumab en reacties van graad 3 of hoger traden op bij 3,0% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 42 dagen. Dosisonderbreking en stopzetting van lenvatinib kwam voor bij respectievelijk 0,5% en 3,0% van de patiënten.
Niet-gastro-intestinale fistels (zie rubriek 4.4)
Het gebruik van lenvatinib is in verband gebracht met gevallen van fistels, waaronder reacties met de dood als gevolg. Meldingen van fistels in delen van het lichaam buiten maag of darmen zijn bij verschillende indicaties waargenomen. Reacties werden op verschillende tijdstippen tijdens de behandeling gemeld, gaande van twee weken tot meer dan 1 jaar na het begin van de behandeling met lenvatinib, met een mediane latentie van ongeveer 3 maanden.
Verlenging van het QT-interval (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd verlenging van het QT/QTc-interval gemeld bij 8,8% van de patiënten die met lenvatinib behandeld werden en bij 1,5% van de patiënten in de placebogroep. De incidentie van verlenging van het QT-interval van meer dan 500 ms bedroeg 2% bij de patiënten die met lenvatinib behandeld werden, vergeleken met geen enkele melding in de placebogroep.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werd verlenging van het QT/QTc-interval gemeld bij 6,9% van de patiënten die met lenvatinib behandeld werden. De incidentie van verlenging van het QTcF-interval van meer dan 500 ms bedroeg 2,4%.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd verlenging van het QT-interval gemeld bij 3,9% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 0,5% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 115,5 dagen. Dosisonderbreking en -verlaging van lenvatinib kwam voor bij respectievelijk 0,2% en 0,5% van de patiënten.
Verhoogde concentratie thyreoïdstimulerend hormoon in het bloed (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) had 88% van alle patiënten op baseline een TSH-waarde die lager of gelijk was aan 0,5 mE/l. Van de patiënten met een normale TSH-waarde op baseline werd nadien een TSH-verhoging van meer dan 0,5 mE/l waargenomen bij 57% van de patiënten die lenvatinib kregen, vergeleken met 14% in de placebogroep.
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) had 89,6% van de patiënten op baseline een TSH-waarde die lager was dan de bovengrens van normaal. Na baseline werd een stijging van de TSH-waarde boven de bovengrens van normaal waargenomen bij 69,6% van de patiënten die met lenvatinib behandeld werden.
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd hypothyroïdie gemeld bij 68,2% van de patiënten behandeld met lenvatinib plus pembrolizumab en traden reacties van graad 3 of hoger op bij 1,2% van de patiënten. De mediane tijd tot de eerste symptomen bedroeg 62,0 dagen. Dosisonderbreking en -verlaging van lenvatinib kwam voor bij respectievelijk 2,2% en 0,7% van de patiënten.
Verhoogde concentratie TSH in het bloed werd gemeld bij 12,8% van de patiënten behandeld met lenvatinib plus pembrolizumab; er waren geen patiënten met een reactie van graad 3 of hoger. Dosisonderbreking kwam voor bij 0,2% van de patiënten.
Diarree (zie rubriek 4.4)
DTC
In het fase III-hoofdonderzoek SELECT (zie rubriek 5.1) werd diarree gemeld bij 67,4% van de patiënten in de groep die met lenvatinib werd behandeld (9,2% was graad ≥ 3) en bij 16,8% van de patiënten in de placebogroep (geen enkele was graad ≥ 3).
HCC
In het fase III-onderzoek REFLECT (zie rubriek 5.1) werd diarree gemeld bij 38,7% van de patiënten behandeld met lenvatinib (4,2% was van graad ≥ 3).
EC
In het fase III-onderzoek 309 (zie rubriek 5.1) werd diarree gemeld bij 54,2% van de patiënten behandeld met lenvatinib plus pembrolizumab (7,6% was graad ≥ 3). Dosisonderbreking, -verlaging en stopzetting van lenvatinib kwam voor bij respectievelijk 10,6%, 11,1% en 1,2% van de patiënten.
Pediatrische patiënten
In de pediatrische Studies 207, 216, 230 en 231 (zie rubriek 5.1) was het algehele veiligheidsprofiel van lenvatinib als monotherapie of in combinatie met ifosfamide en etoposide of everolimus consistent met het veiligheidsprofiel dat werd waargenomen bij volwassenen die werden behandeld met lenvatinib.
Bij patiënten met recidiverend/refractair osteosarcoom werd pneumothorax gemeld met een hogere frequentie dan werd waargenomen bij volwassenen met DTC, HCC, RCC en EC. In Studie 207 trad pneumothorax op bij 6 patiënten (10,9%) die werden behandeld met lenvatinib als monotherapie, en bij 7 patiënten (16,7%) die werden behandeld met lenvatinib in combinatie met ifosfamide en etoposide. In totaal werd de behandeling van 2 patiënten stopgezet vanwege pneumothorax. In Studie 230 werd pneumothorax gemeld bij in totaal 14 patiënten (11 patiënten [28,2%] behandeld met lenvatinib plus ifosfamide en etoposide, en 3 patiënten [7,7%] behandeld met ifosfamide en etoposide). In Studie 216 werd pneumothorax gemeld bij 3 patiënten (4,7%) met Ewing-sarcoom, rhabdomyosarcoom (RMS) en Wilms-tumor; alle 3 de patiënten hadden bij baseline longmetastasen. In Studie 231 werd pneumothorax gemeld bij 7 patiënten (5,5%) met spoelcelsarcoom, ongedifferentieerd sarcoom, RMS, perifere maligne zenuwschedetumor, synoviaal sarcoom, spoelcelcarcinoom en maligne ossificerende fibromyxoïde tumor; alle 7 patiënten hadden bij baseline longmetastasen of primaire ziekte in de borstwand of pleuraholte. In Studie 216, 230 en 231 werd bij geen van de patiënten de behandeling stopgezet vanwege pneumothorax. Pneumothorax leek met name gepaard te gaan met pulmonale metastasen en onderliggende ziekte.
In het dosisbepalingscohort met monotherapie van Studie 207 waren de vaakst (≥ 40%) gemelde bijwerkingen: verminderde eetlust, diarree, hypothyreoïdie, braken, buikpijn, pyrexie, hypertensie en gewichtsverlies. In het uitbreidingscohort met monotherapie voor patiënten met recidiverend of refractair osteosarcoom waren de vaakst (≥ 40%) gemelde bijwerkingen: verminderde eetlust, hoofdpijn, braken, hypothyreoïdie en proteïnurie.
In het dosisbepalingscohort met combinatietherapie van Studie 207 waren de vaakst (≥ 50%) gemelde bijwerkingen: braken, anemie, misselijkheid, diarree, hypothyreoïdie, buikpijn, artralgie, epistaxis, neutropenie, obstipatie, hoofdpijn en pijn in de ledematen. In het uitbreidingscohort met combinatietherapie waren de vaakst (≥ 50%) gemelde bijwerkingen: anemie, misselijkheid, verlaagd aantal witte bloedcellen, diarree, braken en verlaagd aantal bloedplaatjes.
In fase 1 (dosisbepalingscohort met combinatietherapie) van Studie 216 waren de vaakst (≥ 40%) gemelde bijwerkingen hypertensie, hypothyreoïdie, hypertriglyceridemie, buikpijn en diarree, en in fase 2 (uitbreidingscohort met combinatietherapie), waren de vaakst (≥ 35%) gemelde bijwerkingen hypertriglyceridemie, proteïnurie, diarree, verlaagd aantal lymfocyten, verlaagd aantal witte bloedcellen, verhoogd cholesterolgehalte in het bloed, vermoeidheid en verlaagd aantal bloedplaatjes.
In de OLIE-studie (Studie 230) waren de vaakst (≥ 35%) gemelde bijwerkingen: hypothyreoïdie, anemie, misselijkheid, verlaagd aantal bloedplaatjes, proteïnurie, braken, rugpijn, febriele neutropenie, hypertensie, obstipatie, diarree, verlaagd aantal neutrofielen en pyrexie.
In Studie 231 waren de vaakst (≥ 15%) gemelde bijwerkingen hypothyreoïdie, hypertensie, proteïnurie, verminderde eetlust, diarree en verlaagd aantal bloedplaatjes.
Andere speciale populaties
Ouderen
DTC
Patiënten in de leeftijd van ≥ 75 jaar hadden meer kans op graad 3 of 4 hypertensie, proteïnurie, verminderde eetlust en dehydratie.
HCC
Patiënten in de leeftijd van 75 jaar en ouder hadden meer kans op hypertensie, proteïnurie, verminderde eetlust, asthenie, dehydratie, duizeligheid, malaise, perifeer oedeem, pruritus en hepatische encefalopathie. Hepatische encefalopathie trad meer dan tweemaal zoveel op bij patiënten in de leeftijd van ≥ 75 jaar (17,2%) dan bij patiënten < 75 jaar (7,1%). Hepatische encefalopathie leek geassocieerd te zijn met ongunstige ziektekenmerken op baseline of met het gebruik van concomitante medicatie. De incidentie van arteriële trombo-embolische voorvallen was ook hoger bij deze leeftijdscategorie.
EC
Patiënten in de leeftijd van 75 jaar en ouder hadden meer kans op urineweginfecties en hypertensie van graad ≥ 3 (verhoging van ≥ 10% vergeleken met patiënten < 65 jaar).
Geslacht
DTC
Vrouwen hadden een hogere incidentie van hypertensie (waaronder graad 3 of 4 hypertensie), proteïnurie en PPE, terwijl mannen een hogere incidentie hadden van een verminderde ejectiefractie en maag-darmperforatie en fistelvorming.
HCC
Vrouwen hadden een hogere incidentie van hypertensie, vermoeidheid, QT-verlenging op ECG en alopecia. Mannen hadden een hogere incidentie (26,5%) van dysfonie dan vrouwen (12,3%), gewichtsverlies en verlaagde plaatjestelling. Voorvallen van leverfalen werden alleen bij mannelijke patiënten waargenomen.
Etnische afkomst
DTC
Vergeleken met blanke patiënten hadden Aziatische patiënten een hogere (≥ 10% verschil) incidentie van perifeer oedeem, hypertensie, vermoeidheid, PPE, proteïnurie, stomatitis, trombocytopenie en myalgie, terwijl blanke patiënten een hogere incidentie hadden van diarree, verlaagd gewicht, nausea, braken, constipatie, asthenie, abdominale pijn, pijn in extremiteit en droge mond. Een groter deel van de Aziatische patiënten had een verminderde dosis lenvatinib in vergelijking met blanke patiënten; de mediane tijd tot de eerste vermindering van de dosis en de gemiddelde dagelijkse dosis was lager bij Aziatische dan bij blanke patiënten.
HCC
Vergeleken met blanke patiënten hadden Aziatische patiënten een hogere incidentie van proteïnurie, verlaagde neutrofielentelling, verlaagde plaatjestelling, verlaagde wittebloedceltelling en PPE, terwijl blanke patiënten een hogere incidentie hadden van vermoeidheid, hepatische encefalopathie, acuut nierletsel, angst, asthenie, nausea, trombocytopenie en braken.
EC
Vergeleken met blanke patiënten hadden Aziatische patiënten een hogere (≥ 10% verschil) incidentie van anemie, malaise, verlaagde neutrofielentelling, stomatitis, verlaagde plaatjestelling, proteïnurie en PPE, terwijl blanke patiënten een hogere incidentie hadden van slijmvliesontsteking, buikpijn, diarree, urineweginfectie, gewichtsverlies, hypomagnesiëmie, duizeligheid, asthenie en vermoeidheid.
Hypertensie op baseline
DTC
Patiënten met hypertensie op baseline hadden een hogere incidentie van graad 3 of 4 hypertensie, proteïnurie, diarree en dehydratie, en kregen ernstigere gevallen van dehydratie, hypotensie, longembolie, maligne pleurale effusie, atriumfibrilleren en gastro-intestinale symptomen (abdominale pijn, diarree, braken).
Leverfunctiestoornis
DTC
Patiënten met een leverfunctiestoornis op baseline hadden een hogere incidentie van hypertensie en PPE en een hogere incidentie van graad 3 of 4 hypertensie, asthenie, vermoeidheid en hypocalciëmie vergeleken met patiënten met een normale leverfunctie.
HCC
Patiënten met een Child-Pugh-score (CP-score) van 6 (ongeveer 20% van de patiënten in het REFLECT-onderzoek) hadden een hogere incidentie van verminderde eetlust, vermoeidheid, proteïnurie, hepatische encefalopathie en leverfalen in vergelijking met patiënten met een CP-score op baseline van 5. Voorvallen van levertoxiciteit en hemorragie traden ook op met een hogere incidentie bij patiënten met een CP-score van 6 in vergelijking met patiënten met een CP-score van 5.
Nierfunctiestoornis
DTC
Patiënten met een nierfunctiestoornis op baseline hadden een hogere incidentie van graad 3 of 4 hypertensie, proteïnurie, vermoeidheid, stomatitis, perifeer oedeem, trombocytopenie, dehydratie, verlengd QT-interval, hypothyroïdie, hyponatriëmie, verhoogde concentratie thyreoïdstimulerend hormoon in het bloed en pneumonie vergeleken met proefpersonen met een normale nierfunctie. Deze patiënten hadden ook een hogere incidentie van nierreacties en een trend naar een hogere incidentie van leverreacties.
HCC
Patiënten een nierfunctiestoornis op baseline hadden een hogere incidentie van vermoeidheid, hypothyroïdie, dehydratie, diarree, verminderde eetlust, proteïnurie en hepatische encefalopathie. Deze patiënten hadden ook een hogere incidentie van nierreacties en arteriële trombo-embolische voorvallen.
Patiënten met een lichaamsgewicht < 60 kg
DTC
Patiënten met een laag lichaamsgewicht (< 60 kg) hadden een hogere incidentie van PPE, proteïnurie, graad 3 of 4 hypocalciëmie en hyponatriëmie en een trend naar een hogere incidentie van graad 3 of 4 verminderde eetlust.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
De hoogste doses lenvatinib die klinisch onderzocht werden, waren 32 mg en 40 mg per dag. Accidentele medicatiefouten die tot eenmalige doseringen van 40 tot 48 mg leidden, hebben plaatsgevonden in klinische onderzoeken. De bijwerkingen die het vaakst werden waargenomen met deze doseringen waren hypertensie, nausea, diarree, vermoeidheid, stomatitis, proteïnurie, hoofdpijn en verslechtering van PPE. Er zijn ook gevallen van overdosering met lenvatinib gemeld waarbij eenmalige toedieningen van 6 tot 10 maal de aanbevolen dagelijkse dosis plaatsvonden. Deze gevallen gingen gepaard met bijwerkingen die overeenkwamen met het bekende veiligheidsprofiel van lenvatinib (d.w.z. nier- en hartfalen) of vonden zonder bijwerkingen plaats.
Symptomen en behandeling
Er is geen specifiek antidotum voor overdosering met lenvatinib. Wanneer overdosering wordt vermoed, moet de toediening van lenvatinib worden uitgesteld en moeten gepaste ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX08.
Lenvatinib is een multikinaseremmer die in vitro en in vivo voornamelijk anti-angiogenetische eigenschappen heeft vertoond. In in-vitro-modellen is ook directe remming van tumorgroei waargenomen.
Werkingsmechanisme
Lenvatinib is een remmer van receptortyrosinekinase (RTK) die een selectief remmend effect heeft op de kinasewerking van de vascular endothelial growth factor (VEGF)-receptoren VEGFR1 (FLT1), VEGFR2 (KDR) en VEGFR3 (FLT4), naast andere pro-angiogenetische en oncogene metabolisme-gerelateerde RTK’s waaronder de fibroblast growth factor (FGF)-receptoren FGFR1, 2, 3 en 4 en de platelet-derived growth factor (PDGF)-receptoren PDGFRα, KIT en RET.
Bovendien had lenvatinib selectieve, directe antiproliferatieve activiteit in hepatocellulaire cellijnen die afhankelijk zijn van geactiveerde FGFR-signalering, wat wordt toegeschreven aan de remming van FGFR-signalering door lenvatinib.
In syngene muis-tumormodellen verminderde lenvatinib tumorgeassocieerde macrofagen, verhoogde het geactiveerde cytotoxische T-cellen en vertoonde het grotere antitumoractiviteit in combinatie met een monoklonaal anti-PD-1-antilichaam vergeleken met elk van deze behandelingen alleen.
Hoewel het werkingsmechanisme voor hypertensie niet rechtstreeks onderzocht werd met lenvatinib, wordt verondersteld dat dit gemedieerd wordt door de remming van VEGFR2 in vasculaire endotheelcellen. Er wordt tevens verondersteld dat het werkingsmechanisme voor proteïnurie, hoewel dit niet rechtstreeks onderzocht is, gemedieerd wordt door downregulatie van VEGFR1 en VEGFR2 in de podocyten van de glomerulus.
Het werkingsmechanisme voor hypothyroïdie is niet helemaal duidelijk.
Klinische werkzaamheid
Voor radioactief jodium refractair gedifferentieerd schildkliercarcinoom
Het SELECT-onderzoek was een multicentrisch, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek dat uitgevoerd werd bij 392 patiënten met voor radioactief jodium refractair gedifferentieerd schildkliercarcinoom met onafhankelijk, centraal beoordeeld, radiografisch bewijs van ziekteprogressie in de 12 maanden (venster van +1 maand) voorafgaand aan deelname. ‘Voor radioactief jodium refractair’ werd gedefinieerd als één of meer meetbare laesies die geen jodium opnamen of die ondanks behandeling met radioactief jodium (RAI) progressie vertoonden of die een cumulatieve RAI-activiteit vertoonden van > 600 mCi of 22 GBq bij de laatste dosis minstens 6 maanden vóór deelname aan het onderzoek. De randomisatie werd gestratificeerd naar geografische regio (Europa, Noord-Amerika en Andere), eerdere VEGF/VEGFR-targeted therapie (patiënten hadden mogelijk 0 of 1 eerdere VEGF/VEGFR-targeted therapie ontvangen) en leeftijd (≤ 65 jaar of > 65 jaar). De belangrijkste uitkomstmaat voor werkzaamheid was progressievrije overleving (PFS) bepaald op basis van geblindeerde, onafhankelijke, radiologische beoordeling aan de hand van de Response Evaluation Criteria in Solid Tumours (RECIST) 1.1. Secundaire uitkomstmaten voor de werkzaamheid waren het totale responspercentage en de totale overleving (OS). Patiënten in de placebogroep konden ervoor kiezen om alsnog met lenvatinib te worden behandeld wanneer er sprake was van een bevestigde ziekteprogressie.
Patiënten die in aanmerking kwamen met meetbare ziekte op basis van RECIST 1.1 werden in een verhouding van 2:1 gerandomiseerd naar ofwel lenvatinib 24 mg eenmaal daags (n=261) ofwel placebo (n=131). De demografische eigenschappen en ziektekenmerken op baseline waren evenwichtig verdeeld over beide behandelingsgroepen. Van de 392 patiënten die gerandomiseerd werden, had 76,3% nog geen eerdere VEGF/VEGFR-targeted therapie ontvangen, was 49,0% een vrouw, was 49,7% een Europeaan en bedroeg de mediane leeftijd 63 jaar. Vanuit histologisch oogpunt had 66,1% een bevestigde diagnose van papillair schildkliercarcinoom en had 33,9% folliculair schildkliercarcinoom, waaronder 14,8% Hürthlecel- en 3,8% clearcell-carcinoom. Bij 99% van de patiënten waren er metastasen aanwezig: bij 89,3% in de longen, bij 51,5% in de lymfeklieren, bij 38,8% in het bot, bij 18,1% in de lever, bij 16,3% in de pleura en bij 4,1% in de hersenen. De meeste patiënten hadden een ECOG-performance status van 0; 42,1% had een status van 1 en 3,9% had een status hoger dan 1. De mediane cumulatieve RAI-activiteit die vóór deelname aan het onderzoek was toegediend, bedroeg 350 mCi (12,95 GBq).
Er werd een statistisch significante verlenging in progressievrije overleving aangetoond bij de patiënten die lenvatinib kregen, vergeleken met de placebogroep (p < 0,0001) (zie Figuur 1). Het positieve effect op de progressievrije overleving werd vastgesteld in alle subgroepen op basis van leeftijd (ouder of jonger dan 65 jaar), geslacht, ras, histologisch subtype, geografische regio en bij de patiënten die 0 of 1 eerdere VEGF/VEGFR-targeted therapieën hadden ontvangen. Op het moment van de primaire werkzaamheidsanalyse werden, na bevestiging van ziekteprogressie door onafhankelijke beoordeling, 109 (83,2%) van de patiënten in de placebogroep overgeschakeld op open-label lenvatinib.
Het objectieve responspercentage (complete respons [CR] plus partiële respons [PR]) op basis van onafhankelijke radiologische beoordeling was significant (p < 0,0001) hoger in de lenvatinib-groep (64,8%) dan in de placebogroep (1,5%). Vier (1,5%) proefpersonen die met lenvatinib behandeld werden, bereikten een complete respons en 165 proefpersonen (63,2%) een partiële respons, terwijl geen enkele proefpersoon die met placebo behandeld werd een complete respons bereikte en 2 (1,5%) proefpersonen een partiële respons bereikten.
De mediane tijd tot de eerste dosisverlaging bedroeg 2,8 maanden. De mediane tijd tot een objectieve respons bedroeg 2,0 (95%-BI: 1,9; 3,5) maanden. Van de patiënten die een complete of partiële respons op lenvatinib bereikten, werd de respons echter bij 70,4% waargenomen in de eerste 30 dagen van de behandeling met 24 mg.
De analyse van de totale overleving werd bemoeilijkt door het feit dat patiënten met bevestigde ziekteprogressie in de placebogroep de optie hadden om over te schakelen op open-label lenvatinib. Op het moment van de primaire werkzaamheidsanalyse was er geen statistisch significant verschil in totale overleving tussen de behandelingsgroepen (HR=0,73; 95%-BI: 0,50; 1,07; p=0,1032). De mediane totale overleving werd noch voor de lenvatinib-groep noch voor de placebo cross-overgroep bereikt.
| Tabel 7 Resultaten voor werkzaamheid bij patiënten met DTC | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lenvatinib N=261 | Placebo N=131 | ||||||||||||
| Progressievrije overleving (PFS)a | |||||||||||||
| Aantal gevallen van progressie of overlijden (%) | 107 (41,0) | 113 (86,3) | |||||||||||
| Mediane PFS in maanden (95%-BI) | 18,3 (15,1; NE) | 3,6 (2,2; 3,7) | |||||||||||
| Hazardratio (99%-BI)b,c | 0,21 (0,14; 0,31) | ||||||||||||
| p-waardeb | < 0,0001 | ||||||||||||
| Patiënten die 0 eerdere VEGF/VEGFR-targeted therapie hadden ontvangen (%) | 195 (74,7) | 104 (79,4) | |||||||||||
| Aantal gevallen van progressie of overlijden | 76 | 88 | |||||||||||
| Mediane PFS in maanden (95%-BI) | 18,7 (16,4; NE) | 3,6 (2,1; 5,3) | |||||||||||
| Hazardratio (95%-BI)b,c | 0,20 (0,14; 0,27) | ||||||||||||
| Patiënten die 1 eerdere VEGF/VEGFR-targeted therapie hadden ontvangen (%) | 66 (25,3) | 27 (20,6) | |||||||||||
| Aantal gevallen van progressie of overlijden | 31 | 25 | |||||||||||
| Mediane PFS in maanden (95%-BI) | 15,1 (8,8; NE) | 3,6 (1,9; 3,7) | |||||||||||
| Hazardratio (95%-BI)b,c | 0,22 (0,12; 0,41) | ||||||||||||
| Objectief responspercentagea | |||||||||||||
| Tabel 7 Resultaten voor werkzaamheid bij patiënten met DTC | |||||||||||||
| Lenvatinib N=261 | Placebo N=131 | ||||||||||||
| Aantal objectieve responders (%) | 169 (64,8) | 2 (1,5) | |||||||||||
| (95%-BI) | (59,0; 70,5) | (0,0; 3,6) | |||||||||||
| p-waardeb | < 0,0001 | ||||||||||||
| Aantal complete responsen | 4 | 0 | |||||||||||
| Aantal partiële responsen | 165 | 2 | |||||||||||
| Mediane tijd tot objectieve respons,d maanden (95%-BI) | 2,0 (1,9; 3,5) | 5,6 (1,8; 9,4) | |||||||||||
| Duur van de respons,d maanden, mediaan (95%-BI) | NE (16,8; NE) | NE (NE, NE) | |||||||||||
| Totale overleving | |||||||||||||
| Aantal gevallen van overlijden (%) | 71 (27,2) | 47 (35,9) | |||||||||||
| Mediane totale overleving in maanden (95%-BI) | NE (22,0; NE) | NE (20,3; NE) | |||||||||||
| Hazardratio (95%-BI)b, e | 0,73 (0,50; 1,07) | ||||||||||||
| p-waardeb, e | 0,1032 | ||||||||||||
BI, betrouwbaarheidsinterval; NE, niet in te schatten; OS, totale overleving; PFS, progressievrije overleving; RPSFT, rank preserving structural failure time-model; VEGF/VEGFR, vascular endothelial growth factor/vascular endothelial growth factor receptor. a: onafhankelijke, radiologische beoordeling. b: gestratificeerd naar regio (Europa vs. Noord-Amerika vs. Andere), leeftijdsgroep (≤65 jaar vs. >65 jaar) en eerdere VEGF/VEGFR-targeted therapie (0 vs. 1). c: bepaald met behulp van het Cox proportional hazard-model. d: bepaald met behulp van de Kaplan-Meier-methode; het 95%-BI werd bepaald op basis van een gegeneraliseerde Brookmeyer-Crowley-methode bij patiënten met als beste totale respons van complete respons of partiële respons. e: niet omgerekend voor het cross-overeffect. | |||||||||||||
Figuur 1 Kaplan-Meier-curve van progressievrije overleving – DTC
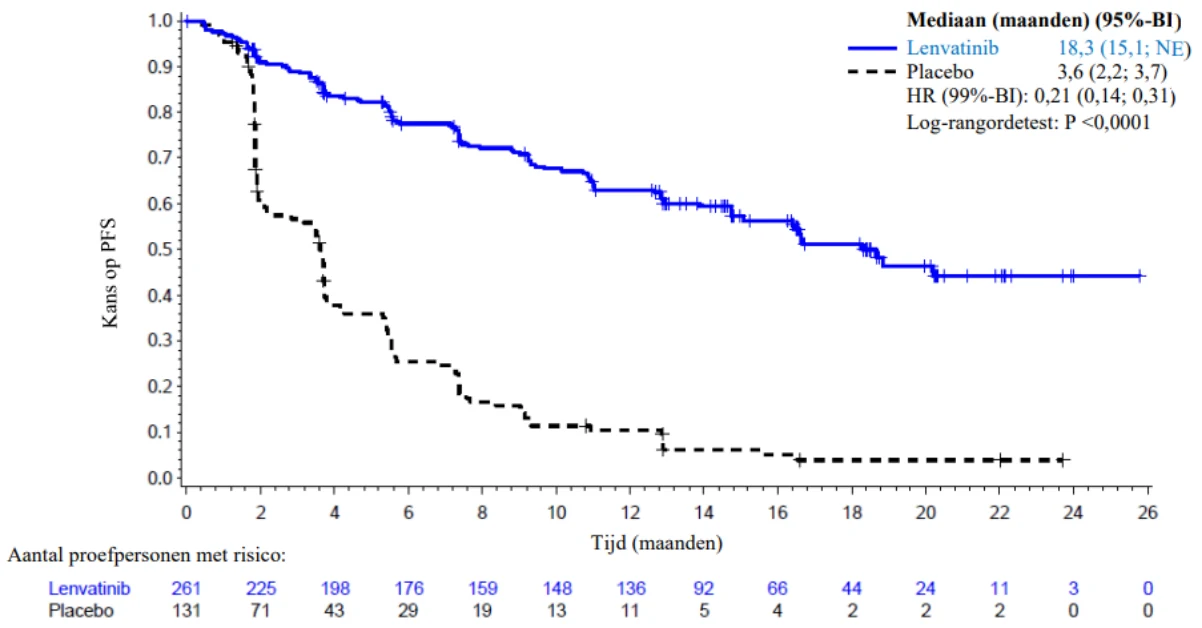
BI, betrouwbaarheidsinterval; NE, niet in te schatten.
Hepatocellulair carcinoom
De klinische werkzaamheid en veiligheid van lenvatinib zijn geëvalueerd in een internationaal, multicentrisch, open-label, gerandomiseerd fase III-onderzoek (REFLECT) bij patiënten met niet-reseceerbaar hepatocellulair carcinoom (HCC).
In totaal werden er 954 patiënten gerandomiseerd in een verhouding van 1:1 naar ofwel lenvatinib (12 mg [lichaamsgewicht op baseline ≥ 60 kg] of 8 mg [lichaamsgewicht op baseline < 60 kg]) eenmaal daags oraal toegediend ofwel sorafenib 400 mg tweemaal daags oraal toegediend.
Patiënten kwamen in aanmerking voor deelname als ze een leverfunctiestatus van Child-Pugh klasse A hadden en een ECOG-prestatiestatus (Eastern Cooperative Oncology Group Performance Status) van 0 of 1. Patiënten werden uitgesloten voor deelname als ze eerder een systemische antikankerbehandeling voor gevorderde/niet-reseceerbare HCC of enige andere voorgaande anti-VEGF-therapie hadden ontvangen. Doellaesies die eerder werden behandeld met radiotherapie of locoregionale therapie dienden radiografisch bewijs van ziekteprogressie aan te tonen. Patiënten met ≥ 50% betrokkenheid van de lever, duidelijke invasie in de galgang of een hoofdvertakking van de leverpoortader (Vp4) op beeldvorming werden ook uitgesloten van deelname.
Demografische en ziektekenmerken op baseline waren vergelijkbaar tussen de groepen met lenvatinib en sorafenib – deze worden hieronder weergegeven voor alle 954 gerandomiseerde patiënten:
- mediane leeftijd: 62 jaar
- aantal mannen: 84%
- blank: 29%, Aziatisch: 69%, zwart of Afro-Amerikaans: 1,4%
- lichaamsgewicht: < 60 kg: 31%, 60-80 kg: 50%, > 80 kg: 19%
- ECOG-prestatiestatus (Eastern Cooperative Oncology Group Performance Status) van 0: 63%, ECOG-prestatiestatus van 1: 37%
- Child-Pugh A: 99%, Child-Pugh B: 1%
- etiologie: hepatitis B (50%), hepatitis C (23%), alcohol (6%)
- afwezigheid van macroscopische invasie van de leverpoortader (MPVI): 79%
- afwezigheid van MPVI, extrahepatische metastasering (EHS) of beide: 30%
- onderliggende cirrose (door onafhankelijke beoordeling via beeldvorming): 75%
- Barcelona Clinic Liver Cancer (BCLC) stadium B: 20%; BCLC stadium C: 80%
- voorgaande behandelingen: hepatectomie (28%), radiotherapie (11%), locoregionale therapieën waaronder transarteriële (chemo-)embolisatie (52%), radiofrequente ablatie (21%) en percutane ethanolinjectie (4%).
Het primaire werkzaamheidseindpunt was algehele overleving (OS). Lenvatinib was niet-inferieur voor OS ten opzichte van sorafenib met HR = 0,92 [95%-BI van (0,79, 1,06)] en een mediane OS van 13,6 maanden vs. 12,3 maanden (zie Tabel 8 en Figuur 2). De resultaten voor surrogaateindpunten (PFS en ORR) worden hieronder in Tabel 8 weergegeven.
| Tabel 8 Werkzaamheidsresultaten uit het REFLECT-onderzoek bij HCC | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Effectiviteitsparameter | Hazardratioa, b (95%-BI) | p-waarded | Mediaan (95%-BI)e | |||||||
| Lenvatinib (N=478) | Sorafenib (N=476) | |||||||||
| OS | 0,92 (0,79; 1,06) | N.v.t. | 13,6 (12,1; 14,9) | 12,3 (10,4; 13,9) | ||||||
| PFSg (mRECIST) | 0,64 (0,55; 0,75) | < 0,00001 | 7,3 (5,6; 7,5) | 3,6 (3,6; 3,7) | ||||||
| Percentages (95%-BI) | ||||||||||
| ORRc, f, g (mRECIST) | N.v.t. | < 0,00001 | 41% (36%, 45%) | 12% (9%, 15%) | ||||||
Datum van afsluiting gegevensverzameling: 13 november 2016. a: hazardratio (HR) is voor lenvatinib vs. sorafenib, gebaseerd op een progressiemodel van Cox met behandelingsgroep als factor. b: gestratificeerd naar regio (regio 1: Aziatisch-Pacific; regio 2: Westers), macroscopische invasie van leverpoortader of extrahepatische verspreiding of beide (ja, nee), ECOG-status (0, 1) en lichaamsgewicht (< 60 kg, ≥ 60 kg). c: de resultaten zijn gebaseerd op bevestigde en niet-bevestigde responsen. d: de p-waarde is voor de superioriteitstest van lenvatinib versus sorafenib. e: de kwartielen zijn geschat volgens de Kaplan-Meier-methode en de 95%-BI’s zijn geschat volgens een gegeneraliseerde methode van Brookmeyer en Crowley. f: responspercentage (complete of partiële respons). g: volgens onafhankelijke retrospectieve analyse van radiologische beeldvorming. De mediane duur van de objectieve respons was 7,3 (95%-BI 5,6; 7,4) maanden in de groep met lenvatinib en 6,2 (95%-BI 3,7; 11,2) maanden in de groep met sorafenib. | ||||||||||
Figuur 2 Kaplan-Meier-curve van algehele overleving – HCC
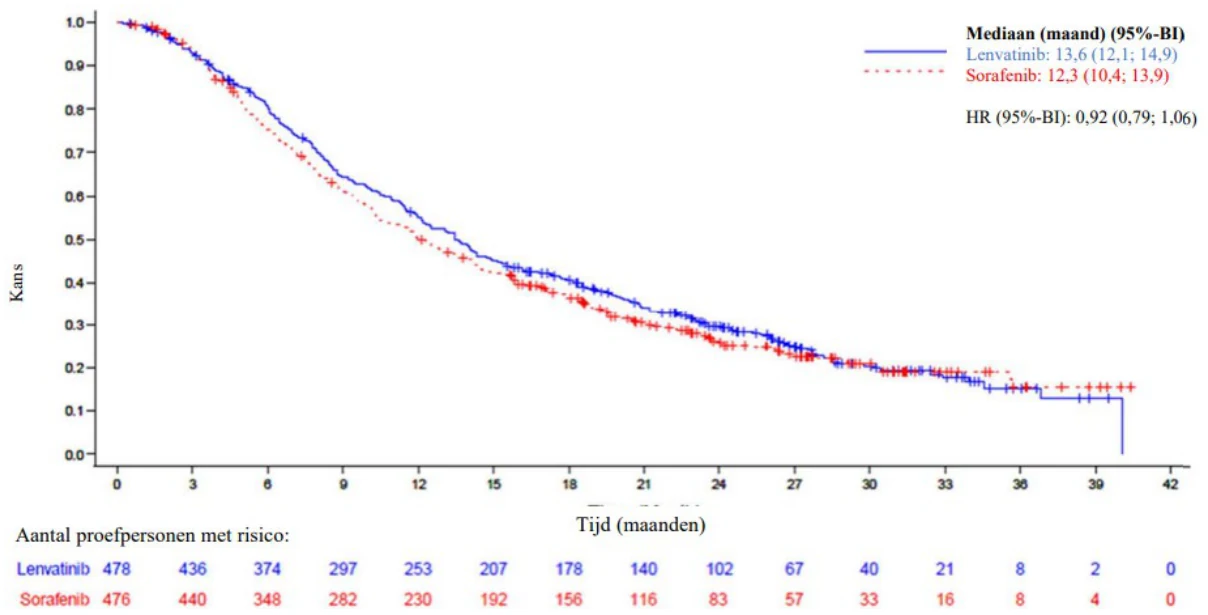
- 1. Datum van afsluiting gegevensverzameling: 13 november 2016.
- 2. Marge voor niet-inferioriteit voor hazardratio (HR: lenvatinib vs. sorafenib = 1,08).
- 3. De mediaan werd geschat met de Kaplan-Meier-methode en het 95% betrouwbaarheidsinterval werd geconstrueerd volgens een gegeneraliseerde methode van Brookmeyer en Crowley.
- 4. De HR werd geschat uit het regressiemodel van Cox met behandeling als onafhankelijke variabele en gestratificeerd naar IxRS-stratificatiefactoren. De Efron-methode werd gebruikt voor gelijke waarden.
- 5. + = gecensureerde observaties.
In subgroepanalyses naar stratificatiefactoren (aanwezigheid of afwezigheid van MPVI of EHS of beide, ECOG-prestatiestatus 0 of 1, lichaamsgewicht < 60 kg of ≥ 60 kg en regio) was de HR consistent in het voordeel van lenvatinib ten opzichte van sorafenib, met uitzondering van de Westerse regio [HR van 1,08 (95%-BI 0,82; 1,42], patiënten zonder EHS [HR van 1,01 (95%-BI 0,78; 1,30)] en patiënten zonder MPVI, EHS of beide [HR van 1,05 (0,79; 1,40)]. De resultaten van subgroepanalyses moeten met de nodige voorzichtigheid worden geïnterpreteerd.
De mediane duur van behandeling bedroeg 5,7 maanden (Q1: 2,9; Q3: 11,1) in de groep met lenvatinib en 3,7 maanden (Q1: 1,8; Q3: 7,4) in de groep met sorafenib.
In beide behandelingsgroepen van de REFLECT-studie was de mediane OS ongeveer 9 maanden langer bij proefpersonen die een antikankerbehandeling na de behandeling ontvingen dan bij degenen die er geen ontvingen. In de groep met lenvatinib bedroeg de mediane OS 19,5 maanden (95%-BI: 15,7; 23,0) voor proefpersonen die een antikankerbehandeling na de behandeling ontvingen (43%) en 10,5 maanden (95%-BI: 8,6; 12,2) voor degenen die er geen ontvingen. In de groep met sorafenib bedroeg de mediane OS 17,0 maanden (95%-BI: 14,2; 18,8) voor proefpersonen die een antikankerbehandeling na de behandeling ontvingen (51%) en 7,9 maanden (95%-BI: 6,6; 9,7) voor degenen die er geen ontvingen. De mediane OS was ongeveer 2,5 maanden langer in de groep met lenvatinib vergeleken met de groep met sorafenib in beide subgroepen van proefpersonen (met of zonder antikankerbehandeling na de behandeling).
Endometriumcarcinoom
De werkzaamheid van lenvatinib in combinatie met pembrolizumab is onderzocht in onderzoek 309, een gerandomiseerd, multicentrisch, open-label, actief gecontroleerd onderzoek bij patiënten met gevorderd EC die eerder zijn behandeld met ten minste één eerdere platinumbevattende chemotherapiebehandeling in alle vormen, waaronder neoadjuvante en adjuvante behandelingen. Deelnemers mochten in totaal maximaal 2 platinumbevattende behandelingen hebben gekregen, zolang één hiervan als neoadjuvante of adjuvante behandeling werd gegeven. In het onderzoek werden patiënten met endometriumsarcoom (waaronder carcinosarcoom), of patiënten met een actieve auto-immuunziekte of medische aandoening waarvoor immunosuppressie nodig was, uitgesloten. Randomisatie werd gestratificeerd volgens ‘mismatch repair’ (MMR)-status (dMMR of pMMR [geen dMMR]) met een gevalideerde IHC-test. Het pMMR-stratum werd verder gestratificeerd volgens ECOG-prestatiestatus, geografische regio en voorgeschiedenis van bestraling van het bekken. Patiënten werden gerandomiseerd (1:1) naar een van de volgende behandelgroepen:
- lenvatinib 20 mg oraal eenmaal daags in combinatie met pembrolizumab 200 mg intraveneus elke 3 weken
- keuze van de onderzoeker, bestaande uit ofwel doxorubicine 60 mg/m2 elke 3 weken, of paclitaxel 80 mg/m2 wekelijks in het schema 3 weken behandeling / 1 week rust.
Behandeling met lenvatinib en pembrolizumab werd voortgezet tot ziekteprogressie plaatsvond volgens RECIST v1.1 en werd gecontroleerd met geblindeerde onafhankelijke centrale beoordeling (BICR, Blinded Independent Central Review), onaanvaardbare toxiciteit, of voor pembrolizumab een maximum van 24 maanden. Toediening van de onderzoeksbehandeling was toegestaan na ziekteprogressie volgens RECIST als de behandelend onderzoeker van mening was dat de patiënt klinisch voordeel had en de behandeling werd verdragen. In totaal kregen 121/411 (29%) van de patiënten die behandeld waren met lenvatinib en pembrolizumab verdere onderzoeksbehandeling na ziekteprogressie volgens RECIST. De gemiddelde duur van de behandeling na progressie was 2,8 maanden. Beoordeling van de tumorstatus vond elke 8 weken plaats.
In totaal werden 827 patiënten ingeschreven en gerandomiseerd naar lenvatinib in combinatie met pembrolizumab (n = 411) of de keuze van de onderzoeker n.l. doxorubicine (n = 306) of paclitaxel (n = 110). De kenmerken van deze patiënten op baseline waren: mediane leeftijd van 65 jaar (spreiding: 30 tot 86), 50% 65 jaar of ouder; 61% blank, 21% Aziatisch en 4% zwart; ECOG-PS van 0 (59%) of 1 (41%), en 84% met pMMR-tumorstatus en 16% met dMMR-tumorstatus. De histologische subtypes waren endometrioïde carcinoom (60%), sereus (26%), ‘clear cell’-carcinoom (6%), gemengd (5%) en andere vormen (3%). Deze 827 patiënten hadden allen eerdere systemische behandeling gekregen voor EC: 69% had één, 28% had twee en 3% had drie of meer eerdere systemische behandelingen gehad. Van de patiënten had 37% uitsluitend eerdere neoadjuvante of adjuvante behandeling gekregen. De mediane duur van de onderzoeksbehandeling was 7,6 maanden (spreiding: 1 dag tot 26,8 maanden). De mediane duur van blootstelling aan lenvatinib was 6,9 maanden (spreiding: 1 dag tot 26,8 maanden).
De primaire uitkomstmaten voor de werkzaamheid waren OS en PFS (beoordeeld via BICR met RECIST 1.1). Secundaire uitkomstmaten voor de werkzaamheid waren onder andere ORR, beoordeeld via BICR met RECIST 1.1. Op het moment van de vooraf gespecificeerde tussentijdse analyse met een mediane follow-upduur van 11,4 maanden (spreiding: 0,3 tot 26,9 maanden), liet het onderzoek een statistisch significante verbetering zien in OS en PFS in de populatie met deelnemers in beide studie-armen.
Werkzaamheidsresultaten per MMR-subgroep kwamen overeen met de algemene resultaten van het onderzoek.
De vooraf gespecificeerde finale OS-analyse met een extra follow-up duur van ongeveer 16 maanden ten opzichte van de tussentijdse analyse (algehele mediane follow-up duur van 14,7 maanden [spreiding 0,3 tot 43,0 maanden]) werd uitgevoerd zonder correctie voor multipliciteit. De werkzaamheidsresultaten in de populatie met deelnemers in beide studie-armen worden samengevat in Tabel 9. Kaplan-Meier-curves voor finale OS- en tussentijdse PFS-analyses worden getoond in respectievelijk Figuur 3 en 4.
| Tabel 9 Werkzaamheidsresultaten bij endometriumcarcinoom in onderzoek 309 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Eindpunt | Lenvatinib met pembrolizumab N = 411 | Doxorubicine of paclitaxel N = 416 | ||||||||
| OS | ||||||||||
| Aantal (%) patiënten met voorval | 276 (67%) | 329 (79%) | ||||||||
| Mediaan in maanden (95%-BI) | 18,7 (15,6; 21,3) | 11,9 (10,7; 13,3) | ||||||||
| Hazardratioa (95%-BI) | 0,65 (0,55; 0,77) | |||||||||
| p-waardeb | < 0,0001 | |||||||||
| PFSd | ||||||||||
| Aantal (%) patiënten met voorval | 281 (68%) | 286 (69%) | ||||||||
| Mediaan in maanden (95%-BI) | 7,2 (5,7; 7,6) | 3,8 (3,6; 4,2) | ||||||||
| Hazardratioa (95%-BI) | 0,56 (0,47; 0,66) | |||||||||
| p-waardec | < 0,0001 | |||||||||
| ORRd | ||||||||||
| ORRe (95%-BI) | 32% (27; 37) | 15% (11; 18) | ||||||||
| Complete respons | 7% | 3% | ||||||||
| Partiële respons | 25% | 12% | ||||||||
| p-waardef | < 0,0001 | |||||||||
| Duur van de responsd | ||||||||||
| Mediaan in maandeng (bereik) | 14,4 (1,6+; 23,7+) | 5,7 (0,0+; 24,2+) | ||||||||
a: gebaseerd op het gestratificeerde Cox-regressiemodel. b: eenzijdige nominale p-waarde gebaseerd op gestratificeerde log-ranktoets (finale analyse). Op het moment van de vooraf gespecificeerde tussentijdse analyse van OS met een mediane follow-up duur van 11,4 maanden (bereik: 0,3 tot 26,9 maanden) werd statistisch significante superioriteit bereikt voor OS vergeleken met de combinatie van lenvatinib en pembrolizumab met doxorubicine of paclitaxel (HR: 0,62 [95%-BI: 0,51; 0,75] p-waarde < 0,0001). c: eenzijdige p-waarde gebaseerd op gestratificeerde log-ranktoets. d: op het moment van de vooraf gespecificeerde tussentijdse analyse. e: respons: beste objectieve respons als bevestigde complete respons of partiële respons. f: gebaseerd op methode van Miettinen en Nurminen gestratificeerd volgens ECOG-prestatiestatus, geografische regio en voorgeschiedenis van bestraling van het bekken. g: gebaseerd op Kaplan-Meier-schatting. | ||||||||||
Figuur 3 Kaplan-Meier-curves voor algehele overleving in onderzoek 309*
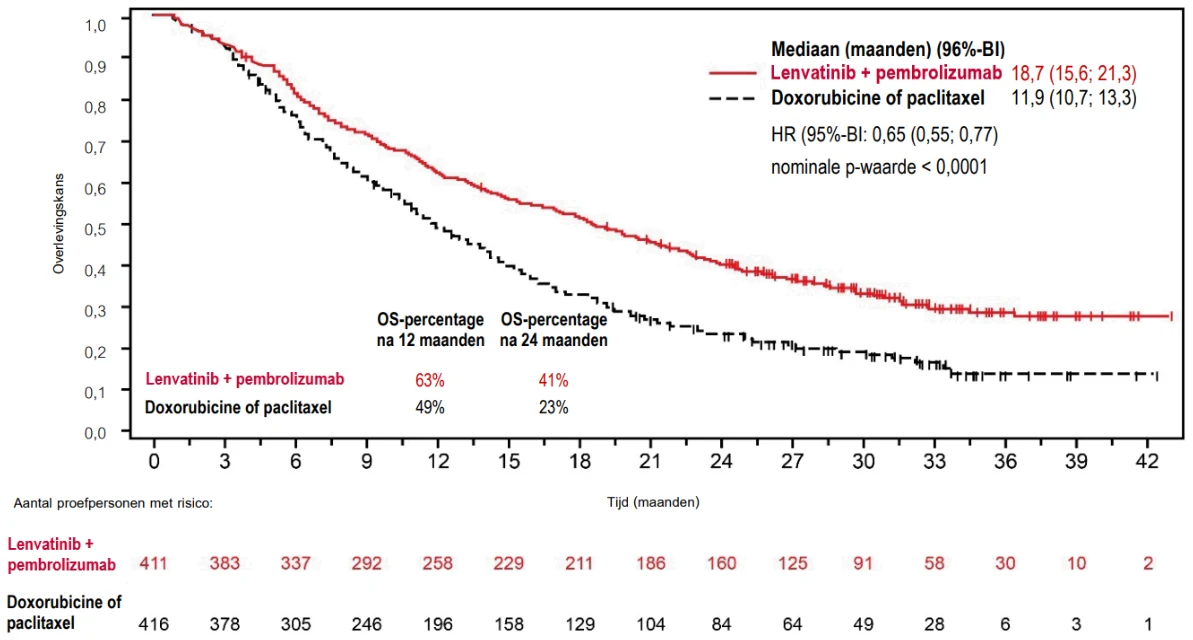
*Gebaseerd op de protocolspecifieke finale analyse.
Figuur 4 Kaplan-Meier-curves voor progressievrije overleving in onderzoek 309
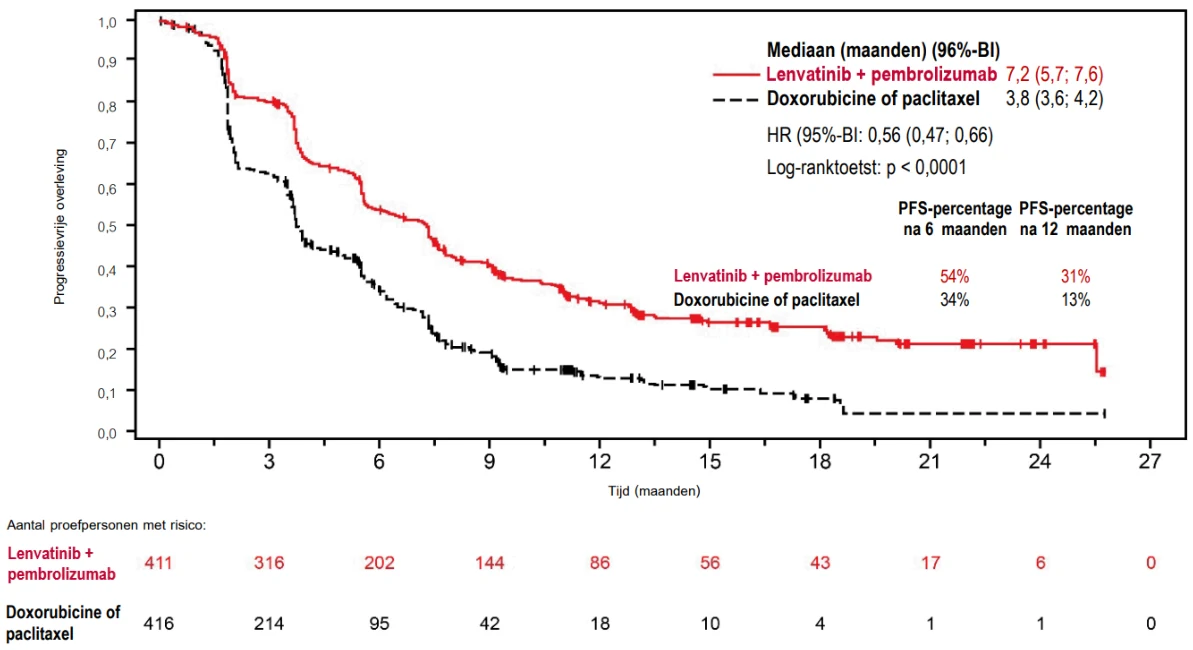
Verlenging van het QT-interval
Op basis van de resultaten van een grondig QT-onderzoek bij gezonde vrijwilligers veroorzaakte een enkele dosis lenvatinib van 32 mg geen verlenging van het QT/QTc-interval. Bij patiënten die met lenvatinib werden behandeld, werd er echter wel een hogere incidentie van verlenging van het QT/QTc-interval gemeld dan bij patiënten die placebo kregen (zie rubrieken 4.4 en 4.8).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat lenvatinib bevat in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van hepatocellulair carcinoom (HCC) en endometriumcarcinoom (EC) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Pediatrische studies
De werkzaamheid van lenvatinib werd beoordeeld maar niet vastgesteld in vier open-label studies:
Studie 207 was een Fase 1/2, open-label, multicentrische studie naar de dosisbepaling en schatting van de activiteit van lenvatinib als monotherapie en in combinatie met ifosfamide en etoposide bij pediatrische patiënten (in de leeftijd van 2 tot 18 jaar; 2 tot en met 25 jaar voor osteosarcoom), met recidiverende of refractaire solide tumoren. In totaal werden 97 patiënten ingeschreven. In het dosisbepalingscohort met lenvatinib als monotherapie werden 23 patiënten ingeschreven die lenvatinib eenmaal daags oraal ontvingen in 3 verschillende doseringen (11, 14 of 17 mg/m2). In het dosisbepalingscohort met lenvatinib in combinatie met ifosfamide en etoposide werden in totaal 22 patiënten ingeschreven die lenvatinib ontvingen in 2 doseringen (11 of 14 mg/m2). De aanbevolen dosis (AD) lenvatinib als monotherapie en in combinatie met ifosfamide en etoposide werd vastgesteld op 14 mg/m2 oraal, eenmaal per dag.
In het uitbreidingscohort met lenvatinib als monotherapie bij recidiverende of refractaire DTC, was de primaire uitkomstmaat voor werkzaamheid het objectieve responspercentage (ORR; complete [CR] + partiële respons [PR]). Er werd één patiënt ingeschreven en deze patiënt behaalde een PR. In de uitbreidingscohorten met lenvatinib als monotherapie en in combinatie met ifosfamide en etoposide voor recidiverend of refractair osteosarcoom, was de primaire uitkomstmaat voor werkzaamheid progressievrije overleving na 4 maanden (PFS-4); de PFS-4 door binomiale schatting onder alle 31 patiënten die werden behandeld met lenvatinib als monotherapie was 29% (95%-BI: 14,2, 48,0); de PFS-4 door binomiale schatting onder alle 20 patiënten die werden behandeld in het uitbreidingscohort met lenvatinib in combinatie met ifosfamide en etoposide was 50% (95%-BI: 27,2, 72,8).
Studie 216 was een multicentrische, open-label, Fase 1/2-studie met één groep voor het bepalen van de veiligheid, verdraagbaarheid en antitumoractiviteit van lenvatinib, toegediend in combinatie met everolimus bij pediatrische patiënten (en jongvolwassenen van ≤ 21 jaar) met recidiverende of refractaire solide tumoren, inclusief tumoren van het CZS. In totaal werden 64 patiënten ingeschreven en behandeld. In fase 1 (dosisbepaling met combinatietherapie) werden 23 patiënten ingeschreven en behandeld: 5 op dosisniveau -1 (lenvatinib 8 mg/m2 en everolimus 3 mg/m2) en 18 op dosisniveau 1 (lenvatinib 11 mg/m2 en everolimus 3 mg/m2). De aanbevolen dosis van de combinatie was lenvatinib 11 mg/m2 en everolimus 3 mg/m2, eenmaal daags ingenomen. In fase 2 (uitbreiding met combinatietherapie), werden 41 patiënten ingeschreven en behandeld met de aanbevolen dosis in de volgende cohorten: Ewing-sarcoom (EWS, n = 10), rhabdomyosarcoom (RMS, n = 20) en hooggradig glioom (HGG, n = 11). De primaire uitkomstmaat voor werkzaamheid was het objectieve responspercentage (ORR) in week 16 bij beoordeelbare patiënten gebaseerd op het oordeel van de onderzoeker volgens RECIST v1.1 of RANO (voor patiënten met HGG). Er werden geen objectieve responsen waargenomen in de EWS- en HGG-cohorten; er werden 2 partiële responsen (PR) waargenomen in het RMS-cohort bij een ORR in week 16 van 10% (95%-BI: 1,2; 31,7).
De OLIE-studie (Studie 230) was een Fase 2, open-label, multicentrisch, gerandomiseerd, gecontroleerd onderzoek bij patiënten (in de leeftijd van 2 tot en met 25 jaar) met recidiverend of refractair osteosarcoom. In totaal werden 81 patiënten gerandomiseerd toegewezen in een verhouding van 1:1 (78 behandeld; 39 in elke groep) aan lenvatinib 14 mg/m2 in combinatie met ifosfamide 3000 mg/m2 en etoposide 100 mg/m2 (Groep A) of ifosfamide 3000 mg/m2 en etoposide 100 mg/m2 (Groep B). Ifosfamide en etoposide werden intraveneus toegediend op Dag 1 tot 3 van elke cyclus van 21 dagen, gedurende maximaal 5 cycli. Behandeling met lenvatinib was toegestaan tot ziekteprogressie volgens RECIST v1.1, gecontroleerd door BICR (Blinded Independent Central Review), of tot onaanvaardbare toxiciteit. De primaire uitkomstmaat voor werkzaamheid was progressievrije overleving (PFS) volgens RECIST 1.1, gecontroleerd door BICR. In het onderzoek werd geen statistisch significant verschil in mediane PFS aangetoond: 6,5 maanden (95%-BI: 5,7, 8,2) voor lenvatinib in combinatie met ifosfamide en etoposide versus 5,5 maanden (95%-BI: 2,9, 6,5) voor ifosfamide en etoposide (HR=0,54 [95%-BI: 0,27, 1,08]). Studie 230 was niet opgezet om een statistisch significant verschil in OS te detecteren. Aan het einde van de studieanalyse was de HR 0,93 (95%-BI: 0,53; 1,62) voor de vergelijking van lenvatinib in combinatie met ifosfamide en etoposide versus ifosfamide en etoposide, met een mediane OS van respectievelijk 12,4 maanden (95%-BI: 10,4; 19,8) versus 17,2 maanden (95%-BI: 11,1; 22,3) en een mediane follow-upduur van respectievelijk 24,1 maanden en 29,5 maanden.
Studie 231 is een multicentrische, open-label, Fase 2 basket-trial voor het beoordelen van de antitumoractiviteit en veiligheid van lenvatinib bij kinderen, jongeren en jongvolwassenen tussen 2 en ≤ 21 jaar met recidiverende of refractaire solide tumoren, waaronder EWS, RMS en HGG. In totaal werden 127 patiënten ingeschreven en behandeld met de aanbevolen dosis lenvatinib (14 mg/m2) in de volgende cohorten: EWS (n = 9), RMS (n = 17), HGG (n = 8) en andere solide tumoren (n = 9 elk voor diffuus middenlijnglioom, medulloblastoom en ependymoom; alle andere solide tumoren n = 66). De primaire uitkomstmaat voor werkzaamheid was ORR in week 16 bij beoordeelbare patiënten gebaseerd op het oordeel van de onderzoeker volgens RECIST v1.1 of RANO (voor patiënten met HGG). Er werden geen objectieve responsen waargenomen bij patiënten met HGG, diffuus middenlijnglioom, medulloblastoom of ependymoom. Er werden twee PR waargenomen in zowel de EWS- als de RMS-cohorten bij een ORR in week 16 van respectievelijk 22,2% (95%-BI: 2,8; 60,0) en 11,8% (95%-BI: 1,5; 36,4). Er werden 5 PR waargenomen (bij patiënten met synoviaal sarcoom [n = 2], kaposiform hemangio-endothelioom [n = 1], Wilms-tumor nefroblastoom [n = 1] en clear-cell carcinoom [n = 1]) onder alle andere solide tumoren bij een ORR in week 16 van 7,7% (95%-BI: 2,5; 17,0).
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van lenvatinib zijn onderzocht bij gezonde, volwassen proefpersonen, volwassen proefpersonen met een leverfunctiestoornis, nierfunctiestoornis en solide tumoren.
Absorptie
Na orale toediening wordt lenvatinib snel geabsorbeerd, waarbij de tmax doorgaans 1 tot 4 uur na toediening wordt waargenomen. Voedsel heeft geen invloed op de mate van absorptie, maar vertraagt wel de snelheid ervan. Wanneer lenvatinib samen met voedsel wordt toegediend aan gezonde proefpersonen worden de piekplasmaconcentraties met 2 uur vertraagd. De absolute biologische beschikbaarheid is niet bepaald bij de mens, maar gegevens afkomstig van een massa-balansonderzoek suggereren dat ze in de orde van 85% ligt. Lenvatinib vertoonde een goede orale biologische beschikbaarheid bij honden (70,4%) en bij apen (78,4%).
Distributie
De binding van lenvatinib aan humane plasma-eiwitten in vitro is hoog en varieert van 98% tot 99% (0,3 – 30 μg/ml, mesilaat). Lenvatinib bond zich hoofdzakelijk aan albumine en in geringe mate aan α1-zuur glycoproteïne en γ-globuline.
De bloed-plasmaratio van lenvatinib in vitro varieerde van 0,589 tot 0,608 (0,1 – 10 μg/ml, mesilaat).
Lenvatinib is een substraat voor P-gp en BCRP. Lenvatinib is geen substraat voor OAT1, OAT3, OATP1B1, OATP1B3, OCT1, OCT2, MATE1, MATE2-K of de galzoutexportpomp BSEP.
Het mediane schijnbare distributievolume (Vz/F) van de eerste dosis varieerde bij patiënten tussen 50,5 l en 92 l en was over het algemeen vergelijkbaar in de verschillende doseringsgroepen van 3,2 mg tot 32 mg. Het analoge mediane schijnbare distributievolume in steady-state (Vz/Fss) was ook over het algemeen vergelijkbaar en varieerde van 43,2 l tot 121 l.
Biotransformatie
In vitro werd aangetoond dat cytochroom P450-3A4 de belangrijkste (> 80%) isovorm is die betrokken is bij het P450-gemedieerd metabolisme van lenvatinib. In vivo-gegevens tonen echter aan dat niet-P450-gemedieerde routes een significante bijdrage leverden aan het totale metabolisme van lenvatinib. Daardoor hadden inductoren en remmers van CYP3A4 in vivo een minimaal effect op de blootstelling aan lenvatinib (zie rubriek 4.5).
In humane levermicrosomen werd de gedemethyleerde vorm van lenvatinib (M2) geïdentificeerd als de belangrijkste metaboliet. M2’ en M3’, de belangrijkste metabolieten in humane feces, werden door middel van aldehyde-oxidase gevormd uit respectievelijk M2 en lenvatinib.
In plasmamonsters die tot 24 uur na toediening werden verzameld, was lenvatinib verantwoordelijk voor 97% van de radioactiviteit in radiochromatogrammen van het plasma, terwijl de M2-metaboliet verantwoordelijk was voor een bijkomende 2,5%. Op basis van de AUC(0 – inf) was lenvatinib verantwoordelijk voor 60% van de totale radioactiviteit in het plasma en 64% in het bloed.
Gegevens afkomstig van een massa-balans/excretieonderzoek bij mensen geven aan dat lenvatinib in grote mate wordt gemetaboliseerd bij de mens. De belangrijkste metabole routes die bij de mens werden vastgesteld, zijn oxidatie door aldehyde-oxidase, demethylering via CYP3A4, glutathionconjugatie met eliminatie van de O-arylgroep (chloorfenyldeel) en combinaties van deze routes gevolgd door verdere biotransformaties (bijv. glucuronidering, hydrolyse van het glutathiondeel, degradatie van het cysteïnedeel en intramoleculaire herschikking van de cysteïnylglycine- en cysteïneconjugaten met daaropvolgende dimerisatie). Deze in vivo metabole routes komen overeen met de gegevens die afkomstig zijn van in-vitro-onderzoeken met humaan biomateriaal.
In-vitro-onderzoek naar transporters
Voor de volgende transporters, OAT1, OAT3, OATP1B1, OCT1, OCT2 en BSEP, werd een klinisch relevante remming uitgesloten op basis van een cut-offwaarde van IC50 > 50 × Cmax,ongebonden.
Lenvatinib toonde geringe of geen remmende werking op door P-gp gemedieerde en borstkankerresistentie-eiwit (BCRP)-gemedieerde transportactiviteiten. Er werd tevens geen inductie van P-gp-mRNA-expressie waargenomen.
Lenvatinib toonde geringe of geen remmende werking op OATP1B3 en MATE2-K. Lenvatinib zorgt voor een lichte remming van MATE1. In humaan levercytosol remde lenvatinib de werking van aldehyde-oxidase niet.
Eliminatie
Nadat de Cmax is bereikt, dalen de plasmaconcentraties bi-exponentieel. De gemiddelde terminale exponentiële halfwaardetijd van lenvatinib bedraagt ongeveer 28 uur.
Na toediening van radioactief gemerkt lenvatinib aan 6 patiënten met solide tumoren werd ongeveer twee derde van de radioactieve stof teruggevonden in de feces en een kwart in de urine. De M3-metaboliet was de belangrijkste analyt in excreta (~17% van de dosis), gevolgd door M2’ (~11% van de dosis) en M2 (~4,4% van de dosis).
Lineariteit/non-lineariteit
Dosisproportionaliteit en -accumulatie
Bij patiënten met solide tumoren die een eenmalige dosis of meerdere doses lenvatinib eenmaal daags toegediend kregen, verhoogde de blootstelling aan lenvatinib (Cmax en AUC) in recht evenredige verhouding tot de toegediende dosis binnen het dosisbereik van 3,2 tot 32 mg eenmaal daags.
In steady state vertoont lenvatinib een minimale accumulatie. In dit bereik varieerde de mediane accumulatie-index (Rac) tussen 0,96 (20 mg) en 1,54 (6,4 mg). De Rac in proefpersonen met HCC met een lichte en matig ernstige leverfunctiestoornis was vergelijkbaar met de Rac die werd gemeld bij andere solide tumoren.
Speciale populaties
Leverfunctiestoornis
De farmacokinetiek van lenvatinib na een eenmalige dosis van 10 mg werd onderzocht bij 6 proefpersonen met een lichte of matig ernstige leverfunctiestoornis (respectievelijk Child-Pugh A en Child-Pugh B). Een dosis van 5 mg werd onderzocht bij 6 proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh C). De controlegroep bestond uit acht gezonde, demografisch overeenkomende proefpersonen die een dosis van 10 mg kregen. Op basis van de voor de dosis aangepaste AUC0-t- en AUC0-inf-gegevens was de blootstelling aan lenvatinib respectievelijk 119%, 107% en 180% van de normaalwaarde voor proefpersonen met een lichte, matig ernstige en ernstige leverfunctiestoornis. Er is vastgesteld dat de plasma-eiwitbinding in het plasma van patiënten met een leverfunctiestoornis vergelijkbaar was met die in het plasma van de respectievelijke overeenkomende gezonde proefpersonen. Er werd geen concentratieafhankelijkheid waargenomen. Zie rubriek 4.2 voor doseringsadvies.
Er zijn onvoldoende gegevens beschikbaar voor HCC-patiënten met Child-Pugh B (matig ernstige leverfunctiestoornis; 3 patiënten behandeld met lenvatinib in de Fase III-registratiestudie) en er zijn geen gegevens beschikbaar voor HCC-patiënten met Child-Pugh C (ernstige leverfunctiestoornis). Lenvatinib wordt voornamelijk geëlimineerd via de lever en de blootstelling kan verhoogd zijn bij deze patiëntenpopulaties.
De mediane halfwaardetijd was vergelijkbaar bij proefpersonen met een lichte, matig ernstige en ernstige leverfunctiestoornis evenals bij proefpersonen met een normale leverfunctie en varieerde van 26 uur tot 31 uur. Het percentage van de dosis lenvatinib dat in de urine werd uitgescheiden was in alle cohorten laag (< 2,16% in de verschillende behandelingscohorten).
Nierfunctiestoornis
De farmacokinetiek van lenvatinib na een eenmalige dosis van 24 mg werd onderzocht bij 6 proefpersonen met een lichte, matig ernstige of ernstige nierfunctiestoornis en vergeleken met 8 gezonde, demografisch overeenkomende proefpersonen. Proefpersonen met terminale nierziekte werden niet onderzocht.
Op basis van de AUC0-inf-gegevens was de blootstelling aan lenvatinib respectievelijk 101%, 90% en 122% van de normaalwaarde bij proefpersonen met een lichte, matige of ernstige nierfunctiestoornis. Er is vastgesteld dat de plasma-eiwitbinding in het plasma van patiënten met een nierfunctiestoornis vergelijkbaar was met die in het plasma van de respectievelijke overeenkomende gezonde proefpersonen. Er werd geen concentratieafhankelijkheid waargenomen. Zie rubriek 4.2 voor doseringsadvies.
Leeftijd, geslacht, gewicht en ras
Op basis van een farmacokinetische populatieanalyse van patiënten die eenmaal daags tot maximaal 24 mg lenvatinib toegediend kregen, hadden leeftijd, geslacht, gewicht en ras (Japans vs. ander, blank vs. ander) geen klinisch relevante invloed op de klaring (zie rubriek 4.2).
Pediatrische patiënten
Op basis van een farmacokinetische populatieanalyse bij pediatrische patiënten van 2 tot en met 12 jaar oud, waaronder gegevens van 3 pediatrische patiënten in de leeftijd van 2 tot < 3 jaar, 28 pediatrische patiënten in de leeftijd van ≥ 3 tot < 6 jaar en 89 pediatrische patiënten in de leeftijd van 6 tot ≤ 12 jaar in het pediatrische programma met lenvatinib, werd de orale klaring (CL/F) van lenvatinib beïnvloed door lichaamsgewicht, maar niet door leeftijd. Voorspelde blootstellingsniveaus in het gebied onder de curve bij steady-state (AUCss) bij pediatrische patiënten die 14 mg/m2 kregen, waren vergelijkbaar met de niveaus bij volwassen patiënten die een vaste dosis van 24 mg kregen. In deze studies waren er geen duidelijke verschillen in de farmacokinetiek van de actieve stof lenvatinib onder kinderen (2 – 12 jaar), adolescente en jongvolwassen patiënten met de bestudeerde tumortypes, maar de gegevens bij kinderen zijn relatief beperkt om tot definitieve conclusies te komen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In de onderzoeken naar toxiciteit bij herhaalde dosering (tot 39 weken) veroorzaakte lenvatinib in diverse organen en weefsels toxicologische veranderingen die gerelateerd werden aan de verwachte farmacologische effecten van lenvatinib, waaronder glomerulopathie, testiculaire hypocellulariteit, ovariële folliculaire atresie, gastro-intestinale veranderingen, botveranderingen, veranderingen in de bijnieren (ratten en honden) en arteriële (arteriële fibrinoïde necrose, mediale degeneratie of hemorragie) letsels bij ratten, honden en java-apen. Bij ratten, honden en apen werden ook verhoogde transaminasespiegels aangetroffen die gepaard gingen met verschijnselen van levertoxiciteit.
Na een herstelperiode van 4 weken bleken de toxicologische veranderingen bij alle onderzochte diersoorten reversibel te zijn.
Genotoxiciteit
Lenvatinib was niet genotoxisch.
Er is geen onderzoek naar carcinogeniteit uitgevoerd met lenvatinib.
Reproductie- en ontwikkelingstoxiciteit
Er is geen specifiek dieronderzoek met lenvatinib uitgevoerd om het effect op de vruchtbaarheid te onderzoeken. In dieronderzoeken naar toxiciteit bij herhaalde dosering bij blootstellingsniveaus die 11 tot 15 maal (rat) of 0,6 tot 7 maal (aap) hoger waren dan de verwachte klinische blootstelling (op basis van AUC) bij de maximaal verdraagbare humane dosis werden echter testiculaire (hypocellulariteit van het seminifereus epitheel) en ovariële veranderingen (folliculaire atresie) waargenomen. Deze bevindingen waren reversibel na een herstelperiode van 4 weken.
Toediening van lenvatinib tijdens de organogenese resulteerde in embryoletaliteit en teratogeniciteit bij ratten (uitwendige en skeletgerelateerde afwijkingen bij de foetus) bij blootstellingen die lager waren dan de klinische blootstelling (op basis van AUC) bij de maximaal verdraagbare humane dosis, en bij konijnen (uitwendige, viscerale of skeletgerelateerde afwijkingen bij de foetus) bij blootstellingen die lager waren dan de klinische blootstelling (op basis van de lichaamsoppervlakte; mg/m2) bij de maximaal verdraagbare humane dosis. Deze bevindingen tonen aan dat lenvatinib teratogeen potentieel heeft dat waarschijnlijk gerelateerd is aan de farmacologische werking van lenvatinib als anti-angiogenetisch middel.
Lenvatinib en zijn metabolieten worden uitgescheiden in de melk van ratten.
Onderzoeken naar toxiciteit bij jonge dieren
Mortaliteit was de dosisbeperkende toxiciteit bij jonge ratten die lenvatinib kregen vanaf postnatale dag (PND) 7 of PND 21 en werd waargenomen bij blootstellingen die respectievelijk 125 of 12 keer lager waren dan de blootstelling waarbij mortaliteit werd waargenomen bij volwassen ratten. Dit wijst op een toenemende gevoeligheid voor toxiciteit naarmate de leeftijd daalt. Daarom kan mortaliteit worden toegeschreven aan complicaties bij primaire duodenale letsels met een mogelijke bijdrage van bijkomende toxiciteit in niet-volgroeide doelorganen.
De toxiciteit van lenvatinib was duidelijker aanwezig bij jongere ratten (toediening gestart op PND 7) vergeleken met ratten bij wie de toediening gestart werd op PND 21 en mortaliteit en bepaalde vormen van toxiciteit werden vroeger waargenomen bij de jonge ratten bij een dosis van 10 mg/kg, vergeleken met volwassen ratten in hetzelfde dosisbereik. Bij jonge ratten werden ook groeiachterstand, secundaire achterstand in de lichamelijke ontwikkeling en letsels die kunnen worden toegeschreven aan farmacologische effecten (snijtanden, femur [groeischijf], nieren, bijnieren en duodenum) waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Natriumwaterstofcarbonaat
Mannitol
Microkristallijne cellulose
Hydroxypropylcellulose
Laag gesubstitueerd hydroxypropylcellulose
Talk
Omhulsel van de 4 mg capsule
Hypromellose
Zwart ijzeroxide (E172)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Titaandioxide
Omhulsel van de 10 mg capsule
Hypromellose
Geel ijzeroxide (E172)
Titaandioxide
Kapje van de capsule
Hypromellose
Zwart ijzeroxide (E172)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Titaandioxide
Drukinkt
Schellak
Kaliumhydroxide
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking en andere instructies
Elke doos bevat 30, 60 of 90 harde capsules in OPA/Alu/PVC-Aluminium blisterverpakkingen of 30x1, 60x1 of 90x1 harde capsules in OPA/Alu/PVC-Aluminium eenheidsafleververpakkingen.
Elke doos bevat 30, 60 of 90 harde capsules in OPA/Alu/PVC/PE-Aluminium blisterverpakkingen met droogmiddel of 30x1, 60x1 of 90x1 harde capsules in OPA/Alu/PVC/PE-Aluminium eenheidsafleververpakkingen met droogmiddel.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Zorgverleners mogen de capsule niet openen om herhaalde blootstelling aan de inhoud van de capsule te vermijden.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 134395, harde capsule 4 mg
RVG 134396, harde capsule 10 mg
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 7 oktober 2025
10. DATUM VAN HERZIENING VAN DE TEKST
0625.1v.LD carve-out