


SmPC (samenvatting van de productkenmerken) - Mektovi
1. NAAM VAN HET GENEESMIDDEL
Mektovi 15 mg filmomhulde tabletten
Mektovi 45 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Mektovi 15 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 15 mg binimetinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 133,5 mg lactosemonohydraat.
Mektovi 45 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 45 mg binimetinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 234,9 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Mektovi 15 mg filmomhulde tabletten
Gele tot donkergele, biconvexe, ovale filmomhulde tabletten zonder breukstreep met een lengte van ongeveer 12 mm en een breedte van 5 mm, met het logo “A” ingeslagen aan de ene kant van de tablet en “15” aan de andere kant.
Mektovi 45 mg filmomhulde tabletten
Wit tot gebroken wit, biconvexe, ovale filmomhulde tabletten zonder breukstreep met een lengte van ongeveer 15 mm en een breedte van 6 mm, met “45” ingeslagen aan één kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Melanoom
Binimetinib in combinatie met encorafenib is geïndiceerd voor de behandeling van volwassen patiënten met niet-reseceerbaar of gemetastaseerd melanoom met een BRAF V600 mutatie.
Niet-kleincellig longcarcinoom (NSCLC)
Binimetinib in combinatie met encorafenib is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd niet-kleincellig longcarcinoom met een BRAF V600E-mutatie.
4.2 Dosering en wijze van toediening
Behandeling met binimetinib in combinatie met encorafenib moet worden ingesteld en gecontroleerd onder de verantwoordelijkheid van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
BRAF-mutatietesten
Alvorens binimetinib in combinatie met encorafenib in te nemen, moet bij patiënten de BRAF V600E-mutatie worden bevestigd met een medisch hulpmiddel met CE-markering voor in-vitrodiagnostiek (IVD) met het corresponderende beoogde doel. Indien het IVD-hulpmiddel met CE-markering niet beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt. De werkzaamheid en veiligheid van binimetinib in combinatie met encorafenib zijn alleen vastgesteld bij patiënten met melanoomtumoren die BRAF V600E- en V600K-mutaties tot expressie brengen, of NSCLC dat een BRAF V600E-mutatie tot expressie brengt. Binimetinib in combinatie met encorafenib mag niet worden gebruikt bij patiënten met wild-type BRAF maligne melanomen of wild-type BRAF NSCLC.
Dosering
De aanbevolen dosering van binimetinib is 45 mg (drie tabletten van 15 mg of één tablet van 45 mg) tweemaal daags, ongeveer 12 uur uit elkaar, overeenkomend met een totale dagelijkse dosis van 90 mg.
Dosisaanpassing
Het behandelen van bijwerkingen kan dosisverlaging, tijdelijke onderbreking of stopzetting van de behandeling vereisen (zie hieronder, Tabel 1 en Tabel 2).
Voor patiënten die 45 mg binimetinib tweemaal daags krijgen, is de aanbevolen verlaagde dosis binimetinib 30 mg tweemaal daags. Een dosisverlaging tot minder dan 30 mg tweemaal daags wordt niet aanbevolen. De behandeling moet worden stopgezet als de patiënt tweemaal daags 30 mg oraal niet kan verdragen.
Als de bijwerking die heeft geleid tot een dosisverlaging doeltreffend wordt behandeld, kan opnieuw verhogen van de dosis tot 45 mg tweemaal daags worden overwogen. Het opnieuw verhogen van de dosis tot 45 mg tweemaal daags wordt niet aanbevolen als de dosisverlaging het gevolg is van een linkerventrikeldisfunctie (LVD) of eender welke Graad 4 toxiciteit.
De aanbevelingen voor dosisaanpassingen in het geval van bijwerkingen worden hieronder opgegeven in Tabellen 1 en 2.
Als behandelingsgerelateerde toxiciteiten optreden wanneer binimetinib wordt gebruikt in combinatie met encorafenib, moeten beide behandelingen gelijktijdig worden verlaagd, onderbroken of stopgezet. Uitzonderingen waarbij dosisverlagingen alleen voor encorafenib noodzakelijk zijn (bijwerkingen die voornamelijk verband houden met encorafenib), omvatten: palmair-plantair
erythrodysesthesiesyndroom (PPES), uveïtis inclusief iritis en iridocyclitis en QTc-verlenging.
Als een van deze toxiciteiten optreedt, zie rubriek 4.2 van de samenvatting van de productkenmerken (SKP) van encorafenib voor instructies voor dosisaanpassing van encorafenib.
Als binimetinib tijdelijk wordt onderbroken, moet gedurende de tijd van de dosisonderbreking van binimetinib de encorafenib-dosering tot 300 mg eenmaal daags worden verlaagd (zie Tabellen 1 en 2) omdat encorafenib als monotherapie niet goed wordt verdragen aan een dosis van 450 mg. Als binimetinib permanent wordt stopgezet, moet encorafenib worden stopgezet.
Als encorafenib tijdelijk wordt onderbroken (zie rubriek 4.2 van de SKP van encorafenib), moet binimetinib worden onderbroken. Als encorafenib permanent wordt stopgezet, dan moet binimetinib stopgezet worden.
Voor informatie over de dosering en aanbevolen dosisaanpassingen van encorafenib, zie rubriek 4.2 van de SKP van encorafenib.
Tabel 1: Aanbevolen dosisaanpassingen voor binimetinib (bij gebruik in combinatie met encorafenib) voor geselecteerde bijwerkingen
| Ernst van de bijwerkinga | Binimetinib |
| Huidreacties | |
| Binimetinib moet aangehouden worden. Als uitslag met behandeling binnen 2 weken verslechtert of niet verbetert, moet binimetinib onthouden worden tot verbetering tot Graad 0 of 1 en dan hervat worden met dezelfde dosis als dit het eerste optreden is, of hervat worden met een verlaagde dosis indien Graad 2 zich herhaald voordeed. |
| Binimetinib moet onthouden worden tot verbetering tot Graad 0 of 1 en hervat worden met dezelfde dosis als dit zich voor de eerste keer voordeed, of hervat worden met een verlaagde dosis als Graad 3 zich herhaald voordeed. |
| Binimetinib moet permanent stopgezet worden. |
| Oculaire voorvallen | |
| Binimetinib moet maximaal 2 weken onthouden worden en oogheelkundig toezicht moet herhaald worden inclusief de beoordeling van de gezichtsscherpte.
|
| Binimetinib moet permanent stopgezet worden. |
| Binimetinib moet permanent stopgezet worden. |
| Cardiale voorvallen | |
| LVEF moet elke 2 weken geëvalueerd worden.
|
| Binimetinib moet permanent gestopt worden. LVEF moet elke 2 weken geëvalueerd worden tot herstel. |
| Rabdomyolyse/verhoogd creatinefosfokinase (CK) | |
| Ernst van de bijwerkinga | Binimetinib |
| De binimetinib-dosis moet aangehouden worden en er moet zorg gedragen worden dat de patiënt voldoende gehydrateerd is. |
| Binimetinib moet onthouden worden tot verbetering tot Graad 0 of 1. Er moet zorg gedragen worden dat de patiënt voldoende hydrateert. |
| Binimetinib moet onthouden worden tot verbetering tot Graad 0 of 1
|
| Veneuze trombo-embolie (VTE) | |
| Binimetinib moet onthouden worden.
|
| Binimetinib moet permanent stopgezet worden. |
| Ernst van de bijwerkinga | Binimetinib |
| Afwijkende leverlaboratoriumwaarden | |
| De binimetinib-dosis moet aangehouden worden. Indien niet verbeterd binnen 2 weken, moet binimetinib onthouden worden tot verbeterd tot Graad 0 of 1 of tot de basislijnniveaus, en dan hervat worden aan dezelfde dosis. |
| Binimetinib moet maximaal 4 weken onthouden worden.
|
| Binimetinib moet maximaal 4 weken onthouden worden.
Of, binimetinib moet permanent stopgezet worden. |
| Er moet overwogen worden om binimetinib permanent stop te zetten. |
| Binimetinib moet permanent stopgezet worden. |
| Interstitiële longziekte (Interstitial Lung Disease, ILD)/pneumonitis | |
| Binimetinib moet maximaal 4 weken onthouden worden.
|
| Binimetinib moet permanent stopgezet worden. |
a Algemene terminologiecriteria voor bijwerkingen van het Nationaal Kankerinstituut (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE) versie 4.03
Tabel 2: Aanbevolen dosisaanpassingen voor binimetinib (bij gebruik in combinatie met encorafenib) voor andere bijwerkingen
| Ernst van de bijwerking | Binimetinib |
| Binimetinib moet maximaal 4 weken onthouden worden.
|
| Binimetinib moet maximaal 4 weken onthouden worden.
Of binimetinib moet permanent stopgezet worden. |
|
|
|
|
Duur van de behandeling
De behandeling moet worden voortgezet totdat de patiënt geen voordeel meer heeft of een onaanvaardbare toxiciteit optreedt.
Gemiste doses
Als een dosis binimetinib wordt gemist, mag deze niet alsnog worden ingenomen als de volgende dosis over minder dan 6 uur moet worden ingenomen.
Braken
In geval van braken na toediening van binimetinib mag de patiënt de dosis niet opnieuw nemen en moet de volgende geplande dosis worden ingenomen.
Speciale populaties
Oudere patiënten
Er is geen dosisaanpassing vereist voor patiënten van 65 jaar en ouder (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met lichte leverinsufficiëntie (Child-Pugh A).
Aangezien encorafenib niet wordt aanbevolen bij patiënten met matige (Child-Pugh B) of ernstige leverinsufficiëntie (Child-Pugh C), wordt de toediening van binimetinib niet aanbevolen bij deze patiënten (zie rubriek 4.2 van de SKP van encorafenib).
Nierfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen voor patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van binimetinib bij kinderen en adolescenten zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Mektovi is voor oraal gebruik.
De tabletten moeten heel worden doorgeslikt met water. Ze kunnen met of zonder voedsel worden ingenomen.
Voor patiënten die niet kunnen slikken, kunnen Mektovi 15 mg tabletten worden opgelost in een klein glas (ongeveer 10 ml) water, sinaasappelsap of appelsap en onmiddellijk worden ingenomen. Het glas moet gespoeld worden met ongeveer 10 ml water, sinaasappelsap of appelsap en de inhoud moet onmiddellijk gedronken worden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Binimetinib moet in combinatie met encorafenib worden gegeven. Voor aanvullende informatie over waarschuwingen en voorzorgsmaatregelen die verband houden met de behandeling met encorafenib, zie rubriek 4.4 van de SKP van encorafenib.
Binimetinib in combinatie met encorafenib bij patiënten die ziekteprogressie hebben gehad met gebruik van een BRAF-remmer
Er zijn beperkte gegevens voor het gebruik van de combinatie van binimetinib met encorafenib bij patiënten die ziekteprogressie hebben gehad met een eerdere BRAF-remmer, gegeven voor de behandeling van niet-reseceerbaar of gemetastaseerd melanoom met BRAF V600-mutatie. Deze gegevens geven aan dat de werkzaamheid van de combinatie lager zou zijn bij deze patiënten.
Binimetinib in combinatie met encorafenib bij patiënten met hersenmetastasen
Er zijn beperkte gegevens over de werkzaamheid van de combinatie van binimetinib en encorafenib bij patiënten met een BRAF V600 gemuteerd melanoom of BRAF V600E gemuteerd NSCLC die gemetastaseerd zijn naar de hersenen (zie rubriek 5.1).
Linkerventrikeldisfunctie (LVD)
LVD gedefinieerd als symptomatische of asymptomatische afname van de ejectiefractie kan optreden wanneer binimetinib wordt toegediend.
Het wordt aanbevolen dat de LVEF door middel van een echocardiogram of multi-gated acquisitie (MUGA)-scan wordt beoordeeld vóór aanvang van de behandeling met binimetinib, 1 maand na de start en vervolgens tijdens de behandeling met ongeveer 3 maandelijkse intervallen of vaker indien klinisch aangewezen. Het optreden van een LVEF-afname kan worden behandeld met onderbreking van de behandeling, dosisverlaging of met stopzetting van de behandeling (zie rubriek 4.2).
De veiligheid van binimetinib in combinatie met encorafenib werd niet vastgesteld bij patiënten met een basislijn-LVEF die lager is dan 50% of lager dan de institutionele LLN. Daarom moet bij deze patiënten binimetinib met voorzichtigheid worden gebruikt en moet voor elke symptomatische linkerventrikeldisfunctie, LVEF van Graad 3-4 of absolute daling van LVEF ten opzichte van de basislijn van ≥ 10%, binimetinib worden stopgezet en moet de LVEF elke 2 weken worden geëvalueerd tot herstel.
Bloeding
.
Bloedingen, inclusief ernstige bloedingsvoorvallen, kunnen voorkomen wanneer binimetinib wordt toegediend (zie rubriek 4.8). Het risico op bloedingen kan verhoogd zijn bij gelijktijdig gebruik van anticoagulantia en antibloedplaatjestherapie. Het optreden van Graad ≥ 3 bloedingsvoorvallen moet worden behandeld door onderbreking van de dosering, dosisverlaging of stopzetting van de behandeling (zie Tabel 2 in rubriek 4.2) en zoals klinisch aangewezen.
Oculaire toxiciteiten
Oculaire toxiciteiten waaronder RPED en RVO kunnen optreden wanneer binimetinib wordt toegediend.
Uveïtis, inclusief iridocyclitis en iritis, werd gemeld bij patiënten die werden behandeld met binimetinib in combinatie met encorafenib (zie rubriek 4.8).
Binimetinib wordt niet aanbevolen bij patiënten met een voorgeschiedenis van RVO. De veiligheid van binimetinib werd niet vastgesteld bij patiënten met bevorderende factoren voor RVO waaronder ongecontroleerd glaucoom, oculaire hypertensie, ongecontroleerde diabetes mellitus of een voorgeschiedenis van hyperviscositeit of hypercoagulabiliteitssyndromen. Daarom dient binimetinib met voorzichtigheid te worden gebruikt bij deze patiënten.
Patiënten moeten bij elk bezoek worden beoordeeld op symptomen van nieuwe of verslechterende visuele stoornissen. Als symptomen van nieuwe of verslechterende visuele stoornissen, waaronder verminderd centraal zicht, wazig zien of verlies van gezichtsvermogen worden vastgesteld, wordt een direct oogheelkundig onderzoek aanbevolen.
Het optreden van symptomatische RPED kan worden behandeld met onderbreking van de behandeling, dosisverlaging of met stopzetting van de behandeling (zie Tabel 1 in rubriek 4.2). Binimetinib dient permanent te worden stopgezet bij het optreden van RVO (zie Tabel 1 in rubriek 4.2).
Als tijdens de behandeling de patiënt uveïtis ontwikkelt, zie rubriek 4.2 van de SKP van encorafenib voor advies.
Verhoogde CK en rabdomyolyse
Asymptomatische CK-verhogingen werden gezien bij patiënten die met binimetinib werden behandeld (zie rubriek 4.8) en rabdomyolyse werd soms gemeld. Speciale aandacht moet worden besteed aan patiënten met neuromusculaire aandoeningen geassocieerd met CK-verhoging en rabdomyolyse.
CK- en creatinineniveaus moeten tijdens de eerste 6 maanden van de behandeling maandelijks en zoals klinisch geïndiceerd gecontroleerd worden. De patiënt moet worden geadviseerd om tijdens de behandeling voldoende vocht op te nemen. Afhankelijk van de ernst van de symptomen en de mate van CK-verhoging of creatinineverhoging, kan dosisverlaging, dosisonderbreking of permanente stopzetting van binimetinib zijn vereist (zie Tabel 1 in rubriek 4.2).
Hoge bloeddruk
Hoge bloeddruk of verergering van reeds bestaande hoge bloeddruk kan optreden bij het gebruik van binimetinib. De bloeddruk moet worden gemeten bij aanvang en tijdens de behandeling, met behandeling van de hoge bloeddruk door middel van standaardtherapie indien van toepassing. In geval van ernstige hoge bloeddruk, wordt een tijdelijke onderbreking van binimetinib aanbevolen totdat de hoge bloeddruk onder controle is (zie Tabel 2 in rubriek 4.2).
Veneuze trombo-embolie (VTE)
VTE kan optreden wanneer binimetinib wordt toegediend (zie rubriek 4.8). Binimetinib moet met voorzichtigheid worden gebruikt bij patiënten met een risico op of met een voorgeschiedenis van VTE.
Als tijdens de behandeling de patiënt VTE of longembolie ontwikkelt, moet dit worden behandeld met onderbreking van de dosis, dosisverlaging of stopzetting van de behandeling (zie Tabel 1 in rubriek 4.2).
Pneumonitis/Interstitiële longziekte
Pneumonitis/ILD kan optreden met binimetinib. Behandeling met binimetinib moet onthouden worden bij patiënten met verdenking op pneumonitis of ILD, inclusief patiënten die nieuwe of progressieve pulmonale symptomen of bevindingen vertonen zoals hoest, dyspneu, hypoxie, reticulaire opaciteit of longinfiltraten (zie Tabel 1 in rubriek 4.2). Binimetinib dient permanent te worden stopgezet bij patiënten bij wie de diagnose van pneumonitis of ILD is gesteld.
Nieuwe primaire maligniteiten
Nieuwe primaire maligniteiten, cutaan en niet-cutaan, zijn waargenomen bij patiënten die werden behandeld met BRAF-remmers en kunnen optreden wanneer binimetinib wordt toegediend in combinatie met encorafenib (zie rubriek 4.8).
Cutane maligniteiten
Cutane maligniteiten zoals cutaan plaveiselcelcarcinoom (cutaneous Squamous Cell Carcinoma, cuSCC) waaronder keratoacanthoom werden waargenomen bij patiënten die werden behandeld met binimetinib wanneer gebruikt in combinatie met encorafenib.
Dermatologische evaluaties moeten worden uitgevoerd voorafgaand aan de start van de behandeling met binimetinib in combinatie met encorafenib, elke 2 maanden tijdens de behandeling en tot 6 maanden na het stoppen van de combinatie. Verdachte huidlaesies moeten worden behandeld met dermatologische excisie en dermatopathologische evaluatie. Patiënten moeten de instructie krijgen om hun arts onmiddellijk op de hoogte te stellen als zich nieuwe huidlaesies ontwikkelen. Binimetinib en encorafenib moeten worden voortgezet zonder dosisaanpassingen.
Niet-cutane maligniteiten
Op basis van het werkingsmechanisme ervan kan encorafenib maligniteiten veroorzaken die gepaard gaan met activering van RAS door middel van mutatie of andere mechanismen. Patiënten die worden behandeld met binimetinib in combinatie met encorafenib, moeten een onderzoek van het hoofd en de nek, een CT-scan van de borst/het abdomen, anale en bekkenonderzoeken (voor vrouwen) en een volledig bloedbeeld krijgen voorafgaand aan de start, tijdens en aan het einde van de behandeling, indien klinisch aangewezen.
Permanente stopzetting van binimetinib en encorafenib moet overwogen worden bij patiënten die RAS-mutatiepositieve niet-cutane maligniteiten ontwikkelen. Voordelen en risico’s moeten zorgvuldig afgewogen worden voordat binimetinib in combinatie met encorafenib wordt toegediend aan patiënten met een eerdere of gelijktijdige kanker geassocieerd met RAS-mutatie.
Tumorlysissyndroom (TLS)
Het optreden van TLS, dat fataal kan zijn, is in verband gebracht met het gebruik van binimetinib in combinatie met encorafenib (zie rubriek 4.8). Risicofactoren voor TLS zijn onder andere een hoge tumorbelasting, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Deze patiënten moeten nauwlettend worden gevolgd en onmiddellijk worden behandeld indien klinisch geïndiceerd, en profylactische hydratatie moet worden overwogen.
Afwijkende leverlaboratoriumwaarden
Afwijkende leverlaboratoriumwaarden, waaronder verhoogde ASAT en ALAT, kunnen optreden met binimetinib (zie rubriek 4.8). Leverlaboratoriumwaarden moeten worden gecontroleerd vóór aanvang van de behandeling met binimetinib en encorafenib, minstens maandelijks tijdens de eerste 6 maanden van de behandeling, en daarna zoals klinisch aangewezen. Afwijkingen in de leverlaboratoriumwaarden moeten worden beheerd met onderbreking van de behandeling, dosisverlaging of stopzetting van de behandeling (zie Tabel 1 in rubriek 4.2).
Leverfunctiestoornis
Levermetabolisme, voornamelijk via glucuronidering, is de primaire eliminatieroute van binimetinib (zie rubriek 5.2). Aangezien encorafenib niet wordt aanbevolen bij patiënten met matige (Child-Pugh B) of ernstige leverinsufficiëntie (Child-Pugh C), wordt de toediening van binimetinib niet aanbevolen bij deze patiënten (zie rubriek 4.2 en 5.2).
Lactose-intolerantie
Mektovi bevat lactose. Patiënten met zeldzame erfelijke problemen van galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie, mogen dit geneesmiddel niet innemen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op binimetinib
Binimetinib wordt voornamelijk gemetaboliseerd via door UGT1A1 gemedieerde glucuronidering. De mate van geneesmiddelinteracties gemedieerd door UGT1A1 is waarschijnlijk niet klinisch relevant (zie rubriek 5.2). Echter, aangezien dit niet is geëvalueerd in een formele klinische studie, dienen UGT1A1-inductoren (zoals rifampicine en fenobarbital) en -remmers (zoals indinavir, atazanavir, sorafenib) met voorzichtigheid gelijktijdig te worden toegediend.
Hoewel encorafenib een relatief krachtige omkeerbare remmer van UGT1A1 is, werden er klinisch geen verschillen in binimetinibblootstelling waargenomen wanneer binimetinib gelijktijdig met encorafenib wordt toegediend (zie rubriek 5.2).
Inductoren van CYP1A2-enzymen (zoals carbamazepine en rifampicine) en inductoren van Pgp-transport (zoals sint-janskruid of fenytoïne) kunnen de blootstelling aan binimetinib verminderen, wat kan resulteren in een afname van de werkzaamheid.
Effecten van binimetinib op andere geneesmiddelen
Binimetinib is een mogelijke inductor van CYP1A2 en voorzichtigheid is geboden wanneer het wordt gebruikt met gevoelige substraten (zoals duloxetine of theofylline).
Binimetinib is een zwakke remmer van OAT3 en voorzichtigheid is geboden wanneer het wordt gebruikt met gevoelige substraten (zoals pravastatine of ciprofloxacine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden moeten doeltreffende anticonceptie gebruiken tijdens de behandeling met binimetinib en gedurende ten minste 1 maand na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van binimetinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Binimetinib wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Als tijdens de zwangerschap binimetinib wordt gebruikt of als de patiënt zwanger wordt terwijl zij binimetinib gebruikt, moet de patiënt worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of binimetinib of zijn metaboliet in de moedermelk worden uitgescheiden. Risico voor pasgeborenen/zuigelingen die borstvoeding krijgen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Mektovi moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van binimetinib op de vruchtbaarheid bij de mens.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Binimetinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij patiënten die tijdens klinische studies met binimetinib werden behandeld, zijn gezichtsstoornissen gemeld. Patiënten dienen te worden geadviseerd geen voertuigen te besturen of machines te bedienen als zij gezichtsstoornissen of andere bijwerkingen ervaren die hun rijvaardigheid en vermogen om machines te bedienen kunnen beïnvloeden (zie rubriek 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van binimetinib (45 mg oraal tweemaal daags) in combinatie met encorafenib (450 mg oraal eenmaal daags) is geëvalueerd in de geïntegreerde veiligheidspopulatie (ISP) van 372 patiënten, waaronder patiënten met BRAF V600-gemuteerd, niet-reseceerbaar of gemetastaseerd melanoom, en BRAF V600E-gemuteerd gevorderd NSCLC (hierna de Combo 450-ISP genoemd). In Combo 450-ISP ontvingen 274 patiënten de combinatie voor de behandeling van BRAF V600-gemuteerd, niet-reseceerbaar of gemetastaseerd melanoom (in twee fase II-studies (CMEK162X2110 en CLGX818X2109) en één fase III-studie (CMEK162B2301, Deel 1), en 98 patiënten ontvingen de combinatie voor de behandeling van BRAF V600E-gemuteerd gevorderd NSCLC (in één fase II-studie (ARRAY-818-202)) (zie rubriek 5.1).
De meest voorkomende bijwerkingen (> 25%) die optraden bij patiënten die werden behandeld met binimetinib, toegediend met encorafenib waren: vermoeidheid, misselijkheid, diarree, braken, buikpijn, myopathie/spieraandoeningen en artralgie.
De veiligheid van encorafenib (300 mg oraal eenmaal daags) in combinatie met binimetinib (45 mg oraal tweemaal daags) werd geëvalueerd bij 257 patiënten met BRAF V600-gemuteerd, niet-reseceerbaar of gemetastaseerd melanoom (hierna de Combo 300-populatie genoemd) op basis van de fase III-studie (CMEK162B2301, Deel 2). De meest voorkomende bijwerkingen (> 25%) die voorkwamen bij patiënten die werden behandeld met 300 mg encorafenib, toegediend met binimetinib, waren vermoeidheid, misselijkheid en diarree.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen zijn hieronder opgesomd volgens de MedDRA systeem/orgaanklasse en de volgende frequentie-conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 1/10 000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3: Bijwerkingen die optreden bij patiënten die binimetinib in combinatie met encorafenib kregen in de aanbevolen dosis (n = 372)
| Systeem/orgaanklasse | Bijwerking | Frequentie (alle graden) |
| Neoplasmata, benigne, maligne en niet-gespecificeerd | Cutaan plaveiselcelcarcinooma | Vaak |
| Papilloma van de huid* | Vaak | |
| Basaalcelcarcinoom* | Soms | |
Bloed- en lymfestelselaandoeningen | Anemie | Zeer vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidb | Vaak |
Voedings- en stofwisselingsstoornissen | Tumorlysissyndroom | Niet bekend |
| Zenuwstelselaandoeningen | Perifere neuropathie* | Zeer vaak |
| Duizeligheid* | Zeer vaak | |
| Hoofdpijn* | Zeer vaak | |
| Dysgeusie | Vaak | |
| Gezichtsparesec | Soms | |
| Oogaandoeningen | Verminderd gezichtsvermogen* | Zeer vaak |
| RPED* | Zeer vaak | |
| Uveïtis* | Vaak | |
| Hartaandoeningen | Linkerventrikeldisfunctied | Vaak |
| Bloedvataandoeningen | Bloedinge | Zeer vaak |
| Hoge bloeddruk* | Zeer vaak | |
| Veneuze trombo-embolief | Vaak | |
| Maagdarmstelselaandoeningen | Buikpijn* | Zeer vaak |
| Diarree* | Zeer vaak | |
| Braken* | Zeer vaak | |
| Misselijkheid | Zeer vaak | |
| Constipatie | Zeer vaak | |
| Colitisg | Vaak | |
| Pancreatitis* | Soms | |
Huid- en onderhuidaandoeningen | Hyperkeratose* | Zeer vaak |
| Uitslag* | Zeer vaak | |
| Droge huid* | Zeer vaak | |
| Jeuk* | Zeer vaak | |
| Alopecie* | Zeer vaak | |
| Lichtgevoeligheid* | Vaak | |
| Acneïforme dermatitis* | Vaak | |
Palmair-plantair erythrodysesthesiesyndroom (PPES) | Vaak | |
| Erytheem* | Vaak | |
| Panniculitis* | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie* | Zeer vaak |
| Myopathie/Spieraandoeningh | Zeer vaak | |
| Rugpijn* | Zeer vaak | |
| Pijn in ledematen | Zeer vaak | |
| Rabdomyolyse | Soms | |
| Nier- en | Nierfalen* | Vaak |
| Systeem/orgaanklasse | Bijwerking | Frequentie (alle graden) |
| urinewegaandoeningen | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie* | Zeer vaak |
| Perifeer oedeemi | Zeer vaak | |
| Vermoeidheid * | Zeer vaak | |
| Onderzoeken | Verhoogde bloedcreatinefosfokinase | Zeer vaak |
| Verhoogde transaminase* | Zeer vaak | |
| Verhoogde gamma-glutamyltransferase* | Zeer vaak | |
| Verhoogde bloedcreatinine* | Vaak | |
| Verhoogde alkalinefosfatase in het bloed | Vaak | |
| Verhoogd amylase | Vaak | |
| Verhoogd lipase | Vaak |
* samengestelde termen die meer dan één voorkeursterm bevatten
a omvat keratoacanthoom, plaveiselcelcarcinoom, en plaveiselcelcarcinoom van de huid b omvat, maar niet beperkt tot, angio-oedeem, geneesmiddelovergevoeligheid, overgevoeligheid, overgevoeligheidsvasculitis en urticaria
c omvat gezichtszenuwaandoening, gezichtsverlamming, gezichtsparese, Bellse parese d omvat linkerventrikeldisfunctie, verminderde ejectiefractie, hartfalen en abnormale ejectiefractie e omvat bloeding op verschillende plaatsen, waaronder hersenbloeding, intracraniële bloeding, vaginale bloeding, hevige menstruele bloeding, intermenstruele bloeding, hematochezia, hemoptoë, hemothorax, gastro-intestinale bloeding en hematurie
f omvat, maar niet beperkt tot, longembolie, diepe veneuze trombose, embolie, tromboflebitis, oppervlakkige tromboflebitis, trombose, flebitis, vena cava superior syndroom, veneuze mesenteriale trombose en vena cava trombose
g omvat colitis, colitis ulcerosa, enterocolitis en proctitis
h omvat myalgie, spierzwakte, spierspasmen, spierletsel, myopathie, myositis
i omvat, maar niet beperkt tot, vochtretentie, perifeer oedeem, gelokaliseerd oedeem, gegeneraliseerd oedeem en zwelling
Wanneer encorafenib werd gebruikt aan een dosis van 300 mg eenmaal daags in combinatie met binimetinib 45 mg tweemaal daags (Combo 300) in studie CMEK162B2301-Deel 2, was de frequentiecategorie lager in vergelijking met de samengevoegde Combo 450-populatie voor de volgende bijwerkingen: anemie, perifere neuropathie, bloeding, hypertensie, pruritus (vaak) en colitis, verhoogde amylase en verhoogde lipase (soms).
Beschrijving van geselecteerde bijwerkingen
Cutane maligniteiten
CuSCC werd gemeld wanneer binimetinib werd gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
Oculaire voorvallen
In de Combo 450-ISP werd RPED gemeld bij 22,3% (83/372) van de patiënten. RPED was van Graad 1 (asymptomatisch) bij 15,6% (58/372) van de patiënten, Graad 2 bij 5,1% (19/372) van de patiënten en Graad 3 bij 1,6% (6/372) van de patiënten. De meeste voorvallen werden gemeld als retinopathie, netvliesloslating, subretinaal vocht, maculaoedeem en centrale sereuze chorioretinopathie en leidden tot dosisonderbrekingen of dosisaanpassingen bij 3,8% (14/372) van de patiënten. De mediane tijd tot aanvang van het eerste voorval van RPED (alle graden) was 1,4 maanden (bereik 0,00 tot 17,5 maanden).
Gezichtsstoornissen, inclusief wazig zicht en verminderde gezichtsscherpte, traden op bij 23,1% (86/372) van de patiënten. Gezichtsstoornissen waren over het algemeen omkeerbaar. Uveïtis werd ook gemeld wanneer binimetinib werd gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, werd RPED waargenomen bij 12,5% (32/257) van de patiënten met 0,4% (1/257) Graad 4-voorvallen.
Linkerventrikeldisfunctie
In de Combo 450-ISP werd LVD gemeld bij 9,4% (35/372) van de patiënten. Voorvallen van Graad 3 traden op bij 1,3% (5/372) van de patiënten. LVD leidde tot stopzetting van de behandeling bij 0,8%(3/372) van de patiënten en leidde tot dosisonderbrekingen of dosisverlagingen bij 6,2% (23/372) van de patiënten.
De mediane tijd tot het eerste optreden van LVD (elke graad) was 5,2 maanden (bereik 0,00 tot 25,7 maanden) bij patiënten die een LVEF onder de 50% ontwikkelden. De gemiddelde LVEF-waarde daalde met 5,3% in de Combo 450-ISP van een gemiddelde van 63,3% bij basislijn tot 58,0%. LVD was over het algemeen omkeerbaar na dosisverlaging of dosisonderbreking.
Bloeding
Bloedingsvoorvallen werden waargenomen bij 16,7% (32/372) van de patiënten in de Combo 450-ISP. De meeste van deze voorvallen waren van Graad 1 of 2: 13,2% (49/372) en 3,5% (13/372) waren ≥ Graad 3. Slechts weinig patiënten vereisten onderbrekingen van de dosis of dosisverlagingen (2,4% of 9/372). Bloedingsvoorvallen hebben geleid tot stopzetting van de behandeling bij 0,8% (3/372) van de patiënten. De meest voorkomende bloedingsvoorvallen waren hematurie bij 2,7% (10/372) van de patiënten, hematochezia in 2,7% (10/372) en rectale bloeding bij 2,2% (8/372) van de patiënten. Een fatale maagzweerbloeding, met meervoudig orgaanfalen als gelijktijdige doodsoorzaak, trad op bij één patiënt. Hersenbloeding/intracraniële bloeding trad op bij 1,6% (6/372) van de patiënten met fatale afloop bij 4 patiënten.
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, werden bloedingsvoorvallen waargenomen bij 6,6% (17/257) van de patiënten, welke van Graad 3-4 waren bij 1,6% (4/257) van de patiënten.
Hoge bloeddruk
Een nieuw begin van verhoogde bloeddruk of verergering van reeds bestaande hoge bloeddruk werd gemeld bij 11,0% (41/372) van de patiënten die werden behandeld met de Combo 450-ISP. Voorvallen van hoge bloeddruk werden gerapporteerd als Graad 3 bij 5,1% (19/372) van de patiënten, inclusief een hypertensieve crisis (0,43% (1/372)). Hoge bloeddruk leidde tot onderbreking of aanpassing van de dosis bij 2,2% (8/372) van de patiënten. Hypertensieve bijwerkingen vereisten een aanvullende behandeling bij 7,5% (28/372) van de patiënten.
Veneuze trombo-embolie
In de Combo 450-ISP trad VTE op bij 4,8% (18/372) van de patiënten, waaronder 1,9% (7/372) van de patiënten die longembolie ontwikkelden. In de Combo 450-ISP werd VTE gemeld als Graad 1 of 2 bij 4,0% (15/372) van de patiënten en Graad 3 of 4 bij 0,8% (3/372) van de patiënten. VTE leidde tot dosisonderbrekingen of dosisaanpassingen bij 1,1% (4/372) van de patiënten en tot aanvullende therapie bij 4,6% (17/372) van de patiënten.
Pancreatitis
Pancreatitis werd gemeld wanneer binimetinib werd gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
Dermatologische reacties
Dermatologische reacties kunnen voorkomen wanneer binimetinib gebruikt wordt in combinatie met encorafenib.
Uitslag
In de Combo 450-ISP, trad uitslag op bij 20,4% (76/372) van de patiënten. De meeste voorvallen waren licht, met bijwerkingen van Graad 3 of 4 gemeld bij 1,1% (4/372) van de patiënten. Uitslag leidde tot stopzetting van de behandeling bij 0,8% (3/372) van de patiënten en tot onderbreking of aanpassing van de dosis bij 2,4% (9/372) van de patiënten.
Acneïforme dermatitis
In de Combo 450-ISP, trad acneïforme dermatitis op bij 4,0% (15/372) van de patiënten. Acneïforme dermatitis werd gerapporteerd als Graad 1 of 2 bij 3,8% (14/372) van de patiënten en Graad 3 in 0,3% (1/372) van de patiënten. Geen enkel voorval leidde tot stopzetting van de behandeling. Dosisaanpassing werd gemeld bij 0,5% (2/372) van de patiënten.
Palmair-plantair erythrodysesthesiesyndroom
PPES kan optreden wanneer binimetinib wordt gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
Lichtgevoeligheid
In de Combo 450-ISP werd lichtgevoeligheid waargenomen bij 4,3% (16/372) van de patiënten. De meeste voorvallen waren van Graad 1-2, met Graad 3 gemeld bij 0,3% (1/372) van de patiënten en geen enkel voorval leidde tot stopzetting van de behandeling. Dosisonderbreking of dosisaanpassing werd gemeld bij 0,3% (1/372) van de patiënten.
Gezichtsparese
Gezichtsparese werd gemeld wanneer binimetinib werd gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
Verhoogde CK/rabdomyolyse
In de Combo 450-ISP, werd meestal lichte, asymptomatische stijging in bloed-CK gemeld bij 23,9% (89/372) van de patiënten. De incidentie van bijwerkingen van Graad 3 of 4 was 5,1% (19/372). De mediane tijd tot aanvang van het eerste voorval was 2,8 maanden (bereik 0,5 tot 26 maanden).
Rabdomyolyse werd gemeld bij 0,3% (1/372) van de patiënten behandeld met encorafenib in combinatie met binimetinib. Bij deze patiënt werd rabdomyolyse waargenomen met gelijktijdige symptomatische stijging in CK van Graad 4.
Nierfunctiestoornissen
Verhoogde bloedcreatinine en nierfalen traden op wanneer binimetinib werd gebruikt in combinatie met encorafenib (zie rubriek 4.8 van de SKP van encorafenib).
Afwijkende leverlaboratoriumwaarden
De incidenties van afwijkingen in de leverlaboratoriumwaarden die zijn gemeld in de Combo 450-ISP worden hieronder aangegeven:
- Verhoogde transaminasen: 16,4% (61/372) totaal - 6,5% (24/372) Graad 3
- Verhoogde GGT: 11,3% (42/372) totaal - 6,7% (25/372) Graad 3
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, waren de incidenties van afwijkingen in de leverlaboratoriumwaarden zoals hieronder aangegeven:
- Verhoogde transaminasen: 13,2% (34/257) totaal - 5,4% (14/257) Graad 3-4
- Verhoogde GGT: 14,0% (36/257) totaal - 4,7% (12/257) Graad 3-4
Maagdarmstelselaandoeningen
In de Combo 450-ISP, werd diarree waargenomen bij 41,7% (155/372) van de patiënten en was deze van Graad 3 of 4 bij 3,8% (14/372) van de patiënten. Diarree leidde tot stopzetting van de behandeling bij 0,8% van de patiënten en tot onderbreking of aanpassing van de dosis bij 8,1% van de patiënten. Constipatie trad op bij 24,7% (92/372) van de patiënten en was van Graad 1 of 2. Buikpijn werd gemeld bij 28,5% (106/372) van de patiënten en was van Graad 3 bij 2,2% (8/372) van de patiënten. Misselijkheid kwam voor bij 46,0% (171/372) met Graad 3 waargenomen bij 3,0% (11/372) van de patiënten. Braken trad op bij 31,2% (116/372) van de patiënten, met Graad 3 gemeld bij 1,9% (7/372) van de patiënten.
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, werd misselijkheid waargenomen bij 27,2% (70/257) van de patiënten en was deze van Graad 3 bij 1,6% (4/257) van de patiënten. Braken trad op bij 15,2% (39/257) van de patiënten met Graad 3 gemeld bij 0,4% (1/257) van de patiënten. Diarree trad op bij 28,4% (73/257) van de patiënten met Graad 3 gemeld bij 1,6% (4/257) van de patiënten.
Gastro-intestinale stoornissen werden doorgaans behandeld met standaardtherapie.
Anemie
In de Combo 450-ISP werd bloedarmoede gemeld bij 23,1% (86/372) van de patiënten. 7,0% (26/372) van de patiënten hadden voorvallen van Graad 3 of 4. Geen van de patiënten stopte met de behandeling vanwege anemie, 3,2% (12/372) vereiste onderbreking of aanpassing van de dosis.
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, werd anemie waargenomen bij 9,7% (25/257) van de patiënten, met Graad 3-4 gemeld bij 2,7% (7/257) van de patiënten.
Hoofdpijn
In de Combo 450-ISP trad hoofdpijn op bij 18,8% (70/372) van de patiënten, waaronder Graad 3 bij 1,1% (4/372) van de patiënten.
In studie CMEK162B2301-Deel 2, werd in de Combo 300-arm hoofdpijn gemeld bij 12,1% (31/257) van de patiënten, met Graad 3 bij 0,4% (1/257) van de patiënten.
Vermoeidheid
In de Combo 450-ISP trad vermoeidheid op bij 48,1% (179/372) van de patiënten, waaronder Graad 3 of 4 bij 4,3% (16/372) van de patiënten.
In studie CMEK162B2301-Deel 2, in de Combo 300-arm, werd vermoeidheid waargenomen bij 33,5% (86/257) van de patiënten met 1,6% (4/257) Graad 3-4 voorvallen.
Speciale populaties
Oudere patiënten
Van de patiënten die werden behandeld met Combo 450-ISP (n = 372), waren 230 patiënten (61,8%) < 65 jaar oud, 107 patiënten (28,8%) waren 65-74 jaar oud en 35 patiënten (9,4%) waren > 75 jaar oud. Er werden geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen oudere patiënten (≥ 65) en jongere patiënten, behalve diarree en pruritus die vaker werden gemeld bij oudere patiënten. In de leeftijdssubgroep van patiënten ≥ 75 jaar werden Graad ≥ 3 bijwerkingen (62,9% vs. 47,5%), bijwerkingen (alle graden) die een dosiswijziging van een onderzoek geneesmiddel vereisten (60,0% vs. 48,1%) of die leidden tot stopzetting van de behandeling (25,7% vs. 7,4%) vaker gemeld dan bij patiënten < 75 jaar. De meest gemelde bijwerkingen met een hogere incidentie bij patiënten ≥ 75 jaar in vergelijking met patiënten < 75 jaar waren vermoeidheid, misselijkheid, diarree, braken en anemie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis binimetinib die in klinische studies als monotherapie werd geëvalueerd, was 80 mg tweemaal daags oraal toegediend. Deze dosis was geassocieerd met oculaire (chorioretinopathie) en huidtoxiciteiten (acneïforme dermatitis).
Er is geen specifieke behandeling bij overdosering. Als overdosering optreedt, moet de patiënt ondersteunend worden behandeld met passend toezicht, indien nodig.
Aangezien binimetinib sterk bindt aan plasma-eiwitten, is hemodialyse waarschijnlijk niet doeltreffend voor de behandeling van overdosering met binimetinib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EE03
Werkingsmechanisme
Binimetinib is een niet-ATP-competitieve, omkeerbare remmer van de kinase-activiteit van mitogeen-geactiveerd extracellulair signaalgereguleerd kinase 1 (MEK1) en MEK2. In een celvrij systeem remt binimetinib MEK1 en MEK2 met de halfmaximale remmende concentratie (IC50) om en bij de 12-46 nM. MEK-eiwitten zijn upstream regulatoren van de extracellulaire signaalgerelateerde kinase (ERK)-route, die cellulaire proliferatie bevordert. Bij melanoom en andere kankers wordt deze route vaak geactiveerd door gemuteerde vormen van BRAF die MEK activeert. Binimetinib remt de activering van MEK door BRAF en remt de MEK-kinase-activiteit. Binimetinib remt de groei van BRAF V600-gemuteerde melanoomcellijnen en vertoont anti-tumoreffecten in BRAF V600-gemuteerde melanoomdiermodellen.
Combinatie met encorafenib
Binimetinib en encorafenib (een BRAF-remmer, zie rubriek 5.1 van de SKP van encorafenib) remmen beiden de MAPK-signaalroute, wat resulteert in een hogere antitumoractiviteit, in vergelijking met behandeling met enkel één van beide geneesmiddelen.
Klinische werkzaamheid en veiligheid
BRAF V600-gemuteerd niet-reseceerbaar of gemetastaseerd melanoom
De veiligheid en werkzaamheid van binimetinib in combinatie met encorafenib werden beoordeeld in een gerandomiseerde (1:1:1), actief gecontroleerde, open-label, multicentrische, tweedelige fase III-studie bij patiënten met niet-reseceerbaar of gemetastaseerd BRAF V600 E- of K-gemuteerd melanoom (studie CMEK162B2301), zoals gedetecteerd met behulp van een BRAF-assay. Patiënten hadden een histologisch bevestigd cutaan of onbekend primair melanoom, maar patiënten met uveaal of mucosaal melanoom werden uitgesloten. Patiënten mochten eerdere adjuvante therapie en één eerdere lijn immunotherapie hebben ontvangen voor niet-reseceerbare, lokaal gevorderde of gemetastaseerde ziekte. Eerdere behandeling met BRAF/MEK-remmers was niet toegestaan.
Studie CMEK162B2301, deel 1
In Deel 1, werden patiënten in de studie gerandomiseerd om tweemaal daags binimetinib 45 mg oraal plus dagelijks encorafenib 450 mg oraal (Combo 450, n = 192), dagelijks encorafenib 300 mg oraal (hierna Enco 300 genoemd, n = 194), of tweemaal daags vemurafenib 960 mg oraal (hierna Vem genoemd, n = 191) te ontvangen. De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit. De randomisatie werd gestratificeerd volgens het kankerstadium (IIIB, IIIC, IVM1a of IVM1b versus IVM1c) van het American Joint Committee on Cancer (AJCC), en de Eastern Cooperative Oncology Group (ECOG)-prestatiestatus (0 vs 1) en eerdere immunotherapie voor niet-reseceerbare of gemetastaseerde ziekte (ja vs nee).
De primaire uitkomstmaat voor werkzaamheid was de progressievrije overleving (Progression-Free Survival, PFS) van Combo 450 in vergelijking met vemurafenib zoals beoordeeld door een geblindeerde onafhankelijke beoordelingscommissie (Blinded Independent Review Committee, BIRC). PFS zoals beoordeeld door de onderzoekers (beoordeling van de onderzoeker) was een ondersteunende analyse. Een bijkomend secundair eindpunt omvatte PFS van Combo 450 in vergelijking met Enco 300. Andere secundaire werkzaamheidsvergelijkingen tussen Combo 450 en vemurafenib of Enco 300 omvatten de totale overleving (Overall Survival, OS), objectieve responsratio (ORR), duur van de respons (Duration of Response, DoR) en percentage ziektecontrole (Disease Control Rate, DCR) zoals beoordeeld door de BIRC en door de onderzoeker.
De mediane leeftijd van de patiënten was 56 jaar (bereik 20-89), 58% was mannelijk, 90% was blank en 72% van de patiënten had een basislijnwaarde voor de ECOG-prestatiestatus van 0. De meeste patiënten hadden gemetastaseerde ziekte (95%) en waren in stadium IVM1c (64%). 27% van de patiënten had verhoogd lactaatdehydrogenase (LDH) in serum bij de basislijn, 45% van de patiënten had minstens 3 organen met tumorbetrokkenheid bij de basislijn en 3,5% had hersenmetastasen. 27 patiënten (5%) hadden eerder checkpointremmers (anti-PD1/PDL1 of ipilimumab) voor niet-reseceerbare of gemetastaseerde ziekte ontvangen (8 patiënten in de Combo 450-arm (4%); 7 patiënten in de vemurafenib-arm (4%); 12 patiënten in de Enco 300-arm (6%)) inclusief 22 patiënten in de gemetastaseerde setting (6 patiënten in de Combo 450-arm, 5 patiënten in de vemurafenib-arm, 11 patiënten in de Enco 300-arm) en 5 patiënten in de adjuvante setting (2 patiënten in de Combo 450-arm, 2 patiënten in de vemurafenib-arm; 1 patiënt in Enco 300-arm).
De mediane duur van de blootstelling was 11,7 maanden bij patiënten die werden behandeld met Combo 450, 7,1 maanden bij patiënten die werden behandeld met 300 mg encorafenib en 6,2 maanden bij patiënten die werden behandeld met vemurafenib. De mediane relatieve dosisintensiteit (RDI) voor Combo 450 was 99,6% voor binimetinib en 100% voor encorafenib. De mediane RDI was 86,2% voor Enco 300 en was 94,5% voor vemurafenib.
Deel 1 van Studie CMEK162B2301 toonde een statistisch significante verbetering in PFS aan bij de patiënten die werden behandeld met Combo 450 in vergelijking met patiënten die werden behandeld met vemurafenib. Tabel 4 vat de PFS en andere werkzaamheidsresultaten samen op basis van centrale beoordeling van de gegevens door een geblindeerde onafhankelijke radiologiecommissie.
De werkzaamheidsresultaten op basis van de beoordeling door de onderzoeker waren consistent met de onafhankelijke centrale beoordeling. Niet-gestratificeerde subgroepanalysen vertoonden puntschattingen ten gunste van Combo 450, waaronder LDH bij basislijn, ECOG-prestatiestatus en AJCC-stadium.
Tabel 4: Studie CMEK162B2301, Deel 1: Progressievrije overleving en bevestigde resultaten van algemene respons (onafhankelijke centrale beoordeling)
Encorafenib + binimetinib n = 192 (Combo 450) | Encorafenib n = 194 (Enco 300) | Vemurafenib n = 191 (Vem) | |
| ‘Cut-off’-datum: 19 mei 2016 | |||
| PFS (primaire analyse) | |||
| Aantal voorvallen (%) | 98 (51,0) | 96 (49,5) | 106 (55,5) |
| Mediaan, maanden (95% BI) | 14,9 (11,0; 18,5) | 9,6 (7,5; 14,8) | 7,3 (5,6; 8,2) |
HRa (95% BI) (vs. Vem) p-waarde (gestratificeerde log-rank)b | 0,54 (0,41; 0,71) <0,0001 | ||
| HRa (95% BI) (vs. Vem) Nominale p-waarde | 0,68 (0,52; 0,90) 0,007 | ||
| HRa (95% BI) (vs. Enco 300) p-waarde (gestratificeerde log-rank)b | 0,75 (0,56; 1,00) 0,051 | ||
| Bevestigde algemene respons | |||
Algemeen responspercentage, n (%) (95% BI) | 121 (63,0) (55,8; 69,9) | 98 (50,5) (43,3; 57,8) | 77 (40,3) (33,3; 47,6) |
| CR, n (%) | 15 (7,8) | 10 (5,2) | 11 (5,8) |
| PR, n (%) | 106 (55,2) | 88 (45,4) | 66 (34,6) |
| SD, n (%) | 46 (24,0) | 53 (27,3) | 73 (38,2) |
DCR, n (%) (95% BI) | 177 (92,2) (87,4; 95,6) | 163 (84,0) (78,1; 88,9) | 156 (81,7) (75,4; 86,9) |
| Duur van respons | |||
| Mediaan, maanden (95% BI) | 16,6 (12,2; 20,4) | 14,9 (11,1; NS) | 12,3 (6,9; 16,9) |
BI = betrouwbaarheidsinterval; CR = complete respons; DCR = percentage ziektecontrole (CR+PR+SD+Non-CR/Non-PD; Non-CR/Non-PD is alleen van toepassing op patiënten zonder een doellaesie die CR niet hebben bereikt en geen PD hebben); HR = hazard ratio; NS = niet schatbaar; PFS = progressievrije overleving; PR = gedeeltelijke respons; SD = stabiele ziekte. Vem = vemurafenib.
a Hazard-ratio op basis van een gestratificeerd Cox-proportioneel hazard-model
b Log-rank p-waarde (2-zijdig)
Kwaliteit van leven (Quality of Life, QoL)(‘cut-off’-datum:19 mei 2016)
De functionele beoordeling van kankertherapie-melanoom (Functional Assessment of Cancer Therapy-Melanoma, FACT-M), de vragenlijst van de kernkwaliteit van leven van de Europese organisatie voor onderzoek en behandeling van kanker (European Organisation for Research and Treatment of Cancer’s core quality of life questionnaire, EORTC QLQ-C30) en het EuroQoL-5 dimensies-5 niveaus-onderzoek (EuroQoL-5 Dimension-5 Level, EQ-5D-5L) werden gebruikt om door patiënten gemelde resultaten (Patient-Reported Outcomes, PRO) van gezondheidsgerelateerde kwaliteit van leven, functionering, melanoomsymptomen en behandelingsgerelateerde bijwerkingen te onderzoeken. Een definitieve verslechtering met 10% in FACT-M en in EORTC QLQ-C30 was significant vertraagd bij patiënten die met Combo 450 werden behandeld in vergelijking met andere behandelingen. De mediane tijd tot definitieve verslechtering van 10% in de FACT-M-score werd niet bereikt in de Combo 450-arm en was 22,1 maanden (95% BI: 15,2; NS) in de vemurafenib-arm met een HR voor het verschil van 0,46 (95% BI: 0,29; 0,72). Een analyse van de tijd tot definitieve 10% verslechtering van de EORTC QLQ-C30-score leverde vergelijkbare resultaten. Patiënten die Combo 450 kregen, meldden geen verandering of een lichte verbetering in de gemiddelde verandering ten opzichte van de basislijnwaarde van de EQ-5D-5L-index bij alle bezoeken, terwijl patiënten die vemurafenib of encorafenib kregen bij alle bezoeken een afname te zien gaven (met statistisch significante verschillen). Een evaluatie van de verandering in de tijd van de score leverde dezelfde trend op voor EORTC QLQ-C30 en bij elk bezoek voor FACT-M.
Studie CMEK162B2301, deel 2
Deel 2 van Studie CMEK162B2301 was bedoeld om de bijdrage van binimetinib aan de combinatie encorafenib en binimetinib te beoordelen.
De PFS voor dagelijks 300 mg encorafenib oraal, gebruikt in combinatie met tweemaal daags oraal 45 mg binimetinib (Combo 300, n = 258) werd vergeleken met de PFS voor Enco 300 (n = 280, inclusief 194 patiënten uit Deel 1 en 86 patiënten uit Deel 2). Opname in Deel 2 begon nadat alle patiënten van Deel 1 gerandomiseerd waren.
Finale werkzaamheidsanalyse van studie CMEK162B2301, deel 1 en 2 (‘cut-off’ datum: 31 maart 2023)
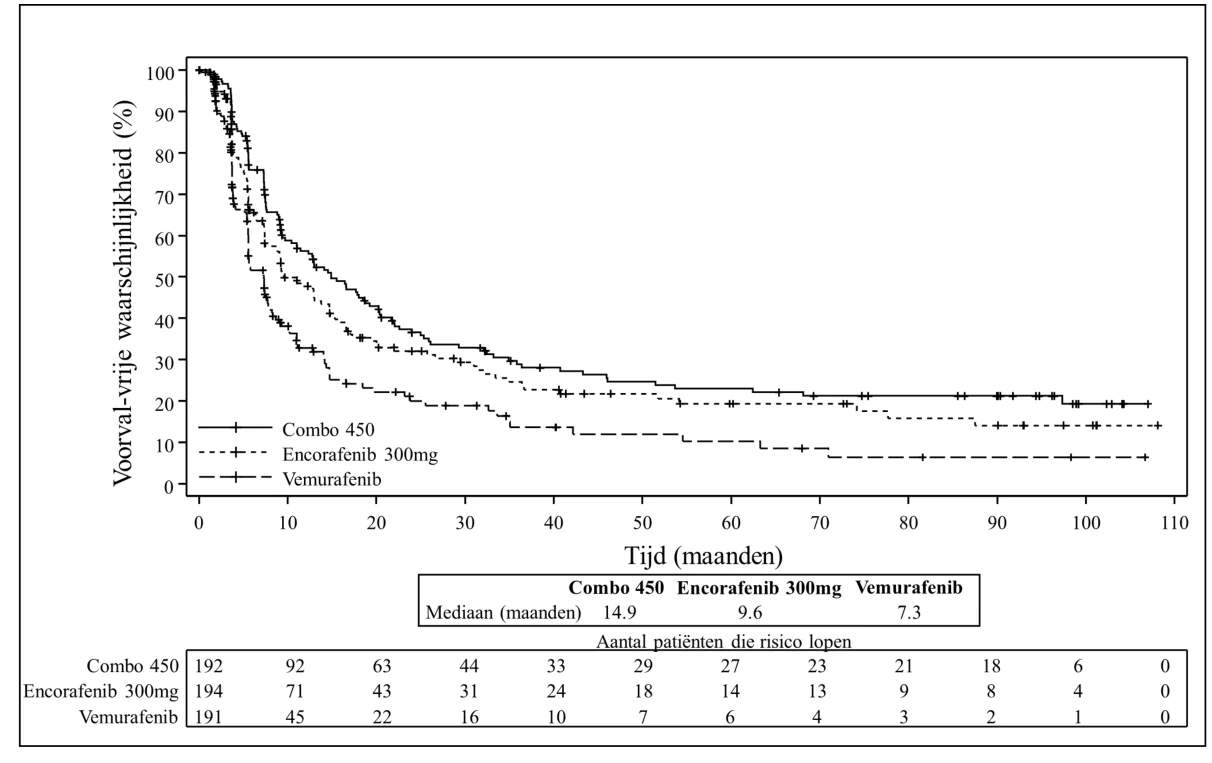
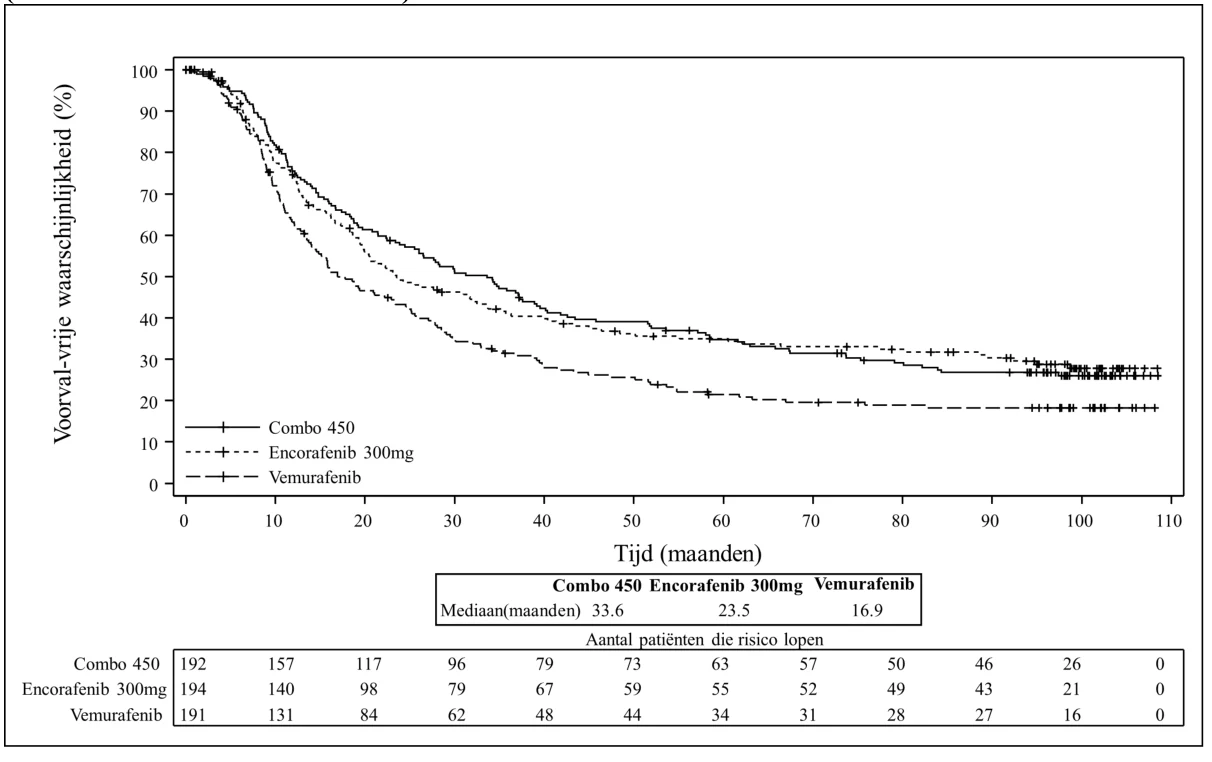
De finale werkzaamheidsanalyse was consistent met de resultaten van de interim-analyse en toonde een voordeel in OS voor Combo 450 ten opzichte van vemurafenib (HR 0,67 [95%-BI: 0,53;0,84] met een mediane OS van 33,6 maanden versus 16,9 maanden). De PFS- en ORR-resultaten (per BIRC) bevestigden ook een numeriek voordeel ten gunste van Combo 450, met een 7,6 maanden langere mediane PFS in de Combo 450-arm in vergelijking met de vemurafenib-arm, zie alle gedetailleerde finale werkzaamheidsresultaten in Tabel 5 en Figuren 1 en 2 hieronder.
Bovendien toonde de finale analyse van deel 2 numeriek verschil in OS voor Combo 300 (deel 2) ten opzichte van Enco 300 als monotherapie (deel 1+2) (HR 0,89 [95%-BI: 0,72;1,09] met een mediane OS van 27,1 maanden [95%-BI: 21,6-33,3] versus 22,7 maanden [95%-BI: 19,3-29,3]). De mediane PFS bleef langer in de Combo 300 (deel 2)-arm dan in de Enco 300 (deel 1+2)-groep met mediane PFS-schattingen van respectievelijk 12,9 maanden (95%-BI: 10,9;14,9) en 9,2 maanden (95%-BI: 7,4; 11,1). De bevestigde ORR (per BIRC) was 67,8% (95%-BI: 61,8;73,5) en 51,4% (95%-BI: 45,4;57,4) in respectievelijk de Combo 300 (deel 2) en Enco 300 (deel 1 + 2) armen. Vergelijkbare resultaten werden waargenomen per beoordeling door de onderzoeker.
Tabel 5: Studie CMEK162B2301 : Finale resultaten van PFS, OS en bevestigde ORR (‘cut-off’ datum: 31 maart 2023)
Encorafenib + binimetinib N=192 (Combo 450) | Encorafenib N=194 (Enco 300) | Vemurafenib N=191 (Vem) | |
| Finale analyse, ‘cut-off’ datum: 31 maart 2023 | |||
| PFS (per BIRC) | |||
| Aantal voorvallen (%) | 123 (64,1) | 119 (61,3) | 121 (63,4) |
| Mediaan a, maanden (95%-BI) | 14,9 (11,0; 20,2) | 9,6 (7,4; 14,8) | 7,3 (5,6; 7,9) |
| HRc (95%-BI) (vs. Vem) Log-rank p-waarde (1-zijdig)* | 0,51 (0,39; 0,66) <0,0001 | 0,68 (0,53 – 0,88) 0,0017 | |
| HRc (95%-BI) (vs. Enco 300) Log-rank p-waarde (1-zijdig)* | 0,77 (0,60 – 0,99) 0,021 | ||
| OS | |||
| Aantal voorvallen (%) | 139 (72,4) | 125 (64,4) | 147 (77,0) |
| Mediaan a, maanden (95%-BI) | 33,6 (24,4; 39,2) | 23,5 (19,6; 33,6) | 16,9 (14,0; 24,5) |
Overlevingskansb op 1 jaar % (95%-BI) | 75,5 (68,8; 81,0) | 74,6 (67,6; 80,3) | 63,1 (55,7; 69,7) |
| op 2 jaar % (95%-BI) | 57,7 (50,3; 64,3) | 49,1 (41,5; 56,2) | 43,2 (35,9; 50,2) |
| op 3 jaar % (95%-BI) | 46,5 (39,3; 53,4) | 40,9 (33,6; 48,1) | 31,4 (24,8; 38,2) |
| op 5 jaar % (95%-BI) | 34,7 (28,0; 41,5) | 34,9 (27,9; 42,0) | 21,4 (15,7; 27,8) |
| op 9 jaar % (95%-BI) | 26,0 (19,8; 32,5) | 27,8 (21,1; 34,8) | 18,2 (12,8; 24,3) |
| HRc (95%-BI) (vs. Vem) Log-rank p-waarde (1-zijdig)* | 0,67 (0,53; 0,84) 0,0003 | 0,74 (0,58; 0,94) 0,0063 | |
| HRc (95%-BI) (vs. Enco 300) Log-rank p-waarde (1-zijdig)* | 0,93 (0,73; 1,19) 0,2821 | ||
| Bevestigde beste algemene respons (per BIRC) | |||
| bevestigde ORR d, n (%) (95%-BI) | 123 (64,1) (56,8; 70,8) | 100 (51,5) (44,3; 58,8) | 78 (40,8) (33,8; 48,2) |
| CR, n (%) | 29 (15,1) | 17 (8,8) | 16 (8,4) |
| PR, n (%) | 94 (49,0) | 83 (42,8) | 62 (32,5) |
| SD, n (%) | 44 (22,9) | 52 (26,8) | 71 (37,2) |
| DCR d, n (%) (95%-BI) | 177 (92,2) (87,4; 95,6) | 163 (84,0) (78,1; 88,9) | 155 (81,2) (74,8; 86,4) |
| Duur van respons (per BIRC) | |||
| Mediaan, maanden (95%-BI) | 18,6 (12,7; 27,6) | 15,5 (11,1; 29,5) | 12,3 (6,9; 14,5) |
BI = betrouwbaarheidsinterval; CR = complete respons; PR = gedeeltelijke respons; SD = stabiele ziekte; DCR = percentage ziektecontrole (CR+PR+SD+Non-CR/Non-PD); HR = hazard ratio; ORR = totale responspercentage (CR+PR); PR en CR worden bevestigd door herhalingsbeoordelingen die niet minder dan 4 weken plaatsvinden nadat voor het eerst aan de criteria voor respons is voldaan. a Mediaan (tijd tot voorval) en zijn 95%-BI zijn gegenereerd door KM-schatting met de Brookmeyer & Crowley-methode
b Overlevingskans (verkregen uit de KM-overlevingsschattingen, Greenwood-formule gebruikt voor BI) c Zowel Log-rank test als Cox PH-model zijn gestratificeerd aan de hand van IVRS AJCC-stadium en ECOG-prestatiestatus.
d geschatte 95%-BI worden verkregen met de exacte Clopper-Pearson-methode * Nominale p-waarde
Figuur 1 Studie CMEK162B2301: Kaplan-Meier diagram van de progressievrije overleving BIRC (‘cut-off’ datum: 31 maart 2023)
Figuur 2 Studie CMEK162B2301: Kaplan-Meier diagram van de totale overleving (‘cut-off’ datum: 31 maart 2023)
BRAF V600E-gemuteerd gevorderd niet-kleincellig longcarcinoom - Studie ARRAY-818-202 De veiligheid en werkzaamheid van binimetinib in combinatie met encorafenib werden onderzocht in een open-label, multicentrische, niet-vergelijkende fase II-studie (Studie ARRAY-818-202, PHAROS). Patiënten moesten histologisch bevestigde gemetastaseerd NSCLC met een BRAF V600E-mutatie, ECOG-prestatiestatus 0 of 1 en meetbare ziekte hebben. Patiënten hadden 0 of 1 eerdere lijn van systemische therapie in de metastatische setting gekregen. Eerder gebruik van BRAF-remmers of MEK-remmers was verboden.
Patiënten werden ingeschreven op basis van de bepaling van een BRAF V600E-mutatie in tumorweefsel of bloed (bijv. ctDNA genetische test) door een lokale laboratoriumtest. Centrale bevestiging van de BRAF V600E-mutatiestatus (d.w.z. elke korte variant met proteïne-effect V600E) werd uitgevoerd op archief- of vers tumorweefsel dat bij inschrijving was verzameld en maakte gebruik van de FoundationOne CDx - F1CDx (weefsel) assay.
De analytische gevoeligheid werd beoordeeld door middel van de detectiegrens (LoD) studie voor F1CDx en F1LCDx met behulp van de ‘hit rate’-methode (gedefinieerd als het laagste niveau met ≥ 95% detectie) door het evalueren van de variant allel frequentie (VAF) voor korte varianten. Voor F1CDx werd de mediaan LoD voor substitutie vastgesteld op 0,39% VAF.
In totaal werden 98 patiënten ingeschreven en behandeld met binimetinib 45 mg oraal tweemaal daags en encorafenib 450 mg eenmaal per dag. De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
De primaire uitkomstmaat voor de werkzaamheid was het objectieve responspercentage (Objective Response Rate, ORR) en was volgens RECIST v1.1 zoals beoordeeld door een onafhankelijke radiologische beoordelaar (Independent Radiology Review, IRR). Secundaire eindpunten waren onder andere duur van de respons (Duration of Response, DoR), percentage ziektecontrole (Disease Control Rate, DCR), PFS en OS. De resultaten van de primaire analyse met 18,2 maanden voor behandelingsnaïeve en 12,8 maanden voor eerder behandelde patiënten en de bijgewerkte gegevens worden weergegeven in Tabel 6 hieronder.
Van de 98 patiënten die voor dit onderzoek waren ingeschreven, waren 59 (60,2%) therapie-naïeve patiënten. De mediane leeftijd van de patiënten was 70 jaar (bereik 47-86), 53% was vrouwelijk, 88% was blank en 30% had nooit gerookt. 74% had een ECOG-prestatiestatus van 1 bij aanvang (67,8% van de deelnemers had een PS 1 bij aanvang in de therapie-naïeve populatie en 82,1% in de eerder behandelde populatie). Alle patiënten hadden gemetastaseerde ziekte, van wie 8% hersenmetastasen had op baseline en 97% adenocarcinoom had.
Ten tijde van de primaire analyse was de mediane blootstellingsduur 15,1 maanden bij therapie-naïeve patiënten en 5,4 maanden bij eerder behandelde patiënten. In de totale populatie was de mediane relatieve dosisintensiteit (RDI) 95,4% voor binimetinib en 99,2% voor encorafenib.
Ten tijde van de primaire analyse was het primaire eindpunt van IRR-beoordeelde ORR in de therapie-naïeve populatie 74,6% (95% BI: 61,6, 85,0), inclusief 9 (15,3%) CR's en 35 (59,3%) PR's. De ORR door IRR in de eerder behandelde populatie was 46,2% (95% BI: 30,1, 62,8), inclusief 4 (10,3%) CR's en 14 (35,9%) PR's.
Resultaten bijgewerkt met een extra 10-maanden follow-up (mediane blootstellingsduur van 16,3 maanden bij therapie-naïeve patiënten en 5,5 maanden bij eerder behandelde patiënten) worden gegeven in Tabel 6.
Tabel 6: Studie ARRAY-818-202: Werkzaamheidsresultaten
| Binimetinib met Encorafenib | ||
Therapie-naïef (N=59) | Eerder behandeld (N=39) | |
| ORR per IRR | ||
| ORR, % (95%-BI) | 75% (62, 85) | 46% (30, 62) |
| CR, % | 15% | 10% |
| PR, % | 59% | 36% |
| DoR per IRR | N=44 | N=18 |
| Mediane DoR, maanden (95%-BI) | 40,0 (23,1; NE)* | 16,7 (7,4; NE)* |
| % met DoR ≥12 maanden | 64% | 44% |
* Resultaten van een gevoeligheidsanalyse waarbij nieuwe antikankertherapie als gebeurtenis wordt beschouwd naast progressie en overlijden zijn 23,1 maanden in behandelingsnaïeve patiënten (14,8; NE) en 12,0 maanden (6,3; NE) in eerder behandelde patiënten.
N = aantal patiënten; ORR = totaal responspercentage; BI = betrouwbaarheidsinterval; CR = complete respons; PR = gedeeltelijke respons; DoR = duur van de respons; IRR = onafhankelijke radiologische beoordeling; NE = niet te schatten
Cardiologische elektrofysiologie
In de veiligheidsanalyse van samengevoegde studies, was de incidentie van nieuwe QTcF-verlenging van > 500 ms 1,1% (4/363) in de Combo 450-ISP (n = 372), en 2,5% (5/203) in de groep van patiënten met melanoom met encorafenib als monotherapie. Een QTcF-verlenging van > 60 ms vergeleken met de waarden voor de behandeling werd waargenomen bij 6,0% (22/364) van de patiënten in de Combo 450-ISP en bij 3,4% (7/204) van de patiënten in de groep met encorafenib als monotherapie (zie rubriek 5.1 van de SKP van encorafenib).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met binimetinib in alle subgroepen van pediatrische patiënten met longcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van binimetinib werd bestudeerd bij gezonde proefpersonen en patiënten met solide tumoren. Na herhaalde tweemaal daagse dosering, samen met encorafenib, werden steady-state-omstandigheden voor binimetinib binnen 15 dagen bereikt, zonder aanzienlijke accumulatie. De gemiddelde (CV %) Cmax,ss was 654 ng/ml (34,7%) en de gemiddelde AUCss was 2,35 ug.uur/ml (28,0%) in combinatie met encorafenib, zoals geschat door populatie-PK-modellen bij patiënten met niet-reseceerbaar of gemetastaseerd BRAF V600-gemuteerd melanoom. De farmacokinetiek van binimetinib is ongeveer dosis-lineair gebleken.
Absorptie
Na orale toediening wordt binimetinib snel geabsorbeerd met een mediane Tmax van 1,5 uur. Na een eenmalige orale dosis van 45 mg [14C] binimetinib bij gezonde proefpersonen, werd ten minste 50% van de dosis binimetinib geabsorbeerd. Toediening van een eenmalige dosis van 45 mg binimetinib met een vetrijke, calorierijke maaltijd verlaagde de maximale binimetinib-concentratie (Cmax) met 17%, terwijl het gebied onder de concentratietijdcurve (AUC) ongewijzigd bleef. Een geneesmiddelinteractiestudie bij gezonde proefpersonen gaf aan dat de mate van blootstelling aan binimetinib niet veranderde in de aanwezigheid van een maagzuur-pH-wijzigend middel (rabeprazol).
Distributie
Binimetinib is in vitro voor 97,2% gebonden aan menselijke plasma-eiwitten. Binimetinib wordt meer in het plasma verdeeld dan in bloed. Bij mensen is de bloed-plasmaverhouding 0,718. Na een eenmalige orale dosis van 45 mg [14C] binimetinib bij gezonde proefpersonen, was het schijnbare distributievolume (Vz/F) van binimetinib 374 l.
Biotransformatie
Na een eenmalige orale dosis van 45 mg [14C] binimetinib bij gezonde proefpersonen, omvatten de primaire biotransformatieroutes van binimetinib die bij de mens worden waargenomen glucuronidering, N-dealkylering, amidehydrolyse en verlies van ethaandiol uit de zijketen. De maximale bijdrage van directe glucuronidering aan de klaring van binimetinib werd geschat op 61,2%. Na een eenmalige orale dosis van 45 mg [14C] binimetinib bij gezonde proefpersonen, kon ongeveer 60% van de AUC voor de circulerende radioactiviteit in plasma worden toegeschreven aan binimetinib. In vitro katalyseren CYP1A2 en CYP2C19 de vorming van de actieve metaboliet, die klinisch minder dan 20% van de blootstelling aan binimetinib vertegenwoordigt.
Eliminatie
Na een eenmalige orale dosis van 45 mg [14C] binimetinib bij gezonde proefpersonen, werd een gemiddelde van 62,3% van de radioactiviteit geëlimineerd in de feces terwijl 31,4% werd geëlimineerd in de urine. In de urine werd 6,5% van de radioactiviteit uitgescheiden als binimetinib. De gemiddelde (CV %) schijnbare klaring (CL/F) van binimetinib was 28,2 l/uur (17,5%). De mediane (bereik) terminale halfwaardetijd van binimetinib (T1/2) was 8,66 uur (8,10 tot 13,6 uur).
Geneesmiddelinteracties
Effect van UGT1A1-inductoren of -remmers op binimetinib
Binimetinib wordt voornamelijk gemetaboliseerd via door UGT1A1-gemedieerde glucuronidering. In de subanalyse van de klinische studie was er echter geen duidelijk verband tussen de blootstelling aan binimetinib en de UGT1A1-mutatiestatus. Daarnaast voorspelden simulaties om het effect van 400 mg atazanavir (UGT1A1-remmer) op de blootstelling van 45 mg binimetinib te onderzoeken, een soortgelijke Cmax voor binimetinib in aanwezigheid of afwezigheid van atazanavir. Daarom is de mate van geneesmiddelinteracties gemedieerd door UGT1A1 minimaal en waarschijnlijk niet klinisch relevant. Aangezien dit echter niet is geëvalueerd in een formele klinische studie, moeten UGT1A1-inductoren of -remmers met de nodige voorzichtigheid worden toegediend.
Effect van CYP-enzymen op binimetinib
In vitro katalyseren CYP1A2 en CYP2C19 de vorming van de actieve metaboliet AR00426032 (M3) door oxidatieve N-desmethylatie.
Effect van binimetinib op CYP-substraten
Binimetinib is een zwakke omkeerbare remmer van CYP1A2 en CYP2C9.
Effect van transporters op binimetinib
In vitro experimenten wijzen uit dat binimetinib een substraat is van P-glycoproteïne (P-gp) en het borstkankerresistentie-eiwit (BCRP). Het is onwaarschijnlijk dat remming van P-gp of BCRP leidt tot een klinisch belangrijke toename van de binimetinib-concentraties omdat binimetinib een matige tot hoge passieve permeabiliteit vertoont.
Effect van binimetinib op transporters
Binimetinib is een zwakke remmer van OAT3. Er worden geen klinisch significante geneesmiddelinteracties verwacht die worden veroorzaakt door binimetinib op transporters.
Binimetinib wordt gemetaboliseerd door UGT’s en CYP1A2 en is een substraat voor Pgn. Specifieke induceerders van deze enzymen werden niet bestudeerd en kunnen resulteren in een verlies van werkzaamheid.
Speciale populaties
Leeftijd, lichaamsgewicht
Op basis van een farmacokinetische analyse van de populatie hebben leeftijd of lichaamsgewicht geen klinisch belangrijk effect op de systemische blootstelling van binimetinib bij volwassenen.
Er zijn geen klinische gegevens beschikbaar voor de pediatrische populatie. Het veiligheidsprofiel bij de pediatrische populatie is onbekend. Bij adolescenten met BRAF V600-mutant gemetastaseerd melanoom in de leeftijd van 12 tot <18 jaar tonen populatiefarmacokinetische simulaties aan dat de volgende doses en dosisverlagingen voor de behandeling van bijwerkingen resulteren in een plasmablootstelling die vergelijkbaar is met die bij volwassenen:
- Gewicht van 40 kg en meer: de volwassenendosis 45 mg tweemaal daags met dezelfde dosisverlaging: 30 mg tweemaal daags.
- Gewicht van minder dan 40 kg: 30 mg tweemaal daags, op basis van de simulaties bij lagere doses wordt geen dosisverlaging voorgesteld.
Kinderen jonger dan 12 jaar mogen niet worden behandeld met binimetinib.
Geslacht
Op basis van een farmacokinetische (PK) analyse van de populatie, was de farmacokinetiek van binimetinib vergelijkbaar tussen mannen en vrouwen.
Ras
Er zijn onvoldoende gegevens om mogelijke verschillen in de blootstelling van binimetinib volgens ras of etnische oorsprong te beoordelen.
Leverfunctiestoornis
Aangezien binimetinib voornamelijk via de lever wordt gemetaboliseerd en geëlimineerd, kunnen patiënten met matige tot ernstige leverinsufficiëntie een verhoogde blootstelling hebben. Resultaten van een toegespitste klinische studie met enkel binimetinib wijzen op een gelijkaardige blootstelling bij patiënten met lichte leverfunctiestoornissen (Child-Pugh klasse A) in vergelijking met patiënten met een normale leverfunctie. Een tweevoudige toename van de totale binimetinibblootstelling (AUC) werd waargenomen bij patiënten met matige (Child-Pugh klasse B) en ernstige (Child-Pugh klasse C) leverinsufficiëntie (zie rubriek 4.2). Deze toename is driemaal hoger bij zowel matige als ernstige leverinsufficiëntie wanneer de blootstelling aan ongebonden binimetinib in beschouwing wordt genomen (zie rubriek 4.2).
Syndroom van Gilbert
Binimetinib is niet onderzocht bij patiënten met de ziekte van Gilbert. Aangezien de belangrijkste route voor hepatische transformatie van binimetinib glucuronidering is, moet de beslissing voor behandeling door de behandelende arts worden genomen, rekening houdend met het individuele voordeel/risico.
Nierfunctiestoornis
Binimetinib ondergaat minimale niereliminatie. Resultaten van een specifieke klinische studie toonden aan dat patiënten met ernstige nierinsufficiëntie (eGFR ≤ 29 ml/min/1,73 m2) een toename hadden van de blootstelling met 29% (AUCinf), een toename van Cmax met 21% en een afname in CL/F van 22% in vergelijking met overeenstemmende gezonde proefpersonen. Deze verschillen werden waargenomen binnen de variabiliteit voor deze parameters in beide cohorten van deze studie (25% - 49%) en de variabiliteit die eerder werd waargenomen in klinische studies bij patiënten, en daarom is het onwaarschijnlijk dat deze verschillen klinisch relevant zijn.
De effecten van nierfunctiestoornissen op de farmacokinetiek van binimetinib in combinatie met encorafenib zijn niet klinisch beoordeeld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Herhaalde orale toediening van binimetinib bij ratten gedurende maximaal 6 maanden was geassocieerd met mineralisatie van weke delen, laesies van het maagslijmvlies en omkeerbare minimale tot lichte klinische pathologische veranderingen bij 7 tot 12,5 maal de humane therapeutische blootstellingen. In een maagirritatieonderzoek bij ratten werd een verhoogde incidentie van oppervlakkige mucosale laesies en van hemorragische ulcera waargenomen. Bij cynomolgus-apen was orale toediening van binimetinib geassocieerd met gastro-intestinale intolerantie, matige klinisch pathologische veranderingen, hypercellulariteit van het beenmerg en microscopische bevindingen van gastro-intestinale ontsteking, omkeerbaar bij de laagste doses die lager waren dan therapeutische blootstellingen bij de mens.
Het carcinogeen potentieel van binimetinib werd niet beoordeeld. Standaard genotoxiciteitsstudies met binimetinib waren negatief.
De mogelijke embryo-foetale effecten van binimetinib werden geëvalueerd bij ratten en konijnen. Bij ratten werd een lagere toename van het lichaamsgewicht tijdens de dracht en een lager foetaal lichaamsgewicht, en een verminderd aantal ossificaties van foetale sternebrae waargenomen. Er werden geen effecten waargenomen bij 14 keer de therapeutische blootstelling bij de mens. Bij konijnen werden mortaliteit, maternale fysieke tekenen van toxiciteit, lager zwangerschaps-lichaamsgewicht en abortus waargenomen. Het aantal levensvatbare foetussen en het lichaamsgewicht van de foetussen was verminderd en het verlies en de resorpties na implantatie waren toegenomen. Een hogere incidentie van nestafwijkingen van foetale ventrikelseptumdefecten en afwijkingen van de longslagader werd waargenomen bij de hoogste doses. Er werden geen effecten waargenomen bij 3 keer de therapeutische blootstelling bij de mens.
Vruchtbaarheidsstudies werden niet uitgevoerd met binimetinib. In toxiciteitstudies met herhaalde dosering werd bij ratten en apen met pathologisch onderzoek van de voortplantingsorganen geen probleem vastgesteld.
Binimetinib heeft in vitro fototoxisch potentieel.
Een minimaal risico voor fotosensibilisatie werd in vivo aangetoond bij een orale dosis die een 3,8 keer hogere blootstelling geeft dan de blootstelling die wordt bereikt met de aanbevolen dosis bij de mens. Deze gegevens wijzen erop dat er een minimale kans is op fototoxiciteit bij gebruik van binimetinib in therapeutische doses bij patiënten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose (E460i)
Colloïdaal watervrij silica (E551)
Croscarmellose natrium (E468)
Magnesiumstearaat (E470b)
Filmomhulling
Mektovi 15 mg filmomhulde tabletten
Poly(vinylalcohol) (E1203)
Macrogol 3350 (E1521)
Titaandioxide (E171)
Talk (E533b)
IJzeroxide geel (E172)
IJzeroxide zwart (E172)
Mektovi 45 mg filmomhulde tabletten
Poly(vinylalcohol) (E1203)
Macrogol 4000 (E1521)
Calciumcarbonaat (E170)
Talk (E533b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Mektovi 15 mg filmomhulde tabletten
PVC/PVDC/Alu blisterverpakking met 12 tabletten. Elke verpakking bevat ofwel 84 of 168 tabletten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Mektovi 45 mg filmomhulde tabletten
PVC/PVDC/Alu blisterverpakking met 14 tabletten. Elke verpakking bevat ofwel 28 ofwel 56 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
PIERRE FABRE MEDICAMENT
Les Cauquillous
81500 Lavaur
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Mektovi 15 mg filmomhulde tabletten
EU/1/18/1315/001 84 filmomhulde tabletten
EU/1/18/1315/002 168 filmomhulde tabletten
Mektovi 45 mg filmomhulde tabletten
EU/1/18/1315/003 28 filmomhulde tabletten
EU/1/18/1315/004 56 filmomhulde tabletten
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 september 2018
Datum van laatste verlenging: 23 juni 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.