


SmPC (samenvatting van de productkenmerken) - Gefitinib Synthon
1. NAAM VAN HET GENEESMIDDEL
Gefitinib Synthon 250 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 250 mg gefitinib.
Hulpstof met bekend effect:
Elke tablet bevat 163,5 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Bruingekleurde, ronde, biconvexe, filmomhulde tabletten (met een diameter van ongeveer 11 mm), gegraveerd met G9FB 250 aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Gefitinib Synthon is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met lokaal gevorderde of gemetastaseerde niet-kleincellige longkanker (NSCLC) met activerende EGFR-TK-mutaties (zie rubriek 4.4).
4.2 Dosering en wijze van toediening
Behandeling met Gefitinib Synthon moet geïnitieerd en opgevolgd worden door een arts die ervaring heeft met het gebruik van anti-tumortherapie.
Dosering
De aanbevolen dosering van Gefitinib Synthon is eenmaal daags een tablet van 250 mg. Als een dosis wordt gemist, moet deze zo snel als de patiënt het zich herinnert, worden ingenomen. Wanneer het minder dan 12 uur duurt tot de volgende dosis, moet de patiënt de gemiste dosis niet innemen. Patiënten moeten geen dubbele dosis (2 doses op hetzelfde tijdstip) innemen om een vergeten dosis in te halen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Gefitinib Synthon bij kinderen en adolescenten onder de 18 jaar zijn niet vastgesteld. Er is geen relevante toepassing van gefitinib bij pediatrische patiënten voor de indicatie NSCLC.
Leverinsufficiëntie
Patiënten met matige tot ernstige leverinsufficiëntie (Child-Pugh B of C) als gevolg van levercirrose hebben verhoogde plasmaconcentraties van gefitinib. Deze patiënten dienen nauwgezet gecontroleerd te worden op bijwerkingen. Plasmaconcentraties waren niet verhoogd bij patiënten met een verhoogd AST (aspartate transaminase), alkalische fosfatase of bilirubine als gevolg van levermetastasen (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met nierinsufficiëntie bij een creatinineklaring >20 ml/min. Er zijn beperkte gegevens beschikbaar van patiënten met een creatinineklaring < 20 ml/min en voorzichtigheid wordt geadviseerd bij deze patiënten (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing nodig op basis van de leeftijd van de patiënt (zie rubriek 5.2).
Trage CYP2D6 metaboliseerders
Er wordt geen specifieke dosisaanpassing aanbevolen bij patiënten met een bekend genotype van trage CYP2D6-metabolisatie, maar deze patiënten dienen nauwgezet gecontroleerd te worden op bijwerkingen (zie rubriek 5.2).
Dosisaanpassing vanwege toxiciteit
Bij patiënten voor wie de bijwerkingen diarree en/of huidaandoeningen ondraaglijk zijn, kan de behandeling kort worden onderbroken (maximaal 14 dagen) waarna de behandeling weer gestart kan worden met de dosis van 250 mg (zie rubriek 4.8). Bij patiënten die de behandeling na een onderbreking niet kunnen verdragen, moet gefitinib worden gestopt en dient een alternatieve behandeling te worden overwogen.
Wijze van toediening
De tablet kan oraal met of zonder voedsel ingenomen worden, elke dag op ongeveer hetzelfde tijdstip. De tablet kan in zijn geheel ingenomen worden met wat water of wanneer inname van een hele tablet niet mogelijk is, kunnen tabletten ook toegediend worden als een dispersie in water (zonder koolzuur). Gebruik hiervoor geen andere vloeistof. Laat de tablet, zonder deze fijn te malen, in een half glas drinkwater vallen. Het glas dient af en toe geroerd te worden totdat de tablet is gedispergeerd (dit kan 20 minuten duren). Drink de dispersie onmiddellijk op nadat het dispergeren is voltooid (dat wil zeggen binnen 60 minuten). Het glas dient gespoeld te worden met een half glas water en dit dient ook opgedronken te worden. De dispersie kan ook toegediend worden via een neus-maagsonde of maagsonde.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen. Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij het overwegen van gebruik van Gefitinib Synthon als behandeling voor lokaal gevorderde of gemetastaseerde NSCLC, is het belangrijk om de EGFR-mutatiestatus van het tumorweefsel te proberen te beoordelen bij elke patiënt. Als een tumormonster niet beoordeelbaar is, kan circulerend tumor-DNA (ctDNA) uit een bloed(plasma)monster gebruikt worden.
Er mogen alleen robuuste, betrouwbare en gevoelige tests met bewezen nut voor de bepaling van EGFR-mutatiestatus van tumoren of ctDNA worden gebruikt, om vals-negatieve of vals-positieve bepalingen te vermijden (zie rubriek 5.1).
Interstitiële longziekte (ILD)
Bij 1,3% van de patiënten die gefitinib toegediend kregen werd interstitiële longziekte (ILD) waargenomen, die in het begin acuut kan optreden en die in sommige gevallen fataal was (zie rubriek 4.8). Wanneer patiënten een verslechtering van respiratoire symptomen, zoals dyspneu, hoest en koorts ervaren, dient de behandeling met Gefitinib Synthon te worden onderbroken en dient de patiënt onmiddellijk onderzocht te worden. Indien ILD wordt bevestigd, dient de behandeling met Gefitinib Synthon te worden gestaakt en de patiënt op gepaste manier te worden behandeld.
In een Japanse farmaco-epidemiologische patiëntgecontroleerde studie bij 3159 patiënten met NSCLC die behandeld werden met gefitinib of chemotherapie en 12 weken werden gevolgd, zijn de volgende risicofactoren voor de ontwikkeling van ILD (ongeacht of de patiënt gefitinib of chemotherapie ontving) vastgesteld: roken, slechte prestatiestatus (PS ≥ 2), CT-scan met bewijs van afname van normaal longweefsel (≤ 50 %), recente diagnose van NSCLC (< 6 maanden), reeds bestaande ILD, oudere leeftijd (≥ 55 jaar oud) en een gelijktijdig optredende hartziekte. Er was een verhoogde kans op ILD met gefitinib in vergelijking tot chemotherapie voornamelijk gedurende de eerste 4 behandelingsweken (aangepaste OR 3,8; 95% CI 1,9 tot 7,7); daarna werd het relatieve risico lager (aangepaste OR 2,5; 95% CI 1,1 tot 5,8). Bij gefitinib of chemotherapie was bij patiënten die ILD ontwikkelden het risico op overlijden hoger bij patiënten met de volgende risicofactoren: roken, CT-scan met bewijs van afname van normaal longweefsel (≤ 50 %), reeds bestaande ILD, oudere leeftijd (≥ 65 jaar oud) en verkleving aan de pleura van een uitgebreid gebied (≥ 50 %).
Levertoxiciteit en leverinsufficiëntie
Afwijkende leverfunctietestwaarden (inclusief verhoging van alanineaminotransferase, aspartaataminotransferase, bilirubine) zijn waargenomen, soms in de vorm van hepatitis (zie rubriek 4.8). Er zijn geïsoleerde gevallen van leverfalen gerapporteerd, waarvan een aantal met fatale afloop. Om die reden wordt het periodiek testen van de leverfunctie aanbevolen. Gefitinib dient met voorzichtigheid te worden gebruikt bij de aanwezigheid van milde tot matige verandering van de leverfunctie. Onderbreking van de behandeling moet worden overwogen indien de veranderingen ernstig zijn.
Het is aangetoond dat een verslechterde leverfunctie als gevolg van levercirrose leidt tot verhoogde plasmaconcentraties van gefitinib (zie rubriek 5.2).
Interacties met andere geneesmiddelen
CYP3A4 induceerders kunnen het metabolisme van gefitinib verhogen en de gefitinib-plasmaconcentraties verlagen. Om die reden kan gelijktijdige toediening van CYP3A4 induceerders (bijvoorbeeld fenytoïne, carbamazepine, rifampicine, barbituraten of kruidenpreparaten die St. Janskruid/Hypericum perforatum bevatten) de werkzaamheid van de behandeling verminderen en dient dit vermeden te worden (zie rubriek 4.5).
Bij individuele patiënten met het trage CYP2D6-metaboliseringsgenotype, kan behandeling met een krachtige CYP3A4-remmer resulteren in verhoogde plasmaspiegels van gefitinib. Bij het begin van de behandeling met een CYP3A4-remmer, dienen patiënten nauwgezet gecontroleerd te worden op bijwerkingen van gefitinib (zie rubriek 4.5).
Verhogingen van de internationale genormaliseerde ratio (INR) en/of bloedingen zijn gerapporteerd bij een aantal patiënten die warfarine samen met gefitinib gebruiken (zie rubriek 4.5). Bij patiënten die warfarine en gefitinib gelijktijdig gebruiken dienen de veranderingen in protrombinetijd (PT) of INR regelmatig te worden gecontroleerd.
Geneesmiddelen die een significante aanhoudende verhoging van de gastrische pH veroorzaken, zoals protonpompremmers en H2-antagonisten, kunnen de biologische beschikbaarheid en de plasmaconcentraties van gefitinib verlagen en daardoor de werkzaamheid verminderen. Antacida kunnen hetzelfde effect hebben wanneer deze regelmatig vrijwel gelijktijdig met gefitinib worden ingenomen (zie rubrieken 4.5 en 5.2).
Gegevens uit fase II klinische studies, waarin gefitinib en vinorelbine gelijktijdig werden gebruikt, wijzen uit dat gefitinib het neutropeeneffect van vinorelbine kan verergeren.
Lactose
Gefitinib Synthon bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose intolerantie, complete lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen
‘natriumvrij’ is.
Verdere voorzorgen bij gebruik
Aan patiënten dient te worden geadviseerd onmiddellijk medische hulp te zoeken als ze einstige of persisterende diarree, misselijkheid, braken of anorexie ondervinden, aangezien deze indirect kunnen leiden tot dehydratie. Deze symptomen dienen te worden behandeld zoals klinisch geïndiceerd (zie rubriek 4.8).
Patiënten die op keratitis wijzende verschijnselen en Symptomen vertonen zoals acute of erger wordende oogontsteking, traanproductie, gevoeligheid voor licht, wazig zien, oogpijn en/of rood oog dienen onmiddellijk te worden verwezen naar een oogspecialist.
Als de diagnose ulceratieve keratitis inderdaad wordt gesteld, dient de behandeling met gefitinib te worden onderbroken, en als de symptomen niet verdwijnen of als de symptomen weer optreden na herintroductie van gefitinib, dient te worden overwogen om de behandeling met Gefitinib Synthon permanent te staken.
In een fase I/II studie die het gebruik van gefitinib en bestraling onderzocht bij pediatrische patiënten met recentelijk gediagnosticeerd hersenstamglioom of een operatief onvolledig weggenomen supratentoriaal maligne glioom, zijn 4 gevallen (1 fataal) van Centraal Zenuwstelsel (CZS) bloedingen gerapporteerd van de 45 ingesloten patiënten. Een ander geval van CZS-bloeding is beschreven bij een kind met een ependymoom in een studie met alleen gefitinib. Een verhoogd risico op cerebrale hemorragie bij volwassen patiënten met NSCLC die gefitinib kregen toegediend, is niet vastgesteld. Perforatie van het maag-darmkanaal is gerapporteerd bij patiënten die gefitinib gebruiken. In de meeste gevallen wordt dit in verband gebracht met andere bekende risicofactoren, waaronder gelijktijdige medicatie zoals steroiden of NSAIDs, onderliggende geschiedenis van ulceraties van maag/darm, leeftijd, roken of darm-metastasen op de plek van perforatie.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het metabolisme van gefitinib verloopt via het cytochroom P450 iso-enzym CYP3A4 (voornamelijk) en via CYP2D6.
Actieve stoffen die de plasmaconcentraties van gefitinib kunnen verhogen
In vitro studies hebben aangetoond dat gefitinib een substraat van p-glycoproteine is (Pgp).
Beschikbare gegevens suggereren geen klinische consequenties voor deze in vitro bevinding.
Stoffen die CYP3A4 remmen, kunnen de klaring van gefitinib verminderen. Gelijktijdige toediening met krachtige remmers van de CYP3A4 activiteit (zoals ketoconazol, posaconazol, voriconazol, protease-remmers, clarithromycine, telithromycine) kunnen de plasmaconcentraties van gefitinib verhogen. Deze toename kan klinisch relevant zijn, omdat bijwerkingen gerelateerd zijn aan dosis en blootstelling. De verhoging kan hoger zijn bij individuele patiënten van het trage CYP2D6 metabolisatie genotype. Voorbehandeling met itraconazol (een krachtige CYP3A4 remmer) resulteerde bij gezonde vrijwilligers in een toename van de gemiddelde AUC van gefitinib met 80%. In situaties van gelijktijdige behandeling met krachtige CYP3A4 remmers dient de patiënt nauwgezet gecontroleerd te worden op bijwerkingen van gefitinib.
Er zijn geen gegevens over gelijktijdige behandeling met remmers van CYP2D6, maar krachtige remmers van dit enzym kunnen bij snelle CYP2D6 metaboliseerders leiden tot een ongeveer tweevoudig verhoogde plasmaconcentratie van gefitinib (zie rubriek 5.2). Als gelijktijdige behandeling met een krachtige CYP2D6 remmer wordt ingesteld, dient de patiënt nauwgezet gecontroleerd te worden op bijwerkingen.
Actieve stoffen die de plasmaconcentraties van gefitinib kunnen verminderen Stoffen die induceerders zijn van de CYP3A4-activiteit kunnen het metabolisme verhogen en de plasmaconcentraties van gefitinib verlagen en daarbij de werkzaamheid van gefitinib verminderen. Gelijktijdige toediening van geneesmiddelen die CYP3A4 induceren (zoals fenytoïne, carbamazepine, rifampicine, barbituraten of St. Janskruid (Hypericum perforatum)), dient vermeden te worden. Voorbehandeling met rifampicine (een krachtige CYP3A4 induceerder) verminderde bij gezonde vrijwilligers de gemiddelde AUC van gefitinib met 83% (zie rubriek 4.4).
Stoffen die significante blijvende verhogingen van de gastrische pH veroorzaken, kunnen de plasmaconcentraties van gefitinib verminderen en daarbij de werkzaamheid van gefitinib. Hoge doseringen van kortwerkende antacida kunnen hetzelfde effect hebben wanneer deze regelmatig vrijwel gelijktijdig met gefitinib worden ingenomen. Gelijktijdige toediening van gefitinib met ranitidine, in een dosis die leidde tot blijvende verhogingen van de gastrische pH ≥ 5, verlaagde de gemiddelde AUC van gefitinib met 47% bij gezonde vrijwilligers (zie rubrieken 4.4 en 5.2).
Actieve stoffen waarvan plasmaconcentraties door gefitinib kunnen veranderen
In vitro studies hebben aangetoond dat gefitinib een beperkte kans geeft heeft om CYP2D6 te remmen. In een klinische studie bij patiënten werd gefitinib gelijktijdig toegediend met metoprolol (een CYP2D6 substraat). Dit resulteerde in een kleine verhoging (35%) van blootstelling aan metoprolol. Zo’n toename kan mogelijk relevant zijn voor CYP2D6 substraten met een nauwe therapeutische index. Wanneer het gebruik van CYP2D6 substraten in combinatie met gefitinib overwogen wordt, dient een dosisaanpassing van het CYP2D6 substraat te worden overwogen, met name bij producten met een nauw therapeutisch bereik.
In vitro remt gefitinib het transporteiwit BCRP, maar de klinische relevantie van deze bevinding is onbekend.
Andere mogelijke interacties
INR verhogingen en/of bloedingen zijn gerapporteerd bij enkele patiënten die gelijktijdig warfarine gebruiken (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moet worden geadviseerd niet zwanger te worden tijdens de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van gefitinib bij zwangere vrouwen. Dierstudies hebben reproductietoxiciteit aangetoond (zie rubriek 5.3). Het mogelijke risico voor de mens is niet bekend. Gefitinib Synthon dient niet gebruikt te worden tijdens de zwangerschap tenzij duidelijk noodzakelijk.
Borstvoeding
Het is niet bekend of gefitinib wordt uitgescheiden in moedermelk. Gefitinib en metabolieten van gefitinib stapelden zich op in de melk van zogende ratten (zie rubriek 5.3). Gefitinib is gecontra-indiceerd tijdens de periode van borstvoeding en daarom moet borstvoeding worden gestopt tijdens de behandeling met gefitinib (zie rubriek 4.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tijdens behandeling met gefitinib is asthenie gerapporteerd. Patiënten die deze bijwerking ervaren moeten daarom voorzichtigheid in acht nemen bij het besturen van een voertuig of het bedienen van machines.
4.8 Bijwerkingen
Algemene samenvatting van bijwerkingen
Bijwerkingen van de gepoolde dataset van de fase III klinische studies ISEL, INTEREST en IPASS (2462 met gefitinib behandelde patiënten) laten zien dat de meest frequent gerapporteerde bijwerkingen, voorkomend bij meer dan 20% van de patiënten, diarree en huidaandoeningen zijn (waaronder huiduitslag, acne, droge huid en pruritus). Bijwerkingen treden gewoonlijk op in de eerste maand van de behandeling en zijn over het algemeen reversibel. Ongeveer 8% van de patiënten kreeg een ernstige bijwerking (common toxicity criteria (CTC), graad 3 of 4). Ongeveer 3% van de patiënten stopte met de behandeling als gevolg van een bijwerking.
Interstitiële longziekte, vaak ernstig (CTC graad 3-4), kwam voor bij 1,3% van de patiënten. Gevallen met fatale afloop zijn gerapporteerd.
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel als weergegeven in Tabel 1 is gebaseerd op het klinisch
ontwikkelingsprogramma met gefitinib en postmarketing ervaring. Bijwerkingen zijn toegewezen aan de frequentiecategorieën in Tabel 1, en zijn waar mogelijk gebaseerd op de incidentie van vergelijkbare bijwerkingen in een samengevoegde dataset van de fase III klinische studies ISEL, INTEREST en IPASS (2462 met gefitinib behandelde patiënten).
De frequenties van voorkomen van bijwerkingen zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen
| Bijwerkingen per orgaansysteem en frequentie | ||
|---|---|---|
| Voedings- en stofWisselingsstoornissen | Zeer vaak | Anorexie, mild of matig (CTC graad 1 of 2) |
| Oogaandoeningen | Vaak | Conjunctivitis, blefaritis, en droog oog*, voornamelijk mild (CTC graad 1) |
| Soms | Hoornvlieserosie, reversibel en soms gepaard gaand met afwijkende wimpergroei | |
| Keratitis (0,12%) | ||
| Bloedvataandoeningen | Vaak | Bloedingen, zoals epistaxis en hematurie |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Interstitiële longziekte (1,3 %), vaak ernstig (CTC graad 3-4). Gevallen met fatale afloop zijn gerapporteerd |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree, voornamelijk mild of matig (CTC graad 1 of 2) |
| Braken, voornamelijk mild of matig (CTC graad 1 of 2) | ||
| Misselijkheid, voornamelijk mild (CTC graad 1) | ||
| Stomatitis, voornamelijk mild (CTC graad 1) | ||
| Vaak | Dehydratatie, ten gevolge van diarree, misselijkheid, braken of anorexie | |
| Droge mond*, overwegend mild (CTC graad 1) | ||
| Soms | Pancreatitis | |
| Gastro-intestinale perforatie | ||
| Lever- en galaandoeningen | Zeer vaak | Alanineaminotransferase verhoogd, voornamelijk mild of matig |
| Vaak | Aspartaataminotransferase verhoogd, overwegend mild of matig | |
Interstitiële longziekte (ILD)
In de INTEREST-studie was de incidentie van ILD-achtige gevallen 1,4% (10) patiënten in de gefitinib-groep versus 1,1% (8) patiënten in de docetaxel-groep. Eén ILD-achtig geval was fataal en dit gebeurde bij een patiënt die gefitinib ontving.
In de ISEL-studie was de incidentie van ILD-achtige gevallen in de totale populatie ongeveer 1% in beide behandelarmen. De meerderheid van ILD-achtige gevallen die gerapporteerd werden, kwamen van patiënten van Aziatische afkomst. De ILD-incidentie onder patiënten van Aziatische afkomst die gefitinib en placebo ontvingen was respectievelijk ongeveer 3% en 4%. Eén ILD-achtig geval was fataal en dit deed zich voor bij een patiënt die placebo ontving.
In een post-marketing observatiestudie in Japan (3350 patiënten) was het aantal gerapporteerde ILD-achtige gevallen bij patiënten die gefitinib ontvingen 5,8%. Het aantal ILD-achtige gevallen met een fatale afloop was 38,6%.
In een fase III open-label klinisch onderzoek (IPASS) bij 1217 patiënten waarbij gefitinib werd vergeleken met dubbele chemotherapie carboplatine/paclitaxel als eerstelijnsbehandeling bij geselecteerde patiënten met gevorderd NSCLC in Azië, was de incidentie van ILD-achtige gevallen 2,6% in de gefitinib-behandelarm versus 1,4% in de carboplatine/paclitaxel-behandelarm.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze
| Totaal bilirubine verhoogd, overwegend mild tot matig | ||
|---|---|---|
| Soms | Hepatitis** | |
Huid- en onderhuidaandoeningen | Zeer vaak | Huidreacties, voornamelijk mild of matig (CTC graad 1 of 2) pustuleuze huiduitslag, soms jeukend met droge huid, inclusief huidfissura, op een erythemateuze basis |
| Vaak | Nagelaandoening | |
| Alopecia | ||
| Allergische reacties (1,1%), inclusief angio-oedeem en urticaria | ||
| Soms | Palmoplantair erytrodysesthesiesyndroom | |
| Zelden | Aandoening met blaarvorming waaronder toxische epidermale necrolyse, Stevens Johnson syndroom en erythema multiforme | |
| Huidvasculitis | ||
| Nier- en urinewegaandoeningen | Vaak | Asymptomatische laboratorium verhogingen in bloedcreatinine |
| Proteïnurie | ||
| Cystitis | ||
| Zelden | Hemorragische cystitis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Asthenie, overwegend mild (CTC graad 1) |
| Vaak | Pyrexie |
De frequentie van bijwerkingen gerelateerd aan abnormale laboratorium waardes is gebaseerd op patiënten met een verandering van 2 of meer CTC graden ten opzichte van de uitgangswaarde in de relevante laboratoriumparameters.
* Deze bijwerking kan samen met andere droge aandoeningen (voornamelijk huidaandoeningen) voorkomen, die gezien worden bij gefitinib.
** Dit is inclusief geïsoleerde gerapporteerde gevallen van leverfalen, waarvan een aantal met fatale afloop.
wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via Nederlands Bijwerkingen Centrum Lareb
Website: www.lareb.nl
4.9 Overdosering
Er is geen specifieke behandeling in het geval van overdosering met gefitinib. In fase I klinische studies werd echter een beperkt aantal patiënten behandeld met doses oplopend tot 1000 mg per dag. Er werd een toename van de frequentie en de ernst van sommige bijwerkingen gezien, hoofdzakelijk diarree en huiduitslag. Bijwerkingen die geassocieerd worden met overdosering dienen symptomatisch te worden behandeld; met name ernstige diarree dient te worden behandeld wanneer daar een klinische indicatie voor is. In een studie werd een beperkt aantal patiënten behandeld met doses van 1500 mg tot 3500 mg per week. In deze studie nam de blootstelling aan gefitinib niet toe met een verhoging van de dosis, bijwerkingen waren overwegend mild tot matig in ernst en waren consistent met het bekende veiligheidsprofiel van gefitinib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers; ATC-code: L01EB01
Werkingsmechanisme en farmacodynamische effecten
De epidermale groeifactor (EGF) en zijn receptor (EGFR [HER1; ErbB1]) zijn geïdentificeerd als stuwende kracht in het proces van celgroei en celproliferatie voor normale en kankercellen. Verhoogde EGFR gemedieerde signalering binnen een kankercel is een belangrijke factor in de bevordering van groei van de tumorcel, blokkering van apoptose, verhoging van de productie van angiogene factoren en bevordering van het proces van metastase.
Gefitinib is een selectieve klein-molecuul-remmer van de epidermale groeifactor-receptor tyrosinekinase en is een effectieve behandeling voor patiënten met tumoren met activerende veranderingen van het EGFR-tyrosinekinasedomein, ongeacht de behandelingslijn. Bij patiënten van wie bekend is dat zij EGFR-mutatie-negatieve tumoren hebben, is geen klinisch relevante activiteit waargenomen.
Voor de algemene EGFR-activerende mutaties (Exon-19-deleties; L858R) zijn er robuuste responsdata die gevoeligheid voor gefitinib ondersteunen; bv. een progressievrije overleving Hazard Ratio (HR) (95% CI) van 0,489 (0,336; 0,710) voor gefitinib vs. combinatiechemotherapie [WJTOG3405]. Er zijn minder responsdata voor gefitinib bij patiënten van wie de tumoren de minder voorkomende mutaties hebben; de beschikbare data geven aan dat G719X, L861Q en S7681 sensitiserende mutaties zijn en T790M alleen of exon-20-inserties alleen resistentiemechanismes zijn.
Resistentie
De meeste NSCL-tumoren, met activerende mutaties in het EGFR tyrosine-kinasedomein, ontwikkelen uiteindelijk resistentie voor behandeling met gefitinib, met een mediane tijd tot ziekteprogressie van 1 jaar. In ongeveer 60% van de gevallen is deze resistentie het gevolg van een secundaire T790M-mutatie, waarbij EGFR TKIs aangrijpend op de T790M-mutatie overwogen kunnen worden als behandeloptie in de volgende lijn van behandeling. Andere potentiële resistentiemechanismen die gerapporteerd zijn na behandeling met geneesmiddelen die het EGFR- signaal blokkeren, zijn: HER2- en MET-genamplificatie en PIK3CA-mutaties. Ook is bij 5-10% van de gevallen een fenotypische verandering naar kleincellige longkanker gerapporteerd.
Circulerend Tumor-DNA (ctDNA)
In de IFUM-studie werd de mutatiestatus beoordeeld van tumor- en ctDNA-monsters uit plasma, waarbij de Therascreen EGFR RGQ PCR-kit werd gebruikt (Qiagen). Zowel ctDNA- als tumormonsters van 652 patiënten op de 1060 gescreende patiënten waren beoordeelbaar. Het objectieve respons bij die patiënten die tumor- en ctDNA-mutatiepositief waren, was 77% (95% CI: 66% tot 86%) en bij degenen die alleen tumor-mutatiepositief waren 60% (95% CI 44% tot 74%).
Deze gegevens zijn consistent met de vooraf geplande verkennende Japanse subgroepanalyse in IPASS (Goto 2012). In die studie werd uit serum (niet uit plasma) verkregen ctDNA gebruikt voor EGFR-mutatie-analyse met de EGFR Mutation Test Kit (DxS) (N=86). In die studie was de gevoeligheid 43,1% en de specificiteit 100%.
Klinische werkzaamheid en veiligheid
Eerstelijnsbehandeling
De gerandomiseerde fase III eerstelijns-IPASS studie werd uitgevoerd bij patiënten in Azië1 met gevorderd NSCLC (graad IIIB of IV), adenocarcinoomhistologie, die voormalige lichte rokers waren (≥ 15 jaar geleden gestopt met roken en ≤10 pakjaren gerookt) of die nooit gerookt hadden (zie Tabel 3).
1 China, Hong Kong, Indonesië, Japan, Maleisië, Filippijnen, Singapore, Taiwan en Thailand.
Uitkomsten van de kwaliteit van leven verschilden afhankelijk van de EGFR-mutatiestatus. Bij EGFR-mutatie-positieve patiënten, hadden significant meer met gefitinib-behandelde patiënten een verbetering van de kwaliteit van leven en longkankersymptomen versus carboplatine/paclitaxel (zie Tabel 4).
Tabel 2: Samenvatting van baseline mutatiestatus van tumor- en ctDNA-monsters bij alle gescreende patiënten die beoordeelbaar waren op beide monsters____________________
| Maat | Definitie | IFUM rate | IFUM |
|---|---|---|---|
| % (CI) | N | ||
| Gevoeligheid | Gedeelte tumor M+ die M+ zijn bij ctDNA | 65,7 (55,8; 74,7) | 105 |
| Specificiteit | Gedeelte tumor M- die M- zijn bij ctDNA | 99,8 (99,0; 100,0) | 547 |
Tabel 3 Werkzaamheid van gefitinib versus carboplatine/paclitaxel in de IPASS-studie
| Populatie | N | Objectieve respons percentages en 95 % CI voor het verschil tussen behandelingena | Primair eindpunt Progressievrije overleving (PFS)ab | Totale overlevingab |
|---|---|---|---|---|
| Totale populatie | 1217 | 43,0 % vs 32,2 % [5,3 %, 16,1 %] | HR 0,74 [0,65, 0,85] 5,7 m vs 5,8 m p<0,0001 | HR 0,90 [0,79, 1,02] 18,8 m vs 17,4 m p=0,1087 |
| EGFR-mutatie positief | 261 | 71,2% vs 47,3 % [12,0 %, 34,9 %] | HR 0,48 [0,36, 0,64] 9,5 m vs 6,3 m p<0,0001 | HR 1,00 [0,76, 1,33] 21,6 m vs 21,9 m |
| EGFR-mutatie negatief | 176 | 1,1 % vs 23,5 % [-32,5 %, -13,3 %] | HR 2,85 [2,05, 3,98] 1,5 m vs 5,5 m p<0,0001 | HR 1,18 [0,86, 1,63] 11,2 m vs 12,7 m |
EGFR-mutatie onbekend | 780 | 43,3 % vs 29,2% [7,3 %, 20,6 %] | HR 0,68 [0,58 tot 0,81] 6,6 m vs 5,8 m p<0,0001 | HR 0,82 [0,70 tot 0,96] 18,9 m vs 17,2 m |
a de weergegeven waarden gelden voor gefitinib versus carboplatine/paclitaxel.
b “m”staat voor medianen in maanden. Aantallen tussen rechte aanhalingstekens zijn 95 %-betrouwbaarheidsintervallen voor HR
N Aantal gerandomiseerde patiënten.
HR Hazardratio (hazardratio’s <1 zijn in het voordeel van gefitinib)
Uit de IPASS-studie bleek gefitinib vergeleken met carboplatine/paclitaxel beter op het gebied van PFS, ORR, QoL en symptoomvermindering zonder significant verschil in totale overleving in eerder onbehandelde patiënten met lokaal gevorderde of gemetastaseerde NSCLC waarbij de tumoren positief waren voor activerende mutaties van de EGFR tyrosinekinase.
Voorbehandelde patiënten
De gerandomiseerde fase III INTEREST-studie werd uitgevoerd bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC, die voorafgaand platinum-bevattende chemotherapie hadden gekregen. In de totale populatie werd geen statistisch verschil waargenomen tussen gefitinib en docetaxel (75 mg/m2) voor totale overleving (overall survival), progressievrije overleving (progression-free survival) en objectieve respons (ORR) (zie Tabel 5).
Tabel 5 Werkzaamheid van gefitinib versus docetaxel uit de INTEREST studie
| Populatie | N | Objectieve respons en 95 % CI voor het verschil tussen behandelingena | Progressievrije overlevingab | Primair eindpunt totale overlevingab |
|---|---|---|---|---|
| Totale populatie | 1466 | 9,1 % vs 7,6 % [-1,5 %; 4,5 %] | HR 1,04 [0,93; 1,18] 2,2 m vs 2,7 m p=0,4658 | HR 1,020 [0,905; 1,150]c 7,6 m vs 8,0 m p=0,7332 |
| EGFR-mutatie positief | 44 | 42,1 % vs 21,1 % [-8,2 %; 46,0 %] | HR 0,16 [0,05; 0,49] 7,0 m vs 4,1 m p=0,0012 | HR 0,83 [0,41; 1,67] 14,2 m vs 16,6 m p=0,6043 |
| EGFR-mutatie negatief | 253 | 6,6 % vs 9,8 % [-10,5 %; 4,4 %] | HR 1,24 [0,94; 1,64] 1,7 m vs 2,6 m p=0,1353 | HR 1,02 [0,78; 1,33] 6,4 m vs 6,0 m p=0,9131 |
| Aziatenc | 323 | 19,7 % vs 8,7 % [3,1 %; 19,2 %] | HR 0,83 [0,64; 1,08] 2,9 m vs 2,8 m p=0,1746 | HR 1,04 [0,80; 1,35] 10,4 m vs 12,2 m p=0,7711 |
| Niet-Aziaten | 1143 | 6,2 % vs 7,3 % [-4,3 %; 2,0 %] | HR 1,12 [0,98; 1,28] 2,0 m vs 2,7 m p=0,1041 | HR 1,01 [0,89; 1,14] 6,9 m vs 6,9 m p=0,9259 |
a De weergegeven waarden gelden voor gefitinib versus docetaxel.
b “m” staat voor medianen in maanden. Aantallen tussen rechte haakjes zijn 96 % betrouwbaarheidsintervallen
Tabel 4 Kwaliteit van leven voor gefitinib versus carboplatine/paclitaxel in de IPASS-studie
| Populatie | N | FACT-L QoL-verbetering a % | LCS symptoomverbetering a % |
|---|---|---|---|
| Totale populatie | 1151 | (48,0% vs 40,8%) p=0,0148 | (51,5 % vs 48,5 %) p=0,3037 |
| EGFR-mutatie positief | 259 | (70,2% vs 44,5%) p<0,0001 | (75,6 % vs 53,9 %) p=0,0003 |
| EGFR-mutatie negatief | 169 | (14,6% vs 36,3%) p=0,0021 | (20,2 % vs 47,5 %) p=0,0002 |
Resultaten van de Trial outcome index waren ondersteunend voor FACT-L- en LCS-resultaten
a De weergegeven waarden gelden voor gefitinib versus carboplatine/paclitaxel.
N Aantal evalueerbare patiënten voor kwaliteit van leven analyses
QoL Kwaliteit van leven
FACT-L Functional Assessment of cancer therapy-lung
LCS Lung cancer subscale
N patients
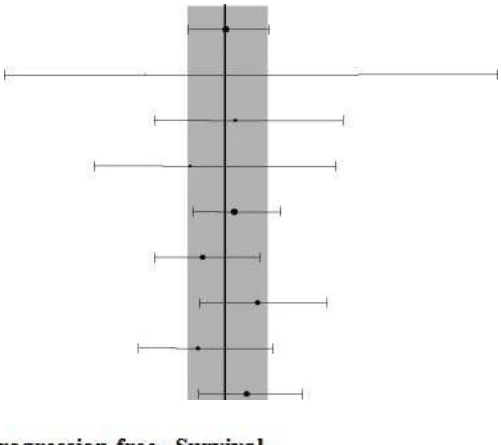
1143 Overall
27 EGFR Mutation+
222 EGFR Mutation-
133 Never-smoker
1010 Ever-smoker
600 Adenocarcinoma
543 Non-adenocarcinoma
369 Female
774 Male
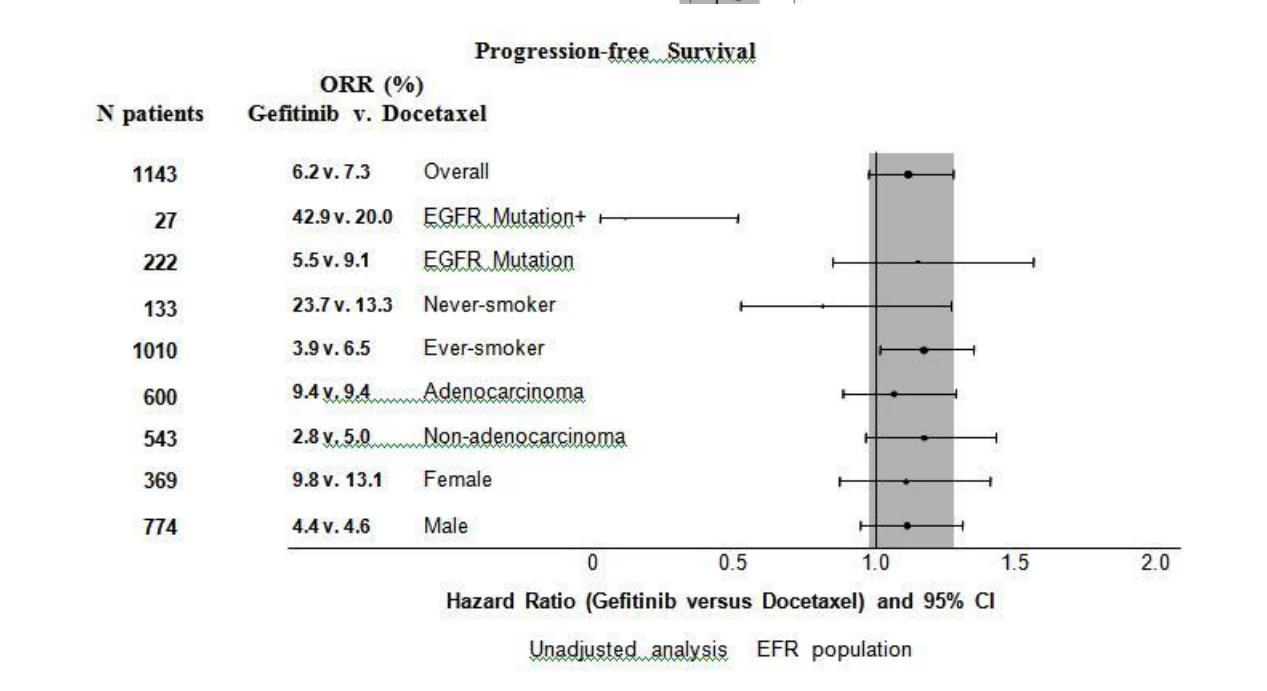
2.0
Hazard Ratio (Gefitinib versus Docetaxel) and 95% CI
Unadjusted analysis PP population for clinical factors ITT population for biomarker factors
voor totale overleving HR in de totale populatie, of anders 95 % betrouwbaarheidsintervallen voor HR.
c Betrouwbaarheidsinterval geheel beneden de grens van niet-inferioriteit van 1,154
N Aantal gerandomiseerde patiënten.
HR Hazardratio (hazardratio’s <1 zijn in het voordeel van gefitinib)
Figuren 1 en 2 Werkzaamheid in subgroepen van niet-Aziatische patiënten in de INTEREST-studie (N patiënten = Aantal gerandomiseerde patiënten)
Overall Survival
Progression-free Survival
De gerandomiseerde fase III ISEL-studie werd uitgevoerd bij patiënten met gevorderd NSCLC die 1 of 2 voorafgaande chemotherapiebehandelingen hadden gehad en die ongevoelig waren voor de meest recente behandeling die zij hadden gehad of daar overgevoelig voor waren. Gefitinib met de best mogelijke zorg werd vergeleken met placebo met best mogelijke zorg. In de totale populatie verlengde gefitinib de overleving in de totale populatie niet. Overlevingsuitkomsten verschilden door mate van roken en ras (zie Tabel 6).
Tabel 6 Werkzaamheid van gefitinib versus placebo in de ISEL-studie
| Populatie | N | Objectieve respons en 95 % CI voor het verschil tussen behandelingena | Tijd tot falen van de behandelingab | Primair eindpunt totale overlevingabc |
|---|---|---|---|---|
| Totale populatie | 1692 | 8,0% vs 1,3% [4,7%; 8,8%] | HR 0,82 [0,73; 0,92] 3,0 m vs 2,6 m p=0,0006 | HR 0,89 [0,77; 1,02] 5,6 m vs 5,1 m p=0,0871 |
| EGFR-mutatie positief | 26 | 37,5% vs 0% [-15,1%; 61,4%] | HR 0,79 [0,20; 3,12] 10,8 m vs 3,8 m p=0,7382 | HR NC NR vs 4,3 m |
| EGFR-mutatie negatief | 189 | 2,6% vs 0% [-5,6%; 7,3%] | HR 1,10 [0,78; 1,56] 2,0 m vs 2,6 m p=0,5771 | HR 1,16 [0,79; 1,72] 3,7 m vs 5,9 m p=0,4449 |
| Nooit gerookt | 375 | 18,1% vs 0% [12,3%; 24,0 %] | HR 0,55 [0,42; 0,72] 5,6 m vs 2,8 m p<0,0001 | HR 0,67 [0,49; 0,92] 8,9 m vs 6,1 m p=0,0124 |
| Roker | 1317 | 5,3 % vs 1,6% [1,4%; 5,7%] | HR 0,89 [0,78; 1,01] 2,7 m vs 2,6 m p=0,0707 | HR 0,92 [0,79; 1,06] 5,0 m vs 4,9 m p=0,2420 |
| Aziatend | 342 | 12,4% vs 2,1% [4,0%; 15,8%] | HR 0,69 [0,52; 0,91] 4,4 m vs 2,2 m p=0,0084 | HR 0,66 [0,48; 0,91] 9,5 m vs 5,5 m p=0,0100 |
| Niet-Aziaten | 1350 | 6,8% vs 1,0% [3,5%; 7,9%] | HR 0,86 [0,76; 0,98] 2,9 m vs 2,7 m p=0,0197 | HR 0,92 [0,80; 1,07] 5,2 m vs 5,1 m p=0,2942 |
a De getoonde waarden gelden voor gefitinib versus placebo.
b “m” staat voor medianen in maanden. Aantallen tussen rechte aanhalingstekens zijn 95 % betrouwbaar- heidsintervallen voor HR
c Gestratificeerde log-ranktest voor het totaal; anders cox-proportioneel hazardmodel
d Aziatisch ras exclusief patiënten van Indiase afkomst en refereert naar de raciale herkomst van een patiëntengroep en niet noodzakelijkerwijs naar hun geboorteplaats
N Aantal gerandomiseerde patiënten
NC Niet berekend voor totale overleving HR als het aantal gebeurtenissen te laag is
NR Niet bereikt
HR Hazardratio (hazardratio’s <1 zijn in het voordeel van gefitinib)
De IFUM-studie was een eenarmige, multicenter studie uitgevoerd bij blanke patiënten (n=106) met actieve, gevoelige EGFR-mutatie-positieve NSCLC om te bevestigen dat de activiteit van gefitinib bij de blanke en Aziatische populaties gelijk is. De ORR was volgens het rapport van de onderzoeker 70% en de mediane PFS was 9,7 maanden. Deze gegevens zijn gelijk aan die welke gerapporteerd zijn in de IPASS-studie.
EGFR-mutatiestatus en klinische kenmerken
Het is aangetoond dat klinische kenmerken als nooit gerookt, adenocarcinoomhistologie en vrouwelijk geslacht onafhankelijke voorspellingsfactoren zijn van positieve EGFR-mutatiestatus in een multivariate analyse van 786 blanke patiënten uit gefitinib-studies* (zie Tabel 7). Aziatische patiënten hebben ook een hogere incidentie van EGFR-mutatie-positieve tumoren.
Tabel 7 Samenvatting van multivariate logistische regressie-analyse om factoren te identificeren die onafhankelijke voorspelling doen voor de aanwezigheid van EGFR-mutaties bij 786 blanke patiënten*
| Factoren die de aanwezigheid van EGFR-mutatie voorspellen | p-waarde | Kans op EGFR-mutatie | Positief voorspellende waarde (9,5 % van de totale populatie is EGFR-mutatie-positief (M+)) |
|---|---|---|---|
| Rookstatus | <0,0001 | 6,5 keer hoger bij mensen die nooit hebben gerookt dan bij rokers | 28/70 (40 %) van de mensen die nooit gerookt hebben zijn M+ 47/716 (7 %) van de rokers zijn M+ |
| Histologie | <0,0001 | 4,4 keer hoger bij adenocarcinoom dan zonder adenocarcinoom | 63/396 (16 %) van de patiënten met adenocarcinoom in de anamnese zijn M+ 12/390 (3 %) van de patiënten zonder adenocarcinoom in de anamnese zijn M+ |
| Geslacht | 0,0397 | 1,7 keer hoger bij vrouwen dan bij mannen | 40/235 (17 %) van de vrouwen zijn M+ 35/551 (6 %) van de mannen zijn M+ |
* uit de volgende studies: INTEREST, ISEL, INTACT 1&2, IDEAL 1&2, INVITE
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening is de absorptie van gefitinib gematigd langzaam en worden piekplasmaconcentraties gewoonlijk 3 tot 7 uur na toediening vastgesteld. De gemiddelde absolute biologische beschikbaarheid bij kankerpatiënten bedraagt 59 %. Blootstelling aan gefitinib wordt niet significant veranderd door voedsel. In een studie met gezonde vrijwilligers bij wie de gastrische pH boven pH 5 werd gehouden, was de blootstelling aan gefitinib verminderd met 47 % waarschijnlijk als gevolg van verslechterde oplosbaarheid van gefitinib in de maag (zie rubrieken 4.4 en 4.5).
Distributie
Gefitinib heeft een gemiddeld steady-state distributievolume van 1400 l, dit duidt op een uitgebreide distributie naar de weefsels. Binding aan plasma-eiwit is ongeveer 90 %. Gefitinib bindt aan serumalbumine en het alfa-1-zuur glycoproteïne.
In vitro gegevens tonen aan dat gefitinib een substraat is voor het membraan transport eiwit Pg-p.
Biotransformatie
In vitro gegevens tonen aan dat CYP3A4 en CYP2D6 de belangrijkste P450 iso-enzymen zijn die betrokken zijn bij het oxidatieve metabolisme van gefitinib.
In vitro studies hebben aangetoond dat gefitinib een beperkt vermogen heeft om CYP2D6 te remmen In dierstudies vertoont gefitinib geen enzym-inducerende effecten en geen significante remming (in vitro) van enig ander cytochroom P450 enzym.
Gefitinib wordt uitgebreid gemetaboliseerd bij de mens. Er zijn vijf metabolieten volledig geïdentificeerd in excreten en acht metabolieten in plasma. De belangrijkste geïdentificeerde metaboliet was O-desmethyl gefitinib, deze remt de EGFR gestimuleerde celgroei 14-maal minder krachtig dan gefitinib en had geen remmend effect op de tumor celgroei in muizen. Daarom is het onwaarschijnlijk dat deze bijdraagt tot de klinische activiteit van gefitinib.
Het is in vitro aangetoond dat de vorming van O-desmethyl gefitinib via CYP2D6 plaatsvindt. De rol van CYP2D6 in de klaring van metabolieten van gefitinib werd geëvalueerd in een klinische studie bij gezonde vrijwilligers, die voor CYP2D6 gegenotypeerd werden. Bij trage metaboliseerders werden er geen meetbare gehaltes van O-desmethyl gefitinib geproduceerd. De mate van blootstelling aan gefitinib die bereikt wordt in de groepen van zowel de extensieve als de trage metaboliseerders is groot en overlapt elkaar, maar de gemiddelde blootstelling aan gefitinib was twee keer zo hoog in de groep van de trage metaboliseerders. De hogere gemiddelde blootstelling die bereikt kan worden bij individuen zonder actieve CYP2D6 kan klinisch relevant zijn, omdat bijwerkingen gerelateerd zijn aan dosis en blootstelling.
Eliminatie
Gefitinib wordt voornamelijk in de vorm van metabolieten uitgescheiden via de feces. De renale uitscheiding van gefitinib en zijn metabolieten bedraagt minder dan 4 % van de toegediende dosis.
De totale plasmaklaring van gefitinib is ongeveer 500 ml/min en de gemiddelde terminalehalfwaardetijd is 41 uur bij kankerpatiënten. Eenmaal daagse toediening van gefitinib resulteert in een twee- tot achtvoudige accumulatie waarbij steady-state blootstelling werd bereikt na 7 tot 10 doses. Op steady-state worden circulerende plasma concentraties normaliter gehandhaafd binnen een twee- tot drievoudig bereik gedurende een 24-uurs doseringsinterval.
Speciale populaties
Uit analyses van farmacokinetische populatiegegevens van kankerpatiënten werden geen verbanden gevonden tussen de voorspelde steady-state dalconcentraties en leeftijd, lichaamsgewicht, geslacht, ras of creatinineklaring van de patiënt (boven 20 ml/min).
Leverinsufficiëntie
In een fase I open label studie met een enkelvoudige dosering van 250 mg gefitinib bij patiënten met een milde, matige of ernstige leverinsufficiëntie als gevolg van cirrose (volgens de Child-Pugh classificatie), was er een verhoging in blootstelling bij alle groepen in vergelijking met de gezonde controlegroep. Een gemiddelde 3,1-voudige toename in blootsteling aan gefitinib bij patiënten met matige en ernstige leverinsufficiëntie is aangetoond. Geen van de patiënten had kanker, ze hadden allemaal cirrose en sommigen hadden hepatitis. Deze toename in bloostelling kan klinisch relevant zijn, omdat nadelige ervaringen gerelateerd zijn aan dosis en blootstelling aan gefitinib.
Gefitinib werd onderzocht in een klinische studie uitgevoerd bij 41 patiënten met solide tumoren en normale leverfunctie, of matige of ernstige leverinsufficiëntie (geclassificeerd volgens Baseline Common Toxicity Criteria (CTC) graden voor AST, alkalische fosfatase en bilirubine) als gevolg van levermetastasen. Er werd aangetoond dat, na een dagelijkse toediening van 250 mg gefitinib, de tijd tot steady-state, de totale plasmaklaring (CmaxSS) en de steady state blootstelling (AUC24SS) gelijk waren voor de groepen met een normale en matig gestoorde leverfunctie. Data van 4 patiënten met ernstige leverinsufficiëntie als gevolg van levermetastasen suggereerden dat de steady state blootstelling bij deze patiënten ook gelijkwaardig is aan die van patiënten met een normale leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bijwerkingen die niet werden gezien in klinische studies, maar wel bij dieren, met waardes van blootstelling gelijk aan klinische waardes van blootstelling en met mogelijke relevantie tot klinisch gebruik waren de volgende:
- Epitheelatrofie van het hoornvlies en hoornvliesdoorschijnendheid
- Renale papillaire necrose
- Hepatocellulaire necrose en eosinofiele sinusoïdale macrofaag-infiltratie
Data van niet-klinische (in vitro) studies gaven aan dat gefitinib het vermogen heeft om het actiepotentiaal repolarisatie proces van het hart te remmen (bijvoorbeeld QT interval). Klinische ervaring heeft geen causaal verband laten zien tussen QT verlenging en gefitinib.
Er werd een vermindering in vrouwelijke fertiliteit gezien bij de rat bij een dosis van 20 mg/kg/dag.
Gepubliceerde studies lieten zien dat genetisch gemodificeerde muizen, die expressie van EGFR misten, defecten in de ontwikkeling toonden, gerelateerd aan onvolgroeidheid van het epitheel in een range van organen waaronder de huid, het maagdarmkanaal en de longen. Wanneer gefitinib werd toegediend aan ratten tijdens de organogenese, waren er geen effecten op de embryofoetale ontwikkeling bij de hoogste dosis (30 mg/kg/dag), maar bij konijnen werd een verminderd gewicht van de foetus gezien bij 20 mg/kg/dag en daarboven. In beide species waren er geen afwijkingen die door het middel waren geïnduceerd. Bij toediening aan de rat tijdens de gehele dracht en baring was er een vermindering in overleving van de nakomelingen bij een dosis van 20 mg/kg/dag.
Na orale toediening van C-14 gelabeld gefitinib aan zogende ratten waren 14 dagen na de baring de concentraties van radioactiviteit in de melk 11-19 maal hoger dan in het bloed.
Gefitinib vertoonde geen genotoxisch vermogen.
Een carcinogeniciteitsstudie van 2 jaar bij ratten resulteerde in een kleine maar statistisch significante verhoging van de incidentie van hepatocellulaire adenomen bij zowel mannelijke als vrouwelijke ratten en mesenterische lymfeknoop hemangiosarcomen bij vrouwelijke ratten enkel bij de hoogste dosis (10 mg/kg/dag). De hepatocellulaire adenomen werden ook gezien in een carcinogeniciteitsstudie van 2 jaar bij muizen, die een kleine verhoging van de incidentie van deze bevinding liet zien bij mannelijke muizen bij de middelste dosis, en bij zowel mannelijke als vrouwelijke muizen bij de hoogste dosis. De effecten bereikten een statistische significantie bij de vrouwelijke muizen, maar niet bij de mannelijke. Bij de geen-effect waardes in zowel muizen als ratten was er geen grens aan klinische blootstelling. De klinische relevantie van deze bevindingen is niet bekend.
De resultaten van een in vitro fototoxiciteitstudie toonden aan dat gefitinib fototoxiciteit zou kunnen geven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern:
Natriumlaurylsulfaat
Lactosemonohydraat
Microkristallijne cellulose
Povidon
Croscarmellose natrium
Magnesiumstearaat
Tabletomhulling:
Polyvinylalcohol
Macrogol
Talk
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
oPA/AL/PVC/AL geperforeerde of niet-geperforeerde blisterverpakking.
Dozen bevatten 30 tabletten of 30 x 1 tablet. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Synthon BV
Microweg 22
6545 CM Nijmegen
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 121485
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 september 2018
Datum van laatste verlenging: 11 juli 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 5.1: 10 februari 2023