


SmPC (samenvatting van de productkenmerken) - Mekinist
1. NAAM VAN HET GENEESMIDDEL
Mekinist 0,5 mg filmomhulde tabletten
Mekinist 2 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Mekinist 0,5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat trametinib-dimethylsulfoxide overeenkomend met 0,5 mg trametinib.
Mekinist 2 mg filmomhulde tabletten
Elke filmomhulde tablet bevat trametinib-dimethylsulfoxide overeenkomend met 2 mg trametinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Mekinist 0,5 mg filmomhulde tabletten
Gele, niet zuiver ovale, biconvexe, filmomhulde tabletten, van ongeveer 5,0 x 9,0 mm, met het bedrijfslogo gemarkeerd aan één kant en ‘TT’ aan de andere kant.
Mekinist 2 mg filmomhulde tabletten
Roze, ronde, biconvexe, filmomhulde tabletten, van ongeveer 7,6 mm, met het bedrijfslogo gemarkeerd aan één kant en ‘LL’ aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Melanoom
Trametinib is als monotherapie of in combinatie met dabrafenib geïndiceerd voor de behandeling van volwassenen en adolescenten van 12 jaar en ouder met een inoperabel of gemetastaseerd melanoom met een BRAF V600-mutatie (zie rubrieken 4.4 en 5.1).
Trametinibmonotherapie heeft geen klinische activiteit laten zien bij patiënten bij wie progressie was opgetreden tijdens een eerdere BRAF-remmende behandeling (zie rubriek 5.1).
Adjuvante behandeling van melanoom
Trametinib in combinatie met dabrafenib is geïndiceerd voor de adjuvante behandeling van volwassenen en adolescenten van 12 jaar en ouder met melanoom in stadium III met een BRAF V600-mutatie, na complete resectie.
Niet-kleincellige longkanker (NSCLC)
Trametinib in combinatie met dabrafenib is geïndiceerd voor de behandeling van volwassenen met gevorderde niet-kleincellige longkanker met een BRAF V600-mutatie.
Gedifferentieerd schildkliercarcinoom (DTC – Differentiated thyroid cancer)
Trametinib in combinatie met dabrafenib is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd gedifferentieerd schildkliercarcinoom met een BRAF V600E-mutatie, die refractair zijn aan of niet in aanmerking komen voor radioactief jodium (RAI - radioactive iodine) en bij wie sprake is van progressie tijdens of na eerdere systemische therapie (voor biomarker-gebaseerde patiëntselectie, zie rubriek 4.2).
4.2 Dosering en wijze van toediening
De behandeling met trametinib mag alleen geïnitieerd worden door en moet plaatsvinden onder toezicht van een arts die ervaren is in het gebruik van oncologische geneesmiddelen.
Patiëntselectie
Voordat trametinib wordt gebruikt, moeten patiënten een bevestiging hebben van een tumor met BRAF V600-mutatie, vastgesteld met een CE-gemarkeerd in vitro diagnostisch (IVD) medisch hulpmiddel dat hiervoor bedoeld is. Indien er geen CE-gemarkeerd IVD beschikbaar is, dient een alternatieve gevalideerde test te worden gebruikt.
Dosering
Voor volwassenen is de aanbevolen dosering van trametinib 2 mg eenmaal daags ongeacht het lichaamsgewicht
Voor adolescenten (12 tot <18 jaar) met melanoom wordt de aanbevolen dosis trametinib gebaseerd op het lichaamsgewicht (zie ook Tabel 1):
- 1 mg trametinib eenmaal daags voor een lichaamsgewicht van 26 tot 37 kg
- 1,5 mg trametinib eenmaal daags voor een lichaamsgewicht van 38 tot 50 kg
- 2 mg trametinib eenmaal daags voor een lichaamsgewicht van 51 kg of meer
De aanbevolen dosis trametinib filmomhulde tabletten voor patiënten met een lichaamsgewicht van minder dan 26 kg is niet vastgesteld.
Raadpleeg de samenvatting van de productkenmerken (SmPC) van dabrafenib voor informatie over de aanbevolen dosis dabrafenib bij gebruik in combinatie met trametinib.
Duur van de behandeling
Het wordt aanbevolen dat de patiënt de behandeling met trametinib voortzet tot de patiënt er niet langer baat bij heeft of tot het optreden van onacceptabele toxiciteit (zie Tabel 2). In de adjuvante melanoomsetting dienen patiënten te worden behandeld gedurende een periode van 12 maanden, tenzij sprake is van ziekterecidief of onaanvaardbare toxiciteit.
Gemiste doses
Als er een dosis trametinib wordt gemist, moet deze alleen worden ingenomen als er meer dan 12 uur rest tot de volgende geplande dosis.
Als een dosis dabrafenib wordt gemist, indien trametinib wordt gegeven in combinatie met dabrafenib, moet de dosis dabrafenib alleen worden ingenomen als het langer dan 6 uur duurt tot de eerstvolgende geplande dosis.
Dosisaanpassing
Voor het behandelen van bijwerkingen kan het nodig zijn de dosis te verlagen, de behandeling te onderbreken of de behandeling te staken (zie Tabellen 1 en 2).
Dosisaanpassingen worden niet aanbevolen bij bijwerkingen van plaveiselcelcarcinoom van de huid (cuSCC) of nieuw primair melanoom (raadpleeg de SPC van dabrafenib voor meer details).
Tabel 1 Aanbevolen verlagingen van het dosisniveau
| Dosisniveau | Volwassenen | Adolescenten | ||
Lichaamsgewicht 26 tot 37 kg | Lichaamsgewicht 38 tot 50 kg | Lichaamsgewicht ≥51 kg | ||
| Aanbevolen startdosis | 2 mg eenmaal daags | 1 mg eenmaal daags | 1,5 mg eenmaal daags | 2 mg eenmaal daags |
| 1e dosisverlagingsniveau | 1,5 mg eenmaal daags | 0,5 mg eenmaal daags | 1 mg eenmaal daags | 1,5 mg eenmaal daags |
| 2e dosisverlagingsniveau | 1 mg eenmaal daags | n.v.t. | 0,5 mg eenmaal daags | 1 mg eenmaal daags |
n.v.t. = niet van toepassing Dosisaanpassing van trametinib tot minder dan 1 mg eenmaal daags wordt niet aanbevolen voor volwassenen en jongeren met een lichaamsgewicht van ≥51 kg. | ||||
Tabel 2 Aanpassing van het toedieningsschema op basis van de ernstgraad van iedere bijwerking (met uitzondering van pyrexie)
| Graad (CTCAE)* | Aanbevolen aanpassingen van het toedieningsschema van trametinib Gebruikt als monotherapie of in combinatie met dabrafenib |
| Graad 1 of graad 2 (draaglijk) | Zet behandeling voort en controleer zoals klinisch geïndiceerd. |
| Graad 2 (ondraaglijk) of graad 3 | Onderbreek de behandeling tot verbetering van de toxiciteit naar graad 0 tot 1 en verlaag met één dosisniveau wanneer u de behandeling hervat. |
| Graad 4 | Staak de behandeling definitief of onderbreek de behandeling tot verbetering naar graad 0 tot 1 en verlaag met één dosisniveau wanneer u de behandeling hervat. |
| * De hevigheid van klinische bijwerkingen zoals gegradeerd door de Common Terminology Criteria for Adverse Events (CTCAE). | |
Als de bijwerkingen van een patiënt effectief onder controle zijn, kan het weer verhogen van de dosis worden overwogen, met dezelfde dosisstappen als bij het verlagen van de dosis. De dosis trametinib mag niet hoger zijn dan de aanbevolen startdosis aangegeven in Tabel 1.
Pyrexie
Als de temperatuur van een patiënt ≥38°C is, moet de behandeling worden onderbroken (trametinib bij gebruik als monotherapie en zowel trametinib als dabrafenib bij gebruik in combinatie). In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie en zo nodig worden behandeld volgens de lokaal geldende medische praktijk (zie rubriek 4.4). Als koorts opnieuw optreedt en/of gepaard ging met andere ernstige symptomen, waaronder dehydratie, hypotensie of nierfalen, moet trametinib, of zowel trametinib als dabrafenib bij gebruik in combinatie, opnieuw worden gestart als de patiënt gedurende ten minste 24 uur symptoomvrij is, ofwel (1) op hetzelfde dosisniveau, ofwel (2) op één dosisniveau lager.
Als behandelinggerelateerde toxiciteit optreedt bij gebruik van trametinib in combinatie met dabrafenib, dan moeten beide behandelingen gelijktijdig worden gereduceerd, onderbroken of stopgezet. Uitzonderingen waarbij dosisaanpassingen alleen noodzakelijk zijn voor een van de twee behandelingen staan hieronder beschreven voor uveïtis, RAS-mutatiepositieve niet-cutane maligniteiten (primair gerelateerd aan dabrafenib), verlaagde linkerventrikelejectiefractie (LVEF), retinale vene-occlusie (RVO), loslating van retina pigmentepitheel (RPED) en interstitiële longziekte/pneumonitis (primair gerelateerd aan trametinib).
Uitzonderingen voor dosisaanpassing (waarbij de dosis van slechts een van de twee behandelingen wordt gereduceerd) bij specifieke bijwerkingen
Uveïtis
Er zijn geen dosisaanpassingen nodig bij uveïtis mits effectieve lokale behandelingen de oogontsteking onder controle houden. Als de uveïtis niet reageert op lokale oogbehandeling, stop dan met dabrafenib totdat de oogontsteking is verdwenen en herstart de behandeling met dabrafenib dan met één dosisverlaging. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib (zie rubriek 4.4).
RAS-mutatiepositieve niet-cutane maligniteiten
De baten en risico’s moeten worden afgewogen voordat de behandeling met dabrafenib wordt voortgezet bij patiënten met een RAS-mutatiepositieve niet-cutane maligniteit. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib.
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie Trametinib moet worden onderbroken bij patiënten die een asymptomatische, absolute afname van meer dan 10% van de LVEF hebben ten opzichte van baseline en bij wie de ejectiefractie beneden de in de instelling gehanteerde ondergrens van normaal (LLN) komt (zie rubriek 4.4). Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib. Als de LVEF herstelt, kan de behandeling met trametinib opnieuw worden gestart, maar moet de dosis met één dosisniveau verlaagd worden en de patiënt onder nauwlettend toezicht komen te staan (zie rubriek 4.4).
Trametinib moet permanent worden gestaakt bij patiënten met een linkerventrikeldisfunctie van graad 3 of 4 of een klinisch significante verlaging van de LVEF die niet verbetert binnen 4 weken (zie rubriek 4.4).
Retinale vene-occlusie (RVO) en loslating van retina pigmentepitheel (RPED) Als patiënten op welk moment dan ook tijdens de behandeling met trametinib nieuwe visuele stoornissen melden, zoals verminderd centraal gezichtsveld, wazig zien of verlies van gezichtsvermogen, wordt een onmiddellijke oogheelkundige beoordeling aanbevolen. Bij patiënten bij wie de diagnose RVO is gesteld, bij zowel gebruik als monotherapie als in combinatie met dabrafenib, moet de behandeling met trametinib permanent gestaakt worden. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib. Als de diagnose RPED wordt gesteld, volg dan de aanpassingen van het toedieningsschema in Tabel 3 hieronder voor trametinib (zie rubriek 4.4).
Tabel 3 Aanbevolen aanpassingen van het toedieningsschema van trametinib voor RPED
| RPED graad 1 | Ga door met de behandeling, met een maandelijkse beoordeling van het netvlies tot herstel. Als RPED verslechtert, volg dan de instructies hieronder en laat trametinib gedurende maximaal 3 weken achterwege |
| RPED graad 2-3 | Laat trametinib gedurende maximaal 3 weken achterwege |
| RPED graad 2-3 die binnen 3 weken verbetert tot graad 0-1 | Hervat trametinib in een lagere dosis (verminderd met 0,5 mg) of staak trametinib bij patiënten die trametinib 1 mg per dag gebruiken |
| RPED graad 2-3 die binnen 3 weken niet verbetert tot graad 1 | Staak de trametinib-behandeling permanent |
Interstitiële longziekte (ILD)/pneumonitis
Trametinib mag niet worden gegeven bij patiënten met vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten, in afwachting van klinische onderzoeken. Trametinib moet permanent worden gestaakt bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib bij gevallen van ILD of pneumonitis.
Speciale patiëntengroepen
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is een dosisaanpassing niet nodig (zie rubriek 5.2). Er zijn geen gegevens bekend over gebruik van trametinib bij patiënten met een ernstig verminderde nierfunctie; om die reden kan de mogelijke noodzaak tot aanpassing van de begindosering niet worden vastgesteld. Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstig verminderde nierfunctie wanneer het wordt toegediend als monotherapie of in combinatie met dabrafenib.
Verminderde leverfunctie
Bij patiënten met een licht verminderde leverfunctie is een dosisaanpassing niet nodig. Beschikbare gegevens van een klinisch farmacologisch onderzoek wijzen op een beperkte impact van matig tot ernstig verminderde leverfunctie op de blootstelling aan trametinib (zie rubriek 5.2). Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een matig of ernstig verminderde leverfunctie wanneer het wordt toegediend als monotherapie of in combinatie met dabrafenib.
Ras
Er zijn beperkte gegevens verzameld over de veiligheid en werkzaamheid van trametinib bij niet-Kaukasische patiënten. De farmacokinetische populatieanalyse liet geen significante verschillen zien in de farmacokinetiek van trametinib bij Aziatische en Kaukasische patiënten. Bij Aziatische patiënten is geen dosisaanpassing van trametinib nodig.
Ouderen
Er is geen aanpassing van de begindosering nodig bij patiënten > 65 jaar. Bij patiënten > 65 jaar zijn mogelijk vaker dosisaanpassingen (zie Tabellen 1 en 2 hierboven) nodig (zie rubriek 4.8).
Pediatrische patiënten
De veiligheid en werkzaamheid van trametinib-filmomhulde tabletten bij kinderen en adolescenten (tot 18 jaar) zijn niet vastgesteld, behalve bij adolescenten van 12 jaar en ouder met melanoom. Er zijn geen klinische gegevens beschikbaar. Onderzoeken bij jonge dieren hebben bijwerkingen van trametinib aangetoond die niet bij volwassen dieren waren waargenomen (zie rubriek 5.3).
Wijze van toediening
Trametinib moet oraal worden ingenomen met een vol glas water. De tabletten mogen niet worden gekauwd of fijngemaakt en ze moeten zonder voedsel worden ingenomen, ten minste 1 uur voor of 2 uur na een maaltijd.
Het wordt aanbevolen dat de trametinib-dosis iedere dag op ongeveer dezelfde tijd wordt ingenomen. Als trametinib en dabrafenib in combinatie worden ingenomen, moet de dagelijkse dosis trametinib elke dag op hetzelfde tijdstip worden ingenomen, met ofwel de ochtenddosis ofwel de avonddosis van dabrafenib.
Als een patiënt braakt na trametinib te hebben ingenomen, moet de patiënt de dosis niet opnieuw innemen, maar gewoon verdergaan met de volgende geplande dosis.
Raadpleeg de SPC van dabrafenib voor informatie over de toedieningswijze als het wordt gegeven in combinatie met trametinib.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Als trametinib in combinatie met dabrafenib wordt gegeven, moet de SPC van dabrafenib worden geraadpleegd vóór de start van de behandeling. Raadpleeg de SPC van dabrafenib voor aanvullende informatie over bijzondere waarschuwingen en voorzorgen bij gebruik geassocieerd met de behandeling met dabrafenib.
BRAF V600-test
De werkzaamheid en veiligheid van trametinib zijn niet vastgesteld bij patiënten bij wie het melanoom negatief testte voor de BRAF V600-mutatie.
Trametinibmonotherapie vergeleken met BRAF-remmers
De monotherapie met trametinib is niet vergeleken met een BRAF-remmer in een klinisch onderzoek bij patiënten met BRAF V600-mutatiepositief inoperabel of gemetastaseerd melanoom. Op basis van vergelijkingen tussen verschillende onderzoeken lijken de gegevens met betrekking tot algehele overleving en progressievrije overleving een vergelijkbare werkzaamheid aan te tonen voor trametinib en BRAF-remmers; de algehele responspercentages waren echter lager bij patiënten die werden behandeld met trametinib dan bij patiënten die met BRAF-remmers werden behandeld.
Trametinib in combinatie met dabrafenib bij patiënten met melanoom die progressie vertonen op een BRAF-remmer
Er zijn beperkte gegevens bij patiënten die behandeld werden met de combinatie van trametinib en dabrafenib na progressie op een voorafgaande BRAF-remmer. Deze gegevens laten zien dat de werkzaamheid van de combinatie lager zal zijn bij deze patiënten (zie rubriek 5.1). Daarom moeten vóór het starten van deze combinatiebehandeling andere behandelingsopties worden overwogen in deze met voorafgaande BRAF-remmer behandelde populatie. De volgorde van behandelingen na progressie op een BRAF-remmer is niet vastgesteld.
Nieuwe maligniteiten
Nieuwe maligniteiten, cutane en niet-cutane, kunnen voorkomen wanneer trametinib wordt gebruikt in combinatie met dabrafenib.
Cutane maligniteiten
Plaveiselcelcarcinoom van de huid (cuSCC)
Gevallen van cuSCC (inclusief keratoacanthomen) zijn gemeld bij patiënten behandeld met trametinib in combinatie met dabrafenib. Gevallen van cuSCC kunnen worden behandeld door excisie en de behandeling hoeft verder niet te worden aangepast. Raadpleeg de SPC van dabrafenib (rubriek 4.4).
Nieuw primair melanoom
Nieuw primair melanoom is gemeld bij patiënten die behandeld werden met trametinib in combinatie met dabrafenib. Gevallen van nieuw primair melanoom kunnen worden behandeld door excisie en de behandeling hoeft verder niet te worden aangepast. Raadpleeg de SPC van dabrafenib (rubriek 4.4).
Niet-cutane maligniteiten
Op basis van het werkingsmechanisme kan dabrafenib het risico op niet-cutane maligniteiten verhogen als RAS-mutaties aanwezig zijn. Als trametinib wordt gebruikt in combinatie met dabrafenib, raadpleeg dan de SPC van dabrafenib (rubriek 4.4). Er is geen dosisaanpassing van trametinib nodig voor RAS-mutatiepositieve maligniteiten als het wordt ingenomen in combinatie met dabrafenib.
Hemorragie
Hemorragische voorvallen, inclusief grote bloedingen en fatale bloedingen, zijn voorgekomen bij patiënten die werden behandeld met trametinib als monotherapie en in combinatie met dabrafenib (zie rubriek 4.8). Het potentieel voor deze gebeurtenissen bij patiënten met een laag aantal bloedplaatjes (<75.000) is niet vastgesteld omdat dergelijke patiënten werden uitgesloten van klinische onderzoeken. Het risico op bloedingen kan verhoogd zijn bij gelijktijdig gebruik van anti-aggregantia of anticoagulantia. Bij het optreden van bloedingen moeten patiënten worden behandeld zoals klinisch geïndiceerd.
Verlaging van de LVEF/linkerventrikeldisfunctie
Van trametinib is gemeld dat het de LVEF kan verlagen, bij gebruik als monotherapie of in combinatie met dabrafenib (zie rubriek 4.8). Tijdens klinische onderzoeken was de mediane tijd tot het eerste optreden van linkerventrikeldisfunctie, hartfalen en verlaging van de LVEF tussen de 2 en 5 maanden.
Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een verminderde linkerventrikelfunctie. Patiënten met een linkerventrikeldisfunctie, hartfalen klasse II, III of IV volgens de New York Heart Association, acuut coronair syndroom in de afgelopen 6 maanden, klinisch significante oncontroleerbare aritmieën en oncontroleerbare hypertensie werden uitgesloten van klinische onderzoeken; de veiligheid van gebruik in deze populatie is daarom onbekend. De LVEF moet bij alle patiënten beoordeeld worden vóór de start van de behandeling met trametinib, een maand na de start van de behandeling, en vervolgens met tussenpozen van ongeveer 3 maanden tijdens de behandeling (zie rubriek 4.2 over dosisaanpassingen).
Bij patiënten die worden behandeld met trametinib in combinatie met dabrafenib zijn er af en toe meldingen van acute, ernstige linkerventrikeldisfunctie als gevolg van myocarditis geweest. Volledig herstel werd waargenomen na het stoppen van de behandeling. Artsen moeten alert zijn op de mogelijkheid van myocarditis bij patiënten die nieuwe of verergerende cardiale tekenen of symptomen ontwikkelen.
Pyrexie
Koorts is gemeld in klinische onderzoeken met trametinib als monotherapie en in combinatie met dabrafenib (zie rubriek 4.8). De incidentie en de ernst van pyrexie zijn verhoogd bij de combinatietherapie (zie rubriek 4.4 van de SPC van dabrafenib). Bij patiënten die worden behandeld met trametinib in combinatie met dabrafenib kan pyrexie gepaard gaan met ernstige rigor, dehydratie en hypotensie, die in sommige gevallen kunnen leiden tot acute nierinsufficiëntie.
De behandeling (trametinib bij gebruik als monotherapie en zowel trametinib als dabrafenib bij gebruik in combinatie) moet worden onderbroken als de temperatuur van de patiënt ≥38 °C is (zie rubriek 5.1). In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie. De behandeling kan worden hervat zodra de koorts is verdwenen. Als koorts gepaard gaat met andere hevige tekenen of symptomen, moet de behandeling worden hervat met een verlaagde dosis zodra de koorts is verdwenen en zoals klinisch relevant (zie rubriek 4.2).
Hypertensie
Verhogingen van de bloeddruk zijn gemeld in verband met trametinib als monotherapie en in combinatie met dabrafenib, bij patiënten met of zonder bestaande hypertensie ( zie rubriek 4.8). De bloeddruk moet gemeten worden op baseline en gecontroleerd worden tijdens de behandeling met trametinib, waarbij hypertensie waar nodig met standaardbehandeling onder controle wordt gebracht.
Interstitiële longziekte (ILD)/pneumonitis
In een fase III-onderzoek ontwikkelde 2,4% (5/211) van de patiënten die werden behandeld met trametinibmonotherapie ILD of pneumonitis; alle vijf patiënten moesten in het ziekenhuis worden opgenomen. De mediane tijd tot eerste manifestatie van ILD of pneumonitis was 160 dagen (spreiding: 60 tot 172 dagen). In onderzoeken MEK115306 en MEK116513 ontwikkelden respectievelijk <1% (2/209) en 1% (4/350) van de patiënten behandeld met trametinib in combinatie met dabrafenib pneumonitis of ILD (zie rubriek 4.8).
Gebruik van trametinib moet worden onthouden bij patiënten met vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten, in afwachting van klinische onderzoeken. Trametinib moet permanent worden gestaakt bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis (zie rubriek 4.2). Als trametinib wordt gebruikt in combinatie met dabrafenib dan kan de behandeling met dabrafenib met dezelfde dosis worden voortgezet.
Afgenomen gezichtsvermogen
Aandoeningen die verband houden met een visuele stoornis, waaronder RPED en RVO, kunnen voorkomen bij trametinib als monotherapie en in combinatie met dabrafenib. Symptomen zoals wazig zien, verminderde gezichtsscherpte en andere visuele fenomenen zijn gemeld tijdens de klinische onderzoeken met trametinib (zie rubriek 4.8). In klinische onderzoeken zijn uveïtis en iridocyclitis gemeld bij patiënten die werden behandeld met trametinib in combinatie met dabrafenib.
Trametinib wordt niet aanbevolen bij patiënten met een voorgeschiedenis van RVO. De veiligheid van trametinib bij proefpersonen met predisponerende factoren voor RVO, waaronder niet onder controle gebracht glaucoom of oculaire hypertensie, niet onder controle gebrachte hypertensie, niet onder controle gebrachte diabetes mellitus of een voorgeschiedenis van hyperviscositeits- of hypercoagulabiliteitssyndroom, is niet vastgesteld.
Als patiënten op welk moment dan ook tijdens de behandeling met trametinib nieuwe visuele stoornissen melden, zoals verminderd centraal gezichtsveld, wazig zien of verlies van gezichtsvermogen, wordt een onmiddellijke oogheelkundige beoordeling aanbevolen. Als de diagnose RPED wordt gesteld, moeten de aanpassingen van het toedieningsschema in tabel 3 gevolgd worden (zie rubriek 4.2); als uveïtis is gediagnosticeerd, raadpleeg dan rubriek 4.4 van de SPC van dabrafenib. Bij patiënten bij wie de diagnose RVO wordt gesteld, moet de behandeling met trametinib permanent gestaakt worden. Na de diagnose van RVO of RPED is er geen dosisaanpassing van dabrafenib nodig als het wordt gebruikt in combinatie met trametinib. Na de diagnose van uveïtis is er geen dosisaanpassing van trametinib nodig als het wordt gebruikt in combinatie met dabrafenib.
Rash
Rash werd gezien bij ongeveer 60% van de patiënten in onderzoeken met trametinibmonotherapie en bij ongeveer 27% van de patiënten wanneer trametinib wordt gebruikt in combinatie met dabrafenib (zie rubriek 4.8). De meerderheid van de gevallen was van graad 1 of 2 en vereiste geen dosisonderbrekingen of dosisverlagingen.
Rabdomyolyse
Rabdomyolyse is gemeld bij patiënten die werden behandeld met trametinibmonotherapie of in combinatie met dabrafenib (zie rubriek 4.8). In sommige gevallen konden de patiënten de behandeling met trametinib voortzetten. In ernstigere gevallen was ziekenhuisopname, onderbreking of permanent stopzetten van trametinib of de combinatie van trametinib en dabrafenib noodzakelijk. Tekenen en symptomen van rabdomyolyse vereisen een geschikte klinische beoordeling en behandeling zoals geïndiceerd.
Nierfalen
Nierfalen is in klinisch onderzoek waargenomen bij patiënten die werden behandeld met trametinib in combinatie met dabrafenib. Raadpleeg de SPC van dabrafenib (rubriek 4.4).
Pancreatitis
Pancreatitis is in klinisch onderzoek waargenomen bij patiënten die werden behandeld met trametinib in combinatie met dabrafenib. Raadpleeg de SPC van dabrafenib (rubriek 4.4).
Hepatische bijwerkingen
In klinisch onderzoek met trametinib als monotherapie en in combinatie met dabrafenib (zie rubriek 4.8) zijn hepatische bijwerkingen gerapporteerd. Het wordt aanbevolen om de leverfunctie van patiënten die trametinib als monotherapie of in combinatie met dabrafenib krijgen om de vier weken te controleren gedurende 6 maanden na het begin van de behandeling met trametinib (zie rubriek 4.8). Het monitoren van de lever kan daarna worden voortgezet indien klinisch geïndiceerd.
Verminderde leverfunctie
Omdat metabolisering in de lever en uitscheiding via de gal de primaire eliminatieroutes van trametinib zijn, dient trametinib met voorzichtigheid te worden toegediend aan patiënten met een matig tot ernstig verminderde leverfunctie (zie rubrieken 4.2 en 5.2).
Diepe veneuze trombose (DVT)/ longembolie (PE)
Longembolie of diepe veneuze trombose kunnen optreden als trametinib wordt gebruikt als monotherapie of in combinatie met dabrafenib. Als patiënten klachten van longembolie of diepe veneuze trombose ontwikkelen, zoals kortademigheid, pijn op de borst, zwelling van armen of benen, dan moeten zij onmiddellijk medische hulp zoeken. Bij levensbedreigende longembolie moet de behandeling met trametinib en dabrafenib permanent worden stopgezet.
Ernstige huidreacties
Gevallen van ernstige huidreacties (SCAR’s: severe cutaneous adverse reactions), waaronder het Stevens-Johnson-syndroom en geneesmiddelexantheem met eosinofilie en systemische symptomen (DRESS: drug rash with eosinophilia and systemic symptoms), die levensbedreigend of fataal kunnen zijn, zijn gemeld tijdens de behandeling met combinatietherapie van dabrafenib en trametinib. Patiënten moeten worden geïnformeerd over deze tekenen en symptomen voordat de behandeling wordt gestart en ze moeten nauwlettend worden gemonitord op huidreacties. Wanneer tekenen en symptomen zich voordoen die wijzen op SCAR’s, zal behandeling met dabrafenib en trametinib moeten worden gestaakt.
Maagdarmstelselaandoeningen
Colitis en gastro-intestinale perforatie, inclusief fatale uitkomst, zijn gerapporteerd bij patiënten die trametinib als monotherapie gebruikten en in combinatie met dabrafenib (zie rubriek 4.8). Behandeling met trametinibmonotherapie of in combinatie met dabrafenib dient met voorzichtigheid te worden toegepast bij patiënten met risicofactoren voor gastro-intestinale perforatie, zoals een voorgeschiedenis van diverticulitis, metastasen naar het maag-darmkanaal en gelijktijdig gebruik van geneesmiddelen met een erkend risico op gastro-intestinale perforatie.
Sarcoïdose
Gevallen van sarcoïdose voornamelijk met betrekking tot de huid, longen, ogen en lymfeklieren, zijn gemeld bij patiënten die werden behandeld met trametinib in combinatie met dabrafenib. In de meeste gevallen werd de behandeling met trametinib en dabrafenib voortgezet. Als sarcoïdose is vastgesteld, moet een relevante behandeling worden overwogen. Het is belangrijk dat sarcoïdose niet verkeerd wordt geïnterpreteerd als ziekteprogressie.
Hemofagocytaire lymfohistiocytose
Na het in de handel brengen is hemofagocytaire lymfohistiocytose (HLH) waargenomen bij behandeling met trametinib in combinatie met dabrafenib. Voorzichtigheid is geboden wanneer trametinib wordt toegediend in combinatie met dabrafenib. Als HLH wordt bevestigd, moet de toediening van trametinib en dabrafenib worden stopgezet en een behandeling voor HLH worden gestart.
Tumorlysissyndroom (TLS)
Het optreden van TLS, dat fataal kan zijn, is in verband gebracht met het gebruik van trametinib in combinatie met dabrafenib (zie rubriek 4.8). Risicofactoren voor TLS zijn onder meer een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Patiënten met risicofactoren voor TLS moeten nauwlettend worden gevolgd en profylactische hydratatie moet worden overwogen. TLS dient onmiddellijk te worden behandeld zoals klinisch geïndiceerd.
Versterking van radiotoxiciteit
Gevallen van uitgestelde reactie op bestraling en radiosensibilisatie zijn gemeld bij patiënten die radiotherapie kregen vóór, tijdens of na de behandeling met trametinib in combinatie met dabrafenib. De meeste gevallen waren cutaan van aard, maar in enkele gevallen waren er andere locaties bij betrokken, waaronder het ruggenmerg (zie rubrieken 4.5 en 4.8). Trametinib in combinatie met dabrafenib dient met voorzichtigheid te worden gebruikt indien dit gelijktijdig met of opeenvolgend aan radiotherapie wordt gegeven.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op trametinib
Omdat trametinib voornamelijk wordt gemetaboliseerd via door hydrolytische enzymen gemedieerde deacetylering (bijv. carboxylesterasen), is het niet waarschijnlijk dat de farmacokinetiek door andere middelen via metabole interacties wordt beïnvloed (zie rubriek 5.2). Interacties met andere geneesmiddelen via deze hydrolytische enzymen kunnen niet worden uitgesloten en kunnen de blootstelling aan trametinib beïnvloeden.
Trametinib is een in-vitro substraat van de effluxtransporter P-gp. Omdat het niet kan worden uitgesloten dat sterke remming van hepatisch P-gp tot verhoogde concentraties van trametinib kan leiden, is voorzichtigheid geboden bij gelijktijdige toediening van trametinib met geneesmiddelen die sterke remmers van P-gp zijn (zoals verapamil, ciclosporine, ritonavir, kinidine, itraconazol).
Effect van trametinib op andere geneesmiddelen
Gebaseerd op in-vitro- en in-vivogegevens is het niet waarschijnlijk dat trametinib de farmacokinetiek van andere geneesmiddelen aanmerkelijk beïnvloedt via interactie met CYP-enzymen of transporters (zie rubriek 5.2). Trametinib kan leiden tot een tijdelijke remming van BCRP-substraten (bijv. pitavastatine) in het darmstelsel, wat kan worden geminimaliseerd met een gespreide toediening (2 uur na elkaar) van deze middelen en trametinib.
Op basis van klinische gegevens wordt geen verlies van werkzaamheid van hormonale anticonceptiva verwacht bij gelijktijdige toediening met trametinib als monotherapie (zie rubriek 5.2).
Combinatie met dabrafenib
Als trametinib wordt gebruikt in combinatie met dabrafenib, raadpleeg dan rubrieken 4.4 en 4.5 van de SPC van dabrafenib voor de interacties.
Radiotherapie
Versterking van de toxiciteit bij radiotherapie is gemeld bij patiënten die werden behandeld met trametinib in combinatie met dabrafenib (zie rubrieken 4.4 en 4.8).
Effect van voedsel op trametinib
Patiënten moeten trametinib als monotherapie of in combinatie met dabrafenib ten minste één uur voor of twee uur na een maaltijd innemen vanwege het effect van voedsel op de absorptie van trametinib (zie rubrieken 4.2 en 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwelijke patiënten in de vruchtbare leeftijd moeten geadviseerd worden om effectieve anticonceptiemethodes te gebruiken gedurende de behandeling met trametinib en gedurende 16 weken na het stoppen van de behandeling.
Gebruik van dabrafenib kan er voor zorgen dat hormonale anticonceptiva minder werkzaam zijn en daarom moet een alternatieve methode voor anticonceptie, zoals een barrièremethode, worden gebruikt als trametinib wordt gebruikt in combinatie met dabrafenib. Raadpleeg de SPC van dabrafenib voor verdere informatie.
Zwangerschap
Er zijn geen adequate, goed gecontroleerde onderzoeken naar trametinib uitgevoerd bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Trametinib mag niet worden toegediend aan zwangere vrouwen. Als trametinib tijdens de zwangerschap wordt gebruikt of als de patiënt zwanger raakt tijdens het gebruik van trametinib, moet de patiënt worden ingelicht over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of trametinib in de moedermelk wordt uitgescheiden. Omdat veel geneesmiddelen in de moedermelk worden uitgescheiden, kan een risico voor een zuigeling die borstvoeding krijgt, niet worden uitgesloten. Trametinib mag niet worden toegediend aan moeders die borstvoeding geven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met trametinib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over gebruik van trametinib als monotherapie of in combinatie met dabrafenib bij mensen. Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd bij dieren, maar er zijn bijwerkingen met betrekking tot vrouwelijke voortplantingsorganen waargenomen (zie rubriek 5.3). Trametinib kan de vruchtbaarheid bij mensen verminderen.
Mannen die trametinib gebruiken in combinatie met dabrafenib
Effecten op de spermatogenese zijn waargenomen bij dieren die dabrafenib kregen. Mannelijke patiënten die trametinib krijgen in combinatie met dabrafenib moeten worden geïnformeerd over het potentiële risico van verminderde spermatogenese, die mogelijk irreversibel is. Raadpleeg de SPC van dabrafenib voor verdere informatie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Trametinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er moet rekening worden gehouden met de klinische toestand van de patiënt en het bijwerkingenprofiel bij het inschatten van het vermogen van de patiënt om taken uit te voeren waarvoor oordeelsvermogen, motoriek of cognitieve vaardigheden nodig zijn. Patiënten moeten bewust gemaakt worden van de kans op vermoeidheid, duizeligheid of oogproblemen die deze activiteiten kunnen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van trametinibmonotherapie is beoordeeld in een samengevoegde veiligheidspopulatie van 329 patiënten met een BRAF V600-gemuteerd inoperabel of gemetastaseerd melanoom die behandeld werden met trametinib 2 mg eenmaal daags in de onderzoeken MEK114267, MEK113583 en MEK111054. Van deze patiënten werden er 211 behandeld met trametinib voor BRAF V600-gemuteerd melanoom in het gerandomiseerd open-label fase III-onderzoek MEK114267 (METRIC) (zie rubriek 5.1). De vaakst voorkomende bijwerkingen (incidentie ≥ 20%) voor trametinib waren rash, diarree, vermoeidheid, oedeem perifeer, nausea en acneïforme dermatitis.
De veiligheid van trametinib in combinatie met dabrafenib is onderzocht in de samengevoegde veiligheidspopulatie van 1.188 volwassen patiënten met een BRAF V600-gemuteerd inoperabel of gemetastaseerd melanoom, BRAF V600-gemuteerd melanoom in stadium III na complete resectie (adjuvante behandeling), gevorderd NSCLC en gevorderd DTC die behandeld werden met trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags. De gemiddelde behandelduur was 16 maanden (zie rubriek 5.1).
De meest voorkomende bijwerkingen (incidentie ≥20%) voor trametinib in combinatie met dabrafenib waren: pyrexie, vermoeidheid, nausea, rash, koude rillingen, diarree, hoofdpijn, artralgie, braken, hoesten, hemorragie en perifeer oedeem.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen in verband met trametinib die zijn waargenomen in klinische studies en na het in de handel brengen, zijn hieronder in tabelvorm weergegeven voor trametinib als monotherapie (tabel 4) en trametinib in combinatie met dabrafenib (tabel 5).
Bijwerkingen zijn hieronder weergegeven naar systeem/orgaanklassen volgens MedDRA. De volgende termen zijn gebruikt voor de classificatie van frequentie:
Zeer vaak ≥1/10
Vaak ≥1/100, <1/10
Soms ≥1/1.000, <1/100
Zelden ≥1/10.000, <1/1.000
Zeer zelden <1/10.000
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
De categorieën zijn toegewezen op basis van absolute frequenties in de klinische onderzoeksgegevens. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4 Bijwerkingen bij trametinib als monotherapie
| Systeem/orgaanklasse | Frequentie (alle graden) | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Vaak | Folliculitis |
| Paronychia | ||
| Cellulitis | ||
| Pustuleuze rash | ||
Bloed- en lymfestelselaandoeningen | Vaak | Anemie |
| Immuunsysteemaandoeningen | Vaak | Overgevoeligheida |
Voedings- en stofwisselingsstoornissen | Vaak | Dehydratie |
| Zenuwstelselaandoeningen | Vaak | Perifere neuropathie (waaronder sensorische en motorische neuropathie) |
| Oogaandoeningen | Vaak | Gezichtsvermogen wazig |
| Periorbitaal oedeem | ||
| Gezichtsvermogen afgenomen | ||
| Soms | Chorioretinopathie | |
| Papiloedeem | ||
| Retinaloslating | ||
| Retinale vene-occlusie | ||
| Hartaandoeningen | Vaak | Linkerventrikeldisfunctie |
| Ejectiefractie verlaagd | ||
| Bradycardie | ||
| Soms | Hartfalen | |
| Niet bekend | Atrioventriculair blokb | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Hemorragiec | ||
| Vaak | Lymfoedeem | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten |
| Dyspneu | ||
| Vaak | Pneumonitis | |
| Soms | Interstitiële longziekte | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Nausea | ||
| Braken | ||
| Constipatie | ||
| Abdominale pijn | ||
| Droge mond | ||
| Vaak | Stomatitis | |
| Soms | Gastro-intestinale perforatie | |
| Colitis | ||
Huid- en onderhuidaandoeningen | Zeer vaak | Rash |
| Acneïforme dermatitis | ||
| Droge huid | ||
| Pruritus | ||
| Alopecia | ||
| Vaak | Erytheem | |
Palmoplantair erytrodysesthesiesyndroom | ||
| Huidkloven | ||
| Gebarsten huid | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Soms | Rabdomyolyse |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Oedeem perifeer | ||
| Pyrexie | ||
| Vaak | Gezichtsoedeem | |
| Slijmvliesontsteking | ||
| Asthenie | ||
| Onderzoeken | Zeer vaak | Aspartaataminotransferase verhoogd |
| Vaak | Alanineaminotransferase verhoogd | |
| Alkalische fosfatase in bloed verhoogd | ||
| Creatinefosfokinase in bloed verhoogd | ||
a Kan tot uiting komen in symptomen als koorts, rash, verhoogde levertransaminasen en visuele stoornissen. b Waaronder compleet atrioventriculair blok. c Voorvallen bestaande uit maar niet beperkt tot: bloedneus, bloederige feces, gingivabloeding, hematurie en rectale, hemorroïdale, vaginale en conjunctivale hemorragie, intracraniale- en postprocedurebloeding. | ||
Tabel 5 Bijwerkingen bij trametinib in combinatie met dabrafenib
| Systeem/orgaanklasse | Frequentie (alle graden) | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Nasofaryngitis |
| Urineweginfectie | ||
| Vaak | Cellulitis | |
| Folliculitis | ||
| Paronychia | ||
| Pustulaire rash | ||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak | Plaveiselcelcarcinoom van de huida |
| Papilloomb | ||
| Seborrhoïsche keratose | ||
| Soms | Nieuw primair melanoomc | |
| Acrochordon (skin tags) | ||
Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenie |
| Anemie | ||
| Vaak | Trombocytopenie | |
| Leukopenie | ||
| Immuunsysteemaandoeningen | Soms | Overgevoeligheidd |
| Sarcoïdose | ||
| Zelden | Hemofagocytaire lymfohistiocytose | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Afgenomen eetlust |
| Vaak | Dehydratie | |
| Hyponatriëmie | ||
| Hypofosfatemie | ||
| Hyperglykemie | ||
| Niet bekend | Tumorlysissyndroom | |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Duizeligheid | ||
| Vaak | Perifere neuropathie (waaronder sensorische en motorische neuropathie) | |
| Oogaandoeningen | Vaak | Wazig zien |
| Visusstoornis | ||
| Uveïtis | ||
| Soms | Chorioretinopathie | |
| Retinaloslating | ||
| Periorbitaal oedeem |
| Hartaandoeningen | Vaak | Ejectiefractie afname |
| Bradycardie | ||
| Soms | Hartfalen | |
| Linkerventrikeldisfunctie | ||
| Atrioventriculair bloke | ||
| Niet bekend | Myocarditis | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Hemorragief | ||
| Vaak | Hypotensie | |
| Lymfoedeem | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoest |
| Vaak | Pneunomitis | |
| Dyspneu | ||
| Zelden | Interstitiële longziekte | |
| Maagdarmstelselaandoeningen | Zeer vaak | Buikpijng |
| Constipatie | ||
| Diarree | ||
| Nausea | ||
| Braken | ||
| Vaak | Droge mond | |
| Stomatitis | ||
| Soms | Gastro-intestinale perforatie | |
| Pancreatitis | ||
| Colitis | ||
Huid- en onderhuidaandoeningen | Zeer vaak | Droge huid |
| Pruritus | ||
| Rash | ||
| Erytheem | ||
| Acneïforme dermatitis | ||
| Vaak | Gegeneraliseerde exfoliatieve dermatitish | |
| Actinische keratosen | ||
| Nachtzweten | ||
| Hyperkeratose | ||
| Alopecia | ||
Palmoplantair erytrodysesthesiesyndroom | ||
| Huidlaesie | ||
| Hyperhidrose | ||
| Panniculitis | ||
| Fissuren in de huid | ||
| Fotosensitiviteit | ||
| Soms | Acute febriele neutrofiele dermatose | |
| Niet bekend | Stevens-Johnson-syndroom | |
| Geneesmiddelexantheem met eosinofilie en systemische symptomen (DRESS) | ||
| Tatoeage-gerelateerde huidreacties | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie |
| Myalgie | ||
| Pijn in ledemaat | ||
| Spierspasmeni | ||
| Soms | Rabdomyolyse |
Nier- en urinewegaandoeningen | Vaak | Nierfalen, acuut nierletsel |
| Zelden | Nefritis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Koude rillingen | ||
| Asthenie | ||
| Perifeer oedeem | ||
| Pyrexie | ||
| Gewichtsstijging (abnormale gewichtstoename)j | ||
| Influenza-achtige ziekte | ||
| Vaak | Slijmvliesontsteking | |
| Gezichtsoedeem | ||
| Onderzoeken | Zeer vaak | Alanineaminotransferase verhoogd |
| Aspartaataminotransferase verhoogd | ||
| Vaak | Bloed alkalinefosfatase verhoogd | |
| Gammaglutamyltransferase verhoogd | ||
| Bloed creatinefosfokinase verhoogd | ||
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Versterking van radiotoxiciteit |
a Cutaan plaveiselcelcarcinoom (cuSCC): SCC, SCC van de huid, SCC in situ (ziekte van Bowen) en keratoacanthoom b Papilloom, huidpapilloom c Maligne melanoom en oppervlakkig zich verspreidend melanoom in niet gespecificeerd stadium d Waaronder geneesmiddelenovergevoeligheid e Waaronder compleet atrioventriculair blok f Bloeding uit verschillende plekken, waaronder intracraniële bloedingen en fatale bloedingen g Waaronder pijn in bovenbuik en pijn in onderbuik h Waaronder huidexfoliatie i Spierspasmen, musculoskeletale stijfheid j Gewichtsstijging (abnormale gewichtstoename) is alleen gerapporteerd bij pediatrische patiënten. | ||
Omschrijving van specifieke bijwerkingen
Nieuwe maligniteiten
Nieuwe maligniteiten, cutane en niet-cutane, kunnen voorkomen wanneer trametinib wordt gebruikt in combinatie met dabrafenib. Raadpleeg de SPC van dabrafenib.
Hemorragie
Hemorragische voorvallen, inclusief grote bloedingen en fatale bloedingen, zijn voorgekomen bij patiënten die werden behandeld met trametinib als monotherapie en in combinatie met dabrafenib. De meerderheid van de bloedingsgevallen waren mild. Fatale intracraniële bloedingen zijn opgetreden in de samengevoegde veiligheidspopulatie van trametinib in combinatie met dabrafenib bij <1% van de patiënten. De mediane tijd tot het eerste optreden van hemorragische voorvallen voor de combinatie van trametinib en dabrafenib was 94 dagen in de fase III melanoom-onderzoeken en 75 dagen in het NSCLC-onderzoek bij patiënten die al eerder een behandeling tegen kanker hadden gekregen.
Het risico op bloedingen kan verhoogd zijn bij gelijktijdig gebruik van anti-aggregantia of bij behandeling met anticoagulantia. Bij het optreden van bloedingen moeten patiënten worden behandeld zoals klinisch geïndiceerd (zie rubriek 4.4).
Verlaging van de LVEF/linkerventrikeldisfunctie
Van trametinib is gemeld dat het de LVEF verlaagt als het wordt gebruikt als monotherapie of in combinatie met dabrafenib. Tijdens klinische onderzoeken was de mediane tijd tot het eerste optreden van linkerventrikeldisfunctie, hartfalen en verlaging van de LVEF tussen de 2 en 5 maanden. In de samengevoegde veiligheidspopulatie van trametinib in combinatie met dabrafenib is een verlaagde LVEF gemeld bij 8% van de patiënten; de meeste gevallen waren asymptomatisch en reversibel. Patiënten met een LVEF lager dan de institutionele ondergrens van normaal werden niet opgenomen in het klinisch onderzoek met trametinib. Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met aandoeningen die de linkerventrikelfunctie zouden kunnen verzwakken (zie rubrieken 4.2 en 4.4).
Pyrexie
Koorts is gerapporteerd in klinische onderzoeken met trametinib als monotherapie en in combinatie met dabrafenib; de incidentie en de ernst van pyrexie zijn echter verhoogd bij de combinatietherapie. Raadpleeg de rubrieken 4.4 en 4.8 van de SPC van dabrafenib.
Hepatische bijwerkingen
In klinisch onderzoek met trametinib als monotherapie en in combinatie met dabrafenib zijn hepatische bijwerkingen gemeld. Bij de hepatische bijwerkingen waren verhogingen van ALAT en ASAT de meest voorkomende bijwerkingen en de meerderheid was van graad 1 of 2. Bij trametinibmonotherapie trad meer dan 90% van de hepatische bijwerkingen op binnen de eerste 6 maanden van de behandeling. Hepatische bijwerkingen werden vastgesteld in klinische onderzoeken met controle om de vier weken. Het wordt aanbevolen om de leverfunctie van patiënten die trametinib krijgen om de vier weken te controleren gedurende 6 maanden. Levercontrole kan daarna worden voortgezet indien klinisch aangewezen (zie rubriek 4.4).
Hypertensie
Verhogingen van de bloeddruk geassocieerd met trametinib als monotherapie en in combinatie met dabrafenib zijn gerapporteerd bij patiënten met of zonder al bestaande hypertensie. De bloeddruk moet worden gemeten op baseline en worden gecontroleerd gedurende de behandeling en hypertensie moet door middel van een standaardbehandeling onder controle worden gehouden.
Interstitiële longziekte (ILD)/pneumonitis
Patiënten die worden behandeld met trametinib of in combinatie met dabrafenib kunnen ILD of pneumonitis ontwikkelen. Laat trametinib achterwege bij patiënten met vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten, in afwachting van klinische onderzoeken. Staak bij patiënten met de diagnose behandelingsgerelateerde ILD of pneumonitis de trametinib-behandeling permanent (zie rubriek 4.2 en 4.4).
Verminderd gezichtsvermogen
Aandoeningen die verband houden met visuele stoornissen, waaronder RPED en RVO, zijn gezien bij trametinib. Symptomen zoals wazig zien, verminderde gezichtsscherpte en andere visuele stoornissen zijn gemeld tijdens de klinische onderzoeken met trametinib (zie rubrieken 4.2 en 4.4).
Rash
Rash werd gezien bij ongeveer 60% van de patiënten die behandeld werden met monotherapie en bij ongeveer 27% van de patiënten in de samengevoegde veiligheidspopulatie van de trametinib en dabrafenib combinatieonderzoeken. De meerderheid van de gevallen was van graad 1 of 2 en vereiste geen dosisonderbrekingen of dosisverlagingen (zie rubrieken 4.2 en 4.4).
Rabdomyolyse
Rabdomyolyse is gerapporteerd bij patiënten die werden behandeld met alleen trametinib of in combinatie met dabrafenib. Tekenen of symptomen van rabdomyolyse zijn een indicatie voor een grondige klinische evaluatie en behandeling volgens de richtlijnen (zie rubriek 4.4).
Pancreatitis
Pancreatitis werd gemeld bij behandeling met dabrafenib in combinatie met trametinib. Raadpleeg de SPC van dabrafenib.
Nierfalen
Nierfalen werd gemeld bij behandeling met dabrafenib in combinatie met trametinib. Raadpleeg de SPC van dabrafenib.
Pediatrische patiënten
De veiligheid van trametinib filmomhulde tabletten is niet geëvalueerd in prospectieve klinische onderzoeken met adolescenten met melanoom. In een gepubliceerd retrospectief Italiaans onderzoek met 6 pediatrische deelnemers met gevorderd BRAF V600-mutatie-positief melanoom, behandeld met trametinib in combinatie met dabrafenib (zie rubriek 5.1), waren de meest gemelde bijwerkingen koorts en verhoogde creatinefosfokinase. Twee adolescenten ondervonden een asymptomatische afname van meer dan 10% in LVEF, wat verdween na tijdelijke onderbreking van trametinib, en beide patiënten hervatten trametinib in een verlaagde dosis zonder verdere harttoxiciteit.
In klinische onderzoeken met andere indicaties was het veiligheidsprofiel van trametinib in combinatie met dabrafenib bij pediatrische patiënten grotendeels consistent met het eerder vastgestelde veiligheidsprofiel bij volwassen patiënten. Gewichtsstijging (abnormale gewichtstoename) is alleen gerapporteerd bij pediatrische patiënten. Het werd gemeld als een bijwerking bij 15% van de adolescenten, inclusief gevallen van graad 3 bij 4% van de patiënten.
Andere speciale patiëntengroepen
Ouderen
In het fase III-onderzoek naar trametinib bij patiënten met een inoperabel of gemetastaseerd melanoom (n=211) waren 49 patiënten (23%) 65 jaar of ouder, en 9 patiënten (4%) 75 jaar of ouder. Het percentage proefpersonen dat bijwerkingen en ernstige bijwerkingen kreeg was vergelijkbaar voor de proefpersonen jonger dan 65 jaar en die van 65 jaar of ouder. Patiënten van 65 jaar of ouder hadden een grotere kans op bijwerkingen die leidden tot permanente staking van het geneesmiddel, dosisverlaging en dosisonderbreking dan patiënten jonger dan 65 jaar.
In de samengevoegde veiligheidspopulatie van trametinib in combinatie met dabrafenib (n = 1.188) was 27% van de patiënten 65 jaar of ouder en 6% was 75 jaar of ouder. In alle onderzoeken was het aandeel van patiënten met bijwerkingen vergelijkbaar in de leeftijdsgroep <65 jaar en die ≥65 jaar. Patiënten ≥65 jaar hadden meer kans op ernstige bijwerkingen en bijwerkingen die leiden tot het permanent stoppen van het geneesmiddel, dosisreductie en dosisonderbreking dan patiënten <65 jaar.
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is dosisaanpassing niet nodig (zie rubriek 5.2). Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstig verminderde nierfunctie (zie rubrieken 4.2 en 4.4).
Verminderde leverfunctie
Bij patiënten met een licht verminderde leverfunctie is dosisaanpassing niet nodig (zie rubriek 5.2). Trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met een matig of ernstig verminderde leverfunctie (zie rubrieken 4.2 en 4.4).
Trametinib in combinatie met dabrafenib bij patiënten met hersenmetastasen
De veiligheid en werkzaamheid van de combinatie van trametinib en dabrafenib zijn beoordeeld in een multi-cohort, open-label, fase II-onderzoek bij patiënten met een BRAF V600-gemuteerd melanoom dat uitgezaaid is naar de hersenen. Het veiligheidsprofiel dat werd waargenomen bij deze patiënten lijkt in overeenstemming te zijn met het samengevoegde veiligheidsprofiel van de combinatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken naar trametinibmonotherapie werd één geval van een onbedoelde overdosering gemeld: een enkele dosis van 4 mg. Er werden geen bijwerkingen gemeld na dit geval van overdosering met trametinib. In klinische onderzoeken met de combinatie van trametinib en dabrafenib werd een trametinib overdosis (4 mg) gerapporteerd bij 11 patiënten; er werden geen ernstige bijwerkingen gemeld. Er bestaat geen specifieke behandeling voor overdosering. In geval van overdosering moet de patiënt, indien nodig, ondersteunend worden behandeld, met passende controle.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, mitogeen-geactiveerde proteïnekinase (MEK)-remmers, ATC-code: L01EE01
Werkingsmechanisme
Trametinib is een reversibele, uiterst selectieve, allosterische remmer van activering en kinaseactiviteit door mitogeen-geactiveerd extracellulair signaalgereguleerd kinase 1 (MEK1) en MEK2. MEK-eiwitten zijn bestanddelen van de extracellulair signaalgereguleerd kinase (ERK)-route. Bij melanomen en andere vormen van kanker wordt deze route vaak geactiveerd door gemuteerde vormen van BRAF, waardoor MEK geactiveerd wordt. Trametinib remt MEK-activering door BRAF en remt de MEK-kinase-activiteit. Trametinib remt de celgroei van BRAF V600-gemuteerde melanoomcellijnen en vertoont antitumorale effecten bij diermodellen van BRAF V600-gemuteerd melanoom.
Combinatie met dabrafenib
Dabrafenib is een remmer van RAF-kinases. Oncogene mutaties in BRAF leiden tot constitutieve activering van de RAS-/RAF-/MEK-/ERK-route. Op deze wijze remmen trametinib en dabrafenib twee kinasen in deze route, MEK en RAF, en de combinatie zorgt daardoor voor gelijktijdige remming van deze route. De combinatie van trametinib en dabrafenib heeft antitumor activiteit laten zien in BRAF V600-mutatiepositieve melanoom cellijnen in vitro en vertraagt het ontstaan van resistentie in vivo bij BRAF V600-mutatiepositieve melanoom xenotransplantaten.
Bepaling van de BRAF-mutatiestatus
Alvorens trametinib of de combinatie met dabrafenib, toe te passen, moet door middel van een gevalideerde test bevestigd zijn dat de tumor van de patiënt positief is voor de BRAF V600-mutatie.
In de klinische onderzoeken bij melanoom werd een centraal uitgevoerde test op aanwezigheid van de BRAF V600-mutatie uitgevoerd door middel van een BRAF-mutatieassay die werd uitgevoerd op het recentste beschikbare tumormonster. Een primaire tumor of tumor van een metastaselocatie werd getest met een gevalideerde polymerasekettingreactie-assay (PCR-assay) die ontwikkeld is door Response Genetics Inc. De assay werd specifiek ontworpen om de V600E- en V600K-mutaties te onderscheiden. Alleen patiënten met tumoren die positief waren voor de BRAF V600E- of V600K-mutatie konden meedoen met het onderzoek.
Vervolgens werden alle patiëntmonsters opnieuw getest met behulp van de gevalideerde THxID BRAF-assay van bioMerieux (bMx), die een CE-markering heeft. De bMx THxID BRAF-assay is een allelspecifieke PCR die wordt uitgevoerd op DNA dat is geïsoleerd uit FFPE-tumorweefsel. De assay werd ontworpen om met een hoge mate van gevoeligheid de BRAF V600E- en V600K-mutaties te detecteren (tot 5% V600E- en V600K-sequentie in een achtergrond van wild-typesequentie van uit FFPE-weefsel afkomstig DNA). Niet-klinisch en klinisch onderzoek met retrospectieve bidirectionele Sanger-sequentieanalyses heeft aangetoond dat de test, met een lagere mate van gevoeligheid, ook de minder vaak voorkomende BRAF V600D-mutatie en V600E-/K601E-mutatie detecteert. Bij de monsters uit het niet-klinisch en klinisch onderzoek (n=876) die bij de THxID BRAF-assay positief voor de mutatie bleken te zijn en die vervolgens geanalyseerd werden door middel van sequencing met de referentiemethode, was de specificiteit van de assay 94%.
Farmacodynamische effecten
Trametinib onderdrukte de niveaus van gefosforyleerd ERK in BRAF-gemuteerde melanoomtumorcellijnen en melanoomxenotransplantaatmodellen.
Bij patiënten met BRAF- en NRAS-mutatiepositief melanoom leidde de toediening van trametinib tot dosisafhankelijke veranderingen in tumorbiomarkers, waaronder in remming van gefosforyleerd ERK, remming van Ki67 (een marker van celproliferatie) en verhogingen van p27 (een marker van apoptose). De gemiddelde trametinib-concentraties die werden gezien na herhaalde toediening van 2 mg eenmaal daags overtreffen de preklinische doelconcentratie gedurende het doseringsinterval van 24 uur en biedt dus aanhoudende remming van de MEK-route.
Klinische werkzaamheid en veiligheid
Inoperabel of gemetastaseerd melanoom
In klinische onderzoeken zijn alleen patiënten met huidmelanoom bestudeerd. De werkzaamheid bij patiënten met oog- of slijmvliesmelanoom is niet beoordeeld.
- Trametinib in combinatie met dabrafenib
Behandelingsnaïeve patiënten
De werkzaamheid en veiligheid van de aanbevolen dosis van trametinib (2 mg eenmaal daags) in combinatie met dabrafenib (150 mg tweemaal daags) voor de behandeling van volwassen patiënten met een inoperabel of gemetastaseerd melanoom met een BRAF V600-mutatie werd onderzocht in twee fase III-onderzoeken en een ondersteunend fase I/II-onderzoek.
MEK115306 (COMBI-d):
MEK115306 was een gerandomiseerd, dubbelblind fase III-onderzoek ter vergelijking van de combinatie van dabrafenib en trametinib met dabrafenib en placebo in de eerstelijnstherapie voor patiënten met inoperabel (stadium IIIC) of gemetastaseerd (stadium IV) BRAF V600E/K mutatiepositief cutaan melanoom. Het primaire eindpunt van het onderzoek was progressievrije overleving (PFS), met algehele overleving (OS) als belangrijk secundair eindpunt. De proefpersonen werden gestratificeerd naar lactaatdehydrogenase (LDH)-niveau (> de bovengrens van normaal (ULN) versus ≤ ULN) en BRAF mutatie (V600E versus V600K).
In totaal werden 423 patiënten 1:1 gerandomiseerd naar ofwel combinatie (N = 211) ofwel dabrafenib (N = 212). De meeste proefpersonen waren Kaukasisch (> 99%) en mannelijk (53%), met een mediane leeftijd van 56 jaar (28% ≥65 jaar). De meerderheid van de patiënten had stadium IVM1c ziekte (67%). De meeste patiënten hadden LDH ≤ULN (65%), Eastern Cooperative Oncology Group (ECOG) performance status van 0 (72%) en viscerale ziekte (73%) op baseline. De meeste patiënten hadden een BRAF V600E-mutatie (85%). Patiënten met hersenmetastasen werden niet opgenomen in het onderzoek.
De mediane OS en geschatte 1, 2, 3, 4 en 5-jaarsoverlevingspercentages worden weergegeven in tabel 6. De mediane OS voor de combinatiearm was ongeveer 7 maanden langer dan die voor dabrafenibmonotherapie (25,8 maanden versus 18,7 maanden) met een 5-jaarsoverlevingspercentage van 32% voor de combinatietherapie versus 27% voor de dabrafenibmonotherapie (tabel 6, figuur 1), bleek uit een OS-analyse na 5 jaar. De Kaplan-Meier-OS-curve lijkt zich te stabiliseren van 3 tot 5 jaar (zie figuur 1). Het algehele 5-jaarsoverlevingspercentage was 40% (95%-BI: 31,2; 48,4) in de combinatiearm versus 33% (95%-BI: 25,0; 41,0) in de dabrafenibmonotherapiearm voor patiënten met een normaal lactaatdehydrogenaseniveau op baseline en 16% (95%-BI: 8,4; 26,0) in de combinatiearm versus 14% (95%-BI: 6,8; 23,1) in de dabrafenibmonotherapiearm voor patiënten met een verhoogd lactaatdehydrogenaseniveau op baseline.
Tabel 6 Resultaten voor algeheel overlevingspercentage van onderzoek MEK115306
(COMBI-d)
OS-analyse
(cut-offdatum: 12 januari 2015)
5-jaars-OS-analyse
(cut-offdatum: 10 december 2018)
Dabrafenib +
Trametinib
(n=211)
Dabrafenib +
Placebo (n=212)
Dabrafenib +
Trametinib
(n=211)
Dabrafenib +
Placebo (n=212)
Aantal patiënten
Dood (incident),
n (%) 99 (47) 123 (58) 135 (64) 151 (71)
Schattingen van OS (maanden)
Mediaan
(95%-BI)
25,1
(19,2; NR)
18.7 (15,2; 23,7)
25,8
(19,2; 38,2)
18,7
(15,2; 23,1) Hazardratio
(95%-BI)
0,71
(0,55; 0,92)
0,80
(0,63; 1,01)
p-waarde 0,011 n.v.t. Algehele geschatte
overleving, %
(95%-BI)
Dabrafenib + Trametinib
(n=211)
Dabrafenib + Placebo
(n=212)
Na 1 jaar 74 (66,8; 79,0) 68 (60,8; 73,5) Na 2 jaar 52 (44,7; 58,6) 42 (35,4; 48,9) Na 3 jaar 43 (36,2; 50,1) 31 (25,1; 37,9) Na 4 jaar 35 (28,2;, 41,8) 29 (22,7; 35,2) Na 5 jaar 32 (25,1; 38,3) 27 (20,7; 33,0) NR = niet bereikt (not reached), n.v.t. = niet van toepassing
Figuur 1 Kaplan-Meier-curven algehele overleving van onderzoek MEK115306 (ITT
Populatie)
Verbeteringen voor het primaire eindpunt PFS bleven bestendig over een periode van 5 jaar in de combinatiearm in vergelijking met dabrafenibmonotherapie. Verbeteringen werden ook waargenomen voor het algehele responspercentage (ORR) en een langere responsduur (DoR) werd ook waargenomen in de combinatiearm vergeleken met dabrafenibmonotherapie (Tabel 7).
G
eschat
t
e ov
erl
eving
sfu
n
ctie
0,0
0,2
0,4
0,6
0,8
1,0
Tijd sinds randomisatie (maanden) 0 6 1 2 1 8 2 4 3 0 3 6 4 2 4 8 5 4 6 0 6 6 7 2 78
211 188 145 113 98 86 79 71 63 60 57 54 12 0 212 175 137 104 84 69 60 56 54 51 50 46 10 0
Dabrafenib + Trametinib
Dabrafenib + Trametinib
Dabrafenib + Placebo
Proefpersonen “at risk”
Dabrafenib + Trametinib
Tabel 7 Werkzaamheidsresultaten van onderzoek MEK115306 (COMBI-d)
Primaire analyse (cut-offdatum: 26 augustus 2013) | Bijgewerkte analyse (cut-offdatum: 12 januari 2015) | 5-jaars analyse (cut-offdatum 10 december 2018) | ||||
| Eindpunt | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) |
| PFSa | ||||||
Progressieve ziekte of overlijden, n (%) | 102 (48) | 109 (51) | 139 (66) | 162 (76) | 160 (76) | 166 (78) |
| Mediane PFS (maanden) (95 %-BI) | 9,3 (7,7; 11,1) | 8,8 (5,9; 10,9) | 11,0 (8,0; 13,9) | 8,8 (5,9; 9,3) | 10,2 8,1; 12,8) | 8,8 (5,9; 9,3) |
| Hazardratio (95 %-BI) | 0,75 (0,57; 0,99) | 0,67 (0,53; 0,84) | 0,73 (0,59; 0,91) | |||
| P-waarde | 0,035 | <0,001f | n.v.t. | |||
ORRb % (95 %-BI) | 67 (59,9; 73,0) | 51 (44,5; 58,4) | 69 (61,8; 74,8) | 53 (46,3; 60,2) | 69 (62,5; 75,4) | 54 (46,8; 60,6) |
| ORR verschil (95 %-BI) | 15e (5,9; 24,5) | 15e (6,0; 24,5) | n.v.t. | |||
| P-waarde | 0,0015 | 0,0014f | n.v.t. | |||
DoRc (maanden) Mediaan (95 %-BI) | 9,2d (7,4; NR) | 10,2d (7,5; NR) | 12,9 (9,4; 19,5) | 10,6 (9,1; 13,8) | 12,9 (9,3; 18,4) | 10,2 (8,3; 13,8) |
a – Progressievrije overleving (door onderzoeker beoordeeld) b – Algeheel responspercentage = Complete respons + Partiële respons c – Responsduur d – Ten tijde van het opstellen van het rapport van het onderzoek was de meerderheid (≥ 59%) van de door de onderzoeker beoordeelde responses nog steeds gaande. e – ORR verschil berekend op basis van het onafgeronde ORR resultaat f – Bijgewerkte analyse was niet vooraf gepland en de p-waarde was niet aangepast voor meerdere testen NR = Niet bereikt n.v.t. = niet van toepassing | ||||||
MEK116513 (COMBI-v):
Onderzoek MEK116513 was een 2-armig, gerandomiseerd, open-label, fase III-onderzoek ter vergelijking van dabrafenib en trametinib combinatietherapie met vemurafenibmonotherapie in BRAF V600-mutatie-positieve inoperabele of gemetastaseerde melanomen. Het primaire eindpunt van het onderzoek was OS, met PFS als belangrijk secundair eindpunt. De proefpersonen werden gestratificeerd naar lactaatdehydrogenaseniveau (> de bovengrens van normaal (ULN) versus ≤ ULN) en BRAF mutatie (V600E versus V600K).
In totaal werden 704 patiënten 1:1 gerandomiseerd naar combinatietherapie of vemurafenib. De meeste proefpersonen waren Kaukasisch (> 96%) en mannelijk (55%), met een mediane leeftijd van 55 jaar (24% ≥ 65 jaar). De meerderheid van de patiënten had stadium IV M1c ziekte (61% in totaal). De meeste patiënten hadden LDH ≤ ULN (67%), ECOG performance status van 0 (70%) en viscerale ziekte (78%) op baseline. In totaal had 54% van de proefpersonen < 3 tumorlocaties op baseline. De meeste patiënten hadden BRAF V600E-mutatiepositieve melanoom (89%). Patiënten met hersenmetastasen werden niet opgenomen in het onderzoek.
De mediane OS en geschatte 1, 2, 3, 4 en 5-jaarsoverlevingspercentages worden weergegeven in tabel 8. De mediane OS voor de combinatiearm was ongeveer 8 maanden langer dan de mediane OS voor vemurafenibmonotherapie (26,0 maanden versus 17,8 maanden) met een 5-jaarsoverlevings-percentage van 36% voor de combinatietherapie versus 23% voor de vemurafenibmonotherapie (tabel 8, figuur 2), bleek uit een OS-analyse na 5 jaar. De Kaplan-Meier-OS-curve lijkt zich te stabiliseren van 3 tot 5 jaar (zie figuur 2). Het algehele 5-jaarsoverlevingspercentage was 46% (95%-BI: 38,8; 52,0) in de combinatiearm versus 28% (95%-BI: 22,5; 34,6) in de vemurafenib monotherapiearm voor patiënten met een normaal lactaatdehydrogenaseniveau op baseline en 16% (95%-BI: 9,3; 23,3) in de combinatiearm versus 10% (95%-BI: 5,1; 17,4) in de vemurafenib-monotherapiearm voor patiënten met een verhoogd lactaatdehydrogenaseniveau op baseline.
Tabel 8 Resultaten voor algeheel overlevingspercentage van onderzoek MEK116513
(COMBI-v)
OS-analyse
(cut-offdatum: 13 maart 2015)
5-jaars OS-analyse (cut-offdatum: 08 oktober 2018)
Dabrafenib +
Trametinib
(n=352)
Vemurafenib
(n=352)
Dabrafenib +
Trametinib
(n=352)
Vemurafenib
(n=352)
Aantal patiënten
Dood (incident),
n (%) 155 (44) 194 (55) 216 (61) 246 (70)
Schattingen van OS (maanden)
Mediaan
(95%-BI) 25,6
(22,6; NR)
18,0 (15,6; 20,7)
26,0
(22,1; 33,8)
17,8 (15,6; 20,7)
Aangepast
hazardratio
(95%-BI)
0,66
(0,53; 0,81)
0,70
(0,58; 0,84)
p-waarde <0,001 n.v.t. Algehele geschatte
overleving, %
(95%-BI)
Dabrafenib + Trametinib
(n=352)
Vemurafenib
(n=352)
Na 1 jaar 72 (67; 77) 65 (59; 70) Na 2 jaar 53 (47,1; 57,8) 39 (33,8; 44,5) Na 3 jaar 44 (38,8; 49,4) 31 (25,9; 36,2) Na 4 jaar 39 (33,4; 44,0) 26 (21,3; 31,0) Na 5 jaar 36 (30,5; 40,9) 23 (18,1; 27,4) NR = niet bereikt (not reached), n.v.t. = niet van toepassing
Figuur 2 Kaplan-Meier curven geüpdatete OS analyse van onderzoek MEK116513
Verbeteringen voor het secundaire eindpunt PFS bleven bestendig over een periode van 5 jaar in de combinatiearm in vergelijking met vemurafenibmonotherapie. Verbeteringen werden ook waargenomen voor ORR en een langere DoR werd ook waargenomen in de combinatiearm vergeleken met vemurafenibmonotherapie (Tabel 9).
Dabrafenib + Trametinib
0,0
0,2
0,4
0,6
0,8
1,0 
Tijd sinds randomisatie (maanden)
0 6 1 2 1 8 2 4 3 0 3 6 4 2 4 8 5 4 6 0 6 6 7 2 78 
Proefpersonen “at risk”
Vemurafenib
352 311 246 201 171 151 140 130 118 109 104 49 4 0 352 287 201 154 120 104 94 86 78 72 65 30 1 0  G
eschat
t
e ov
erl
eving
sfu
n
ctie
Vemurafenib
Dabrafenib + Trametinib
Tabel 9 Werkzaamheidsresultaten van onderzoek MEK116513 (COMBI-v)
Primaire analyse (Cut-offdatum: 17 april 2014) | 5-jaars analyse (Cut-offdatum: 08 oktober 2018) | |||
| Eindpunt | Dabrafenib + Trametinib (n=352) | Vemurafenib (n=352) | Dabrafenib + Trametinib (n=352) | Vemurafenib (n=352) |
| PFSa | ||||
Progressieve ziekte of overlijden, n (%) | 166 (47) | 217 (62) | 257 (73) | 259 (74) |
| Mediane PFS (maanden) (95 %-BI) | 11,4 (9,9; 14,9) | 7,3 (5,8; 7,8) | 12,1 (9,7; 14,7) | 7,3 (6,0; 8,1) |
| Hazardratio (95 %-BI) | 0,56 (0,46; 0,69) | 0,62 (0,52; 0,74) | ||
| P-waarde | <0,001 | n.v.t. | ||
ORRb % (95 %-BI) | 64 (59,1; 69,4) | 51 (46,1; 56,8) | 67 (62,2; 72,2) | 53 (47,2; 57,9) |
| ORR verschil (95 %-BI) | 13 (5,7; 20,2) | n.v.t. | ||
| P-waarde | 0,0005 | n.v.t. | ||
DoRc (maand) Mediaan (95 %-BI) | 13,8d (11,0; NR) | 7,5d (7,3; 9,3) | 13,8 (11,3; 18,6) | 8,5 (7,4; 9,3) |
a – Progressievrije overleving (door onderzoeker beoordeeld) b – Algeheel responspercentage = Complete respons + Partiële respons c – Responsduur d – Ten tijde van het opstellen van het rapport van het onderzoek was de meerderheid (59% van dabrafenib + trametinib en 42% van vemarufenib) van de door de onderzoeker beoordeelde responses nog steeds gaande. NR = Niet bereikt n.v.t. = niet van toepassing | ||||
Voorafgaande behandeling met een BRAF-remmer
Er zijn beperkte gegevens bij patiënten die behandeld worden met de combinatie van trametinib met dabrafenib die progressief zijn geworden op een voorafgaande BRAF-remmer.
Deel B van onderzoek BRF113220 bevatte een cohort van 26 patiënten die op een BRAF-remmer progressief waren geworden. De combinatietherapie van trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags liet beperkte klinische activiteit zien bij patiënten bij wie de ziekte progressief was geworden ondanks behandeling met een BRAF-remmer (zie rubriek 4.4). De door de onderzoeker beoordeelde bevestigde respons was 15% (95%-BI: 4,4; 34,9) en de mediane PFS was 3,6 maanden (95%-BI: 1,9; 5,2). Vergelijkbare resultaten werden gezien in deel C van dit onderzoek bij de 45 patiënten die overgezet werden van dabrafenibmonotherapie naar de combinatietherapie van trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags. Bij deze patiënten werd een bevestigde respons van 13% (95%-BI: 5,0; 27,0) waargenomen met een mediane PFS van 3,6 maanden (95%-BI: 2; 4).
Patiënten met hersenmetastasen
De werkzaamheid en veiligheid van trametinib in combinatie met dabrafenib bij patiënten met een BRAF mutatiepositief melanoom dat uitgezaaid is naar de hersenen is onderzocht in een niet-gerandomiseerd, open-label, multicenter, fase II-onderzoek (COMBI-MB onderzoek). In totaal werden 125 patiënten opgenomen in 4 cohorten:
- Cohort A: patiënten met BRAF V600E gemuteerd melanoom met asymptomatische hersenmetastasen zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort B: patiënten met BRAF V600E gemuteerd melanoom met asymptomatische hersenmetastasen met voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort C: patiënten met BRAF V600D/K/R gemuteerd melanoom met asymptomatische hersenmetastasen met of zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort D: patiënten met BRAF V600D/E/K/R gemuteerd melanoom met asymptomatische hersenmetastasen met of zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1 of 2.
Het primaire eindpunt van het onderzoek was de intracraniële respons in cohort A, gedefinieerd als het percentage patiënten met een bevestigde intracraniële respons beoordeeld door de onderzoeker met behulp van aangepaste Response Evaluation Criteria in Solid Tumors (RECIST) versie 1.1. Intracraniële respons beoordeeld door de onderzoeker in Cohorten B, C en D waren secundaire eindpunten van het onderzoek. Vanwege de kleine steekproefomvang weerspiegeld door brede 95%-BI's, moeten de resultaten in de Cohorten B, C en D voorzichtig worden geïnterpreteerd. De resultaten van de werkzaamheid zijn samengevat in tabel 10.
Tabel 10 Gegevens over werkzaamheid door beoordeling van de onderzoekers uit het
COMBI-MB-onderzoek
| Populatie van alle behandelde patiënten | ||||
| Eindpunten/ beoordeling | Cohort A N=76 | Cohort B N=16 | Cohort C N=16 | Cohort D N=17 |
| Intracraniële responspercentage, % (95%-BI) | ||||
59% (47,3; 70,4) | 56% (29,9; 80,2) | 44% (19,8; 70,1) | 59% (32,9; 81,6) | |
| Duur van intracraniële respons, mediaan, maanden (95%-BI) | ||||
6,5 (4,9; 8,6) | 7,3 (3,6; 12,6) | 8,3 (1,3; 15,0) | 4,5 (2,8; 5,9) | |
| Algeheel responspercentage (ORR), % (95%-BI) | ||||
59% (47,3; 70,4) | 56% (29,9; 80,2) | 44% (19,8; 70,1) | 65% (38,3; 85,8) | |
| Progressievrije overleving, mediaan, maanden (95%-BI) | ||||
5,7 (5,3; 7,3) | 7,2 (4,7; 14,6) | 3,7 (1,7; 6,5) | 5,5 (3,7; 11,6) | |
| Algehele overleving, mediaan, maanden (95%-BI) | ||||
10,8 (8,7; 17,9) | 24,3 (7,9; NR) | 10,1 (4,6; 17,6) | 11,5 (6,8; 22,4) | |
| BI = betrouwbaarheidsinterval NR = Niet bereikt (not reached) | ||||
- Trametinibmonotherapie
Behandelingsnaïeve patiënten
De werkzaamheid en veiligheid van trametinib bij patiënten met BRAF-gemuteerd inoperabel of gemetastaseerd melanoom (V600E en V600K) werden beoordeeld in een gerandomiseerd open-label fase III-onderzoek (MEK114267 [METRIC]). Bepaling van de BRAF V600-mutatiestatus van patiënten was vereist.
Patiënten (N=322) die behandelingsnaïef waren of mogelijk één eerdere chemotherapeutische behandeling hadden gekregen in het kader van metastasering [intentie tot behandelen (ITT) -populatie], werden in een verhouding van 2:1 gerandomiseerd voor het krijgen van trametinib 2 mg eenmaal daags of chemotherapie (dacarbazine 1.000 mg/m2 om de drie weken of paclitaxel 175 mg/m2 om de drie weken). De behandeling ging bij alle patiënten door tot ziekteprogressie, overlijden of terugtrekking.
Het primaire eindpunt van het onderzoek was beoordeling van de werkzaamheid van trametinib in vergelijking met chemotherapie met betrekking tot PFS bij patiënten met gevorderd/gemetastaseerd BRAF V600E/K-mutatiepositief melanoom zonder voorgeschiedenis van hersenmetastasen (N=273), die worden beschouwd als de populatie voor beoordeling van de primaire werkzaamheid. De secundaire eindpunten waren PFS in de ITT-populatie en OS, ORR en DoR in de populatie voor beoordeling van de primaire werkzaamheid en de ITT-populatie. Patiënten in de chemotherapiearm mochten overstappen op de trametinibarm na onafhankelijke bevestiging van progressie. Van de patiënten met een bevestigde ziekteprogressie in de chemotherapiearm stapten er in totaal 51 (47%) over op behandeling met trametinib.
Kenmerken bij baseline waren evenwichtig verdeeld over de behandelgroepen in de populatie voor beoordeling van de primaire werkzaamheid en de ITT-populatie. In de ITT-populatie was 54% van de patiënten man en waren alle patiënten Kaukasisch. De mediane leeftijd was 54 jaar (22% was 65 jaar of ouder); alle patiënten hadden een ECOG-performancescore van 0 of 1; en 3% van de patiënten had een voorgeschiedenis van hersenmetastasen. De meeste patiënten (87%) in de ITT-populatie hadden een BRAF V600E-mutatie en 12% van de patiënten had een BRAF V600K-mutatie. De meeste patiënten (66%) hadden geen eerdere chemotherapie ondergaan voor gevorderde of gemetastaseerde ziekte.
De werkzaamheidsresultaten in de populatie voor beoordeling van de primaire werkzaamheid waren consistent met die in de ITT-populatie; daarom worden alleen de werkzaamheidsgegevens voor de ITT-populatie weergegeven in tabel 11. De Kaplan-Meier-curven van door de onderzoeker vastgestelde OS (post-hocanalyse 20 mei 2013) worden weergegeven in figuur 3.
Tabel 11 Door de onderzoeker beoordeelde werkzaamheidsresultaten (ITT-populatie)
| Eindpunt | Trametinib | Chemotherapiea |
| Progressievrije overleving | (N=214) | (N=108) |
| Mediane PFS (in maanden) (95%-BI) | 4,8 (4,3; 4,9) | 1,5 (1,4; 2,7) |
Hazardratio (95%-BI) P-waarde | 0,45 (0,33; 0,63) <0,0001 | |
| Algeheleresponspercentage (ORR) | 22 | 8 |
ITT = intentie tot behandelen (intent to treat); PFS = progressievrije overleving; BI = betrouwbaarheidsinterval. a Chemotherapie betrof patiënten op dacarbazine (DTIC) 1.000 mg/m2 om de 3 weken, of op paclitaxel 175 mg/m2 om de 3 weken. | ||
Het PFS-resultaat was consistent in de subgroep patiënten met V600K-mutatiepositief melanoom (HR = 0,50; [95 %-BI: 0,18; 1,35], p=0,0788).
Een aanvullende OS-analyse werd uitgevoerd op basis van de tot 20 mei 2013 verzamelde gegevens, zie tabel 12. Tot oktober 2011 was 47% van de proefpersonen overgestapt, terwijl tot mei 2013 65% van de proefpersonen was overgestapt.
Tabel 12 Overlevingsgegevens uit de primaire en post-hocanalyses
| Sluitingsdatum | Behandeling | Aantal sterfgevallen (%) | Mediaan maanden (95%-BI) | Hazardratio (95%-BI) | Percentage nog in leven in maand 12 (95%-BI) |
| 26 oktober 2011 | Chemotherapie (n=108) | 29 (27) | NR | 0,54 (0,32; 0,92) | NR |
| Trametinib (n=214) | 35 (16) | NR | NR | ||
| 20 mei 2013 | Chemotherapie (n=108) | 67 (62) | 11,3 (7,2; 14,8) | 0,78 (0,57; 1,06) | 50 (39; 59) |
| Trametinib (n=214) | 137 (64) | 15,6 (14,0; 17,4) | 61 (54; 67) | ||
| NR = niet bereikt (not reached) | |||||
Figuur 3 Kaplan-Meier-curven van algehele overleving (OS – ad-hocanalyse 20 mei 2013
Voorafgaande behandeling met een BRAF-remmer
In een enkelarmig fase II-onderzoek dat was opgezet om het objectieveresponspercentage, de veiligheid en de farmacokinetiek na toediening van trametinib 2 mg eenmaal daags te beoordelen bij patiënten met BRAF V600E-, V600K- of V600D-mutatiepositief gemetastaseerd melanoom (MEK113583), werden twee afzonderlijke cohorten opgenomen: cohort A: patiënten die eerder waren 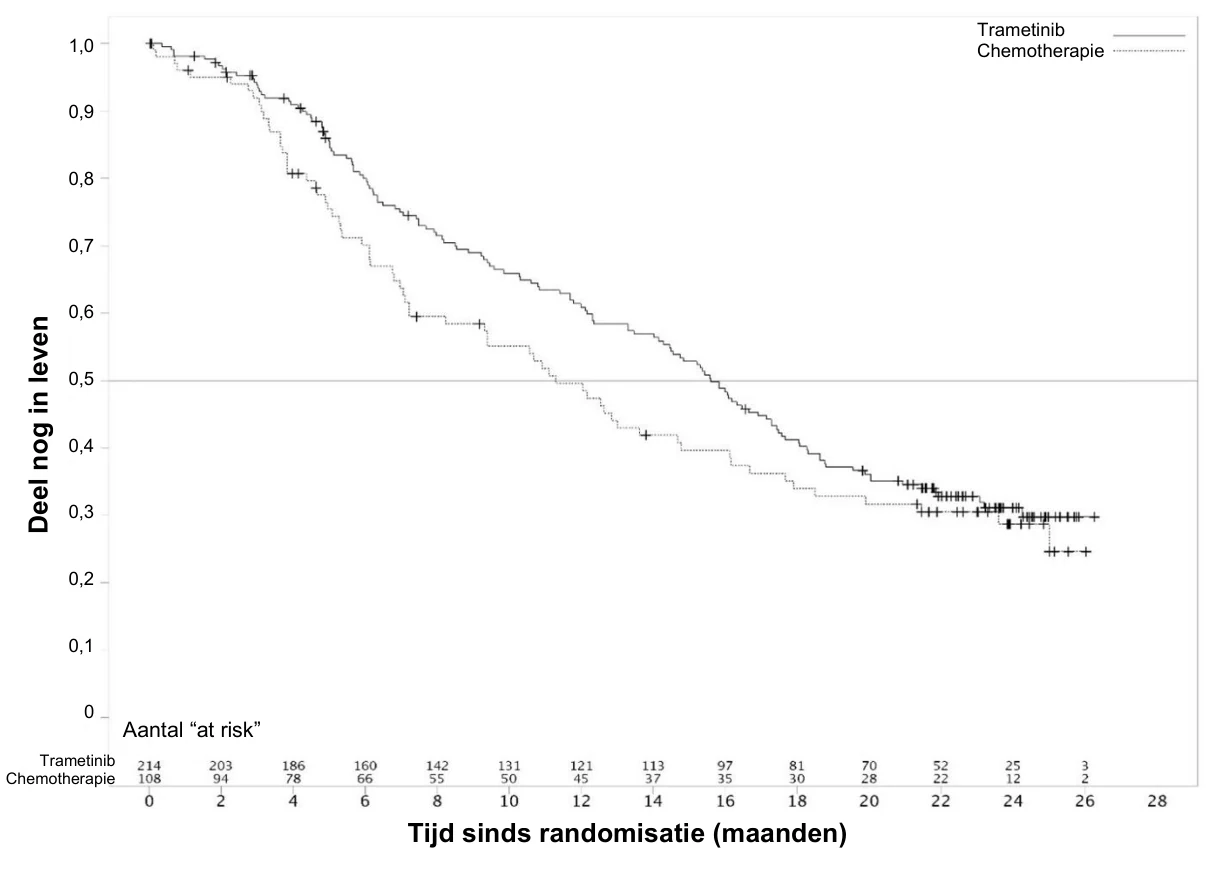



behandeld met een BRAF-remmer met of zonder andere eerdere behandeling, en cohort B: patiënten met ten minste 1 eerdere chemotherapie of immuuntherapie, zonder eerdere behandeling met een BRAF-remmer.
In cohort A van dit onderzoek vertoonde trametinib geen klinische activiteit bij patiënten bij wie progressie was opgetreden tijdens een eerdere BRAF-remmende behandeling.
Adjuvante behandeling van melanoom in stadium III
BRF115532 (COMBI-AD)
De werkzaamheid en veiligheid van trametinib in combinatie met dabrafenib werden onderzocht in een fase III, multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten met cutaan melanoom in stadium III (stadium IIIA [lymfeklier metastase >1 mm], IIIB of IIIC) met een BRAF V600 E/K-mutatie, na complete resectie.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar behandeling met combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags) of twee placebo’s gedurende een periode van 12 maanden. Includering vereiste complete resectie van het melanoom met complete lymfadenectomie in de 12 weken voorafgaand aan randomisatie. Voorafgaande systemische antikankerbehandeling, inclusief bestraling, was niet toegestaan. Patiënten met een voorgeschiedenis van eerdere maligniteiten kwamen in aanmerking als ze gedurende ten minste 5 jaar ziektevrij waren. Patiënten met maligniteiten met bevestigde activerende RAS-mutaties kwamen niet in aanmerking. Patiënten werden gestratificeerd op basis van BRAF-mutatiestatus (V600E versus V600K) en ziektestadium voorafgaand aan chirurgie met behulp van het American Joint Committee on Cancer (AJCC) 7e editie Melanoma Staging System (op basis van stadium III-sub-stadium, duidend op verschillende niveaus van lymfeklierbetrokkenheid en primaire tumorgrootte en ulceratie). Het primaire eindpunt was door de onderzoeker beoordeelde recidiefvrije overleving (RFS), gedefinieerd als de tijd vanaf randomisatie tot ziekterecidief of overlijden door welke oorzaak dan ook. Radiologische tumorbeoordeling werd gedurende de eerste 2 jaar elke 3 maanden en daarna elke 6 maanden uitgevoerd, totdat het eerste recidief werd waargenomen. Secundaire eindpunten omvatten algehele overleving (OS; belangrijk secundair eindpunt), afwezigheid van recidief (FFR) en afstandsmetastasevrije overleving (DMFS).
Er werden in totaal 870 patiënten gerandomiseerd naar de arm met de combinatietherapie (n=438) en de arm met placebo (n=432). De meeste patiënten waren Kaukasisch (99%) en man (55%), met een mediane leeftijd van 51 jaar (18% was ≥65 jaar). Het onderzoek omvatte patiënten met alle sub-stadia van de ziekte in stadium III voorafgaand aan resectie; 18% van deze patiënten had lymfeklierbetrokkenheid die alleen microscopisch identificeerbaar was en geen primaire tumorulceratie. De meerderheid van de patiënten had een BRAF V600E-mutatie (91%).
De mediane follow-upduur op het moment van de primaire analyse was 2,83 jaar in de arm met de combinatie dabrafenib en trametinib en 2,75 jaar in de placebo-arm.
Resultaten voor de primaire analyse van RFS worden weergegeven in Tabel 13. Het onderzoek liet voor de primaire uitkomst van door de onderzoeker beoordeelde RFS een statistisch significant verschil zien tussen de behandelarmen, met een mediane RFS van 16,6 maanden voor de placeboarm en nog niet bereikt voor de combinatiearm (HR: 0,47; 95%-betrouwbaarheidsinterval: (0,39; 0,58); p=1,53×10⁻¹⁴). Het waargenomen RFS-voordeel werd consistent aangetoond in subgroepen van patiënten, inclusief leeftijd, geslacht en ras. Resultaten waren ook consistent bij stratificatiefactoren voor ziektestadium en BRAF V600-mutatietype.
Tabel 13 Door onderzoeker beoordeelde RFS-resultaten voor onderzoek BRF115532
(COMBI-AD primaire analyse)
Dabrafenib + Trametinib Placebo RFS-parameter N=438 N=432
Aantal voorvallen, n (%)
Recidief
Gerecidiveerd met afstandsmetastase
Overlijden
166 (38%)
163 (37%)
103 (24%)
3 (<1%)
248 (57%) 247 (57%) 133 (31%) 1 (<1%) Mediaan (maanden)
(95%-BI)
NE
(44,5; NE)
16,6 (12,7; 22,1) Hazardratio[1]
(95%-BI)
p-waarde[2]
0,47 (0,39; 0,58) 1,53×10⁻¹⁴ 1-jaarspercentage (95%-BI) 0,88 (0,85; 0,91) 0,56 (0,51; 0,61) 2-jaarspercentage (95%-BI) 0,67 (0,63; 0,72) 0,44 (0,40; 0,49) 3-jaarspercentage (95%-BI) 0,58 (0,54; 0,64) 0,39 (0,35; 0,44) [1] Hazardratio wordt verkregen via het gestratificeerde Pike-model.
[2] P-waarde wordt verkregen via de tweezijdig gestratificeerde logrank-test (stratificatiefactoren waren ziektestadium – IIIA vs. IIIB vs. IIIC – en BRAF V600-mutatietype – V600E vs. V600K) NE = niet te schatten (not estimable)
Op basis van bijgewerkte gegevens met een extra follow-up van 29 maanden in vergelijking met de primaire analyse (minimale follow-up van 59 maanden), werd het RFS-voordeel gehandhaafd met een geschatte HR van 0,51 (95%-BI: 0,42; 0,61) (Figuur 4). Het 5-jaars RFS-percentage was 52% (95%-BI: 48; 58) in de combinatiearm vergeleken met 36% (95%-BI: 32; 41) in de placeboarm.
Figuur 4 Kaplan-Meier-curven van RFS voor onderzoek BRF115532 (ITT population, bijgewerkte resultaten)
Op het moment van de OS-eindanalyse was de mediane duur van de follow-up 8,3 jaar in de combinatiearm en 6,9 jaar in de placebo-arm. Het waargenomen verschil in OS was niet statistisch significant (HR: 0,80; 95%-BI: 0,62; 1,01) met 125 voorvallen (29%) in de combinatiearm en 136 voorvallen (31%) in de placebo-arm. Geschatte 5-jaars OS-percentages waren 79% in de combinatiearm en 70% in de placebo-arm, en geschatte 10-jaars OS-percentages waren 66% in de combinatiearm en 63% in de placebo-arm.
1.0
0.9
0.8
0.7
0.6
0.5
0.4
0.3
0.2
0.1
0.0 
Tijd sinds randomisatie (maanden)
20 22 24
14 16 18
8 10 12
6
0 2 4 46 48 50
40 42 44
34 36 38
32
26 28 30 72 74 76
66 68 70 60 62 64 58 52 
Pe
rc
e
n
t
a
g
e i
n
l
ev
e
n
e
n
re
c
id
ie
f
v
rij
54 56 78 80
281 275 262
335 324 298
381 372 354
391
438 413 405 210 204 202
221 217 213
233 229 228
236
256 249 242 17 8 6
80 45 38 133 109 92 156 199 195 176 2 0 178 175 168
204 199 185
263 243 219
280
432 387 322 137 136 133
143 140 139
151 147 146
157
166 164 158 13 1 1
56 35 26 99 80 69 115 133 132 121 2 0  Dabrafenib +
 Trametinib
Placebo 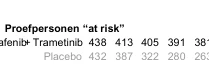
Proefpersonen “at risk”
Dabrafenib +  trametinib

Placebo 
N Voorvallen Mediaan, maanden (95%-BI) 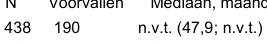 438 190 n.v.t. (47,9; n.v.t.)
 432 262 16,6 (12,7; 22,1)
 HR voor recidief = 0,51
 95%-BI (0,42; 0,61) Groep
Niet-kleincellige longkanker
Onderzoek BRF113928
De werkzaamheid en veiligheid van trametinib in combinatie met dabrafenib werd onderzocht in een fase II, drie-cohort, multicenter, niet-gerandomiseerd, open-label onderzoek bij patiënten met Stadium IV BRAF V600E-gemuteerd NSCLC. Het primaire eindpunt was ORR, beoordeeld door de onderzoeker met gebruik van RECIST 1.1. Secundaire eindpunten waren onder meer DoR, PFS, OS, veiligheid en populatiefarmacokinetiek. ORR, DoR en PFS werden ook beoordeeld door een Independent Review Committee (IRC) als gevoeligheidsanalyse.
Cohorten werden achtereenvolgens opgenomen:
Cohort A: Monotherapie (dabrafenib 150 mg tweemaal daags), 84 patiënten opgenomen.
78 patiënten hadden een eerdere systemische behandeling gekregen voor hun gemetastaseerde ziekte.
- Cohort B: Combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags), 59 patiënten opgenomen. 57 patiënten hadden 1-3 eerdere systemische behandelingslijnen gekregen voor hun gemetastaseerde ziekte. 2 patiënten hadden geen eerdere systemische behandeling gekregen en werden opgenomen in de analyse van patiënten in Cohort C.
- Cohort C: Combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags), 34 patiënten. Alle patiënten kregen de studiemedicatie als eerstelijnsbehandeling van hun gemetastaseerde ziekte.
Van alle 93 patiënten die opgenomen werden in de combinatietherapie cohorten B en C, waren de meeste patiënten Kaukasisch (>90%), met een vergelijkbare verhouding tussen vrouwen en mannen (54% versus 46%) en een mediane leeftijd van 64 jaar bij patiënten die een tweede- of meerderelijnsbehandeling kregen en 68 jaar bij de eerstelijnspatiënten. De meeste patiënten (94%) die opgenomen werden in de combinatietherapie-cohorten hadden een ECOG performance status van 0 of 1. 26 (28%) hadden nooit gerookt. De meerderheid van de patiënten hadden een niet-squameuze histologie. In de eerder behandelde populatie hadden 38 patiënten (67%) een enkele systemische behandeling tegen kanker gekregen voor gemetastaseerde ziekte.
Op het moment van de primaire analyse, was het primaire eindpunt van ORR beoordeeld door de onderzoeker 61,1% (95%-BI, 43,5%; 76,9%) bij de eerstelijnspopulatie en 66,7% (95%-BI, 52,9%; 78,6%) bij de eerder behandelde populatie. Deze waarden bereikten het statistische significantieniveau om de nulhypothese, dat de ORR van dabrafenib in combinatie met trametinib voor deze NSCLC-populatie kleiner dan of gelijk was aan 30%, te verwerpen. De IRC beoordeling van de ORR-resultaten kwam overeen met de beoordeling van de onderzoekers. De uiteindelijke analyse van de werkzaamheid die 5 jaar na de eerste dosis van de laatste patiënt is uitgevoerd, wordt weergegeven in tabel 14.
Tabel 14 Samenvatting van werkzaamheid in de combinatietherapie-cohorten op basis van beoordeling door onderzoekers en onafhankelijke radiologische beoordeling
| Eindpunt | Analyse | Combinatie 1e Lijn N=361 | Combinatie 2e Lijn Plus N=571 |
Algehele bevestigde respons n (%) (95%-BI) | Door onderzoeker Door IRC | 23 (63,9%) (46,2; 79,2) 23 (63,9%) (46,2; 79,2) | 39 (68,4%) (54,8; 80,1) 36 (63,2%) (49,3; 75,6) |
Mediane DoR Maanden (95%-BI) | Door onderzoeker Door IRC | 10,2 (8,3; 15,2) 15,2 (7,8; 23,5) | 9,8 (6,9; 18,3) 12,6 (5,8; 26,2) |
Mediane PFS Maanden (95%-BI) | Door onderzoeker Door IRC | 10,8 (7,0; 14,5) 14,6 (7,0; 22,1) | 10,2 (6,9; 16,7) 8,6 (5,2; 16,8) |
Mediane OS Maanden (95%-BI) | - | 17,3 (12,3; 40,2) | 18,2 (14,3; 28,6) |
| 1 Cut-off datum: 7 januari 2021 | |||
Gedifferentieerd schildkliercarcinoom (DTC)
Onderzoek CDRB436J12301 (J12301)
De veiligheid en werkzaamheid van trametinib in combinatie met dabrafenib (D+T) werden geëvalueerd in onderzoek J12301, een gerandomiseerd (2:1), dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek bij volwassen patiënten met BRAF V600E-mutatiepositief, lokaal gevorderd of gemetastaseerd radioactief jodium refractair gedifferentieerd schildkliercarcinoom, die progressie vertoonden na maximaal twee eerdere VEGFR-gerichte therapieën (waaronder, maar niet beperkt tot, lenvatinib of sorafenib). De BRAF V600E-mutatiestatus werd centraal bevestigd met behulp van de Cobas® 4800-test.
153 patiënten werden gerandomiseerd naar trametinib 2 mg eenmaal daags oraal in combinatie met dabrafenib 150 mg tweemaal daags oraal (N=101) of placebo (N=52). Patiënten met een RET-fusiepositieve tumor werden uitgesloten De randomisatie werd gestratificeerd op basis van eerdere behandeling met lenvatinib (ja versus nee) en het aantal eerdere VEGFR-gerichte therapieën (1 versus 2). Geschikte patiënten die gerandomiseerd werden naar placebo mochten overstappen naar D+T bij bevestiging van ziekteprogressie door een geblindeerde, onafhankelijke radiologische beoordelingscommissie (BIRC). Patiënten bleven de geblindeerde studiemedicatie ontvangen zolang zij klinisch voordeel ervoeren of totdat er sprake was van onaanvaardbare toxiciteit. Het primaire eindpunt was progressievrije overleving (PFS) beoordeeld door BIRC. De belangrijkste secundaire eindpunten waren de algehele responsratio (ORR) zoals beoordeeld door BIRC, en de algehele overleving (OS).
De mediane leeftijd was 64 jaar (bereik 36 tot 82 jaar) waarbij 12 patiënten (8%) 75 jaar of ouder waren. De meerderheid van de patiënten was Aziatisch (86%) en 52% was vrouw. Alle patiënten hadden een bevestigde diagnose van papillair schildkliercarcinoom. Er werden geen patiënten met folliculair schildkliercarcinoom in het onderzoek opgenomen. Eerder gebruik van lenvatinib werd gerapporteerd bij 31% van de patiënten, en de meerderheid (78%) had één eerdere VEGFR-gerichte therapie ontvangen. De baseline ECOG performance status was 0 (50%), 1 (47%) of 2 (3%). De mediane behandelduur was 14,5 maanden in de D+T arm en 5,5 maanden in de placebo-arm.
De resultaten van de primaire analyse (met een cut-off datum van 22 januari 2025 en een mediane follow-up van 17 maanden) worden weergegeven in Tabel 15 en Figuur 5. Het onderzoek toonde een statistisch significante verbetering aan in zowel PFS als ORR.
Tabel 15 Werkzaamheidsresultaten bij DTC (onderzoek J12301 primaire analyse, ITT)
Dabrafenib + trametinib n=101 | Placebo n=52 | |
| Progressievrije overleving * (PFS) volgens BIRC | ||
| Voorvallen (%) | 54 (53,5%) | 43 (82,7%) |
| Mediane PFS in maanden (95%-BI)a | 12,8 (10,2; 21,2) | 3,7 (2,3; 7,5) |
| Hazardratio (95%-BI)b | 0,38 (0,25; 0,57) | |
| p-waarde (eenzijdig)c | <0,001 | |
| Bevestigde beste algehele response volgens BIRC | ||
| Bevestigde ORR, n (%) | 58 (57,4%) | 2 (3,8%) |
| (95%-BI)d | (47,2; 67,2) | (0,5; 13,2) |
| p-waarde (eenzijdig)e | <0,001 | |
| Totale overleving (OS)f | ||
| Overlijden, n (%) | 27 (26,7%) | 19 (36,5%) |
| Hazardratio (95%-BI)b | 0,66 (0,36; 1,19) | |
* De primaire analyse van progressievrije overleving (PFS) omvatte censurering voor nieuwe antikankerbehandeling. De resultaten voor PFS met en zonder censurering voor een nieuwe antikankerbehandeling waren vergelijkbaar. BI: betrouwbaarheidsinterval, ORR=overall response rate (CR-complete response +PR-partiële respons); PR en CR worden bevestigd door herhaalde beoordelingen die worden uitgevoerd minimaal 4 weken nadat voor het eerst aan de responscriteria is voldaan. a Gebaseerd op de Kaplan-Meier schatting. b Gebaseerd op een Cox-regressiemodel gestratificeerd naar het ontvangen van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). c Gebaseerd op een log rank test gestratificeerd naar ontvangst van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). d 95%-BI volgens de exacte binomiale Clopper-Pearson methode. e Gebaseerd op een Cochran-Mantel-Haenszel-test gestratificeerd naar het ontvangen van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). f De verbetering in de totale overleving (OS) was niet statistisch significant (ten tijde van de primaire analyse waren 30 patiënten [57,7%] al overgestapt van de placebo-arm naar de D+T arm). | ||
Figuur 5 Kaplan-Meier-PFS-curves voor onderzoek J12301 (primaire analyse)
Andere studies – pyrexie management analyse
Onderzoek CPDR001F2301 (COMBI-i) en onderzoek CDRB436F2410 (COMBI-Aplus) Pyrexie wordt waargenomen bij patiënten die worden behandeld met een combinatietherapie van dabrafenib en trametinib. De initiële registratiestudies voor de combinatietherapie in de inoperabele of gemetastaseerde melanoomsetting (COMBI-d en COMBI-v; totaal n=559) en in de adjuvante 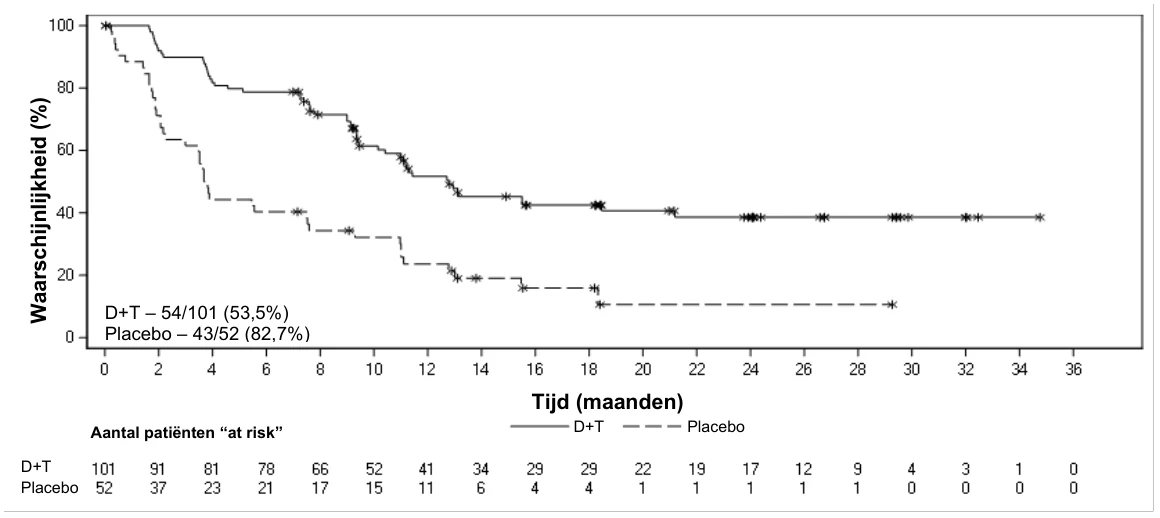

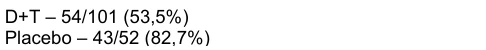


 melanoomsetting (COMBI-AD, n=435) hebben aanbevolen om alleen dabrafenib te onderbreken in geval van pyrexie (koorts ≥38,5°C). In twee vervolgonderzoeken bij inoperabel of gemetastaseerd melanoom (COMBI-i controlearm, n=264) en in de adjuvante melanoomsetting (COMBI-Aplus, n=552) werd geadviseerd om beide geneesmiddelen te onderbreken bij een temperatuur van de patiënt ≥38°C (COMBI-Aplus) of bij het eerste symptoom van pyrexie (COMBI-i; COMBI-Aplus bij opnieuw optredende koorts). In COMBI-i en COMBI-Aplus was er een lagere incidentie pyrexie graad 3/4, gecompliceerde pyrexie, ziekenhuisopname als gevolg van ernstige pyrexie-bijwerkingen van speciaal belang (AESI’s), de tijd met pyrexie-AESI’s en permanente stopzetting van beide geneesmiddelen vanwege pyrexie-AESI’s (de laatste alleen in de adjuvante setting) vergeleken met COMBI-d, COMBI-v en COMBI-AD. Het COMBI-Aplus onderzoek bereikte zijn primaire eindpunt met een samengesteld percentage van 8,0% (95%-BI: 5,9; 10,6) voor pyrexie graad 3/4, ziekenhuisopname vanwege pyrexie, of permanente stopzetting van de behandeling vanwege pyrexie vergeleken met 20,0% (95%-BI: 16,3; 24,1) voor de historische controle (COMBI-AD).
Pediatrische patiënten
Gegevens uit klinische onderzoeken bij adolescenten met melanoom zijn zeer beperkt en extrapolatie uit volwassen gegevens is gebruikt om de werkzaamheid vast te stellen. Een gepubliceerd retrospectief Italiaanse onderzoek beschreef 6 pediatrische deelnemers met gevorderd BRAF V600-mutatie-positief melanoom, behandeld met trametinib in combinatie met dabrafenib. De mediane leeftijd bij diagnose was 15 jaar, en de startdoses varieerden van 125 mg tot 150 mg tweemaal daags voor dabrafenib en van 1,5 mg tot 2 mg eenmaal daags voor trametinib. Er werd geen recidief van de ziekte vastgesteld bij 4 patiënten in de adjuvante setting na een mediane follow-up van 22 maanden. In de metastatische setting werd één geval van volledige respons en één geval van progressieve ziekte gerapporteerd.
5.2 Farmacokinetische eigenschappen
Absorptie
Trametinib wordt oraal geabsorbeerd met een mediane tijd tot maximale concentraties van 1,5 uur na toediening. De gemiddelde absolute biologische beschikbaarheid van een enkele tabletdosis van 2 mg is 72% ten opzichte van een intraveneuze (iv) microdosis. De toename in blootstelling (Cmax en AUC) was dosisproportioneel na herhaalde toediening. Na toediening van 2 mg eenmaal daags waren de geometrisch gemiddelde Cmax, AUC(0-τ) en concentratie voorafgaand aan toediening bij steady state respectievelijk 22,2 ng/ml, 370 ng*uur/ml en 12,1 ng/ml met een lage piek-dalverhouding (1,8). De variabiliteit tussen proefpersonen bij steadystate was laag (< 28%).
Trametinib hoopt zich op bij herhaalde dagelijkse toediening met een gemiddelde accumulatieratio van 6,0 bij de dosis van 2 mg eenmaal daags. Steady state werd bereikt op dag 15.
Toediening van een enkelvoudige dosis trametinib met een vetrijke, calorierijke maaltijd leidde tot een verlaging met 70% en 10% van respectievelijk Cmax en AUC in vergelijking met nuchtere omstandigheden (zie rubrieken 4.2 en 4.5).
Distributie
De binding van trametinib aan humaan plasma-eiwit is 97,4%. Trametinib heeft een verdelingsvolume van ongeveer 1.200 l, vastgesteld na intraveneuze toediening van een microdosis van 5 μg.
Biotransformatie
In-vitro- en in-vivo-onderzoeken toonden aan dat trametinib voornamelijk wordt gemetaboliseerd via deacetylering alleen of in combinatie met mono-oxygenatie. De gedeacetyleerde metaboliet werd verder gemetaboliseerd door glucuronidatie. CYP3A4-oxidatie wordt beschouwd als een minder belangrijke metabolisatieroute. De deacetylering wordt gemedieerd door de carboxylesterasen 1b, 1c en 2, met een mogelijke bijdrage door andere hydrolytische enzymen.
Na enkele en herhaalde doses trametinib is trametinib als moederstof de belangrijkste circulerende component in plasma.
Eliminatie
De gemiddelde terminale halfwaardetijd is 127 uur (5,3 dagen) na toediening van een enkele dosis. De iv-plasmaklaring van trametinib is 3,21 l/uur.
Er werd slechts weinig van de totale dosis teruggevonden na een verzamelperiode van 10 dagen (< 50%) na toediening van een enkele orale dosis radioactief gelabeld trametinib als een oplossing, vanwege de lange eliminatiehalfwaardetijd. Geneesmiddelgerelateerd materiaal werd voornamelijk uitgescheiden via de feces (>80% van de teruggevonden radioactiviteit) en in geringe mate via de urine (<19%). Minder dan 0,1% van de uitgescheiden dosis werd als moederstof in de urine teruggevonden.
Speciale patiëntengroepen
Verminderde leverfunctie
Farmacokinetische populatieanalyses en gegevens van een klinisch farmacologisch onderzoek in patiënten met normale leverfunctie of met licht, matig of ernstig verhoogde bilirubine- en/of ASAT-niveaus (op basis van de classificatie van het National Cancer Institute [NCI]) geven aan dat leverfunctie geen significante invloed heeft op de orale klaring van trametinib.
Verminderde nierfunctie
Een verminderde nierfunctie heeft waarschijnlijk geen klinisch relevant effect op de farmacokinetiek van trametinib vanwege de lage mate van renale uitscheiding van trametinib. De farmacokinetiek van trametinib werd getypeerd bij 223 patiënten die meededen aan klinische onderzoeken met trametinib en een licht verminderde nierfunctie hadden en 35 patiënten met een matig verminderde nierfunctie, met behulp van een farmacokinetische populatieanalyse. Een licht en matig verminderde nierfunctie had geen invloed op de blootstelling aan trametinib (< 6% voor beide groepen). Er zijn geen gegevens beschikbaar van patiënten met een ernstig verminderde nierfunctie (zie rubriek 4.2).
Ouderen
Op basis van de farmacokinetische populatieanalyse (bereik 19 tot 92 jaar) bleek leeftijd geen relevant klinisch effect te hebben op de farmacokinetiek van trametinib. De veiligheidsgegevens voor patiënten van 75 jaar of ouder zijn beperkt (zie rubriek 4.8).
Ras
De farmacokinetische populatieanalyse liet geen significante verschillen zien in de farmacokinetiek van trametinib bij Aziatische en Kaukasische patiënten. Er zijn onvoldoende gegevens om het mogelijke effect van andere rassen op de farmacokinetiek van trametinib te beoordelen.
Pediatrische patiënten
De farmacokinetische blootstellingen aan trametinib bij een voor gewicht gecorrigeerde dosis bij adolescente patiënten lagen binnen het bereik van die waargenomen bij volwassenen.
Lichaamsgewicht en geslacht
Op basis van een farmacokinetische populatieanalyse bleken geslacht en lichaamsgewicht de orale klaring van trametinib te beïnvloeden. Hoewel voor kleinere vrouwelijke proefpersonen wordt voorspeld dat ze een hogere blootstelling hebben dan zwaardere mannelijke proefpersonen, zijn deze verschillen waarschijnlijk niet klinisch relevant en is er geen dosisaanpassing nodig. Geneesmiddelinteracties
Effecten van trametinib op geneesmiddelmetaboliserende enzymen en geneesmiddeltransporters: in-vitro- en in-vivogegevens wijzen erop dat het niet waarschijnlijk is dat trametinib de farmacokinetiek van andere geneesmiddelen beïnvloedt. Gebaseerd op in-vitro-onderzoeken is trametinib geen CYP1A2-, CYP2A6-, CYP2B6-, CYP2D6- en CYP3A4-remmer. Trametinib bleek een in-vitroremmer te zijn van CYP2C8, CYP2C9 en CYP2C19, een inductor van CYP3A4 en een remmer van de transporters OAT1, OAT3, OCT2, MATE1, OATP1B1, OATP1B3, P-gp en BCRP. Gebaseerd op de lage dosis en lage klinische systemische blootstelling in verhouding tot de in-vitro potentie van remming of inductiewaarden wordt trametinib echter niet beschouwd als een in-vivoremmer of -inductor van deze enzymen of transporters, hoewel een tijdelijke remming van BCRP-substraten in de darmen kan voorkomen (zie rubriek 4.5).
Effecten van andere geneesmiddelen op trametinib: in-vivo- en in-vitrogegevens wijzen erop dat het niet waarschijnlijk is dat de farmacokinetiek van trametinib wordt beïnvloed door andere geneesmiddelen. Trametinib is geen substraat van CYP-enzymen of de transporters BCRP, OATP1B1, OATP1B3, OATP2B1, OCT1, MRP2 en MATE1. Trametinib is een in-vitro substraat van BSEP en de effluxtransporter P-gp. Hoewel het niet waarschijnlijk is dat blootstelling aan trametinib beïnvloed wordt door remming van BSEP, kunnen verhoogde concentraties van trametinib na sterke remming van hepatisch P-gp niet worden uitgesloten (zie rubriek 4.5).
Effecten van trametinib op andere geneesmiddelen: het effect van herhaalde doses trametinib op de farmacokinetiek in steady state van orale combinatieanticonceptiva, norethisteron en ethinylestradiol, werd beoordeeld in een klinisch onderzoek bij 19 vrouwelijke patiënten met solide tumoren. De blootstelling aan norethisteron nam toe met 20% en de blootstelling aan ethinylestradiol was vergelijkbaar bij gelijktijdige toediening met trametinib. Op basis van deze resultaten wordt geen verlies van werkzaamheid van hormonale anticonceptiva verwacht bij gelijktijdige toediening met trametinib als monotherapie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken naar de carcinogeniteit van trametinib uitgevoerd. In onderzoeken waarin beoordeling plaatsvond van terugmutaties bij bacteriën, chromosomale afwijkingen in zoogdiercellen en micronucleï in het beenmerg van ratten, bleek trametinib niet genotoxisch te zijn.
Trametinib zou de vrouwelijke vruchtbaarheid bij mensen kunnen verminderen, aangezien in onderzoeken met herhaalde doseringen toenames van follikelcysten en afnames van corpora lutea bij vrouwelijke ratten werden waargenomen bij blootstellingen die lager waren dan de humane klinische blootstelling op basis van AUC.
Daarnaast werden er verlaagde eierstokgewichten, lichte vertragingen van de kenmerken van vrouwelijke geslachtsrijping (vaginale opening en verhoogde incidentie van uitstekende terminale eindknoppen van de borstklier) en lichte hypertrofie van het oppervlakte-epitheel van de baarmoeder waargenomen bij jonge ratten die trametinib kregen. Al deze effecten waren reversibel na een behandelvrije periode en toe te schrijven aan farmacologie. Tijdens tot 13 weken durende toxiciteitsonderzoeken bij ratten en honden werden echter geen effecten van de behandeling waargenomen in mannelijke voortplantingsweefsels.
Tijdens embryo-foetale ontwikkelingstoxiciteitsonderzoeken bij ratten en konijnen induceerde trametinib maternale en ontwikkelingstoxiciteit. Bij ratten werden verlaagde foetale gewichten en verhoogd postimplantatieverlies gezien bij blootstellingen onder of net boven de humane klinische blootstellingen op basis van AUC. In een embryo-foetale ontwikkelingstoxiciteitsonderzoek bij konijnen werden verlaagd foetaal lichaamsgewicht, toename van miskramen, verhoogde frequentie van onvolledige botvorming en skeletmisvormingen gezien bij subklinische humane blootstellingen op basis van AUC.
Tijdens onderzoeken met herhaalde dosering worden de effecten gezien na blootstelling aan trametinib meestal gevonden in de huid, het maag-darmstelsel, het hematologisch systeem, de botten en de lever. De meeste bevindingen zijn reversibel na herstel zonder geneesmiddelen. Bij ratten werden hepatocellulaire necrose en transaminaseverhogingen gezien na 8 weken bij ≥ 0,062 mg/kg/dag (ongeveer 0,8 keer de humane klinische blootstelling op basis van AUC).
Bij muizen werden een lager(e) hartslag, hartgewicht en linkerventrikelfunctie waargenomen zonder cardiale histopathologie na 3 weken bij ≥ 0,25 mg/kg/dag trametinib (ongeveer 3 keer de humane klinische blootstelling op basis van AUC) gedurende maximaal 3 weken. Bij volwassen ratten ging mineralisatie van meerdere organen gepaard met verhoogd serumfosfor en ging dit nauw gepaard met necrose in hart, lever en nieren en met longbloedingen bij blootstellingen vergelijkbaar met de humane klinische blootstelling. Bij ratten werden hypertrofie van de groeischijf en verhoogde botturnover waargenomen, maar het wordt niet verwacht dat de epifysaire hypertrofie klinisch relevant is voor volwassen mensen. Bij ratten en honden die trametinib in of onder humane klinische blootstellingsniveaus kregen, werden beenmergnecrose, lymfoïde atrofie in thymus en darmgeassocieerd lymfoïd weefsel (GALT) en lymfoïde necrose in de lymfeklieren, milt en thymus waargenomen, die in staat zijn de immuunfunctie te hinderen. Bij jonge ratten werd een toegenomen hartgewicht zonder histopathologie waargenomen bij 0,35 mg/kg/dag (ongeveer 2 keer de humane klinische blootstelling op basis van AUC).
Trametinib was fototoxisch in een in vitro uitgevoerde fototoxiciteitstest met neutraalroodopname (NRU) van fibroblasten 3T3 van muizenembryo’s bij significant hogere concentraties dan waaraan klinisch blootgesteld wordt (IC50 bij 2,92 µg/ml; dit is ≥ 130 keer de humane klinische blootstelling gebaseerd op Cmax). Dit geeft aan dat er een laag risico op fototoxiciteit bestaat bij patiënten die trametinib gebruiken.
Combinatie met dabrafenib
In een onderzoek bij honden waarbij trametinib en dabrafenib gedurende 4 weken in combinatie werden gegeven, werden tekenen van gastro-intestinale toxiciteit en afgenomen lymfoïde cellulariteit van de thymus waargenomen bij lagere blootstellingen dan bij honden die alleen trametinib kregen. Verder werd gelijke toxiciteit als in vergelijkbare monotherapie onderzoeken waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mekinist 0,5 mg filmomhulde tabletten
Tabletkern
Mannitol (E421)
Microkristallijne cellulose (E460)
Hypromellose (E464)
Croscarmellosenatrium (E468)
Magnesiumstearaat (E470b)
Natriumlaurylsulfaat
Colloïdaal siliciumdioxide (E551)
Filmomhulling tablet
Hypromellose (E464)
Titaniumdioxide (E171)
Polyethyleenglycol
Geel ijzeroxide (E172)
Mekinist 2 mg filmomhulde tabletten
Tabletkern
Mannitol (E421)
Microkristallijne cellulose (E460)
Hypromellose (E464)
Croscarmellosenatrium (E468)
Magnesiumstearaat (E470b)
Natriumlaurylsulfaat
Colloïdaal siliciumdioxide (E551)
Filmomhulling tablet
Hypromellose (E464)
Titaniumdioxide (E171)
Polyethyleenglycol
Polysorbaat 80 (E433)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Ongeopende fles
3 jaar
Geopende fles
Na openen, bewaren beneden 30ºC en gebruiken binnen 30 dagen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht en vocht. De fles zorgvuldig gesloten houden.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Fles van hogedichtheidpolyethyleen (HDPE) met kindveilige sluiting van polypropyleen. De fles bevat een droogmiddel.
Verpakkingsgrootten: een fles bevat 7 of 30 tabletten
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Mekinist 0,5 mg filmomhulde tabletten
EU/1/14/931/001
EU/1/14/931/002
Mekinist 2 mg filmomhulde tabletten
EU/1/14/931/005
EU/1/14/931/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 juni 2014
Datum van laatste verlenging: 14 februari 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.