


SmPC (samenvatting van de productkenmerken) - Calquence
Calquence 100 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Calquence 100 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 100 mg acalabrutinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Gele capsule, blauwe kap, harde capsule maat 1 (20 mm), met het opschrift "ACA 100 mg" in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Calquence als monotherapie of in combinatie met obinutuzumab is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandelde chronische lymfatische leukemie (CLL).
Calquence in combinatie met venetoclax, met of zonder obinutuzumab, is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandelde chronische lymfatische leukemie (CLL).
Calquence als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met chronische lymfatische leukemie (CLL) die ten minste één andere therapie hebben gehad.
Calquence in combinatie met bendamustine en rituximab (BR) is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandeld mantelcellymfoom (MCL) die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT).
Calquence als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair mantelcellymfoom (MCL) die niet eerder met een BTK-remmer zijn behandeld.
4.2 Dosering en wijze van toediening
Behandeling met dit geneesmiddel moet worden gestart en plaatsvinden onder toezicht van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen dosering van Calquence als monotherapie of in combinatie met andere geneesmiddelen is 100 mg acalabrutinib tweemaal daags (equivalent aan een totale dagelijkse dosis van 200 mg).
Het dosisinterval van Calquence is ongeveer 12 uur.
Voor de combinatietherapieën verwijzen wij u naar de productinformatie van elk geneesmiddel voor informatie over de dosering (voor meer informatie over de combinatietherapieën, zie rubriek 5.1).
Calquence als monotherapie of in combinatie met obinutuzumab
De behandeling met Calquence als monotherapie of in combinatie met obinutuzumab moet worden voortgezet tot ziekteprogressie of tot onaanvaardbare toxiciteit.
Calquence in combinatie met venetoclax, met of zonder obinutuzumab
De behandeling met Calquence in combinatie met venetoclax, met of zonder obinutuzumab, moet worden voortgezet tot ziekteprogressie, tot onaanvaardbare toxiciteit of tot voltooiing van 14 behandelcycli (elke cyclus duurt 28 dagen).
Calquence moet worden toegediend op dag 1 van cyclus 1 gedurende in totaal 14 cycli. Venetoclax moet worden toegediend op dag 1 van cyclus 3 gedurende in totaal 12 cycli, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg.
Als Calquence in combinatie met venetoclax en obinutuzumab wordt gegeven, moet obinutuzumab worden toegediend in een dosis van 100 mg op dag 1 van cyclus 2, gevolgd door 900 mg, die toegediend kan worden op dag 1 of 2. Dien obinutuzumab toe in een dosis van 1000 mg op dag 8 en 15 van cyclus 2, gevolgd door 1000 mg op dag 1 van cyclus 3 tot en met 7. Obinutuzumab wordt in totaal 6 cycli toegediend.
Calquence in combinatie met bendamustine en rituximab
Calquence moet worden toegediend op dag 1 van cyclus 1 (elke cyclus duurt 28 dagen) tot ziekteprogressie of tot onaanvaardbare toxiciteit optreedt. Bendamustine moet worden toegediend in een dosering van 90 mg/m2 op dag 1 en dag 2 van elke cyclus gedurende in totaal 6 cycli. Rituximab moet worden toegediend in een dosering van 375 mg/m2 op dag 1 van elke cyclus gedurende in totaal 6 cycli. Patiënten die na de eerste 6 cycli een respons (partiële respons [PR] of volledige respons [CR]) bereiken, kunnen een onderhoudsdosering van 375 mg/m2 rituximab krijgen op dag 1 van elke twee cycli, tot een maximum van 12 extra doses, beginnend bij cyclus 8 tot en met cyclus 30.
Dosisaanpassingen
Bijwerkingen
Aanbevolen dosisaanpassingen van Calquence vanwege bijwerkingen van graad ≥ 3 bij patiënten die Calquence-monotherapie, Calquence in combinatie met obinutuzumab en Calquence in combinatie met venetoclax met of zonder obinutuzumab krijgen, staan vermeld in tabel 1.
Aanbevolen dosisaanpassingen vanwege bijwerkingen van graad ≥ 3 bij patiënten die Calquence in combinatie met bendamustine en rituximab krijgen, staan vermeld in tabel 2.
Tabel 1. Aanbevolen dosisaanpassingen vanwege bijwerkingen*
| Bijwerking | Optreden van de bijwerking | Dosisaanpassing (Startdosis = 100 mg om de 12 uur ongeveer) |
Trombocytopenie graad 3 met bloeding, trombocytopenie graad 4 | Eerste en tweede keer | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad 1 of de uitgangswaarde, kan Calquence hervat worden met 100 mg om de 12 uur ongeveer. |
| Derde keer | Onderbreek Calquence. |
neutropenie graad 4 die langer duurt dan 7 dagen Niet-hematologische toxiciteiten graad 3 of hoger | Zodra de toxiciteit is afgenomen tot graad 1 of de uitgangswaarde, kan Calquence hervat worden met een lagere frequentie van 100 mg eenmaal daags. | |
| Vierde keer | Stop met Calquence. |
*Bijwerkingen beoordeeld aan de hand van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0.
Tabel 2. Aanbevolen dosisaanpassingen vanwege bijwerkingen van graad ≥ 3* bij patiënten die Calquence in combinatie met bendamustine en rituximab krijgen
| Bijwerking | Dosisaanpassing bendamustine† | Dosisaanpassing Calquence |
| Neutropenie | Bij graad 3- of 4- neutropenie‡: onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Indien neutropenie van graad 4 langer dan 7 dagen aanhoudt, moet de behandeling met Calquence worden onderbroken. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking). Stop met Calquence bij het 4e optreden van de bijwerking. |
| Trombocytopenie | Bij graad 3- of 4- trombocytopenie: onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Bij trombocytopenie van graad 3 met significante bloeding of van graad 4: onderbreek de behandeling met Calquence. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking). Stop met Calquence bij het 3e optreden van de bijwerking voor trombocytopenie met significante bloeding. Stop met Calquence bij het 4e optreden van de bijwerking. |
Andere hematologische toxiciteit van graad 4§ of onbeheersbare toxiciteit van graad 3 | Onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking). Stop met Calquence bij het 4e optreden van de bijwerking. |
| Niet-hematologische toxiciteiten van | Onderbreek bendamustine. Zodra de toxiciteit is | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad 2 |
| Bijwerking | Dosisaanpassing bendamustine† | Dosisaanpassing Calquence |
| graad 3 of hoger | afgenomen tot graad 1 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e optreden van de bijwerking).¶ Stop met Calquence bij het 3e optreden van de bijwerking. |
* Graad van bijwerkingen vastgesteld aan de hand van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03.
† Voor eventuele toxiciteiten die niet in deze tabel staan vermeld, raadpleegt u de lokale voorschrijfinformatie van bendamustine.
‡ Overweeg het gebruik van myeloïde groeifactoren voordat u de dosering van bendamustine aanpast. § Graad 4-lymfopenie is een verwachte bijwerking van behandeling met bendamustine en rituximab. Dosisaanpassing vanwege lymfopenie vindt alleen plaats als dit klinisch belangrijk wordt geacht door de onderzoekers, bijvoorbeeld vanwege gerelateerde terugkerende infecties.
¶ De dosis kan opnieuw worden verhoogd naar eigen inzicht van de arts als de patiënt een verlaagde dosis gedurende ≥ 4 weken verdraagt.
Raadpleeg de voorschrijfinformatie van elk geneesmiddel dat in combinatie met Calquence worden gebruikt voor aanvullende informatie over de behandeling van toxiciteit.
Interacties
Aanbevelingen wat betreft het gebruik van Calquence met CYP3A-remmers of -inductoren en maagzuurremmers staan in tabel 3 (zie rubriek 4.5).
Tabel 3. Gebruik met CYP3A-remmers of -inductoren en maagzuurremmers
Gelijktijdig toegediend geneesmiddel | Aanbevolen Calquence gebruik | |
| CYP3A-remmers | Sterke CYP3A-remmer | Vermijd gelijktijdig gebruik. Onderbreek Calquence als deze remmers kortdurend worden gebruikt (zoals middelen tegen infecties voor maximaal zeven dagen). |
| Matige CYP3A-remmer | Geen dosisaanpassing. Monitor patiënten zorgvuldig op bijwerkingen indien ze matige CYP3A-remmers gebruiken. | |
| Lichte CYP3A-remmer | Geen dosisaanpassing. | |
| CYP3A-inductoren | Sterke CYP3A-inductor | Vermijd gelijktijdig gebruik. |
| Maagzuur-remmers | Protonpompremmers | Vermijd gelijktijdig gebruik. |
| H2-receptorantagonisten | Neem Calquence 2 uur voor (of 10 uur na) een H2-receptorantagonist. | |
| Maagzuurremmers | Het interval tussen het innemen van de geneesmiddelen moet ten minste 2 uur zijn. |
Gemiste dosis
Als een patiënt een dosis Calquence mist en er meer dan drie uur zijn verstreken, moet de patiënt geïnstrueerd worden om de volgende dosis op het gebruikelijke geplande tijdstip in te nemen. Er mag geen dubbele dosis Calquence worden genomen om een gemiste dosis in te halen.
Speciale patiëntengroepen
Ouderen
Voor oudere patiënten (leeftijd ≥ 65 jaar) is geen dosisaanpassing vereist (zie rubriek 5.2).
Nierinsufficiëntie
Er zijn geen specifieke onderzoeken uitgevoerd bij patiënten met nierinsufficiëntie. Patiënten met lichte of matige nierinsufficiëntie werden behandeld in klinische onderzoeken met Calquence. Er is geen dosisaanpassing nodig bij patiënten met lichte of matige nierinsufficiëntie (meer dan 30 ml/min creatinineklaring). Hydratatie moeten worden gehandhaafd en de serumcreatininespiegel moet periodiek worden gecontroleerd. Calquence dient alleen aan patiënten met ernstige nierinsufficiëntie (< 30 ml/min creatinineklaring) toegediend te worden als het voordeel opweegt tegen het risico en deze patiënten dienen nauwlettend gemonitord te worden op tekenen van toxiciteit. Er zijn geen gegevens over patiënten met ernstige nierinsufficiëntie of patiënten die dialyse ondergaan (zie rubriek 5.2).
Leverinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte of matige leverinsufficiëntie (Child-Pugh A, Child-Pugh B, of totaalbilirubine tussen 1,5-3 keer de bovengrens van normaal [ULN] en eventuele ASAT-waarde). Patiënten met matige leverinsufficiëntie moeten echter nauwgezet worden gemonitord op tekenen van toxiciteit. Het is niet aanbevolen om Calquence te gebruiken bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C of totaalbilirubine > 3 keer de ULN en elke ASAT-waarde) (zie rubriek 5.2).
Ernstige hartziekte
Patiënten met een ernstige cardiovasculaire ziekte werden uitgesloten van klinische onderzoeken met Calquence.
Pediatrische patiënten
De veiligheid en werkzaamheid van Calquence bij kinderen of adolescenten in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Calquence is voor oraal gebruik. De capsules moeten in hun geheel met water doorgeslikt worden, elke dag op ongeveer hetzelfde tijdstip, met of zonder voedsel (zie rubriek 4.5). De capsules mogen niet worden gekauwd, opgelost of geopend, want dit kan de absorptie van het geneesmiddel in het lichaam beïnvloeden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hemorragie
Ernstige hemorragische voorvallen waaronder bloeding in het centrale zenuwstelsel en gastro-intestinale bloeding, sommige met fatale afloop, zijn opgetreden bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Deze voorvallen zijn opgetreden bij patiënten met en zonder trombocytopenie. In het algemeen waren de bloedingsvoorvallen minder ernstige voorvallen zoals blauwe plekken en petechiën (zie rubriek 4.8).
Het mechanisme van de bloedingsvoorvallen is onduidelijk.
Patiënten die antitrombotische middelen gebruiken, kunnen een verhoogd risico hebben op hemorragie. Voorzichtigheid is geboden bij het gebruik van antitrombotische middelen en aanvullende monitoring op tekenen van bloeding moet worden overwogen wanneer gelijktijdig gebruik medisch noodzakelijk is. Warfarine of andere vitamine K-antagonisten dienen niet gelijktijdig met Calquence toegediend te worden.
Overweeg de baten-risicoverhouding van het tijdelijk stopzetten van Calquence gedurende ten minste 3 dagen voor en na een operatie.
Infecties
Ernstige infecties (bacteriële, virale of schimmelinfecties), waaronder fatale voorvallen, zijn opgetreden bij patiënten met hematologische maligniteiten die werden behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Deze infecties traden voornamelijk op in de afwezigheid van neutropenie, waarbij neutropenische infectie werd gemeld bij 10,1% van de patiënten die monotherapie kregen en 26,8% van de patiënten die combinatietherapie kregen. Infecties door reactivering van het hepatitis B-virus (HBV), herpes zoster-virus (HZV), aspergillose en progressieve multifocale leuko-encefalopathie (PML) zijn opgetreden (zie rubriek 4.8).
Virale reactivering
Gevallen van reactivering van hepatitis B zijn gemeld bij patiënten die Calquence kregen. De hepatitis B-virus (HBV) status moet worden vastgesteld voordat begonnen wordt met de behandeling met Calquence. Indien patiënten een positieve hepatitis B-serologie hebben, dient een deskundige op het gebied van leverziekte te worden geraadpleegd voordat begonnen wordt met de behandeling en moet de patiënt worden gemonitord en behandeld volgens de lokale medische normen ter preventie van reactivering van hepatitis B.
Er zijn gevallen van progressieve multifocale leuko-encefalopathie (PML), waaronder fatale gevallen, gemeld na gebruik van Calquence binnen de context van een eerdere of gelijktijdige immunosuppressieve therapie. Artsen dienen PML te overwegen bij de differentiële diagnose bij patiënten met nieuwe of verslechterende neurologische of cognitieve klachten of verschijnselen of nieuwe of verslechterende klachten of verschijnselen betreffende het gedrag. Als PML wordt vermoed, dienen vervolgens geschikte diagnostische onderzoeken te worden uitgevoerd en de behandeling met Calquence moet worden uitgesteld tot PML is uitgesloten. Als er enige twijfel bestaat, dienen doorverwijzing naar een neuroloog en passende diagnostische maatregelen voor PML, waaronder een MRI-scan bij voorkeur met contrastmiddel, testen van cerebrospinaal vocht (CSF) op JC-viraal DNA en herhaalde neurologische beoordelingen, te worden overwogen.
Overweeg profylaxe volgens de zorgstandaard bij patiënten met een grotere kans op opportunistische infecties. Monitor patiënten op klachten en verschijnselen van infectie en behandel op medisch passende wijze.
Cytopenieën
Tijdens de behandeling optredende cytopenieën van graad 3 of 4, waaronder neutropenie, anemie en trombocytopenie, zijn waargenomen bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Monitor het volledige bloedbeeld zoals medisch geïndiceerd (zie rubriek 4.8).
Tweede primaire maligniteiten
Tweede primaire maligniteiten, waaronder huid- en niet-huidkanker, traden op bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Huidkanker werd vaak gemeld. Monitor patiënten op het optreden van huidkanker en adviseer bescherming tegen blootstelling aan zonlicht (zie rubriek 4.8).
Atriumfibrilleren
Atriumfibrilleren/-flutter trad op bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Monitor op symptomen (bijv. hartkloppingen, duizeligheid, syncope, pijn op de borst, dyspneu) van atriumfibrilleren en atriumflutter en maak een ECG als dit medisch geïndiceerd is (zie rubriek 4.2 en 4.5). Bij patiënten die atriumfibrilleren ontwikkelen tijdens behandeling met Calquence, dient een grondige beoordeling van het risico op trombo-embolische aandoeningen te worden uitgevoerd. Bij patiënten met een hoog risico op trombo-embolische aandoeningen, dient een strak gecontroleerde behandeling met antistollingsmiddelen en alternatieve behandelingsmogelijkheden voor Calquence te worden overwogen.
Tumorlysissyndroom
Tumorlysissyndroom (TLS) is gemeld bij behandeling met Calquence. Patiënten die als risicogroep voor TLS worden beschouwd (bijv. aanwezigheid van omvangrijke ziekte bij aanvang) dienen te worden beoordeeld op mogelijk risico op TLS en nauwlettend te worden gecontroleerd zoals klinisch geïndiceerd.
Interstitiële longziekte/pneumonitis
Interstitiële longziekte (ILD)/pneumonitis is gemeld bij patiënten die behandeld zijn met Calquence in combinatie met bendamustine en rituximab voor MCL. Monitor patiënten op longsymptomen die wijzen op ILD/pneumonitis (bijv. hoesten, kortademigheid of hypoxie) en behandel ILD/pneumonitis zoals klinisch geïndiceerd.
Overige geneesmiddelen
Gelijktijdige toediening van sterke CYP3A-remmers met Calquence kan leiden tot verhoogde blootstelling aan acalabrutinib en dus een hoger risico op toxiciteit. Daarentegen kan gelijktijdige toediening van CYP3A-inductoren leiden tot een verlaagde blootstelling aan acalabrutinib en daarmee tot een risico op verminderde werkzaamheid. Gelijktijdige behandeling met sterke CYP3A-remmers dient vermeden te worden. Als deze remmers kortdurend gebruikt zullen worden (zoals middelen tegen infecties voor maximaal zeven dagen), dient de behandeling met Calquence onderbroken te worden. Patiënten moeten nauwgezet worden gemonitord op tekenen van toxiciteit als een matige CYP3A-remmer gebruikt wordt
(zie rubriek 4.2 en 4.5). Gelijktijdig gebruik met sterke CYP3A4-inductoren dient te worden vermeden vanwege het risico van een gebrek aan werkzaamheid.
Calquence bevat natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Acalabrutinib en zijn actieve metaboliet worden voornamelijk gemetaboliseerd door cytochroom-P450-enzym 3A4 (CYP3A4) en beide stoffen zijn substraten voor P-gp en borstkankerresistent eiwit (BCRP).
Werkzame stoffen die de plasmaconcentraties van acalabrutinib kunnen verhogen
CYP3A/P-gp-remmers
Gelijktijdige toediening van een sterke CYP3A/P-gp-remmer (200 mg itraconazol eenmaal daags gedurende 5 dagen) verhoogde de Cmax en AUC van acalabrutinib respectievelijk 3,9 maal en 5,0 maal bij gezonde proefpersonen (N=17).
Gelijktijdig gebruik van sterke CYP3A/P-gp-remmers dient vermeden te worden. Als sterke CYP3A/P-gp-remmers (bijv. ketoconazol, conivaptan, clarithromycine, indinavir, itraconazol, ritonavir, telaprevir, posaconazol, voriconazol) kortdurend worden gebruikt, dient de behandeling met Calquence onderbroken te worden (zie rubriek 4.2).
Gelijktijdige toediening van matige CYP3A-remmers (400 mg fluconazol als een enkele dosis of 200 mg isavuconazol als herhaalde dosis gedurende 5 dagen) verhoogde de Cmax en AUC van acalabrutinib 1,4 tot 2 maal bij gezonde proefpersonen, terwijl het de Cmax en AUC van de actieve metaboliet ACP-5862 0,65 tot 0,88 maal verlaagde ten opzichte van toediening van acalabrutinib alleen. Er is geen aanpassing van de dosis nodig bij gelijktijdige toediening met matige CYP3A-remmers. Monitor de patiënten nauwlettend op bijwerkingen (zie rubriek 4.2).
Werkzame stoffen die de plasmaconcentraties van acalabrutinib kunnen verlagen
CYP3A-inductoren
Gelijktijdige toediening van een sterke CYP3A-inductor (600 mg rifampicine eenmaal daags gedurende 9 dagen) verminderde de Cmax en AUC van acalabrutinib met respectievelijk 68% en 77% bij gezonde proefpersonen (N=24).
Gelijktijdig gebruik van sterke inductoren van de CYP3A-activiteit (bijv. fenytoïne, rifampicine, carbamazepine) dient vermeden te worden. Gelijktijdig gebruik van sint-janskruid, wat de plasmaconcentraties van acalabrutinib onvoorspelbaar kan verlagen, dient vermeden te worden.
Maagzuurremmende geneesmiddelen
De oplosbaarheid van acalabrutinib neemt af bij een toenemende pH. Gelijktijdige toediening van acalabrutinib met een maagzuurremmer (1 g calciumcarbonaat) verminderde de AUC van acalabrutinib met 53% bij gezonde proefpersonen. Gelijktijdige toediening met een protonpompremmer (omeprazol 40 mg gedurende 5 dagen) verminderde de AUC van acalabrutinib met 43%.
Als behandeling met een zuurremmend middel nodig is, overweeg dan een maagzuurremmer (bijv. calciumcarbonaat) of een H2-receptorantagonist (bijv. ranitidine of famotidine). Voor gebruik met maagzuurremmers dient het interval tussen de inname van de geneesmiddelen ten minste 2 uur te zijn (zie rubriek 4.2). Voor gebruik met H2-receptorantagonisten dient Calquence 2 uur voorafgaand aan (of 10 uur na) een H2-receptorantagonist ingenomen te worden.
Vanwege het langdurige effect van protonpompremmers wordt de interactie tussen protonpompremmers en Calquence mogelijk niet weggenomen door de doses te scheiden en daarom dient gelijktijdig gebruik vermeden te worden. (zie rubriek 4.2).
Werkzame stoffen waarvan de plasmaconcentraties kunnen veranderen door Calquence
CYP3A-substraten
Op basis van in-vitro-gegevens, kan niet worden uitgesloten dat acalabrutinib een remmer is van CYP3A4 op intestinaal niveau en daardoor mogelijk de blootstelling aan CYP3A4-substraten, gevoelig voor CYP3A-darmmetabolisme, kan vergroten. Voorzichtigheid moet in acht worden genomen bij gelijktijdige toediening van acalabrutinib met CYP3A4-substraten met een nauw therapeutisch bereik (bijv. cyclosporine, ergotamine, pimozide) die oraal toegediend worden.
Effect van acalabrutinib op CYP1A2-substraten
In-vitro-onderzoeken duiden erop dat acalabrutinib CYP1A2 induceert. Gelijktijdige toediening van acalabrutinib met CYP1A2-substraten (bijv. theofylline, cafeïne) kan hun blootstelling verlagen.
Effecten van acalabrutinib en zijn actieve metaboliet, ACP-5862, op geneesmiddeltransportsystemen
Acalabrutinib kan leiden tot een verhoogde blootstelling aan gelijktijdig toegediende BCRP-substraten (bijv. methotrexaat) door remming van intestinale BCRP (zie rubriek 5.2). Om de potentie van een interactie in het gastro-intestinale kanaal te minimaliseren, dienen orale BCRP-substraten met een nauw therapeutisch bereik, zoals methotrexaat, minimaal 6 uur vóór of na acalabrutinib ingenomen te worden.
ACP-5862 kan leiden tot een verhoogde blootstelling aan gelijktijdig toegediende MATE1-substraten (bijv. metformine) door remming van MATE1 (zie rubriek 5.2). Patiënten die gelijktijdig toegediende geneesmiddelen gebruiken met dispositie afhankelijk van MATE1 (bijv. metformine) moeten worden gemonitord op symptomen van veranderde verdraagbaarheid door verhoogde blootstelling van de gelijktijdig met Calquence toegediende medicatie.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten worden geadviseerd een zwangerschap te voorkomen tijdens het gebruik van Calquence.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van acalabrutinib bij zwangere vrouwen. Resultaten uit dieronderzoeken suggereren een risico voor de foetus als gevolg van blootstelling aan acalabrutinib tijdens de zwangerschap. Dystokie (moeilijke of langdurige bevalling) werd waargenomen bij ratten en de toediening aan drachtige konijnen is geassocieerd met verminderde foetale groei (zie rubriek 5.3).
Calquence mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met acalabrutinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of acalabrutinib in de moedermelk wordt uitgescheiden. Er zijn geen gegevens over het effect van acalabrutinib op zuigelingen of op de melkproductie. Acalabrutinib en zijn actieve metaboliet waren aanwezig in de moedermelk van zogende ratten. Het kan niet worden uitgesloten dat er een risico bestaat voor zuigelingen die borstvoeding krijgen. Moeders die borstvoeding geven worden geadviseerd om geen borstvoeding te geven tijdens het gebruik van Calquence en gedurende 2 dagen na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over het effect van Calquence op de menselijke vruchtbaarheid. In een niet-klinisch onderzoek met acalabrutinib bij mannelijke en vrouwelijke ratten zijn geen nadelige effecten op de vruchtbaarheidsparameters waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Calquence heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens behandeling met acalabrutinib werden echter vermoeidheid en duizeligheid gemeld en patiënten die deze symptomen hebben, moet worden aangeraden niet te rijden of machines te bedienen totdat de symptomen afnemen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Calquence als monotherapie
Bij de 1478 patiënten behandeld met Calquence als monotherapie, waren de meest voorkomende (≥ 20%) bijwerkingen van het geneesmiddel van elke graad infectie, diarree, hoofdpijn, musculoskeletale pijn, blauwe plekken, hoesten, artralgie, vermoeidheid, misselijkheid en rash. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren infectie, leukopenie, neutropenie, anemie, tweede primaire maligniteit en trombocytopenie.
Calquence in combinatie met obinutuzumab
Bij de 223 patiënten behandeld met Calquence in combinatie met obinutuzumab, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, musculoskeletale pijn, diarree, hoofdpijn, leukopenie, neutropenie, hoesten, vermoeidheid, artralgie, misselijkheid, duizeligheid en constipatie. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren leukopenie, neutropenie, infectie, trombocytopenie en anemie.
Calquence in combinatie met venetoclax
Bij de 291 patiënten behandeld met Calquence in combinatie met venetoclax, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken,
diarree en musculoskeletale pijn. De meest voorkomende (≥ 5%) bijwerking van graad ≥ 3 was neutropenie.
Calquence in combinatie met venetoclax en obinutuzumab
Bij de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken, diarree, misselijkheid en musculoskeletale pijn. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren neutropenie en trombocytopenie.
Calquence in combinatie met bendamustine en rituximab
Bij de 297 patiënten behandeld met Calquence in combinatie met bendamustine en rituximab waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad neutropenie, misselijkheid, rash, diarree, musculoskeletale pijn, hoofdpijn, vermoeidheid, braken, constipatie, anemie en trombocytopenie. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren neutropenie, rash, trombocytopenie, anemie, pneumonie, tweede primaire maligniteiten, hypertensie en tweede primaire maligniteiten met uitzondering van niet-melanome huidkanker.
Lijst van bijwerkingen in tabelvorm
De onderstaande tabellen tonen de bijwerkingen (ADR’s) die zijn geïdentificeerd in klinische onderzoeken met patiënten die Calquence kregen als monotherapie of combinatietherapie voor hematologische maligniteiten. De mediane duur van behandeling met Calquence in de samengevoegde gegevensset was 38,2 maanden. De mediane duur van behandeling van patiënten die Calquence kregen in combinatie met bendamustine en rituximab was 28,6 maanden. De mediane duur van behandeling met Calquence van patiënten die Calquence kregen in combinatie met venetoclax, met of zonder obinutuzumab, was 12,9 maanden.
Bijwerkingen worden vermeld volgens systeem/orgaanklasse (SOC) in MedDRA. Binnen elke systeem/orgaanklasse worden de bijwerkingen gesorteerd op frequentie, met de vaakst voorkomende reacties als eerste. Daarnaast wordt de overeenkomende frequentiecategorie voor elke bijwerking als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep, worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4. Bijwerkingen* van patiënten met hematologische maligniteiten behandeld met acalabrutinib als monotherapie (N=1478)
Systeem/orgaan- klasse volgens MedDRA | MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) |
| Infecties en parasitaire aandoeningen | Infecties van de bovenste luchtwegen | Zeer vaak (25,8) | 1,2 |
| Pneumonie | Zeer vaak (15,8) | 8,7 | |
| Sinusitis | Zeer vaak (11,4) | 0,4 | |
| Urineweginfectie | Vaak (9,9) | 1,8 | |
| Bronchitis | Vaak (9,7) | 0,6 | |
| Herpesvirusinfecties† | Vaak (9,1) | 0,9 | |
| Nasofaryngitis | Vaak (8,3) | 0 | |
| Aspergillusinfecties† | Soms (0,7) | 0,6 | |
| Hepatitis B-reactivatie | Soms (0,4) | 0,3 | |
Neoplasmata, benigne, maligne en niet- gespecificeerd | Tweede primaire maligniteit (SPM)† Niet-melanome huidmaligniteit† SPM behalve niet-melanome huidkanker† | Zeer vaak (17,6) Vaak (9,9) Vaak (9,7) | 6,7 1,4 5,5 |
Bloed- en lymfestelsel-aandoeningen | |||
| Neutropenie† | Zeer vaak (19,4) | 17,5 | |
| Anemie† | Zeer vaak (17,1) | 9,5 | |
| Trombocytopenie† | Zeer vaak (11,5) | 6,2 | |
| Lymfocytose | Soms (0,5) | 0,3 | |
| Voedings- en stofwisselings-stoornissen | Tumorlysissyndroom | Soms (0,5) | 0,4 |
| Zenuwstelsel-aandoeningen | Hoofdpijn | Zeer vaak (36,5) | 1,2 |
| Duizeligheid | Zeer vaak (13,9) | 0,1 | |
| Hartaandoeningen | Atriumfibrilleren/flutter† | Vaak (7,4) | 2,3 |
Bloedvat- aandoeningen | Blauwe plekken† Contusie Petechiën Ecchymosen | Zeer vaak (30,9) Zeer vaak (20,7) Vaak (8,9) Vaak (5,7) | 0 0 0 0 |
Hemorragie/hematoom† Gastro-intestinale hemorragie Intracraniële hemorragie | Zeer vaak (16,3) Soms (0,9) Soms (0,1) | 3,2 0,7 0,1 | |
| Hypertensie† | Zeer vaak (11,9) | 4,9 | |
| Epistaxis | Vaak (8,0) | 0,3 | |
Maag- en darmstelsel-aandoeningen | Diarree | Zeer vaak (36,7) | 2,6 |
| Misselijkheid | Zeer vaak (21,8) | 0,8 | |
| Constipatie | Zeer vaak (15,2) | 0,1 | |
| Buikpijn† | Zeer vaak (14,5) | 1,2 | |
| Braken | Zeer vaak (14,0) | 0,7 | |
Huid- en onderhuid-aandoeningen | Rash† | Zeer vaak (20,3) | 0,9 |
| Skeletspierstelsel- en bindweefsel-aandoeningen | Musculoskeletale pijn† | Zeer vaak (31,9) | 1,8 |
| Artralgie | Zeer vaak (24,0) | 0,9 | |
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid | Zeer vaak (23,6) | 2,0 |
| Oedeem perifeer† | Zeer vaak (18,3) | 0,5 | |
| Asthenie | Vaak (7,0) | 0,9 | |
Onderzoeken§ (Bevindingen op basis van testresultaten) | Hemoglobine verlaagd± | Zeer vaak (47,4) | 10,8 |
| Absoluut aantal neutrofielen verlaagd± | Zeer vaak (43,9) | 24,0 | |
| Verlaagd aantal bloedplaatjes± | Zeer vaak (36,9) | 9,5 |
* National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03. † Omvat meerdere bijwerkingtermen.
± Vertegenwoordigt de incidentie van laboratoriumbevindingen, niet van gemelde bijwerkingen. § Gepresenteerd als waarden van CTCAE-graad.
Tabel 5. Bijwerkingen* van patiënten met hematologische maligniteiten behandeld met acalabrutinib combinatietherapie (N=1095)
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
| Infecties en parasitaire aandoeningen | ||||||||
Infecties van de bovenste luchtwegen | Zeer vaak (31,4) | 1,8 | Zeer vaak (18,2) | 0,3 | Vaak (8,2) | 0,3 | Vaak (6,3) | 0 |
| Sinusitis | Zeer vaak (15,2) | 0,4 | Vaak (6,4) | 0 | Vaak (2,7) | 0 | Vaak (2,5) | 0 |
| Nasofaryngitis | Zeer vaak (13,5) | 0,4 | Vaak (5,4) | 0 | Vaak (1,4) | 0 | Vaak (1,1) | 0 |
| Urineweginfectie | Zeer vaak (13) | 0,9 | Zeer vaak (11,1) | 1,7 | Vaak (3,1) | 0 | Vaak (6,0) | 0,4 |
| Pneumonie | Zeer vaak (10,8) | 5,4 | Zeer vaak (16,2) | 8,8 | Vaak (3,8) | 1,4 | Vaak (5,3) | 3,9 |
| Bronchitis | Vaak (9,9) | 0 | Vaak (6,4) | 0,3 | Vaak (2,1) | 0 | Vaak (2,5) | 0 |
| Herpesvirus-infecties† | Vaak (6,7) | 1,3 | Zeer vaak (12,8) | 1,0 | Vaak (4,8) | 0 | Vaak (3,5) | 0,4 |
Progressieve multifocale leuko-encefalopathie | Soms (0,4) | 0,4 | Niet bekend | 0 | Niet bekend | 0 | Niet bekend | 0 |
| Hepatitis B-reactivatie | Soms (0,9) | 0,1 | Vaak (1,3) | 0,3 | Niet bekend | 0 | Niet bekend | 0 |
| Aspergillus-infecties† | Niet bekend | 0 | Soms (0,3) | 0,3 | Niet bekend | 0 | Soms (0,4) | 0,4 |
| Neoplasmata, benigne, maligne en niet-gespecificeerd | ||||||||
Tweede primaire maligniteit† (SPM) Niet-melanome huidmaligniteit† SPM behalve niet-melanome huidkanker† | Zeer vaak (13) Vaak (7,6) Vaak (6,3) | 4,0 0,4 3,6 | Zeer vaak (17,8) Zeer vaak (11,1) Vaak (9,8) | 7,4 2,0 5,4 | Vaak (5,2) Vaak (3,1) Vaak (2,7) | 1,7 0 1,7 | Vaak (4,2) Vaak (1,8) Vaak (2,5) | 1,8 0,4 1,4 |
| Bloed- en lymfestelselaandoeningen | ||||||||
| Zeer vaak | Zeer vaak | Zeer vaak (37,1) | 32,3 | Zeer vaak (50,4) | 46,1 | |||
| Neutropenie† | 30 | 50,2 | ||||||
| (31,8) | (54,9) | |||||||
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
| Zeer vaak | Zeer vaak | Vaak (5,8) | 2,1 | Zeer vaak (12,3) | 9,2 | |||
| Trombocytopenie† | 9 | 9,8 | ||||||
| (13,9) | (22,9) | |||||||
| Anemie† | Zeer vaak (11,7) | 5,8 | Zeer vaak (24,2) | 9,4 | Vaak (6,9) | 3,8 | Vaak (4,6) | 2,1 |
| Lymfocytose | Soms (0,4) | 0,4 | Soms (0,7) | 0 | Niet bekend | 0 | Soms (0,7) | 0,4 |
| Voedings- en stofwisselingsstoornissen | ||||||||
| Tumorlysissyndroo m | Vaak (1,8) | 1,3 | Vaak (1,3) | 1,3 | Soms (0,3) | 0,3 | Soms (0,4) | 0,4 |
| Zenuwstelselaandoeningen | ||||||||
| Hoofdpijn | Zeer vaak (43) | 0,9 | Zeer vaak (30,3) | 1,3 | Zeer vaak (35,1) | 1,4 | Zeer vaak (28,2) | 0,4 |
| Duizeligheid | Zeer vaak (23,8) | 0 | Zeer vaak (14,5) | 0,7 | Vaak (5,5) | 0 | Vaak (6,7) | 0 |
| Hartaandoeningen | ||||||||
| Atriumfibrilleren/fl utter† | Vaak (3,1) | 0,9 | Vaak (6,7) | 4,0 | Soms (0,7) | 0,3 | Vaak (2,1) | 0,7 |
| Bloedvataandoeningen | ||||||||
Blauwe plekken† Contusie Petechiën Ecchymosen | Zeer vaak (38,6) Zeer vaak (27,4) Zeer vaak (11,2) Vaak (3,1) | 0 0 0 0 | Zeer vaak (14,1) Zeer vaak (11,1) Vaak (2,0) Vaak (3,0) | 0,3 0 0 0,3 | Zeer vaak (20,6) Zeer vaak (14,1) Vaak (4,8) Vaak (2,7) | 0 0 0 0 | Zeer vaak (21,8) Zeer vaak (16,2) Vaak (5,3) Vaak (3,9) | 0 0 0 0 |
Hemorragie/hemato om† Gastro-intestinale hemorragie Intracraniële hemorragie | Zeer vaak (17,5) Vaak (3,6) Soms (0,9) | 1,3 0,9 0 | Zeer vaak (15,5) Soms (0,3) Niet bekend | 1,0 0 0 | Vaak (8,9) Soms (0,7) Niet bekend | 0,7 0,3 0 | Vaak (8,5) Niet bekend Niet bekend | 1,1 0 0 |
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
| Hypertensie† | Zeer vaak (13,5) | 3,6 | Zeer vaak (12,5) | 5,7 | Vaak (4,1) | 2,7 | Vaak (3,9) | 2,1 |
| Epistaxis | Vaak (8,5) | 0 | Vaak (2,7) | 0 | Vaak (1,7) | 0 | Vaak (4,2) | 0 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||
| Pneumonitis± | - | - | Vaak (2,4) | 0,3 | - | - | - | - |
| Maag- en darmstelselaandoeningen | ||||||||
| Diarree | Zeer vaak (43,9) | 4,5 | Zeer vaak (37,4) | 3,0 | Zeer vaak (32,6) | 1,7 | Zeer vaak (36,3) | 1,4 |
| Misselijkheid | Zeer vaak (26,9) | 0 | Zeer vaak (42,8) | 1,3 | Zeer vaak (14,8) | 0 | Zeer vaak (21,8) | 0,7 |
| Constipatie | Zeer vaak (20,2) | 0 | Zeer vaak (24,6) | 1,0 | Vaak (6,5) | 0,3 | Vaak (8,1) | 0 |
| Braken | Zeer vaak (19,3) | 0,9 | Zeer vaak (25,6) | 0,7 | Vaak (5,5) | 0 | Vaak (6,7) | 0 |
| Buikpijn† | Zeer vaak (14,8) | 1,3 | Zeer vaak (12,1) | 2,0 | Vaak (7,9) | 1,0 | Vaak (8,1) | 0,7 |
| Huid- en onderhuidaandoeningen | ||||||||
| Rash† | Zeer vaak (30,9) | 1,8 | Zeer vaak (39,1) | 9,8 | Zeer vaak (12,0) | 0,3 | Zeer vaak (16,2) | 1,1 |
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||
| Musculoskeletale pijn† | Zeer vaak (44,8) | 2,2 | Zeer vaak (34,3) | 3,7 | Zeer vaak (24,1) | 0,7 | Zeer vaak (21,8) | 1,1 |
| Artralgie | Zeer vaak (26,9) | 1,3 | Zeer vaak (17,5) | 0,7 | Zeer vaak (12,7) | 1,0 | Zeer vaak (10,9) | 0,4 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||
| Vermoeidheid | Zeer vaak (30,5) | 1,8 | Zeer vaak (29,3) | 2,7 | Zeer vaak (14,8) | 0,3 | Zeer vaak (14,4) | 0 |
| Asthenie | Vaak (7,6) | 0,4 | Zeer vaak (10,4) | 1,0 | Vaak (4,1) | 0 | Vaak (3,2) | 0 |
| Onderzoeken¶ | ||||||||
| Absoluut aantal neutrofielen verlaagd§ | Zeer vaak (57,4) | 35 | Zeer vaak (76,8) | 56,6 | Zeer vaak (78,0) | 38,1 | Zeer vaak (81,7) | 53,5 |
| Verlaagd aantal bloedplaatjes§ | Zeer vaak (46,2) | 10,8 | Zeer vaak (69,4) | 17,8 | Zeer vaak (42,6) | 5,2 | Zeer vaak (54,9) | 13,7 |
| Hemoglobine verlaagd§ | Zeer vaak (43,9) | 9 | Zeer vaak (79,5) | 10,8 | Zeer vaak (34,7) | 6,5 | Zeer vaak (45,8) | 3,5 |
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
Alanine- aminotransferase verhoogd‡ | - | - | Vaak (9,1) | 4,4 | - | - | - | - |
| Aspartaataminotran sferase verhoogd‡ | - | - | Vaak (8,1) | 3,0 | - | - | - | - |
* National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03. † Omvat meerdere bijwerkingtermen.
± Eén voorval met fatale afloop werd gemeld.
§ Vertegenwoordigt de incidentie van laboratoriumbevindingen, niet van gemelde bijwerkingen. ¶ Gepresenteerd als waarden van CTCAE-graad.
‡ Bijwerking alleen voor de Calquence+BR-arm in het ECHO-onderzoek.
Beschrijving van bepaalde bijwerkingen
Ernstige infecties bij behandeling van patiënten met Calquence in combinatie met venetoclax, met of zonder obinutuzumab
Ernstige (graad ≥ 3) infecties werden gemeld bij 12,4% van de 291 patiënten behandeld met Calquence in combinatie met venetoclax (meest frequent gemeld: COVID-19 of COVID-19-pneumonie). Fatale infecties kwamen voor bij 3,1% van de patiënten (meest frequent gemeld: COVID-19 of COVID-19-pneumonie).
Ernstige (graad ≥ 3) infecties werden gemeld bij 23,6% van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab (meest frequent gemeld: COVID-19 of COVID-19-pneumonie). Fatale infecties kwamen voor bij 5,6% van de patiënten (meest frequent gemeld: COVID-19 of COVID-19-pneumonie).
Stoppen en dosisverlagingen wegens bijwerkingen
Stoppen vanwege bijwerkingen werd gemeld bij 14,6% van de 1478 patiënten behandeld met Calquence als monotherapie. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere pneumonie, trombocytopenie en diarree. Dosisverlaging als gevolg van bijwerkingen werden gemeld bij 5,9% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere reactivering van hepatitis B, sepsis en diarree.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 10,8% van de 223 patiënten behandeld met Calquence in combinatie met obinutuzumab. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere pneumonie, trombocytopenie en diarree. Dosisverlaging als gevolg van bijwerkingen werden gemeld bij 6,7% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere neutropenie, diarree en braken.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 7,6% van de patiënten, en dosisverlaging vanwege bijwerkingen werd gemeld bij 5,8% van de 291 patiënten behandeld met Calquence in
combinatie met venetoclax. De belangrijkste bijwerkingen die hebben geleid tot stoppen waren COVID-19-pneumonie en COVID-19, en de bijwerking die heeft geleid tot dosisverlaging was neutropenie.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 13,7% van de patiënten, en dosisverlaging vanwege bijwerkingen werd gemeld bij 6,3% van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab. De belangrijkste bijwerkingen die hebben geleid tot stoppen waren COVID-19-pneumonie en COVID-19, en de bijwerking die heeft geleid tot dosisverlaging was neutropenie.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 42,8% van de 297 patiënten behandeld met Calquence in combinatie met bendamustine en rituximab. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere COVID-19, COVID-19-pneumonie, neutropenie en pneumonie. Dosisverlagingen als gevolg van bijwerkingen werden gemeld bij 10,1% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere neutropenie en misselijkheid.
Ouderen
Van de 1478 patiënten in klinische onderzoeken met Calquence als monotherapie was 42% ouder dan 65 jaar en jonger dan 75 jaar en 20,6% 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 223 patiënten in klinische onderzoeken met Calquence in combinatie met obinutuzumab was 47% ouder dan 65 jaar en jonger dan 75 jaar en 26% 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 291 patiënten behandeld met Calquence in combinatie met venetoclax, was 28,9% ouder dan 65 jaar en jonger dan 75 jaar en 4,5% was 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab, was 24% ouder dan 65 jaar en jonger dan 75 jaar en 6,3% was 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling voor een overdosis acalabrutinib en symptomen van een overdosis zijn niet vastgesteld. In geval van overdosering moeten patiënten nauwlettend gemonitord worden op klachten en verschijnselen van bijwerkingen en moet er gepaste symptomatische behandeling ingesteld worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmer, ATC-code: L01EL02.
Werkingsmechanisme
Acalabrutinib is een selectieve remmer van Bruton’s tyrosinekinase (BTK). BTK is een signaleringsmolecuul van de B-cel-antigeenreceptor-(BCR) en cytokinereceptorroutes. In B-cellen resulteert BTK-signalering in overleving en proliferatie van B-cellen en is het nodig voor cellulaire adhesie, transport en chemotaxis.
Acalabrutinib en zijn actieve metaboliet, ACP-5862, vormen een covalente verbinding met een cysteïne residu in de BTK-actieve plek, wat tot onherstelbare inactivering van BTK leidt met minimale ‘off-target’-interacties.
Farmacodynamische effecten
Bij patiënten met B-celmaligniteiten gedoseerd met acalabrutinib 100 mg tweemaal daags, hield de mediane steady-state BTK-bezetting van ≥ 95% in perifeer bloed 12 uur aan, wat leidt tot inactivering van BTK gedurende het aanbevolen dosisinterval.
Cardiale elektrofysiologie
Het effect van acalabrutinib op het QTc-interval werd beoordeeld bij 46 gezonde mannelijke en vrouwelijke proefpersonen in een gerandomiseerd, dubbelblind grondig QT-onderzoek met placebo en positieve controles. Bij een supratherapeutische dosis, 4 keer de maximaal aanbevolen dosis, verlengde Calquence het QT-/QTc-interval niet in een klinisch relevante mate (bijv. niet groter dan of gelijk aan 10 ms) (zie rubriek 4.4, 4.8 en 5.3).
Klinische werkzaamheid en veiligheid
Patiënten met niet eerder behandelde CLL
Calquence monotherapie of in combinatie met obinutuzumab
De veiligheid en werkzaamheid van Calquence monotherapie of in combinatie met obinutuzumab bij niet eerder behandelde CLL zijn beoordeeld in een gerandomiseerd, multicentrisch, open-label fase 3-studie (ELEVATE-TN) bij 535 patiënten. De patiënten kregen Calquence plus obinutuzumab, Calquence als monotherapie of obinutuzumab plus chloorambucil. Patiënten van 65 jaar of ouder of tussen 18 en 65 jaar met comorbiditeit, werden geïncludeerd in ELEVATE-TN, 27,9% van de patiënten had een CrCl van < 60 ml/min. Van de patiënten die < 65 jaar waren, had 16,1% een mediane CIRS-G-score van 8. In het onderzoek mochten patiënten antitrombotische middelen gebruiken. Patiënten die antistollingstherapie nodig hadden met warfarine of equivalente vitamine K-antagonisten werden uitgesloten.
De patiënten werden gerandomiseerd in een 1:1:1 verhouding in 3 groepen om behandeld te worden met
- Calquence plus obinutuzumab (Calquence+G): Calquence 100 mg werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1 tot ziekteprogressie of onaanvaardbare toxiciteit. Obinutuzumab werd toegediend vanaf cyclus 2, dag 1 voor maximaal 6 behandelingscycli. Obinutuzumab 1.000 mg werd toegediend op dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 2), 8 en 15 van cyclus 2 gevolgd door 1.000 mg op dag 1 van cyclus 3 tot 7. Elke cyclus had een duur van 28 dagen.
- Calquence als monotherapie: Calquence 100 mg werd tweemaal daags toegediend tot ziekteprogressie of onaanvaardbare toxiciteit.
- Obinutuzumab plus chloorambucil (GClb): Obinutuzumab en chloorambucil werden toegediend gedurende maximaal 6 behandelingscycli. Obinutuzumab 1.000 mg werd toegediend op dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 2), 8 en 15 van cyclus 1 gevolgd door 1.000 mg op dag 1 van cyclus 2 tot 6. Chloorambucil 0,5 mg/kg werd toegediend op dag 1 en 15 van cyclus 1 tot 6. Elke cyclus had een duur van 28 dagen.
De patiënten werden gestratificeerd volgens 17p deletie-mutatiestatus (aanwezigheid versus afwezigheid), ECOG-prestatiestatus (0 of 1 versus 2) en geografische regio (Noord-Amerika en West-Europa versus overige). Na bevestigde ziekteprogressie, stapten 45 patiënten gerandomiseerd naar de groep met GClb over naar Calquence als monotherapie. Tabel 6 geeft een samenvatting van de demografische baseline en ziektekenmerken van de onderzoekspopulatie.
Tabel 6. Baseline-kenmerken van de patiënt bij (ELEVATE-TN-) patiënten met niet eerder behandelde CLL
| Kenmerken | Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 |
| Leeftijd, jaren; mediaan (bereik) | 70 (41-88) | 70 (44-87) | 71 (46-91) |
| Mannelijk; % | 62 | 62 | 59,9 |
| Blank; % | 91,6 | 95 | 93,2 |
| ECOG-prestatiestatus 0-1; % | 94,4 | 92,2 | 94,4 |
| Mediane tijd na diagnose (maanden) | 30,5 | 24,4 | 30,7 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 25,7 | 38 | 31,1 |
Cytogenetica/FISH-categorie; % 17p deletie 11q deletie TP53-mutatie Niet gemuteerde IGHV Complex karyotype (≥ 3 afwijkingen) | 9,5 17,3 11,7 57,5 16,2 | 8,9 17,3 10,6 66,5 17,3 | 9 18,6 11,9 65,5 18,1 |
| Rai-stadium; % | |||
0 I II III IV | 1,7 30,2 20,1 26,8 21,2 | 0 26,8 24,6 27,9 20,7 | 0,6 28,2 27,1 22,6 21,5 |
Het primaire eindpunt was progressievrije overleving (PFS) van de Calquence+G-arm versus de GClb-arm zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC) volgens de International Workshop on Chronic Lymphocytic Leukaemia (IWCLL) 2008 criteria met opname van de uitleg van behandelingsgerelateerde lymfocytose (Cheson 2012). Met een mediane opvolging van 28,3 maanden, duidde PFS door IRC op een 90% statistisch significante vermindering in het risico op ziekteprogressie of overlijden voor niet eerder behandelde patiënten met CLL in de Calquence+G-arm vergeleken met de GClb-arm. De werkzaamheidsresultaten zijn weergegeven in tabel 7.
Tabel 7. Werkzaamheidsresultaten per beoordeling door IRC bij (ELEVATE-TN-) patiënten met CLL
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 | |
| Progressievrije overleving* | |||
| Aantal voorvallen (%) | 14 (7,8) | 26 (14,5) | 93 (52,5) |
| PD, n (%) | 9 (5) | 20 (11,2) | 82 (46,3) |
| Overlijden (%) | 5 (2,8) | 6 (3,4) | 11 (6,2) |
| Mediaan (95%-BI), maanden | NB | NB (34,2, NB) | 22,6 (20,2, 27,6) |
| HR† (95%-BI) | 0,10 (0,06, 0,17) | 0,20 (0,13, 0,30) | - |
| P-waarde | <0,0001 | <0,0001 | - |
| Schatting na 24 maanden, % (95%-BI), | 92,7 (87,4, 95,8) | 87,3 (80,9, 91,7) | 46,7 (38,5, 54,6) |
| Algehele overlevinga | |||
| Overlijden (%) | 9 (5) | 11 (6,1) | 17 (9,6) |
| Hazardratio (95%-BI) † | 0,47 (0,21, 1,06) | 0,60 (0,28, 1,27) | - |
| Beste totale responspercentage* (CR + CRi + nPR + PR) | |||
| ORR, n (%) (95%-BI) | 168 (93,9) (89,3, 96,5) | 153 (85,5) (79,6, 89,9) | 139 (78,5) (71,9, 83,9) |
| P-waarde | <0,0001 | 0,0763 | - |
| CR, n (%) | 23 (12,8) | 1 (0,6) | 8 (4,5) |
| CRi, n (%) | 1 (0,6) | 0 | 0 |
| nPR, n (%) | 1 (0,6) | 2 (1,1) | 3 (1,7) |
| PR, n (%) | 143 (79,9) | 150 (83,8) | 128 (72,3) |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; CR=complete respons; CRi=complete respons met onvolledig herstel bloedcellen; nPR=nodulaire gedeeltelijke respons; PR=gedeeltelijke respons. *Per IRC-beoordeling.
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
a Mediane OS niet bereikt voor beide groepen.
De PFS-resultaten voor Calquence met of zonder obinutuzumab waren consistent bij alle subgroepen, waaronder hoog-risico kenmerken. In de hoog-risico CLL-populatie (17p deletie, 11q deletie, TP53-mutatie of niet gemuteerde IGHV), waren de PFS HR's van Calquence met of zonder obinutuzumab vergeleken met obinutuzumab plus chloorambucil respectievelijk 0,08 [95%-BI (0,04, 0,15) ] en 0,13 [95%-BI (0,08, 0,21)].
Tabel 8. Subgroepanalyse van PFS (ELEVATE-TN-studie)
| Calquence als monotherapie | Calquence+G | |||||
| N | Hazard-ratio | 95%-BI | N | Hazard-ratio | 95%-BI | |
Alle proefpersonen | 179 | 0,20 | (0,13, 0,30) | 179 | 0,10 | (0,06, 0,17) |
17P del Ja Nee | 19 160 | 0,20 0,20 | (0,06, 0,64) (0,12, 0,31) | 21 158 | 0,13 0,09 | (0,04, 0,46) (0,05, 0,17) |
TP53-mutatie Ja Nee | 19 160 | 0,15 0,20 | (0,05, 0,46) (0,12, 0,32) | 21 158 | 0,04 0,11 | (0,01, 0,22) (0,06, 0,20) |
17P del en/of TP53-mutatie Ja Nee | 23 156 | 0,23 0,19 | (0,09, 0,61) (0,11, 0,31) | 25 154 | 0,10 0,10 | (0,03, 0,34) (0,05, 0,18) |
IGHV-mutatie Gemuteerd Niet-gemuteerd | 58 119 | 0,69 0,11 | (0,31, 1,56) (0,07, 0,19) | 74 103 | 0,15 0,08 | (0,04, 0,52) (0,04, 0,16) |
11q del Ja Nee | 31 148 | 0,07 0,26 | (0,02, 0,22) (0,16, 0,41) | 31 148 | 0,09 0,10 | (0,03, 0,26) (0,05, 0,20) |
Complex karyotype Ja Nee | 31 117 | 0,10 0,27 | (0,03, 0,33) (0,16, 0,46) | 29 126 | 0,09 0,11 | (0,03, 0,29) (0,05, 0,21) |
Met betrekking tot langetermijngegevens was de mediane opvolging 58,2 maanden voor de Calquence+G-arm, 58,1 maanden voor de Calquence-arm en 58,2 maanden voor de GClb-arm. De mediane PFS beoordeeld door de onderzoeker voor Calquence+G en Calquence-monotherapie werd niet bereikt en was 27,8 maanden in de GClb-arm. Op het moment van de meest recente data cut-off waren in totaal 72 patiënten (40,7%) die oorspronkelijk waren gerandomiseerd naar de GClb-arm overgegaan op Calquence-monotherapie. Met in totaal 76 sterfgevallen was de mediane algehele overleving in geen enkele arm bereikt: 18 (10,1%) in de Calquence+G-arm, 30 (16,8%) in de Calquence-monotherapie-arm en 28 (15,8%) in de GClb-arm.
Tabel 9. Werkzaamheidsresultaten per beoordeling door INV bij (ELEVATE-TN-) patiënten met CLL
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 | |
| Progressievrije overleving | |||
| Aantal voorvallen (%) | 27 (15,1) | 50 (27,9) | 124 (70,1) |
| PD, n (%) | 14 (7,8) | 30 (16,8) | 112 (63,3) |
| Overlijden (%) | 13 (7,3) | 20 (11,2) | 12 (6,8) |
| Mediaan (95%-BI), maanden* | NB | NB (66,5, NB) | 27,8 (22,6, 33,2) |
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 | |
| HR† (95%-BI) | 0,11 (0,07, 0,16) | 0,21 (0,15, 0,30) | - |
| Algehele overleving | |||
| Overlijden (%) | 18 (10,1) | 30 (16,8) | 28 (15,8) |
| Hazardratio (95%-BI) † | 0,55 (0,30, 0,99) | 0,98 (0,58, 1,64) | - |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt
*95%-betrouwbaarheidsinterval gebaseerd op Kaplan-Meier-schatting.
†Schatting op basis van gestratificeerd ‘Cox Proportional Hazards’-model voor een hazardratio (95%-BI) gestratificeerd volgens 17p deletie-status (ja vs. nee).
Afbeelding 1. Kaplan-Meier-curve van door INV beoordeelde PFS bij (ELEVATE-TN-) patiënten met CLL (ITT-populatie)
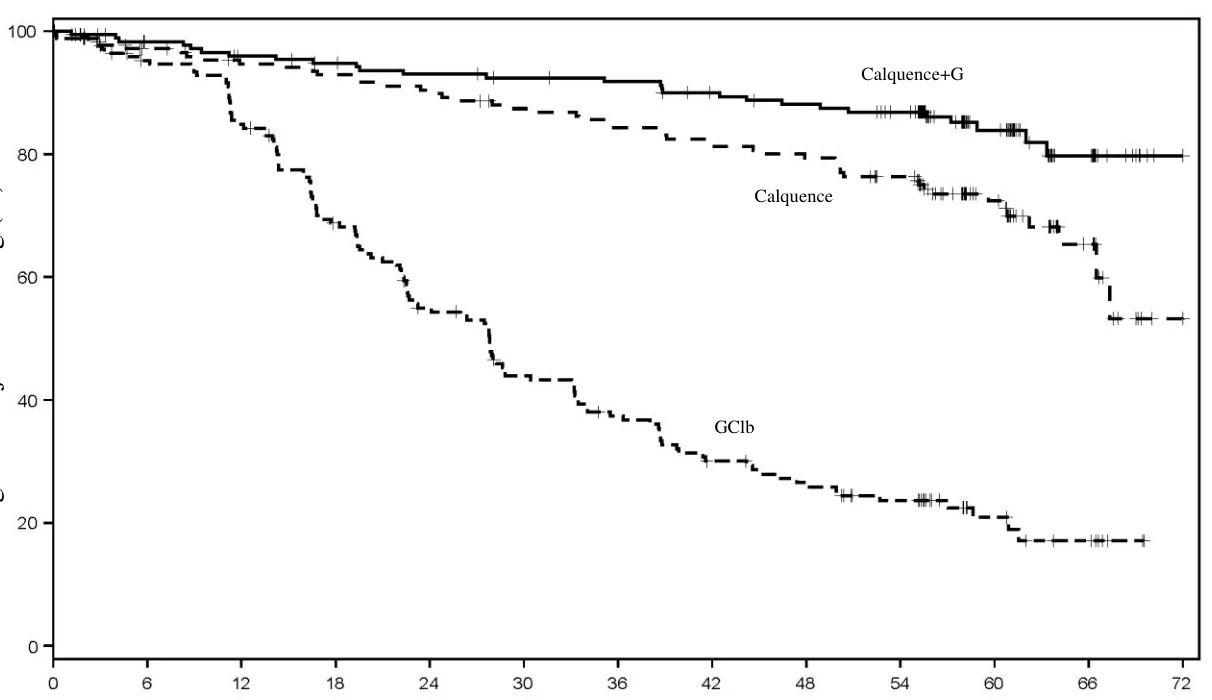
Tijd vanaf randomisatie (maanden)
| Maand | 0 | 3 | 6 | 9 | 12 | 15 | 18 | 21 | 24 | 27 | 30 | 33 | 36 | 39 | 42 | 45 | 48 | 51 | 54 | 57 | 60 | 63 | 66 | 69 | 70 |
| Calquence | 179 | 167 | 163 | 158 | 156 | 155 | 153 | 150 | 149 | 146 | 142 | 141 | 137 | 135 | 133 | 130 | 129 | 124 | 120 | 93 | 63 | 39 | 22 | 6 | 1 |
| Calquence+G | 179 | 175 | 170 | 168 | 164 | 163 | 160 | 157 | 156 | 156 | 153 | 152 | 151 | 146 | 144 | 141 | 140 | 138 | 133 | 99 | 65 | 39 | 27 | 7 | 1 |
| GClb | 177 | 163 | 156 | 153 | 139 | 125 | 110 | 100 | 86 | 82 | 67 | 66 | 56 | 49 | 44 | 40 | 38 | 31 | 30 | 20 | 13 | 8 | 7 | 2 | 0 |
Patiënten met niet eerder behandelde CLL – Behandeling met vaste duur
Calquence in combinatie met venetoclax met of zonder obinutuzumab
De veiligheid en werkzaamheid van Calquence in combinatie met venetoclax met of zonder obinutuzumab bij niet eerder behandelde CLL-patiënten werden geëvalueerd in een gerandomiseerde, multicenter, open-label fase 3-studie (AMPLIFY) met 867 patiënten. De patiënten kregen Calquence plus venetoclax, Calquence plus venetoclax en obinutuzumab, of chemo-immunotherapie naar keuze van de onderzoeker, ofwel FCR (fludarabine plus cyclofosfamide plus rituximab) of BR (bendamustine plus rituximab). In AMPLIFY werden patiënten geïncludeerd van 18 jaar en ouder die niet eerder waren behandeld voor CLL Progres
si
evr
ij
e overl
evi
ng (
%)
zonder del(17p)- of TP53-mutatie. In het onderzoek mochten patiënten antitrombotische middelen krijgen, met uitzondering van warfarine en andere vitamine K-antagonisten.
De patiënten werden in een verhouding van 1:1:1 in 3 armen als volgt gerandomiseerd:
- Calquence plus venetoclax (AV): Calquence 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het 5 weken durende dosistitratieschema voor venetoclax, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd toegediend gedurende in totaal 12 cycli. Elke cyclus duurde 28 dagen.
- Calquence plus venetoclax plus obinutuzumab (AVO): Calquence 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het 5 weken durende dosistitratieschema voor venetoclax, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd in totaal 12 cycli toegediend. Obinutuzumab 1.000 mg werd toegediend op dag 1 of dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 1 of 2), op dag 8 en 15 van cyclus 2, gevolgd door 1.000 mg op dag 1 van cyclus 3-7. Elke cyclus duurde 28 dagen.
Chemo-immunotherapie (FCR/BR) naar keuze van de onderzoeker:
- Fludarabine plus cyclofosfamide plus rituximab (FCR): fludarabine (25 mg/m²) en cyclofosfamide (250 mg/m²) werden toegediend op dag 1 tot en met 3, tot een maximum van 6 cycli. Rituximab werd toegediend in een dosis van 375 mg/m² op dag 1, cyclus 1, en 500 mg/m² op dag 1 van cyclus 2 tot en met 6. Elke cyclus duurde 28 dagen.
Bendamustine plus rituximab (BR): bendamustine 90 mg/m² werd toegediend op dag 1 en
2, tot een maximum van 6 cycli. Rituximab werd toegediend in een dosis van 375 mg/m² op dag 1, cyclus 1, en 500 mg/m² op dag 1 van cyclus 2 tot en met 6. Elke cyclus duurde 28 dagen.
De patiënten werden gestratificeerd naar leeftijd (> 65 jaar of ≤ 65 jaar), IGHV-mutatiestatus (gemuteerd versus ongemuteerd), Rai-stadium (hoog risico [≥ 3] versus niet-hoog risico) en geografische regio (Noord-Amerika en West-Europa versus overig). Tabel 10 geeft een overzicht van de demografische gegevens en ziektekenmerken van de onderzoekspopulatie bij aanvang.
Tabel 10. Baseline-kenmerken van (AMPLIFY-) patiënten met niet eerder behandelde CLL
| Kenmerken | AV N=291 | AVO N=286 | FCR/BR N=290 |
| Leeftijd, jaren; mediaan (bereik) | 61 (31-84) | 61 (29-81) | 61 (26-86) |
| Mannelijk; % | 61,2 | 69,2 | 63,1 |
| Blank; % | 91,1 | 86,7 | 86,9 |
| ECOG-prestatiestatus; % | 90,0 | 95,1 | 90,3 |
| Mediane tijd van diagnose tot randomisatie (maanden) | 28,5 | 26,1 | 29,6 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 38,8 | 35,0 | 42,8 |
| Cytogenetica/FISH-categorie; % | |||
| 11q deletie | 17,5 | 19,6 | 15,9 |
| Complex karyotype (≥ 3 afwijkingen) | 15,5 | 16,1 | 14,5 |
| Niet gemuteerde IGHV; % | 57,4 | 59,1 | 59,3 |
| Rai stadium; % | |||
| 0 | 1,0 | 0,3 | 1,4 |
| I | 16,2 | 21,3 | 21,4 |
| II | 35,7 | 37,8 | 33,4 |
| III | 23,7 | 17,8 | 20,3 |
| IV | 23,4 | 22,7 | 23,4 |
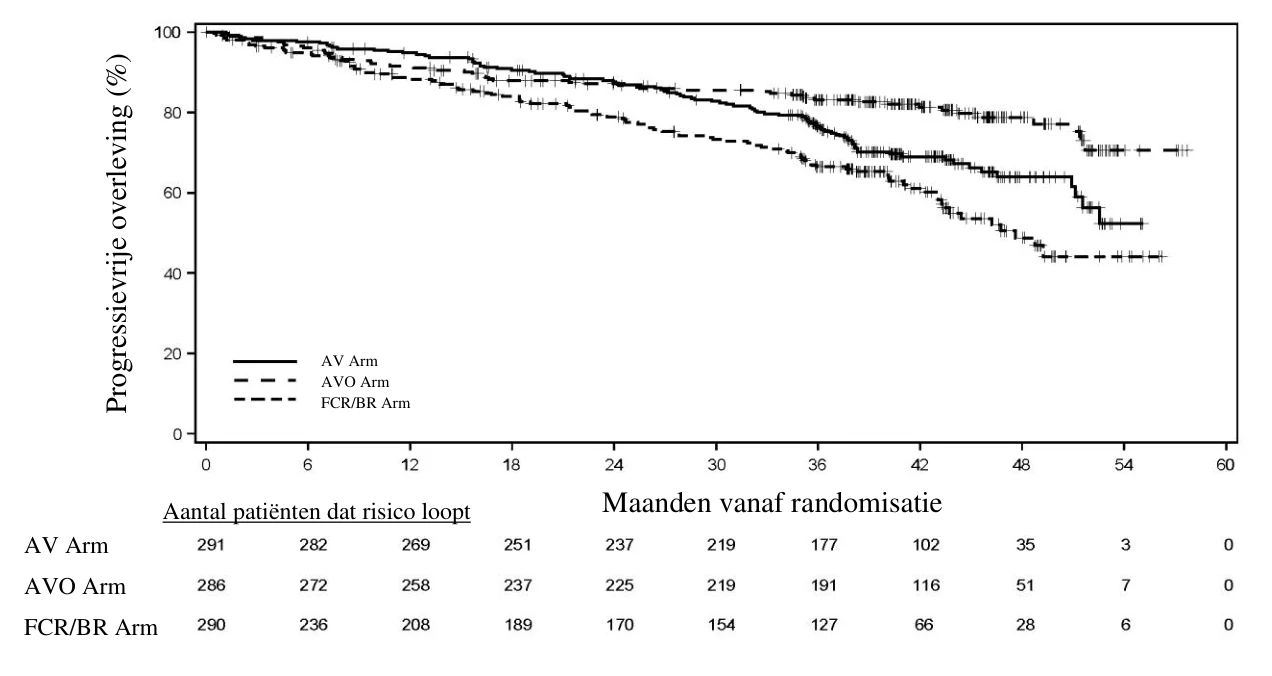
Het primaire eindpunt was de door de IRC beoordeelde PFS voor de AV-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm, zoals beoordeeld volgens de IWCLL 2018-criteria. Aanvullende werkzaamheidseindpunten waren de door de IRC beoordeelde PFS voor de AVO-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm en de OS in zowel de AV-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm als de AVO-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm.
De werkzaamheidsresultaten zijn weergegeven in tabel 11. De Kaplan-Meier-curve voor IRC-PFS wordt getoond in afbeelding 2.
Tabel 11. Werkzaamheidsresultaten van (AMPLIFY-) patiënten met niet eerder behandelde CLL
AV N=291 | AVO N=286 | FCR/BRa N=290 | |
| Progressievrije overleving* | |||
| Aantal voorvallen (%) | 89 (30,6) | 56 (19,6) | 95 (32,8) |
| PD**, n (%) | 77 (26,5) | 23 (8,0) | 66 (22,8) |
| Overlijden (%) | 12 (4,1) | 33 (11,5) | 29 (10,0) |
| Mediaan (95%-BI), maanden | NB (51,1, NB) | NB (NB, NB) | 47,6 (43,3, NB) |
| HR† (95%-BI) | 0,65 (0,49, 0,87) | 0,42 (0,30, 0,59) | - |
| P-waarde | 0,0038 | ˂0,0001 | - |
| Algehele overlevingb | |||
| Overlijden (%) | 23 (7,9) | 37 (12,9) | 44 (15,2) |
| HR† (95%-BI) | 0,42 (0,25, 0,70)c | 0,75 (0,48, 1,16) | - |
AV N=291 | AVO N=286 | FCR/BRa N=290 |
NB= Niet berekenbaar; BI=betrouwbaarheidsinterval; PD=progressieve ziekte.
*Per beoordeling door de IRC.
**PD=Progressieve ziekte
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
a Volgens de keuze van de onderzoeker zouden 143 patiënten FCR krijgen en 147 patiënten BR. b OS gegevens na een extra follow-up van 6 maanden uit de PFS-interimanalyse.
c De p-waarde is niet significant na aanpassing voor multipliciteit.
Afbeelding 2. Kaplan-Meier Curve van door IRC beoordeelde PFS bij (AMPLIFY-) patiënten met CLL (ITT-populatie)
Patiënten met CLL die ten minste één eerdere behandeling hebben ondergaan
De veiligheid en werkzaamheid van Calquence bij recidiverende of refractaire CLL zijn beoordeeld in een gerandomiseerde, multicentrische, open-label fase 3-studie (ASCEND) bij 310 patiënten die ten minste één eerdere behandeling hebben gekregen exclusief BCL-2-remmers of B-celreceptorremmers. Patiënten kregen Calquence als monotherapie of de keuze van de onderzoeker, hetzij idelalisib plus rituximab hetzij bendamustine plus rituximab. In het onderzoek mochten patiënten antitrombotische middelen gebruiken. De patiënten die antistollingstherapie nodig hadden met warfarine of equivalente vitamine K-antagonisten werden uitgesloten.
De patiënten werden 1:1 gerandomiseerd naar een van de volgende behandelingen:
- Calquence 100 mg tweemaal daags tot ziekteprogressie of tot onaanvaardbare toxiciteit, of
Keuze van de onderzoeker:
- Idelalisib 150 mg tweemaal daags in combinatie met rituximab 375 mg/m2 IV op dag 1 van de eerste cyclus, gevolgd door 500 mg/m2 IV elke twee weken voor 4 doses en daarna elke vier weken voor 3 doses voor een totaal van 8 infusies
Bendamustine 70 mg/m2 (dag 1 en 2 van iedere 28-daagse cyclus) in combinatie met rituximab
(375 mg/m2/500 mg/m2) op dag 1 van elke 28-daagse cyclus gedurende maximaal 6 cycli
De patiënten werden gestratificeerd volgens 17p deletie-mutatiestatus (aanwezigheid of afwezigheid), ECOG-prestatiestatus (0 of 1 versus 2) en het aantal eerdere behandelingen (1 tot 3 versus ≥ 4). Na bevestigde ziekteprogressie, stapten 35 patiënten gerandomiseerd naar keuze van de onderzoeker van idelalisib plus rituximab of bendamustine plus rituximab over op Calquence. Tabel 12 geeft een samenvatting van de demografische baseline en ziektekenmerken van de onderzoekspopulatie.
Tabel 12. Baseline-kenmerken van de patiënt bij (ASCEND-) patiënten met CLL
| Kenmerken | Calquence als monotherapie N=155 | Keuze van de onderzoeker tussen idelalisib + rituximab of bendamustine + rituximab N=155 |
| Leeftijd, jaren; mediaan (bereik) | 68 (32-89) | 67 (34-90) |
| Mannelijk; % | 69,7 | 64,5 |
| Blank; % | 93,5 | 91,0 |
| ECOG-prestatiestatus; % | ||
| 0 | 37,4 | 35,5 |
| 1 | 50,3 | 51,0 |
| 2 | 12,3 | 13,5 |
| Mediane tijd na diagnose (maanden) | 85,3 | 79,0 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 49,0 | 48,4 |
| Mediaan aantal eerdere CLL-behandelingen (bereik) | 1 (1-8) | 2 (1-10) |
Aantal eerdere CLL-behandelingen; % 1 2 3 ≥ 4 | 52,9 25,8 11,0 10,3 | 43,2 29,7 15,5 11,6 |
| Cytogenetica/FISH-categorie; % | ||
| 17p deletie | 18,1 | 13,5 |
| 11q deletie | 25,2 | 28,4 |
| TP53-mutatie | 25,2 | 21,9 |
| Niet gemuteerde IGHV | 76,1 | 80,6 |
| Complex karyotype (≥ 3 afwijkingen) | 32,3 | 29,7 |
| Rai-stadium; % | ||
| 0 | 1,3 | 2,6 |
| I | 25,2 | 20,6 |
| II | 31,6 | 34,8 |
| III | 13,5 | 11,6 |
| IV | 28,4 | 29,7 |
Het primaire eindpunt was PFS zoals beoordeeld door de IRC IWCLL 2008 criteria met opname van de uitleg voor behandelingsgerelateerde lymfocytose (Cheson 2012). Bij een mediane opvolging van 16,1 maanden, wees de PFS op een 69% statistisch significante vermindering van het risico op overlijden of progressie bij patiënten in de Calquence-arm. Werkzaamheidsresultaten zijn weergegeven in tabel 13. De Kaplan-Meier-curve voor PFS wordt getoond in afbeelding 3.
Tabel 13. Werkzaamheidsresultaten per beoordeling door IRC bij (ASCEND-) patiënten met CLL
Calquence als monotherapie N=155 | Keuze van de onderzoeker tussen idelalisib + rituximab of bendamustine + rituximab N=155 | |
| Progressievrije overleving | ||
| Aantal voorvallen (%) | 27 (17,4) | 68 (43,9) |
| PD, n (%) | 19 (12,3) | 59 (38,1) |
| Overlijden (%) | 8 (5,2) | 9 (5,8) |
| Mediaan (95%-BI), maanden | NB | 16,5 (14,0, 17,1) |
| HR† (95%-BI) | 0,31 (0,20, 0,49) | |
| P-waarde | < 0,0001 | |
| Schatting na 15 maanden, % (95%-BI) | 82,6 (75,0, 88,1) | 54,9 (45,4, 63,5) |
| Algehele overlevinga | ||
| Overlijden (%) | 15 (9,7) | 18 (11,6) |
| Hazardratio (95%-BI)† | 0,84 (0,42, 1,66) | - |
| Beste totale responspercentage* (CR + CRi + nPR + PR)** | ||
| ORR, n (%) (95%-BI) | 126 (81,3) (74,4, 86,6) | 117 (75,5) (68,1, 81,6) |
| P-waarde | 0,2248 | - |
| CR, n (%) | 0 | 2 (1,3) |
| PR, n (%) | 126 (81,3) | 115 (74,2) |
| Responsduur (DoR) | ||
| Mediaan (95%-BI), maanden | NB | 13,6 (11,9, NB) |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; CR=complete respons; CRi=complete respons met onvolledig herstel bloedcellen; nPR=nodulaire gedeeltelijke respons; PR=gedeeltelijke respons; PD=progressieve ziekte
*Per beoordeling door de IRC
a Mediane OS niet bereikt voor beide armen. P<0,6089 voor OS.
**CRi en nPR hebben waarde 0.
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model
Afbeelding 3. Kaplan-Meier-curve van door IRC beoordeelde PFS bij (ASCEND-) patiënten met CLL (ITT-populatie)
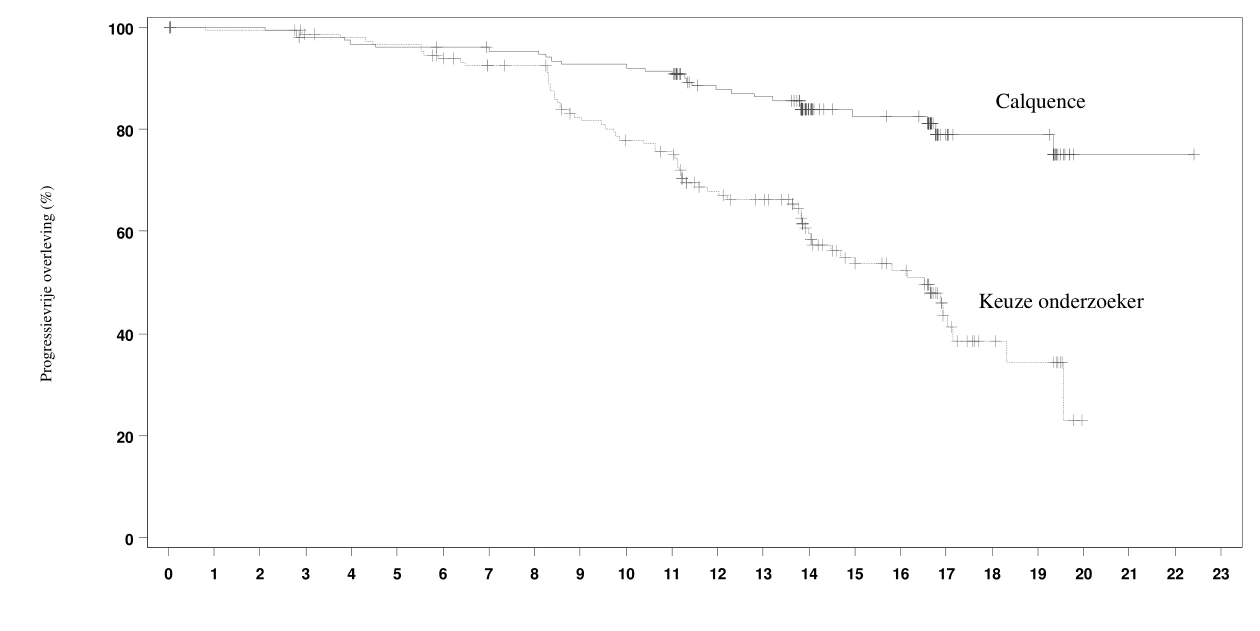
Tijd vanaf randomisatie (maanden) Aantal patiënten dat risico loopt
Maand 0 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 21 22 23 Calquence 155 153 153 149 147 146 145 143 143 139 139 137 118 116 73 61 60 25 21 21 1 1 1 0 Keuze
onderzoeker
155 150 150 146 144 142 136 130 129 112 105 101 82 77 56 44 39 18 10 8 0
De PFS-resultaten voor Calquence waren consistent bij alle subgroepen, inclusief hoog-risico factoren. In de hoog-risico CLL-populatie (17p deletie, 11q deletie, TP53-mutatie en niet gemuteerde IGHV) was de PFS HR 0,27 [95%-BI (0,17, 0,44)].
Tabel 14. Subgroepanalyse van door IRC beoordeelde PFS (ASCEND-onderzoek)
Calquence als monotherapie
N Hazardratio 95%-BI
Alle proefpersonen 155 0,30 (0,19, 0,48)
17P del
Ja
Nee
0,21 0,33
(0,07, 0,68) (0,21, 0,54) TP53-mutatie
Ja
Nee
0,24 0,33
(0,11, 0,56) (0,20, 0,57) 17P del of TP53-mutatie
Ja
Nee
0,21 0,36
(0,09, 0,48) (0,21, 0,61) IGHV-mutatie
Gemuteerd
Niet-gemuteerd
0,32 0,32
(0,11, 0,94) (0,19, 0,52) 11q del
Ja
Nee
0,28 0,31
(0,11, 0,70) (0,19, 0,53)
| Calquence als monotherapie | |||
| N | Hazardratio | 95%-BI | |
Complex karyotype Ja Nee | 50 97 | 0,32 0,23 | (0,16, 0,63) (0,12, 0,44) |
Bij de finale analyse, met een mediane follow-up van 46,5 maanden voor Calquence en 45,3 maanden voor de IR/BR, werd een vermindering van 72% van het risico op door de onderzoeker beoordeelde ziekteprogressie of overlijden waargenomen voor patiënten in de Calquence-arm. De mediane door de onderzoeker beoordeelde PFS werd niet bereikt met Calquence en was 16,8 maanden met IR/BR. Werkzaamheidsresultaten per beoordeling van de onderzoeker (Investigator Assessments, INV) zijn weergegeven in Tabel 15. De Kaplan-Meier-curve voor INV-beoordeelde PFS wordt weergegeven in afbeelding 4.
Tabel 15. Werkzaamheidsresultaten na finale analyse per beoordeling door de INV bij (ASCEND-) patiënten met CLL
Calquence als monotherapie N=155 | Keuze van de onderzoeker van idelalisib + rituximab of bendamustine + rituximab N=155 | |
| Progressievrije overleving* | ||
| Aantal voorvallen (%) | 62 (40,0) | 119 (76,8) |
| PD, n (%) | 43 (27,7) | 102 (65,8) |
| Overlijden (%) | 19 (12,3) | 17 (11,0) |
| Mediaan (95%-BI), maanden | NB | 16,8 (14,1, 22,5) |
| HR† (95%-BI) | 0,28 (0,20, 0,38) | |
| Algehele overlevinga | ||
| Overlijden (%) | 41 (26,5) | 54 (34,8) |
| Hazardratio (95%-BI)† | 0,69 (0,46, 1,04) | - |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; PD=progressieve ziekte *Per beoordeling door de INV.
a Mediane OS niet bereikt voor beide groepen. P=0,0783 voor OS.
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
Afbeelding 4. Kaplan-Meier curve van INV-beoordeelde PFS van de finale analyse bij (ASCEND-) patiënten met CLL
| Maand | 0 | 3 | 6 | 9 | 12 | 15 | 18 | 21 | 24 | 27 | 30 | 33 | 36 | 39 | 42 | 45 | 48 | 51 | 54 |
| Calquence | 155 | 151 | 143 | 139 | 133 | 128 | 121 | 117 | 111 | 110 | 100 | 94 | 85 | 80 | 79 | 52 | 21 | 4 | 0 |
| Keuze Onderzoeker | 155 | 147 | 138 | 118 | 95 | 76 | 66 | 62 | 52 | 42 | 35 | 32 | 28 | 26 | 23 | 12 | 5 | 0 |
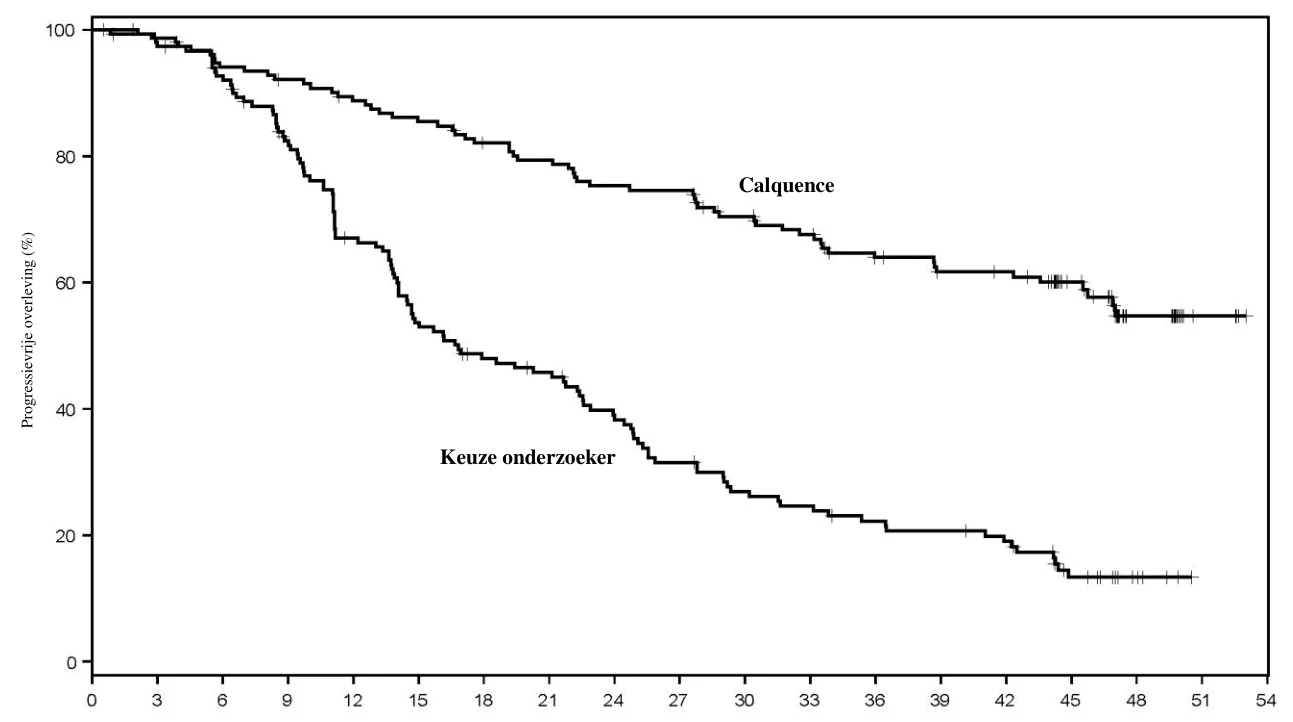
De door de onderzoeker beoordeelde PFS-resultaten voor Calquence waren bij de finale analyse consistent bij alle subgroepen, inclusief hoog-risico factoren, en waren consistent met de primaire analyse.
Patiënten met niet eerder behandeld MCL
De veiligheid en werkzaamheid van Calquence bij patiënten met niet eerder behandeld MCL werden geëvalueerd in ECHO, een gerandomiseerde, dubbelblinde, placebogecontroleerde, multicentrische fase 3-studie. In ECHO werden 598 patiënten geïncludeerd van 65 jaar en ouder met bevestigd MCL dat niet eerder behandeld was.
Patiënten werden gerandomiseerd in een 1:1-verhouding in 2 groepen om behandeld te worden met:
- Calquence plus bendamustine en rituximab (Calquence+BR): Calquence 100 mg werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1, continu. Bendamustine, 90 mg/m2, werd intraveneus toegediend gedurende 30 minuten op dag 1 en 2 van elk van de zes 28-daagse cycli. Rituximab, 375 mg/m2, werd intraveneus toegediend op dag 1 van elk van de zes 28-daagse cycli. Calquence+BR werd toegediend gedurende maximaal 6 behandelingscycli (inductiebehandeling).
- Placebo plus bendamustine en rituximab (placebo+BR): placebo werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1, continu. Bendamustine, 90 mg/m2, werd intraveneus toegediend gedurende 30 minuten op dag 1 en 2 van elk van de zes 28-daagse cycli. Rituximab, 375 mg/m2, werd intraveneus toegediend op dag 1 van elk van de zes 28-daagse cycli. Placebo+BR werd toegediend gedurende maximaal 6 behandelingscycli (inductiebehandeling).
Calquence of placebo werd continu toegediend tot ziekteprogressie of onaanvaardbare toxiciteit. Na de inductiebehandeling kregen patiënten die een respons bereikten (PR of CR) rituximab-onderhoudsbehandeling van 375 mg/m2 op dag 1 van elke twee cycli, tot maximaal 12 extra doses, tot P
r
ogr
essievr
ij
e
over
leving (
%
)
Tijd vanaf randomisatie (maanden)
cyclus 30. Patiënten die gerandomiseerd waren naar de placebo+BR-groep en die bevestigde ziekteprogressie hadden, kwamen in aanmerking om over te stappen naar Calquence-monotherapie, tweemaal daags 100 mg, tot hun tweede ziekteprogressie of onaanvaardbare toxiciteit.
De randomisatie van patiënten werd gestratificeerd naar geografische regio (Noord-Amerika versus West-Europa versus Overig) en naar vereenvoudigde MIPI-score (Mantle Cell Lymphoma International Prognostic Index) (0-3 versus 4-5 versus 6-11).
De mediane leeftijd was 71 jaar (65-86), 70,7% was man, 78,3% was blank, 93,1% had een ECOG-prestatiestatus van 0-1. De vereenvoudigde MIPI-score was laag (0-3) bij 33,1%, gemiddeld (4-5) bij 42,8% en hoog (6-11) bij 24,1% van de patiënten. In totaal had 37,7% van de patiënten een tumoromvang van ≥ 5 cm en bij 86% was de ziekte in Ann Arbor-stadium IV. Agressieve varianten van MCL, zoals blastoïde en pleomorfe vormen, werden gezien bij respectievelijk 7,7% en 5,5% van de patiënten. In totaal had 47,8% van de patiënten een Ki-67 score van ≥ 30%. De baseline-kenmerken waren vergelijkbaar voor beide groepen.
Het primaire eindpunt was progressievrije overleving (PFS) zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC) volgens de Lugano-classificatie uit 2014 voor non-Hodgkinlymfoom (NHL) bij patiënten met niet eerder behandeld MCL. Daarnaast werd ook de Overall Response Rate (ORR) beoordeeld door een IRC.
De door de IRC beoordeelde PFS werd beoordeeld bij een mediane follow-up van 49,8 maanden.
Met een extra follow-up na 6 maanden vanaf de primaire PFS-analyse, en een mediane follow-up van 63,0 maanden, was de mediane algehele overleving in beide groepen niet bereikt. Er waren in totaal 218 sterfgevallen: 105 (35,1%) in de Calquence+BR-groep en 113 (37,8%) in de placebo+BR-groep. De werkzaamheidsresultaten worden weergegeven in tabel 16. De Kaplan-Meier-curven voor PFS worden weergegeven in afbeelding 5.
Tabel 16. Werkzaamheidsresultaten bij patiënten met niet eerder behandeld MCL in de ECHO-studie
HR=hazardratio, CR=complete respons, PR=gedeeltelijke respons, NE=niet beoordeelbaar * Gestratificeerd op basis van randomisatiestratificatiefactoren: geografische regio's (Noord-Amerika, West-Europa, Overige) en vereenvoudigde MIPI-score (laag risico [0 tot 3], gemiddeld risico [4 tot 5], hoog risico [6 tot 11]) zoals verzameld via IXRS. Geschat op basis van gestratificeerd ‘Cox Proportional Hazards’-model voor hazardratio (95%-BI).
‡ Geschat op basis van gestratificeerde log-ranktest voor p-waarde.
Calquence + BR N=299 | Placebo + BR N=299 | |
| Door IRC beoordeelde PFS | ||
| Mediaan (95%-BI) | 66,4 (55,1; NE) | 49,6 (36,0; 64,1) |
| HR (95%-BI) (gestratificeerd)* | 0,73 (0,57; 0,94) | |
| p-waarde‡ | 0,0160 | |
| Door IRC beoordeelde ORR | ||
| CR + PR, n (%) | 272 (91,0) | 263 (88,0) |
| 95%-BI | 87,3; 93,8 | 83,9; 91,3 |
| CR, n (%) | 199 (66,6) | 160 (53,5) |
| PR, n (%) | 73 (24,4) | 103 (34,4) |
| p-waarde | 0,2196 | - |
Afbeelding 5. Kaplan-Meier-curve van de door de IRC beoordeelde PFS bij patiënten met niet eerder behandeld MCL (ECHO)
Patiënten met MCL die ten minste één eerdere behandeling kregen
De veiligheid en werkzaamheid van CALQUENCE bij MCL zijn beoordeeld in een open-label, multicentrische, enkelarmige fase 2-studie (ACE-LY-004) bij 124 eerder behandelde patiënten. Alle patiënten kregen tweemaal daags oraal CALQUENCE 100 mg tot ziekteprogressie of tot onaanvaardbare toxiciteit. De studie bevatte geen patiënten die eerder waren behandeld met BTK- of BCL-2-remmers. Het primaire eindpunt was de door de onderzoeker beoordeelde algehele responsratio (overall response rate; ORR) volgens de Lugano-classificatie voor non-Hodgkinlymfoom (NHL). De responsduur (duration of response; DoR) was een extra uitkomstmaat. De werkzaamheidsresultaten bij de finale analyse (54 maanden) worden gepresenteerd in tabel 17.
Bij de finale analyse was de mediane leeftijd 68 (bereik 42 tot 90 jaar), 79,8% was man en 74,2% was blank. Bij aanvang had 92,8% van de patiënten een ECOG-prestatiestatus van 0 of 1. De mediane tijd sinds de diagnose was 46,3 maanden en het mediane aantal eerdere behandelingen was 2 (bereik 1 tot 5), inclusief 17,7% met eerdere stamceltransplantatie. De meest voorkomende eerdere regimes waren CHOP-gebaseerd (51,6%) en ARA-C (33,9%). Bij aanvang had 37,1% van de patiënten ten minste één tumor met een langste diameter ≥ 5 cm, 72,6% had extranodale betrokkenheid, waaronder 50,8% met beenmergbetrokkenheid. De vereenvoudigde MIPI-score (die leeftijd, ECOG-score en baseline Progressi
evr
ij
e overl
evi
ng (%)
Calquence + BR
Placebo + BR
lactaatdehydrogenase en witte bloedcellen omvat) was gemiddeld bij 43,5% en hoog bij 16,9% van de patiënten.
Tabel 17. ORR en DOR bij patiënten met MCL (ACE-LY-004) bij de finale analyse (54 maanden)
Beoordeling van de onderzoeker bij 54 maanden N=124 n (%) (95%-BI*) | |
| Algehele responsratio (ORR) | |
| Algehele responsratio | 101 (81,5%) (73,5; 87,9) |
| Complete respons | 59 (47,6%) (38,5; 56,7) |
| Gedeeltelijke respons | 42 (33,9%) (25,6; 42,9) |
| Niet-beoordeelbaar† | 3 (2,4%) (0,5; 6,9) |
| Responsduur (DoR) | |
| Mediaan (maanden) | 28,6 (17,5; 39,1) |
BI=betrouwbaarheidsinterval *95% exact binomiaal betrouwbaarheidsinterval. †Omvat patiënten zonder adequate ziektebeoordeling na baseline. | |
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Calquence voor de behandeling van neoplasma’s van mature B-cellen in alle subgroepen van pediatrische patiënten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van acalabrutinib en zijn actieve metaboliet, ACP-5862, werd bestudeerd bij gezonde proefpersonen en bij patiënten met B-celmaligniteiten. Acalabrutinib toont dosis-proportionaliteit en zowel acalabrutinib als ACP-5862 tonen een bijna lineaire farmacokinetiek over een dosisbereik van 75 tot 250 mg. Farmacokinetische populatiemodellering suggereert dat de farmacokinetiek van acalabrutinib en ACP-5862 vergelijkbaar is voor patiënten met verschillende B-celmaligniteiten. Bij de aanbevolen dosis van 100 mg tweemaal daags bij patiënten met B-celmaligniteiten (waaronder CLL), waren de geometrisch gemiddelde steady-state dagelijkse ‘gebied onder de plasmaconcentratie in de loop van de tijd’-curve (AUC24u) en maximale plasmaconcentratie (Cmax) voor acalabrutinib respectievelijk 1679 ng•u/ml en 438 ng/ml, en voor ACP-5862 respectievelijk 4166 ng•u/ml en 446 ng/ml.
Absorptie
De tijd tot piekplasmaconcentraties (Tmax) was 0,5-1,5 uur voor acalabrutinib, en 1,0 uur voor ACP-5862. De absolute biologische beschikbaarheid van Calquence was 25%.
Het effect van voedsel op acalabrutinib
Bij gezonde proefpersonen had toediening van een enkele dosis van 75 mg acalabrutinib met een vetrijke, calorierijke maaltijd (ongeveer 918 calorieën, 59 gram koolhydraten, 59 gram vet en 39 gram eiwit) geen
invloed op de gemiddelde AUC vergeleken met dosering in nuchtere toestand. De resulterende Cmax nam af met 69% en de Tmax was 1-2 uur vertraagd.
Distributie
De omkeerbare binding aan humane plasma-eiwitten bedroeg 99,4% voor acalabrutinib en 98,8% voor ACP-5862. De gemiddelde bloed-naar-plasma ratio in vitro was 0,8 voor acalabrutinib en 0,7 voor ACP-5862. Het gemiddelde steady-state distributievolume (Vss) was ongeveer 34 l voor acalabrutinib.
Biotransformatie/metabolisme
In vitro wordt acalabrutinib voornamelijk gemetaboliseerd door CYP3A-enzymen en in geringe mate door glutathionconjugatie en amidehydrolyse. ACP-5862 werd geïdentificeerd als de belangrijkste metaboliet in plasma, die verder voornamelijk werd gemetaboliseerd door CYP3A-gemedieerde oxidatie, met een geometrisch gemiddelde blootstelling (AUC) die ongeveer 2 tot 3 keer hoger was dan de blootstelling van acalabrutinib. ACP-5862 is ongeveer 50% minder krachtig dan acalabrutinib wat betreft BTK-remming.
In-vitro-onderzoeken duiden erop dat acalabrutinib CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, UGT1A1 of UGT2B7 niet remt in klinisch relevante concentraties en dat het niet waarschijnlijk is dat de klaring van substraten van deze CYP's wordt beïnvloed.
In-vitro-onderzoeken duiden erop dat ACP-5862 CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A4/5, UGT1A1 of UGT2B7 niet remt in klinisch relevante concentraties en dat het niet waarschijnlijk is dat de klaring van substraten van deze CYP’s wordt beïnvloed.
Interacties met transporteiwitten
In-vitro-onderzoeken duiden erop dat acalabrutinib en ACP-5862 P-gp- en BCRP-substraten zijn. Het is echter onwaarschijnlijk dat gelijktijdige toediening van BCRP-remmers leidt tot klinisch relevante geneesmiddeleninteracties. Gelijktijdige toediening met een OATP1B1/1B3-remmer (600 mg rifampicine, enkele dosis) leidde tot een toename van de acalabrutinib Cmax en AUC van respectievelijk 1,2 maal en 1,4 maal (N=24, gezonde proefpersonen), wat niet klinisch relevant is.
Acalabrutinib en ACP-5862 remmen P-gp, OAT1, OAT3, OCT2, OATP1B1, OATP1B3 en MATE2-K niet in klinisch relevante concentraties. Acalabrutinib kan intestinale BCRP remmen, terwijl ACP-5862 MATE1 mogelijk kan remmen in klinisch relevante concentraties (zie rubriek 4.5). Acalabrutinib remt MATE1 niet, terwijl ACP-5862 BCRP niet remt in klinisch relevante concentraties.
Eliminatie
Na een eenmalige orale dosis van 100 mg acalabrutinib, was de terminale eliminatiehalfwaardetijd (t1/2) van acalabrutinib 1 tot 2 uur. De t1/2 van de actieve metaboliet, ACP-5862, was ongeveer 7 uur.
De gemiddelde schijnbare orale klaring (CL/F) was 134 l/uur voor acalabrutinib en 22 l/uur voor ACP-5862 bij patiënten met B-celmaligniteiten.
Na toediening van een enkele dosis van 100 mg radioactief gelabelde [14C]-acalabrutinib bij gezonde proefpersonen, werd 84% van de dosis teruggevonden in de feces en 12% in de urine, met minder dan 2% van de dosis uitgescheiden als onveranderde acalabrutinib.
Speciale patiëntengroepen
Op basis van een farmacokinetische populatieanalyse hadden leeftijd (> 18 jaar), geslacht, ras (blank, Afro-Amerikaans) en lichaamsgewicht geen klinisch relevant effect op de farmacokinetiek van acalabrutinib en zijn actieve metaboliet, ACP-5862.
Pediatrische patiënten
Er zijn geen farmacokinetische onderzoeken uitgevoerd met Calquence bij patiënten jonger dan 18 jaar.
Nierinsufficiëntie
Acalabrutinib ondergaat een minimale renale eliminatie. Er is geen farmacokinetisch onderzoek bij patiënten met een nierfunctiestoornis uitgevoerd.
Op basis van een farmacokinetische populatieanalyse, is er geen klinisch relevant farmacokinetisch verschil waargenomen tussen 408 proefpersonen met lichte nierinsufficiëntie (eGFR tussen 60 en 89 ml/min/1,73m2 zoals geschat door MDRD) en 109 proefpersonen met matige nierinsufficiëntie (eGFR tussen 30 en 59 ml/min/1,73m2) ten opzichte van 192 proefpersonen met normale nierfunctie (eGFR groter dan of gelijk aan 90 ml/min/1,73m2). De farmacokinetiek van acalabrutinib is niet gekarakteriseerd bij patiënten met ernstige nierinsufficiëntie (eGFR minder dan 29 ml/min/1,73m2) of nierinsufficiëntie waarvoor dialyse nodig is. Patiënten met creatinineniveaus boven 2,5 maal de ULN van de instelling werden niet opgenomen in de klinische onderzoeken (zie rubriek 4.2).
Leverinsufficiëntie
Acalabrutinib wordt gemetaboliseerd in de lever. In speciale onderzoeken naar leverinsufficiëntie was de blootstelling aan acalabrutinib (AUC), in vergelijking met proefpersonen met een normale leverfunctie (n=6), 1,9 keer, 1,5 keer en 5,3 keer hoger bij proefpersonen met respectievelijk lichte (n=6) (Child-Pugh A), matige (n=6) (Child-Pugh B) of ernstige (n=8) (Child-Pugh C) leverinsufficiëntie. Proefpersonen in de groep met matige leverinsufficiëntie werden echter niet significant beïnvloed in markers relevant voor de eliminatiecapaciteit van geneesmiddelen, zodat het effect van matige leverinsufficiëntie waarschijnlijk is onderschat in dit onderzoek. Op basis van een farmacokinetische populatieanalyse, is er geen klinisch relevant verschil waargenomen tussen patiënten met lichte (n=79) of matige (n=6) leverinsufficiëntie (totaalbilirubine tussen 1,5 tot 3 keer ULN en elke ASAT-waarde) ten opzichte van proefpersonen met een normale (n=613) leverfunctie (totaalbilirubine en ASAT-waarde binnen ULN) (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniciteit
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met acalabrutinib.
Genotoxiciteit/mutageniciteit/fototoxiciteit
Acalabrutinib was niet mutageen bij een bacteriële omgekeerde mutatie-assay, bij een in vitro uitgevoerde chromosoom aberratie-assay of bij een in vivo uitgevoerd micronucleus-assay met muisbeenmerg.
Op basis van in-vitro fototoxiciteitstesten met behulp van een 3T3-cellijn wordt aangenomen dat acalabrutinib een laag risico heeft op fototoxiciteit bij de mens.
Herhaalde-dosistoxiciteit
Bij ratten werden microscopische bevindingen van minimale en lichte ernst waargenomen in de alvleesklier (hemorragie/pigment/ontsteking/fibrose in eilandjes) bij alle dosisniveaus. Niet-nadelige bevindingen van minimale tot lichte ernst in de nieren (buisbasofilie, buisregeneratie en ontsteking) zijn waargenomen in onderzoeken van maximaal 6 maanden met een No Observed Adverse Effect Level (NOAEL) van 30 mg/kg/dag bij ratten. De gemiddelde blootstellingen (AUC) bij de NOAEL bij mannelijke en vrouwelijke ratten komen overeen met respectievelijk 0,6x en 1x de klinische blootstelling bij de aanbevolen dosis van 100 mg tweemaal daags. De Lowest Adverse Observed Effect Level (LOAEL) waarbij omkeerbare nier- (matige buisdegeneratie) en lever- (individuele hepatocytnecrose) bevindingen werden waargenomen in het onderzoek naar chronische toxiciteit bij de rat was 100 mg/kg/dag en leverde een blootstellingsmarge 4,2 keer hoger dan de klinische blootstelling bij de aanbevolen dosis van 100 mg tweemaal daags op. In onderzoeken van 9 maanden bij honden, was de NOAEL 10 mg/kg/dag, hetgeen overeenkomt met een AUC van 3 keer de klinische blootstelling bij de aanbevolen klinische dosis. Minimale buisdegeneratie in de nier, lichte dalingen in miltgewicht en minimale tot lichte dalingen van voorbijgaande aard van rode celmassa en verhogingen van ALAT en alkalinefosfatase werden waargenomen bij 30 mg/kg/dag (9 keer de klinische AUC) bij honden. Harttoxiciteiten bij ratten (myocardiale bloeding, ontsteking en necrose) en honden (perivasculaire/vaatontsteking) werden alleen waargenomen bij dieren die stierven tijdens onderzoeken bij doses hoger dan de maximaal getolereerde dosis (MTD). De blootstelling in ratten en honden met hartbevindingen was respectievelijk ten minste 6,8 keer en 25 keer de klinische AUC. Omkeerbaarheid voor de hartbevindingen kon niet worden beoordeeld omdat deze bevindingen alleen werden waargenomen bij doses hoger dan de MTD.
Reproductietoxicologie
Er werden geen effecten op de vruchtbaarheid waargenomen bij mannelijke of vrouwelijke ratten bij blootstellingen aan respectievelijk 10 of 9 keer de klinische AUC bij de aanbevolen dosis.
Er werden geen effecten op embryo-foetale ontwikkeling en overleving waargenomen bij drachtige ratten, bij blootstellingen aan ongeveer 9 keer de AUC bij patiënten in de aanbevolen dosis van 100 mg tweemaal daags. In twee reproductieve onderzoeken bij ratten werd dystokie (langere/moeilijke bevalling) waargenomen bij blootstellingen aan > 2,3 keer de klinische blootstelling bij 100 mg tweemaal daags. De aanwezigheid van acalabrutinib en zijn actieve metaboliet werd bevestigd in foetaal ratplasma. Acalabrutinib en zijn actieve metaboliet werden uitgescheiden in de moedermelk van ratten.
In een embryo-foetaal onderzoek bij drachtige konijnen, verminderde het foetale lichaamsgewicht en werd vertraagde ossificatie waargenomen bij blootstellingsniveaus die maternale toxiciteit produceerden die 2,4 keer hoger waren dan de menselijke AUC bij de aanbevolen dosis.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Microkristallijne cellulose
Colloïdaal watervrij silica
Gedeeltelijk voorverstijfseld maïszetmeel
Magnesiumstearaat (E470b)
Natriumzetmeelglycollaat
Omhulsel van de capsule
Gelatine
Titanaandioxide (E171)
IJzeroxide geel (E172)
Indigokarmijn (E132)
Drukinkt
Schellak
IJzeroxide zwart (E172)
Propyleenglycol (E1520)
Ammoniumhydroxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Aluminium/Aluminium blisterverpakkingen met zon/maan-symbolen met 6 of 8 harde capsules. Dozen van 56 of 60 capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1479/001
EU/1/20/1479/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 5 november 2020
Datum van laatste verlenging: 28 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Calquence 100 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Calquence 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 100 mg acalabrutinib (als acalabrutinib maleaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Oranje, 7,5 x 13 mm, ovale, aan beide zijden bolle (biconvexe) tablet, met het opschrift "ACA 100" aan één zijde en een blanco zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Calquence als monotherapie of in combinatie met obinutuzumab is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandelde chronische lymfatische leukemie (CLL).
Calquence in combinatie met venetoclax, met of zonder obinutuzumab, is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandelde chronische lymfatische leukemie (CLL).
Calquence als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met chronische lymfatische leukemie (CLL) die ten minste één andere therapie hebben gehad.
Calquence in combinatie met bendamustine en rituximab (BR) is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandeld mantelcellymfoom (MCL) die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT).
Calquence als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair mantelcellymfoom (MCL) die niet eerder met een BTK-remmer zijn behandeld.
4.2 Dosering en wijze van toediening
Behandeling met dit geneesmiddel moet worden gestart en plaatsvinden onder toezicht van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen dosering van Calquence als monotherapie of in combinatie met andere geneesmiddelen is 100 mg acalabrutinib tweemaal daags (equivalent aan een totale dagelijkse dosis van 200 mg).
Het dosisinterval van Calquence is ongeveer 12 uur.
Voor de combinatietherapieën verwijzen wij u naar de productinformatie van elk geneesmiddel voor informatie over de dosering (voor meer informatie over de combinatietherapieën, zie rubriek 5.1).
Calquence als monotherapie of in combinatie met obinutuzumab
Behandeling met Calquence als monotherapie of in combinatie met obinutuzumab moet worden voortgezet tot ziekteprogressie of tot onaanvaardbare toxiciteit.
Calquence in combinatie met venetoclax, met of zonder obinutuzumab
Behandeling met Calquence in combinatie met venetoclax, met of zonder obinutuzumab, moet worden voortgezet tot ziekteprogressie, tot onaanvaardbare toxiciteit of tot voltooiing van 14 behandelcycli (elke cyclus duurt 28 dagen).
Calquence moet worden toegediend op dag 1 van cyclus 1 gedurende in totaal 14 cycli. Venetoclax moet worden toegediend op dag 1 van cyclus 3 gedurende in totaal 12 cycli, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg.
Als Calquence in combinatie met venetoclax en obinutuzumab wordt gegeven, moet obinutuzumab worden toegediend in een dosis van 100 mg op dag 1 van cyclus 2, gevolgd door 900 mg, die toegediend kan worden op dag 1 of 2. Dien obinutuzumab toe in een dosis van 1000 mg op dag 8 en 15 van cyclus 2, gevolgd door 1000 mg op dag 1 van cyclus 3 tot en met 7. Obinutuzumab wordt in totaal 6 cycli toegediend.
Calquence in combinatie met bendamustine en rituximab
Calquence moet worden toegediend op dag 1 van cyclus 1 (elke cyclus duurt 28 dagen) tot ziekteprogressie of tot onaanvaardbare toxiciteit optreedt. Bendamustine moet worden toegediend in een dosering van 90 mg/m2 op dag 1 en dag 2 van elke cyclus gedurende in totaal 6 cycli. Rituximab moet worden toegediend in een dosering van 375 mg/m2 op dag 1 van elke cyclus gedurende in totaal 6 cycli. Patiënten die na de eerste 6 cycli een respons (partiële respons [PR] of volledige respons [CR]) bereiken, kunnen een onderhoudsdosering van 375 mg/m2 rituximab krijgen op dag 1 van elke twee cycli, tot een maximum van 12 extra doses, beginnend bij cyclus 8 tot en met cyclus 30.
Dosisaanpassingen
Bijwerkingen
Aanbevolen dosisaanpassingen van Calquence vanwege bijwerkingen van graad ≥ 3 bij patiënten die Calquence-monotherapie, Calquence in combinatie met obinutuzumab en Calquence in combinatie met venetoclax met of zonder obinutuzumab krijgen, staan vermeld in tabel 1.
Aanbevolen dosisaanpassingen vanwege bijwerkingen van graad ≥ 3 bij patiënten die Calquence in combinatie met bendamustine en rituximab krijgen, staan vermeld in tabel 2.
Tabel 1. Aanbevolen dosisaanpassingen vanwege bijwerkingen*
| Bijwerking | Optreden van de bijwerking | Dosisaanpassing (Startdosis = 100 mg om de 12 uur ongeveer) |
| Trombocytopenie graad 3 met bloeding, | Eerste en tweede keer | Onderbreek Calquence. |
trombocytopenie graad 4 neutropenie graad 4 die langer duurt dan 7 dagen Niet-hematologische toxiciteiten graad 3 of hoger | Zodra de toxiciteit is afgenomen tot graad 1 of de uitgangswaarde, kan Calquence hervat worden met 100 mg om de 12 uur ongeveer. | |
| Derde keer | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad 1 of de uitgangswaarde, kan Calquence hervat worden met een lagere frequentie van 100 mg eenmaal daags. | |
| Vierde keer | Stop met Calquence. |
*Bijwerkingen beoordeeld aan de hand van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE) versie 5.0.
Tabel 2. Aanbevolen dosisaanpassingen vanwege bijwerkingen van graad ≥ 3* bij patiënten die Calquence in combinatie met bendamustine en rituximab krijgen
| Bijwerking | Dosisaanpassing bendamustine† | Dosisaanpassing Calquence |
| Neutropenie | Bij graad 3- of 4- neutropenie‡: onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Indien neutropenie van graad 4 langer dan 7 dagen aanhoudt, moet de behandeling met Calquence worden onderbroken. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking).¶ Stop met Calquence bij het 4e optreden van de bijwerking. |
| Trombocytopenie | Bij graad 3- of 4- trombocytopenie: onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Bij trombocytopenie van graad 3 met significante bloeding of van graad 4: onderbreek de behandeling met Calquence. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking).¶ Stop met Calquence bij het 3e optreden van de bijwerking voor trombocytopenie met significante bloeding. Stop met Calquence bij het 4e optreden van de bijwerking. |
Andere hematologische toxiciteit van graad 4§ of onbeheersbare toxiciteit van graad 3 | Onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad ≤ 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e en 3e optreden van de bijwerking).¶ Stop met Calquence bij het 4e optreden van de bijwerking. |
| Bijwerking | Dosisaanpassing bendamustine† | Dosisaanpassing Calquence |
| Niet-hematologische toxiciteiten van graad 3 of hoger | Onderbreek bendamustine. Zodra de toxiciteit is afgenomen tot graad 1 of de uitgangswaarde, kan bendamustine hervat worden met 70 mg/m2. Stop met bendamustine als verdere dosisverlaging nodig is. | Onderbreek Calquence. Zodra de toxiciteit is afgenomen tot graad 2 of de uitgangswaarde, kan Calquence hervat worden met de startdosis (1e optreden van de bijwerking) of met een lagere frequentie van 100 mg eenmaal daags (2e optreden van de bijwerking).¶ Stop met Calquence bij het 3e optreden van de bijwerking. |
* Graad van bijwerkingen vastgesteld aan de hand van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03.
† Voor eventuele toxiciteiten die niet in deze tabel staan vermeld, raadpleegt u de lokale voorschrijfinformatie van bendamustine.
‡ Overweeg het gebruik van myeloïde groeifactoren voordat u de dosering van bendamustine aanpast. § Graad 4-lymfopenie is een verwachte bijwerking van behandeling met bendamustine en rituximab. Dosisaanpassing vanwege lymfopenie vindt alleen plaats als dit klinisch belangrijk wordt geacht door de onderzoekers, bijvoorbeeld vanwege gerelateerde terugkerende infecties.
¶ De dosis kan opnieuw worden verhoogd naar eigen inzicht van de arts als de patiënt een verlaagde dosis gedurende ≥ 4 weken verdraagt.
Raadpleeg de voorschrijfinformatie van elk geneesmiddel dat in combinatie met Calquence worden gebruikt voor aanvullende informatie over de behandeling van toxiciteit.
Interacties
Aanbevelingen wat betreft het gebruik van Calquence met CYP3A-remmers of -inductoren staan in tabel 3 (zie rubriek 4.5).
Tabel 3. Gebruik met CYP3A-remmers of -inductoren
Gelijktijdig toegediend geneesmiddel | Aanbevolen Calquence gebruik | |
| CYP3A-remmers | Sterke CYP3A-remmer | Vermijd gelijktijdig gebruik. Onderbreek Calquence als deze remmers kortdurend worden gebruikt (zoals middelen tegen infecties voor maximaal zeven dagen). |
| Matige CYP3A-remmer | Geen dosisaanpassing. Monitor patiënten zorgvuldig op bijwerkingen indien ze matige CYP3A-remmers gebruiken. | |
| Lichte CYP3A-remmer | Geen dosisaanpassing. | |
| CYP3A-inductoren | Sterke CYP3A-inductor | Vermijd gelijktijdig gebruik. |
Acalabrutinib tabletten kunnen gelijktijdig worden toegediend met maagzuurremmende middelen (protonpompremmers, H2-receptorantagonisten, maagzuurremmers), in tegenstelling tot acalabrutinib capsules die minder goed opgenomen worden als ze samen met zuurremmende middelen worden gegeven (zie rubriek 4.5).
Gemiste dosis
Als een patiënt een dosis Calquence mist en er meer dan drie uur zijn verstreken, moet de patiënt geïnstrueerd worden om de volgende dosis op het gebruikelijke geplande tijdstip in te nemen. Er mag geen dubbele dosis Calquence worden genomen om een gemiste dosis in te halen.
Speciale patiëntengroepen
Ouderen
Voor oudere patiënten (leeftijd ≥ 65 jaar) is geen dosisaanpassing vereist (zie rubriek 5.2).
Nierinsufficiëntie
Er zijn geen specifieke onderzoeken uitgevoerd bij patiënten met nierinsufficiëntie. Patiënten met lichte of matige nierinsufficiëntie werden behandeld in klinische onderzoeken met Calquence. Er is geen dosisaanpassing nodig bij patiënten met lichte of matige nierinsufficiëntie (meer dan 30 ml/min creatinineklaring). Hydratatie moeten worden gehandhaafd en de serumcreatininespiegel moet periodiek worden gecontroleerd. Calquence dient alleen aan patiënten met ernstige nierinsufficiëntie (< 30 ml/min creatinineklaring) toegediend te worden als het voordeel opweegt tegen het risico en deze patiënten dienen nauwlettend gemonitord te worden op tekenen van toxiciteit. Er zijn geen gegevens over patiënten met ernstige nierinsufficiëntie of patiënten die dialyse ondergaan (zie rubriek 5.2).
Leverinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte of matige leverinsufficiëntie (Child-Pugh A, Child-Pugh B, of totaalbilirubine tussen 1,5-3 keer de bovengrens van normaal [ULN] en eventuele ASAT-waarde). Patiënten met matige leverinsufficiëntie moeten echter nauwgezet worden gemonitord op tekenen van toxiciteit. Het is niet aanbevolen om Calquence te gebruiken bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C of totaalbilirubine > 3 keer de ULN en elke ASAT-waarde) (zie rubriek 5.2).
Ernstige hartziekte
Patiënten met een ernstige cardiovasculaire ziekte werden uitgesloten van klinische onderzoeken met Calquence.
Pediatrische patiënten
De veiligheid en werkzaamheid van Calquence bij kinderen of adolescenten in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Calquence is voor oraal gebruik. De tabletten moeten in hun geheel met water doorgeslikt worden, elke dag op ongeveer hetzelfde tijdstip, met of zonder voedsel (zie rubriek 4.5). De tabletten mogen niet worden gekauwd, fijngemalen, opgelost of gebroken.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hemorragie
Ernstige hemorragische voorvallen waaronder bloeding in het centrale zenuwstelsel en gastro-intestinale bloeding, sommige met fatale afloop, zijn opgetreden bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Deze voorvallen zijn opgetreden bij patiënten met en zonder trombocytopenie. In het algemeen waren de bloedingsvoorvallen minder ernstige voorvallen zoals blauwe plekken en petechiën (zie rubriek 4.8).
Het mechanisme van de bloedingsvoorvallen is onduidelijk.
Patiënten die antitrombotische middelen gebruiken, kunnen een verhoogd risico hebben op hemorragie. Voorzichtigheid is geboden bij het gebruik van antitrombotische middelen en aanvullende monitoring op tekenen van bloeding moet worden overwogen wanneer gelijktijdig gebruik medisch noodzakelijk is. Warfarine of andere vitamine K-antagonisten dienen niet gelijktijdig met Calquence toegediend te worden.
Overweeg de baten-risicoverhouding van het tijdelijk stopzetten van Calquence gedurende ten minste 3 dagen voor en na een operatie.
Infecties
Ernstige infecties (bacteriële, virale of schimmelinfecties), waaronder fatale voorvallen, zijn opgetreden bij patiënten met hematologische maligniteiten die werden behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Deze infecties traden voornamelijk op in de afwezigheid van neutropenie, waarbij neutropenische infectie werd gemeld bij 10,1% van alle patiënten die monotherapie kregen en 26,8% van de patiënten die combinatietherapie kregen. Infecties door reactivering van het hepatitis B-virus (HBV), herpes zoster-virus (HZV), aspergillose en progressieve multifocale leuko-encefalopathie (PML) zijn opgetreden (zie rubriek 4.8).
Virale reactivering
Gevallen van reactivering van hepatitis B zijn gemeld bij patiënten die Calquence kregen. De hepatitis B-virus (HBV) status moet worden vastgesteld voordat begonnen wordt met de behandeling met Calquence. Indien patiënten een positieve hepatitis B-serologie hebben, dient een deskundige op het gebied van leverziekte te worden geraadpleegd voordat begonnen wordt met de behandeling en moet de patiënt worden gemonitord en behandeld volgens de lokale medische normen ter preventie van reactivering van hepatitis B.
Er zijn gevallen van progressieve multifocale leuko-encefalopathie (PML), waaronder fatale gevallen, gemeld na gebruik van Calquence binnen de context van een eerdere of gelijktijdige immunosuppressieve therapie. Artsen dienen PML te overwegen bij de differentiële diagnose bij patiënten met nieuwe of verslechterende neurologische of cognitieve klachten of verschijnselen of nieuwe of verslechterende klachten of verschijnselen betreffende het gedrag. Als PML wordt vermoed, dienen vervolgens geschikte diagnostische onderzoeken te worden uitgevoerd en de behandeling met Calquence moet worden uitgesteld tot PML is uitgesloten. Als er enige twijfel bestaat, dienen doorverwijzing naar een neuroloog en passende diagnostische maatregelen voor PML, waaronder een MRI-scan bij voorkeur met contrastmiddel, testen van cerebrospinaal vocht (CSF) op JC-viraal DNA en herhaalde neurologische beoordelingen, te worden overwogen.
Overweeg profylaxe volgens de zorgstandaard bij patiënten met een grotere kans op opportunistische infecties. Monitor patiënten op klachten en verschijnselen van infectie en behandel op medisch passende wijze.
Cytopenieën
Tijdens de behandeling optredende cytopenieën van graad 3 of 4, waaronder neutropenie, anemie en trombocytopenie, zijn waargenomen bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Monitor het volledige bloedbeeld zoals medisch geïndiceerd (zie rubriek 4.8).
Tweede primaire maligniteiten
Tweede primaire maligniteiten, waaronder huid- en niet-huidkanker, traden op bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Huidkanker werd vaak gemeld. Monitor patiënten op het optreden van huidkanker en adviseer bescherming tegen blootstelling aan zonlicht (zie rubriek 4.8).
Atriumfibrilleren
Atriumfibrilleren/-flutter trad op bij patiënten met hematologische maligniteiten behandeld met Calquence als monotherapie en in combinatie met andere geneesmiddelen. Monitor op symptomen (bijv. hartkloppingen, duizeligheid, syncope, pijn op de borst, dyspneu) van atriumfibrilleren en atriumflutter en maak een ECG als dit medisch geïndiceerd is (zie rubriek 4.2 en 4.5). Bij patiënten die atriumfibrilleren ontwikkelen tijdens behandeling met Calquence, dient een grondige beoordeling van het risico op trombo-embolische aandoeningen te worden uitgevoerd. Bij patiënten met een hoog risico op trombo-embolische aandoeningen, dient een strak gecontroleerde behandeling met antistollingsmiddelen en alternatieve behandelingsmogelijkheden voor Calquence te worden overwogen.
Tumorlysissyndroom
Tumorlysissyndroom (TLS) is gemeld bij behandeling met Calquence. Patiënten die als risicogroep voor TLS worden beschouwd (bijv. aanwezigheid van omvangrijke ziekte bij aanvang) dienen te worden beoordeeld op mogelijk risico op TLS en nauwlettend te worden gecontroleerd zoals klinisch geïndiceerd.
Interstitiële longziekte/pneumonitis
Interstitiële longziekte (ILD)/pneumonitis is gemeld bij patiënten die behandeld zijn met Calquence in combinatie met bendamustine en rituximab voor MCL. Monitor patiënten op longsymptomen die wijzen op ILD/pneumonitis (bijv. hoesten, kortademigheid of hypoxie) en behandel ILD/pneumonitis zoals klinisch geïndiceerd.
Overige geneesmiddelen
Gelijktijdige toediening van sterke CYP3A-remmers met Calquence kan leiden tot verhoogde blootstelling aan acalabrutinib en dus een hoger risico op toxiciteit. Daarentegen kan gelijktijdige toediening van CYP3A-inductoren leiden tot een verlaagde blootstelling aan acalabrutinib en daarmee tot een risico op verminderde werkzaamheid. Gelijktijdige behandeling met sterke CYP3A-remmers dient vermeden te worden. Als deze remmers kortdurend gebruikt zullen worden (zoals middelen tegen infecties voor maximaal zeven dagen), dient de behandeling met Calquence onderbroken te worden. Patiënten moeten nauwgezet worden gemonitord op tekenen van toxiciteit als een matige CYP3A-remmer gebruikt wordt
(zie rubriek 4.2 en 4.5). Gelijktijdig gebruik met sterke CYP3A4-inductoren dient te worden vermeden vanwege het risico van een gebrek aan werkzaamheid.
Calquence bevat natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Acalabrutinib en zijn actieve metaboliet worden voornamelijk gemetaboliseerd door cytochroom-P450-enzym 3A4 (CYP3A4) en beide stoffen zijn substraten voor P-gp en borstkankerresistent eiwit (BCRP).
Werkzame stoffen die de plasmaconcentraties van acalabrutinib kunnen verhogen
CYP3A/P-gp-remmers
Gelijktijdige toediening van een sterke CYP3A/P-gp-remmer (200 mg itraconazol eenmaal daags gedurende 5 dagen) verhoogde de Cmax en AUC van acalabrutinib respectievelijk 3,9 maal en 5,0 maal bij gezonde proefpersonen (N=17).
Gelijktijdig gebruik van sterke CYP3A/P-gp-remmers dient vermeden te worden. Als sterke CYP3A/P-gp-remmers (bijv. ketoconazol, conivaptan, clarithromycine, indinavir, itraconazol, ritonavir, telaprevir, posaconazol, voriconazol) kortdurend worden gebruikt, dient de behandeling met Calquence onderbroken te worden (zie rubriek 4.2).
Gelijktijdige toediening van matige CYP3A-remmers (400 mg fluconazol als een enkele dosis of 200 mg isavuconazol als herhaalde dosis gedurende 5 dagen) verhoogde de Cmax en AUC van acalabrutinib 1,4 tot 2 maal bij gezonde proefpersonen, terwijl het de Cmax en AUC van de actieve metaboliet ACP-5862 0,65 tot 0,88 maal verlaagde ten opzichte van toediening van acalabrutinib alleen. Er is geen aanpassing van de dosis nodig bij gelijktijdige toediening met matige CYP3A-remmers. Monitor de patiënten nauwlettend op bijwerkingen (zie rubriek 4.2).
Werkzame stoffen die de plasmaconcentraties van acalabrutinib kunnen verlagen
CYP3A-inductoren
Gelijktijdige toediening van een sterke CYP3A-inductor (600 mg rifampicine eenmaal daags gedurende 9 dagen) verminderde de Cmax en AUC van acalabrutinib met respectievelijk 68% en 77% bij gezonde proefpersonen (N=24).
Gelijktijdig gebruik van sterke inductoren van de CYP3A-activiteit (bijv. fenytoïne, rifampicine, carbamazepine) dient vermeden te worden. Gelijktijdig gebruik van sint-janskruid, wat de plasmaconcentraties van acalabrutinib onvoorspelbaar kan verlagen, dient vermeden te worden.
Maagzuurremmende geneesmiddelen
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van acalabrutinib wanneer een tablet van 100 mg acalabrutinib gelijktijdig werd gebruikt met een protonpompremmer (rabeprazol 20 mg tweemaal daags gedurende 3 dagen). Acalabrutinib tabletten kunnen gelijktijdig worden toegediend met maagzuurremmende middelen (protonpompremmers, H2-receptorantagonisten,
maagzuurremmers), in tegenstelling tot acalabrutinib capsules die minder goed opgenomen worden als ze samen met zuurremmende middelen worden gegeven.
Werkzame stoffen waarvan de plasmaconcentraties kunnen veranderen door Calquence
CYP3A-substraten
Op basis van in-vitro-gegevens, kan niet worden uitgesloten dat acalabrutinib een remmer is van CYP3A4 op intestinaal niveau en daardoor mogelijk de blootstelling aan CYP3A4-substraten, gevoelig voor CYP3A-darmmetabolisme, kan vergroten. Voorzichtigheid moet in acht worden genomen bij gelijktijdige toediening van acalabrutinib met CYP3A4-substraten met een nauw therapeutisch bereik (bijv. cyclosporine, ergotamine, pimozide) die oraal toegediend worden.
Effect van acalabrutinib op CYP1A2-substraten
In-vitro-onderzoeken duiden erop dat acalabrutinib CYP1A2 induceert. Gelijktijdige toediening van acalabrutinib met CYP1A2-substraten (bijv. theofylline, cafeïne) kan hun blootstelling verlagen.
Effecten van acalabrutinib en zijn actieve metaboliet, ACP-5862, op geneesmiddeltransportsystemen
Acalabrutinib kan leiden tot een verhoogde blootstelling aan gelijktijdig toegediende BCRP-substraten (bijv. methotrexaat) door remming van intestinale BCRP (zie rubriek 5.2). Om de potentie van een interactie in het gastro-intestinale kanaal te minimaliseren, dienen orale BCRP-substraten met een nauw therapeutisch bereik, zoals methotrexaat, minimaal 6 uur vóór of na acalabrutinib ingenomen te worden.
ACP-5862 kan leiden tot een verhoogde blootstelling aan gelijktijdig toegediende MATE1-substraten (bijv. metformine) door remming van MATE1 (zie rubriek 5.2). Patiënten die gelijktijdig toegediende geneesmiddelen gebruiken met dispositie afhankelijk van MATE1 (bijv. metformine) moeten worden gemonitord op symptomen van veranderde verdraagbaarheid door verhoogde blootstelling van de gelijktijdig met Calquence toegediende medicatie.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten worden geadviseerd een zwangerschap te voorkomen tijdens het gebruik van Calquence.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van acalabrutinib bij zwangere vrouwen. Resultaten uit dieronderzoeken suggereren een risico voor de foetus als gevolg van blootstelling aan acalabrutinib tijdens de zwangerschap. Dystokie (moeilijke of langdurige bevalling) werd waargenomen bij ratten en de toediening aan drachtige konijnen is geassocieerd met verminderde foetale groei (zie rubriek 5.3). Calquence mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met acalabrutinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of acalabrutinib in de moedermelk wordt uitgescheiden. Er zijn geen gegevens over het effect van acalabrutinib op zuigelingen of op de melkproductie. Acalabrutinib en zijn actieve metaboliet
waren aanwezig in de moedermelk van zogende ratten. Het kan niet worden uitgesloten dat er een risico bestaat voor zuigelingen die borstvoeding krijgen. Moeders die borstvoeding geven worden geadviseerd om geen borstvoeding te geven tijdens het gebruik van Calquence en gedurende 2 dagen na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over het effect van Calquence op de menselijke vruchtbaarheid. In een niet-klinisch onderzoek met acalabrutinib bij mannelijke en vrouwelijke ratten zijn geen nadelige effecten op de vruchtbaarheidsparameters waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Calquence heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens behandeling met acalabrutinib werden echter vermoeidheid en duizeligheid gemeld en patiënten die deze symptomen hebben, moet worden aangeraden niet te rijden of machines te bedienen totdat de symptomen afnemen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Calquence als monotherapie
Bij de 1478 patiënten behandeld met Calquence als monotherapie, waren de meest voorkomende (≥ 20%) bijwerkingen van het geneesmiddel van elke graad infectie, diarree, hoofdpijn, musculoskeletale pijn, blauwe plekken, hoesten, artralgie, vermoeidheid, misselijkheid en rash. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren infectie, leukopenie, neutropenie en anemie, tweede primaire maligniteit en trombocytopenie.
Calquence in combinatie met obinutuzumab
Bij de 223 patiënten behandeld met Calquence in combinatie met obinutuzumab, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, musculoskeletale pijn, diarree, hoofdpijn, leukopenie, neutropenie, hoesten, vermoeidheid, artralgie, misselijkheid, duizeligheid en constipatie. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren leukopenie, neutropenie, infectie, trombocytopenie en anemie.
Calquence in combinatie met venetoclax
Bij de 291 patiënten behandeld met Calquence in combinatie met venetoclax, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken, diarree en musculoskeletale pijn. De meest voorkomende (≥ 5%) bijwerking van graad ≥ 3 was neutropenie.
Calquence in combinatie met venetoclax en obinutuzumab
Bij de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab, waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad infecties, neutropenie, hoofdpijn, blauwe plekken, diarree, misselijkheid en musculoskeletale pijn. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren neutropenie en trombocytopenie.
Calquence in combinatie met bendamustine en rituximab
Bij de 297 patiënten behandeld met Calquence in combinatie met bendamustine en rituximab waren de meest voorkomende (≥ 20%) bijwerkingen van elke graad neutropenie, misselijkheid, rash, diarree, musculoskeletale pijn, hoofdpijn, vermoeidheid, braken, constipatie, anemie en trombocytopenie. De meest voorkomende (≥ 5%) bijwerkingen van graad ≥ 3 waren neutropenie, rash, trombocytopenie, anemie, pneumonie, tweede primaire maligniteiten, hypertensie en tweede primaire maligniteiten met uitzondering van niet-melanome huidkanker.
Lijst van bijwerkingen in tabelvorm
De onderstaande tabellen tonen de bijwerkingen (ADR’s) die zijn geïdentificeerd in klinische onderzoeken met patiënten die Calquence kregen als monotherapie of combinatietherapie voor hematologische maligniteiten De mediane duur van behandeling met Calquence in de samengevoegde gegevensset was 38,2 maanden. De mediane duur van behandeling van patiënten die Calquence kregen in combinatie met bendamustine en rituximab was 28,6 maanden. De mediane duur van behandeling met Calquence van patiënten die Calquence kregen in combinatie met venetoclax met of zonder obinutuzumab was 12,9 maanden.
Bijwerkingen worden vermeld volgens systeem/orgaanklasse (SOC) in MedDRA. Binnen elke systeem/orgaanklasse worden de bijwerkingen gesorteerd op frequentie, met de vaakst voorkomende reacties als eerste. Daarnaast wordt de overeenkomende frequentiecategorie voor elke bijwerking als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep, worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4. Bijwerkingen* van patiënten met hematologische maligniteiten behandeld met acalabrutinib als monotherapie (N=1478)
Systeem/orgaan- klasse volgens MedDRA | MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) |
| Infecties en parasitaire aandoeningen | Infecties van de bovenste luchtwegen | Zeer vaak (25,8) | 1,2 |
| Pneumonie | Zeer vaak (15,8) | 8,7 | |
| Sinusitis | Zeer vaak (11,4) | 0,4 | |
| Urineweginfectie | Vaak (9,9) | 1,8 | |
| Bronchitis | Vaak (9,7) | 0,6 | |
| Herpesvirusinfecties† | Vaak (9,1) | 0,9 | |
| Nasofaryngitis | Vaak (8,3) | 0 | |
| Aspergillusinfecties† | Soms (0,7) | 0,6 | |
| Hepatitis B-reactivatie | Soms (0,4) | 0,3 |
Neoplasmata, benigne, maligne en niet- gespecificeerd | Tweede primaire maligniteit (SPM)† Niet-melanome huidmaligniteit† SPM behalve niet-melanome huidkanker† | Zeer vaak (17,6) Vaak (9,9) Vaak (9,7) | 6,7 1,4 5,5 |
Bloed- en lymfestelsel-aandoeningen | |||
| Neutropenie† | Zeer vaak (19,4) | 17,5 | |
| Anemie† | Zeer vaak (17,1) | 9,5 | |
| Trombocytopenie† | Zeer vaak (11,5) | 6,2 | |
| Lymfocytose | Soms (0,5) | 0,3 | |
| Voedings- en stofwisselings-stoornissen | Tumorlysissyndroom | Soms (0,5) | 0,4 |
| Zenuwstelsel-aandoeningen | Hoofdpijn | Zeer vaak (36,5) | 1,2 |
| Duizeligheid | Zeer vaak (13,9) | 0,1 | |
| Hartaandoeningen | Atriumfibrilleren/flutter† | Vaak (7,4) | 2,3 |
Bloedvat- aandoeningen | Blauwe plekken† Contusie Petechiën Ecchymosen | Zeer vaak (30,9) Zeer vaak (20,7) Vaak (8,9) Vaak (5,7) | 0 0 0 0 |
Hemorragie/hematoom† Gastro-intestinale hemorragie Intracraniële hemorragie | Zeer vaak (16,3) Soms (0,9) Soms (0,1) | 3,2 0,7 0,1 | |
| Hypertensie† | Zeer vaak (11,9) | 4,9 | |
| Epistaxis | Vaak (8,0) | 0,3 | |
Maag- en darmstelsel-aandoeningen | Diarree | Zeer vaak (36,7) | 2,6 |
| Misselijkheid | Zeer vaak (21,8) | 0,8 | |
| Constipatie | Zeer vaak (15,2) | 0,1 | |
| Buikpijn† | Zeer vaak (14,5) | 1,2 | |
| Braken | Zeer vaak (14,0) | 0,7 | |
Huid- en onderhuid-aandoeningen | Rash† | Zeer vaak (20,3) | 0,9 |
| Skeletspierstelsel- en bindweefsel-aandoeningen | Musculoskeletale pijn† | Zeer vaak (31,9) | 1,8 |
| Artralgie | Zeer vaak (24,0) | 0,9 | |
Algemene aandoeningen en | Vermoeidheid | Zeer vaak (23,6) | 2,0 |
| Oedeem perifeer † | Zeer vaak (18,3) | 0,5 |
| toedieningsplaats-stoornissen | Asthenie | Vaak (7,0) | 0,9 |
Onderzoeken§
(Bevindingen op basis van
testresultaten)
| Hemoglobine verlaagd± | Zeer vaak (47,4) | 10,8 |
| Absoluut aantal neutrofielen verlaagd± | Zeer vaak (43,9) | 24,0 |
| Verlaagd aantal bloedplaatjes± | Zeer vaak (36,9) | 9,5 |
* National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03. † Omvat meerdere bijwerkingtermen.
± Vertegenwoordigt de incidentie van laboratoriumbevindingen, niet van gemelde bijwerkingen. § Gepresenteerd als waarden van CTCAE-graad.
Tabel 5. Bijwerkingen* van patiënten met hematologische maligniteiten behandeld met acalabrutinib combinatietherapie (N=1095)
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
| Infecties en parasitaire aandoeningen | ||||||||
Infecties van de bovenste luchtwegen | Zeer vaak (31,4) | 1,8 | Zeer vaak (18,2) | 0,3 | Vaak (8,2) | 0,3 | Vaak (6,3) | 0 |
| Sinusitis | Zeer vaak (15,2) | 0,4 | Vaak (6,4) | 0 | Vaak (2,7) | 0 | Vaak (2,5) | 0 |
| Nasofaryngitis | Zeer vaak (13,5) | 0,4 | Vaak (5,4) | 0 | Vaak (1,4) | 0 | Vaak (1,1) | 0 |
| Urineweginfectie | Zeer vaak (13) | 0,9 | Zeer vaak (11,1) | 1,7 | Vaak (3,1) | 0 | Vaak (6,0) | 0,4 |
| Pneumonie | Zeer vaak (10,8) | 5,4 | Zeer vaak (16,2) | 8,8 | Vaak (3,8) | 1,4 | Vaak (5,3) | 3,9 |
| Bronchitis | Vaak (9,9) | 0 | Vaak (6,4) | 0,3 | Vaak (2,1) | 0 | Vaak (2,5) | 0 |
| Herpesvirus-infecties† | Vaak (6,7) | 1,3 | Zeer vaak (12,8) | 1,0 | Vaak (4,8) | 0 | Vaak (3,5) | 0,4 |
Progressieve multifocale leuko-encefalopathie | Soms (0,4) | 0,4 | Niet bekend | 0 | Niet bekend | 0 | Niet bekend | 0 |
| Hepatitis B-reactivatie | Soms (0,9) | 0,1 | Vaak (1,3) | 0,3 | Niet bekend | 0 | Niet bekend | 0 |
| Aspergillus-infecties† | Niet bekend | 0 | Soms (0,3) | 0,3 | Niet bekend | 0 | Soms (0,4) | 0,4 |
| Neoplasmata, benigne, maligne en niet-gespecificeerd | ||||||||
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
Tweede primaire maligniteit† (SPM) Niet-melanome huidmaligniteit† SPM behalve niet-melanome huidkanker† | Zeer vaak (13) Vaak (7,6) Vaak (6,3) | 4,0 0,4 3,6 | Zeer vaak (17,8) Zeer vaak (11,1) Vaak (9,8) | 7,4 2,0 5,4 | Vaak (5,2) Vaak (3,1) Vaak (2,7) | 1,7 0 1,7 | Vaak (4,2) Vaak (1,8) Vaak (2,5) | 1,8 0,4 1,4 |
| Bloed- en lymfestelselaandoeningen | ||||||||
| Zeer vaak | Zeer vaak | Zeer vaak (37,1) | 32,3 | Zeer vaak (50,4) | 46,1 | |||
| Neutropenie† | 30 | 50,2 | ||||||
| (31,8) | (54,9) | |||||||
| Zeer vaak | Zeer vaak | Vaak (5,8) | 2,1 | Zeer vaak (12,3) | 9,2 | |||
| Trombocytopenie† | 9 | 9,8 | ||||||
| (13,9) | (22,9) | |||||||
| Anemie† | Zeer vaak (11,7) | 5,8 | Zeer vaak (24,2) | 9,4 | Vaak (6,9) | 3,8 | Vaak (4,6) | 2,1 |
| Lymfocytose | Soms (0,4) | 0,4 | Soms (0,7) | 0 | Niet bekend | 0 | Soms (0,7) | 0,4 |
| Voedings- en stofwisselingsstoornissen | ||||||||
| Tumorlysissyndroo m | Vaak (1,8) | 1,3 | Vaak (1,3) | 1,3 | Soms (0,3) | 0,3 | Soms (0,4) | 0,4 |
| Zenuwstelselaandoeningen | ||||||||
| Hoofdpijn | Zeer vaak (43) | 0,9 | Zeer vaak (30,3) | 1,3 | Zeer vaak (35,1) | 1,4 | Zeer vaak (28,2) | 0,4 |
| Duizeligheid | Zeer vaak (23,8) | 0 | Zeer vaak (14,5) | 0,7 | Vaak (5,5) | 0 | Vaak (6,7) | 0 |
| Hartaandoeningen | ||||||||
| Atriumfibrilleren/flu tter† | Vaak (3,1) | 0,9 | Vaak (6,7) | 4,0 | Soms (0,7) | 0,3 | Vaak (2,1) | 0,7 |
| Bloedvataandoeningen | ||||||||
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
Blauwe plekken† Contusie Petechiën Ecchymosen | Zeer vaak (38,6) Zeer vaak (27,4) Zeer vaak (11,2) Vaak (3,1) | 0 0 0 0 | Zeer vaak (14,1) Zeer vaak (11,1) Vaak (2,0) Vaak (3,0) | 0,3 0 0 0,3 | Zeer vaak (20,6) Zeer vaak (14,1) Vaak (4,8) Vaak (2,7) | 0 0 0 0 | Zeer vaak (21,8) Zeer vaak (16,2) Vaak (5,3) Vaak (3,9) | 0 0 0 0 |
Hemorragie/hemato om† Gastro-intestinale hemorragie Intracraniële hemorragie | Zeer vaak (17,5) Vaak (3,6) Soms (0,9) | 1,3 0,9 0 | Zeer vaak (15,5) Soms (0,3) Niet bekend | 1,0 0 0 | Vaak (8,9) Soms (0,7) Niet bekend | 0,7 0,3 0 | Vaak (8,5) Niet bekend Niet bekend | 1,1 0 0 |
| Hypertensie† | Zeer vaak (13,5) | 3,6 | Zeer vaak (12,5) | 5,7 | Vaak (4,1) | 2,7 | Vaak (3,9) | 2,1 |
| Epistaxis | Vaak (8,5) | 0 | Vaak (2,7) | 0 | Vaak (1,7) | 0 | Vaak (4,2) | 0 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||
| Pneumonitis± | - | - | Vaak (2,4) | 0,3 | - | - | - | - |
| Maag- en darmstelselaandoeningen | ||||||||
| Diarree | Zeer vaak (43,9) | 4,5 | Zeer vaak (37,4) | 3,0 | Zeer vaak (32,6) | 1,7 | Zeer vaak (36,3) | 1,4 |
| Misselijkheid | Zeer vaak (26,9) | 0 | Zeer vaak (42,8) | 1,3 | Zeer vaak (14,8) | 0 | Zeer vaak (21,8) | 0,7 |
| Constipatie | Zeer vaak (20,2) | 0 | Zeer vaak (24,6) | 1,0 | Vaak (6,5) | 0,3 | Vaak (8,1) | 0 |
| Braken | Zeer vaak (19,3) | 0,9 | Zeer vaak (25,6) | 0,7 | Vaak (5,5) | 0 | Vaak (6,7) | 0 |
| Buikpijn† | Zeer vaak (14,8) | 1,3 | Zeer vaak (12,1) | 2,0 | Vaak (7,9) | 1,0 | Vaak (8,1) | 0,7 |
| Huid- en onderhuidaandoeningen | ||||||||
| Rash† | Zeer vaak (30,9) | 1,8 | Zeer vaak (39,1) | 9,8 | Zeer vaak (12,0) | 0,3 | Zeer vaak (16,2) | 1,1 |
Calquence + obinutuzumab N=223 | Calquence + BR N=297 | Calquence + venetoclax N=291 | Calquence + venetoclax + obinutuzumab N=284 | |||||
Systeem/orgaan- klasse volgens MedDRA en MedDRA-term | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) | Alle graden (%) | Graad ≥ 3* (%) |
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||
| Musculoskeletale pijn† | Zeer vaak (44,8) | 2,2 | Zeer vaak (34,3) | 3,7 | Zeer vaak (24,1) | 0,7 | Zeer vaak (21,8) | 1,1 |
| Artralgie | Zeer vaak (26,9) | 1,3 | Zeer vaak (17,5) | 0,7 | Zeer vaak (12,7) | 1,0 | Zeer vaak (10,9) | 0,4 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||
| Vermoeidheid | Zeer vaak (30,5) | 1,8 | Zeer vaak (29,3) | 2,7 | Zeer vaak (14,8) | 0,3 | Zeer vaak (14,4) | 0 |
| Asthenie | Vaak (7,6) | 0,4 | Zeer vaak (10,4) | 1,0 | Vaak (4,1) | 0 | Vaak (3,2) | 0 |
| Onderzoeken¶ | ||||||||
| Absoluut aantal neutrofielen verlaagd§ | Zeer vaak (57,4) | 35 | Zeer vaak (76,8) | 56,6 | Zeer vaak (78,0) | 38,1 | Zeer vaak (81,7) | 53,5 |
| Verlaagd aantal bloedplaatjes§ | Zeer vaak (46,2) | 10,8 | Zeer vaak (69,4) | 17,8 | Zeer vaak (42,6) | 5,2 | Zeer vaak (54,9) | 13,7 |
| Hemoglobine verlaagd§ | Zeer vaak (43,9) | 9 | Zeer vaak (79,5) | 10,8 | Zeer vaak (34,7) | 6,5 | Zeer vaak (45,8) | 3,5 |
Alanine- aminotransferase verhoogd‡ | - | - | Vaak (9,1) | 4,4 | - | - | - | - |
| Aspartaataminotrans ferase verhoogd‡ | - | - | Vaak (8,1) | 3,0 | - | - | - | - |
* National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03. † Omvat meerdere bijwerkingtermen.
± Eén voorval met fatale afloop werd gemeld.
§ Vertegenwoordigt de incidentie van laboratoriumbevindingen, niet van gemelde bijwerkingen. ¶ Gepresenteerd als waarden van CTCAE-graad.
‡ Bijwerking alleen voor de Calquence+BR-arm in het ECHO-onderzoek
Beschrijving van bepaalde bijwerkingen
Ernstige infecties bij behandeling van patiënten met Calquence in combinatie met venetoclax, met of zonder obinutuzumab
Ernstige (graad ≥ 3) infecties werden gemeld bij 12,4% van de 291 patiënten behandeld met Calquence in combinatie met venetoclax (meest frequent gemeld: COVID-19 of COVID-19-pneumonie). Fatale infecties kwamen voor bij 3,1% van de patiënten (meest frequent gemeld: COVID-19 of COVID-19-pneumonie).
Ernstige (graad ≥ 3) infecties werden gemeld bij 23,6% van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab (meest frequent gemeld: COVID-19 of COVID-19-pneumonie). Fatale infecties kwamen voor bij 5,6% van de patiënten (meest frequent gemeld: COVID-19 of COVID-19-pneumonie).
Stoppen en dosisverlaging wegens bijwerkingen
Stoppen vanwege bijwerkingen werd gemeld bij 14,6% van de 1478 patiënten behandeld met Calquence als monotherapie. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere pneumonie, trombocytopenie en diarree. Dosisverlaging als gevolg van bijwerkingen werden gemeld bij 5,9% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere reactivering van hepatitis B, sepsis en diarree.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 10,8% van de 223 patiënten behandeld met Calquence in combinatie met obinutuzumab. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere pneumonie, trombocytopenie en diarree. Dosisverlaging als gevolg van bijwerkingen werden gemeld bij 6,7% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere neutropenie, diarree en braken.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 7,6% van de patiënten, en dosisverlaging vanwege bijwerkingen werd gemeld bij 5,8% van de 291 patiënten behandeld met Calquence in combinatie met venetoclax. De belangrijkste bijwerkingen die hebben geleid tot stoppen waren COVID-19-pneumonie en COVID-19, en de bijwerking die heeft geleid tot dosisverlaging was neutropenie.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 13,7% en dosisverlaging vanwege bijwerkingen werd gemeld bij 6,3% van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab. De belangrijkste bijwerkingen die hebben geleid tot stoppen waren COVID-19-pneumonie en COVID-19, en de bijwerking die heeft geleid tot dosisverlaging was neutropenie.
Stoppen met Calquence vanwege bijwerkingen werd gemeld bij 42,8% van de 297 patiënten behandeld met Calquence in combinatie met bendamustine en rituximab. De belangrijkste bijwerkingen die hiertoe hebben geleid waren onder andere COVID-19, COVID-19-pneumonie, neutropenie en pneumonie. Dosisverlagingen als gevolg van bijwerkingen werden gemeld bij 10,1% van de patiënten. De belangrijkste bijwerkingen die tot dosisverlaging hebben geleid, waren onder andere neutropenie en misselijkheid.
Ouderen
Van de 1478 patiënten in klinische onderzoeken met Calquence als monotherapie was 42% ouder dan 65 jaar en jonger dan 75 jaar en 20,6% 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 223 patiënten in klinische onderzoeken met Calquence in combinatie met obinutuzumab was 47% ouder dan 65 jaar en jonger dan 75 jaar en 26% 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 291 patiënten behandeld met Calquence in combinatie met venetoclax, was 28,9% ouder dan 65 jaar en jonger dan 75 jaar en 4,5% was 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Van de 284 patiënten behandeld met Calquence in combinatie met venetoclax en obinutuzumab, was 24% ouder dan 65 jaar en jonger dan 75 jaar en 6,3% was 75 jaar of ouder. Er werden geen klinisch relevante verschillen in veiligheid of werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en patiënten jonger dan 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling voor een overdosis acalabrutinib en symptomen van een overdosis zijn niet vastgesteld. In geval van overdosering moeten patiënten nauwlettend gemonitord worden op klachten en verschijnselen van bijwerkingen en moet er gepaste symptomatische behandeling ingesteld worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmer, ATC-code: L01EL02.
Werkingsmechanisme
Acalabrutinib is een selectieve remmer van Bruton’s tyrosinekinase (BTK). BTK is een signaleringsmolecuul van de B-cel-antigeenreceptor-(BCR) en cytokinereceptorroutes. In B-cellen resulteert BTK-signalering in overleving en proliferatie van B-cellen en is het nodig voor cellulaire adhesie, transport en chemotaxis.
Acalabrutinib en zijn actieve metaboliet, ACP-5862, vormen een covalente verbinding met een cysteïne residu in de BTK-actieve plek, wat tot onherstelbare inactivering van BTK leidt met minimale ‘off-target’-interacties.
Farmacodynamische effecten
Bij patiënten met B-celmaligniteiten gedoseerd met acalabrutinib 100 mg tweemaal daags, hield de mediane steady-state BTK-bezetting van ≥ 95% in perifeer bloed 12 uur aan, wat leidt tot inactivering van BTK gedurende het aanbevolen dosisinterval.
Cardiale elektrofysiologie
Het effect van acalabrutinib op het QTc-interval werd beoordeeld bij 46 gezonde mannelijke en vrouwelijke proefpersonen in een gerandomiseerd, dubbelblind grondig QT-onderzoek met placebo en positieve controles. Bij een supratherapeutische dosis, 4 keer de maximaal aanbevolen dosis, verlengde Calquence het QT-/QTc-interval niet in een klinisch relevante mate (bijv. niet groter dan of gelijk aan 10 ms) (zie rubriek 4.4, 4.8 en 5.3).
Klinische werkzaamheid en veiligheid
Patiënten met niet eerder behandelde CLL
Calquence monotherapie of in combinatie met obinutuzumab
De veiligheid en werkzaamheid van Calquence monotherapie of in combinatie met obinutuzumab bij niet eerder behandelde CLL zijn beoordeeld in een gerandomiseerd, multicentrisch, open-label fase 3-studie (ELEVATE-TN) bij 535 patiënten. De patiënten kregen Calquence plus obinutuzumab, Calquence als monotherapie of obinutuzumab plus chloorambucil. Patiënten van 65 jaar of ouder of tussen 18 en 65 jaar met comorbiditeit, werden geïncludeerd in ELEVATE-TN, 27,9% van de patiënten had een CrCl van < 60 ml/min. Van de patiënten die < 65 jaar waren, had 16,1% een mediane CIRS-G-score van 8. In het onderzoek mochten patiënten antitrombotische middelen gebruiken. Patiënten die antistollingstherapie nodig hadden met warfarine of equivalente vitamine K-antagonisten werden uitgesloten.
De patiënten werden gerandomiseerd in een 1:1:1 verhouding in 3 groepen om behandeld te worden met
- Calquence plus obinutuzumab (Calquence+G): Calquence 100 mg werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1 tot ziekteprogressie of onaanvaardbare toxiciteit. Obinutuzumab werd toegediend vanaf cyclus 2, dag 1 voor maximaal 6 behandelingscycli. Obinutuzumab 1.000 mg werd toegediend op dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 2), 8 en 15 van cyclus 2 gevolgd door 1.000 mg op dag 1 van cyclus 3 tot 7. Elke cyclus had een duur van 28 dagen.
Calquence als monotherapie: Calquence 100 mg werd tweemaal daags toegediend tot
ziekteprogressie of onaanvaardbare toxiciteit.
- Obinutuzumab plus chloorambucil (GClb): Obinutuzumab en chloorambucil werden toegediend gedurende maximaal 6 behandelingscycli. Obinutuzumab 1.000 mg werd toegediend op dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 2), 8 en 15 van cyclus 1 gevolgd door 1.000 mg op dag 1 van cyclus 2 tot 6. Chloorambucil 0,5 mg/kg werd toegediend op dag 1 en 15 van cyclus 1 tot 6. Elke cyclus had een duur van 28 dagen.
De patiënten werden gestratificeerd volgens 17p deletie-mutatiestatus (aanwezigheid versus afwezigheid), ECOG-prestatiestatus (0 of 1 versus 2) en geografische regio (Noord-Amerika en West-Europa versus overige). Na bevestigde ziekteprogressie, stapten 45 patiënten gerandomiseerd naar de groep met GClb over naar Calquence als monotherapie. Tabel 6 geeft een samenvatting van de demografische baseline en ziektekenmerken van de onderzoekspopulatie.
Tabel 6. Baseline-kenmerken van de patiënt bij (ELEVATE-TN-) patiënten met niet eerder behandelde CLL
| Kenmerken | Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 |
| Leeftijd, jaren; mediaan (bereik) | 70 (41-88) | 70 (44-87) | 71 (46-91) |
| Mannelijk; % | 62 | 62 | 59,9 |
| Blank; % | 91,6 | 95 | 93,2 |
| ECOG-prestatiestatus 0-1; % | 94,4 | 92,2 | 94,4 |
| Mediane tijd na diagnose (maanden) | 30,5 | 24,4 | 30,7 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 25,7 | 38 | 31,1 |
Cytogenetica/FISH-categorie; % 17p deletie 9,5 8,9 9
11q deletie 17,3 17,3 18,6 TP53-mutatie 11,7 10,6 11,9 Niet gemuteerde IGHV 57,5 66,5 65,5 Complex karyotype (≥ 3 afwijkingen) 16,2 17,3 18,1
| Rai-stadium; % | |||
0 I II III IV | 1,7 30,2 20,1 26,8 21,2 | 0 26,8 24,6 27,9 20,7 | 0,6 28,2 27,1 22,6 21,5 |
Het primaire eindpunt was progressievrije overleving (PFS) van de Calquence+G-arm versus de GClb-arm zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC) volgens de International Workshop on Chronic Lymphocytic Leukaemia (IWCLL) 2008 criteria met opname van de uitleg van behandelingsgerelateerde lymfocytose (Cheson 2012). Met een mediane opvolging van 28,3 maanden, duidde PFS door IRC op een 90% statistisch significante vermindering in het risico op ziekteprogressie of overlijden voor niet eerder behandelde patiënten met CLL in de Calquence+G-arm vergeleken met de GClb-arm. De werkzaamheidsresultaten zijn weergegeven in tabel 7.
Tabel 7. Werkzaamheidsresultaten per beoordeling door IRC bij (ELEVATE-TN-) patiënten met CLL
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 | |
| Progressievrije overleving* | |||
| Aantal voorvallen (%) | 14 (7,8) | 26 (14,5) | 93 (52,5) |
| PD, n (%) | 9 (5) | 20 (11,2) | 82 (46,3) |
| Overlijden (%) | 5 (2,8) | 6 (3,4) | 11 (6,2) |
| Mediaan (95%-BI), maanden | NB | NB (34,2, NB) | 22,6 (20,2, 27,6) |
| HR† (95%-BI) | 0,10 (0,06, 0,17) | 0,20 (0,13, 0,30) | - |
| P-waarde | <0,0001 | <0,0001 | - |
| Schatting na 24 maanden, % (95%-BI), | 92,7 (87,4, 95,8) | 87,3 (80,9, 91,7) | 46,7 (38,5, 54,6) |
| Algehele overlevinga | |||
| Overlijden (%) | 9 (5) | 11 (6,1) | 17 (9,6) |
| Hazardratio (95%-BI) † | 0,47 (0,21, 1,06) | 0,60 (0,28, 1,27) | - |
| Beste totale responspercentage* (CR + CRi + nPR + PR) | |||
| ORR, n (%) (95%-BI) | 168 (93,9) (89,3, 96,5) | 153 (85,5) (79,6, 89,9) | 139 (78,5) (71.9, 83,9) |
| P-waarde | <0,0001 | 0,0763 | - |
| CR, n (%) | 23 (12,8) | 1 (0,6) | 8 (4,5) |
| CRi, n (%) | 1 (0,6) | 0 | 0 |
| nPR, n (%) | 1 (0,6) | 2 (1,1) | 3 (1,7) |
| PR, n (%) | 143 (79,9) | 150 (83,8) | 128 (72,3) |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; CR=complete respons; CRi=complete respons met onvolledig herstel van de bloedtelling; nPR=nodulaire gedeeltelijke respons; PR=gedeeltelijke respons.
*Per IRC-beoordeling
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 |
a Mediane OS niet bereikt voor beide groepen.
De PFS-resultaten voor Calquence met of zonder obinutuzumab waren consistent bij alle subgroepen, waaronder hoog-risico kenmerken. In de hoog-risico CLL-populatie (17p deletie, 11q deletie, TP53-mutatie of niet gemuteerde IGHV), waren de PFS HR's van Calquence met of zonder obinutuzumab vergeleken met obinutuzumab plus chloorambucil respectievelijk 0,08 [95%-BI (0,04, 0,15) ] en 0,13 [95%-BI (0,08, 0,21)].
Tabel 8. Subgroepanalyse van PFS (ELEVATE-TN-studie)
| Calquence als monotherapie | Calquence+G | |||||
| N | Hazard-ratio | 95%-BI | N | Hazard-ratio | 95%-BI | |
Alle proefpersonen | 179 | 0,20 | (0,13, 0,30) | 179 | 0,10 | (0,06, 0,17) |
17P del Ja Nee | 19 160 | 0,20 0,20 | (0,06, 0,64) (0,12, 0,31) | 21 158 | 0,13 0,09 | (0,04, 0,46) (0,05, 0,17) |
TP53-mutatie Ja Nee | 19 160 | 0,15 0,20 | (0,05, 0,46) (0,12, 0,32) | 21 158 | 0,04 0,11 | (0,01, 0,22) (0,06, 0,20) |
17P del en/of TP53-mutatie Ja Nee | 23 156 | 0,23 0,19 | (0,09, 0,61) (0,11, 0,31) | 25 154 | 0,10 0,10 | (0,03, 0,34) (0,05, 0,18) |
IGHV-mutatie Gemuteerd Niet-gemuteerd | 58 119 | 0,69 0,11 | (0,31, 1,56) (0,07, 0,19) | 74 103 | 0,15 0,08 | (0,04, 0,52) (0,04, 0,16) |
11q del Ja Nee | 31 148 | 0,07 0,26 | (0,02, 0,22) (0,16, 0,41) | 31 148 | 0,09 0,10 | (0,03, 0,26) (0,05, 0,20) |
Complex karyotype Ja Nee | 31 117 | 0,10 0,27 | (0,03, 0,33) (0,16, 0,46) | 29 126 | 0,09 0,11 | (0,03, 0,29) (0,05, 0,21) |
Met betrekking tot langetermijngegevens was de mediane opvolging 58,2 maanden voor de Calquence+G-arm, 58,1 maanden voor de Calquence-arm en 58,2 maanden voor de GClb-arm. De mediane PFS beoordeeld door de onderzoeker voor Calquence+G en Calquence-monotherapie werd niet bereikt en was 27,8 maanden in de GClb-arm. Op het moment van de meest recente data cut-off waren in totaal 72 patiënten (40,7%) die oorspronkelijk waren gerandomiseerd naar de GClb-arm overgegaan op Calquence-monotherapie. Met in totaal 76 sterfgevallen was de mediane algehele overleving in geen enkele arm bereikt: 18 (10,1%) in de Calquence+G-arm, 30 (16,8%) in de Calquence-monotherapie-arm en 28 (15,8%) in de GClb-arm.
Tabel 9. Werkzaamheidsresultaten per beoordeling door INV bij (ELEVATE-TN-) patiënten met CLL
Calquence plus obinutuzumab N=179 | Calquence als monotherapie N=179 | Obinutuzumab plus chloorambucil N=177 | |
| Progressievrije overleving | |||
| Aantal voorvallen (%) | 27 (15,1) | 50 (27,9) | 124 (70,1) |
| PD, n (%) | 14 (7,8) | 30 (16,8) | 112 (63,3) |
| Overlijden (%) | 13 (7,3) | 20 (11,2) | 12 (6,8) |
| Mediaan (95%-BI), maanden* | NB | NB (66,5, NB) | 27,8 (22,6, 33,2) |
| HR† (95%-BI) | 0,11 (0,07, 0,16) | 0,21 (0,15, 0,30) | - |
| Algehele overleving | |||
| Overlijden (%) | 18 (10,1) | 30 (16,8) | 28 (15,8) |
| Hazardratio (95%-BI) † | 0,55 (0,30, 0,99) | 0,98 (0,58, 1,64) | - |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt
*95%-betrouwbaarheidsinterval gebaseerd op Kaplan-Meier-schatting.
†Schatting op basis van gestratificeerd ‘Cox Proportional Hazards’-model voor een hazardratio (95%-BI) gestratificeerd volgens 17p deletie-status (ja vs. nee).
Afbeelding 1. Kaplan-Meier-curve van door INV beoordeelde PFS bij (ELEVATE-TN-) patiënten met CLL (ITT-populatie)
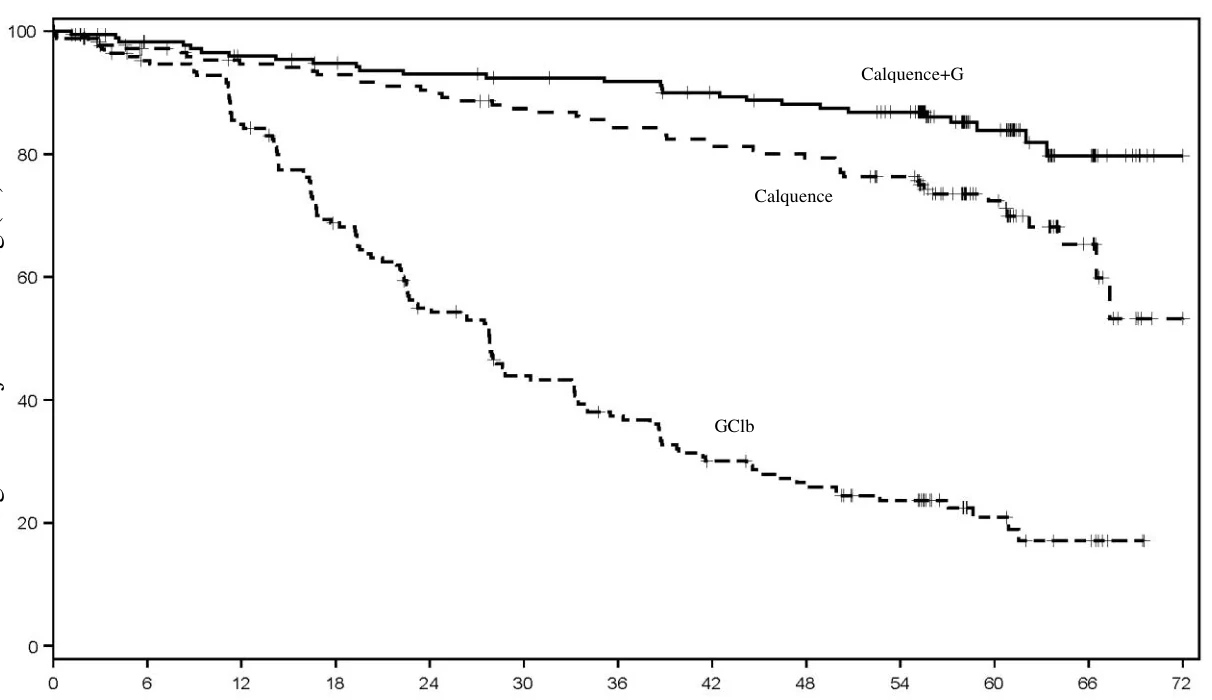
Tijd vanaf randomisatie (maanden)
| Maand | 0 | 3 | 6 | 9 | 12 | 15 | 18 | 21 | 24 | 27 | 30 | 33 | 36 | 39 | 42 | 45 | 48 | 51 | 54 | 57 | 60 | 63 | 66 | 69 | 70 |
| Calquence | 179 | 167 | 163 | 158 | 156 | 155 | 153 | 150 | 149 | 146 | 142 | 141 | 137 | 135 | 133 | 130 | 129 | 124 | 120 | 93 | 63 | 39 | 22 | 6 | 1 |
| Calquence+G | 179 | 175 | 170 | 168 | 164 | 163 | 160 | 157 | 156 | 156 | 153 | 152 | 151 | 146 | 144 | 141 | 140 | 138 | 133 | 99 | 65 | 39 | 27 | 7 | 1 |
| GClb | 177 | 163 | 156 | 153 | 139 | 125 | 110 | 100 | 86 | 82 | 67 | 66 | 56 | 49 | 44 | 40 | 38 | 31 | 30 | 20 | 13 | 8 | 7 | 2 | 0 |
Progres
si
evr
ij
e overl
evi
ng (
%)
Patiënten met niet eerder behandelde CLL – Behandeling met vaste duur
Calquence in combinatie met venetoclax met of zonder obinutuzumab
De veiligheid en werkzaamheid van Calquence in combinatie met venetoclax met of zonder obinutuzumab bij niet eerder behandelde CLL werden geëvalueerd in een gerandomiseerde, multicenter, open-label fase 3-studie (AMPLIFY) met 867 patiënten. De patiënten kregen Calquence plus venetoclax, Calquence plus venetoclax en obinutuzumab, of chemo-immunotherapie naar keuze van de onderzoeker, ofwel FCR (fludarabine plus cyclofosfamide plus rituximab) of BR (bendamustine plus rituximab). In AMPLIFY werden patiënten geïncludeerd van 18 jaar en ouder die niet eerder waren behandeld voor CLL zonder del(17p)- of TP53-mutatie. In het onderzoek mochten patiënten antitrombotische middelen krijgen, met uitzondering van warfarine en andere vitamine K-antagonisten.
De patiënten werden in een verhouding van 1:1:1 in 3 armen als volgt gerandomiseerd:
- Calquence plus venetoclax (AV): Calquence 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het 5 weken durende dosistitratieschema voor venetoclax, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd toegediend gedurende in totaal 12 cycli. Elke cyclus duurde 28 dagen.
- Calquence plus venetoclax plus obinutuzumab (AVO): Calquence 100 mg werd tweemaal daags toegediend vanaf dag 1 van cyclus 1 gedurende in totaal 14 cycli of tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van cyclus 3 startten de patiënten met het 5 weken durende dosistitratieschema voor venetoclax, beginnend met 20 mg en wekelijks verhoogd tot 50 mg, 100 mg, 200 mg en uiteindelijk 400 mg eenmaal daags. Venetoclax werd in totaal 12 cycli toegediend. Obinutuzumab 1.000 mg werd toegediend op dag 1 of dag 1 en 2 (100 mg op dag 1 en 900 mg op dag 1 of 2), op dag 8 en 15 van cyclus 2, gevolgd door 1.000 mg op dag 1 van cyclus 3-7. Elke cyclus duurde 28 dagen.
Chemo-immunotherapie (FCR/BR) naar keuze van de onderzoeker:
- Fludarabine plus cyclofosfamide plus rituximab (FCR): fludarabine (25 mg/m²) en cyclofosfamide (250 mg/m²) werden toegediend op dag 1 tot en met 3, tot een maximum van 6 cycli. Rituximab werd toegediend in een dosis van 375 mg/m² op dag 1, cyclus 1, en 500 mg/m² op dag 1 van cyclus 2 tot en met 6. Elke cyclus duurde 28 dagen.
- Bendamustine plus rituximab (BR): bendamustine 90 mg/m² werd toegediend op dag 1 en 2, tot een maximum van 6 cycli. Rituximab werd toegediend in een dosis van 375 mg/m² op dag 1, cyclus 1, en 500 mg/m² op dag 1 van cyclus 2 tot en met 6. Elke cyclus duurde 28 dagen.
De patiënten werden gestratificeerd naar leeftijd (> 65 jaar of ≤ 65 jaar), IGHV-mutatiestatus (gemuteerd versus ongemuteerd), Rai-stadium (hoog risico [≥ 3] versus niet-hoog risico) en geografische regio (Noord-Amerika en West-Europa versus overig). Tabel 10 geeft een overzicht van de demografische gegevens en ziektekenmerken van de onderzoekspopulatie bij aanvang.
Tabel 10. Baseline-kenmerken van (AMPLIFY-) patiënten met niet eerder behandelde CLL
| Kenmerken | AV N=291 | AVO N=286 | FCR/BR N=290 |
| Leeftijd, jaren; mediaan (bereik) | 61 (31-84) | 61 (29-81) | 61 (26-86) |
| Mannelijk; % | 61,2 | 69,2 | 63,1 |
| Blank; % | 91,1 | 86,7 | 86,9 |
| ECOG-prestatiestatus; % | 90,0 | 95,1 | 90,3 |
| Mediane tijd van diagnose tot randomisatie (maanden) | 28,5 | 26,1 | 29,6 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 38,8 | 35,0 | 42,8 |
| Cytogenetica/FISH-categorie; % | |||
| 11q deletie | 17,5 | 19,6 | 15,9 |
| Complex karyotype (≥ 3 afwijkingen) | 15,5 | 16,1 | 14,5 |
| Niet gemuteerde IGHV; % | 57,4 | 59,1 | 59,3 |
| Rai stadium; % | |||
| 0 | 1,0 | 0,3 | 1,4 |
| I | 16,2 | 21,3 | 21,4 |
| II | 35,7 | 37,8 | 33,4 |
| III | 23,7 | 17,8 | 20,3 |
| IV | 23,4 | 22,7 | 23,4 |
Het primaire eindpunt was de door de IRC beoordeelde PFS voor de AV-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm, zoals beoordeeld volgens de IWCLL 2018-criteria. Aanvullende werkzaamheidseindpunten waren de door de IRC beoordeelde PFS voor de AVO-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm en de OS in zowel de AV-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm als de AVO-arm versus de door de onderzoeker gekozen chemo-immunotherapie (FCR/BR)-arm.
De werkzaamheidsresultaten zijn weergegeven in tabel 11. De Kaplan-Meier-curve voor IRC-PFS wordt getoond in afbeelding 2.
Tabel 11. Werkzaamheidsresultaten van (AMPLIFY-) patiënten met niet eerder behandelde CLL
AV N=291 | AVO N=286 | FCR/BRa N=290 | |
| Progressievrije overleving* | |||
| Aantal voorvallen (%) | 89 (30,6) | 56 (19,6) | 95 (32,8) |
| PD**, n (%) | 77 (26,5) | 23 (8,0) | 66 (22,8) |
| Overlijden (%) | 12 (4,1) | 33 (11,5) | 29 (10,0) |
| Mediaan (95%-BI), maanden | NB (51,1, NB) | NB (NB, NB) | 47,6 (43,3, NB) |
| HR† (95%-BI) | 0,65 (0,49, 0,87) | 0,42 (0,30, 0,59) | - |
| P-waarde | 0,0038 | ˂0,0001 | - |
| Algehele overlevingb | |||
| Overlijden (%) | 23 (7,9) | 37 (12,9) | 44 (15,2) |
| HR† (95%-BI) | 0,42 (0,25, 0,70)c | 0,75 (0,48, 1,16) | - |
NB= Niet berekenbaar; BI=betrouwbaarheidsinterval; PD=progressieve ziekte. *Per beoordeling door de IRC.
**PD= Progressieve ziekte
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
aVolgens de keuze van de onderzoeker zouden 143 patiënten FCR krijgen en 147 patiënten BR.
bOS gegevens na een extra follow-up van 6 maanden uit de PFS-interimanalyse.
cDe p-waarde is niet significant na aanpassing voor multipliciteit.
Afbeelding 2. Kaplan-Meier Curve van door IRC beoordeelde PFS bij (AMPLIFY-) patiënten met CLL (ITT-populatie)
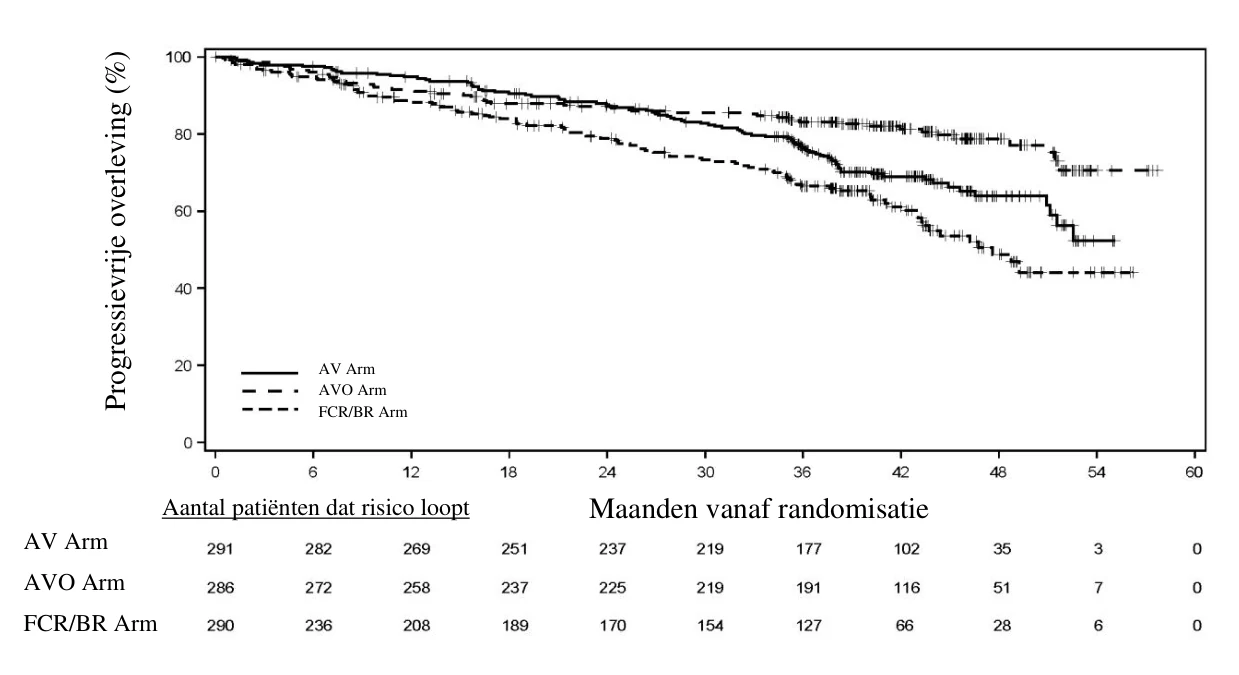
Patiënten met CLL die ten minste één eerdere behandeling hebben ondergaan
De veiligheid en werkzaamheid van Calquence bij recidiverende of refractaire CLL zijn beoordeeld in een gerandomiseerde, multicentrische, open-label fase 3-studie (ASCEND) bij 310 patiënten die ten minste één eerdere behandeling hebben gekregen exclusief BCL-2-remmers of B-celreceptorremmers. Patiënten kregen Calquence als monotherapie of de keuze van de onderzoeker, hetzij idelalisib plus rituximab hetzij bendamustine plus rituximab. In het onderzoek mochten patiënten antitrombotische middelen gebruiken. De patiënten die antistollingstherapie nodig hadden met warfarine of equivalente vitamine K-antagonisten werden uitgesloten.
De patiënten werden 1:1 gerandomiseerd naar een van de volgende behandelingen:
- Calquence 100 mg tweemaal daags tot ziekteprogressie of tot onaanvaardbare toxiciteit, of
Keuze van de onderzoeker:
- Idelalisib 150 mg tweemaal daags in combinatie met rituximab 375 mg/m2 IV op dag 1 van de eerste cyclus, gevolgd door 500 mg/m2 IV elke twee weken voor 4 doses en daarna elke vier weken voor 3 doses voor een totaal van 8 infusies
Bendamustine 70 mg/m2 (dag 1 en 2 van iedere 28-daagse cyclus) in combinatie met rituximab
(375 mg/m2/500 mg/m2) op dag 1 van elke 28-daagse cyclus gedurende maximaal 6 cycli
De patiënten werden gestratificeerd volgens 17p deletie-mutatiestatus (aanwezigheid of afwezigheid), ECOG-prestatiestatus (0 of 1 versus 2) en het aantal eerdere behandelingen (1 tot 3 versus ≥ 4). Na bevestigde ziekteprogressie, stapten 35 patiënten gerandomiseerd naar keuze van de onderzoeker van idelalisib plus rituximab of bendamustine plus rituximab over op Calquence. Tabel 12 geeft een samenvatting van de demografische baseline en ziektekenmerken van de onderzoekspopulatie.
Tabel 12. Baseline-kenmerken van de patiënt bij (ASCEND-) patiënten met CLL
| Kenmerken | Calquence als monotherapie N=155 | Keuze van de onderzoeker tussen idelalisib + rituximab of bendamustine + rituximab N=155 |
| Leeftijd, jaren; mediaan (bereik) | 68 (32-89) | 67 (34-90) |
| Mannelijk; % | 69,7 | 64,5 |
| Blank; % | 93,5 | 91,0 |
| ECOG-prestatiestatus; % | ||
| 0 | 37,4 | 35,5 |
| 1 | 50,3 | 51,0 |
| 2 | 12,3 | 13,5 |
| Mediane tijd na diagnose (maanden) | 85,3 | 79,0 |
| Hoge tumorlast met knobbels ≥ 5 cm; % | 49,0 | 48,4 |
| Mediaan aantal eerdere CLL-behandelingen (bereik) | 1 (1-8) | 2 (1-10) |
Aantal eerdere CLL-behandelingen; % 1 2 3 ≥ 4 | 52,9 25,8 11,0 10,3 | 43,2 29,7 15,5 11,6 |
| Cytogenetica/FISH-categorie; % | ||
| 17p deletie | 18,1 | 13,5 |
| 11q deletie | 25,2 | 28,4 |
| TP53-mutatie | 25,2 | 21,9 |
| Niet gemuteerde IGHV | 76,1 | 80,6 |
| Complex karyotype (≥ 3 afwijkingen) | 32,3 | 29,7 |
| Rai-stadium; % | ||
| 0 | 1,3 | 2,6 |
| I | 25,2 | 20,6 |
| II | 31,6 | 34,8 |
| III | 13,5 | 11,6 |
| IV | 28,4 | 29,7 |
Het primaire eindpunt was PFS zoals beoordeeld door de IRC IWCLL 2008 criteria met opname van de uitleg voor behandelingsgerelateerde lymfocytose (Cheson 2012). Bij een mediane opvolging van 16,1 maanden, wees de PFS op een 69% statistisch significante vermindering van het risico op overlijden of progressie bij patiënten in de Calquence-arm. Werkzaamheidsresultaten zijn weergegeven in tabel 13. De Kaplan-Meier-curve voor PFS wordt getoond in afbeelding 3.
Tabel 13. Werkzaamheidsresultaten per beoordeling door IRC bij (ASCEND-) patiënten met CLL
Calquence als monotherapie N=155 | Keuze van de onderzoeker tussen idelalisib + rituximab of bendamustine + rituximab N=155 | |
| Progressievrije overleving | ||
| Aantal voorvallen (%) | 27 (17,4) | 68 (43,9) |
Calquence als monotherapie
N=155
Keuze van de onderzoeker tussen idelalisib + rituximab of bendamustine + rituximab
N=155
PD, n (%) 19 (12,3) 59 (38,1) Overlijden (%) 8 (5,2) 9 (5,8) Mediaan (95%-BI), maanden NB 16,5 (14,0, 17,1) HR† (95%-BI) 0,31 (0,20, 0,49) P-waarde < 0,0001 Schatting na 15 maanden, % (95%-BI) 82,6 (75,0, 88,1) 54,9 (45,4, 63,5) Algehele overlevinga
Overlijden (%) 15 (9,7) 18 (11,6) Hazardratio (95%-BI)† 0,84 (0,42, 1,66) - Beste totale responspercentage* (CR + CRi + nPR + PR)**
ORR, n (%)
(95%-BI)
126 (81,3) (74,4, 86,6)
117 (75,5)
(68,1, 81,6)
P-waarde 0,2248 - CR, n (%) 0 2 (1,3) PR, n (%) 126 (81,3) 115 (74,2) Responsduur (DoR)
Mediaan (95%-BI), maanden NB 13,6 (11,9, NB) BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; CR=complete respons; CRi=complete respons met onvolledig herstel van de bloedtelling; nPR=nodulaire gedeeltelijke respons; PR=gedeeltelijke respons; PD=progressieve ziekte
*Per beoordeling door de IRC.
a Mediane OS niet bereikt voor beide armen. P<0,6089 voor OS.
**CRi en nPR hebben waarde 0.
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
Afbeelding 3. Kaplan-Meier-curve van door IRC beoordeelde PFS bij (ASCEND-) patiënten met CLL (ITT-populatie)
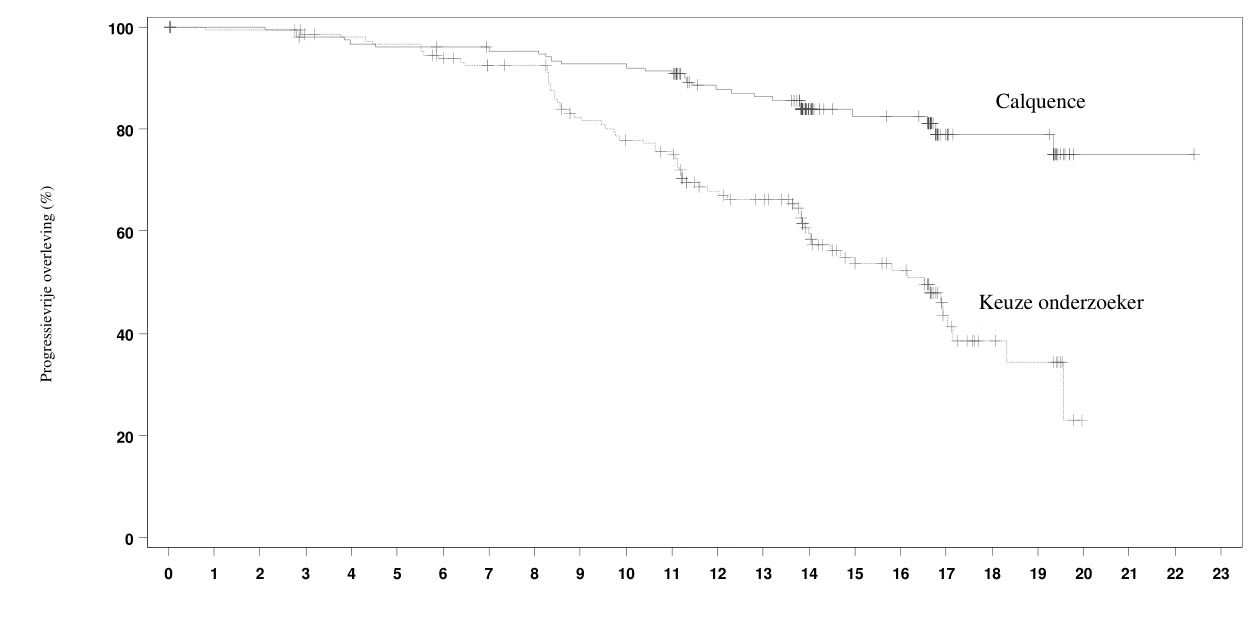
Tijd vanaf randomisatie (maanden) Aantal patiënten dat risico loopt
| Maand | 0 | 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | 13 | 14 | 15 | 16 | 17 | 18 | 19 | 20 | 21 | 22 | 23 |
| Calquence | 155 | 153 | 153 | 149 | 147 | 146 | 145 | 143 | 143 | 139 | 139 | 137 | 118 | 116 | 73 | 61 | 60 | 25 | 21 | 21 | 1 | 1 | 1 | 0 |
| Keuze onderzoeker | 155 | 150 | 150 | 146 | 144 | 142 | 136 | 130 | 129 | 112 | 105 | 101 | 82 | 77 | 56 | 44 | 39 | 18 | 10 | 8 | 0 |
De PFS-resultaten voor Calquence waren consistent bij alle subgroepen, inclusief hoog-risico factoren. In de hoog-risico CLL-populatie (17p deletie, 11q deletie, TP53-mutatie en niet gemuteerde IGHV) was de PFS HR 0,27 [95%-BI (0,17, 0,44)].
Tabel 14. Subgroepanalyse van door IRC beoordeelde PFS (ASCEND-onderzoek)
| Calquence als monotherapie | |||
| N | Hazardratio | 95%-BI | |
| Alle proefpersonen | 155 | 0,30 | (0,19, 0,48) |
17P del Ja Nee | 28 127 | 0,21 0,33 | (0,07, 0,68) (0,21, 0,54) |
TP53-mutatie Ja Nee | 39 113 | 0,24 0,33 | (0,11, 0,56) (0,20, 0,57) |
17P del of TP53-mutatie Ja Nee | 45 108 | 0,21 0,36 | (0,09, 0,48) (0,21, 0,61) |
| IGHV-mutatie Gemuteerd Niet-gemuteerd | 33 118 | 0,32 0,32 | (0,11, 0,94) (0,19, 0,52) |
11q del Ja Nee | 39 116 | 0,28 0,31 | (0,11, 0,70) (0,19, 0,53) |
Complex karyotype Ja Nee | 50 97 | 0,32 0,23 | (0,16, 0,63) (0,12, 0,44) |
Bij de finale analyse, met een mediane follow-up van 46,5 maanden voor Calquence en 45,3 maanden voor de IR/BR, werd een vermindering van 72% van het risico op door de onderzoeker beoordeelde ziekteprogressie of overlijden waargenomen voor patiënten in de Calquence-arm. De mediane door de onderzoeker beoordeelde PFS werd niet bereikt met Calquence en was 16,8 maanden met IR/BR. Werkzaamheidsresultaten per beoordeling van de onderzoeker (Investigator Assessments, INV) zijn weergegeven in Tabel 15. De Kaplan-Meier-curve voor INV-beoordeelde PFS wordt weergegeven in afbeelding 4.
Tabel 15. Werkzaamheidsresultaten na finale analyse per beoordeling door de INV bij (ASCEND-) patiënten met CLL
Calquence als monotherapie N=155 | Keuze van de onderzoeker van idelalisib + rituximab of bendamustine + rituximab N=155 | |
| Progressievrije overleving* | ||
| Aantal voorvallen (%) | 62 (40,0) | 119 (76,8) |
| PD, n (%) | 43 (27,7) | 102 (65,8) |
| Overlijden (%) | 19 (12,3) | 17 (11,0) |
| Mediaan (95%-BI), maanden | NB | 16,8 (14,1, 22,5) |
| HR† (95%-BI) | 0,28 (0,20, 0,38) | |
| Algehele overlevinga | ||
| Overlijden (%) | 41 (26,5) | 54 (34,8) |
| Hazardratio (95%-BI)† | 0,69 (0,46, 1,04) | - |
BI=betrouwbaarheidsinterval; HR=hazardratio; NB=niet bereikt; PD=progressieve ziekte *Per beoordeling door de INV.
a Mediane OS niet bereikt voor beide groepen. P=0,0783 voor OS.
†Op basis van gestratificeerd ‘Cox Proportional Hazards’-model.
Afbeelding 4. Kaplan-Meier curve van INV-beoordeelde PFS van de finale analyse bij (ASCEND-) patiënten met CLL
| Maand | 0 | 3 | 6 | 9 | 12 | 15 | 18 | 21 | 24 | 27 | 30 | 33 | 36 | 39 | 42 | 45 | 48 | 51 | 54 |
| Calquence | 155 | 151 | 143 | 139 | 133 | 128 | 121 | 117 | 111 | 110 | 100 | 94 | 85 | 80 | 79 | 52 | 21 | 4 | 0 |
| Keuze Onderzoeker | 155 | 147 | 138 | 118 | 95 | 76 | 66 | 62 | 52 | 42 | 35 | 32 | 28 | 26 | 23 | 12 | 5 | 0 |
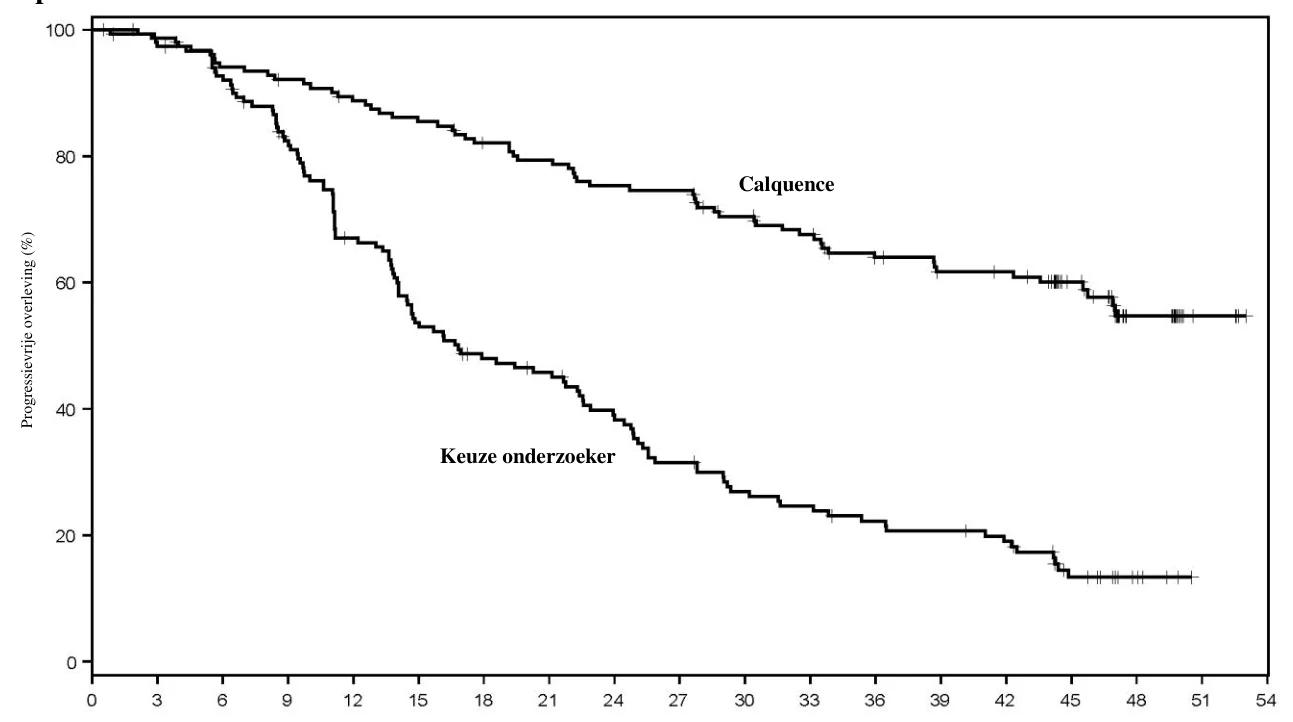
De door de onderzoeker beoordeelde PFS-resultaten voor Calquence waren bij de finale analyse consistent bij alle subgroepen, inclusief hoog-risico factoren, en waren consistent met de primaire analyse.
P
r
ogr
essievr
ij
e
over
leving (
%
)
Tijd vanaf randomisatie (maanden)
Patiënten met niet eerder behandeld MCL
De veiligheid en werkzaamheid van Calquence bij patiënten met niet eerder behandeld MCL werden geëvalueerd in ECHO, een gerandomiseerde, dubbelblinde, placebogecontroleerde, multicentrische fase 3-studie. In ECHO werden 598 patiënten geïncludeerd van 65 jaar en ouder met bevestigd MCL dat niet eerder behandeld was.
Patiënten werden gerandomiseerd in een 1:1-verhouding in 2 groepen om behandeld te worden met
- Calquence plus bendamustine en rituximab (Calquence+BR): Calquence 100 mg werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1, continu. Bendamustine, 90 mg/m2, werd intraveneus toegediend gedurende 30 minuten op dag 1 en 2 van elk van de zes 28-daagse cycli. Rituximab, 375 mg/m2, werd intraveneus toegediend op dag 1 van elk van de zes 28-daagse cycli. Calquence+BR werd toegediend gedurende maximaal 6 behandelingscycli (inductiebehandeling).
- Placebo plus bendamustine en rituximab (placebo+BR): placebo werd tweemaal daags toegediend, te beginnen bij cyclus 1, dag 1, continu. Bendamustine, 90 mg/m2, werd intraveneus toegediend gedurende 30 minuten op dag 1 en 2 van elk van de zes 28-daagse cycli. Rituximab, 375 mg/m2, werd intraveneus toegediend op dag 1 van elk van de zes 28-daagse cycli. Placebo+BR werd toegediend gedurende maximaal 6 behandelingscycli (inductiebehandeling).
Calquence of placebo werd continu toegediend tot ziekteprogressie of onaanvaardbare toxiciteit. Na de inductiebehandeling kregen patiënten die een respons bereikten (PR of CR) rituximab-onderhoudsbehandeling van 375 mg/m2 op dag 1 van elke twee cycli, tot maximaal 12 extra doses, tot cyclus 30. Patiënten die gerandomiseerd waren naar de placebo+BR-groep en die bevestigde ziekteprogressie hadden, kwamen in aanmerking om over te stappen naar Calquence-monotherapie, tweemaal daags 100 mg, tot hun tweede ziekteprogressie of onaanvaardbare toxiciteit.
De randomisatie van patiënten werd gestratificeerd naar geografische regio (Noord-Amerika versus West-Europa versus Overig) en naar vereenvoudigde MIPI-score (Mantle Cell Lymphoma International Prognostic Index) (0-3 versus 4-5 versus 6-11).
De mediane leeftijd was 71 jaar (65-86), 70,7% was man, 78,3% was blank, 93,1% had een ECOG-prestatiestatus van 0-1. De vereenvoudigde MIPI-score was laag (0-3) bij 33,1%, gemiddeld (4-5) bij 42,8% en hoog (6-11) bij 24,1% van de patiënten. In totaal had 37,7% van de patiënten een tumoromvang van ≥ 5 cm en bij 86% was de ziekte in Ann Arbor-stadium IV. Agressieve varianten van MCL, zoals blastoïde en pleomorfe vormen, werden gezien bij respectievelijk 7,7% en 5,5% van de patiënten. In totaal had 47,8% van de patiënten een Ki-67 score van ≥ 30%. De baseline-kenmerken waren vergelijkbaar voor beide groepen.
Het primaire eindpunt was progressievrije overleving (PFS) zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC) volgens de Lugano-classificatie uit 2014 voor non-Hodgkinlymfoom (NHL) bij patiënten met niet eerder behandeld MCL. Daarnaast werd ook de Overall Response Rate (ORR), beoordeeld door een IRC.
De door de IRC beoordeelde PFS werd beoordeeld bij een mediane follow-up van 49,8 maanden.
Met een extra follow-up na 6 maanden vanaf de primaire PFS-analyse, en een mediane follow-up van 63,0 maanden, was de mediane algehele overleving in beide groepen niet bereikt. Er waren in totaal 218 sterfgevallen: 105 (35,1%) in de Calquence+BR-groep en 113 (37,8%) in de placebo+BR-groep. De werkzaamheidsresultaten worden weergegeven in tabel 16. De Kaplan-Meier-curven voor PFS worden weergegeven in afbeelding 5.
Tabel 16. Werkzaamheidsresultaten bij patiënten met niet eerder behandeld MCL in de ECHO-studie
HR=hazardratio, CR=complete respons, PR=gedeeltelijke respons, NE=niet beoordeelbaar * Gestratificeerd op basis van randomisatiestratificatiefactoren: geografische regio's (Noord-Amerika, West-Europa, Overige) en vereenvoudigde MIPI-score (laag risico [0 tot 3], gemiddeld risico [4 tot 5], hoog risico [6 tot 11]) zoals verzameld via IXRS. Geschat op basis van gestratificeerd ‘Cox Proportional Hazards’-model voor hazardratio (95%-BI).
‡ Geschat op basis van gestratificeerde log-ranktest voor p-waarde.
Afbeelding 5. Kaplan-Meier-curve van de door de IRC beoordeelde PFS bij patiënten met niet eerder behandeld MCL (ECHO)
Patiënten met MCL die ten minste één eerdere behandeling kregen
De veiligheid en werkzaamheid van CALQUENCE bij MCL zijn beoordeeld in een open-label, multicentrische, enkelarmige fase 2-studie (ACE-LY-004) bij 124 eerder behandelde patiënten. Alle patiënten kregen tweemaal daags oraal CALQUENCE 100 mg tot ziekteprogressie of tot onaanvaardbare toxiciteit. De studie bevatte geen patiënten die eerder waren behandeld met BTK- of BCL-2-remmers. Het
Calquence + BR N=299 | Placebo + BR N=299 | |
| Door IRC beoordeelde PFS | ||
| Mediaan (95%-BI) | 66,4 (55,1; NE) | 49,6 (36,0; 64,1) |
| HR (95%-BI) (gestratificeerd)* | 0,73 (0,57; 0,94) | |
| p-waarde‡ | 0,0160 | |
| Door IRC beoordeelde ORR | ||
| CR + PR, n (%) | 272 (91,0) | 263 (88,0) |
| 95%-BI | 87,3; 93,8 | 83,9; 91,3 |
| CR, n (%) | 199 (66,6) | 160 (53,5) |
| PR, n (%) | 73 (24,4) | 103 (34,4) |
| p-waarde | 0,2196 | - |
Progressi
evr
ij
e overl
evi
ng (%)
Calquence + BR
Placebo + BR
primaire eindpunt was de door de onderzoeker beoordeelde algehele responsratio (overall response rate; ORR) volgens de Lugano-classificatie voor non-Hodgkinlymfoom (NHL). De responsduur (duration of response; DoR) was een extra uitkomstmaat. De werkzaamheidsresultaten bij de finale analyse (54 maanden) worden gepresenteerd in tabel 17.
Bij de finale analyse was de mediane leeftijd 68 (bereik 42 tot 90 jaar), 79,8% was man en 74,2% was blank. Bij aanvang had 92,8% van de patiënten een ECOG-prestatiestatus van 0 of 1. De mediane tijd sinds de diagnose was 46,3 maanden en het mediane aantal eerdere behandelingen was 2 (bereik 1 tot 5), inclusief 17,7% met eerdere stamceltransplantatie. De meest voorkomende eerdere regimes waren CHOP-gebaseerd (51,6%) en ARA-C (33,9%). Bij aanvang had 37,1% van de patiënten ten minste één tumor met een langste diameter ≥ 5 cm, 72,6% had extranodale betrokkenheid, waaronder 50,8% met beenmergbetrokkenheid. De vereenvoudigde MIPI-score (die leeftijd, ECOG-score en baseline lactaatdehydrogenase en witte bloedcellen omvat) was gemiddeld bij 43,5% en hoog bij 16,9% van de patiënten.
Tabel 17. ORR en DOR bij patiënten met MCL (ACE-LY-004) bij de finale analyse (54 maanden)
Beoordeling van de onderzoeker bij 54 maanden N=124 n (%) (95%-BI*) | |
| Algehele responsratio (ORR) | |
| Algehele responsratio | 101 (81,5%) (73,5; 87,9) |
| Complete respons | 59 (47,6%) (38,5; 56,7) |
| Gedeeltelijke respons | 42 (33,9%) (25,6; 42,9) |
| Niet-beoordeelbaar† | 3 (2,4%) (0,5; 6,9) |
| Responsduur (DoR) | |
| Mediaan (maanden) | 28,6 (17,5; 39,1) |
BI=betrouwbaarheidsinterval *95% exact binomiaal betrouwbaarheidsinterval. †Omvat patiënten zonder adequate ziektebeoordeling na baseline. | |
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Calquence voor de behandeling van neoplasma’s van mature B-cellen in alle subgroepen van pediatrische patiënten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van acalabrutinib en zijn actieve metaboliet, ACP-5862, werd bestudeerd bij gezonde proefpersonen en bij patiënten met B-celmaligniteiten. Acalabrutinib toont dosis-proportionaliteit en zowel acalabrutinib als ACP-5862 tonen een bijna lineaire farmacokinetiek over een dosisbereik van 75 tot 250 mg. Farmacokinetische populatiemodellering suggereert dat de farmacokinetiek van acalabrutinib en ACP-5862 vergelijkbaar is voor patiënten met verschillende B-celmaligniteiten. Bij de aanbevolen dosis van 100 mg tweemaal daags bij patiënten met B-celmaligniteiten (waaronder CLL), waren de geometrisch gemiddelde steady-state dagelijkse ‘gebied onder de plasmaconcentratie in de loop van de
tijd’-curve (AUC24u) en maximale plasmaconcentratie (Cmax) voor acalabrutinib respectievelijk 1679 ng•u/ml en 438 ng/ml, en voor ACP-5862 respectievelijk 4166 ng•u/ml en 446 ng/ml.
Van Calquence tabletten en Calquence capsules is aangetoond dat ze bio-equivalent zijn. Calquence tabletten bevatten acalabrutinib maleaat, een zoutvorm van acalabrutinib die bij hoge pH beter oplosbaar is dan de acalabrutinibbase, het actieve deel van Calquence capsules. Calquence tabletten hebben daarom een betere opname in combinatie met zuurremmende middelen.
Absorptie
De tijd tot piekplasmaconcentraties (Tmax) was 0,2-3,0 uur voor acalabrutinib, en 0,5-4,0 uur voor ACP-5862. De absolute biologische beschikbaarheid van Calquence was 25%.
Het effect van voedsel op acalabrutinib
Bij gezonde proefpersonen had toediening van een enkele dosis van 100 mg acalabrutinib in tabletvorm met een vetrijke, calorierijke maaltijd (ongeveer 918 calorieën, 59 gram koolhydraten, 59 gram vet en 39 gram eiwit) geen invloed op de gemiddelde AUC vergeleken met dosering in nuchtere toestand. De resulterende Cmax nam af met 54% en de Tmax was 1-2 uur vertraagd.
Distributie
De omkeerbare binding aan humane plasma-eiwitten bedroeg 99,4% voor acalabrutinib en 98,8% voor ACP-5862. De gemiddelde bloed-naar-plasma ratio in vitro was 0,8 voor acalabrutinib en 0,7 voor ACP-5862. Het gemiddelde steady-state distributievolume (Vss) was ongeveer 34 l voor acalabrutinib.
Biotransformatie/metabolisme
In vitro wordt acalabrutinib voornamelijk gemetaboliseerd door CYP3A-enzymen en in geringe mate door glutathionconjugatie en amidehydrolyse. ACP-5862 werd geïdentificeerd als de belangrijkste metaboliet in plasma, die verder voornamelijk werd gemetaboliseerd door CYP3A-gemedieerde oxidatie, met een geometrisch gemiddelde blootstelling (AUC) die ongeveer 2 tot 3 keer hoger was dan de blootstelling van acalabrutinib. ACP-5862 is ongeveer 50% minder krachtig dan acalabrutinib wat betreft BTK-remming.
In-vitro-onderzoeken duiden erop dat acalabrutinib CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, UGT1A1 of UGT2B7 niet remt in klinisch relevante concentraties en dat het niet waarschijnlijk is dat de klaring van substraten van deze CYP's wordt beïnvloed.
In-vitro-onderzoeken duiden erop dat ACP-5862 CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A4/5, UGT1A1 of UGT2B7 niet remt in klinisch relevante concentraties en dat het niet waarschijnlijk is dat de klaring van substraten van deze CYP’s wordt beïnvloed.
Interacties met transporteiwitten
In-vitro-onderzoeken duiden erop dat acalabrutinib en ACP-5862 P-gp- en BCRP-substraten zijn. Het is echter onwaarschijnlijk dat gelijktijdige toediening van BCRP-remmers leidt tot klinisch relevante geneesmiddeleninteracties. Gelijktijdige toediening met een OATP1B1/1B3-remmer (600 mg rifampicine, enkele dosis) leidde tot een toename van de acalabrutinib Cmax en AUC van respectievelijk 1,2 maal en 1,4 maal (N=24, gezonde proefpersonen), wat niet klinisch relevant is.
Acalabrutinib en ACP-5862 remmen P-gp, OAT1, OAT3, OCT2, OATP1B1, OATP1B3 en MATE2-K niet in klinisch relevante concentraties. Acalabrutinib kan intestinale BCRP remmen, terwijl ACP-5862
MATE1 mogelijk kan remmen in klinisch relevante concentraties (zie rubriek 4.5). Acalabrutinib remt MATE1 niet, terwijl ACP-5862 BCRP niet remt in klinisch relevante concentraties.
Eliminatie
Na een eenmalige orale dosis van 100 mg acalabrutinib in tabletvorm, was de geometrisch gemiddelde terminale eliminatiehalfwaardetijd (t1/2) van acalabrutinib 1,4 uur. De t1/2 van de actieve metaboliet, ACP-5862, was 6,6 uur.
De gemiddelde schijnbare orale klaring (CL/F) was 134 l/uur voor acalabrutinib en 22 l/uur voor ACP-5862 bij patiënten met B-celmaligniteiten.
Na toediening van een enkele dosis van 100 mg radioactief gelabelde [14C]-acalabrutinib bij gezonde proefpersonen, werd 84% van de dosis teruggevonden in de feces en 12% in de urine, met minder dan 2% van de dosis uitgescheiden als onveranderde acalabrutinib.
Speciale patiëntengroepen
Op basis van een farmacokinetische populatieanalyse hadden leeftijd (> 18 jaar), geslacht, ras (blank, Afro-Amerikaans) en lichaamsgewicht geen klinisch relevant effect op de farmacokinetiek van acalabrutinib en zijn actieve metaboliet, ACP-5862.
Pediatrische patiënten
Er zijn geen farmacokinetische onderzoeken uitgevoerd met Calquence bij patiënten jonger dan 18 jaar.
Nierinsufficiëntie
Acalabrutinib ondergaat een minimale renale eliminatie. Er is geen farmacokinetisch onderzoek bij patiënten met een nierfunctiestoornis uitgevoerd.
Op basis van een farmacokinetische populatieanalyse, is er geen klinisch relevant farmacokinetisch verschil waargenomen tussen 408 proefpersonen met lichte nierinsufficiëntie (eGFR tussen 60 en 89 ml/min/1,73m2 zoals geschat door MDRD) en 109 proefpersonen met matige nierinsufficiëntie (eGFR tussen 30 en 59 ml/min/1,73m2) ten opzichte van 192 proefpersonen met normale nierfunctie (eGFR groter dan of gelijk aan 90 ml/min/1,73m2). De farmacokinetiek van acalabrutinib is niet gekarakteriseerd bij patiënten met ernstige nierinsufficiëntie (eGFR minder dan 29 ml/min/1,73m2) of nierinsufficiëntie waarvoor dialyse nodig is. Patiënten met creatinineniveaus boven 2,5 maal de ULN van de instelling werden niet opgenomen in de klinische onderzoeken (zie rubriek 4.2).
Leverinsufficiëntie
Acalabrutinib wordt gemetaboliseerd in de lever. In speciale onderzoeken naar leverinsufficiëntie was de blootstelling aan acalabrutinib (AUC), in vergelijking met proefpersonen met een normale leverfunctie (n=6), 1,9 keer, 1,5 keer en 5,3 keer hoger bij proefpersonen met respectievelijk lichte (n=6) (Child-Pugh A), matige (n=6) (Child-Pugh B) of ernstige (n=8) (Child-Pugh C) leverinsufficiëntie. Proefpersonen in de groep met matige leverinsufficiëntie werden echter niet significant beïnvloed in markers relevant voor de eliminatiecapaciteit van geneesmiddelen, zodat het effect van matige leverinsufficiëntie waarschijnlijk is onderschat in dit onderzoek. Op basis van een farmacokinetische populatieanalyse, is er geen klinisch relevant verschil waargenomen tussen patiënten met lichte (n=79) of matige (n=6) leverinsufficiëntie (totaalbilirubine tussen 1,5 tot 3 keer ULN en elke ASAT-waarde) ten opzichte van proefpersonen met een normale (n=613) leverfunctie (totaalbilirubine en ASAT-waarde binnen ULN) (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniciteit
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met acalabrutinib.
Genotoxiciteit/mutageniciteit/fototoxiciteit
Acalabrutinib was niet mutageen bij een bacteriële omgekeerde mutatie-assay, bij een in vitro uitgevoerde chromosoom aberratie-assay of bij een in vivo uitgevoerd micronucleus-assay met muisbeenmerg.
Op basis van in-vitro fototoxiciteitstesten met behulp van een 3T3-cellijn wordt aangenomen dat acalabrutinib een laag risico heeft op fototoxiciteit bij de mens.
Herhaalde-dosistoxiciteit
Bij ratten werden microscopische bevindingen van minimale en lichte ernst waargenomen in de alvleesklier (hemorragie/pigment/ontsteking/fibrose in eilandjes) bij alle dosisniveaus. Niet-nadelige bevindingen van minimale tot lichte ernst in de nieren (buisbasofilie, buisregeneratie en ontsteking) zijn waargenomen in onderzoeken van maximaal 6 maanden met een No Observed Adverse Effect Level (NOAEL) van 30 mg/kg/dag bij ratten. De gemiddelde blootstellingen (AUC) bij de NOAEL bij mannelijke en vrouwelijke ratten komen overeen met respectievelijk 0,6x en 1x de klinische blootstelling bij de aanbevolen dosis van 100 mg tweemaal daags. De Lowest Adverse Observed Effect Level (LOAEL) waarbij omkeerbare nier- (matige buisdegeneratie) en lever- (individuele hepatocytnecrose) bevindingen werden waargenomen in het onderzoek naar chronische toxiciteit bij de rat was 100 mg/kg/dag en leverde een blootstellingsmarge 4,2 keer hoger dan de klinische blootstelling bij de aanbevolen dosis van 100 mg tweemaal daags op. In onderzoeken van 9 maanden bij honden, was de NOAEL 10 mg/kg/dag, hetgeen overeenkomt met een AUC van 3 keer de klinische blootstelling bij de aanbevolen klinische dosis. Minimale buisdegeneratie in de nier, lichte dalingen in miltgewicht en minimale tot lichte dalingen van voorbijgaande aard van rode celmassa en verhogingen van ALAT en alkalinefosfatase werden waargenomen bij 30 mg/kg/dag (9 keer de klinische AUC) bij honden. Harttoxiciteiten bij ratten (myocardiale bloeding, ontsteking en necrose) en honden (perivasculaire/vaatontsteking) werden alleen waargenomen bij dieren die stierven tijdens onderzoeken bij doses hoger dan de maximaal getolereerde dosis (MTD). De blootstelling in ratten en honden met hartbevindingen was respectievelijk ten minste 6,8 keer en 25 keer de klinische AUC. Omkeerbaarheid voor de hartbevindingen kon niet worden beoordeeld omdat deze bevindingen alleen werden waargenomen bij doses hoger dan de MTD.
Reproductietoxicologie
Er werden geen effecten op de vruchtbaarheid waargenomen bij mannelijke of vrouwelijke ratten bij blootstellingen aan respectievelijk 10 of 9 keer de klinische AUC bij de aanbevolen dosis.
Er werden geen effecten op embryo-foetale ontwikkeling en overleving waargenomen bij drachtige ratten, bij blootstellingen aan ongeveer 9 keer de AUC bij patiënten in de aanbevolen dosis van 100 mg tweemaal daags. In twee reproductieve onderzoeken bij ratten werd dystokie (langere/moeilijke bevalling) waargenomen bij blootstellingen aan > 2,3 keer de klinische blootstelling bij 100 mg tweemaal daags. De aanwezigheid van acalabrutinib en zijn actieve metaboliet werd bevestigd in foetaal ratplasma. Acalabrutinib en zijn actieve metaboliet werden uitgescheiden in de moedermelk van ratten.
In een embryo-foetaal onderzoek bij drachtige konijnen, verminderde het foetale lichaamsgewicht en werd vertraagde ossificatie waargenomen bij blootstellingsniveaus die maternale toxiciteit produceerden die 2,4 keer hoger waren dan de menselijke AUC bij de aanbevolen dosis.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Mannitol (E421)
Microkristallijne cellulose (E460)
Laaggesubstitueerde hydroxypropylcellulose (E463) Natriumstearylfumaraat
Omhulsel van de tablet
Hypromellose (E464)
Copovidon
Titaandioxide (E171)
Macrogol
Middellange keten triglyceriden
IJzeroxide geel (E172)
IJzeroxide rood (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Aluminium/Aluminium blisterverpakkingen met zon/maan-symbolen met 8 of 10 filmomhulde tabletten. Dozen van 56 of 60 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1479/003
EU/1/20/1479/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 5 november 2020
Datum van laatste verlenging: 28 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.