


SmPC (samenvatting van de productkenmerken) - Axitinib Stada 1 mg / 3 mg / 5 mg / 7 mg filmomhulde tablet (RVG 128875)
1. NAAM VAN HET GENEESMIDDEL
Axitinib Stada 1 mg, filmomhulde tabletten
Axitinib Stada 3 mg, filmomhulde tabletten
Axitinib Stada 5 mg, filmomhulde tabletten
Axitinib Stada 7 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Axitinib Stada 1 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 1 mg axitinib.
Axitinib Stada 3 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 3 mg axitinib.
Axitinib Stada 5 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 5 mg axitinib.
Axitinib Stada 7 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 7 mg axitinib.
Hulpstof met bekend effect
Axitinib Stada 1 mg, filmomhulde tablet
Elke filmomhulde tablet bevat 33 mg lactosemonohydraat.
Axitinib Stada 3 mg, filmomhulde tablet
Elke filmomhulde tablet bevat 99 mg lactosemonohydraat.
Axitinib Stada 5 mg, filmomhulde tablet
Elke filmomhulde tablet bevat 166 mg lactosemonohydraat.
Axitinib Stada 7 mg, filmomhulde tablet
Elke filmomhulde tablet bevat 232 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Axitinib Stada 1 mg, filmomhulde tabletten
Rode, ronde biconvexe filmomhulde tablet, ongeveer 6 mm in diameter en met de inscriptie "A7TI" aan de ene zijde en "1" aan de andere zijde.
Axitinib Stada 3 mg, filmomhulde tabletten
Rode, ovale biconvexe filmomhulde tablet, ongeveer 12 mm lang en 7 mm breed en met de inscriptie "A7TI" aan de ene zijde en "3" aan de andere zijde.
Axitinib Stada 5 mg, filmomhulde tabletten
Rode, ovale biconvexe filmomhulde tablet, ongeveer 15 mm lang en 8 mm breed en met de inscriptie "A7TI" aan de ene zijde en "5" aan de andere zijde.
Axitinib Stada 7 mg, filmomhulde tabletten
Rode, ovale biconvexe filmomhulde tablet, ongeveer 17 mm lang en 9 mm breed en met de inscriptie "A7TI" aan de ene zijde en "7" aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Axitinib Stada is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd/gemetastaseerd niercelcarcinoom (RCC) na falen van een eerdere behandeling met sunitinib of een cytokine.
4.2 Dosering en wijze van toediening
De behandeling met Axitinib Stada dient te worden uitgevoerd door een arts die ervaring heeft met het gebruik van antikankertherapieën.
Dosering
De aanbevolen dosis axitinib is 5 mg tweemaal daags.
De behandeling dient te worden voortgezet zolang de patiënt er baat bij heeft of totdat de toxiciteit niet langer acceptabel is en niet meer door gelijktijdig ingenomen geneesmiddelen of dosisaanpassingen kan worden tegengegaan.
Als de patiënt moet braken of een dosis mist, mag geen aanvullende dosis worden ingenomen. De volgende voorgeschreven dosis dient op het normale tijdstip te worden genomen.
Dosisaanpassingen
Een verhoging of verlaging van de dosering wordt aanbevolen op basis van individuele veiligheid en verdraagzaamheid.
Bij patiënten die de aanvangsdosis axitinib van 5 mg tweemaal daags gedurende twee opeenvolgende weken zonder bijwerkingen > klasse 2 (d.w.z. zonder ernstige bijwerkingen volgens de CTCAE [Common Terminology Criteria for Adverse Events], versie 3.0) verdragen, kan de dosering worden verhoogd tot 7 mg tweemaal daags tenzij de bloeddruk van de patiënt > 150/90 mm Hg is of als de patiënt antihypertensiva krijgt toegediend. Op basis van dezelfde criteria geldt ook dat bij patiënten die een dosering axitinib van 7 mg tweemaal daags verdragen, de dosering mag worden verhoogd tot een maximum van 10 mg tweemaal daags.
Voor het tegengaan van sommige bijwerkingen kan een tijdelijke of definitieve stopzetting en/of vermindering van de dosering axitinib zijn vereist (zie rubriek 4.4). Wanneer een vermindering van de dosering nodig is, mag de dosis axitinib worden verlaagd tot 3 mg tweemaal daags en verder tot 2 mg tweemaal daags.
Een aanpassing van de dosering is niet vereist op basis van de leeftijd, het ras, het geslacht of het gewicht van de patiënt.
Gelijktijdig gebruik van sterke CYP3A4/5-remmers
Toediening van axitinib in combinatie met sterke CYP3A4/5-remmers kan de concentratie van axitinib in het plasma verhogen (zie rubriek 4.5). Gelijktijdig gebruik van een alternatief geneesmiddel zonder of met een minimale CYP3A4/5-remming wordt aanbevolen.
Hoewel doseringsaanpassingen van axitinib niet zijn onderzocht bij patiënten die sterke CYP3A4/5-remmers kregen, wordt, indien een sterke CYP3A4/5-remmer gelijktijdig dient te worden toegediend, een verlaging van de dosering axitinib met circa de helft aanbevolen (d.w.z. de aanvangsdosis dient gereduceerd te worden van 5 mg tweemaal daags naar 2 mg tweemaal daags). Voor het tegengaan van sommige bijwerkingen kan een tijdelijke of definitieve stopzetting van de behandeling met axitinib zijn vereist (zie rubriek 4.4). Als het gelijktijdig toedienen van de sterke remmer wordt gestaakt, dient te worden overwogen de dosis axitinib te gebruiken zoals deze was voorafgaand aan het toedienen van de sterke CYP3A4/5-remmer (zie rubriek 4.5).
Gelijktijdig gebruik van sterke CYP3A4/5-inductoren
Toediening van axitinib in combinatie met sterke CYP3A4/5-inductoren kan de concentratie van axitinib in het plasma verlagen (zie rubriek 4.5). Gelijktijdig gebruik van een alternatief geneesmiddel zonder of met minimale CYP3A4/5-inductie wordt aanbevolen.
Hoewel doseringsaanpassingen van axitinib niet zijn onderzocht bij patiënten die sterke CYP3A4/5-inductoren kregen, wordt, indien een sterke CYP3A4/5-inductor gelijktijdig dient te worden toegediend, een geleidelijke verhoging van de dosering axitinib aanbevolen. Er is maximale inductie met hoge doseringen sterke CYP3A4/5-inductoren gerapporteerd binnen een week na behandeling met de inductor. Als de dosis axitinib wordt verhoogd, dient de patiënt nauwlettend op toxiciteit te worden gecontroleerd. Voor het tegengaan van sommige bijwerkingen kan een tijdelijke of definitieve stopzetting en/of verlaging van de dosering axitinib zijn vereist (zie rubriek 4.4). Als het gelijktijdig toedienen van de sterke inductor wordt gestaakt, dient onmiddellijk de dosis axitinib te worden gebruikt zoals deze was voorafgaand aan het toedienen van de sterke CYP3A4/5-inductor (zie rubriek 4.5).
Speciale patiëntgroepen
Ouderen (≥ 65 jaar)
Er is geen aanpassing van de dosering vereist (zie rubrieken 4.4 en 5.2).
Nierinsufficiëntie
Er is geen aanpassing van de dosering vereist (zie rubriek 5.2). Er zijn vrijwel geen gegevens beschikbaar wat betreft de behandeling met axitinib bij patiënten met een creatinineklaring van < 15 ml/min.
Leverinsufficiëntie
Er is geen aanpassing van de dosering vereist bij het toedienen van axitinib aan patiënten met lichte leverinsufficiëntie (child-pugh-klasse A). Een verlaging van de dosering is aanbevolen bij het toedienen van axitinib aan patiënten met matige leverinsufficiëntie (child-pugh-klasse B)
(bijvoorbeeld, de aanvangsdosis dient gereduceerd te worden van 5 mg tweemaal daags naar 2 mg tweemaal daags). Axitinib is niet onderzocht bij patiënten met ernstige leverinsufficiëntie (child-pughklasse C) en dient niet gebruikt te worden in deze populatie (zie rubrieken 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Axitinib Stada bij kinderen en adolescenten < 18 jaar zijn niet vastgesteld.
Er zijn geen gegevens beschikbaar
Wijze van toediening
Axitinib is voor oraal gebruik. De tabletten dienen oraal ingenomen te worden tweemaal daags met tussenpauzes van ongeveer 12 uur met of zonder voedsel (zie rubriek 5.2). Ze dienen geheel doorgeslikt te worden met een glas water.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Specifieke veiligheidsvoorvallen dienen te worden gecontroleerd voor aanvang van, en regelmatig tijdens, de behandeling met axitinib zoals hieronder beschreven.
Gevallen van hartfalen
In klinische onderzoeken met axitinib voor de behandeling van patiënten met niercelcarcinoom (RCC) zijn gevallen van hartfalen gerapporteerd (waaronder hartfalen, congestief hartfalen, cardiopulmonaal falen, linkerventrikeldisfunctie, verminderde ejectiefractie en rechterventrikelfalen) (zie rubriek 4.8).
Tijdens de behandeling met axitinib dient regelmatig op tekenen of symptomen van hartfalen te worden gecontroleerd. De behandeling van hartfalen kan vereisen dat de axitinibtherapie tijdelijk wordt onderbroken of definitief wordt gestaakt en/of dat de dosis axitinib wordt verlaagd.
Hypertensie
In klinische onderzoeken met axitinib voor de behandeling van patiënten met RCC is hypertensie zeer vaak gerapporteerd (zie rubriek 4.8).
In een gecontroleerd klinisch onderzoek was de mediane tijd tot optreden van hypertensie (systolische bloeddruk > 150 mm Hg of diastolische bloeddruk > 100 mm Hg) binnen de eerste maand na de start van de behandeling met axitinib en een stijging van de bloeddruk is al waargenomen na 4 dagen na het starten met axitinib.
De bloeddruk dient voor aanvang van de behandeling met axitinib onder controle te zijn. Patiënten dienen te worden gecontroleerd op hypertensie en zo nodig behandeld met standaardtherapie tegen hypertensie. De dosis axitinib dient te worden verlaagd in geval van aanhoudende hypertensie ondanks het gebruik van antihypertensiva. Bij patiënten die ernstige hypertensie ontwikkelen, dient toediening van axitinib tijdelijk te worden onderbroken. Er kan opnieuw met een lagere dosis worden begonnen zodra de patiënt normotensief is. Als toediening van axitinib wordt onderbroken, dienen patiënten die antihypertensiva krijgen te worden gecontroleerd op hypotensie (zie rubriek 4.2).
In het geval van ernstige of blijvende arteriële hypertensie en symptomen die wijzen op reversibel posterieur leuko-encefalopathiesyndroom (RPLS) (zie hieronder) dient een diagnostische MRI (‘magnetic resonance imaging’) van de hersenen overwogen te worden.
Schildklierdisfunctie
In klinische onderzoeken met axitinib voor de behandeling van patiënten met RCC zijn gevallen van hypothyreoïdie en, in mindere mate, hyperthyreoïdie gerapporteerd (zie rubriek 4.8).
De schildklierfunctie dient voor aanvang van, en regelmatig tijdens de behandeling met axitinib, te worden gecontroleerd. Hypothyreoïdie of hyperthyreoïdie dient te worden behandeld volgens de standaard medische richtlijnen om een normale schildklierwerking te handhaven.
Arteriële embolische en trombotische voorvallen
In klinische onderzoeken met axitinib zijn arteriële embolische en trombotische voorvallen gerapporteerd (waaronder transiënte ischemische aanval (TIA), myocardinfarct, cerebrovasculair accident en occlusie van de retinale arterie) (zie rubriek 4.8).
Bij patiënten met een risico op, of met een voorgeschiedenis van, dergelijke voorvallen, dient voorzichtig met het gebruik van axitinib te worden omgegaan. Axitinib is niet onderzocht bij patiënten die de afgelopen 12 maanden een arterieel embolisch of trombotisch voorval hebben gehad.
Veneuze embolische en trombotische voorvallen
In klinische onderzoeken met axitinib zijn veneuze embolische en trombotische voorvallen gerapporteerd (waaronder longembolie, diep veneuze trombose en retinale veneuze occlusie/trombose) (zie rubriek 4.8).
Bij patiënten met een risico op, of met een voorgeschiedenis van, dergelijke voorvallen, dient voorzichtig met het gebruik van axitinib te worden omgegaan. Axitinib is niet onderzocht bij patiënten die de afgelopen 6 maanden een veneus embolisch of trombotisch voorval hebben gehad.
Verhoogde hemoglobine- of hematocrietwaarden
Tijdens de behandeling met axitinib kunnen verhoogde hemoglobine- of hematocrietwaarden optreden, een indicatie van een verhoging van de rode bloedcelmassa (zie rubriek 4.8, polycytemie). Een verhoogde rode bloedcelmassa kan het risico op embolische en trombotische voorvallen verhogen.
De hemoglobine- of hematocrietwaarde dient voor aanvang van, en regelmatig tijdens de behandeling met axitinib, te worden gecontroleerd. Als de hemoglobine- of hematocrietwaarde boven het normale niveau uitkomt, dient de patiënt te worden behandeld volgens de standaard medische richtlijnen om deze waarden tot een aanvaardbaar niveau te laten dalen.
Hemorragie
In klinische onderzoeken met axitinib zijn voorvallen van hemorragie gerapporteerd (zie rubriek 4.8).
Axitinib is niet onderzocht bij patiënten die een aantoonbaar onbehandelde hersenmetastase hebben of een recente actieve maag-darmbloeding hebben gehad. Bij deze patiënten mag geen axitinib worden toegediend. Indien bij een bloeding medisch dient te worden ingegrepen, dient de dosering axitinib tijdelijk te worden onderbroken.
Aneurysma's en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma's en/of arteriële dissecties bevorderen. Voordat een behandeling met Axitinib Stada wordt gestart, dient dit risico zorgvuldig te worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Maag-darmperforatie en fistelvorming
In klinische onderzoeken met axitinib zijn voorvallen van maag-darmperforatie en fistels gerapporteerd (zie rubriek 4.8).
De patiënt dient regelmatig op symptomen van maag-darmperforatie of fistels gecontroleerd te worden gedurende de behandeling met axitinib.
Complicaties bij wondgenezing
Er zijn geen formele onderzoeken verricht naar het effect van axitinib op wondgenezing.
De behandeling met axitinib dient ten minste 24 uur vóór een geplande operatie te worden gestaakt. Het besluit de behandeling met axitinib na de operatie voort te zetten, dient te zijn gebaseerd op een klinisch oordeel van adequate wondgenezing.
Reversibel posterieur leuko-encefalopathiesyndroom (RPLS)
In klinische onderzoeken met axitinib zijn voorvallen van RPLS gerapporteerd (zie rubriek 4.8).
RPLS is een neurologische aandoening die gepaard kan gaan met hoofdpijn, insult, lethargie, verwardheid, blindheid en andere visuele en neurologische stoornissen. Er kan ook lichte tot ernstige hypertensie voorkomen. De diagnose van RPLS dient te worden gesteld met behulp van MRI. Bij patiënten met klachten of symptomen van RPLS dient de behandeling met axitinib tijdelijk of definitief te worden gestaakt. Het is niet bekend of het veilig is de behandeling met axitinib voort te zetten bij patiënten die eerder RPLS hebben gehad.
Proteïnurie
In klinische onderzoeken met axitinib is proteïnurie, waaronder die van graad 3 en 4 in ernst, gerapporteerd (zie rubriek 4.8).
Er dient voor aanvang van, en regelmatig tijdens, de behandeling met axitinib op proteïnurie te worden gecontroleerd. Voor patiënten die matige tot ernstige proteïnurie ontwikkelen, dient de dosering van axitinib te worden verminderd of de behandeling tijdelijk te worden onderbroken (zie rubriek 4.2). De behandeling met axitinib dient te worden gestaakt als de patiënt nefrotisch syndroom ontwikkelt.
Levergerelateerde bijwerkingen
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC zijn levergerelateerde bijwerkingen gerapporteerd. De vaakst gerapporteerde levergerelateerde bijwerkingen betroffen verhogingen van alanine-aminotransferase (ALAT), aspartaat-aminotransferase (ASAT) en bilirubine in het bloed (zie rubriek 4.8). Er zijn geen gelijktijdige verhogingen van ALAT
(> 3 maal de bovengrens van normaal [‘Upper Limit of Normal’, ULN]) en bilirubine (> 2 maal ULN) waargenomen.
In een klinisch onderzoek naar de juiste dosering zijn bijkomende verhogingen van ALAT (12 maal de ULN) en bilirubine (2,3 maal de ULN), beschouwd als door geneesmiddel veroorzaakte hepatotoxiciteit, waargenomen bij één patiënt die axitinib kreeg met een aanvangsdosis van 20 mg tweemaal daags (vier maal de aanbevolen aanvangsdosis).
De leverfunctietesten dienen voor aanvang van, en regelmatig tijdens, de behandeling met axitinib te worden gecontroleerd.
Leverinsufficiëntie
In klinische onderzoeken met axitinib was de systemische blootstelling aan axitinib circa tweemaal zo hoog bij patiënten met matige leverinsufficiëntie (child-pugh-klasse B), vergeleken met patiënten met een normale leverfunctie. Er wordt een dosisverlaging aanbevolen bij het toedienen van axitinib aan patiënten met matige leverinsufficiëntie (child-pugh-klasse B) (zie rubriek 4.2).
Axitinib is niet onderzocht bij patiënten met ernstige leverinsufficiëntie (child-pugh-klasse C) en dient niet gebruikt te worden in deze populatie.
Ouderen (≥ 65 jaar) en ras
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC, was 34% van de met axitinib behandelde patiënten 65 jaar of ouder. Het merendeel van de patiënten was blank (77%) of Aziatisch (21%). Hoewel een grotere gevoeligheid voor het ontwikkelen van bijwerkingen bij sommige oudere patiënten en Aziatische patiënten niet kan worden uitgesloten, werden er over het algemeen geen grote verschillen waargenomen in de veiligheid en werkzaamheid van axitinib tussen patiënten van 65 jaar of ouder en jongere patiënten, en tussen blanke patiënten en patiënten van een ander ras.
Er is geen aanpassing van de dosering vereist op grond van leeftijd of ras (zie rubriek 4.2 en 5.2).
Hulpstoffen
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactoseintolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In-vitro-gegevens wijzen erop dat axitinib hoofdzakelijk wordt gemetaboliseerd door CYP3A4/5 en in mindere mate door CYP1A2, CYP2C19 en uridinedifosfaat-glucuronosyltransferase (UGT) 1A1.
CYP3A4/5 remmers
Ketoconazol, een sterke remmer van CYP3A4/5, toegediend in een dosis van 400 mg eenmaal daags gedurende 7 dagen, zorgde bij gezonde proefpersonen voor een tweevoudige verhoging van de gemiddelde oppervlakte onder de curve (AUC) en de Cmax van een enkelvoudige orale dosis van 5 mg axitinib werd 1,5 maal verhoogd. Gelijktijdige toediening van axitinib met sterke CYP3A4/5-remmers (bijv. ketoconazol, itraconazol, claritromycine, erytromycine, atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, saquinavir en telitromycine) kan de axitinibconcentratie in het plasma verhogen.
Grapefruit kan ook de axitinibconcentratie in het plasma verhogen. Keuze voor gelijktijdige toediening van geneesmiddelen zonder of met een minimale CYP3A4/5-remming wordt aanbevolen. Indien een sterke CYP3A4/5-remmer gelijktijdig dient te worden toegediend, wordt een aanpassing van de dosering van axitinib aanbevolen (zie rubriek 4.2).
CYP1A2 en CYP2C19 remmers
CYP1A2 en CYP2C19 vormen secundaire (< 10%) routes in het axitinibmetabolisme. Het effect van sterke remmers van deze iso-enzymen op de farmacokinetiek van axitinib is niet onderzocht.
Voorzichtigheid is geboden vanwege het risico op een verhoogde axitinibconcentratie in het plasma bij patiënten die sterke remmers van deze iso-enzymen innemen.
CYP3A4/5 inductoren
Rifampicine, een sterke inductor van CYP3A4/5, toegediend in een dosis van 600 mg eenmaal daags gedurende 9 dagen, verlaagde de gemiddelde AUC met 79% en de Cmax met 71% van een enkelvoudige dosis van 5 mg axitinib bij gezonde proefpersonen.
Gelijktijdige toediening van axitinib met sterke CYP3A4/5-inductoren (bijv. rifampicine, dexamethason, fenytoïne, carbamazepine, rifabutine, rifapentine, fenobarbital en Hypericum perforatum (sint-janskruid)) kan de axitinibconcentratie in het plasma verlagen. Keuze voor gelijktijdige toediening van geneesmiddelen zonder of met een minimale CYP3A4/5-inductie wordt aanbevolen. Indien een sterke CYP3A4/5-inductor gelijktijdig dient te worden toegediend, wordt een aanpassing van de dosering van axitinib aanbevolen (zie rubriek 4.2).
In-vitro-onderzoek van CYP- en UGT-remming en -inductie
In-vitro-onderzoek wijst erop dat axitinib CYP2A6, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/5 of UGT1A1 niet remt bij therapeutische plasmaconcentraties.
In-vitro-onderzoek wijst erop dat axitinib in staat is tot remming van CYP1A2. Vandaar dat het gelijktijdig toedienen van axitinib met CYP1A2-substraten kan leiden tot verhoogde plasmaconcentraties van CYP1A2-substraten (bijv. theofylline).
In-vitro-onderzoek wijst er ook op dat axitinib in staat is tot remming van CYP2C8. Gelijktijdige toediening van axitinib met paclitaxel, een bekend CYP2C8-substraat, leidde echter niet tot verhoogde plasmaconcentraties van paclitaxel bij patiënten met gevorderde kanker, hetgeen wijst op een gebrek aan klinische CYP2C8-remming.
In-vitro-onderzoek met humane hepatocyten wees er ook op dat axitinib geen inductie veroorzaakt van CYP1A1, CYP1A2 of CYP3A4/5. Van het gelijktijdig toedienen van axitinib met CYP1A1, CYP1A2 of CYP3A4/5 wordt dan ook in vivo geen verlaging van de plasmaconcentratie van deze substraten verwacht.
In-vitro-onderzoek met P-glycoproteïne
In-vitro-onderzoek heeft erop gewezen dat axitinib P-glycoproteïne remt. Van axitinib wordt echter niet verwacht dat het P-glycoproteïne remt bij therapeutische plasmaconcentraties. Daarom wordt niet verwacht dat het gelijktijdig toedienen van axitinib de plasmaconcentratie van digoxine, of andere P-glycoproteïnesubstraten, in vivo verhoogt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het 9rnst99 van axitinib bij zwangere vrouwen. Op basis van de farmacologische eigenschappen kan axitinib schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen. Onderzoek bij dieren 9rns reproductietoxiciteit laten zien,
waaronder misvormingen (zie rubriek 5.3). Axitinib mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met axitinib noodzakelijk maakt.
Vrouwen die 9rnst99 kunnen worden dienen effectieve anticonceptie te gebruiken tijdens en tot één week na de behandeling.
Borstvoeding
Het is niet bekend of axitinib in de moedermelk wordt uitgescheiden. Risico voor zuigelingen kan niet worden uitgesloten. Axitinib mag niet worden gebruikt in de 9rnst99n9at borstvoeding wordt gegeven.
Vruchtbaarheid
Op basis van niet-klinische resultaten kan axitinib de reproductieve functie en de vruchtbaarheid bij mensen verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Axitinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Aan de patiënten dient te worden uitgelegd dat zij tijdens behandeling met axitinib last kunnen krijgen van bijwerkingen zoals duizeligheid en/of vermoeidheid.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De volgende risico’s, waaronder de te nemen maatregelen, worden in meer detail besproken in rubriek 4.4: gevallen van hartfalen, hypertensie, schildklierdisfunctie, arteriële trombo-embolische voorvallen, veneuze trombo-embolische voorvallen, verhoogde hemoglobine- of hematocrietwaarden, hemorragie, maag-darmperforatie en fistelvorming, complicaties bij wondgenezing, RPLS, proteïnurie en stijging
van leverenzymen.
De meest voorkomende (≥ 20%) bijwerkingen die zijn waargenomen na behandeling met axitinib zijn diarree, hypertensie, vermoeidheid, verminderde eetlust, misselijkheid, gewichtsverlies, dysfonie, palmoplantair erytrodysesthesiesyndroom (hand- en voetsyndroom), hemorragie, hypothyreoïdie, braken, proteïnurie, 9rnst99n constipatie.
Overzicht van bijwerkingen in tabelvorm
In Tabel 1 worden de bijwerkingen weergegeven die zijn gerapporteerd in een gepoolde dataset van 672 patiënten die axitinib kregen toegediend in klinische onderzoeken voor de behandeling van patiënten met RCC (zie rubriek 5.1). Tevens worden bijwerkingen vermeld die postmarketing in klinische onderzoeken 9rnst9 vastgesteld.
De bijwerkingen staan vermeld per systeemorgaanklasse, frequentiecategorie en aard van de 9rnst. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1000, <1/100); zelden (≥1/10.000, <1/1000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). De huidige veiligheidsdatabase voor axitinib is te beperkt om zelden en zeer zelden voorkomende bijwerkingen te detecteren.
De categorieën zijn toegekend op basis van absolute frequenties in de gepoolde klinische onderzoeksgegevens. Binnen elke 10rnst10/orgaanklasse zijn de bijwerkingen met dezelfde frequentie gerangschikt volgens afnemende 10rnst.
Tabel 1. Bijwerkingen die zijn gerapporteerd in RCC-onderzoeken bij patiënten die axitinib kregen toegediend (N = 672)
| Systeem/orgaanklasse | |||
|---|---|---|---|
| Frequentiec ategorie | |||
| Bijwerkingena | |||
Alle klassenb % | Klasse 3b % | Klasse 4b % | |
| Bloed- en lymfestelselaandoeningen | |||
| Vaak | |||
| Anemie | 6,3 | 1,2 | |
| 0,4 | |||
| Trombocytopenie | 1,6 | 0,1 | 0 |
| Polycytemiec | 1,5 | 0,1 | 0 |
| Soms | |||
| Neutropenie | 0,3 | 0,1 | 0 |
| Leukopenie | 0,4 | 0 | 0 |
| Endocriene aandoeningen | |||
| Zeer vaak | |||
| Hypothyreoïdiec | 24,6 | 0,3 | 0 |
| Vaak | |||
| Hyperthyreoïdiec | 1,6 | 0,1 | |
| 0,1 | |||
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak | |||
| Verminderde eetlust | 39,0 | 3,6 | |
| 0,3 | |||
| Vaak | |||
| Uitdroging | 6,7 | 3,1 | |
| 0,3 | |||
| Hyperkaliëmie | 2,7 | 1,2 | 0,1 |
| Hypercalciëmie | 2,2 | 0,1 | 0,3 |
| Zenuwstelselaandoeninge n | |||
| Zeer vaak | |||
| Hoofdpijn | 16,2 | 0,7 | 0 |
| Dysgeusie | 11,5 | 0 | 0 |
| Vaak | |||
| Duizeligheid | 9,1 | 0,6 | 0 |
| Soms | |||
Reversibel posterieur leukoencefalopathiesyndroo me | 0,3 | 0,1 | 0 |
Evenwichtsorgaan- en ooraandoeningen | |||
| Vaak | |||
| Tinnitus | 3,1 | 0 | 0 |
| Hartaandoeningen | |||
| Vaak | |||
Gevallen van hartfalenc,d,f | 1,8 | 0,3 | |
| 0,7 | |||
| Bloedvataandoeningen | |||
| Zeer vaak | |||
| Hypertensieg | 51,2 | 22,0 | |
| 1,0 | |||
| Hemorragie c, d, h | 25,7 | 3,0 | 1,0 |
| Vaak | |||
Veneuze embolische en trombotische voorvallenc, d, i | 2,8 | 0,9 | |
| 1,2 | |||
Arteriële embolische en trombotische voorvallenc, d, j | 2,8 | 1,2 | 1,3 |
| Niet bekend | |||
| Aneurysma's en arteriële dissectiesd | - | - | - |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak | |||
| Dyspneud | 17,1 | 3,6 | |
| 0,6 | |||
| Hoesten | 20,4 | 0,6 | 0 |
| Dysfonie | 32,7 | 0 | 0,1 |
| Vaak | |||
| Orofaryngeale pijn | 7,4 | ||
0 Alle klassenb % | 0 | ||
| Maag-darmstelselaandoeningen | |||
| Zeer vaak | |||
| Diarree | 55,4 | 10,1 | |
| 0,1 | |||
| Braken | 23,7 | 2,7 | 0,1 |
| Systeem/orgaanklasse | |||
| Frequentiec ategorie | |||
| Bijwerkingena | Klasse 3b % | Klasse 4b % | |
| Misselijkheid | 33,0 | 2,2 | 0,1 |
| Buikpijn | 14,7 | 2,5 | 0,3 |
| Constipatie | 20,2 | 1,0 | 0 |
| Stomatitis | 15,5 | 1,8 | 0 |
| Dyspepsie | 11,2 | 0,1 | 0 |
| Vaak | |||
| Bovenbuikpijn | 9,4 | 0,9 | 0 |
| Flatulentie | 4,5 | 0 | 0 |
| Hemorroïden | 3,3 | 0 | 0 |
| Glossodynie | 2,8 | 0 | 0 |
Maag-darmperforatie en fistelc, k | 1,9 | 0,9 | 0,3 |
| Lever- en galaandoeningen | |||
| Vaak | |||
| Hyperbilirubinemie | 1,3 | 0,1 | |
| 0,1 | |||
| Cholecystitisn | 1,0 | 0,6 | 0,1 |
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak | |||
Palmoplantair erytrodysesthesiesyndroom (hand- en voetsyndroom) | 32,1 | 7,6 | 0 |
| Huiduitslag | 14,3 | 0,1 | 0 |
| Droge huid | 10,1 | 0,1 | 0 |
| Vaak | |||
| Pruritus | 6,0 | 0 | 0 |
| Erytheem | 3,7 | 0 | 0 |
| Alopecia | 5,7 | 0 | 0 |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak | |||
| Artralgie | 17,7 | 1,9 | |
| 0,3 | |||
| Pijn in extremiteit | 14,1 | 1,0 | 0,3 |
| Vaak | |||
| Myalgie | 8,2 | 0,6 | |
| 0,1 | |||
| Nier- en urinewegaandoeningen | |||
| Zeer vaak | |||
| Proteïnuriel | 21,1 | 4,8 | |
| 0,1 | |||
| Vaak | |||
| Nierfalenm | 1,6 | 0,9 | |
| 0,1 | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak | |||
| Vermoeidheid | 45,1 | 10,6 | |
| 0,3 | |||
| Asthenied | 13,8 | 2,8 | 0,3 |
| Slijmvliesonsteking | 13,7 | 1,0 | 0 |
| Onderzoeken | |||
| Zeer vaak | |||
| Gewichtsverlies | 32,7 | 4,9 | 0 |
| Vaak | |||
| Lipase verhoogd | 3,7 | 0,7 | |
| 0,7 | |||
| Alanine-aminotransferase verhoogd | 6,5 | 1,2 | 0 |
| Amylase verhoogd | 3,4 | 0,6 | 0,4 |
| Aspartaataminotransferase verhoogd | 6,1 | 1,0 | 0 |
| Alkalische fosfatase verhoogd | 4,8 | 0,3 | 0 |
| Creatinine verhoogd | 5,7 | 0,4 | 0 |
| Thyroïd-stimulerend hormoon verhoogd | 7,9 | 0 | 0 |
a Bijwerkingen treden op tijdens de behandelingsperiode met een frequentie gerelateerd aan alle oorzaken.
b National Cancer Institute Common Terminology Criteria for Adverse Events, Versie 3.0.
c Zie ‘Beschrijving van geselecteerde bijwerkingen’ rubriek.
d Er zijn gevallen met fatale afloop (klasse 5) gerapporteerd.
e Inclusief leuko-encefalopathie.
- f Inclusief hartfalen, congestief hartfalen, hart- en longfalen, ejectiefractie verlaagd, linkerventrikeldisfunctie en rechterventrikelfalen.
- g Inclusief versnelde hypertensie, verhoogde bloeddruk, hypertensie en hypertensieve crisis.
- h Inclusief geactiveerde partiële tromboplastinetijd verlengd, anale hemorragie, arteriële bloeding, bloed in urine aanwezig, centraal zenuwstelselhemorragie, hersenbloeding, coagulatietijd verlengd, conjunctiva hemorragie, kneuzing, hemorragische diarree, niet-functionele baarmoederlijke bloeding, bloedneus, maagbloeding, gastro-intestinale bloeding, gingiva-bloeding, bloedbraken, bloed in feces, hematocriet verlaagd, hematoom, hematurie, hemoglobine verlaagd, haemoptysis, hemorragie, kransslagaderhemorragie, urineweghemorragie, hemorroïdale hemorragie, hemostase, verhoogde neiging tot kneuzingen, INR (internationale genormaliseerde ratio) verhoogd, lage maag-darmbloeding, melena, petechiae, farynxbloeding, protrombinetijd verlengd, longbloeding, purpura, rectale hemorragie, rode bloedceltelling verlaagd, nierbloeding, sclerabloeding, balzakhematokèle, milthematoom, splinterbloeding in de nagel, subarachnoïdale bloeding, tongbloeding, hoge maag-darmbloeding en vaginale bloeding.
- i Inclusief Budd-Chiarisyndroom, diepveneuze trombose, vena jugularis trombose, bekkenvene trombose, longembolie, retinale vene-occlusie, retinale venetrombose, vena subclavia trombose, veneuze trombose en veneuze trombose ledemaat.
- j Inclusief acuut myocardinfarct, embolie, myocardinfarct, retinale arterie-occlusie en voorbijgaande ischemische aanval.
- k Maag-darmperforatie en fistel omvat de volgende voorkeurstermen: buikabces, anaal abces, anale fistel, fistel, maag-darm-anastomoselek, maag-darmperforatie, dikke darmperforatie, oesofagobronchiale fistel en peritonitis.
- l Proteïnurie omvat de volgende voorkeurstermen: eiwit in urine, eiwit in urine aanwezig en proteïnurie.
- m Inclusief acuut nierfalen.
- n Cholecystitis omvat acute cholecystitis, cholecystitis, infectieuze cholecystitis
Beschrijving van geselecteerde bijwerkingen
Gevallen van hartfalen (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib (N = 359) voor de behandeling van patiënten met RCC werden bij 1,7% van de patiënten die axitinib kregen gevallen van hartfalen gerapporteerd, waaronder hartfalen (0,6%), cardiopulmonaal falen (0,6%), linkerventrikeldisfunctie (0,3%) en rechterventrikelfalen (0,3%). Hartfalen graad 4 als bijwerking werd gerapporteerd bij 0,6% van de patiënten die axitinib kregen. Fataal hartfalen werd gerapporteerd bij 0,6% van de patiënten die axitinib kregen.
In monotherapie-onderzoek met axitinib (N = 672) voor de behandeling van patiënten met RCC werden bij 1,8% van de patiënten die axitinib kregen gevallen van hartfalen gerapporteerd (waaronder hartfalen, congestief hartfalen, cardiopulmonaal falen, linkerventrikeldisfunctie, verminderde ejectiefractie en rechterventrikelfalen). Gevallen van hartfalen graad 3/4 werden bij 1,0% van de patiënten gerapporteerd en fatale gevallen van hartfalen werden gerapporteerd bij 0,3% van de patiënten die axitinib kregen.
Schildklierdisfunctie (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werd hypothyreoïdie gerapporteerd bij 20,9% van de patiënten en hyperthyreoïdie bij 1,1% van de patiënten. Verhoging van thyroïdstimulerend hormoon (TSH) werd gerapporteerd als een bijwerking bij 5,3% van de patiënten die axitinib kregen. Tijdens routinebepalingen in het laboratorium traden verhogingen op van TSH tot ≥ 10 µU/ml bij 32,2% van de met axitinib behandelde patiënten die vóór de behandeling een TSH hadden < 5 µU/ml.
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werd hypothyreoïdie gerapporteerd bij 24,6% van de patiënten die axitinib kregen. Hyperthyreoïdie werd gerapporteerd bij 1,6% van de patiënten die axitinib kregen.
Veneuze embolische en trombotische voorvallen (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werden veneuze embolische en trombotische bijwerkingen gerapporteerd bij 3,9% van de patiënten die axitinib kregen, waaronder longembolie (2,2%), retinale veneuze occlusie/trombose (0,6%) en diepveneuze trombose (0,6%). Er werden veneuze embolische en trombotische bijwerkingen van klasse 3/4 gerapporteerd bij 3,1% van de patiënten die axitinib kregen. Longembolie met fatale afloop werd gerapporteerd bij één patiënt (0,3%) die axitinib kreeg.
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werden veneuze embolische en trombotische bijwerkingen gerapporteerd bij 2,8% van de patiënten die axitinib kregen. Veneuze embolische en trombotische bijwerkingen graad 3 werden gerapporteerd bij 0,9% van de patiënten. Veneuze embolische en trombotische bijwerkingen graad 4 werden gerapporteerd bij 1,2% van de patiënten. Veneuze embolische en trombotische bijwerkingen met fatale afloop werden gerapporteerd bij 0,1% van de patiënten die axitinib kregen.
Arteriële embolische en trombotische voorvallen (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werden arteriële embolische en trombotische bijwerkingen gerapporteerd bij 4,7% van de patiënten die axitinib kregen, waaronder myocardinfarct (1,4%), transiënte ischemische aanval (0,8%) en cerebrovasculair accident (0,6%). Er werden arteriële embolische en trombotische bijwerkingen van klasse 3/4 gerapporteerd bij 3,3% van de patiënten die axitinib kregen. Een fataal acuut myocardinfarct en cerebrovasculair accident zijn elk gerapporteerd bij één patiënt (0,3%). In onderzoeken naar monotherapie met axitinib (N = 850) zijn arteriële embolische en trombotische bijwerkingen (waaronder transiënte ischemische aanval, myocardinfarct en cerebrovasculair accident) gerapporteerd bij 5,3% van de patiënten die axitinib kregen.
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werden arteriële embolische en trombotische bijwerkingen gerapporteerd bij 2,8% van de patiënten die axitinib kregen. Arteriële embolische en trombotische bijwerkingen graad 3 werden gerapporteerd bij 1,2% van de patiënten. Arteriële embolische en trombotische bijwerkingen graad 4 werden gerapporteerd bij 1,3% van de patiënten. Arteriële embolische en trombotische bijwerkingen met fatale afloop werden gerapporteerd bij 0,3% van de patiënten die axitinib kregen.
Polycytemie (zie Verhoogde hemoglobine- of hematocrietwaarden in rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werd polycytemie gerapporteerd bij 1,4% van de patiënten die axitinib kregen. Tijdens routinebepalingen in het laboratorium werden verhoogde hemoglobinewaarden boven de ULN gedetecteerd bij 9,7% van de patiënten die axitinib kregen. In vier klinische onderzoeken met axitinib voor de behandeling van patiënten met RCC (N = 537) werden verhoogde hemoglobinewaarden (boven de ULN) waargenomen bij 13,6% van de patiënten die axitinib kregen.
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werd polycytemie gerapporteerd bij 1,5% van de patiënten die axitinib kregen.
Hemorragie (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC waarvan patiënten met onbehandelde hersenmetastase waren uitgesloten werd hemorragie als bijwerking gerapporteerd bij 21,4% van de patiënten die axitinib kregen. De hemorragische bijwerkingen bij patiënten die werden behandeld met axitinib waren onder meer epistaxis (7,8%), hematurie (3,6%), haemoptysis (2,5%), rectale hemorragie (2,2%), tandvleesbloeding (1,1%), maagbloeding (0,6%), hersenbloeding (0,3%) en lage maag-darmbloeding (0,3%). Hemorragie als bijwerking van klasse 3 en hoger werd gerapporteerd bij 3,1% van de patiënten die axitinib kregen (waaronder hersenbloedingen, maagbloeding, lage maag-darmbloeding en haemoptysis). Hemorragie met fatale afloop werd gerapporteerd bij één patiënt (0,3%) die axitinib kreeg (maagbloeding). In onderzoeken naar monotherapie met axitinib (N = 850) werd haemoptysis gerapporteerd bij 3,9% van de patiënten; haemoptysis van klasse 3 of hoger werd gerapporteerd bij 0,5% van de patiënten.
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werden voorvallen van hemorragie gerapporteerd bij 25,7% van de patiënten die axitinib kregen. Hemorragie graad 3 als bijwerking werd gerapporteerd bij 3% van de patiënten. Hemorragie graad 4 als bijwerking werd gerapporteerd bij 1% van de patiënten en hemorragie met fatale afloop werd gerapporteerd bij 0,4% van de patiënten die axitinib kregen.
Maag-darmperforatie en fistelvorming (zie rubriek 4.4)
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werden voorvallen van het type maag-darmperforatie gerapporteerd bij 1,7% van de patiënten die axitinib kregen, waaronder anale fistel (0,6%), fistel (0,3%) en maag-darmperforatie (0,3%). In onderzoeken naar monotherapie met axitinib (N = 850) werden voorvallen van het type maagdarmperforatie gerapporteerd bij 1,9% van de patiënten en maag-darmperforatie met fatale afloop werd gerapporteerd bij één patiënt (0,1%).
In gepoolde klinische onderzoeken met axitinib (N = 672) voor de behandeling van patiënten met RCC werden maag-darmperforatie en fistels gerapporteerd bij 1,9% van de patiënten die axitinib kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er bestaat geen specifieke behandeling voor overdosering van axitinib.
In een gecontroleerd klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC kreeg één patiënt per ongeluk een dosis van 20 mg tweemaal daags gedurende vier dagen. Deze patiënt kreeg last van duizeligheid (klasse 1).
In een klinisch onderzoek naar de juiste dosering met axitinib kregen proefpersonen die aanvangsdoses kregen van 10 mg tweemaal daags of 20 mg tweemaal daags last van bijwerkingen, waaronder hypertensie, insulten geassocieerd met hypertensie en haemoptysis met fatale afloop.
In geval van een vermoedelijke overdosering dient geen axitinib meer te worden toegediend en dient ondersteunende zorg ingesteld te worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische stoffen, proteïnekinaseremmers, ATC-code: L01EK01.
Werkingsmechanisme
Axitinib is een krachtige en selectieve tyrosinekinaseremmer van de vasculaire endotheelgroeifactorreceptoren (VEGFR)-1, VEGFR-2 en VEGFR-3. Deze receptoren zijn betrokken bij de pathologische angiogenese, tumorgroei en metastatische progressie van kanker. Er is aangetoond dat axitinib de door VEGF gemedieerde proliferatie evenals de overleving van endotheelcellen krachtig kan remmen. Axitinib remde de fosforylering van VEGFR-2 in tumorvasculatuur van xenotransplantaten die het doel in vivo tot expressie brachten en in vele experimentele kankermodellen vertraging van de tumorgroei, regressie en remming van metastasen veroorzaakten.
Effect op QTc-interval
In een gerandomiseerd, 2-weg gekruist onderzoek, kregen 35 gezonde proefpersonen gedurende zeven dagen een enkelvoudige orale dosis axitinib (5 mg) toegediend in zowel aan- als afwezigheid van 400 mg ketoconazol. De resultaten van dit onderzoek wijzen erop dat blootstelling in plasma van axitinib tot tweemaal de verwachte therapeutische waarden na een dosis van 5 mg, geen klinisch significante verlenging van het QT-interval gaf te zien.
Klinische werkzaamheid en veiligheid
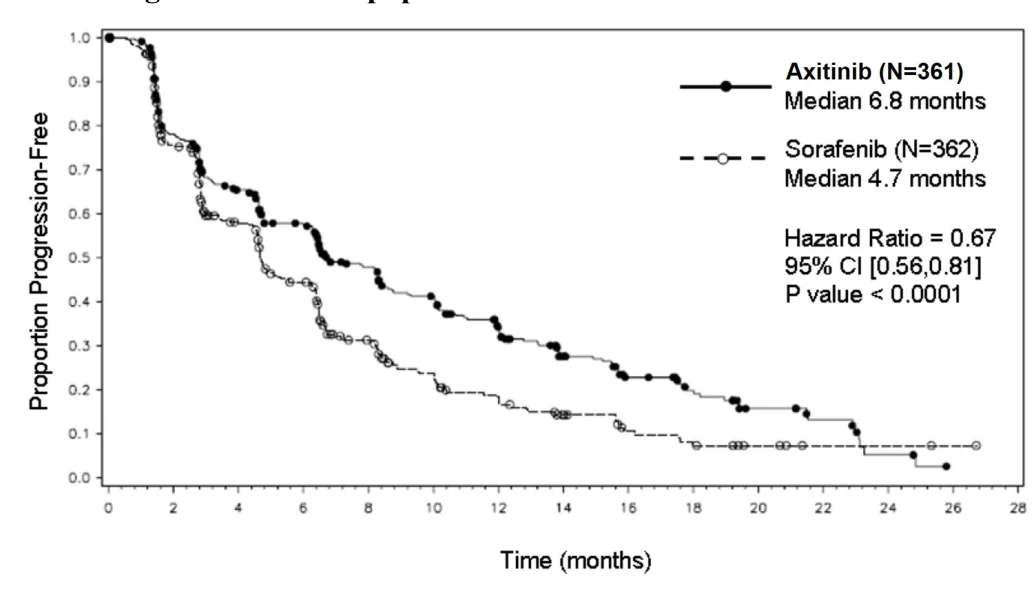
De veiligheid en werkzaamheid van axitinib werden geëvalueerd in een gerandomiseerd, open-label, multicentrisch, fase 3-onderzoek. Patiënten (N = 723) met gevorderd RCC, van wie de ziekte progressie vertoonde tijdens of na behandeling met één voorafgaande systemische therapie, waaronder regimes met sunitinib, bevacizumab, temsirolimus of een cytokine, werden gerandomiseerd (1:1) en kregen axitinib (N = 361) of sorafenib (N = 362) toegediend. Het primaire eindpunt, progressievrije overleving (PFS), werd vastgesteld met behulp van een geblindeerde, onafhankelijke centrale beoordeling. Secundaire eindpunten omvatten een objectieve mate van respons (ORR) en totale overleving (OS).
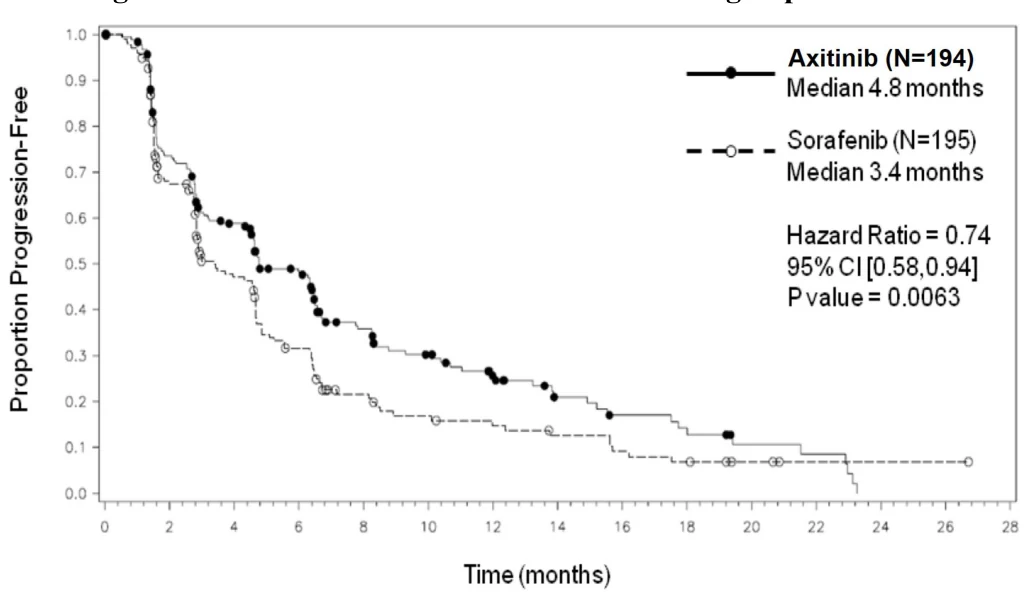
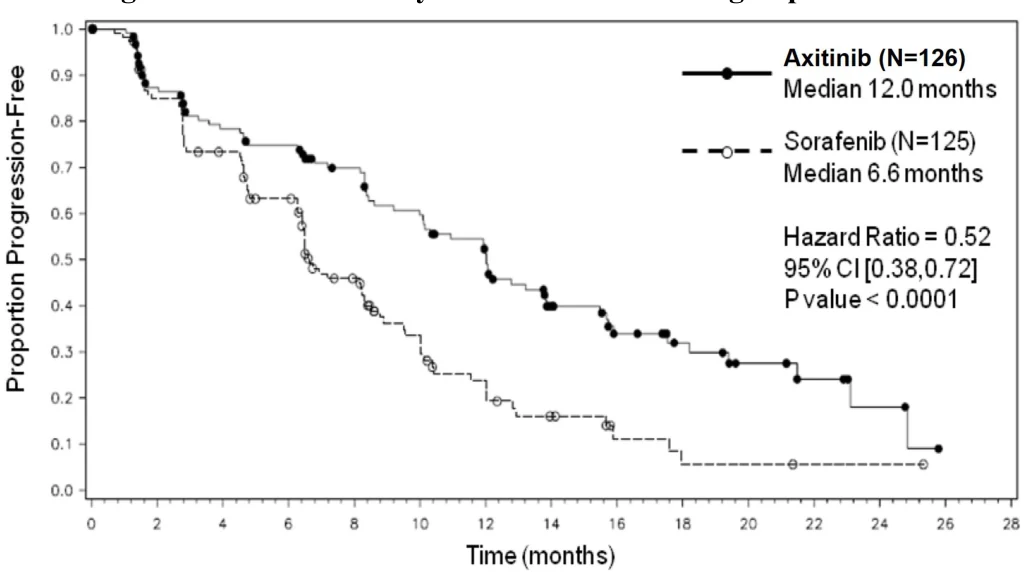
Van de patiënten die aan dit onderzoek deelnamen, hadden 389 patiënten (53,8%) eerder één therapie op basis van sunitinib gekregen, 251 patiënten (34,7%) hadden eerder één therapie op basis van een cytokine gekregen (interleukine-2 of interferon-alfa), 59 patiënten (8,2%) hadden eerder één therapie op basis van bevacizumab gekregen en 24 patiënten (3,3%) hadden eerder één therapie op basis van temsirolimus gekregen. De baseline demografische kenmerken en ziektekenmerken waren voor de axitinib- en sorafenibgroep gelijk wat betreft leeftijd, geslacht, ras, performance status van ECOG (Eastern Cooperative Oncology Group), geografische regio en eerdere behandeling.
In de totale patiëntenpopulatie en de twee belangrijkste subgroepen (eerdere behandeling met sunitinib of een cytokine) was een statistisch significant voordeel bij axitinib ten opzichte van sorafenib voor het primaire eindpunt van PFS (zie Tabel 2 en Afbeeldingen 1, 2 en 3). De grootte van het mediane PFS-effect was verschillend bij de subgroepen met eerdere behandeling. Twee van de subgroepen waren te klein om betrouwbare resultaten te laten zien (eerdere temsirolimus-behandeling of eerdere bevacizumab-behandeling). Er waren geen statistisch significante verschillen tussen de onderzoeksarmen voor OS in de totale populatie of in de subgroepen met eerdere behandeling.
Tabel 2. Werkzaamheidresultaten
| Eindpunt/onderzoekspopulatie | axitinib | sorafenib | HR (95% BI) | p-waarde |
|---|---|---|---|---|
| Totale ITT | N = 361 | N = 362 | ||
| Mediane PFSa,b in maanden | 6,8 (6,4; 8,3) | 4,7 (4,6; 6,3) | 0,67 (0,56; 0,81) | < 0,0001c |
| (95% BI) | ||||
| Mediane OSd in maanden (95% | 20,1 (16,7; 23,4) | 19,2 (17,5; 22,3) | 0,97 (0,80; 1,17) | NS |
| BI) | ||||
| ORRb,e % (95% BI) | 19,4 (15,4; 23,9) | 9,4 (6,6; 12,9) | 2,06f (1,41; 3,00) | 0,0001g |
| Eerdere sunitinib behandeling | N = 194 | N = 195 | ||
| Mediane PFSa,b in maanden | 4,8 (4,5; 6,5) | 3,4 (2,8; 4,7) | 0,74 (0,58; 0,94) | 0,0063h |
| (95% BI) | ||||
| Mediane OSd in maanden (95% | 15,2 (12,8; 18,3) | 16,5 (13,7; 19,2) | 1,00 (0,78; 1,27) | NS |
| BI) | ||||
| ORRb,e % (95% BI) | 11,3 (7,2; 16,7) | 7,7 (4,4; 12,4) | 1,48f (0,79; 2,75) | NS |
| Eerdere cytokine behandeling | N = 126 | N = 125 | ||
| Mediane PFSa,b in maanden | 12,0 (10,1; 13,9) | 6,6 (6,4; 8,3) | 0,52 (0,38; 0,72) | < 0,0001h |
| (95% BI) | ||||
| Mediane OSd in maanden (95% | 29,4 (24,5; NE) | 27,8 (23,1; 34,5) | 0,81 (0,56; 1,19) | NS |
| BI) | ||||
| ORRb,e % (95% BI) | 32,5 (24,5; 41,5) | 13,6 (8,1; 20,9) | 2,39f (1,43; 3,99) | 0,0002i |
BI = betrouwbaarheidsinterval, HR = Hazard ratio - risicoverhouding (axitinib/sorafenib); ITT: Intent-to-treat – voorgenomen behandelingsgroep; NE: Niet in te schatten (“not estimable”); NS: Niet statistisch significant; ORR: Objectieve mate van respons; OS: Totale overleving; PFS: Progressievrije overleving
- a. Tijdsduur van randomisatie tot progressie of overlijden wegens iedere oorzaak, wat het eerst optreedt. Afsluitingsdatum: 3 juni 2011.
- b. Vastgesteld door onafhankelijke radiologische beoordeling volgens de ‘Response Evaluation Criteria in Solid Tumours’ (RECIST).
- c. Eenzijdige p-waarde uit een log-ranking test van de behandeling gestratificeerd op ECOG-performance status en eerdere therapie.
- d. Afsluitingsdatum 1 november 2011.
- e. Afsluitingsdatum 31 augustus 2010.
- f. Risicoratio wordt gebruikt voor ORR. Een risicoratio van meer dan 1 duidt op een grotere kans op respons in de axitinib-arm; een risicoratio van minder dan 1 duidt op een grotere kans op respons in de sorafenib-arm.
- g. Eenzijdige p-waarde uit de Cochran-Mantel-Haenszel-test van de behandeling gestratificeerd op ECOG-performance status en eerdere therapie.
- h. Eenzijdige p-waarde uit een log-ranking test van de behandeling gestratificeerd op ECOG-performance status.
- i. Eenzijdige p-waarde uit de Cochran-Mantel-Haenszel-test van de behandeling gestratificeerd op ECOG-performance status.
Afbeelding 1. Kaplan-Meier curve voor progressievrije overleving door onafhankelijke beoordeling voor de totale populatie
X-as: tijd (in maanden); Y-as: aandeel progressie-vrije overleving
Afbeelding 2. Kaplan-Meier curve voor progressievrije overleving door onafhankelijke beoordeling voor de eerder met sunitinib behandelde subgroep
X-as: tijd (in maanden); Y-as: aandeel progressie-vrije overleving.
Afbeelding 3. Kaplan-Meier curve voor progressievrije overleving door onafhankelijke beoordeling voor de eerder met cytokine behandelde subgroep
X-as: tijd (in maanden); Y-as: aandeel progressie-vrije overleving.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentieproduct waar axitinib in zit, in alle subgroepen van pediatrische patiënten met nier- en nierbekkencarcinoom (met uitzondering van nefroblastoom, nefroblastomatose, ‘clear cell’-sarcoom, nefroblastisch nefroom, niermergcarcinoom en rabdoïdtumor van de nier (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Na orale toediening van tabletten axitinib is de gemiddelde absolute biologische beschikbaarheid 58% in vergelijking met intraveneuze toediening. De halfwaardetijd van axitinib in plasma varieert van 2,5 tot 6,1 uur. Doseringen van 5 mg axitinib tweemaal daags leidden tot een minder dan tweevoudige accumulatie in vergelijking met enkelvoudige doseringen. Op basis van de korte halfwaardetijd van axitinib kan een steady-state worden verwacht binnen 2 tot 3 dagen na de aanvangsdosis.
Absorptie en distributie
Piekconcentraties van axitinib in plasma worden over het algemeen bereikt binnen vier uur na orale toediening van axitinib, met een mediane Tmax die varieert van 2,5 tot 4,1 uur. Toediening van axitinib met een matig vette maaltijd leidde tot een verlaagde blootstelling van 10% in vergelijking met toediening op een nuchtere maag. Een zeer vet- en calorierijke maaltijd leidde tot een 19% hogere blootstelling in vergelijking met toediening op een nuchtere maag. Axitinib kan met of zonder voedsel worden toegediend (zie rubriek 4.2).
De gemiddelde Cmax en AUC namen proportioneel toe met een dosisbereik van axitinib van 5 tot 10 mg. In-vitro-binding van axitinib aan humane plasma-eiwitten is > 99% met een voorkeur voor binding aan albumine en een matige binding aan α1-zuur glycoproteïne. Bij een dosis van 5 mg tweemaal daags na de maaltijd waren de geometrische gemiddelde piekconcentratie in het plasma en de 24-uurs AUC respectievelijk 27,8 ng/ml en 265 ng.u/ml bij patiënten met gevorderd RCC. De geometrisch gemiddelde orale klaring en het schijnbare distributievolume waren respectievelijk 38 l/u en 160 l.
Biotransformatie en eliminatie
Axitinib wordt hoofdzakelijk door CYP3A4/5 in de lever gemetaboliseerd en in mindere mate door CYP1A2, CYP2C19 en UGT1A1.
Na orale toediening van een dosis van 5 mg radioactief axitinib werd 30-60% van de radioactiviteit teruggevonden in de ontlasting en 23% in de urine. Ongewijzigd axitinib, 12% van de dosis, was het hoofdbestanddeel dat in de ontlasting werd aangetoond. In de urine werd geen ongewijzigd axitinib aangetoond. Het merendeel van de radioactiviteit in de urine bestond uit carbonzuur en sulfoxide metabolieten. In het plasma was de N-glucuronide-metaboliet het meest voorkomende radioactieve bestanddeel (50% van de aanwezige radioactiviteit). Ongewijzigde axitinib en de sulfoxide-metaboliet waren elk voor circa 20% van de aanwezige radioactiviteit verantwoordelijk.
De sulfoxide en N-glucuronide metabolieten vertonen in vitro een respectievelijk circa 400-voudige en 8000-voudige vermindering in sterkte tegen VEGFR-2 vergeleken met axitinib.
Speciale patiëntengroepen
Ouderen, geslacht en ras
Farmacokinetische populatieanalyses van patiënten met gevorderde kanker (waaronder gevorderd RCC) en gezonde proefpersonen wijzen erop dat er geen klinisch relevante effecten zijn wegens leeftijd, geslacht, lichaamsgewicht, ras, nierfunctie, UGT1A1-genotype of CYP2C19-genotype.
Pediatrische patiënten
Axitinib is niet onderzocht bij patiënten jonger dan 18 jaar.
Leverinsufficiëntie
In-vitro- en in-vivo-gegevens wijzen erop dat axitinib hoofdzakelijk door de lever wordt gemetaboliseerd.
Vergeleken met proefpersonen met een normale leverfunctie was systemische blootstelling na een enkelvoudige dosis axitinib gelijk bij proefpersonen met lichte leverinsufficiëntie (child-pugh-klasse A) en hoger (circa tweevoudig) bij proefpersonen met matige leverinsufficiëntie (child-pugh-klasse B). Axitinib is niet onderzocht bij proefpersonen met ernstige leverinsufficiëntie (child-pugh-klasse C) en dient niet gebruikt te worden in deze populatie (zie rubriek 4.2 voor aanbevelingen over aanpassing van de dosering).
Nierinsufficiëntie
Ongewijzigde axitinib wordt niet in de urine gedetecteerd.
Axitinib is niet onderzocht bij proefpersonen met nierinsufficiëntie. In klinisch onderzoek met axitinib voor de behandeling van patiënten met RCC werden patiënten met serumcreatinine > 1,5 maal de ULN of een berekende creatinineklaring < 60 ml/min uitgezonderd. Farmacokinetische populatieanalyses hebben aangetoond dat axitinibklaring niet was gewijzigd bij proefpersonen met nierinsufficiëntie en er geen aanpassing van de dosis axitinib is vereist.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Ernstige gevallen van toxiciteit bij muizen en honden na herhaalde doseringen tot 9 maanden werden gevonden in het maag-darm-, hematopoëtische, reproductieve, skelet- en dentale systeem. De NOAEL (No Observed Adverse Effect Level) was ongeveer gelijk aan of minder dan de verwachte humane blootstelling bij de aanbevolen klinische aanvangsdosis (op basis van AUC-waarden).
Carcinogeniteit
Er zijn geen onderzoeken naar de carcinogeniteit van axitinib uitgevoerd.
Genotoxiciteit
Axitinib was niet mutageen of clastogeen in conventionele analyses voor genotoxiciteit in vitro. Er werd in vitro een significante verhoging waargenomen van de polyploïdie bij concentraties >0,22 µg/ml. Er werd in vivo een verhoging gevonden van micronucleaire polychromatische erytrocyten, met een NOEL (‘No Observed Effect Level’) die 69 maal hoger was dan de verwachte humane blootstelling. Aangetoonde genotoxiciteit wordt niet als klinisch relevant beschouwd bij blootstellingniveaus die bij mensen worden waargenomen.
Reproductietoxiciteit
Axitinib-gerelateerde uitkomsten in de testes en epididymis betroffen verminderd orgaangewicht, atrofie of degeneratie, verminderde aantallen geslachtscellen, hypospermie of afwijkende spermavormen en een verlaagde spermadichtheid en –telling. Deze uitkomsten werden waargenomen bij muizen bij blootstellingniveaus die circa 12 maal hoger waren dan de verwachte humane blootstelling en bij honden bij blootstellingniveaus die onder het voor mensen verwachte niveau lagen. Er was geen effect op het paren of vruchtbaarheid bij mannelijke muizen bij blootstellingniveaus die circa 57 maal hoger waren dan de verwachte humane blootstelling. Uitkomsten bij vrouwelijke dieren betroffen tekenen van vertraagde geslachtsrijpheid, verminderde of afwezige corpora lutea, verlaagd gewicht van de uterus en atrofie van de uterus bij blootstellingen die ongeveer gelijk waren aan de verwachte humane blootstelling. Bij vrouwelijke muizen werden verminderde vruchtbaarheid en levensvatbaarheid van het embryo waargenomen bij alle geteste doseringen, met blootstellingniveaus bij de laagste dosis die circa 10 maal hoger waren dan de verwachte humane blootstelling.
Aan axitinib blootgestelde zwangere muizen vertoonden een verhoogd optreden van vormen van een gespleten gehemelte en afwijkingen aan het skelet, waaronder vertraagde botvorming, bij blootstellingniveaus die onder de verwachte humane blootstelling lagen. Er zijn geen toxiciteitonderzoeken uitgevoerd voor de perinatale en postnatale ontwikkeling.
Resultaten van toxiciteit bij onvolwassen dieren
Er werd reversibele epifysaire dysplasie waargenomen bij muizen en honden die ten minste één maand axitinib hadden gekregen bij blootstellingniveaus die circa 6 maal hoger waren dan de verwachte humane blootstelling. Er werd deels reversibele tandcariës waargenomen bij muizen die langer dan één maand waren behandeld bij blootstellingniveaus die gelijk waren aan de verwachte humane blootstelling. Er zijn geen andere toxiciteiten die voor pediatrische patiënten mogelijk gevaarlijk zijn, onderzocht bij jonge dieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Croscarmellosenatrium
Magnesiumstearaat
Filmomhulling tablet
Hypromellose
Lactosemonohydraat
Titaniumdioxide (E 171)
Rood ijzeroxide (E 172)
Triacetine
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
oPA/Aluminium/PVC/Aluminium blisterverpakkingen met filmomhulde tabletten. Elke verpakking bevat 56 filmomhulde tabletten.
oPA/Aluminium/PVC/Aluminium geperforeerde eenheidsblisterverpakkingen met filmomhulde tabletten. Elke verpakking bevat 56x1 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Stada Arzneimittel AG
Stadastrasse 2-18
61118 Bad Vilbel
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Axitinib Stada 1 mg, filmomhulde tabletten RVG 128875
Axitinib Stada 3 mg, filmomhulde tabletten RVG 128876
Axitinib Stada 5 mg, filmomhulde tabletten RVG 128877
Axitinib Stada 7 mg, filmomhulde tabletten RVG 128878
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 7 maart 2023