


SmPC (samenvatting van de productkenmerken) - Ruxolitinib Vivanta
1. NAAM VAN HET GENEESMIDDEL
Ruxolitinib Vivanta 5 mg tabletten Ruxolitinib Vivanta 10 mg tabletten Ruxolitinib Vivanta 15 mg tabletten Ruxolitinib Vivanta 20 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ruxolitinib Vivanta 5 mg tabletten
Elke tablet bevat 5 mg ruxolitinib (als hydrochloride).
Hulpstof met bekend effect
Elke tablet bevat 68 mg lactose.
Ruxolitinib Vivanta 10 mg tabletten
Elke tablet bevat 10 mg ruxolitinib (als hydrochloride).
Hulpstof met bekend effect
Elke tablet bevat 136 mg lactose.
Ruxolitinib Vivanta 15 mg tabletten
Elke tablet bevat 15 mg ruxolitinib (als hydrochloride).
Hulpstof met bekend effect
Elke tablet bevat 204 mg lactose.
Ruxolitinib Vivanta 20 mg tabletten
Elke tablet bevat 20 mg ruxolitinib (als hydrochloride).
Hulpstof met bekend effect
Elke tablet bevat 272 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet
Ruxolitinib Vivanta 5 mg tabletten
Ronde, biconvexe, witte tot bijna witte tabletten, met een diameter van ongeveer 7,5 mm en met “MR” gegraveerd aan de ene zijde en “14” aan de andere zijde.
Ruxolitinib Vivanta 10 mg tabletten
Ronde, biconvexe, witte tot bijna witte tabletten, met een diameter van ongeveer 9,4 mm en met “MR” gegraveerd aan de ene zijde en “11” aan de andere zijde.
Ruxolitinib Vivanta 15 mg tabletten
Ovaalvormige, biconvexe, witte tot bijna witte tabletten van ongeveer 15 x 7 mm, met “MR” gegraveerd aan de ene zijde en “12” aan de andere zijde.
Ruxolitinib Vivanta 20 mg tabletten
Langwerpige, biconvexe, witte tot bijna witte tabletten van ongeveer 16,5 x 7,5 mm, met “MR” gegraveerd aan de ene zijde en “13” aan de andere zijde.KLINISCHE GEGEVENS
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Myelofibrose (MF)
Ruxolitinib Vivanta is geïndiceerd voor de behandeling van aan de ziekte gerelateerde splenomegalie of symptomen bij volwassen patiënten met primaire myelofibrose (ook wel chronische idiopathische myelofibrose genoemd), post-polycythaemia vera-myelofibrose of post-essentiële trombocytemie-myelofibrose.
Polycythaemia vera (PV)
Ruxolitinib Vivanta is geïndiceerd voor de behandeling van volwassen patiënten met polycythaemia vera die resistent zijn tegen hydroxycarbamide of die dit middel niet verdragen.
Graft-versus-hostziekte (Graft-versus-host disease; GvHD)
Acute GvHD
Ruxolitinib Vivanta is geïndiceerd voor de behandeling van volwassenen en pediatrische patiënten van 28 dagen en ouder met acute graft-versus-hostziekte die een ontoereikende respons vertonen op corticosteroïden of andere systemische behandelingen (zie rubriek 5.1).
Chronische GvHD
Ruxolitinib Vivanta is geïndiceerd voor de behandeling van volwassenen en pediatrische patiënten van 6 maanden en ouder met chronische graft-versus-hostziekte die een ontoereikende respons vertonen op corticosteroïden of andere systemische behandelingen (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Ruxolitinib Vivanta dient alleen te worden gestart door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Voordat een behandeling met Ruxolitinib Vivanta wordt gestart, moet een complete bloedceltelling worden uitgevoerd met inbegrip van een differentiële witte bloedceltelling.
De complete bloedtelling met inbegrip van een differentiële wittebloedceltelling dient elke 2 tot
- 4 weken te worden gecontroleerd tot de dosering van Ruxolitinib Vivanta gestabiliseerd is en daarna indien klinisch geïndiceerd (zie rubriek 4.4).
Dosering
Startdosering Myelofibrose (MF)
De aanbevolen startdosering van Ruxolitinib Vivanta bij MF is gebaseerd op de bepaling van het aantal bloedplaatjes (zie tabel 1).
Tabel 1 Startdosering bij myelofibrose
| Aantal bloedplaatjes | Startdosering |
|---|---|
| Hoger dan 200.000/mm3 | 20 mg tweemaal daags |
| 100.000 tot 200.000/mm3 | 15 mg tweemaal daags |
| 75.000 tot minder dan 100.000/mm3 | 10 mg tweemaal daags |
| 50.000 tot minder dan 75.000/mm3 | 5 mg tweemaal daags |
Polycythaemia vera (PV)
De aanbevolen startdosering van Ruxolitinib Vivanta bij PV is tweemaal daags 10 mg.
Graft-versus-hostziekte(GvHD)
De aanbevolen startdosering van Ruxolitinib Vivanta bij acute en chronische GvHD is gebaseerd op leeftijd (zie tabel 2 en 3):
Tabel 2 Startdosering bij acute graft-versus-hostziekte
| Leeftijdsgroep | Startdosering |
|---|---|
| 12 jaar en ouder | 10 mg, tweemaal daags |
| 6 jaar tot 12 jaar | 5 mg, tweemaal daags |
| 28 dagen tot 6 jaar | 8 mg/m2, tweemaal daags |
Tabel 3 Startdosering bij chronische graft-versus-hostziekte
| Leeftijdsgroep | Startdosering |
|---|---|
| 12 jaar en ouder | 10 mg, tweemaal daags |
| 6 jaar tot 12 jaar | 5 mg, tweemaal daags |
| 6 maanden tot 6 jaar | 8 mg/m2, tweemaal daags |
Deze startdoseringen bij GvHD kunnen worden toegediend in de vorm van tabletten voor patiënten die tabletten in hun geheel kunnen doorslikken. Voor patiënten die de tabletten niet in hun geheel kunnen doorslikken en voor kinderen jonger dan 6 jaar zijn er andere farmaceutische vormen beschikbaar onder andere merknamen, die geschikter zijn voor toediening aan deze patiëntengroepen.
Ruxolitinib Vivanta kan worden gebruikt in combinatie met corticosteroïden en/of calcineurineremmers (CNI’s).
Dosisaanpassingen
De dosering mag worden getitreerd op geleide van de werkzaamheid en de veiligheid.
Myelofibrose en polycythaemia vera
Als de werkzaamheid onvoldoende geacht wordt en de bloedwaardenbepalingen nauwkeuring zijn, kan de dosis met maximaal 5 mg tweemaal daags verhoogd worden tot een maximale dosis van 25 mg tweemaal daags.
De startdosis mag niet worden verhoogd gedurende de eerste 4 weken van de behandeling en daarna niet vaker dan met een interval van 2 weken.
De behandeling moet worden gestaakt als het aantal bloedplaatjes lager is dan 50.000/mm³ of als het absolute aantal neutrofielen lager is dan 500/mm3. Bij PV dient de behandeling ook te worden onderbroken wanneer de concentratie hemoglobine lager is dan 8 g/dl (5,0 mmol/l). Na herstel van de bloedwaarden boven deze waarden, mag de toediening worden hervat met tweemaal daags 5 mg en geleidelijk worden verhoogd gebaseerd op zorgvuldige controle van de complete bloedceltelling met inbegrip van de differentiële witte bloedceltelling.
Een verlaging van de dosering moet worden overwogen als het aantal bloedplaatjes gedurende de behandeling daalt zoals weergegeven in tabel 4, om een onderbreking van de toediening wegens trombocytopenie te voorkomen.
Tabel 4 Doseringsaanbevelingen voor MF-patiënten met trombocytopenie
| Dosis op het moment van daling van het aantal bloedplaatjes | ||||||
|---|---|---|---|---|---|---|
25 mg tweemaal daags | 20 mg tweemaal daags | 15 mg tweemaal daags | 10 mg tweemaal daags | 5 mg tweemaal daags | ||
| Aantal bloedplaatjes | Nieuwe dosis | |||||
100.000 tot <125.000/mm3 | 20 mg tweemaal daags | 15 mg tweemaal daags | Geen wijziging | Geen wijziging | Geen wijziging | |
75.000 tot <100.000/mm3 | 10 mg tweemaal daags | 10 mg tweemaal daags | 10 mg tweemaal daags | Geen wijziging | Geen wijziging | |
50.000 tot <75.000/mm3 | 5 mg tweemaal daags | 5 mg tweemaal daags | 5 mg tweemaal daags | 5 mg tweemaal daags | Geen wijziging | |
| Minder dan 50.000/mm3 | Behandeling staken | Behandeling staken | Behandeling staken | Behandeling staken | Behandeling staken | |
Bij PV dienen dosisverminderingen ook te worden overwogen als de concentratie hemoglobine onder 12 g/dl (7,5 mmol/l) daalt en worden dosisverminderingen aanbevolen als de concentratie hemoglobine onder 10 g/dl (6,2 mmol/l) daalt.
Graft-versus-hostziekte
Dosisreducties en tijdelijke behandelingsonderbrekingen kunnen vereist zijn voor GvHD-patiënten met trombocytopenie, neutropenie of verhoogd totaal bilirubine na standaard ondersteunende therapie inclusief groeifactoren, infectiebestrijdende behandelingen en transfusies. Er wordt een enkele stap voor reductie van het dosisniveau aanbevolen (van 10 mg tweemaal daags naar 5 mg tweemaal daags of van 5 mg tweemaal daags naar 5 mg eenmaal daags). Bij patiënten die een dosis Ruxolitinib Vivanta van 5 mg eenmaal daags niet kunnen verdragen, dient de behandeling te worden onderbroken. Gedetailleerde doseringsaanbevelingen staan vermeld in tabel 5.
Tabel 5 Doseringsaanbevelingen gedurende ruxolitinib-therapie voor GvHD-patiënten met trombocytopenie, neutropenie of verhoogd totaal-bilirubine
| Laboratoriumparameter | Doseringsaanbeveling |
|---|---|
| Laboratoriumparameter | Doseringsaanbeveling |
| Aantal bloedplaatjes <20.000/mm3 | Ruxolitinib Vivanta met één dosisniveau verlagen. Indien aantal bloedplaatjes ≥20.000/mm3 binnen 7 dagen, kan dosis worden verhoogd tot aanvankelijke dosis, anders verlaagde dosis aanhouden. |
| Aantal bloedplaatjes <15.000/mm3 | Ruxolitinib Vivanta staken tot aantal bloedplaatjes ≥20.000/mm3, vervolgens hervatten met één dosisniveau lager. |
Absoluut aantal neutrofielen (absolute neutrophil count, ANC) ≥500/mm3 tot <750/mm3 | Ruxolitinib Vivanta met één dosisniveau verlagen. Hervatten met aanvankelijk dosisniveau indien ANC >1.000/mm3. |
Absoluut aantal neutrofielen <500/mm3 | Ruxolitinib Vivanta stoppen totdat ANC >500/mm3, dan hervatten met één dosisniveau lager. Indien ANC >1.000/mm3, kan dosering met aanvankelijk dosisniveau worden hervat. |
| Totaal bilirubine verhoogd, niet veroorzaakt door GvHD (geen lever-GvHD) | >3,0 tot 5,0 x bovenste normale limiet (upper limit of normal, ULN): Ruxolitinib Vivanta voortzetten met één dosisniveau lager totdat ≤3,0 x ULN. |
| >5,0 tot 10,0 x ULN: Ruxolitinib Vivanta maximaal 14 dagen stoppen totdat totaal bilirubine ≤3,0 x ULN. Indien totaal bilirubine ≤3,0 x ULN, kan dosering met huidige dosis worden hervat. Indien niet ≤3,0 x ULN na 14 dagen, hervatten met één dosisniveau lager. | |
| >10,0 x ULN: Ruxolitinib Vivanta stoppen totdat totaal bilirubine ≤3,0 x ULN, vervolgens hervatten met één dosisniveau lager. | |
| Totaal bilirubine verhoogd, veroorzaakt door GvHD (lever-GvHD) | >3,0 x ULN: Ruxolitinib Vivanta voortzetten met één dosisniveau lager totdat totaal bilirubine ≤3,0 x ULN. |
Dosisaanpassing bij gelijktijdig gebruik van sterke CYP3A4-remmers of duale CYP2C9/3A4-remmers Wanneer ruxolitinib wordt toegediend met sterke CYP3A4-remmers of tweevoudige remmers van CYP2C9- en CYP3A4-enzymen (bv. fluconazol), moet de eenheidsdosis van ruxolitinib worden verlaagd met ongeveer 50%, tweemaal daags toe te dienen (zie rubrieken 4.4 en 4.5). Het gelijktijdig gebruik van doses ruxolitinib en fluconazol hoger dan 200 mg per dag moet worden vermeden.
Speciale patiëntgroepen
Nierfunctiestoornissen
Er is geen specifieke dosisaanpassing nodig bij patiënten met milde of matige nierfunctiestoornissen.
Bij patiënten met ernstige nierfunctiestoornissen (creatinineklaring lager dan 30 ml/min) moet de aanbevolen startdosering gebaseerd op het aantal bloedplaatjes bij MF-,PV- en GvHD-patiënten worden verlaagd met ongeveer 50%, tweemaal per dag toe te dienen. De patiënten moeten tijdens de behandeling met ruxolitinib zorgvuldig worden gevolgd wat betreft de veiligheid en de werkzaamheid (zie rubriek 4.4).
Er zijn beperkte gegevens om de beste doseringsopties te bepalen voor patiënten met nierziekte in het eindstadium (ESRD) die hemodialyse ondergaan. Farmacokinetische/farmacodynamische simulaties op basis van beschikbare gegevens in deze patiëntgroep wijzen erop dat de startdosis bij MF-patiënten met ESRD die hemodialyse ondergaan een enkelvoudige dosis van 15 tot 20 mg of twee doses van
10 mg, gegeven met een interval van 12 uur, is, die moet worden toegediend na de dialyse en enkel op de dag van de hemodialyse. Een enkelvoudige dosis van 15 mg is aanbevolen voor MF-patiënten met het aantal bloedplaatjes tussen de 100.000/mm³ en 200.000/mm³. Een enkelvoudige dosis van 20 mg of twee doses van 10 mg, gegeven met een interval van 12 uur, is aanbevolen voor MF-patiënten met het aantal bloedplaatjes >200.000/mm³. De volgende doses (enkelvoudige toediening of twee doses van 10 mg, gegeven met een interval van 12 uur) moeten enkel worden toegediend op de hemodialysedagen na elke dialysesessie.
De aanbevolen startdosering voor PV-patiënten met ESRD op hemodialyse is één enkele dosis van 10 mg of twee doses van 5 mg met een interval van 12 uur, toe te dienen na de dialyse en alleen op de dag van de hemodialyse. Deze dosisaanbevelingen zijn gebaseerd op simulaties en elke dosisaanpassing in ESRD zou moeten gebeuren onder zorgvuldige controle van de veiligheid en de werkzaamheid bij individuele patiënten. Er zijn geen gegevens beschikbaar over dosering bij patiënten die peritoneale dialyse of continue venoveneuze hemofiltratie ondergaan (zie rubriek 5.2).
Er zijn geen gegevens beschikbaar voor GvHD-patiënten met ESRD.
Leverfunctiestoornissen
Bij MF-patiënten met leverfunctiestoornissen moet de aanbevolen startdosering gebaseerd op het aantal bloedplaatjes worden verlaagd met ongeveer 50%, tweemaal per dag toe te dienen. De volgende doses moeten worden aangepast onder zorgvuldige controle van de veiligheid en de werkzaamheid. De aanbevolen startdosering is 5 mg tweemaal daags voor PV-patiënten. De dosering van ruxolitinib kan worden getitreerd om het risico op cytopenie te verlagen (zie rubriek 4.4).
Bij patiënten met lichte, matige of ernstige leverfunctiestoornis die geen verband houdt met GvHD moet de startdosering van ruxolitinib met 50% worden verlaagd (zie rubriek 5.2).
Bij patiënten met GvHD-symptomen van de lever en verhoging van het totaal bilirubine tot >3 x ULN moeten de bloedwaarden vaker worden gemonitord op toxiciteit en is een dosisreductie met één niveau aanbevolen.
Oudere patiënten (≥65 jaar)
Er zijn geen aanvullende dosisaanpassingen aanbevolen voor oudere patiënten.
Pediatrische patiënten
De veiligheid en werkzaamheid van Ruxolitinib Vivanta bij kinderen en jongeren in de leeftijd tot 18 jaar met MF en PV zijn niet vastgesteld. Er zijn geen gegevens beschikbaar (zie rubriek 5.1).
Staken van de behandeling
De behandeling van MF en PV mag worden voortgezet zolang de baten-risicobeoordeling gunstig blijft. De behandeling moet echter na 6 maanden worden gestaakt indien er geen vermindering van de miltgrootte is of geen verbetering van symptomen sinds de start van de behandeling.
Het is aanbevolen dat, voor patiënten die enige mate van klinische vooruitgang vertonen, de behandeling met ruxolitinib wordt gestaakt indien ze een toename van de miltlengte van 40% behouden in vergelijking met de uitgangswaarde (ruwweg overeenkomend met een 25% toename van het miltvolume) en niet langer een voelbare verbetering vertonen van ziektegerelateerde symptomen.
Bij GvHD kan geleidelijke verlaging van Ruxolitinib Vivanta worden overwogen voor patiënten met een respons nadat gebruik van corticosteroïden is gestaakt. Een dosisreductie van 50% van Ruxolitinib Vivanta om de twee maanden wordt aanbevolen. Indien de tekenen of symptomen van GvHD zich opnieuw voordoen na het afbouwen van de dosis Ruxolitinib Vivanta, moet herescalatie van de behandeling worden overwogen.
Wijze van toediening
Ruxolitinib Vivanta wordt oraal ingenomen, met of zonder voedsel.
Indien een dosis wordt vergeten, dient de patiënt geen aanvullende dosis in te nemen, maar moet hij de gebruikelijke volgende dosis innemen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap en borstvoeding.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myelosuppressie
Een behandeling met Ruxolitinib kan hematologische bijwerkingen veroorzaken waaronder trombocytopenie, anemie en neutropenie. Voor de start van de behandeling met Ruxolitinib moet een complete bloedtelling met inbegrip van een differentiële witte bloedceltelling worden uitgevoerd. De behandeling moet worden gestaakt bij MF-patiënten met het aantal bloedplaatjes lager dan 50.000/mm³ of een absoluut aantal neutrofielen van minder dan 500/mm3 (zie rubriek 4.2).
Er werd waargenomen dat MF-patiënten met een laag aantal bloedplaatjes (<200.000/mm³) bij de start van de behandeling meer kans hebben op het ontwikkelen van trombocytopenie tijdens de behandeling.
Trombocytopenie is doorgaans omkeerbaar en wordt gewoonlijk behandeld door de dosering te verlagen of door Ruxolitinib tijdelijk te staken (zie rubrieken 4.2 en 4.8). Plaatjestransfusies kunnen echter noodzakelijk zijn indien klinisch geïndiceerd.
Patiënten die anemie ontwikkelen, kunnen bloedtransfusies nodig hebben. Ook kan een aanpassing of onderbreking van de dosering vereist zijn bij patiënten die anemie ontwikkelen.
Patiënten met een hemoglobinewaarde lager dan 10,0 g/dl (6,2 mmol/l) bij de aanvang van de behandeling hebben een groter risico op de ontwikkeling van een hemoglobinewaarde lager dan 8,0 g/dl (5,0 mmol/l) gedurende de behandeling in vergelijking met patiënten met een hogere hemoglobinewaarde in de uitgangssituatie (79,3% versus 30,1%). Frequentere controle van hematologische parameters en van de klinische klachten en symptomen van Ruxolitinib-gerelateerde bijwerkingen is aanbevolen voor patiënten met een hemoglobinewaarde lager dan 10,0 g/dl (6,2 mmol/l) in de uitgangssituatie.
Neutropenie (absoluut aantal neutrofielen <500) was doorgaans omkeerbaar en werd behandeld door Ruxolitinib tijdelijk te staken (zie rubriek 4.2 en 4.8).
Complete bloedtellingen dienen te worden gecontroleerd zoals klinisch geïndiceerd en indien nodig moet de dosering worden aangepast (zie rubriek 4.2 en 4.8).
Infecties
Ernstige schimmelinfecties, bacteriële, mycobacteriële, virale en andere opportunistische infecties zijn voorgekomen bij patiënten behandeld met Ruxolitinib. Patiënten moeten worden beoordeeld op het risico op het ontwikkelen van ernstige infecties. Artsen moeten patiënten die Ruxolitinib krijgen zorgvuldig observeren op verschijnselen en klachten van infecties en moeten meteen een geschikte behandeling starten. Een behandeling met Ruxolitinib mag niet worden gestart voordat ernstige actieve infecties verdwenen zijn.
Tuberculose is gemeld bij patiënten die Ruxolitinib kregen. Alvorens de behandeling te starten, moeten patiënten worden onderzocht op actieve en inactieve (“latente”) tuberculose, volgens de lokale aanbevelingen. Dit kan de medische voorgeschiedenis, mogelijk eerder contact met tuberculose en/of geschikte screening zoals een röntgenfoto van de longen, een tuberculinetest en/of een interferon-gamma-afgiftetest omvatten, naargelang wat van toepassing is. Voorschrijvers worden herinnerd aan het risico op vals-negatieve testresultaten voor de tuberculinehuidtest, vooral bij patiënten die ernstig ziek of immuungecomprommiteerd zijn.
Stijgingen van de viral load van hepatitis B (HBV-DNA-titer), met en zonder hiermee samenhangende stijgingen van de concentraties alanineaminotransferase en aspartaataminotransferase, zijn gemeld bij patiënten met chronische HBV-infecties die Ruxolitinib innemen. Het wordt aanbevolen om te screenen op HBV alvorens een behandeling met Ruxolitinib te starten. Patiënten met een chronische HBV-infectie dienen te worden behandeld en gemonitord volgens de klinische richtlijnen.
Herpes zoster
Artsen moeten hun patiënten inlichten over vroege verschijnselen en klachten van herpes zoster en hen aanraden om zich zo snel mogelijk te laten behandelen.
Progressieve multifocale leukencefalopathie
Progressieve multifocale leukencefalopathie (PML) is gemeld bij behandeling met Ruxolitinib. Artsen moeten in het bijzonder alert zijn op symptomen die kunnen wijzen op PML en die patiënten misschien zelf niet opmerken (bv. cognitieve, neurologische of psychiatrische symptomen of tekenen). Patiënten moeten worden opgevolgd voor elk van deze nieuwe of verslechterende symptomen of tekenen en als dergelijke symptomen/tekenen voorkomen, moeten doorverwijzing naar een neuroloog en passende diagnostische maatregelen voor PML overwogen worden. Indien PML vermoed wordt, moet verder doseren worden uitgesteld tot PML is uitgesloten.
Lipidenafwijkingen en/of -verhogingen
De behandeling met Ruxolitinib werd geassocieerd met verhogingen van de lipidenparameters met inbegrip van cholesterol, lipoproteïnecholesterol met hoge dichtheid (HDL), lipoproteïnecholesterol met lage dichtheid (LDL) en triglyceriden. Lipidenmonitoring en de behandeling van dyslipidemie volgens klinische richtlijnen is aanbevolen.
Ernstige cardiale bijwerkingen (MACE, major adverse cardiac events)
In een grote gerandomiseerde actief-gecontroleerde studie met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met ten minste één extra cardiovasculaire risicofactor werd een hoger percentage MACE, gedefinieerd als cardiovasculaire sterfte, niet-fataal myocardinfarct (MI) en niet-fatale beroerte, waargenomen met tofacitinib in vergelijking met tumornecrosefactor-remmers (TNF-remmers).
MACE is gemeld bij patiënten die Ruxolitinib ontvingen. Voorafgaand aan het starten of voortzetten van de behandeling met Ruxolitinib moeten de voordelen en risico’s voor de individuele patiënt in overweging worden genomen, met name bij patiënten van 65 jaar en ouder, patiënten die huidige of voormalige rokers zijn en patiënten met een voorgeschiedenis van atherosclerose of andere cardiovasculaire risicofactoren.
Trombose
In een grote gerandomiseerde actief-gecontroleerde studie met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met ten minste één extra cardiovasculaire risicofactor werd een dosisafhankelijk hoger percentage veneuze trombo-embolische (VTE) voorvallen, waaronder diepveneuze trombose (DVT) en longembolie (LE), waargenomen met tofacitinib in vergelijking met TNF-remmers.
Voorvallen van diepveneuze trombose (DVT) en longembolie (LE) zijn gemeld bij patiënten die Ruxolitinib Vivanta ontvingen. Bij patiënten met MF en PV die behandeld werden met Ruxolitinib in klinische studies waren de percentages van trombo-embolische voorvallen bij met Ruxolitinib behandelde patiënten en de patiënten in de controlegroep vergelijkbaar.
Voorafgaand aan het starten of voorzetten van de behandeling met Ruxolitinib, moeten de voordelen en risico’s voor de individuele patiënt worden afgewogen. Met name bij patiënten met cardiovasculaire risicofactoren (zie ook rubriek 4.4 “Ernstige cardiale bijwerkingen (MACE, major adverse cardiac events)”).
Patiënten met symptomen van trombose moeten onmiddellijk worden onderzocht en op de juiste manier worden behandeld.
Secundaire primaire maligniteiten
In een grote gerandomiseerde actief-gecontroleerde studie met tofacitinib (een andere JAK-remmer) bij patiënten van 50 jaar en ouder met reumatoïde artritis met ten minste één extra cardiovasculaire risicofactor werd een hoger percentage maligniteiten, met name longkanker, lymfoom en non-melanoma huidkanker (non melanoma skin cancers, NMSC’s) waargenomen met tofacitinib in vergelijking met TNF-remmers.
Lymfoom en andere maligniteiten zijn gemeld bij patiënten die JAK-remmers ontvingen, waaronder Ruxolitinib.
Non-melanoma huidkanker (NMSC’s), waaronder basaalcel-, plaveiselcel- en Merkelcelcarcinoom, zijn gemeld bij patiënten die werden behandeld met ruxolitinib. De meeste van deze MF- en PV-patiënten hadden een voorgeschiedenis van uitgebreide behandeling met hydroxycarbamide en eerdere NMSC of premaligne huidlaesies. Periodiek huidonderzoek wordt aanbevolen voor patiënten met een verhoogd risico op huidkanker.
Speciale patiëntgroepen
Nierfunctiestoornissen
De startdosering van Ruxolitinib moet worden verlaagd bij patiënten met ernstige nierfunctiestoornissen. Bij patiënten met nierziekte in het eindstadium die hemodialyse ondergaan, moet de startdosering worden gebaseerd op het aantal bloedplaatjes voor MF-patiënten, terwijl de aanbevolen startdosering voor PV-patiënten een enkele dosis van 10 mg is (zie rubriek 4.2). De verdere doses (eenmalige dosis van 20 mg of twee doses van 10 mg, gegeven met een interval van 12 uur bij MF-patiënten; eenmalige dosis van 10 mg of twee doses van 5 mg met een interval van12 uur bij PV-patiënten) moeten enkel worden toegediend op de hemodialysedagen na elke dialysesessie. Verdere aanpassingen van de dosering dienen te gebeuren onder zorgvuldige controle van de veiligheid en de werkzaamheid. Bij GvHD-patiënten met een ernstige nierfunctiestoornis moet de startdosering van Ruxolitinib met ongeveer 50% worden verlaagd (zie rubriek 4.2 en 5.2).
Leverfunctiestoornissen
De startdosering van Ruxolitinib moet met ongeveer 50% worden verlaagd bij MF- en PV-patiënten met leverfunctiestoornissen. Verdere aanpassingen van de dosering moeten worden gebaseerd op de veiligheid en de werkzaamheid van het geneesmiddel. Bij GvHD-patiënten met leverfunctiestoornissen die geen verband houden met GvHD moet de startdosering Ruxolitinib met circa 50% worden verlaagd (zie rubriek 4.2 en 5.2).
Patiënten met een leverfunctiestoornis die ruxolitinib krijgen, dienen een complete bloedceltelling te krijgen met inbegrip van een differentiële witte bloedceltelling. Dit dient ten minste elke één tot twee weken tijdens de eerste 6 weken na de start van de behandeling met ruxolitinib te worden gecontroleerd en daarna indien klinisch geïndiceerd zodra hun leverfunctie en het aantal bloedcellen gestabiliseerd zijn.
Interacties
Indien Ruxolitinib samen met sterke CYP3A4-remmers of tweevoudige remmers van CYP3A4- en CYP2C9-enzymen (bv. fluconazol) moet worden toegediend, moet de eenheidsdosis van Ruxolitinib met ongeveer 50% worden verlaagd, tweemaal daags toe te dienen (zie rubriek 4.2 en 4.5).
Frequentere controle (bv. tweemaal per week) van de hematologische parameters en de klinische verschijnselen en klachten van aan ruxolitinib gerelateerde bijwerkingen wordt aanbevolen gedurende de behandeling met sterke CYP3A4-remmers of tweevoudige remmers van CYP2C9- en CYP3A4-enzymen.
Het gelijktijdig gebruik van cytoreductieve therapieën en Ruxolitinib werd geassocieerd met beheersbare cytopenie (zie rubriek 4.2 voor dosisaanpassingen bij cytopenie).
Effecten van het staken
Na onderbreking of staken van Ruxolitinib kunnen de symptomen van MF terugkomen over een periode van ongeveer één week. Er zijn gevallen bekend van patiënten die na staken van Ruxolitinib ernstigere bijwerkingen hebben ervaren, vooral in geval van een acute bijkomende ziekte. Het is niet vastgesteld of plotseling staken van Ruxolitinib heeft bijgedragen aan deze complicaties. Tenzij plotseling staken vereist is, kan een geleidelijke verlaging van de dosering van Ruxolitinib worden overwogen, hoewel het nut daarvan niet bewezen is.
Hulpstoffen met bekend effect
Ruxolitinib Vivanta bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose-malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Ruxolitinib wordt uitgescheiden via het metabolisme gekatalyseerd door CYP3A4 en CYP2C9. Daarom kunnen geneesmiddelen die deze enzymen remmen een verhoogde blootstelling aan ruxolitinib veroorzaken.
Interacties die resulteren in een dosisverlaging van ruxolitinib
CYP3A4-remmers
Sterke CYP3A4-remmers (zoals, maar niet beperkt tot boceprevir, claritromycine, indinavir, itraconazol, ketoconazol, lopinavir/ritonavir, ritonavir, mibefradil, nefazodon, nelfinavir, posaconazol, saquinavir, telaprevir, telitromycine, voriconazol)
Bij gezonde personen resulteerde gelijktijdige toediening van ruxolitinib (eenmalige dosis van 10 mg) met de sterke CYP3A4-remmer ketoconazol in een Cmax en AUC van ruxolitinib die respectievelijk 33% en 91% hoger waren dan met ruxolitinib alleen. De halfwaardetijd werd verlengd van 3,7 tot
6,0 uur bij gelijktijdige toediening van ketoconazol.
Bij toediening van ruxolitinib met sterke CYP3A4-remmers moet de eenheidsdosis van ruxolitinib met ongeveer 50% worden verlaagd, tweemaal daags toe te dienen.
De patiënten moeten nauwgezet worden gecontroleerd (bv. tweemaal per week) op cytopenieën en de dosering moet worden getitreerd op geleide van de veiligheid en de werkzaamheid (zie rubriek 4.2).
Tweevoudige CYP2C9- en CYP3A4-remmers
Bij gezonde vrijwilligers resulteerde de gelijktijdige toediening van ruxolitinib (10 mg eenmalige dosis) met een tweevoudige CYP2C9- en CYP3A4-remmer, fluconazol, in een ruxolitinib Cmax en een AUC, die respectievelijk 47% en 232% hoger waren dan met ruxolitinib alleen.
Een 50% dosisverlaging moet worden overwogen wanneer geneesmiddelen gebruikt worden die tweevoudige remmers van CYP2C9- en CYP3A4-enzymen zijn (bv. fluconazol). Vermijd het gelijktijdig gebruik van doses ruxolitinib en fluconazol hoger dan 200 mg per dag.
Enzym-inductoren
CYP3A4-inductoren (zoals, maar niet beperkt tot avasimibe, carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampine (rifampicine), sint-janskruid (Hypericum perforatum))
Patiënten moeten nauwgezet worden gecontroleerd en de dosering moet worden getitreerd op geleide van de veiligheid en de werkzaamheid (zie rubriek 4.2).
Bij gezonde personen die ruxolitinib (eenmalige dosis van 50 mg) kregen na de krachtige CYP3A4-inductor rifampicine (600 mg per dag gedurende 10 dagen), was de AUC van ruxolitinib 70% lager dan na toediening van ruxolitinib alleen. De blootstelling aan actieve metabolieten van ruxolitinib bleef onveranderd. In totaal was de farmacodynamische activiteit van ruxolitinib vergelijkbaar, wat doet veronderstellen dat de CYP3A4-inductie resulteert in een minimaal effect op de farmacodynamiek. Dit kan echter verband houden met de hoge dosis ruxolitinib die resulteert in farmacodynamische effecten dichtbij Emax. Het is mogelijk dat bij de individuele patiënt een verhoging van de ruxolitinibdosis nodig is wanneer behandeling met een sterke enzym-inductor wordt gestart.
Andere interacties die ruxolitinib beïnvloeden en die in overweging moeten worden genomen
Lichte of matige CYP3A4-remmers (zoals, maar niet beperkt tot ciprofloxacine, erytromycine, amprenavir, atazanavir, diltiazem, cimetidine)
Bij gezonde personen resulteerde gelijktijdige toediening van ruxolitinib (eenmalige dosis van 10 mg) en erytromycine 500 mg tweemaal daags gedurende vier dagen in een Cmax en AUC van ruxolitinib die respectievelijk 8% en 27% hoger waren dan met ruxolitinib alleen.
Er is geen dosisaanpassing aanbevolen als ruxolitinib tegelijk wordt toegediend met lichte of matige CYP3A4-remmers (bijv. erytromycine). De patiënten moeten echter nauwgezet worden gecontroleerd op cytopenieën indien een behandeling met een matige CYP3A4-remmer wordt gestart.
Invloed van ruxolitinib op andere geneesmiddelen
Stoffen getransporteerd door P-glycoproteïne of andere transporters
Ruxolitinib kan P-glycoproteïne en het borstkankerresistentieproteïne (BCRP) in de darm remmen. Dit kan resulteren in een verhoogde systemische blootstelling aan substraten van deze transporters, zoals dabigatran-etexilaat, ciclosporine, rosuvastatine en mogelijk digoxine. Therapeutische monitoring van geneesmiddelen (TDM) of klinische opvolging van de betrokken stof wordt aangeraden.
Het is mogelijk dat de potentiële remming van P-gp en BCRP in de darm geminimaliseerd kan worden als de tijd tussen de toedieningen zo lang mogelijk wordt gehouden.
Een studie bij gezonde vrijwilligers toonde aan dat ruxolitinib het metabolisme van het orale CYP3A4-substraat midazolam niet remt. Daarom wordt geen toename van de bloostelling aan CYP3A4-substraten verwacht wanneer deze gecombineerd worden met ruxolitinib. Een andere studie bij gezonde vrijwilligers toonde aan dat ruxolitinib geen invloed heeft op de farmacokinetiek van een oraal anticonceptivum dat ethinylestradiol en levonorgestrel bevat. Daarom wordt niet verwacht dat de anticonceptieve werkzaamheid van deze combinatie in gevaar gebracht zal worden door het gelijktijdig toedienen van ruxolitinib.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van Ruxolitinib bij zwangere vrouwen.
Uit dieronderzoek is gebleken dat ruxolitinib embryotoxisch en foetotoxisch is. Teratogeniteit werd niet waargenomen bij ratten en konijnen. De uiterste waarden van blootstelling waren echter laag in vergelijking met de hoogste klinische dosis, waardoor de resultaten weinig relevant zijn voor mensen (zie rubriek 5.3). Het mogelijke risico voor mensen is niet bekend. Uit voorzorg is het gebruik van Ruxolitinib tijdens de zwangerschap gecontra-indiceerd (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden / Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken gedurende de behandeling met Ruxolitinib. Mocht er een zwangerschap optreden tijdens behandeling met Ruxolitinib, dan moet een risico-batenanalyse worden uitgevoerd op een individuele basis en moet zorgvuldig informatie worden gegeven over de mogelijke risico’s voor de foetus (zie rubriek 5.3).
Borstvoeding
Ruxolitinib mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven (zie rubriek 4.3). Daarom moet de borstvoeding gestaakt worden wanneer de behandeling gestart wordt. Het is niet bekend of ruxolitinib en/of zijn metabolieten in de moedermelk worden uitgescheiden. Risico voor met moedermelk gevoede kinderen kan niet worden uitgesloten. Uit beschikbare farmacodynamische/ toxicologische gegevens bij dieren blijkt dat ruxolitinib en de metabolieten ervan in melk worden uitgescheiden (zie rubriek 5.3).
Vruchtbaarheid
Er zijn geen gegevens over het effect van ruxolitinib op de vruchtbaarheid bij de mens. In dierstudies werd geen effect op de vruchtbaarheid waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ruxolitinib heeft geen of een verwaarloosbaar sedatief effect. Patiënten die zich echter duizelig voelen na het innemen van Ruxolitinib moeten zich onthouden van het besturen van een voertuig of het gebruik van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Myelofibrose
De meest frequent gemelde bijwerkingen waren trombocytopenie en anemie.
Hematologische bijwerkingen (ongeacht de “Common Terminology Criteria for Adverse Events”-graad [CTCAE]) waren anemie (83,8%), trombocytopenie (80,5%) en neutropenie (20,8%).
Anemie, trombocytopenie en neutropenie zijn dosisgebonden effecten.
De drie meest voorkomende niet-hematologische bijwerkingen waren blauwe plekken (33,3%), andere bloedingen (met inbegrip van neusbloedingen, post-procedurele hemorragie en hematurie) (24.3%) en duizeligheid (21,9%).
De drie meest voorkomende niet-hematologische laboratoriumafwijkingen die als bijwerking werden geïdentificeerd, waren verhoogd alanine-aminotransferase (40,7%), verhoogd aspartaataminotransferase (31,5%) en hypertriglyceridemie (25,2%). In klinische fase 3-studies bij MF werden noch hypertriglyceridemie CTCAE-graad 3 of 4 of verhoogd aspartaataminotransferase, noch verhoogd alanineaminotransferase CTCAE-graad 4 of hypercholesterolemie waargenomen.
Het stoppen van de behandeling omwille van bijwerkingen, ongeacht de oorzaak, werd waargenomen bij 30,0% van de patiënten.
Polycythaemia vera
De frequentst gemelde bijwerkingen waren anemie en verhoogd alanineaminotransferase.
Hematologische bijwerkingen (elke CTCAE-graad) omvatten anemie (61,8%), trombocytopenie (25,0%) en neutropenie (5,3%). Anemie en trombocytopenie van CTCAE-graad 3 of 4 zijn gemeld bij respectievelijk 2,9% en 2,6% van de patiënten.
De drie meest voorkomende niet-hematologische bijwerkingen waren gewichtstoename (20,3%), duizeligheid (19,4%) en hoofdpijn (17,9%).
De drie meest voorkomende niet-hematologische laboratoriumafwijkingen (elke CTCAE-graad) geïdentificeerd als bijwerking waren verhoogd alanineaminotransferase (45,3%), verhoogd aspartaataminotransferase (42,6%), en hypercholesterolemie (34,7%). Er werden geen gevallen van verhoogd alanineaminotransferase of hypercholesterolemie van CTCAE-graad 4, en één geval van verhoogd aspartaataminotransferase van CTCAE-graad 4 waargenomen.
Het stoppen van de behandeling omwille van bijwerkingen, ongeacht de oorzaak, werd waargenomen bij 19,4% van de patiënten.
Acute GvHD
De meest voorkomende bijwerkingen in REACH2 (volwassen en adolescente patiënten) waren: trombocytopenie, anemie, neutropenie, verhoogd alanineaminotransferase en verhoogd aspartaataminotransferase. De meest voorkomende bijwerkingen in de pool van pediatrische patiënten (adolescenten van REACH2 en pediatrische patiënten van REACH4) waren: anemie, neutropenie, verhoogd alanineaminotransferase, hypercholesterolemie en trombocytopenie.
Afwijkingen in de hematologische laboratoriumwaarden die als bijwerkingen werden geïdentificeerd in REACH2 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH2 en REACH4) omvatten respectievelijk: trombocytopenie (85,2% en 55,1%), anemie (75,0% en 70,8%) en neutropenie (65,1% en 70,0%). Anemie van graad 3 werd respectievelijk waargenomen bij 47,7% van de patiënten in REACH2 en bij 45,8% in de pool van pediatrische patiënten. Trombocytopenie van graad 3 en 4 werd waargenomen bij respectievelijk 31,3% en 47,7% van de patiënten in REACH2 en bij 14,6% en 22,4% van de patiënten in de pediatrische pool. Neutropenie van graad 3 en 4 werd waargenomen bij respectievelijk 17,9% en 20,6% van de patiënten in REACH2 en bij 32,0% en 22,0% van de patiënten in de pediatrische pool.
De meest voorkomende niet-hematologische bijwerkingen in REACH2 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH2 en REACH4) waren respectievelijk: cytomegalovirusinfectie (CMV-infectie) (32,3% en 31,4%), sepsis (25,4% en 9,8%),
urineweginfecties (17,9% en 9,8%), hypertensie (13,4% en 17,6%) en nausea (16,4% en 3,9%).
De meest voorkomende niet-hematologische laboratoriumafwijkingen die werden geïdentificeerd als bijwerkingen in REACH2 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH2 en REACH4) waren respectievelijk: verhoogd alanineaminotransferase (54,9% en 63,3%), verhoogd aspartaataminotransferase (52,3% en 50,0%) en hypercholesterolemie (49,2% en 61,2%). Het merendeel hiervan was graad 1 en 2, echter graad 3 van verhoogd alanineamino-transferase werd waargenomen bij 17,6% van de patiënten in REACH2 en 27,3% van de patiënten in de pediatrische pool.
Staking vanwege bijwerkingen, ongeacht de oorzaak, werd bij 29,4% van de patiënten in REACH2 en 21,6% van de patiënten in de pediatrische pool waargenomen.
Chronische GvHD
De meest voorkomende bijwerkingen in REACH3 (volwassen en adolescente patiënten) waren: anemie, hypercholesterolemie en verhoogd aspartaataminotransferase. De meest voorkomende bijwerkingen in de pool van pediatrische patiënten (adolescenten van REACH3 en pediatrische patiënten van REACH5) waren: neutropenie, hypercholesterolemie en verhoogd alanineaminotransferase.
Afwijkingen in de hematologische laboratoriumwaarden die als bijwerkingen werden geïdentificeerd in REACH3 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH3 en REACH5) omvatten respectievelijk: anemie (68,6% en 49,1%), neutropenie (36,2% en 59,3%) en trombocytopenie (34,4% en 35,2%). Anemie van graad 3 werd waargenomen bij 14,8% van de patiënten in REACH3 en bij 17,0% van de patiënten in de pediatrische pool. Neutropenie van graad 3 en 4 werd bij respectievelijk 9,5% en 6,7% van de patiënten in REACH3 en bij 17,3% en 11,1% van de patiënten in de pediatrische pool waargenomen. Trombocytopenie van graad 3 en 4 werd bij respectievelijk 5,9% en 10,7% van de volwassen en adolescente patiënten in REACH3 en bij 7,7% en 11,1% van de patiënten in de pediatrische pool waargenomen.
De meest voorkomende niet-hematologische bijwerkingen in REACH3 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH3 en REACH5) waren respectievelijk: hypertensie (15,0% en 14,5%), en hoofdpijn (10,2% en 18,2%).
De meest voorkomende niet-hematologische laboratoriumafwijkingen die werden geïdentificeerd als bijwerkingen in REACH3 (volwassen en adolescente patiënten) en in de pool van pediatrische patiënten (REACH3 en REACH5) waren respectievelijk: hypercholesterolemie (52,3% en 54,9%), verhoogd aspartaataminotransferase (52,2% en 45,5%) en verhoogd alanineaminotransferase (43,1% en 50,9%). Het merendeel hiervan was graad 1 en 2, echter laboratoriumafwijkingen van graad 3 die in de pool van pediatrische patiënten werden waargenomen, waren: verhoogd alanineaminotransferase (14,9%) en verhoogd aspartaataminotransferase (11,5%).
Staking vanwege bijwerkingen, ongeacht de oorzaak, werd bij 18,1% van de patiënten in REACH3 en bij 14,5% van de patiënten in de pediatrische pool waargenomen.
Lijst met bijwerkingen in tabelvorm
De veiligheid van Ruxolitinib bij MF-patiënten werd geëvalueerd op basis van de gegevens uit de langetermijnfollow-up van twee fase 3-studies (COMFORT-I en COMFORT-II) met inbegrip van gegevens van patiënten die initieel gerandomiseerd werden naar ruxolitinib (n=301) en patiënten die ruxolitinib kregen na het overstappen vanuit een controlebehandeling (n=156). De mediane blootstelling waarop de frequentiecategorieën van de bijwerkingen voor MF-patiënten gebaseerd zijn, was 30,5 maanden (bereik 0,3 tot 68,1 maanden).
De veiligheid van Ruxolitinib bij PV-patiënten werd geëvalueerd op basis van de gegevens uit de langetermijnfollow-up van twee fase 3-studies (RESPONSE, RESPONSE 2) met inbegrip van gegevens van patiënten die initieel gerandomiseerd werden naar ruxolitinib (n=184) en patiënten die ruxolitinib kregen na het overstappen vanuit een controlebehandeling (n=156). De mediane blootstelling waarop de frequentiecategorieën van de bijwerkingen voor PV-patiënten gebaseerd zijn, was 41,7 maanden (bereik 0,03 tot 59,7 maanden).
De veiligheid van Ruxolitinib bij patiënten met acute GvHD werd geëvalueerd in de fase 3-studie REACH2 en in de fase 2-studie REACH4. REACH2-gegevens waren van 201 patiënten van ≥12 jaar die aanvankelijk waren gerandomiseerd voor Ruxolitinib (n=152) en patiënten die Ruxolitinib ontvingen nadat ze waren overgestapt uit de beste-beschikbare-therapiearm (best available therapy, BAT) (n=49). De mediane blootstelling waarop de frequentiecategorieën van de bijwerkingen gebaseerd zijn, was 8,9 weken (bereik: 0,3 tot 66,1 weken). In de pool van pediatrische patiënten van ≥2 jaar (6 patiënten in REACH2 en 45 patiënten in REACH4) was de mediane blootstelling 16,7 weken (bereik 1,1 tot 48,9 weken).
De veiligheid van Ruxolitinib bij patiënten met chronische GvHD werd geëvalueerd in de fase 3-studie REACH3 en in de fase 2-studie REACH5. REACH3-gegevens waren van 226 patiënten van ≥12 jaar die aanvankelijk waren gerandomiseerd voor Ruxolitinib (n=165) en patiënten die Ruxolitinib ontvingen nadat ze waren overgestapt uit de BAT-arm (n=61). De mediane blootstelling waarop de frequentiecategorieën van de bijwerkingen gebaseerd zijn, was 41,4 weken (bereik: 0,7 tot
127,3 weken). In de pool van pediatrische patiënten van ≥2 jaar (10 patiënten in REACH3 en
45 patiënten in REACH5) was de mediane blootstelling 57,1 weken (bereik 2,1 tot 155,4 weken).
In het klinisch studieprogramma werd de ernst van de bijwerkingen beoordeeld op basis van de CTCAE, met de volgende definities: graad 1 = mild, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend of invaliderend, graad 5 = dood.
Bijwerkingen uit klinische studies voor MF en PV (tabel 6) en voor acute en chronische GvHD (tabel 7) zijn gerangschikt volgens de MedDRA-systeem/orgaanklassen. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest voorkomende bijwerkingen eerst. Daarnaast is de overeenkomstige frequentiecategorie voor elke bijwerking gebaseerd op de volgende afspraak: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 6 Frequentiecategorie van bijwerkingen in de fase 3-studies voor MF en PV
| Bijwerking | Frequentiecategori e voor MF-patiënten | Frequentiecategorie voor PV-patiënten | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Bijwerking | Frequentiecategori e voor MF-patiënten | Frequentiecategorie voor PV-patiënten | ||||||||||
| Bijwerking | Frequentiecategori e voor MF-patiënten | Frequentiecategorie voor PV-patiënten | ||||||||||
| Infecties en parasitaire aandoeningen | ||||||||||||
| Urineweginfectiesd | Zeer vaak | Zeer vaak | ||||||||||
| Herpes zosterd | Zeer vaak | Zeer vaak | ||||||||||
| Pneumonie | Zeer vaak | Vaak | ||||||||||
| Sepsis | Vaak | Soms | ||||||||||
| Tuberculose | Soms | Niet bekende | ||||||||||
| HBV-reactivatie | Niet bekende | Soms | ||||||||||
| Bloed- en lymfestelselaandoeningena,d | ||||||||||||
| Anemiea | - | - | ||||||||||
| CTCAEc-graad 4 (<6,5 g/dl) | Zeer vaak | Soms | ||||||||||
| CTCAEc-graad 3 (<8,0 – 6,5 g/dl) | Zeer vaak | Vaak | ||||||||||
| Elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Trombocytopeniea | ||||||||||||
| CTCAEc-graad 4 (<25.000/mm3) | Vaak | Soms | ||||||||||
| CTCAEc-graad 3 (50.000 – 25.000/mm3) | Zeer vaak | Vaak | ||||||||||
| Elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Neutropeniea | ||||||||||||
| CTCAEc-graad 4 (<500/mm3) | Vaak | Soms | ||||||||||
| CTCAEc-graad 3 (<1.000 – 500/mm3) | Vaak | Soms | ||||||||||
| Elke CTCAEc-graad | Zeer vaak | Vaak | ||||||||||
| Pancytopeniea,b | Vaak | Vaak | ||||||||||
| Bloedingen (elke bloeding, waaronder intracraniële en gastro-intestinale bloedingen, bloeduitstortingen en andere bloedingen) | Zeer vaak | Zeer vaak | ||||||||||
| Bloeduitstortingen | Zeer vaak | Zeer vaak | ||||||||||
| Gastro-intestinale bloeding | Zeer vaak | Vaak | ||||||||||
| Intracraniële bloeding | Vaak | Soms | ||||||||||
Andere bloedingen (waaronder epistaxis, post-procedurele hemorragie en hematurie) | Zeer vaak | Zeer vaak | ||||||||||
| Voedings- en stofwisselingsstoornissen | ||||||||||||
| Hypercholesterolemiea elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Hypertriglyceridemiea elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Gewichtstoename | Zeer vaak | Zeer vaak | ||||||||||
| Zenuwstelselaandoeningen | ||||||||||||
| Duizeligheid | Zeer vaak | Zeer vaak | ||||||||||
| Hoofdpijn | Zeer vaak | Zeer vaak | ||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||
| Verhoogd lipase, elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Obstipatie | Zeer vaak | Zeer vaak | ||||||||||
| Flatulentie | Vaak | Vaak | ||||||||||
| Lever- en galaandoeningen | ||||||||||||
| Verhoogd alanineaminotransferasea | ||||||||||||
| CTCAEc-graad 3 (>5x – 20 x ULN) | Vaak | Vaak | ||||||||||
| Elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Verhoogd aspartaataminotransferasea | ||||||||||||
| Elke CTCAEc-graad | Zeer vaak | Zeer vaak | ||||||||||
| Bloedvataandoeningen | ||||||||||||
| Hypertensie | Zeer vaak | Zeer vaak | ||||||||||
a De frequentie is gebaseerd op nieuwe of verslechterde laboratoriumafwijkingen vergeleken met baseline. b Pancytopenie is gedefinieerd als gelijktijdig in dezelfde bloedanalyse een hemoglobine-gehalte <100 g/l, een bloedplaatjesaantal <100x109/l en een neutrofielenaantal <1,5x10⁹/l (of een lage waarde van graad 2 voor de wittebloedceltelling als een neutrofielentelling ontbreekt). c Common Terminology Criteria for Adverse Events (CTCAE) versie 3.0; graad 1 = licht, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend. d Deze bijwerkingen worden in de tekst besproken. e Bijwerkingen afgeleid uit postmarketingervaring. | ||||||||||||
Bij staking kunnen MF-patiënten een terugkeer van de MF-symptomen ondervinden zoals vermoeidheid, botpijn, koorts, pruritus, nachtelijk zweten, symptomatische splenomegalie en gewichtsdaling. In klinische studies bij MF keerde de totale symptomenscore van MF-symptomen geleidelijk weer terug tot de uitgangswaarde binnen 7 dagen na staking van de toediening (zie rubriek 4.4).
Tabel 7 Frequentiecategorie van bijwerkingen gemeld in klinische onderzoeken bij GvHD
| Acute GvHD (REACH2) | Acute GvHD (pediatrische pool) | Chronische GvHD (REACH3) | Chronische GvHD (pediatrische pool) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Acute GvHD (REACH2) | Acute GvHD (pediatrische pool) | Chronische GvHD (REACH3) | Chronische GvHD (pediatrische pool) | |||||||||||||||
| Bijwerking | Frequentie-categorie | Frequentie-categorie | Frequentie-categorie | Frequentie-categorie | ||||||||||||||
| Bijwerking | Frequentie-categorie | Frequentie-categorie | Frequentie-categorie | Frequentie-categorie | ||||||||||||||
| Infecties en parasitaire aandoeningen | ||||||||||||||||||
| CMV-infecties | Zeer vaak | Zeer vaak | Vaak | Vaak | ||||||||||||||
| CTCAE3-graad ≥3 | Zeer vaak | Vaak | Vaak | N.v.t.5 | ||||||||||||||
| Sepsis | Zeer vaak | Vaak | -6 | -6 | ||||||||||||||
| CTCAE-graad ≥34 | Zeer vaak | Vaak | -6 | -6 | ||||||||||||||
| Urineweginfecties | Zeer vaak | Vaak | Vaak | Vaak | ||||||||||||||
| CTCAE-graad ≥3 | Vaak | Vaak | Vaak | Vaak | ||||||||||||||
| BK-virusinfecties | -6 | -6 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad ≥3 | -6 | -6 | Soms | N.v.t.5 | ||||||||||||||
| Bloed- en lymfestelselaandoeningen | ||||||||||||||||||
| Trombocytopenie1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Zeer vaak | Zeer vaak | Vaak | Vaak | ||||||||||||||
| CTCAE-graad 4 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| Anemie1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| Neutropenie1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Zeer vaak | Zeer vaak | Vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 4 | Zeer vaak | Zeer vaak | Vaak | Zeer vaak | ||||||||||||||
| Pancytopenie1,2 | Zeer vaak | Zeer vaak | -6 | -6 | ||||||||||||||
| Voedings- en stofwisselingsstoornissen | ||||||||||||||||||
| Hypercholesterolemie1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Vaak | N.v.t.5 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad 4 | Vaak | N.v.t.5 | Soms | Vaak | ||||||||||||||
| Gewichtstoename | -6 | -6 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad ≥3 | -6 | -6 | N.v.t.5 | Vaak | ||||||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||||||
| Hoofdpijn | Vaak | Vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad ≥3 | Soms | N.v.t.5 | Vaak | Vaak | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||||||
| Hypertensie | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad ≥3 | Vaak | Zeer vaak | Vaak | Vaak | ||||||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||||||
| Verhoogd lipase1 | -6 | -6 | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | -6 | -6 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad 4 | -6 | -6 | Soms | Vaak | ||||||||||||||
| Verhoogd amylase1 | -6 | -6 | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | -6 | -6 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad 4 | -6 | -6 | Vaak | N.v.t.5 | ||||||||||||||
| Nausea | Zeer vaak | Vaak | -6 | -6 | ||||||||||||||
| CTCAE-graad ≥3 | Soms | N.v.t.5 | -6 | -6 | ||||||||||||||
| Obstipatie | -6 | -6 | Vaak | Vaak | ||||||||||||||
| CTCAE-graad ≥3 | -6 | -6 | N.v.t.5 | N.v.t.5 | ||||||||||||||
| Lever- en galaandoeningen | ||||||||||||||||||
| Verhoogd alanineaminotransferase1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Zeer vaak | Zeer vaak | Vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 4 | Vaak | N.v.t.5 | Soms | Vaak | ||||||||||||||
| Verhoogd aspartaataminotransferase1 | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | Vaak | Vaak | Vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 4 | N.v.t.5 | N.v.t.5 | Soms | N.v.t.5 | ||||||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||||||
| Verhoogd creatinefosfokinase bloed1 | -6 | -6 | Zeer vaak | Zeer vaak | ||||||||||||||
| CTCAE-graad 3 | -6 | -6 | Vaak | N.v.t.5 | ||||||||||||||
| CTCAE-graad 4 | -6 | -6 | Vaak | N.v.t.5 | ||||||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||||||
| Verhoogd creatinine bloed1 | -6 | -6 | Zeer vaak | Vaak | ||||||||||||||
| CTCAE-graad 3 | -6 | -6 | Vaak | N.v.t.5 | ||||||||||||||
| CTCAE-graad 4 | -6 | -6 | N.v.t.5 | N.v.t.5 | ||||||||||||||
1 De frequentie is gebaseerd op nieuwe of verslechterde laboratoriumafwijkingen vergeleken met baseline. 2 Pancytopenie wordt gedefinieerd als gelijktijdig in dezelfde bloedanalyse een hemoglobine-gehalte <100 g/l, een bloedplaatjesaantal <100 x 109/l en een neutrofielenaantal <1,5 x 10⁹/l (of een lage waarde van graad 2 voor de wittebloedceltelling als een neutrofielentelling ontbreekt). 3 CTCAE-versie 4.03. 4 Sepsis van graad ≥3 inclusief 20 (10%) voorvallen van graad 5 in REACH2. Er waren geen voorvallen van graad 5 in de pediatrische pool. 5 Niet van toepassing: geen gevallen gemeld. 6 “-” geen geïdentificeerde bijwerking voor deze indicatie | ||||||||||||||||||
Beschrijving van geselecteerde bijwerkingen
Anemie
In klinische fase 3-studies bij MF was de mediane tijd tot optreden van de eerste anemie van CTCAE-graad 2 of hoger 1,5 maanden. Eén patiënt (0,3%) heeft de behandeling gestaakt wegens anemie.
Bij patiënten die ruxolitinib kregen, bereikten de gemiddelde dalingen van hemoglobine een nadir van ongeveer 10 g/l onder de uitgangswaarde na 8 tot 12 weken behandeling en herstelde daarna geleidelijk tot een nieuwe ’steady-state’, die ongeveer 5 g/l lager was dan de uitgangswaarde. Dit patroon werd waargenomen bij patiënten ongeacht of ze een transfusie tijdens de behandeling hadden gekregen.
In de gerandomiseerde, placebogecontroleerde studie COMFORT-I kreeg 60,6% van de MF-patiënten die met Ruxolitinib werden behandeld en 37,7% van de MF-patiënten die met placebo werden behandeld, erytrocytentransfusies tijdens de gerandomiseerde behandeling. In de COMFORT-II-studie was het percentage transfusies met geconcentreerde rode bloedcellen 53,4% in de Ruxolitinib-arm en 41,1% in de arm met de beste beschikbare behandeling.
In de gerandomiseerde periode van de pivotale studies trad anemie minder frequent op bij PV-patiënten dan bij MF-patiënten (40,8% versus 82,4%). In de PV-populatie werden CTCAE-graad 3 en 4 bijwerkingen gerapporteerd bij 2,7% van de patiënten, terwijl deze frequentie bij MF-patiënten 42,56% was.
In de fase 3-studies bij acute (REACH2) en chronische (REACH3) GvHD werd anemie (alle gradaties) gemeld bij respectievelijk 75,0% en 68,6% van de patiënten, CTCAE-graad 3 werd gemeld bij respectievelijk 47,7% en 14,8% van de patiënten. Bij pediatrische patiënten met acute en chronische GvHD werd anemie (alle gradaties) gemeld bij respectievelijk 70,8% en 49,1% van de patiënten, CTCAE van graad 3 werd gemeld bij respectievelijk 45,8% en 17,0% van de patiënten.
Trombocytopenie
Bij patiënten die een graad 3 of 4 trombocytopenie ontwikkelden in de klinische fase 3-studies bij MF, bedroeg de mediane tijd tot het optreden ongeveer 8 weken. De trombocytopenie was gewoonlijk omkeerbaar door dosisverlaging of toedieningsonderbreking. De mediane tijd tot het herstel van het aantal bloedplaatjes tot boven de 50.000/mm3 was 14 dagen. Gedurende de gerandomiseerde periode werden plaatjestransfusies toegediend aan 4,7% van de patiënten die ruxolitinib kregen en aan 4,0% van de patiënten die controletherapieën kregen. Staking van de behandeling wegens trombocytopenie kwam voor bij 0,7% van de patiënten die ruxolitinib kregen en bij 0,9% van de patiënten die controletherapieën kregen. Bij patiënten met een plaatjesaantal van 100.000/mm³ tot 200.000/mm³ voor de start van ruxolitinib was het percentage graad 3 of graad 4 trombocytopenie hoger dan bij patiënten met het aantal bloedplaatjes >200.000/mm3 (64,2% versus 38,5%).
In de gerandomiseerde periode van de pivotale studies was het percentage patiënten met trombocytopenie lager voor PV-patiënten (16,8%) dan voor MF-patiënten (69,8%). De frequentie van ernstige (d.w.z. CTCAE-graad 3 en 4) trombocytopenie was lager voor PV-patiënten (2,7%) dan voor MF-patiënten (11,6%).
In de fase 3-studie bij acute GvHD (REACH2) werd trombocytopenie van graad 3 en 4 waargenomen bij respectievelijk 31,3% en 47,7% van de patiënten. In de fase 3-studie bij chronische GvHD (REACH3) lag trombocytopenie van graad 3 en 4 lager (5,9% en 10,7%) dan bij acute GvHD. De frequentie van trombocytopenie van graad 3 (14,6%) en 4 (22,4%) bij pediatrische patiënten met acute GvHD was lager dan in REACH2. Bij pediatrische patiënten met chronische GvHD was trombocytopenie van graad 3 en 4 lager (7,7% en 11,1%) dan bij patiënten met acute GvHD.
Neutropenie
Bij patiënten die neutropenie van graad 3 of 4 ontwikkelden in de klinische fase 3-studies bij MF was de mediane tijd tot het moment van optreden 12 weken. Gedurende de gerandomiseerde periode werd dosisonderbreking of -verlaging vanwege neutropenie bij 1,0% van de patiënten gemeld en 0,3% van de patiënten heeft de behandeling gestaakt wegens neutropenie.
In de gerandomiseerde periode van de fase 3-studies bij PV-patiënten werd neutropenie gemeld bij 1,6% van de patiënten blootgesteld aan ruxolitinib tegenover bij 7% in referentiebehandelingen. In de ruxolitinib-arm ontwikkelde één patiënt neutropenie van CTCAE-graad 4. Gedurende een verlengde follow-up van patiënten behandeld met ruxolitinib, werd voor 2 patiënten neutropenie van CTCAE-graad 4 gemeld.
In de fase 3-studie bij acute GvHD (REACH2) werd neutropenie van graad 3 en 4 waargenomen bij respectievelijk 17,9% en 20,6% van de patiënten. In de fase 3-studie bij chronische GvHD (REACH3) lag neutropenie van graad 3 en 4 lager (9,5% en 6,7%) dan bij acute GvHD. Bij pediatrische patiënten was de frequentie van neutropenie van graad 3 en 4 respectievelijk 32,0% en 22,0% bij acute GvHD en respectievelijk 17,3% en 11,1% bij chronische GvHD.
Bloeding
In de pivotale fase 3-studies bij MF werden bloedingen (met inbegrip van intracraniële en gastro-intestinale bloedingen, blauwe plekken en andere bloedingen) gemeld bij 32,6% van de patiënten die werden blootgesteld aan ruxolitinib en bij 23,2% van de patiënten die werden blootgesteld aan de referentiebehandelingen (placebo of beste beschikbare behandeling). Het percentage graad 3 tot 4 bijwerkingen was gelijk voor patiënten behandeld met ruxolitinib en voor de referentiebehandelingen (4,7% versus 3,1%). De meeste patiënten met bloedingen tijdens de behandeling meldden blauwe plekken (65,3%). Blauwe plekken werden vaker gemeld bij patiënten die ruxolitinib innamen in vergelijking met referentiebehandelingen (21,3% versus 11,6%). Intracraniële bloeding werd gemeld bij 1% van de patiënten blootgesteld aan ruxolitinib en bij 0,9% van de patiënten blootgesteld aan de referentiebehandelingen. Gastro-intestinale bloeding werd gemeld bij 5,0% van de patiënte blootgesteld aan ruxolitinib in vergelijking met 3,1% van de patiënten blootgesteld aan de referentiebehandelingen. Andere bloedingen (met inbegrip van epistaxis, post-procedurele hemorragie en hematurie) werden gemeld bij 13,3% van de patiënten behandeld met ruxolitinib en bij 10,3% van de patiënten behandeld met referentiebehandelingen.
Gedurende de langetermijnfollow-up van de fase 3-studies in MF, nam de cumulatieve frequentie van bloedingen proportioneel toe met de toename van de follow-upduur. Blauwe plekken waren de vaakst gemelde bloedingen (33,3%). Intracraniële en gastro-intestinale bloedingen werden gemeld bij respectievelijk 1,3% en 10,1% van de patiënten.
In de vergelijkbare periode van de fase 3 studies bij PV-patiënten werden bloedingen (waaronder intracraniële en gastro-intestinale bloedingen, bloeduitstortingen en andere bloedingen) gemeld bij 16,8% van de patiënten die met ruxolitinib werden behandeld, bij 15,3% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-studie en bij 12,0% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-2-studie. Bloeduitstortingen werden gemeld bij 10,3% van de patiënten die met ruxolitinib werden behandeld, bij 8,1% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-studie en bij 2,7% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-2-studie. Er werden geen voorvallen van intracraniële bloedingen of gastro-intestinale hemorragieën gemeld bij patiënten die met ruxolitinib werden behandeld. Bij één patiënt die werd behandeld met ruxolitinib deed zich een bloeding van graad 3 voor (post-procedurele hemorragie); er werden geen bloedingen van graad 4 gemeld. Andere bloedingen (waaronder voorvallen zoals epistaxis, post-procedurele hemorragie, tandvleesbloedingen) werden gemeld bij 8,7% van de patiënten die met ruxolitinib werden behandeld, bij 6,3% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-studie en bij 6,7% van de patiënten die met de best beschikbare therapie werden behandeld in de RESPONSE-2-studie.
Gedurende de langetermijnfollow-up van de fase 3-studies in PV nam de cumulatieve frequentie van bloedingen proportioneel toe met de toename van de follow-upduur. Blauwe plekken waren de vaakst gemelde bloedingen (17,4%). Intracraniële en gastro-intestinale bloedingen werden gemeld bij respectievelijk 0,3% en 3,5% van de patiënten.
In de vergelijkende periode van de fase 3-studie naar acute GvHD (REACH2) werden bloedingen gemeld bij respectievelijk 25,0% en 22,0% van de patiënten in de ruxolitinib- en de BAT-arm. De subgroepen van bloedingen waren over het algemeen vergelijkbaar tussen de behandelarmen: blauwe plekken (5,9% in ruxolitinib- vs. 6,7% in BAT-arm), gastro-intestinale bloedingen (9,2% vs. 6,7%) en andere bloedingen (13,2% vs. 10,7%). Intracraniële bloedingen werden gemeld bij 0,7% van de patiënten in de BAT-arm en bij geen enkele patiënt in de ruxolitinib-arm. Bij pediatrische patiënten was de frequentie van bloedingen 23,5%. Bloedingen gemeld bij ≥5% van de patiënten waren hemorragische cystitis en epistaxis (elk 5,9%). Er werden geen intracraniële bloedingen gemeld bij pediatrische patiënten.
In de vergelijkende periode van de fase 3-studie naar chronische GvHD (REACH3) werden bloedingen gemeld bij respectievelijk 11,5% en 14,6% van de patiënten in de ruxolitinib- en de BAT-arm. De subgroepen van het type bloedingen waren over het algemeen vergelijkbaar tussen de behandelarmen: blauwe plekken (4,2% in ruxolitinib- vs. 2,5% in de BAT-arm), gastro-intestinale bloedingen (1,2% vs. 3,2%) en andere bloedingen (6,7% vs. 10,1%). Bij pediatrische patiënten was de frequentie van bloedingen 9,1%. De gemelde voorvallen waren epistaxis, hematochezie, hematoom, post-procedurele hemorragie en huidbloeding (elk 1,8%). Er werden geen intracraniële bloedingen gemeld bij patiënten met chronische GvHD.
Infecties
In de pivotale fase 3-studies bij MF werd een graad 3 of graad 4 urineweginfectie gemeld bij 1,0% van de patiënten, herpes zoster bij 4,3% en tuberculose bij 1,0%. In fase 3 klinische studies werd sepsis gemeld bij 3,0% van de patiënten. Een verlengde follow-up van patiënten behandeld met ruxolitinib liet geen trend zien van een toegenomen percentage sepsis in de tijd.
In de gerandomiseerde periode van de fase 3-studies bij PV-patiënten werd één (0,5%) urineweginfectie van CTCAE-graad 3 en geen van CTCAE-graad 4 gemeld. Het percentage herpes zoster was vergelijkbaar bij PV-patiënten (4,3%) en MF-patiënten (4,0%). Er was één melding van postherpetische neuralgie van CTCAE-graad 3 bij de PV-patiënten. Pneumonie werd gemeld bij 0,5% van de patiënten behandeld met ruxolitinib tegenover bij 1,6% van de patiënten in referentiebehandelingen. Geen van de patiënten in de ruxolitinib-arm meldde sepsis of tuberculose.
Gedurende de langetermijnfollow-up van de fase 3-studies in PV waren urineweginfecties (11,8%), herpes zoster (14,7%) en pneumonie (7,1%) vaak gemelde infecties. Sepsis werd gemeld bij 0,6% van de patiënten. Geen van de patiënten meldde tuberculose gedurende de langetermijnfollow-up.
Gedurende de vergelijkende periode van de fase 3-studie naar acute GvHD (REACH2) werden urineweginfecties gemeld bij 9,9% (graad ≥3: 3,3%) van de patiënten in de ruxolitinib-arm vergeleken met 10,7% (graad ≥3: 6,0%) in de BAT-arm. Er werden CMV-infecties gemeld bij 28,3% (graad ≥3: 9,3%) van de patiënten in de ruxolitinib-arm vergeleken met 24,0% (graad ≥3: 10,0%) in de BAT-arm. Er werden sepsisvoorvallen gemeld bij 12,5% (graad ≥3: 11,1%) van de patiënten in de ruxolitinib-arm vergeleken met 8,7% (graad ≥3: 6,0%) in de BAT-arm. BK-virusinfectie werd alleen gemeld in de ruxolitinib-arm bij 3 patiënten, met één voorval van graad 3. Gedurende de langetermijnfollow-up van patiënten behandeld met ruxolitinib werden urineweginfecties gemeld bij 17,9% (graad ≥3: 6,5%) van de patiënten en werden CMV-infecties gemeld bij 32,3% (graad ≥3: 11,4%) van de patiënten. CMV-infectie met betrokkenheid van organen werd bij zeer weinig patiënten waargenomen; CMV-colitis, CMV-enteritis en CMV-maag-darminfecties van om het even welke graad werden gemeld bij respectievelijk 4, 2 en 1 patiënt(en). Sepsisvoorvallen, inclusief septische shock, van om het even welke graad werden gemeld bij 25,4% (graad ≥3: 21,9%) van de patiënten. Urineweginfecties en sepsis werden met een lagere frequentie gemeld bij pediatrische patiënten met acute GvHD (elk 9,8%) in vergelijking met volwassen en adolescente patiënten. CMV-infecties werden gemeld bij 31,4% van de pediatrische patiënten (graad 3: 5,9%).
Gedurende de vergelijkende periode van de fase 3-studie naar chronische GvHD (REACH3) werden urineweginfecties gemeld bij 8,5% (graad ≥3: 1,2%) van de patiënten in de ruxolitinib-arm vergeleken met 6,3% (graad ≥3: 1,3%) in de BAT-arm. BK-virusinfectie werd gemeld bij 5,5% (graad ≥3: 0,6%) van de patiënten in de ruxolitinib-arm vergeleken met 1,3% in de BAT-arm. CMV-infecties werden gemeld bij 9,1% (graad ≥3: 1,8%) van de patiënten in de ruxolitinib-arm vergeleken met 10,8% (graad
≥3: 1,9%) in de BAT-arm. Sepsisvoorvallen werden gemeld bij 2,4% (graad ≥3: 2,4%) van de patiënten in de ruxolitinib-arm vergeleken met 6,3% (graad ≥3: 5,7%) in de BAT-arm. Gedurende de langetermijnfollow-up van patiënten behandeld met ruxolitinib werden urineweginfecties en
BK-virusinfecties gemeld bij respectievelijk 9,3% (graad ≥3: 1,3%) en 4,9% (graad ≥3: 0,4%) van de patiënten. CMV-infecties en sepsisvoorvallen werden gemeld bij respectievelijk 8,8% (graad ≥3: 1,3%) en 3,5% (graad ≥3: 3,5%) van de patiënten. Bij pediatrische patiënten met chronische GvHD werden urineweginfecties gemeld bij 5,5% (graad 3: 1,8%) van de patiënten en BK-virusinfectie werd gemeld bij 1,8% (geen graad ≥3) van de patiënten. CMV-infecties kwamen voor bij 7,3% (geen graad
≥3) van de patiënten.
Verhoogd lipase
Gedurende de gerandomiseerde periode van de RESPONSE-studie, was de verslechtering van de lipasewaarden groter in de ruxolitinib-arm in vergelijking met de controle-arm, hoofdzakelijk door de verschillen tussen toenames van graad 1 (18,2% vs. 8,1%). Toenames van graad ≥2 waren vergelijkbaar in de beide behandelingsarmen. In RESPONSE 2 waren de frequenties vergelijkbaar tussen de ruxolitinib- en de controle-arm (10,8% vs. 8%). Gedurende de langetermijnfollow-up van de fase 3 PV-studies, meldden 7,4% en 0,9% van de patiënten verhogingen van de lipasewaarden van graad 3 en graad 4. Er werden bij verhoogde lipasewaarden geen gelijktijdige verschijnselen en symptomen van pancreatitis gemeld bij deze patiënten.
In fase 3-studies in MF, werden hoge lipasewaarden gemeld bij 18,7% en 19,3% van de patiënten in de ruxolitinib-armen in vergelijking met respectievelijk bij 16,6% en 14,0% van de patiënten in de controle-armen in de COMFORT-I en COMFORT-II studies. Bij patiënten met verhoogde lipasewaarden werden geen gelijktijdige verschijnselen en symptomen van pancreatitis gemeld.
Gedurende de vergelijkende periode van de fase 3-studie naar acute GvHD (REACH2) werden nieuwe of verslechterde lipasewaarden gemeld bij 19,7% van de patiënten in de ruxolitinib-arm vergeleken met 12,5% in de BAT-arm; overeenkomstige toenames van graad 3 (3,1% vs. 5,1%) en graad 4 (0% vs. 0,8%) waren vergelijkbaar. Tijdens langetermijnfollow-up van patiënten behandeld met ruxolitinib werden verhoogde lipasewaarden gemeld bij 32,2% van de patiënten; graad 3 en 4 werden gemeld bij respectievelijk 8,7% en 2,2% van de patiënten. Verhoogde lipase werd gemeld bij 20,4% van de pediatrische patiënten (graad 3 en 4 respectievelijk 8,5% en 4,1%).
Gedurende de vergelijkende periode van de fase 3-studie naar chronische GvHD (REACH3) werden nieuwe of verslechterde lipasewaarden gemeld bij 32,1% van de patiënten in de ruxolitinib-arm vergeleken met 23,5% in de BAT-arm; overeenkomstige toenames van graad 3 (10,6% vs. 6,2%) en graad 4 (0,6% vs. 0%) waren vergelijkbaar. Tijdens langetermijnfollow-up van patiënten behandeld met ruxolitinib werden verhoogde lipasewaarden gemeld bij 35,9% van de patiënten; graad 3 en 4 werden waargenomen bij respectievelijk 9,5% en 0,4% van de patiënten. Verhoogde lipase werd met een lagere frequentie gemeld (20,4%; graad 3 en 4 respectievelijk 3,8% en 1,9%) bij pediatrische patiënten.
Verhoogde systolische bloeddruk
In de pivotale klinische fase 3-studies bij MF werd een verhoging van de systolische bloeddruk met 20 mmHg of meer ten opzichte van de uitgangswaarde genoteerd bij 31,5% van de patiënten bij ten minste 1 bezoek in vergelijking met 19,5% van de patiënten die een controlebehandeling kregen. In COMFORT-I (MF-patiënten) was de gemiddelde toename van de systolische bloeddruk ten opzichte van de uitgangswaarde 0 tot 2 mmHg bij ruxolitinib versus een vermindering van 2 tot 5 mmHg in de placeboarm. In COMFORT-II vertoonden de gemiddelde waarden weinig verschil tussen de patiënten behandeld met ruxolitinib en de MF-patiënten die een controlebehandeling kregen.
In de gerandomiseerde periode van de pivotale studie bij PV-patiënten nam de gemiddelde systolische bloeddruk toe met 0,65 mmHg in de ruxolitinib -groep versus een vermindering van 2 mmHg in de BAT-groep.
Speciale patiëntengroepen
Pediatrische patiënten
In totaal werden 106 patiënten van 2 tot <18 jaar met GvHD geanalyseerd op veiligheid: 51 patiënten (45 patiënten in REACH4 en 6 patiënten in REACH2) in studies naar acute GvHD en 55 patiënten (45 patiënten in REACH5 en 10 patiënten in REACH3) in studies naar chronische GvHD. Het veiligheidsprofiel dat werd waargenomen bij pediatrische patiënten die met ruxolitinib werden behandeld, was vergelijkbaar met dat van volwassen patiënten.
Ouderen
In totaal werden 29 patiënten in de studie REACH2 en 25 patiënten in REACH3 in de leeftijd >65 jaar en behandeld met ruxolitinib geanalyseerd op veiligheid. Over het algemeen werden geen nieuwe veiligheidsproblemen vastgesteld en komt het veiligheidsprofiel bij patiënten >65 jaar overeen met dat van patiënten in de leeftijd van 18 tot 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb www.lareb.nl.
4.9 Overdosering
Er is geen antidotum bekend voor een overdosis Ruxolitinib. Er zijn eenmalige doses tot 200 mg gegeven met een aanvaardbare acute verdraagbaarheid. Herhaalde doses die hoger zijn dan aanbevolen, gaan gepaard met verhoogde myelosuppressie zoals leukopenie, anemie en trombocytopenie. Er moet een geschikte ondersteunende behandeling worden gegeven.
Hemodialyse zal de eliminatie van ruxolitinib naar verwachting niet verhogen.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische agentia, proteïnekinaseremmers, ATC-code: L01EJ01
Werkingsmechanisme
Ruxolitinib is een selectieve remmer van de Janus-geassocieerde kinases (JAK’s) JAK1 en JAK2 (IC50-waarden van 3,3 nM en 2,8 nM voor respectievelijk JAK1- en JAK2-enzymen). Deze mediëren de signalering van een aantal cytokines en groeifactoren die belangrijk zijn voor de hematopoëse en de immuunfunctie.
MF en PV zijn myeloproliferatieve neoplasma's waarvan bekend is dat deze geassocieerd is met een ontregeling van de JAK1- en JAK2-signalering. Er wordt verondersteld dat de basis van de ontregeling bestaat uit hoge circulerende spiegels van cytokines die de JAK-STAT-route activeren, ‘gain-of-function’ mutaties zoals JAK2V617F en onderdrukking van negatieve regelmechanismen. MF-patiënten vertonen een ontregelde JAK-signalering ongeacht de JAK2V617F-mutatiestatus.
Activerende mutaties in JAK2 (V617F of exon 12) worden gevonden bij >95% van de PV-patiënten.
Ruxolitinib remt de JAK-STAT-signalering en de celproliferatie van cytokine-afhankelijke celmodellen van hematologische maligniteiten zowel als van Ba/F3-cellen die cytokine-onafhankelijk zijn geworden door expressie van het JAK2V617F gemuteerde eiwit met een IC50 van 80 tot 320 nM.
JAK-STAT-signaalroutes spelen een rol bij het reguleren van de ontwikkeling, proliferatie en activering van diverse immuunceltypen die van belang zijn voor de pathogenese van GvHD.
Farmacodynamische effecten
Ruxolitinib remt de door cytokines geïnduceerde STAT3-fosforylering in volbloed van gezonde personen, MF-patiënten en PV-patiënten. Ruxolitinib gaf 2 uur na toediening een maximale remming van STAT3-fosforylering, die na 8 uur dicht bij de uitgangswaarde terugkwam bij zowel gezonde personen als bij MF-patiënten. Dat wijst erop dat er geen accumulatie optreedt van onveranderd ruxolitinib of de actieve metabolieten.
Verhoogde uitgangswaarden van ontstekingsmarkers die geassocieerd zijn met constitutionele symptomen, zoals TNFα, IL-6 en CRP, waren na behandeling met ruxolitinib gedaald bij MF-patiënten. MF-patiënten werden na verloop van tijd niet ongevoelig voor de farmacodynamische effecten van behandeling met ruxolitinib. Op dezelfde wijze vertoonden PV-patiënten verhoogde uitgangswaarden van ontstekingsmarkers en namen deze markers af na behandeling met ruxolitinib.
In een grondige studie van het QT-interval bij gezonde personen waren er geen aanwijzingen van een QT/QTc-verlengend effect van eenmalige doses van ruxolitinib tot een supratherapeutische dosis van 200 mg. Dat wijst erop dat ruxolitinib geen effect heeft op de repolarisatie van het hart.
Klinische werkzaamheid en veiligheid
Myelofibrose
Er werden twee gerandomiseerde fase 3-studies (COMFORT-I en COMFORT-II) uitgevoerd bij patiënten met MF (primaire MF, post-polycythaemia vera-MF of post-essentiële trombocytemie-MF). In beide studies hadden de patiënten een palpabele splenomegalie ten minste 5 cm onder de ribbenboog en een risicocategorie van intermediair-2 of hoog risico gebaseerd op de International Working Group (IWG) consensuscriteria. De startdosering van Ruxolitinib werd gebaseerd op het aantal bloedplaatjes. Patiënten met een bloedplaatjesaantal ≤100.000/mm3 kwamen niet in aanmerking voor deelname aan de COMFORT-studies, maar 69 patiënten werden geïncludeerd in de EXPAND-studie, een fase Ib, open-label, dosisbepalingsstudie bij patiënten met MF (primaire MF, post-polycythaemia vera MF of post-essentiële thrombocythemia MF) en aantal bloedplaatjes op baseline ≥50.000 en <100.000/mm3.
COMFORT-I was een dubbelblinde, gerandomiseerde, placebo-gecontroleerde studie bij 309 patiënten die ongevoelig waren of niet in aanmerking kwamen voor de beschikbare behandeling. Het primaire werkzaamheidseindpunt was het percentage patiënten bij wie de grootte van de milt na 24 weken
≥35% was afgenomen in vergelijking met de uitgangswaarde zoals gemeten met magnetische-resonantiebeeldvorming (MRI) of computertomografie (CT).
Secundaire eindpunten waren de duur van het behoud van een ≥35% afname van de miltgrootte in vergelijking met het beginvolume, het percentage patiënten met een daling van ≥50 van de totale symptomenscore, veranderingen in totale symptomenscores vanaf de uitgangswaarde tot week 24 en gemeten met behulp van het gewijzigde MF Symptom Assessment Form (MFSAF) v2.0-dagboek, en de totale overleving.
COMFORT-II was een open-label, gerandomiseerde studie bij 219 patiënten. De patiënten werden in een 2:1-verhouding gerandomiseerd naar ruxolitinib of de beste beschikbare behandeling. In de arm met de beste beschikbare behandeling kreeg 47% van de patiënten hydroxycarbamide en 16% van de patiënten kreeg glucocorticoïden. Het primaire werkzaamheidseindpunt was het percentage patiënten bij wie de grootte van de milt na 48 weken ≥35% was afgenomen in vergelijking met de uitgangswaarde zoals gemeten met MRI of CT.
Secundaire eindpunten omvatten het percentage patiënten dat een ≥35% afname van de miltgrootte bereikte na 24 weken in vergelijking met de uitgangswaarde, en de duur van het behoud van een ≥35% afname van de miltgrootte ten opzichte van de uitgangswaarde.
In COMFORT-I en COMFORT-II waren de initiële demografische kenmerken en de ziektekenmerken van de patiënten vergelijkbaar tussen de behandelingsarmen.
Tabel 8 Percentage patiënten met ≥35% afname van de miltgrootte t.o.v. uitgangswaarde na 24 weken in COMFORT-I en na 48 weken in COMFORT-II (ITT)
Een significant hoger percentage van de patiënten in de Ruxolitinib-groep bereikte een ≥35% afname van de miltgrootte ten opzichte van de uitgangswaarde (Tabel 8) ongeacht de aan- of afwezigheid van de JAK2V617F-mutatie (Tabel 9) of het ziektesubtype (primaire MF, post-polycythaemia vera-MF, post-essentiële trombocytemie-MF).
Tabel 9 Percentage patiënten met ≥35% afname van de miltgrootte t.o.v. uitgangswaarde volgens de JAK-mutatiestatus (veiligheidsreeks)
| COMFORT-I | COMFORT-II | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Ruxolitinib | Placebo | Ruxolitinib | Beste beschikbare therapie | |||||||||||||||||
JAK- mutatiestatus | Positief (N=113) n (%) | Negatief (N=40) n (%) | Positief (N=121) n (%) | Negatief (N=27) n (%) | Positief (N=110) n (%) | Negatief (N=35) n (%) | Positief (N=49) n (%) | Negatief (N=20) n (%) | ||||||||||||
Aantal (%) patiënten met afname miltgrootte van ≥35% | 54 (47,8) | 11 (27,5) | 1 (0,8) | 0 | 36 (32,7) | 5 (14,3) | 0 | 0 | ||||||||||||
| Tijdstip | Na 24 weken | Na 48 weken | ||||||||||||||||||
De waarschijnlijkheid van een aanhoudende miltrespons (≥35% afname) op Ruxolitinib gedurende minstens 24 weken bedroeg 89% in COMFORT-I en 87% in COMFORT-II; 52% had een aanhoudende miltrespons gedurende minstens 48 weken in COMFORT-II.
In COMFORT-I bereikte 45,9% van de proefpersonen in de Ruxolitinib-groep een verbetering van ≥50% voor de totale symptomenscore in week 24 ten opzichte van de uitgangswaarde (gemeten aan de hand van het MFSAF-dagboek v2.0) in vergelijking met 5,3% in de placebogroep (p<0,0001 gebruikmakend van de chi-kwadraattoets). De gemiddelde wijziging in de algehele gezondheidsstatus in week 24, zoals gemeten aan de hand van EORTC QLQ C30, was +12,3 voor Ruxolitinib en -3,4 voor placebo (p<0,0001).
| COMFORT-I | COMFORT-II | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Ruxolitinib (N=155) | Placebo (N=153) | Ruxolitinib (N=144) | Beste beschikbare behandeling (N=72) | ||||||||||
| Tijdstippen | Week 24 | Week 48 | |||||||||||
Aantal (%) personen met afname miltgrootte van ≥35% | 65 (41,9) | 1 (0,7) | 41 (28,5) | 0 | |||||||||
| 95%-betrouwbaarheids- intervallen | 34,1; 50,1 | 0; 3,6 | 21,3; 36,6 | 0,0; 5,0 | |||||||||
| p-waarde | <0,0001 | <0,0001 | |||||||||||
In COMFORT-I was, na een mediane follow-up van 34,3 maanden, het overlijdenspercentage bij patiënten gerandomiseerd naar de ruxolitinibgroep 27,1% versus 35,1% bij patiënten gerandomiseerd naar placebo; HR 0,687, 95%-BI 0,459; 1,029, p=0,0668.
In COMFORT-I was, na een mediane follow-up van 61,7 maanden, het overlijdenspercentage bij patiënten gerandomiseerd naar de ruxolitinibgroep 44,5% (69 van de 155 patiënten) versus 53,2% (82 van de 154) bij patiënten gerandomiseerd naar placebo. Er was een vermindering van het risico op overlijden van 31% in de ruxolitinibgroep in vergelijking met placebo (HR 0,69, 95%-BI 0,50; 0,96, p=0,025).
In COMFORT-II was, na een mediane follow-up van 34,7 maanden, het overlijdenspercentage bij patiënten die waren gerandomiseerd naar ruxolitinib 19,9%, versus 30,1% bij patiënten gerandomiseerd naar de best beschikbare therapie (best available therapy, BAT); HR 0,48, 95%-BI 0,28; 0,85, p=0,009. In beide studies werden de lagere overlijdenspercentages, waargenomen in de ruxolitinibgroep, voornamelijk gedreven door de resultaten verkregen in de subgroepen met post-polycythaemia vera en post-essentiële trombocytopenie.
In COMFORT-II was, na een mediane follow-up van 55,9 maanden, het overlijdenspercentage bij patiënten die waren gerandomiseerd naar de ruxolitinibgroep 40,4% (59 van de 146 patiënten) versus 47,9% (35 van de 73 patiënten) bij patiënten gerandomiseerd naar de best beschikbare therapie (best available therapy, BAT). Er was een vermindering van het risico op overlijden van 33% in de ruxolitinibgroep in vergelijking met de BAT-groep (HR 0,67, 95%-BI 0,44; 1,02, p=0,062).
Polycythaemia vera
Een gerandomiseerde, open-label, werkzame stof-gecontroleerde, fase 3-studie (RESPONSE) werd uitgevoerd bij 222 patiënten met PV die, volgens de door de internationale werkgroep Europese LeukemiaNet (ELN) opgestelde criteria, resistent waren voor hydroxycarbamide of die dit middel niet verdroegen. 110 patiënten werden gerandomiseerd naar de ruxolitinibgroep en 112 patiënten naar de BAT-groep. De startdosering van Ruxolitinib was 10 mg tweemaal daags. De doses werden vervolgens aangepast bij individuele patiënten op basis van de verdraagbaarheid en de werkzaamheid met een maximumdosis van 25 mg tweemaal daags. De BAT werd geselecteerd door de onderzoeker voor elke individuele patiënt en omvatte hydroxycarbamide (59,5%), interferon/gepegyleerd interferon (11,7%), anagrelide (7,2%), pipobroman (1,8%) en observatie (15,3%).
De demografische gegevens en ziektekenmerken in de uitgangssituatie waren vergelijkbaar voor de twee behandelingsgroepen. De mediane leeftijd was 60 jaar (bereik 33 tot 90 jaar). Patiënten in de ruxolitinibgroep hadden een PV-diagnose voor een mediane duur van 8,2 jaar en waren eerder behandeld met hydroxycarbamide voor een mediane duur van ongeveer 3 jaar. Bij de meeste patiënten (>80%) waren minstens twee flebotomieën uitgevoerd in de 24 weken voorafgaand aan de screening. Vergelijkingsgegevens over de overleving op lange termijn en de incidentie van ziektecomplicaties ontbreken.
Het primaire samengestelde eindpunt was het percentage patiënten dat zowel niet meer in aanmerking kwam voor flebotomie (HCT-controle) als een afname vertoonde van ≥35% van de miltgrootte ten opzichte van de uitgangswaarde in week 32. In aanmerking komen voor flebotomie werd gedefinieerd als een bevestigde HCT van >45%, d.w.z. minstens 3 procent hoger dan de HCT die werd verkregen als uitgangswaarde of een bevestigde HCT van >48%, afhankelijk van welke waarde lager was.
Belangrijke secundaire eindpunten omvatten het percentage patiënten dat het primaire eindpunt bereikte en progressievrij bleef in week 48, en ook het percentage patiënten dat een volledige hematologische remissie bereikte in week 32.
De studie voldeed aan de primaire doelstelling en een hoger percentage patiënten in de Ruxolitinib-groep bereikte het primaire samengestelde eindpunt en elk van de individuele componenten. Significant meer patiënten die werden behandeld met Ruxolitinib (23%) bereikten een primaire respons (p<0,0001) in vergelijking met BAT (0,9%). Hematocrietcontrole werd bereikt bij 60% van de patiënten in de
Ruxolitinib-groep vergeleken met 18,8% in de BAT-groep. Een afname van ≥35% in de miltgrootte werd bereikt bij 40% van de patiënten in de Ruxolitinib-groep in vergelijking met 0,9% bij de BAT-groep (figuur 1).
De beide belangrijkste secundaire eindpunten werden ook bereikt. Het percentage patiënten met een volledige hematologische remissie was 23,6% met Ruxolitinib in vergelijking met 8,0% met BAT (p=0,0013) en het percentage patiënten dat een duurzame primaire respons bereikte in week 48 was 20% met Ruxolitinib en 0,9% met BAT (p<0,0001).
Figuur 1 Patiënten die het primaire eindpunt en onderdelen van het primaire eindpunt bereikten in week 32
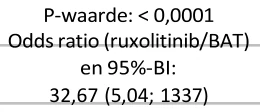
70

60
50
40
30
20
10
0
Primair samengesteld eindpunt in week 32
≥35% afname in miltvolume Hematocrietcontrole zonder
flebotomie
32,67 (5,04; 1337)
Individuele onderdelen van primaire
response in week 32
60
40
23
19
1
1
Percentage patiënten
De symptoomlast werd beoordeeld aan de hand van het elektronische patiëntendagboek met de MPN-SAF totale symptomenscore (TSS) die bestond uit 14 vragen. In week 32 bereikten 49% en 64% van de patiënten die werden behandeld met ruxolitinib een afname van ≥50% voor respectievelijk TSS-14 en TSS-5, in vergelijking met slechts 5% en 11% van de patiënten behandeld met BAT.
De perceptie over het behandelingsvoordeel werd gemeten aan de hand van de vragenlijst Patient Global Impression of Change (PGIC). 66% van de patiënten die werden behandeld met ruxolitinib, meldde een verbetering vanaf vier weken na het begin van de behandeling, in vergelijking met 19% van de patiënten behandeld met BAT. De verbetering in perceptie van het behandelingsvoordeel was voor patiënten die werden behandeld met ruxolitinib ook hoger in week 32 (78% versus 33%).
Bijkomende analyses van de RESPONSE-studie om de duur van de respons te beoordelen, werden op week 80 en week 256 uitgevoerd na randomisatie. Van de 25 patiënten die primaire respons bereikten op week 32, vertoonden 3 patiënten progressie op week 80 en 6 patiënten op week 256. De kans om een respons van week 32 te behouden tot week 80 en week 256 was respectievelijk 92% en 74% (zie tabel 10).
Tabel 10 Bestendigheid van de primaire respons in de RESPONSE-studie
Een tweede gerandomiseerde, open-label, actief-gecontroleerde fase 3b studie (RESPONSE 2) werd uitgevoerd bij 149 PV-patiënten die resistent waren tegen of intolerant waren voor hydroxycarbamide, maar zonder palpabele splenomegalie. Het primaire eindpunt, gedefinieerd als het deel van de patiënten dat HCT-controle bereikt (niet in aanmerking komt voor flebotomie) op week 28, werd bereikt (62,2% in de Ruxolitinib-arm versus 18,7% in de BAT-arm). Het belangrijkste secundaire eindpunt, gedefinieerd als het deel van de patiënten dat volledige hematologische remissie bereikt op week 28, werd eveneens bereikt (23,0% in de Ruxolitinib-arm versus 5,3% in de BAT-arm).
Graft-versus-hostziekte
In twee gerandomiseerde, open-label, multicenter fase 3-studies werd Ruxolitinib bestudeerd bij patiënten van 12 jaar en ouder met acute GvHD (REACH2) en chronische GvHD (REACH3) na transplantatie van allogene hematopoëtische stamcellen (alloSCT) en ontoereikende respons op corticosteroïden en/of andere systemische behandelingen. De startdosis Ruxolitinib bedroeg 10 mg tweemaal daags.
Acute graft-versus-hosziekte
In REACH2 werden 309 patiënten met corticosteroïd-refractaire acute GvHD van graad 2 tot 4 in een verhouding van 1:1 gerandomiseerd voor Ruxolitinib of BAT. De patiënten werden gestratificeerd op basis van de ernst van de acute GvHD ten tijde van de randomisatie. De corticosteroïdresistentie werd vastgesteld als patiënten progressie na ten minste 3 dagen vertoonden, geen respons vertoonden na
7 dagen of als het verlagen van de corticosteroïddosis was mislukt.
| Week 32 | Week 80 | Week 256 | |||||
|---|---|---|---|---|---|---|---|
Primaire respons bereikt op week 32* n/N (%) | 25/110 (23%) | n.v.t. | n.v.t. | ||||
| Patiënten die primaire respons behouden | n.v.t. | 22/25 | 19/25 | ||||
| Kans van het behouden van primaire respons | n.v.t. | 92% | 74% | ||||
* In overeenstemming met het samengesteld eindpunt voor primaire respons; afwezigheid van het in aanmerking komen voor flebotomie (HCT-controle) en een ≥35% reductie van het miltvolume sinds baseline. n.v.t.: niet van toepassing | |||||||
De BAT werd door de onderzoeker geselecteerd per patiënt en omvatte anti-thymocytglobuline (ATG), extracorporele fotoferese (ECP), mesenchymale stromacellen (MSC), lagedosis-methotrexaat (MTX), mycofenolaatmofetil (MMF), mTOR-remmers (everolimus of sirolimus), etanercept of infliximab.
Naast Ruxolitinib of BAT konden de patiënten de standaard ondersteunende zorg voor allogene stamceltransplantatie hebben ondergaan, waaronder infectiebestrijdende medicatie en transfusie-ondersteuning. Ruxolitinib werd gebruikt in combinatie met een gecontinueerde behandeling met corticosteroïden en/of calcineurineremmers (CNI’s) zoals ciclosporine of tacrolimus en/of topische of geïnhaleerde corticosteroïden conform de richtlijnen van de instelling.
Patiënten die eerder een andere systemische behandeling dan corticosteroïden en CNI voor acute GvHD hadden ondergaan, kwamen in aanmerking voor inclusie in de studie. Naast corticosteroïden en CNI mocht het gebruik van eerdere systemische medicinale producten voor acute GvHD alleen worden voortgezet indien gebruikt voor profylaxe van acute GvHD (d.w.z. begonnen voordat de diagnose acute GvHD was gesteld) volgens de gebruikelijke medische methoden.
Patiënten met BAT konden na 28 dagen overstappen naar ruxolitinib als ze aan de volgende criteria voldeden:
- Niet voldaan aan definitie respons primair eindpunt (volledige respons [CR] of gedeeltelijke respons [PR]) op dag 28; OF
- Respons naderhand verdwenen, voldaan aan criteria voor progressie, gemengde respons of geen respons, wat nieuwe aanvullende systemische immunosuppressieve behandeling voor acute GvHD noodzakelijk maakte; EN
- Geen tekenen/symptomen van chronische GvHD.
Geleidelijke verlaging van Ruxolitinib was toegestaan na het bezoek op dag 56 voor patiënten met behandelingsrespons.
De demografische gegevens en ziektekenmerken bij baseline voor de twee behandelingsarmen waren ongeveer hetzelfde. De gemiddelde leeftijd was 54 jaar (bereik: 12 tot 73 jaar). Voor het onderzoek werden 2,9% adolescente, 59,2% mannelijke en 68,9% blanke patiënten geïncludeerd. Het merendeel van de geïncludeerde patiënten had een maligne onderliggende aandoening.
De ernst van acute GvHD voor de Ruxolitinib- en BAT-armen bedroeg respectievelijk graad 2 bij 34% en 34%, graad 3 bij 46% en 47%, en graad 4 bij 20% en 19%.
De redenen voor de ontoereikende respons op corticosteroïden van de patiënten in de Ruxolitinib- en BAT-armen omvatten: i) uitblijven van respons na 7 dagen behandeling met corticosteroïden (respectievelijk 46,8% en 40,6%), ii) mislukken van dosisverlaging corticosteroïden (respectievelijk 30,5% en 31,6%) of iii) ziekteprogressie na 3 dagen behandeling (respectievelijk 22,7% en 27,7%).
Bij alle patiënten waren de bij acute GvHD betrokken organen in de meeste gevallen de huid (54,0%) en de darmen (68,3%). Meer patiënten in de Ruxolitinib-arm hadden acute GvHD met aandoening van de huid (60,4%) en lever (23,4%) dan in de BAT-arm (huid: 47,7% en lever: 16,1%).
De meest gebruikte eerdere systemische behandeling voor acute GvHD was corticosteroïden + CNI’s
(49,4% in de Ruxolitinib-arm en 49,0% in de BAT-arm).
Het primaire eindpunt was het algehele responspercentage (overall response rate, ORR) op dag 28, gedefinieerd als het aantal patiënten in elke arm met een volledige respons (CR) of een gedeeltelijke respons (PR) zonder noodzaak van aanvullende systemische behandelingen voor een eerdere progressie, gemengde respons of afwezigheid van respons gebaseerd op beoordeling door de onderzoeker op basis van de criteria van Harris et al. (2016).
Het belangrijkste secundaire eindpunt was het aantal patiënten die op dag 28 een CR of PR hadden verkregen en een CR of PR tot en met dag 56 behielden.
REACH2 voldeed aan de primaire doelstelling. ORR op dag 28 van de behandeling was hoger voor de Ruxolitinib-arm (62,3%) dan voor de BAT-arm (39,4%). Er was een statistisch significant verschil tussen de behandelingsarmen (p<0,0001 [gestratificeerde Cochrane-Mantel-Haenszel-toets], tweezijdig, OR: 2,64, 95%-BI: 1,65; 4,22).
Ook het percentage patiënten met volledige respons in de Ruxolitinib-arm (34,4%) was groter dan in de BAT-arm (19,4%).
ORR op dag 28 bedroeg 76% voor graad 2-GvHD, 56% voor graad 3-GvHD en 53% voor graad 4-GvHD in de Ruxolitinib-arm, en 51% voor graad 2-GvHD, 38% voor graad 3-GvHD en 23% voor graad 4-GvHD in de BAT-arm.
Van de patiënten zonder respons op dag 28 in de Ruxolitinib- en BAT-arm vertoonde respectievelijk 2,6% en 8,4% ziekteprogressie.
Tabel 11 bevat een overzicht van de algehele resultaten.
Tabel 11 Algehele responspercentages op dag 28 in REACH2
| Ruxolitinib N=154 | BAT N=155 | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n (%) | 95%-BI | n (%) | 95%-BI | |||||||||
| Algehele respons | 96 (62,3) | 54,2; 70,0 | 61 (39,4) | 31,6; 47,5 | ||||||||
| OR (95%-BI) | 2,64 (1,65; 4,22) | |||||||||||
| p-waarde (2-zijdig) | p<0,0001 | |||||||||||
| Volledige respons | 53 (34,4) | 30 (19,4) | ||||||||||
| Gedeeltelijke respons | 43 (27,9) | 31 (20,0) | ||||||||||
De studie voldeed aan het belangrijkste secundaire eindpunt gebaseerd op analyse van de primaire data. Het bestendig ORR op dag 56 bedroeg 39,6% (95%-BI: 31,8; 47,8) in de Ruxolitinib-arm en 21,9% (95%-BI: 15,7; 29,3) in de BAT-arm. Er was een statistisch significant verschil tussen de twee behandelingsarmen (OR: 2,38, 95%-BI: 1,43; 3,94, p=0,0007). Het percentage patiënten met een CR bedroeg 26,6% in de Ruxolitinib-arm en 16,1% in de BAT-arm. 49 patiënten (31,6%) die oorspronkelijk in de BAT-arm waren ingedeeld stapten over naar de Ruxolitinib-arm.
Chronische graft-versus-host disease
In REACH3 werden 329 patiënten met matige tot ernstige, corticosteroïd-refractaire, chronische GvHD in een verhouding van 1:1 gerandomiseerd voor Ruxolitinib of BAT. De patiënten werden gestratificeerd op basis van de ernst van de chronische GvHD ten tijde van de randomisatie. De corticosteroïdenresistentie werd vastgesteld wanneer patiënten geen respons dan wel een ziekteprogressie na 7 dagen vertoonden, of aanhoudende ziekte gedurende 4 weken of tweemaal een mislukte verlaging van de corticosteroïdendosis.
De BAT werd door de onderzoeker geselecteerd per patiënt en omvatte extracorporele fotoferese (ECP), lagedosis-methotrexaat (MTX), mycofenolaatmofetil (MMF), mTOR-remmers (everolimus of sirolimus), infliximab, rituximab, pentostatine, imatinib of ibrutinib.
Naast Ruxolitinib of BAT konden de patiënten de standaard ondersteunende zorg voor allogene stamceltransplantatie hebben ondergaan, waaronder infectiebestrijdende medicatie en transfusie-ondersteuning. Voortzetting van het gebruik van corticosteroïden en CNI’s zoals ciclosporine of tacrolimus en topische of geïnhaleerde corticosteroïdbehandelingen volgens de richtlijnen van de instelling waren toegestaan.
Patiënten die eerder een andere systemische behandeling dan corticosteroïden en/of CNI voor chronische GvHD hadden ondergaan, kwamen in aanmerking voor inclusie in de studie. Naast corticosteroïden en CNI mocht het gebruik van eerdere systemische medicinale producten voor chronische GvHD alleen worden voortgezet indien gebruikt voor profylaxe van chronische GvHD (d.w.z. begonnen voordat de diagnose van chronische GvHD was gesteld) volgens de gebruikelijke medische methoden.
Patiënten in de BAT-arm konden overstappen op ruxolitinib op dag 169 en daarna op basis van ziekteprogressie, gemengde respons of onveranderde respons, toxiciteit voor BAT of opflakkeren van de chronische GvHD.
Er zijn geen gegevens bekend over de werkzaamheid bij patiënten die van actieve acute GvHD overgaan op chronische GvHD zonder verlaging van de dosering van de corticosteroïden en eventuele systemische behandelingen. Er zijn geen gegevens bekend over de werkzaamheid bij acute of chronische GvHD na donorlymfocytinfusie (DLI) en bij patiënten die de steroïdenbehandeling niet kunnen verdragen.
Na het bezoek op dag 169 mocht de dosis Ruxolitinib worden verlaagd.
De demografische gegevens en ziektekenmerken bij baseline voor de twee behandelingsarmen waren ongeveer hetzelfde. De gemiddelde leeftijd was 49 jaar (bereik: 12 tot 76 jaar). Voor het onderzoek werden 3,6% adolescente, 61,1% mannelijke en 75,4% blanke patiënten geïncludeerd. Het merendeel van de geïncludeerde patiënten had een maligne onderliggende aandoening.
De ernst ten tijde van diagnose van corticosteroïd-refractaire chronische GvHD voor de twee behandelingsarmen was ongeveer dezelfde met respectievelijk 41% en 45% gematigd en 59% en 55% ernstig voor de Ruxolitinib- en de BAT-arm.
Een ontoereikende respons van de patiënt op corticosteroïden in de Ruxolitinib- en BAT-arm kenmerkte zich door: i) het uitblijven van respons of ziekteprogressie na corticosteroïdenbehandeling gedurende ten minste 7 dagen met 1 mg/kg/dag van prednison-equivalenten (respectievelijk 37,6% en 44,5%,), ii) aanhoudende ziekte na 4 weken met 0,5 mg/kg/dag (35,2% en 25,6%) of iii)
corticosteroïdafhankelijkheid (respectievelijk 27,3% en 29,9%).
Van alle patiënten had 73% en 45% huid- en longaantasting in de Ruxolitinib-arm vergeleken met 69% en 41% in de BAT-arm.
De frequentst gebruikte eerdere systemische behandelingen voor chronische GvHD waren: uitsluitend corticosteroïden (43% in de Ruxolitinib-arm en 49% in de BAT-arm) en corticosteroïden + CNI’s (41% in de Ruxolitinib-arm en 42% in de BAT-arm).
Het primaire eindpunt was het ORR op dag 169, gedefinieerd als het deel van patiënten in elke arm met een CR of PR zonder noodzaak van aanvullende systemische behandelingen voor een eerdere progressie, gemengde respons of afwezigheid van respons gebaseerd op beoordeling door de onderzoeker op basis van de criteria van de National Institutes of Health (NIH).
Een belangrijk secundair eindpunt was failure free survival (FFS), een samengesteld tijd-tot-voorval-eindpunt, dat de eerste van de volgende voorvallen omvat: i) relaps of recidief van onderliggende aandoening, of sterfte vanwege onderliggende aandoening, ii) niet-relapsgerelateerde sterfte of iii) toevoeging of starten van nog een systemische behandeling voor chronische GvHD.
REACH3 voldeed aan de primaire doelstelling. Ten tijde van de primaire analyse (‘data cut-off’-datum: 8 mei 2020) lag het ORR in week 24 hoger in de Ruxolitinib-arm (49,7%) dan in de BAT-arm (25,6%). Er was een statistisch significant verschil tussen de behandelingsarmen (p<0,0001 [gestratificeerde Cochrane-Mantel-Haenszel-toets], tweezijdig, OR: 2,99, 95%-BI: 1,86; 4,80). Tabel 12 bevat een overzicht van de resultaten.
Van de patiënten zonder respons op dag 169 in de Ruxolitinib- en BAT-arm vertoonde respectievelijk 2,4% en 12,8% ziekteprogressie.
Tabel 12 Algehele responspercentages op dag 169 in REACH3
| Ruxolitinib N=165 | BAT N=164 | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n (%) | 95%-BI | n (%) | 95%-BI | |||||||||
| Algehele respons | 82 (49,7) | 41,8; 57,6 | 42 (25,6) | 19,1; 33,0 | ||||||||
| OR (95%-BI) | 2,99 (1,86; 4,80) | |||||||||||
| p-waarde (2-zijdig) | p<0,0001 | |||||||||||
| Volledige respons | 11 (6,7) | 5 (3,0) | ||||||||||
| Gedeeltelijke respons | 71 (43,0) | 37 (22,6) | ||||||||||
Het belangrijkste secundaire eindpunt, FFS, vertoonde een statistisch significante risicoreductie van 63% van Ruxolitinib versus BAT (HR: 0,370, 95%-BI: 0,268; 0,510, p<0,0001). Na 6 maanden waren de meeste FFS-voorvallen ‘toevoeging of start van een andere systemische therapie voor cGvHD’ (de kans op dat voorval was respectievelijk 13,4% versus 48,5% voor de Ruxolitinib- en de BAT-arm). De resultaten voor ‘terugval van onderliggende ziekte’ en niet-terugvalmortaliteit (NRM) waren respectievelijk 2,46% versus 2,57% en 9,19% versus 4,46% in de Ruxolitinib- en de BAT-arm. Er werd geen verschil in cumulatieve incidenties tussen behandelarmen waargenomen wanneer alleen werd gefocust op NRM.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ruxolitinib in alle subgroepen van pediatrische patiënten voor de behandeling van MF en PV. Bij pediatrische patiënten ouder dan 2 jaar met GvHD worden de veiligheid en werkzaamheid aangetoond door bewijs uit de gerandomiseerde fase 3-studies REACH2 en REACH3 en uit de open-label, single-arm fase 2-studies REACH4 en REACH5 (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Het ontwerp met een enkele arm isoleert de bijdrage van ruxolitinib aan de algehele werkzaamheid niet.
Acute graft-versus-hostziekte
In REACH4 werden 45 pediatrische patiënten met acute GvHD van graad 2 tot 4 behandeld met Ruxolitinib en corticosteroïden +/- CNI’s om de veiligheid, werkzaamheid en farmacokinetiek van Ruxolitinib te beoordelen. Patiënten werden geïncludeerd in 4 groepen op basis van leeftijd (groep 1 [≥12 jaar tot <18 jaar, N=18], groep 2 [≥6 jaar tot <12 jaar, N=12], groep 3 [≥2 jaar tot <6 jaar, N=15] en groep 4 [≥28 dagen tot <2 jaar, N=0]). De geteste doses waren 10 mg tweemaal daags voor groep 1, 5 mg tweemaal daags voor groep 2 en 4 mg/m2 tweemaal daags voor groep 3 en patiënten werden behandeld gedurende 24 weken of tot stopzetting van de behandeling. Ruxolitinib werd toegediend als een tablet van 5 mg of als een capsule/drank voor pediatrische patiënten <12 jaar.
Patiënten werden geïncludeerd met ofwel steroïde-refractaire ofwel behandelingsnaïeve ziektestatus. Patiënten werden steroïde-refractair beschouwd volgens criteria van de instelling of volgens de beslissing van de arts indien criteria van de instelling niet beschikbaar waren en ze mochten niet meer dan één aanvullende voorafgaande systemische behandeling voor acute GvHD naast corticosteroïden hebben ontvangen. Patiënten werden beschouwd als behandelingsnaïef als ze geen eerdere systemische behandeling voor acute GvHD hadden gekregen (behalve maximaal 72 uur voorafgaand aan systemische corticosteroïdenbehandeling met methylprednisolon of een equivalent na het optreden van acute GvHD). Naast Ruxolitinib werden patiënten behandeld met systemische corticosteroïden en/of CNI’s (ciclosporine of tacrolimus) en topische corticosteroïdbehandelingen waren ook toegestaan volgens de richtlijnen van de instelling. In REACH4 ontvingen 40 patiënten (88,9%) gelijktijdig CNI’s. Patiënten konden ook de standaard ondersteunende zorg voor allogene stamceltransplantatie hebben ondergaan, met inbegrip van infectiebestrijdende medicatie en transfusie-ondersteuning. Ruxolitinib moest worden stopgezet in het geval van gebrek aan respons op dag 28 van de acute GvHD-behandeling.
Geleidelijke verlaging van Ruxolitinib was toegestaan na het bezoek op dag 56.
Mannelijke en vrouwelijke patiënten waren goed voor respectievelijk 62,2% (N=28) en 37,8% (N=17) van de patiënten. In totaal hadden 27 patiënten (60,0%) een onderliggende maligniteit, meestal leukemie (26 patiënten, 57,8%). Van de 45 patiënten die deelnamen aan REACH4 hadden 13 (28,9%) behandelingsnaïeve acute GvHD en 32 (71,1%) steroïde-refractaire acute GvHD. Bij baseline had 64,4% van de patiënten acute GvHD van graad 2, 26,7% van graad 3 en 8,9% van graad 4.
Het algehele responspercentage (overall response rate, ORR) op dag 28 (primaire werkzaamheids-eindpunt) in REACH4 was 84,4% (90%-BI: 72,8; 92,5) bij alle patiënten, 48,9% van de patiënten met een CR en 35,6% van de patiënten met een PR. Wat betreft de status voorafgaand aan de behandeling was de ORR op dag 28 90,6% bij steroïde-refractaire (SR) patiënten.
Het percentage duurzame ORR op dag 56 (belangrijk secundair eindpunt) gemeten naar het aandeel patiënten dat op dag 28 een CR of PR bereikte en op dag 56 een CR of PR handhaafde, was 66,7% bij alle REACH4-patiënten en 68,8% bij SR-patiënten.
Chronische graft-versus-hostziekte
In REACH5 werden 45 pediatrische patiënten met matige of ernstige chronische GvHD behandeld met Ruxolitinib en corticosteroïden +/- CNI’s om de veiligheid, werkzaamheid en farmacokinetiek van Ruxolitinib te beoordelen. Patiënten werden geïncludeerd in 4 groepen op basis van leeftijd (groep 1 [≥12 jaar tot <18 jaar, N=22], groep 2 [≥6 jaar tot <12 jaar, N=16], groep 3 [≥2 jaar tot <6 jaar, N=7] en groep 4 [≥28 dagen tot <2 jaar, N=0]). De geteste doses waren 10 mg tweemaal daags voor groep 1, 5 mg tweemaal daags voor groep 2 en 4 mg/m2 tweemaal daags voor groep 3 en patiënten werden behandeld gedurende 39 cycli/156 weken of tot stopzetting van de behandeling. Ruxolitinib werd toegediend als een tablet van 5 mg of als een drank voor pediatrische patiënten <12 jaar.
Patiënten werden geïncludeerd met ofwel steroïde-refractaire ofwel behandelingsnaïeve ziektestatus. Patiënten werden steroïde-refractair beschouwd volgens criteria van de instelling of volgens de beslissing van de arts indien criteria van de instelling niet beschikbaar waren en ze mochten niet meer dan één aanvullende voorafgaande systemische behandeling voor chronische GvHD naast corticosteroïden hebben ontvangen. Patiënten werden behandelingsnaïef beschouwd als ze geen eerdere systemische behandeling voor chronische GvHD hadden gekregen (behalve maximaal 72 uur voorafgaand aan systemische corticosteroïdenbehandeling met methylprednisolon of een equivalent na het optreden van chronische GvHD). Naast Ruxolitinib bleven patiënten systemische corticosteroïden en/of CNI’s (ciclosporine of tacrolimus) gebruiken en topische corticosteroïdbehandelingen waren ook toegestaan volgens de richtlijnen van de instelling. In REACH5 ontvingen 23 patiënten (51,1%) gelijktijdig CNI’s. Patiënten konden ook de standaard ondersteunende zorg voor allogene stamceltransplantatie hebben ondergaan, waaronder infectiebestrijdende medicatie en transfusie-ondersteuning. Ruxolitinib Vivanta moest worden stopgezet in het geval van gebrek aan respons op dag 169 van de chronische GvHD-behandeling.
Na het bezoek op dag 169 mocht de dosis Ruxolitinib worden verlaagd.
Mannelijke en vrouwelijke patiënten waren goed voor respectievelijk 64,4% (N=29) en 35,6% (N=16) van de patiënten, onder wie 30 patiënten (66,7%) met een voorgeschiedenis vóór transplantatie van een onderliggende maligniteit, meestal leukemie (27 patiënten, 60%).
Onder de 45 pediatrische patiënten die deelnamen aan REACH5, waren 17 (37,8%) chronische GvHD-patiënten behandelingsnaïef en 28 (62,2%) chronische GvHD-patiënten steroïde-refractair. De ziekte was ernstig bij 62,2% van de patiënten en matig bij 37,8% van de patiënten. Eenendertig (68,9%) patiënten hadden betrokkenheid van de huid, achttien (40%) hadden betrokkenheid van de mond en veertien (31,1%) hadden betrokkenheid van de longen.
De ORR op dag 169 (primair werkzaamheidseindpunt) was 40% (90%-BI: 27,7; 53,3) bij alle REACH5 pediatrische patiënten en 39,3% bij SR-patiënten.
5.2 Farmacokinetische eigenschappen
Absorptie
Ruxolitinib is een klasse 1-verbinding volgens het biofarmaceutische classificatiesysteem (BCS) met een hoge permeabiliteit, een hoge oplosbaarheid en een snelle dissolutie. In klinische studies wordt ruxolitinib na orale toediening snel geabsorbeerd, waarbij de maximale plasmaconcentratie (Cmax) ongeveer 1 uur na toediening wordt bereikt. Gebaseerd op een massabalansstudie bij de mens is de orale absorptie van ruxolitinib, als ruxolitinib of metabolieten gevormd onder de ‘first-pass’, 95% of hoger. De gemiddelde Cmax en totale blootstelling (AUC) van ruxolitinib stegen proportioneel bij eenmalige toediening in een dosisbereik van 5 tot 200 mg. Er was geen klinisch relevante verandering van de farmacokinetiek van ruxolitinib bij toediening met een vetrijke maaltijd. De gemiddelde Cmax was matig verlaagd (24%), terwijl de gemiddelde AUC vrijwel niet was veranderd (4% stijging) bij toediening met een vetrijke maaltijd.
Distributie
Het gemiddelde distributievolume bij steady-state bedraagt ongeveer 75 liter bij MF- en PV-patiënten, 67,5 liter bij adolescente en volwassen acute GvHD-patiënten en 60,9 liter bij adolescente en volwassen chronische GvHD-patiënten. Het gemiddelde distributievolume bij steady-state bedraagt ongeveer 30 liter bij pediatrische patiënten met acute of chronische GvHD en met een lichaamsoppervlak (Body surface area, BSA) lager dan 1 m2. Bij klinisch relevante concentraties van ruxolitinib is de plasma-eiwitbinding in vitro ongeveer 97%, grotendeels aan albumine. In een autoradiografische studie van het hele lichaam bij ratten werd aangetoond dat ruxolitinib niet door de bloed-hersenbarrière dringt.
Biotransformatie
Ruxolitinib wordt voornamelijk gemetaboliseerd door CYP3A4 (>50%), met een additionele bijdrage van CYP2C9. De onveranderde verbinding is de belangrijkste entiteit in humaan plasma en vertegenwoordigt ongeveer 60% van het geneesmiddelgerelateerde materiaal in de circulatie. In het plasma zijn twee belangrijke en actieve metabolieten aanwezig, die 25% en 11% van de AUC van onveranderd ruxolitinib vertegenwoordigen. Die metabolieten hebben de helft tot een vijfde van de aan JAK-gerelateerde farmacodynamische activiteit van onveranderd ruxolitinib. Het totaal van alle actieve metabolieten draagt voor 18% bij aan de totale farmacodynamiek van ruxolitinib. Bij klinisch relevante concentraties remt ruxolitinib CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4 niet en is ruxolitinib geen krachtige inductor van CYP1A2, CYP2B6 of CYP3A4 zoals werd aangetoond in in-vitrostudies. In-vitrogegevens wijzen erop dat ruxolitinib P-gp en BCRP kan remmen.
Eliminatie
Ruxolitinib wordt hoofdzakelijk geëlimineerd door metabolisme. De gemiddelde eliminatiehalf-waardetijd van ruxolitinib is ongeveer 3 uur. Na een enkelvoudige orale dosis van met [14C] gemerkt ruxolitinib bij gezonde volwassenen vond eliminatie overwegend via metabolisme plaats, waarbij 74% van de radioactiviteit werd uitgescheiden in de urine en 22% via de feces. Het onveranderde moederbestanddeel vertegenwoordigde minder dan 1% van de uitgescheiden totale radioactiviteit.
Lineariteit/non-lineariteit
In de studies met eenmalige en herhaalde doses werd dosisproportionaliteit aangetoond. Speciale patiëntgroepen
Invloed van leeftijd, geslacht of etniciteit
Op basis van studies bij gezonde personen werden geen relevante verschillen in de farmacokinetiek van ruxolitinib waargenomen in verband met het geslacht en de etniciteit.
Populatiefarmacokinetiek
In een populatiefarmacokinetische evaluatie bij MF-patiënten werd geen duidelijk verband gezien tussen de orale klaring en de leeftijd of het ras van de patiënt. De voorspelde orale klaring was 17,7 l/u bij vrouwen en 22,1 l/u bij mannen, met een interindividuele variabiliteit van 39% bij MF-patiënten.
De klaring bedroeg 12,7 l/u bij PV-patiënten, met een interindividuele variabiliteit van 42%; op basis van een populatiefarmacokinetische evaluatie bij PV-patiënten werd geen verband waargenomen tussen de orale klaring en geslacht, leeftijd of ras van de patiënt. De klaring bedroeg 10,4 l/u bij adolescente en volwassen patiënten met acute GvHD en 7,8 l/u bij adolescente en volwassen patiënten met chronische GvHD, met een interindividuele variabiliteit van 49%. Bij pediatrische patiënten met acute of chronische GvHD en met een BSA lager dan 1 m2 lag de klaring tussen de 6,5 en 7 l/u. Er werd geen verband waargenomen tussen orale klaring en geslacht, leeftijd of ras van de patiënt, gebaseerd op een farmacokinetische evaluatie van de groep GvHD-patiënten. Bij een dosis van 10 mg tweemaal daags was de blootstelling verhoogd bij GvHD-patiënten met een laag BSA. Bij proefpersonen met een lichaamsoppervlak van 1 m2, 1,25 m2 en 1,5 m2 was de voorspelde gemiddelde blootstelling (AUC) respectievelijk 31%, 22% en 12% hoger dan bij de gemiddelde volwassene
(1,79 m2).
Pediatrische patiënten
De farmacokinetiek van Ruxolitinib bij pediatrische patiënten <18 jaar met MF en PV zijn niet vastgesteld.
Net zoals bij volwassen patiënten met GvHD werd ruxolitinib snel geabsorbeerd na orale toediening bij pediatrische patiënten met GvHD. De dosering voor kinderen tussen de 6 en 11 jaar van tweemaal daags 5 mg bereikte een vergelijkbare blootstelling aan dat van een dosering voor adolescenten en volwassen met acute en chronische GvHD van tweemaal daags 10 mg, wat de exposure matching benadering bevestigt die is geïmplementeerd als onderdeel van de extrapolatie-aanname. Bij kinderen tussen de 2 en 5 jaar met acute en chronische GvHD suggereerde de exposure matching-benadering een dosering van 8 mg/m2 tweemaal daags.
Ruxolitinib werd niet onderzocht bij pediatrische patiënten jonger dan 2 jaar met acute of chronische GvHD, daarom is modellering gebruikt die rekening houdt met leeftijdsgerelateerde aspecten bij jongere patiënten om de blootstelling bij deze patiënten te voorspellen op basis van gegevens van volwassen patiënten.
Op basis van een gepoolde populatiefarmacokinetische analyse bij pediatrische patiënten met acute of chronische GvHD nam de klaring van ruxolitinib af met een afnemend BSA. Na correctie van het BSA-effect hadden andere demografische factoren zoals leeftijd, lichaamsgewicht en bodymass-index geen klinisch significante effecten op de blootstelling aan ruxolitinib.
Nierfunctiestoornis
De nierfunctie werd bepaald door gebruik te maken van zowel Modification of Diet in Renal Disease (MDRD) als urine-creatinine. Na één enkele dosis ruxolitinib van 25 mg was de blootstelling aan ruxolitinib vergelijkbaar bij personen met verschillende gradaties van nierfunctiestoornissen en personen met een normale nierfunctie. De plasma-AUC-waarden van de metabolieten van ruxolitinib stegen echter vaak naarmate de nierfunctiestoornis ernstiger was en stegen het meest uitgesproken bij de personen met een ernstige nierfunctiestoornis. Het is niet bekend of de verhoogde blootstelling aan metabolieten een veiligheidsrisico inhoudt. Een dosisaanpassing wordt aanbevolen bij patiënten met een ernstige nierfunctiestoornis en bij patiënten met nierziekte in het eindstadium (zie rubriek 4.2). Het enkel toedienen op dialysedagen vermindert de blootstelling aan metabolieten, maar ook het farmacodynamisch effect, in het bijzonder op de dagen tussen dialyse.
Leverfunctiestoornis
Na één enkele dosis ruxolitinib van 25 mg bij patiënten met verschillende gradaties van leverfunctiestoornissen was de gemiddelde AUC van ruxolitinib gestegen bij patiënten met een lichte, matige en ernstige leverfunctiestoornis met respectievelijk 87%, 28% en 65% in vergelijking met patiënten met een normale leverfunctie. Er was geen duidelijk verband tussen de AUC en de mate van leverfunctiestoornis gebaseerd op de Child-Pugh score. De terminale eliminatiehalfwaardetijd was langer bij patiënten met een leverfunctiestoornis dan bij gezonde controlepersonen (4,1 tot 5,0 uur versus 2,8 uur). Een dosisverlaging met ongeveer 50% wordt aanbevolen bij MF- en PV-patiënten met een leverfunctiestoornis (zie rubriek 4.2).
Voor GvHD-patiënten met leverfunctiestoornissen die geen verband houden met GvHD moet de startdosis ruxolitinitb met 50% worden verlaagd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Ruxolitinib werd onderzocht in studies op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en reproductietoxiciteit en in een carcinogeniteitsstudie.
Doelorganen geassocieerd met de farmacologische werking van ruxolitinib in studies met herhaalde dosering waren het beenmerg, het perifere bloed en lymfoïde weefsels. Infecties die gewoonlijk geassocieerd zijn met immunosuppressie werden bij honden waargenomen. In een telemetriestudie bij honden werden nadelige dalingen van de bloeddruk samen met een stijging van de hartfrequentie waargenomen en in een respiratoire studie bij ratten werd een nadelige daling van het minuut-volume gemeld. De marges (gebaseerd op niet-gebonden Cmax) van de spiegel zonder bijwerkingen in studies bij honden en ratten waren respectievelijk 15,7 en 10,4 maal hoger dan de maximale aanbevolen dosering van tweemaal daags 25 mg bij de mens. Er werden geen effecten gemeld bij een evaluatie van de neurofarmacologische effecten van ruxolitinib.
In studies met jonge ratten resulteerde de toediening van ruxolitinib in effecten op de groei en de grootte van het bot. Een verminderde botgroei werd waargenomen bij doses ≥5 mg/kg/dag wanneer de behandeling gestart werd op dag 7 na de geboorte (vergelijkbaar met pasgeborenen bij mensen) en bij
≥15 mg/kg/dag wanneer de behandeling gestart werd op dag 14 of dag 21 na de geboorte (vergelijkbaar met een mensenkind van 1–3 jaar). Breuken en vroegtijdig sterven werden bij ratten waargenomen bij doses ≥30 mg/kg/dag wanneer de behandeling gestart werd op dag 7 na de geboorte. Op basis van de ongebonden AUC was de blootstelling bij NOAEL (“no observed adverse effect level”) bij jonge ratten die al op dag 7 na de geboorte behandeld werden, het 0,3-voudige van de waarde bij volwassen patiënten met 25 mg tweemaal daags, terwijl de verminderde botgroei en breuken optraden bij blootstellingen die respectievelijk 1,5 keer en 13 keer hoger waren dan bij volwassen patiënten bij 25 mg tweemaal daags. De effecten waren in het algemeen ernstiger wanneer de toediening korter na de geboorte gebeurde. Behalve de botgroei waren de effecten bij jonge ratten vergelijkbaar met deze bij volwassen ratten. Jonge ratten zijn gevoeliger voor ruxolitinib-toxiciteit dan volwassen ratten.
Ruxolitinib verminderde het foetusgewicht en verhoogde het post-implantatieverlies in dierstudies. Er waren geen aanwijzingen voor een teratogeen effect bij ratten en konijnen. De uiterste waarden van blootstelling waren echter laag in vergelijking met de hoogste klinische dosis, waardoor de resultaten weinig relevant zijn voor mensen. Er werden geen effecten op de vruchtbaarheid waargenomen. In een onderzoek naar de pre- en postnatale ontwikkeling werden een licht verlengde duur van de dracht, een verlaagd aantal implantatieplaatsen en een lager aantal geboren jongen waargenomen. Bij de jongen werden een lager gemiddeld initieel geboortegewicht en een korte periode van een lagere gemiddelde lichaamsgewichttoename gezien. Bij zogende ratten werden ruxolitinib en/of zijn metabolieten in de melk uitgescheiden in een concentratie die 13 keer hoger was dan de plasmaconcentratie bij het moederdier. Ruxolitinib was niet mutageen of clastogeen. Ruxolitinib was niet carcinogeen in het Tg.rasH2-transgene-muizenmodel.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat
Microkristallijne cellulose (E460) Natriumzetmeelglycolaat Hydroxypropylcellulose (E463a)
Povidon K30 (E1201)
Watervrij colloïdaal siliciumdioxide (E551)
Magnesiumstearaat (E470b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Dit geneesmiddel vereist geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PE/PVDC/aluminium blisterverpakkingen die 56 tabletten bevatten of multiverpakkingen die 56 x 1 tablet bevatten.
Niet alle genoemde verpakkingsgrootten of vormen worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vivanta Generics s.r.o.
Třtinová 260/1, Čakovice
19600 Praag 9
Tsjechië
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ruxolitinib Vivanta 5 mg tabletten RVG 133963
Ruxolitinib Vivanta 10 mg tabletten RVG 133964
Ruxolitinib Vivanta 15 mg tabletten RVG 133965
Ruxolitinib Vivanta 20 mg tabletten RVG 133966
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 februari 2026