


SmPC (samenvatting van de productkenmerken) - Nintedanib Teva 100 mg capsule, zacht
1. NAAM VAN HET GENEESMIDDEL
Nintedanib Teva 100 mg, zachte capsules
Nintedanib Teva 150 mg, zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Nintedanib Teva 100 mg, zachte capsules
Elke zachte capsule bevat nintedanib esilaat equivalent aan 100 mg nintedanib.
Nintedanib Teva 150 mg, zachte capsules
Elke zachte capsule bevat nintedanib esilaat equivalent aan 150 mg nintedanib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule)
Nintedanib Teva 100 mg, zachte capsules
Perzikkleurige, ondoorzichtige, langwerpige capsule met gele, stroperige suspensie, bedrukt met “NT 100” in rode inkt en ongeveer 16 mm lang.
Nintedanib Teva 150 mg, zachte capsules
Bruinkleurige, ondoorzichtige, langwerpige capsule met gele, stroperige suspensie, bedrukt met “NT 150” in zwarte inkt en ongeveer 17 mm lang.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Nintedanib Teva is geïndiceerd bij volwassenen voor de behandeling van idiopathische pulmonale fibrose (IPF).
Nintedanib Teva is ook geïndiceerd bij volwassenen voor de behandeling van andere chronische progressief fibroserende interstitiële longziektes (ILD’s) (zie rubriek 5.1).
Nintedanib Teva is geïndiceerd bij kinderen en adolescenten van 6 tot en met 17 jaar oud voor de behandeling van klinisch significante, progressief fibroserende interstitiële longziektes (ILD’s) (zie rubrieken 4.2 en 5.1).
Nintedanib Teva is geïndiceerd bij volwassenen, adolescenten en kinderen van 6 jaar en ouder voor de behandeling van systemische sclerose gerelateerde interstitiële longziekte (SSc-ILD).
4.2 Dosering en wijze van toediening
Volwassenen: De behandeling dient te worden ingesteld door artsen die ervaren zijn in de behandeling van ziektes waarvoor Nintedanib Teva goedgekeurd is.
Pediatrische patiënten: de behandeling dient alleen te worden ingesteld na betrokkenheid van een multidisciplinair team (artsen, radiologen, pathologen) die ervaren zijn in de diagnose en behandeling van fibroserende interstitiële longziektes (ILD’s).
Dosering
Volwassenen
- Idiopathische pulmonale fibrose (IPF)
- Andere progressief fibroserende interstitiële longziektes (ILD’s)
- Systemische sclerose gerelateerde interstitiële longziekte (SSc-ILD)
De aanbevolen dosering is tweemaal daags 150 mg nintedanib, met een tussenpoos van ongeveer 12 uur. Het gebruik van de dosering van 100 mg tweemaal daags wordt uitsluitend aanbevolen voor gebruik bij patiënten die de dosering van 150 mg tweemaal daags niet verdragen.
Als een dosis is vergeten, dan dient de patiënt op het volgende geplande tijdstip de behandeling te hervatten met de aanbevolen dosering. Als een dosis is vergeten, mag de patiënt niet alsnog de gemiste dosis innemen. De aanbevolen dagelijkse maximale dosis van 300 mg mag niet worden overschreden.
Dosisaanpassingen
Indien symptomatische behandeling van eventuele bijwerkingen (zie rubrieken 4.4 en 4.8) niet toereikend is, kan de dosering worden verlaagd of de behandeling tijdelijk worden onderbroken totdat de specifieke bijwerking voldoende is afgenomen en behandeling kan worden hervat. De behandeling met Nintedanib Teva kan worden hervat met de volledige dosering (150 mg tweemaal daags bij volwassen patiënten) of met een lagere dosering (100 mg tweemaal daags bij volwassen patiënten). Als een volwassen patiënt 100 mg tweemaal daags niet verdraagt, moet de behandeling met Nintedanib Teva worden stopgezet.
Als diarree, misselijkheid en/of braken aanhouden ondanks ondersteunende zorg (met inbegrip van behandeling met anti-emetica), kan dosisverlaging of het onderbreken van de behandeling nodig zijn.
De behandeling kan worden hervat met een lagere dosering (100 mg tweemaal daags bij volwassen patiënten) of met de volledige dosering (150 mg tweemaal daags bij volwassen patiënten). In het geval van aanhoudende ernstige diarree, misselijkheid en/of braken ondanks symptomatische behandeling, moet de behandeling met Nintedanib Teva worden gestaakt (zie rubriek 4.4).
In het geval dat de behandeling moet worden onderbroken vanwege stijgingen van aspartaataminotransferase (ASAT) of alanineaminotransferase (ALAT) > 3 × bovenlimiet van normaal
(ULN) kan, zodra de transaminasen tot uitgangswaarden gedaald zijn, de behandeling met Nintedanib Teva worden hervat met een verlaagde dosering (100 mg tweemaal daags bij volwassen patiënten), die vervolgens kan worden verhoogd tot de volledige dosering (150 mg tweemaal daags bij volwassen patiënten) (zie rubrieken 4.4 en 4.8).
Voor specifieke aanbevelingen voor dosisverlaging bij de behandeling van bijwerkingen bij pediatrische patiënten, zie tabel 1.
Kinderen en adolescenten van 6 tot en met 17 jaar oud
- Behandeling van klinisch significante, progressieve fibroserende interstitiële longziektes (ILD’s)
- Behandeling van systemische sclerose gerelateerde interstitiële longziekte (SSc-ILD)
De groei moet regelmatig worden gecontroleerd en beoordeling van veranderingen in de epifysaire groeischijven door middel van jaarlijkse beeldvorming van botten wordt aanbevolen bij patiënten met open epifysen. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen van een groeistoornis of veranderingen in de epifysaire groeischijven ontwikkelen (zie rubrieken 4.4 en 4.8).
Totdat de ontwikkeling van het gebit volledig is, moet regelmatig, ten minste elke 6 maanden, oraal tandheelkundig onderzoek worden uitgevoerd (zie rubrieken 4.4 en 4.8).
De aanbevolen dosering van Nintedanib Teva voor pediatrische patiënten in de leeftijd van 6 tot en met 17 jaar is gebaseerd op het lichaamsgewicht van de patiënt en wordt tweemaal daags toegediend met een tussenpoos van ongeveer 12 uur (zie tabel 1). De dosering dient te worden aangepast volgens het gewicht tijdens het verloop van de behandeling.
Voor doseringen die niet met dit geneesmiddel kunnen worden bereikt, zijn nintedanib-bevattende geneesmiddelen in geschiktere sterktes beschikbaar.
Tabel 1: Aanbeveling voor dosering en verlaagde dosering van Nintedanib Teva in milligrammen (mg) per lichaamsgewicht in kilogrammen (kg) voor pediatrische patiënten in de leeftijd van 6 tot en met 17 jaar oud
| Gewichtsbereik | Nintedanib Teva dosering | Verlaagde Nintedanib Teva dosering* |
|---|---|---|
| 13,5** - 22,9 kg | 50 mg (2 capsules van 25 mg) tweemaal daags | 25 mg (1 capsule van 25 mg) tweemaal daags |
| 23,0 - 33,4 kg | 75 mg (3 capsules van 25 mg) tweemaal daags | 50 mg (2 capsules van 25 mg) tweemaal daags |
| 33,5 - 57,4 kg | 100 mg (1 capsule van 100 mg of 4 capsules van 25 mg) tweemaal daags | 75 mg (3 capsules van 25 mg) tweemaal daags |
| 57,5 kg en hoger | 150 mg (1 capsule van 150 mg of 6 capsules van 25 mg) tweemaal daags | 100 mg (1 capsule van 100 mg of 4 capsules van 25 mg) tweemaal daags |
| * Verlaagde dosering wordt aanbevolen bij kinderen en adolescenten met een lichte leverinsufficiëntie (Child-Pugh A) en voor de behandeling van bijwerkingen bij pediatrische patiënten. Voor meer informatie over de behandeling van geneesmiddelbijwerkingen, zie hierboven. | ||
| ** Gewicht lager dan 13,5 kg: De behandeling moet worden onderbroken als het gewicht van de patiënt daalt tot onder de 13,5 kg. | ||
Speciale patiëntengroepen
Oudere patiënten (≥65 jaar)
Er zijn geen verschillen in veiligheid en werkzaamheid waargenomen bij oudere patiënten. Dosisaanpassing bij oudere patiënten is vooraf niet nodig. Bij patiënten ≥75 jaar is de kans groter dat een dosisverlaging nodig is om bijwerkingen te beperken (zie rubriek 5.2).
Nierinsufficiëntie
Bij volwassen en pediatrische patiënten met lichte tot matig ernstige nierinsufficiëntie is een aanpassing van de aanvangsdosis niet nodig.
De veiligheid, werkzaamheid en farmacokinetiek van nintedanib bij volwassen en pediatrische patiënten met ernstige nierinsufficiëntie (<30 ml/min creatinineklaring) zijn niet onderzocht.
Leverinsufficiëntie
Bij volwassen patiënten met een lichte leverinsufficiëntie (Child-Pugh A) is de aanbevolen dosis Nintedanib Teva 100 mg tweemaal daags, met een tussenpoos van ongeveer 12 uur. Bij pediatrische patiënten met een lichte leverinsufficiëntie (Child-Pugh A), wordt een verlaagde aanvangsdosering aanbevolen (zie tabel 1). Bij volwassen en pediatrische patiënten met een lichte leverinsufficiëntie (Child-Pugh A) dient onderbreken of staken van de behandeling te worden overwogen voor de behandeling van bijwerkingen. De veiligheid en werkzaamheid van nintedanib zijn niet onderzocht bij volwassen en pediatrische patiënten met leverinsufficiëntie die is geclassificeerd als Child-Pugh B en Child-Pugh C. Behandeling met Nintedanib Teva bij volwassen en pediatrische patiënten met matig ernstige (Child-Pugh B) of ernstige (Child-Pugh C) leverinsufficiëntie wordt niet aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van nintedanib zijn niet onderzocht bij pediatrische patiënten jonger dan 6 jaar. Daarom wordt behandeling van kinderen jonger dan 6 jaar met nintedanib niet aanbevolen. Nintedanib is niet onderzocht bij patiënten met een gewicht lager dan 13,5 kg en daarom wordt het niet aanbevolen bij deze patiëntgroep (zie rubriek 5.1).
Wijze van toediening
Nintedanib Teva is voor oraal gebruik. De capsules moeten ingenomen worden bij de maaltijd. De capsule moet ingenomen worden met water en in zijn geheel worden doorgeslikt. Er mag niet op worden gekauwd.
De capsule mag niet worden geopend of fijngemalen (zie rubriek 6.6).
Nintedanib Teva capsules mogen worden ingenomen met een kleine hoeveelheid (een theelepel) zacht voedsel dat koud of op kamertemperatuur is, zoals appelmoes of chocoladepudding, en moeten onmiddellijk worden doorgeslikt zonder erop te kauwen, om ervoor te zorgen dat de capsule intact blijft.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen
- Zwangerschap (zie rubriek 4.6)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Gastro-intestinale aandoeningen
Diarree
In de klinische onderzoeken was diarree de meest gemelde gastro-intestinale bijwerking (zie rubriek 4.8). Bij de meeste patiënten was de diarree licht tot matig ernstig van aard en trad deze op in de eerste 3 maanden van de behandeling.
In de postmarketingperiode zijn ernstige gevallen gemeld van diarree, die leidden tot dehydratie en elektrolytstoornissen. Patiënten dienen bij de eerste tekenen te worden behandeld met voldoende vochtinname en anti-diarreegeneesmiddelen, bijv. loperamide. Dosisverlaging of onderbreking van de behandeling kan nodig zijn. De behandeling met Nintedanib Teva kan worden hervat met een lagere dosering of met de volledige dosering (zie rubriek 4.2, Dosisaanpassingen). In het geval de ernstige diarree ondanks symptomatische behandeling aanhoudt, moet de behandeling met Nintedanib Teva worden gestaakt.
Misselijkheid en braken
Misselijkheid en braken waren veel gemelde gastro-intestinale bijwerkingen (zie rubriek 4.8). Bij de meeste patiënten waren de misselijkheid en het braken licht tot matig ernstig van aard. In klinische onderzoeken was misselijkheid voor maximaal 2,1% van de patiënten reden om te stoppen met Nintedanib Teva, en braken leidde bij maximaal 1,4% van de patiënten tot staken van de behandeling met Nintedanib Teva.
Als de klachten aanhouden, ondanks ondersteunende zorg (met inbegrip van anti-emetica), kan dosisverlaging of het onderbreken van de behandeling nodig zijn. De behandeling kan worden hervat met een lagere dosering of met de volledige dosering (zie rubriek 4.2, Dosisaanpassingen). In het geval van aanhoudende ernstige klachten moet de behandeling met Nintedanib Teva worden gestaakt.
Leverfunctie
De veiligheid en werkzaamheid van nintedanib zijn niet onderzocht bij patiënten met matig ernstige (Child-Pugh B) of ernstige (Child-Pugh C) leverinsufficiëntie. Daarom wordt behandeling met Nintedanib Teva niet aanbevolen bij deze patiënten (zie rubriek 4.2). Vanwege de verhoogde blootstelling kan bij patiënten met lichte leverinsufficiëntie (Child-Pugh A) het risico op bijwerkingen verhoogd zijn. Volwassen patiënten met lichte leverinsufficiëntie (Child-Pugh A) dienen behandeld te worden met een verlaagde dosis van Nintedanib Teva (zie rubrieken 4.2 en 5.2).
Gevallen van door het geneesmiddel veroorzaakte leverschade, waaronder ernstige leverschade met fatale afloop, zijn waargenomen bij behandeling met nintedanib. De meeste gevallen van leverinsufficiëntie traden op in de eerste drie maanden van de behandeling. Om die reden dienen de levertransaminase- en bilirubinespiegels vóór aanvang van de behandeling met Nintedanib Teva en gedurende de eerste maand van de behandeling met Nintedanib Teva te worden bepaald. Patiënten dienen in de daaropvolgende twee maanden van de behandeling regelmatig gecontroleerd te worden en daarna periodiek, bijv. bij elk patiëntenbezoek of wanneer klinisch aangewezen.
Verhogingen van leverenzymen (ALAT, ASAT, alkalische fosfatase (AF), gammaglutamyltransferase (gamma-GT); zie rubriek 4.8) en bilirubine waren in de meerderheid van de gevallen omkeerbaar door dosisverlaging of onderbreking van de behandeling. Als transaminasewaarden (ASAT of ALAT)
> 3 × ULN dient de dosering te worden verlaagd of de behandeling met Nintedanib Teva tijdelijk te worden gestaakt. De patiënt dient daarna nauwlettend te worden gevolgd. Zodra de transaminasewaarden tot uitgangswaarden teruggekeerd zijn, kan de behandeling met Nintedanib Teva worden hervat met een volledige dosering of met een verlaagde dosering, die vervolgens kan worden verhoogd tot de volledige dosering (zie rubriek 4.2 Dosisaanpassingen). Als verhoogde leverfunctietestwaarden gepaard gaan met klinische tekenen of symptomen van leverschade, bijv. geelzucht, dan moet de behandeling met Nintedanib Teva permanent worden gestaakt. Andere oorzaken van de stijging van de leverenzymen moeten onderzocht worden.
Volwassen patiënten met een laag lichaamsgewicht (<65 kg), patiënten van Aziatische afkomst en vrouwelijke patiënten hebben een hoger risico op leverenzymstijgingen. Blootstelling aan nintedanib nam lineair toe met de leeftijd van de patiënt, wat ook kan resulteren in een verhoogd risico op het ontwikkelen van leverenzymstijgingen (zie rubriek 5.2). Nauwgezette controle wordt aanbevolen bij patiënten met deze risicofactoren.
Nierfunctie
Gevallen van nierinsufficiëntie/nierfalen, in sommige gevallen met fatale afloop, zijn gemeld bij het gebruik van nintedanib (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd tijdens behandeling met nintedanib, waarbij bijzondere aandacht moet worden besteed aan die patiënten die risicofactoren vertonen voor nierinsufficiëntie/nierfalen. In geval van nierinsufficiëntie/nierfalen, moet een aanpassing van de behandeling worden overwogen (zie rubriek 4.2, Dosisaanpassingen).
Bloedingen
Blokkade van de vasculaire endotheliale groeifactorreceptor (VEGFR) kan een verhoogd risico op bloedingen met zich meebrengen.
Patiënten van wie bekend is dat ze risico lopen op bloedingen, waaronder patiënten met erfelijke aanleg voor bloedingen of patiënten die een volledige dosering van een antistollingsbehandeling gebruikten, werden niet opgenomen in de klinische onderzoeken. In de postmarketingperiode zijn niet-ernstige en ernstige bloedingen gemeld, waarvan enkele met fatale afloop (zowel bij patiënten die werden behandeld met antistollingsmiddelen of andere geneesmiddelen die bloedingen kunnen veroorzaken als bij patiënten die daar niet mee werden behandeld). Daarom mogen deze patiënten alleen worden behandeld met Nintedanib Teva als het verwachte voordeel opweegt tegen het potentiële risico.
Arteriële trombo-embolische complicaties
Patiënten die recent een myocardinfarct of beroerte hadden doorgemaakt waren uitgesloten van deelname aan de klinische onderzoeken. In de klinische onderzoeken bij volwassen patiënten werden arteriële trombo-embolische complicaties soms gemeld (nintedanib 2,5% versus placebo 0,7% voor
INPULSIS; nintedanib 0,9% versus placebo 0,9% voor INBUILD; nintedanib 0,7% versus placebo 0,7% voor SENSCIS). In de INPULSIS-onderzoeken was het percentage patiënten met myocardinfarct groter in de nintedanib-groep (1,6%) dan in de placebogroep (0,5%), terwijl ischemische hartziekte als bijwerking even vaak voorkwam in de nintedanib- als in de placebogroep. In het INBUILD-onderzoek werd myocardinfarct waargenomen met een lage frequentie: nintedanib 0,9% versus placebo 0,9%. In het SENSCIS-onderzoek werd myocardinfarct met een lage frequentie waargenomen in de placebogroep (0,7%) en niet waargenomen in de nintedanib groep.
Voorzichtigheid is geboden bij de behandeling van patiënten met een verhoogd cardiovasculair risico, onder wie patiënten van wie bekend is dat ze coronair vaatlijden hebben. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen of symptomen van acute myocardischemie ontwikkelen.
Aneurysma’s en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma’s en/of arteriële dissecties bevorderen. Voordat een behandeling met Nintedanib Teva wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Veneuze trombo-embolie
In de klinische onderzoeken werd geen verhoogd risico op veneuze trombo-embolie waargenomen bij patiënten behandeld met nintedanib. Vanwege het werkingsmechanisme van nintedanib kunnen patiënten een verhoogd risico hebben op trombo-embolische complicaties.
Maag-darmperforaties en ischemische colitis
In de klinische onderzoeken bij volwassen patiënten was de frequentie van patiënten met een perforatie in beide behandelingsgroepen maximaal 0,3%. Door het werkingsmechanisme van nintedanib kunnen patiënten een verhoogd risico lopen op maag-darmperforaties. In de postmarketingperiode zijn gevallen gemeld van maag-darmperforaties en gevallen van ischemische colitis, waarvan enkele met fatale afloop. Bijzondere voorzichtigheid is geboden bij de behandeling van patiënten die eerder een buikoperatie hebben ondergaan, een voorgeschiedenis hebben van peptische ulceratie of divertikelziekte, of gelijktijdig worden behandeld met corticosteroïden of NSAID’s. Nintedanib Teva mag op zijn vroegst 4 weken na een buikoperatie worden gestart. Therapie met Nintedanib Teva moet definitief worden gestaakt bij patiënten die een maag-darmperforatie of ischemische colitis ontwikkelen. In uitzonderlijke gevallen kan opnieuw worden begonnen met Nintedanib Teva na volledig herstel van de ischemische colitis en na zorgvuldige beoordeling van de gezondheidstoestand en andere risicofactoren van de patiënt.
Proteïnurie in het nefrotische bereik en trombotische microangiopathie
Zeer weinig gevallen van proteïnurie in het nefrotische bereik met of zonder nierfunctiestoornis zijn gemeld in de postmarketingperiode. Histologische bevindingen bij individuele gevallen kwamen overeen met glomerulaire microangiopathie met of zonder niertrombose. Omkering van de symptomen is waargenomen nadat de behandeling met nintedanib werd gestopt, met resterende proteïnurie in sommige gevallen. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen of symptomen van nefrotisch syndroom ontwikkelen.
Remmers van de VEGF-route zijn in verband gebracht met trombotische microangiopathie (TMA), waaronder meldingen van zeer zeldzame gevallen voor nintedanib. Indien met TMA geassocieerde laboratorium- of klinische bevindingen voorkomen bij een patiënt die nintedanib krijgt, moet de behandeling met nintedanib worden gestaakt en moet de TMA grondig worden geëvalueerd.
Posterieur-reversibel-encefalopathiesyndroom (PRES)
Enkele gevallen van het posterieur-reversibel-encefalopathiesyndroom (PRES) zijn gemeld in de postmarketingperiode.
PRES is een neurologische aandoening (bevestigd met MRI-beeldvorming) waarbij zich hoofdpijn, hypertensie, visusstoornissen, convulsies, lethargie, verwardheid en andere visus- en neurologische stoornissen kunnen voordoen, en die fataal kan zijn. PRES is gemeld bij andere VEGF-remmers. Indien PRES wordt vermoed, moet de behandeling met nintedanib worden stopgezet. Er is niets bekend over het opnieuw starten van therapie met nintedanib bij patiënten die eerder PRES kregen. De aanbeveling hierover moet aan de arts worden overgelaten.
Hypertensie
Toediening van Nintedanib Teva kan de bloeddruk doen stijgen. De systemische bloeddruk moet periodiek worden gecontroleerd en indien klinisch geïndiceerd.
Pulmonale hypertensie
Gegevens over het gebruik van nintedanib bij patiënten met pulmonale hypertensie zijn beperkt.
Patiënten met significante pulmonale hypertensie (cardiale index ≤ 2 l/min/m2, of parenterale epoprostenol/treprostinil of significant rechterhartfalen) werden uitgesloten van de INBUILD- en SENSCIS-studies.
Bij patiënten met ernstige pulmonale hypertensie mag Nintedanib Teva niet worden gebruikt. Nauwlettende monitoring wordt aanbevolen bij patiënten met lichte tot matige pulmonale hypertensie.
Complicatie bij wondgenezing
In de klinische studies werd geen verhoogde frequentie van verstoorde wondgenezing waargenomen. Op grond van het werkingsmechanisme kan bij nintedanib de wondgenezing verstoord zijn. Het effect van nintedanib op de wondgenezing is niet gericht onderzocht. Behandeling met Nintedanib Teva mag daarom alleen worden gestart of – in geval van perioperatieve onderbreking – worden hervat als klinisch is vastgesteld dat voldoende wondgenezing heeft plaatsgevonden.
Gelijktijdige toediening met pirfenidon
In een gerichte farmacokinetische studie werd de gelijktijdige behandeling van nintedanib met pirfenidon onderzocht bij patiënten met IPF. Op basis van deze resultaten is er geen bewijs van een relevante farmacokinetische geneesmiddelinteractie tussen nintedanib en pirfenidon bij gelijktijdige toediening (zie rubriek 5.2). Omdat het veiligheidsprofiel voor beide geneesmiddelen vergelijkbaar is, kunnen additieve bijwerkingen, waaronder gastro-intestinale bijwerkingen en bijwerkingen van de lever, worden verwacht. De baten-risicobalans van gelijktijdige behandeling met pirfenidon is niet vastgesteld.
Effect op het QT-interval
Er werd in het klinisch onderzoeksprogramma voor nintedanib geen verlenging van het QT-interval waargenomen (zie rubriek 5.1). Omdat van enkele andere tyrosinekinaseremmers bekend is dat ze een effect op het QT-interval hebben, is voorzichtigheid geboden wanneer nintedanib wordt toegediend aan patiënten die een verlenging van het QTc-interval kunnen ontwikkelen.
Pediatrische patiënten
De gegevens over het gebruik van nintedanib bij pediatrische patiënten zijn beperkt tot een kleine subset van fibroserende interstitiële longziektes (zie rubriek 5.1). Deze subset beslaat niet alle etiologieën die verband houden met progressieve fibroserende interstitiële longziekte bij pediatrische patiënten.
Er bestaat grotere onduidelijkheid over de omvang van het behandelingsvoordeel bij pediatrische patiënten dan bij volwassenen.
De bovenstaande voorzorgsmaatregelen voor volwassen patiënten moeten ook voor pediatrische patiënten worden gevolgd.
Voor specifieke aanbevelingen voor dosisverlaging bij pediatrische patiënten, zie tabel 1.
Bijzonderheden voor pediatrische patiënten worden hieronder beschreven:
Botontwikkeling en groei
In preklinische studies werden reversibele veranderingen in de epifysaire groeischijven waargenomen (zie rubriek 5.3). In de pediatrische klinische studie werden geen significante verminderingen in groei gezien terwijl de proefpersonen nintedanib kregen. Er zijn echter geen gegevens beschikbaar over de veiligheid op lange termijn bij pediatrische patiënten.
De groei moet regelmatig worden gecontroleerd en beoordeling van veranderingen in de epifysaire groeischijven door middel van jaarlijkse beeldvorming van botten wordt aanbevolen bij patiënten met open epifysen. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen ontwikkelen van een groeistoornis of veranderingen in de epifysaire groeischijven.
Stoornissen in de ontwikkeling van het gebit
In preklinische studies werden stoornissen in de ontwikkeling van het gebit waargenomen (zie rubriek 5.3). In de pediatrische klinische studie werd het risico op stoornissen in de ontwikkeling van het gebit niet bevestigd.
Als voorzorgsmaatregel moet regelmatig oraal tandheelkundig onderzoek worden uitgevoerd, ten minste elke 6 maanden totdat de ontwikkeling van het gebit volledig is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
P-glycoproteïne (P-gp)
Nintedanib is een substraat van P-gp (zie rubriek 5.2). Gelijktijdige toediening van nintedanib met de krachtige P-gp remmer ketoconazol in een gerichte interactiestudie resulteerde in een 1,61 maal hogere blootstelling aan nintedanib op basis van de AUC en een 1,83 maal hogere blootstelling op basis van de Cmax. In een geneesmiddelinteractiestudie met de krachtige P-gp-inductor rifampicine daalde de blootstelling aan nintedanib tot 50,3% op basis van de AUC en tot 60,3% op basis van de Cmax bij gelijktijdige toediening van nintedanib met rifampicine in vergelijking met alleen nintedanib. Bij gelijktijdige toediening van Nintedanib Teva met krachtige P-gp-remmers (zoals ketoconazol, erytromycine of ciclosporine) kan de blootstelling aan nintedanib verhogen. In dergelijke gevallen moeten patiënten nauwgezet gecontroleerd worden op verdraagbaarheid van nintedanib. De behandeling van bijwerkingen kan een dosisverlaging, onderbreking of stoppen van de behandeling met nintedanib vereisen (zie rubriek 4.2).
Krachtige P-gp-inductoren (zoals rifampicine, carbamazepine, fenytoïne en sint-janskruid) kunnen de blootstelling aan nintedanib verlagen. In die gevallen moet een alternatief gelijktijdig te gebruiken geneesmiddel met geen of minimale P-gp-inductie worden overwogen.
Cytochroom (CYP)-enzymen
Slechts een klein deel van de biotransformatie van nintedanib verloopt via CYP-enzymen. Preklinisch onderzoek duidt erop dat nintedanib en de metabolieten ervan (de vrije zuurgroep BIBF 1202 en diens glucuronide BIBF 1202-glucuronide) geen CYP-enzymen remmen of induceren (zie rubriek 5.2). De kans op geneesmiddelinteracties met nintedanib via het CYP-metabolisme wordt daarom gering geacht.
Gelijktijdige toediening met andere geneesmiddelen
Gelijktijdige toediening van nintedanib met orale, hormonale anticonceptiva leidde niet tot een relevante mate van wijzigingen in de farmacokinetiek van orale, hormonale anticonceptiva (zie rubriek 5.2).
Gelijktijdige toediening van nintedanib met bosentan wijzigde de farmacokinetiek van nintedanib niet (zie rubriek 5.2).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie
Nintedanib kan bij de mens foetale schade veroorzaken (zie rubriek 5.3). Vrouwen die zwanger kunnen worden, moeten worden geadviseerd dat ze niet zwanger mogen worden tijdens de behandeling met Nintedanib Teva en dat zij uitermate effectieve anticonceptiemethoden moeten gebruiken bij het instellen van Nintedanib Teva, tijdens de behandeling met Nintedanib Teva en tot ten minste 3 maanden na de laatste dosis Nintedanib Teva. Nintedanib heeft geen relevante invloed op de plasmablootstelling van ethinylestradiol en levonorgestrel (zie rubriek 5.2). De werkzaamheid van orale, hormonale anticonceptiva kan verminderd zijn na braken en/of diarree of andere aandoeningen waarbij de absorptie mogelijk wordt beïnvloed. Vrouwen die orale, hormonale anticonceptiva nemen en die deze aandoeningen ondervinden, moeten worden geadviseerd om een alternatieve, uitermate effectieve anticonceptiemethode te gebruiken.
Zwangerschap
Er is geen informatie over het gebruik van nintedanib bij zwangere vrouwen, maar uit preklinisch dieronderzoek is reproductietoxiciteit van deze werkzame stof gebleken (zie rubriek 5.3). Omdat nintedanib mogelijk ook bij de mens foetale schade kan veroorzaken, mag het niet tijdens de zwangerschap worden gebruikt (zie rubriek 4.3) en moeten zwangerschapstests worden uitgevoerd vóór behandeling met Nintedanib Teva en tijdens de behandeling, indien dat noodzakelijk is.
Vrouwelijke patiënten dienen te worden geïnstrueerd hun arts of apotheker te informeren wanneer zij zwanger worden tijdens de behandeling met Nintedanib Teva.
Als de patiënt zwanger wordt tijdens de behandeling met Nintedanib Teva, moet de behandeling worden gestaakt en moet ze op de hoogte worden gebracht van het mogelijke gevaar voor de foetus.
Borstvoeding
Er is geen informatie over de uitscheiding van nintedanib en zijn metabolieten in de moedermelk.
Preklinische studies duiden erop dat kleine hoeveelheden nintedanib en zijn metabolieten (≤ 0,5% van de toegediende dosis) werden uitgescheiden in de melk van zogende ratten. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met dit geneesmiddel.
Vruchtbaarheid
Preklinisch onderzoek heeft geen aanwijzingen opgeleverd dat de mannelijke vruchtbaarheid verminderd wordt (zie rubriek 5.3). Subchronische en chronische toxiciteitsstudies hebben geen aanwijzingen opgeleverd dat de vrouwelijke vruchtbaarheid bij ratten verminderd is bij een systemisch blootstellingsniveau dat vergelijkbaar is met dat van de maximale aanbevolen humane dosering (MRHD) van 150 mg tweemaal daags (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nintedanib Teva heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen te worden geadviseerd om gedurende de behandeling met nintedanib voorzichtig te zijn tijdens het rijden of bij het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinische onderzoeken en tijdens de postmarketingervaring waren de meest gemelde bijwerkingen bij het gebruik van nintedanib diarree, misselijkheid en braken, buikpijn, verminderde eetlust, gewichtsverlies en stijging van leverenzymen.
Zie rubriek 4.4 voor de behandeling van bepaalde bijwerkingen.
Bijwerkingen in tabelvorm
Tabel 2 geeft een samenvatting van de bijwerkingen volgens MedDRA-systeem/orgaanklasse en frequentiecategorie aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Samenvatting van bijwerkingen per frequentiecategorie
| Frequentie | |||||||
|---|---|---|---|---|---|---|---|
| Systeem/orgaanklasse voorkeursterm | Idiopathische pulmonale fibrose | Andere progressief fibroserende ILD’s | Systemische sclerose gerelateerde interstitiële longziekte | ||||
| Bloed- en lymfestelselaandoeningen | |||||||
| Trombocytopenie | Soms | Soms | Soms | ||||
| Voedings- en stofwisselingsstoornissen | |||||||
| Gewichtsverlies | Vaak | Vaak | Vaak | ||||
| Verminderde eetlust | Vaak | Zeer vaak | Vaak | ||||
| Dehydratie | Soms | Soms | Niet bekend | ||||
| Zenuwstelselaandoeningen | |||||||
| Hoofdpijn | Vaak | Vaak | Vaak | ||||
| Posterieur-reversibel-encefalopathiesyndroom | Niet bekend | Niet bekend | Niet bekend | ||||
| Hartaandoeningen | |||||||
| Myocardinfarct | Soms | Soms | Niet bekend | ||||
| Bloedvataandoeningen | |||||||
| Bloeding (zie rubriek 4.4) | Vaak | Vaak | Vaak | ||||
| Hypertensie | Soms | Vaak | Vaak | ||||
| Aneurysmata en arteriae dissecantia | Niet bekend | Niet bekend | Niet bekend | ||||
| Maagdarmstelselaandoeningen | |||||||
| Diarree | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Misselijkheid | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Buikpijn | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Braken | Vaak | Zeer vaak | Zeer vaak | ||||
| Pancreatitis | Soms | Soms | Niet bekend | ||||
| Colitis | Soms | Soms | Soms | ||||
| Lever- en galaandoeningen | |||||||
| Geneesmiddelgeïnduceerd leverletsel | Soms | Vaak | Soms | ||||
| Leverenzym verhoogd | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Alanineaminotransferase (ALAT) verhoogd | Vaak | Zeer vaak | Vaak | ||||
| Aspartaataminotransferase (ASAT) verhoogd | Vaak | Vaak | Vaak | ||||
| Gammaglutamyltransferase (GGT) verhoogd | Vaak | Vaak | Vaak | ||||
| Hyperbilirubinemie | Soms | Soms | Niet bekend | ||||
| Alkalische fosfatase (AF) verhoogd | Soms | Vaak | Vaak | ||||
| Huid- en onderhuidaandoeningen | |||||||
| Uitslag | Vaak | Vaak | Soms | ||||
| Pruritus | Soms | Soms | Soms | ||||
| Alopecia | Soms | Soms | Niet bekend | ||||
| Nier- en urinewegaandoeningen | |||||||
| Nierfalen (zie rubriek 4.4) | Niet bekend | Niet bekend | Soms | ||||
| Proteïnurie | Soms | Soms | Niet bekend | ||||
Beschrijving van geselecteerde bijwerkingen
Diarree
In klinische onderzoeken (zie rubriek 5.1), was diarree de gastro-intestinale bijwerking die het meest frequent werd gemeld. Bij de meeste patiënten was de bijwerking licht tot matig ernstig. Bij meer dan twee derde van de patiënten begon de diarree al tijdens de eerste drie maanden van de behandeling. Bij de meeste patiënten kon de diarree behandeld worden met antidiarreegeneesmiddelen, verlaging van de dosering of onderbreking van de behandeling (zie rubriek 4.4). Een overzicht van de gemelde gevallen van diarree in klinische onderzoeken wordt weergegeven in Tabel 3:
Tabel 3: Diarree in klinische onderzoeken over een periode van 52 weken
| INPULSIS | INBUILD | SENSCIS | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib | Placebo | Nintedanib | Placebo | Nintedanib | |||||||||||
| Diarree | 18,4% | 62,4% | 23,9% | 66,9% | 31,6% | 75,7% | ||||||||||
| Ernstige diarree | 0,5% | 3,3% | 0,9% | 2,4% | 1,0% | 4,2% | ||||||||||
| Diarree die leidt tot dosisverlaging van nintedanib | 0% | 10,7% | 0,9% | 16,0% | 1,0% | 22,2% | ||||||||||
| Diarree die leidt tot staken van de behandeling met nintedanib | 0,2% | 4,4% | 0,3% | 5,7% | 0,3% | 6,9% | ||||||||||
Verhoogde leverenzymen
In de INPULSIS-onderzoeken werd een stijging van leverenzymen (zie rubriek 4.4) gemeld bij respectievelijk 13,6% en 2,6% van de met nintedanib en placebo behandelde patiënten. In de
INBUILD-studie werd een stijging van leverenzymen gemeld bij respectievelijk 22,6% en 5,7% van de met nintedanib en placebo behandelde patiënten. In de SENSCIS-studie werd een stijging van leverenzymen gemeld bij respectievelijk 13,2% en 3,1% van de met nintedanib en placebo behandelde patiënten. De verhoging van de leverenzymen was reversibel en ging niet gepaard met klinisch manifeste leverziekte.
Voor meer informatie over speciale populaties, aanbevolen maatregelen en doseringsaanpassingen in het geval van diarree en leverenzymverhogingen, zie respectievelijk rubriek 4.4 en 4.2.
Bloeding
In klinische onderzoeken, kwamen bloedingen iets vaker voor bij met nintedanib behandelde patiënten of ongeveer even vaak tussen de behandelgroepen (nintedanib 10,3% versus placebo 7,8% voor INPULSIS; nintedanib 11,1% versus placebo 12,7% voor INBUILD; nintedanib 11,1% versus placebo 8,3% voor SENSCIS). Niet-ernstige bloedneus was de meest gemelde bloeding als bijwerking. Ernstige bloedingen kwamen weinig voor in de 2 behandelingsgroepen (nintedanib 1,3% versus placebo 1,4% voor INPULSIS; nintedanib 0,9% versus placebo 1,5% voor INBUILD; nintedanib 1,4% versus placebo 0,7% voor SENSCIS).
Bloedingen in de postmarketingperiode omvatten, maar beperkten zich niet tot, bloedingen in het maagdarmstelsel, het ademhalingsstelsel en het centrale zenuwstelsel, met de hoogste frequentie voor bloedingen in het maagdarmstelsel (zie rubriek 4.4).
Proteïnurie
In klinische onderzoeken kwam proteïnurie weinig voor bij patiënten en ongeveer even vaak tussen de behandelgroepen (nintedanib 0,8% versus placebo 0,5% voor INPULSIS; nintedanib 1,5% versus placebo 1,8% voor INBUILD; nintedanib 1,0% versus placebo 0,0% voor SENSCIS). Nefrotisch syndroom is niet gemeld in klinische onderzoeken. Zeer weinig gevallen van proteïnurie in het nefrotische bereik met of zonder nierinsufficiëntie zijn gemeld in de postmarketingperiode. Histologische bevindingen bij individuele gevallen kwamen overeen met glomerulaire microangiopathie met of zonder niertrombose. Omkering van de symptomen is waargenomen nadat de behandeling met nintedanib werd gestopt, met resterende proteïnurie in sommige gevallen. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen of symptomen van nefrotisch syndroom ontwikkelen (zie rubriek 4.4).
Pediatrische patiënten
Er is een beperkte hoeveelheid gegevens over de veiligheid van nintedanib bij pediatrische patiënten.
Er werden in totaal 39 patiënten in de leeftijd van 6 tot 17 jaar behandeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek dat 24 weken duurde, gevolgd door een open-label behandeling met nintedanib van variabele duur (zie rubriek 5.1). De vaakst gemelde bijwerkingen bij nintedanib tijdens de placebogecontroleerde periode waren diarree (38,5%), braken (26,9%), misselijkheid (19,2%), buikpijn (19,2%) en hoofdpijn (11,5%). Dit is consistent met het veiligheidsprofiel dat werd gezien bij volwassen patiënten met IPF, andere chronische fibroserende ILD’s met progressief fenotype en SSc-ILD.
Lever- en galaandoeningen die werden gemeld bij nintedanib tijdens de placebogecontroleerde periode waren leverletsel (3,8%) en verhoogde waarden vastgesteld bij leverfunctieonderzoek (3,8%). Vanwege beperkte gegevens is het niet zeker of het risico op geneesmiddelgeïnduceerd leverletsel bij kinderen vergelijkbaar is met dat bij volwassenen (zie rubriek 4.4).
Op basis van preklinische bevindingen werden botten, groei en de ontwikkeling van het gebit gecontroleerd als zijnde mogelijke risico’s in het pediatrische klinische onderzoek (zie rubrieken 4.2, 4.4 en 5.3).
Het percentage patiënten met tijdens de behandeling optredende pathologische bevindingen van de epifysaire schijf; dit was vergelijkbaar in alle behandelgroepen in week 24 (7,7% in beide behandelgroepen). Tot aan week 52 bedroeg het percentage patiënten met pathologische bevindingen
11,5% voor nintedanib/nintedanib en 15,4% voor placebo/nintedanib.
Het percentage patiënten met tijdens de behandeling optredende pathologische bevindingen bij onderzoek of beeldvorming van het gebit; dit was 46,2% in de nintedanib-groep en 38,5% in de placebogroep tot aan week 24. Tot aan week 52 bedroeg het percentage patiënten met pathologische bevindingen 50,0% voor nintedanib/nintedanib en 46,2% voor placebo/nintedanib.
Er zijn geen gegevens beschikbaar over de veiligheid op lange termijn bij pediatrische patiënten. Er is onduidelijkheid over de potentiële invloed op de groei, de ontwikkeling van het gebit, de puberteit en het risico op leverletsel.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is geen specifiek antidotum of specifieke behandeling voor een overdosis nintedanib. Twee patiënten in het oncologieprogramma gebruikten een te hoge dosering van maximaal 600 mg tweemaal daags gedurende acht dagen. De waargenomen bijwerkingen kwamen overeen met het bekende veiligheidsprofiel van nintedanib, d.w.z. verhoogde leverenzymen en gastro-intestinale klachten. Beide patiënten herstelden van deze bijwerkingen. In de INPULSIS-onderzoeken werd één patiënt onbedoeld 21 dagen lang blootgesteld aan een dosis van 600 mg per dag. Een niet-ernstige bijwerking (nasofaryngitis) kwam voor en verdween tijdens de periode van de onjuiste dosering; verder werden geen nieuwe bijwerkingen gemeld. In geval van een overdosis moet de behandeling worden onderbroken en moet zo nodig ondersteunende behandeling worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX09
Werkingsmechanisme
Nintedanib is een klein-moleculaire tyrosinekinaseremmer die de activiteit remt van receptoren, waaronder de van bloedplaatjes afgeleide groeifactorreceptor (PDGFR) α en ß, de fibroblastgroeifactorreceptor (FGFR) 1-3 en VEGFR 1-3. Bovendien remt nintedanib de kinasen Lck (lymfocytspecifieke tyrosineproteïnekinase), Lyn (tyrosineproteïnekinase lyn), Src (proto-oncogene tyrosineproteïnekinase src) en CSF1R (koloniestimulerende factor 1-receptor). Nintedanib bindt competitief aan de adenosinetrifosfaat (ATP)-bindingsplaats van deze kinasen en blokkeert de intracellulaire signaalroutes, waarvan is aangetoond dat ze een rol spelen bij de pathogenese van hermodellering van fibrotisch weefsel bij interstitiële longziektes.
Farmacodynamische effecten
In in-vitro-onderzoeken waarbij humane cellen werden gebruikt, bleek nintedanib de processen te remmen waarvan aangenomen wordt dat ze een rol spelen bij het begin van de fibrotische pathogenese, het vrijkomen van profibrotische mediatoren uit monocytaire cellen van perifeer bloed, en polarisatie van macrofagen tot alternatief geactiveerde macrofagen. Het is aangetoond dat nintedanib de fundamentele processen bij orgaanfibrose, proliferatie en migratie van fibroblasten en transformatie tot het actieve myofibroblastfenotype, en secretie van extracellulaire matrix remt. In dieronderzoek bij meerdere modellen van IPF, SSc/SSc-ILD, reumatoïde-artritisgerelateerde ILD (RA-ILD) en andere orgaanfibrose bleek nintedanib anti-inflammatoire en antifibrotische effecten te hebben in de longen, de huid, het hart, de nieren en de lever. Nintedanib oefende ook vasculaire activiteit uit. Het verminderde de apoptose van dermale microvasculaire endotheelcellen en verminderde de hermodellering van longvasculatuur door vermindering van de proliferatie van vasculaire gladde spiercellen, vermindering van de dikte van de vaatwanden in de longen en vermindering van het percentage verstopte bloedvaten in de longen.
Klinische werkzaamheid en veiligheid
Idiopathische pulmonale fibrose (IPF)
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met IPF in twee identiek opgezette gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-onderzoeken (INPULSIS-1 (1199.32) en INPULSIS-2 (1199.34)). Patiënten met uitgangswaarden voor FVC voorspeld < 50% of diffusiecapaciteit voor koolstofmonoxide (DLCO, gecorrigeerd voor hemoglobine) voorspeld < 30% mochten niet deelnemen aan de onderzoeken. De patiënten werden gerandomiseerd in een verhouding 3:2 voor de behandeling met nintedanib 150 mg of placebo tweemaal daags gedurende 52 weken.
Het primaire eindpunt was de jaarlijkse mate van afname van geforceerde vitale capaciteit (FVC). De belangrijkste secundaire eindpunten waren verandering van de SGRQ-totaalscore (Saint George’s
Respiratory Questionnaire) ten opzichte van baseline na 52 weken en de tijd tot de eerste acute IPF-exacerbatie.
Jaarlijkse mate van afname van de FVC
De jaarlijkse mate van afname van de FVC (in ml) was significant lager bij patiënten die nintedanib gebruikten in vergelijking met patiënten die placebo kregen. Het effect van de behandeling was in beide onderzoeken consistent. Zie tabel 4 voor de afzonderlijke en gecombineerde onderzoeksresultaten.
Tabel 4: Jaarlijkse mate van afname van de FVC (ml) in het INPULSIS-1- en INPULSIS-2-onderzoek en de gecombineerde gegevens – behandelde patiënten
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | |||||||||||||||
| Aantal geanalyseerde patiënten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||||
| Mate1 (SE) van afname over 52 weken | -239,9 (18,71) | -114,7 (15,33) | -207,3 (19,31) | -113,6 (15,73) | -223,5 (13,45) | -113,6 (10,98) | ||||||||||||||
| Vergelijking met placebo | ||||||||||||||||||||
| Verschil1 | 125,3 | 93,7 | 109,9 | |||||||||||||||||
| 95%-BI | (77,7; 172,8) | (44,8; 142,7) | (75,9; 144,0) | |||||||||||||||||
| p-waarde | <0,0001 | 0,0002 | <0,0001 | |||||||||||||||||
1 geschat op basis van een regressiemodel met random coëfficiënt
BI: betrouwbaarheidsinterval
In een gevoeligheidsanalyse die aannam dat bij patiënten bij wie gegevens ontbraken de FVC-afname na de laatste waargenomen waarde op week 52 hetzelfde zou zijn als bij alle placebopatiënten, was het gecorrigeerde verschil in de jaarlijkse mate van afname tussen nintedanib en placebo 113,9 ml/jaar (95%-BI 69,2; 158,5) in INPULSIS-1 en 83,3 ml/jaar (95%-BI 37,6; 129,0) in INPULSIS-2.
In figuur 1 wordt de ontwikkeling van de verandering t.o.v. baseline in de tijd weergegeven voor beide behandelingsgroepen, op basis van de gecombineerde gegevens van het INPULSIS-1- en INPULSIS-2-onderzoek.
Figuur 1: Gemiddelde (SEM) waargenomen FVC-verandering ten opzichte van baseline (ml) in de tijd in de gecombineerde INPULSIS-1- en INPULSIS-2-onderzoeken
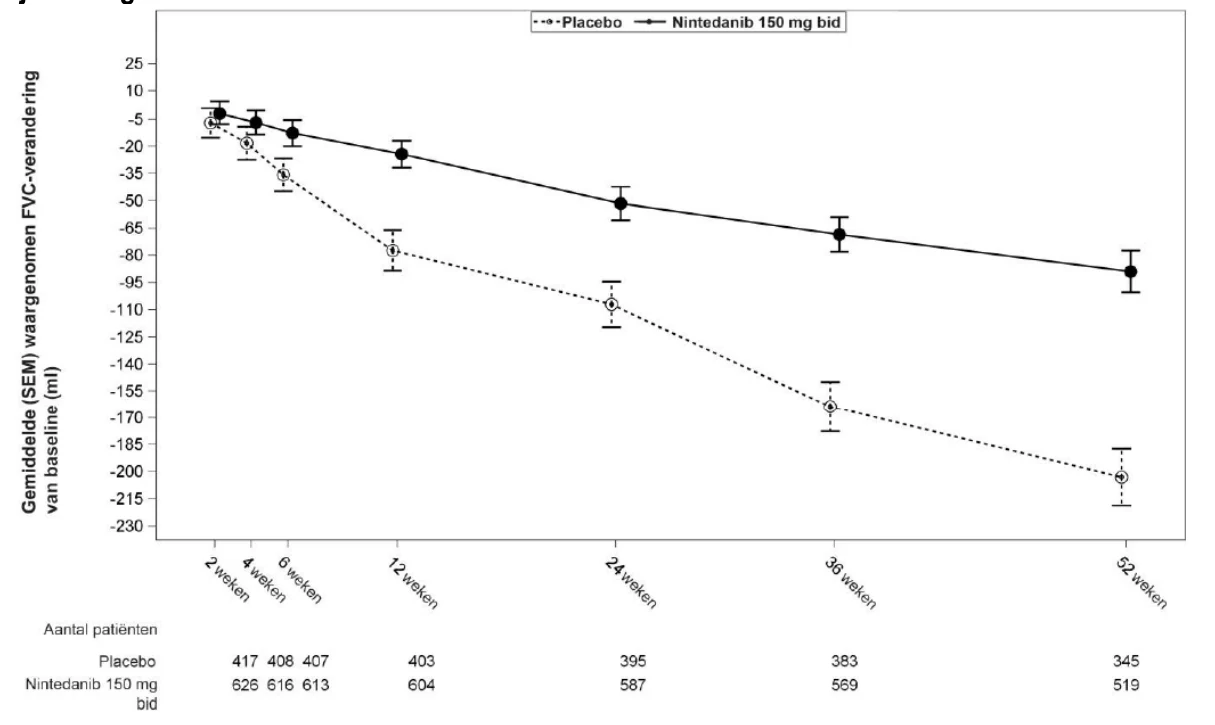
bid = tweemaal daags
Analyse van FCV-responders
In beide INPULSIS-onderzoeken was het percentage FVC-responders, gedefinieerd als patiënten met een absolute afname van voorspelde FVC van maximaal 5% (een drempel die indicatief is voor het verhoogde risico op mortaliteit bij IPF), significant hoger in de nintedanib-groep dan in de placebogroep. Vergelijkbare resultaten werden waargenomen in analyses met gebruik van een conservatieve drempel van 10%. Zie tabel 5 voor de afzonderlijke en gecombineerde onderzoeksresultaten.
Tabel 5: Percentage FVC-responders na 52 weken in het INPULSIS-1- en INPULSIS-2 onderzoek en de gecombineerde gegevens – behandelde patiënten
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | ||||||||||||||||
| Aantal geanalyseerde patiënten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||
| 5%-drempel | |||||||||||||||||||||
| Aantal (%) FVC-responders1 | 78 (38,2) | 163 (52,8) | 86 (39,3) | 175 (53,2) | 164 (38,8) | 338 (53,0) | |||||||||||||||
| Vergelijking met placebo | |||||||||||||||||||||
| Odds ratio | 1,85 | 1,79 | 1,84 | ||||||||||||||||||
| 95%-BI | (1,28; 2,66) | (1,26; 2,55) | (1,43; 2,36) | ||||||||||||||||||
| p-waarde2 | 0,0010 | 0,0011 | <0,0001 | ||||||||||||||||||
| 10%-drempel | |||||||||||||||||||||
| Aantal (%) FVC-responders1 | 116 (56,9) | 218 (70,6) | 140 (63,9) | 229 (69,6) | 256 (60,5) | 447 (70,1) | |||||||||||||||
| Vergelijking met placebo | |||||||||||||||||||||
| Odds ratio | 1,91 | 1,29 | 1,58 | ||||||||||||||||||
| 95%-BI | (1,32; 2,79) | (0,89; 1,86) | (1,21; 2,05) | ||||||||||||||||||
| p-waarde2 | 0,0007 | 0,1833 | 0,0007 | ||||||||||||||||||
1 responders zijn patiënten met een absolute afname van het voorspelde FVC-% meer dan 5% of meer dan 10%, afhankelijk van de drempel en met een FVC-evaluatie op week 52
2 op basis van een logistische regressie
Tijd tot progressie (≥ 10% absolute afname van het voorspelde FVC % of overlijden)
In beide INPULSIS-onderzoeken was het risico op progressie statistisch significant lager voor patiënten behandeld met nintedanib in vergelijking met placebo. In de gecombineerde analyse was de HR 0,60, wat wijst op een afname van 40% van het risico op progressie voor patiënten behandeld met nintedanib in vergelijking met placebo.
Tabel 6: Percentage patiënten met ≥ 10% absolute afname van het voorspelde FVC % of overlijden gedurende 52 weken en de tijd tot progressie in het INPULSIS-1- en INPULSIS-2 onderzoek en de gecombineerde gegevens – behandelde patiënten
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | ||||||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||
| Patiënten met een voorval, N (%) | 83 (40,7) | 75 (24,3) | 92 (42,0) | 98 (29,8) | 175 (41,4) | 173 (27,1) | |||||||||||||||
| Vergelijking met placebo1 | |||||||||||||||||||||
| p-waarde2 | 0,0001 | 0,0054 | < 0,0001 | ||||||||||||||||||
| Hazard ratio3 | 0,53 | 0,67 | 0,60 | ||||||||||||||||||
| 95%-BI | (0,39; 0,72) | (0,51; 0,89) | (0,49; 0,74) | ||||||||||||||||||
1 op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen)
2 op basis van een log-ranktest
3 op basis van een Cox-regressiemodel
Verandering ten opzichte van de baseline in SGRQ-totaalscore in week 52
In de gecombineerde analyse van de INPULSIS-onderzoeken waren de SGRQ-scores bij baseline 39,51 in de nintedanib-groep en 39,58 in de placebogroep. De geschatte gemiddelde verandering ten opzichte van de baseline na 52 weken voor de SGRQ-totaalscore was kleiner in de nintedanib-groep
(3,53) dan in de placebogroep (4,96), met een verschil tussen de behandelingsgroepen van -1,43
(95%-BI: -3,09; 0,23; p=0,0923). In het algemeen is het effect van nintedanib op de gezondheidsgerelateerde kwaliteit van leven op basis van de SGRQ-totaalscore bescheiden, maar wijst wel op minder achteruitgang dan met placebo.
Tijd tot de eerste acute IPF-exacerbatie
In de gecombineerde analyse van de INPULSIS-onderzoeken werd een numeriek lager risico op het krijgen van een eerste acute exacerbatie gezien bij patiënten die nintedanib kregen in vergelijking met placebo. Zie tabel 7 voor de afzonderlijke en gecombineerde onderzoeksresultaten.
Tabel 7: Frequentie van patiënten met acute IPF-exacerbatie gedurende 52 weken en de tijd tot eerste exacerbatie op basis van door de onderzoeker gerapporteerde voorvallen in het INPULSIS-1- en INPULSIS-2-onderzoek en de gecombineerde gegevens ervan – behandelde patiënten
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | |||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||
| Patiënten met een voorval, N (%) | 11 (5,4) | 19 (6,1) | 21 (9,6) | 12 (3,6) | 32 (7,6) | 31 (4,9) | ||||||||||||
| Vergelijking met placebo1 | ||||||||||||||||||
| p-waarde2 | 0,6728 | 0,0050 | 0,0823 | |||||||||||||||
| Hazard ratio3 | 1,15 | 0,38 | 0,64 | |||||||||||||||
| 95%-BI | (0,54; 2,42) | (0,19; 0,77) | (0,39; 1,05) | |||||||||||||||
1 op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen)
2 op basis van een log-ranktest
3 op basis van een Cox-regressiemodel
In een vooraf gespecificeerde gevoeligheidsanalyse was de frequentie van patiënten met minstens 1 beoordeelde exacerbatie gedurende de 52 weken lager in de nintedanib-groep (1,9% van de patiënten) dan in de placebogroep (5,7% van de patiënten). Een analyse van de tijd tot het optreden van de onafhankelijk beoordeelde voorvallen van exacerbatie met gecombineerde gegevens resulteerde in een hazard ratio (HR) van 0,32 (95%-BI 0,16; 0,65; p=0,0010).
Overlevingsanalyse
In de vooraf gespecificeerde gecombineerde analyse van overlevingsgegevens van de INPULSIS-onderzoeken, was de totale mortaliteit over 52 weken in de nintedanib-groep lager dan in de placebogroep (5,5% versus 7,8%). De analyse van de tijd tot overlijden leidde tot een HR van 0,70 (95%-BI 0,43; 1,12; p=0,1399). De resultaten van alle overlevingseindpunten (zoals mortaliteit tijdens de behandeling en respiratoire mortaliteit) lieten consistent een numeriek verschil zien ten gunste van nintedanib.
Tabel 8: Mortaliteit ongeacht de oorzaak gedurende 52 weken in het INPULSIS-1- en INPULSIS-2-onderzoek en de gecombineerde gegevens – behandelde patiënten
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | |||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||
| Patiënten met een voorval, N (%) | 13 (6,4) | 13 (4,2) | 20 (9,1) | 22 (6,7) | 33 (7,8) | 35 (5,5) | ||||||||||||
| Vergelijking met placebo1 | ||||||||||||||||||
| p-waarde2 | 0,2880 | 0,2995 | 0,1399 | |||||||||||||||
| Hazard ratio3 | 0,63 | 0,74 | 0,70 | |||||||||||||||
| 95%-BI | (0,29; 1,36) | (0,40; 1,35) | (0,43; 1,12) | |||||||||||||||
1 op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen)
2 op basis van een log-ranktest
3 op basis van een Cox-regressiemodel
Langetermijnbehandeling met nintedanib bij patiënten met IPF (INPULSIS-ON)
Een open-label extensiestudie van nintedanib omvatte 734 patiënten met IPF. Patiënten die de behandelingsperiode van 52 weken in een INPULSIS-onderzoek voltooiden, werden open-label behandeld met nintedanib in de extensiestudie INPULSIS-ON. De mediane blootstellingstijd voor patiënten die werden behandeld met nintedanib in zowel het INPULSIS-onderzoek als in het INPULSIS-ON-onderzoek was 44,7 maanden (spreiding 11,9-68,3). Een van de verkennende effectiviteitseindpunten was de jaarlijkse FVC-afname gedurende 192 weken, die -135,1 (5,8) ml per jaar bedroeg voor alle behandelde patiënten en consistent was met de jaarlijkse FVC-afname bij patiënten die waren behandeld met nintedanib in de INPULSIS fase III-onderzoeken (−113,6 ml per jaar). Het bijwerkingenprofiel van nintedanib in INPULSIS-ON was consistent met dat in de INPULSIS fase III-onderzoeken.
IPF-patiënten met een gevorderde, verminderde longfunctie (INSTAGE)
INSTAGE was een multicenter, multinationaal, prospectief, gerandomiseerd, dubbelblind klinisch onderzoek met parallelle groepen bij IPF-patiënten met een gevorderde, verminderde longfunctie
(DLCO ≤ 35% van de voorspelde waarde) gedurende 24 weken. 136 patiënten werden behandeld met nintedanib als monotherapie. Op basis van de gecorrigeerde gemiddelde verandering ten opzichte van baseline toonde het resultaat voor het primaire eindpunt een afname aan van de SGRQ-totaalscore (Saint George’s Respiratory Questionnaire) met -0,77 eenheden op week 12. Een post hoc vergelijking toonde aan dat de FVC-afname bij deze patiënten overeenkwam met de FVC-afname bij patiënten die een minder gevorderde ziekte hadden en met nintedanib werden behandeld in de INPULSIS fase 3-onderzoeken.
Het veiligheids- en verdraagbaarheidsprofiel van nintedanib bij IPF-patiënten met een gevorderde, verminderde longfunctie kwam overeen met het veiligheids- en verdraagbaarheidsprofiel dat is waargenomen in de INPULSIS fase III-onderzoeken.
Aanvullende gegevens van het fase IV-onderzoek INJOURNEY met nintedanib 150 mg tweemaal daags en toevoeging van pirfenidon
Gelijktijdige behandeling met nintedanib en pirfenidon is onderzocht in een verkennend open-label, gerandomiseerd onderzoek van nintedanib 150 mg tweemaal daags met toevoeging van pirfenidon (getitreerd tot 801 mg driemaal daags) vergeleken met alleen nintedanib 150 mg tweemaal daags bij
105 gerandomiseerde patiënten gedurende 12 weken. Het primaire eindpunt was het percentage patiënten met gastro-intestinale bijwerkingen vanaf baseline tot week 12. Gastro-intestinale bijwerkingen kwamen veelvuldig voor en waren in overeenstemming met het vastgestelde veiligheidsprofiel van elke component. Diarree, misselijkheid en braken waren de meest voorkomende bijwerkingen gemeld bij patiënten behandeld met respectievelijk pirfenidon toegevoegd aan nintedanib versus alleen nintedanib.
Gemiddelde (SE) absolute veranderingen ten opzichte van baseline in FVC in week 12 waren -13,3 (17,4) ml bij patiënten behandeld met nintedanib met toevoeging van pirfenidon (n=48) vergeleken met -40,9 (31,4) ml bij patiënten behandeld met alleen nintedanib (n=44).
Andere progressief fibroserende interstitiële longziektes (ILD’s)
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met andere progressief fibroserende ILD’s in een dubbelblind, gerandomiseerd, placebogecontroleerd fase III-onderzoek (INBUILD). Patiënten met IPF werden uitgesloten. Patiënten met een klinische diagnose van een progressief fibroserende ILD werden geselecteerd als ze relevante fibrose (meer dan 10% fibrotische kenmerken) hadden op HRCT en klinische tekenen vertoonden van progressie (gedefinieerd als FVC-afname ≥ 10%, FVC-afname ≥ 5% en < 10% met verergering van symptomen of beeldvorming, òf verergering van symptomen en beeldvorming, allemaal in de 24 maanden vóór de screening). Patiënten moesten een FVC hebben die groter was dan of gelijk was aan 45% van de voorspelde waarde, en een DLCO die tussen de 30% en 80% was van de voorspelde waarde. Patiënten moesten progressie hebben ondanks behandeling die voldeed aan de klinische praktijk voor de desbetreffende ILD van de patiënt.
In totaal werden 663 patiënten gerandomiseerd in een verhouding van 1:1 voor behandeling met nintedanib 150 mg tweemaal daags of overeenkomende placebo gedurende ten minste 52 weken. De mediane blootstelling aan nintedanib over het gehele onderzoek was 17,4 maanden, en de gemiddelde blootstelling aan nintedanib over het gehele onderzoek was 15,6 maanden. Randomisatie werd gestratificeerd op basis van het fibrotische patroon op HRCT dat werd bepaald door onafhankelijke gecentraliseerde experts. 412 patiënten met een ‘usual interstitial pneumonia’ (UIP) fibrotisch patroon op HRCT en 251 patiënten met andere fibrotische patronen op HRCT werden gerandomiseerd. Er werden 2 coprimaire populaties gedefinieerd voor de analyses in dit onderzoek: alle patiënten (de algehele populatie) en patiënten met UIP-achtig fibrotisch patroon op HRCT. Patiënten met andere fibrotische patronen op HRCT vertegenwoordigden de ‘complementaire’ populatie.
Het primaire eindpunt was de jaarlijkse afname van geforceerde vitale capaciteit (FVC) (in ml) over een periode van 52 weken. De belangrijkste secundaire eindpunten waren absolute verandering van de totale score van de K-BILD-vragenlijst (King’s Brief Interstitial Lung Disease) ten opzichte van baseline na 52 weken, de tijd tot de eerste acute ILD-exacerbatie of overlijden over een periode van
52 weken, en de tijd tot overlijden over een periode van 52 weken.
Patiënten hadden een gemiddelde (standaarddeviatie [SD; min.-max.]) leeftijd van 65,8 (9,8; 27-87) jaar en een voorspeld gemiddeld FVC-percentage van 69,0% (15,6; 42-137). De onderliggende klinische ILD-diagnoses in het onderzoek vertegenwoordigde groepen waren hypersensiviteitspneumonitis (26,1%), auto-immuun ILD’s (25,6%), idiopathische niet-specifieke interstitiële pneumonitis (18,9%), niet-classificeerbare idiopathische interstitiële pneumonitis (17,2%) en overige ILD’s (12,2%).
De studieopzet en de bewijskracht van de INBUILD-studie waren er niet op gericht om effect aan te tonen ten gunste van nintedanib in specifieke diagnostische subgroepen. Consistente effecten werden aangetoond in subgroepen op basis van ILD-diagnoses. De ervaring met nintedanib in zeer zeldzame progressief fibroserende ILD’s is beperkt.
Jaarlijkse mate van afname van de FVC
De jaarlijkse mate van afname van de FVC (in ml) was over een periode van 52 weken significant verminderd met 107,0 ml bij patiënten die nintedanib kregen in vergelijking met patiënten die placebo kregen (tabel 9), wat overeenkomt met een relatief behandeleffect van 57,0%.
Tabel 9: Jaarlijkse afname van de FVC (in ml) over een periode van 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 331 | 332 | ||||||||
| Mate1 (SE) van afname over 52 weken | -187,8 (14,8) | -80,8 (15,1) | ||||||||
| Vergelijking met placebo | ||||||||||
| Verschil1 | 107,0 | |||||||||
| 95% BI | (65,4; 148,5) | |||||||||
| p-waarde | <0,0001 | |||||||||
1 op basis van een regressiemodel met random coëfficiënt met vaste categorische effecten van behandeling, HRCT-patroon, vaste continue effecten van tijd, FVC bij baseline [ml], en met inbegrip van interacties van behandeling naar tijd en interacties van baseline naar tijd
Vergelijkbare resultaten werden waargenomen in de coprimaire populatie van patiënten met een UIP-achtig fibrotisch patroon op HRCT. Het behandeleffect was consistent in de complementaire populatie van patiënten met andere fibrotische patronen op HRCT (interactie p-waarde 0,2268) (figuur 2).
Figuur 2: Forest plot van de jaarlijkse mate van afname van de FVC (ml) over een periode van 52 weken in de patiëntenpopulaties
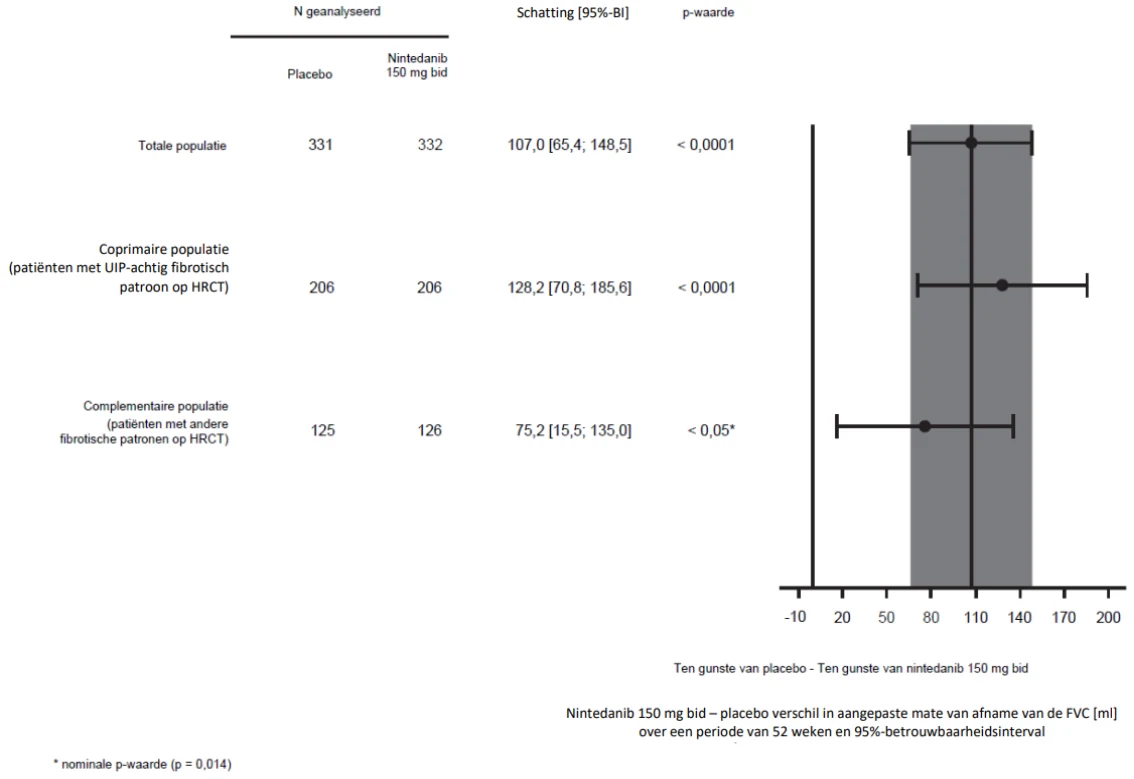
bid = tweemaal daags
De resultaten van het effect van nintedanib voor het verminderen van de jaarlijkse afname van FVC werd bevestigd door alle vooraf gespecificeerde gevoeligheidsanalyses, en consistente resultaten werden waargenomen in de vooraf gespecificeerde werkzaamheidssubgroepen: geslacht, leeftijdsgroep, etniciteit, voorspeld FVC-% bij baseline en oorspronkelijke onderliggende klinische ILD-diagnose in groepen.
In figuur 3 wordt de ontwikkeling van de verandering van FVC t.o.v. baseline in de tijd weergegeven voor de behandelgroepen.
Figuur 3: Gemiddelde (SEM) waargenomen FVC-verandering ten opzichte van baseline (ml) over een periode van 52 weken
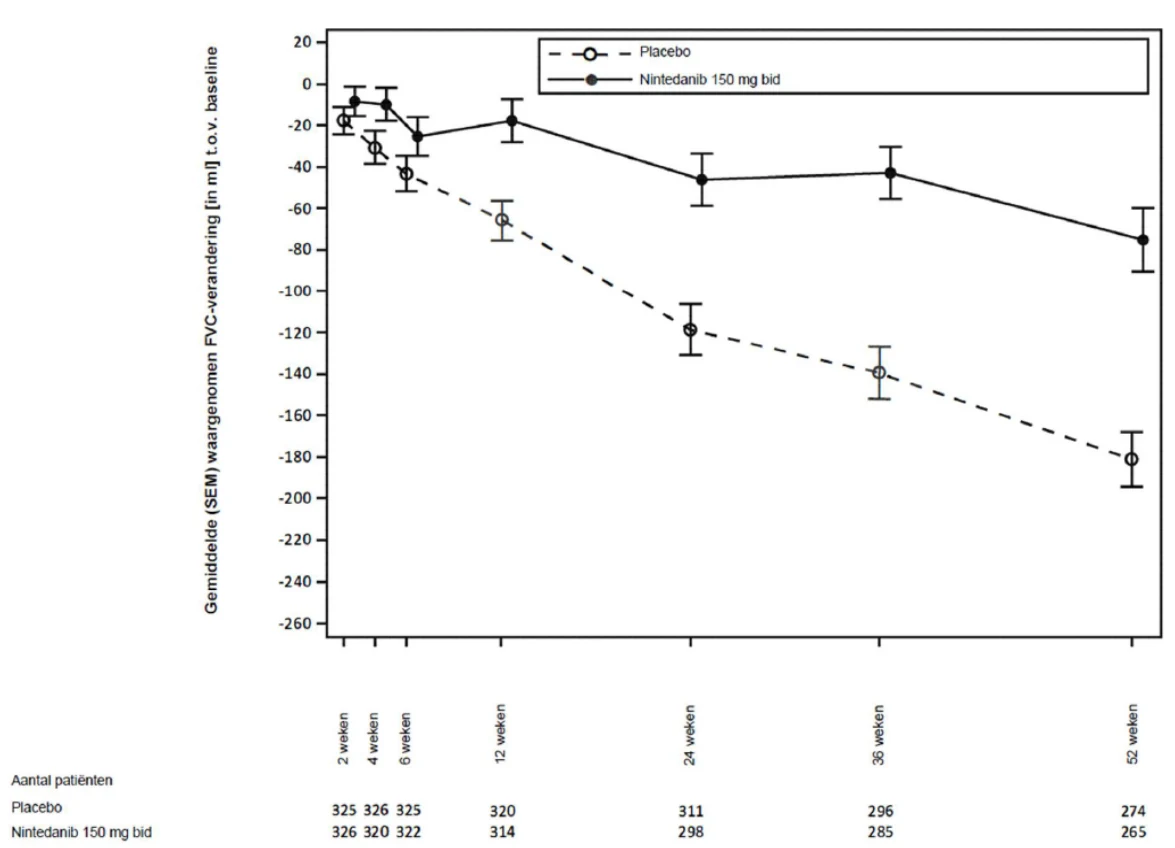
bid = tweemaal daags
Bovendien werden gunstige effecten van nintedanib waargenomen op de aangepaste gemiddelde absolute verandering ten opzichte van baseline van het voorspelde FVC-% na 52 weken. De aangepaste gemiddelde absolute verandering ten opzichte van baseline tot week 52 van het voorspelde FVC-% was lager in de nintedanib-groep (-2,62%) dan in de placebogroep (-5,86%). Het aangepaste gemiddelde verschil tussen de behandelingsgroepen was 3,24 (95%-BI: 2,09; 4,40; nominale p < 0,0001).
Analyse van FVC-responders
Het percentage FVC-responders, gedefinieerd als patiënten met een relatieve afname van het voorspelde FVC-% van maximaal 5%, was hoger in de nintedanib-groep dan voor placebo. Vergelijkbare resultaten werden waargenomen in analyses met een drempel van 10% (tabel 10).
Tabel 10: Percentage FVC-responders na 52 weken in INBUILD
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||
|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 331 | 332 | ||||||
| 5%-drempel | ||||||||
| Aantal (%) FVC-responders1 | 104 (31,4) | 158 (47,6) | ||||||
| Vergelijking met placebo | ||||||||
| Odds ratio2 | 2,01 | |||||||
| 95%-BI | (1,46; 2,76) | |||||||
| Nominale p-waarde | <0,0001 | |||||||
| 10%-drempel | ||||||||
| Aantal (%) FVC-responders1 | 169 (51,1) | 197 (59,3) | ||||||
| Vergelijking met placebo | ||||||||
| Odds ratio2 | 1,42 | |||||||
| 95%-BI | (1,04; 1,94) | |||||||
| Nominale p-waarde | 0,0268 | |||||||
1 responders zijn patiënten waarbij de relatieve afname in het voorspelde FVC-% niet groter was dan 5% of 10%, afhankelijk van de drempel, en met een FVC-evaluatie op week 52 (patiënten met ontbrekende gegevens na 52 weken werden beschouwd als non-responders)
2 op basis van een logistisch regressiemodel met continu covariabel voorspeld FVC-% bij baseline en binaire covariabel HRCT-patroon
Tijd tot eerste acute ILD-exacerbatie of overlijden
Over het gehele onderzoek was het percentage patiënten met ten minste één voorval van eerste acute
ILD-exacerbatie of overlijden 13,9% in de nintedanib groep en 19,6% in de placebogroep. De HR was
0,67 (95%-BI: 0,46; 0,98; nominale p = 0,0387), wat een vermindering van 33% aantoont van het risico op eerste acute ILD-exacerbatie of overlijden voor patiënten die werden behandeld met nintedanib ten opzichte van placebo (figuur 4).
Figuur 4: Kaplan-Meier-grafiek van tijd tot eerste acute ILD-exacerbatie of overlijden over het gehele onderzoek
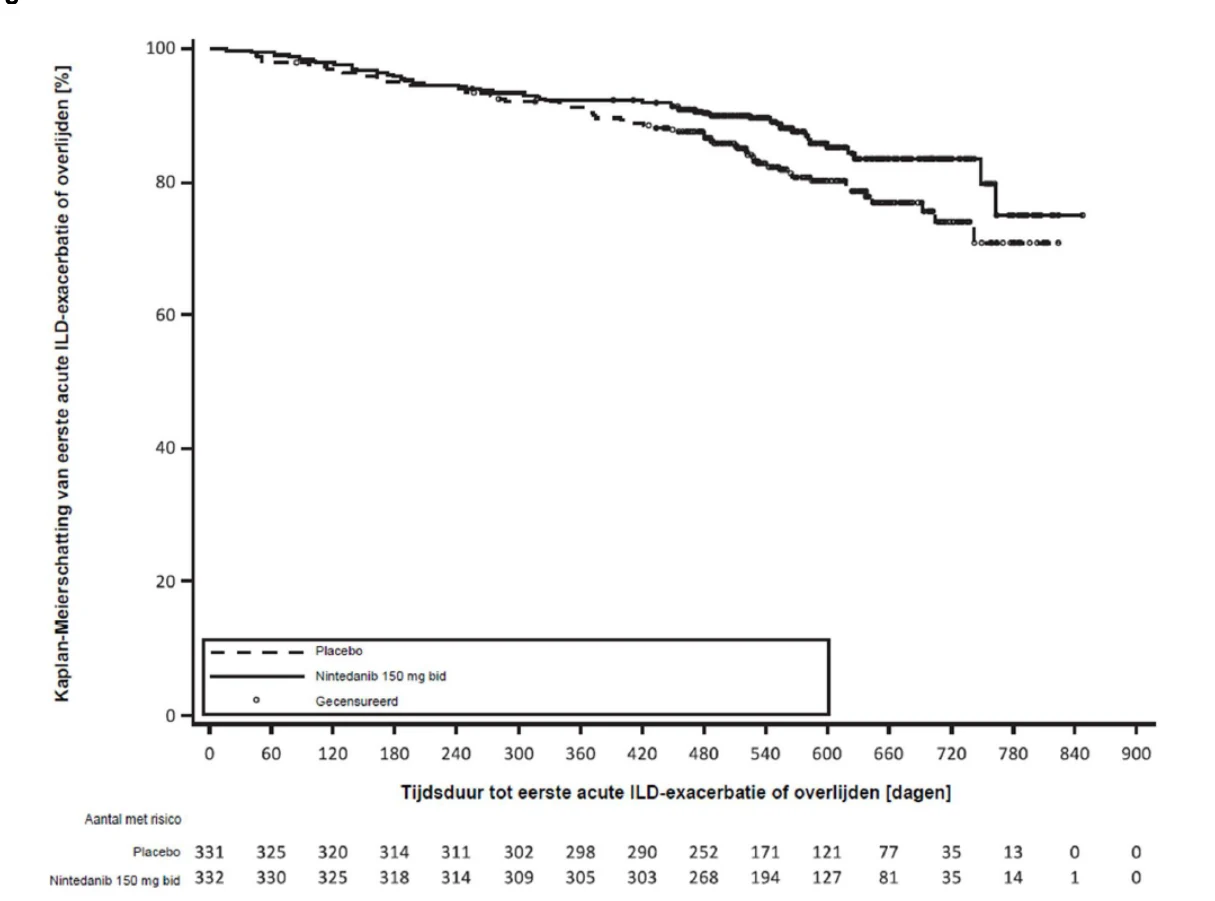
bid= tweemaal daags
Overlevingsanalyse
Het risico op overlijden was lager in de nintedanib-groep dan in de placebogroep. De HR was 0,78 (95%-BI: 0,50; 1,21; nominale p = 0,2594), wat wijst op een vermindering van 22% van het risico op overlijden bij patiënten die werden behandeld met nintedanib ten opzichte van placebo.
Tijd tot progressie (≥ 10% absolute afname van het voorspelde FVC-%) of overlijden
In de INBUILD-studie was het risico op progressie (≥ 10% absolute afname van het voorspelde
FVC-%) of overlijden, verminderd voor patiënten die werden behandeld met nintedanib. Het percentage patiënten met een voorval bedroeg 40,4% in de nintedanib-groep en 54,7% in de placebogroep. De HR was 0,66 (95%-BI: 0,53; 0,83; p = 0,0003), wat wijst op een vermindering van 34% van het risico op progressie (≥ 10% absolute afname van het voorspelde FVC-%) of overlijden, voor patiënten die werden behandeld met nintedanib ten opzichte van placebo.
Kwaliteit van leven
De aangepaste gemiddelde verandering in de totale K-BILD-score ten opzichte van baseline na
52 weken was -0,79 eenheden in de placebogroep en 0,55 in de nintedanib-groep. Het verschil tussen de behandelingsgroepen was 1,34 (95%-BI: -0,31; 2,98, nominale p = 0,1115).
De aangepaste gemiddelde absolute verandering in de L-PF-score (Living with Pulmonary Fibrosis) voor het domein van symptomen van dyspneu ten opzichte van baseline na 52 weken was 4,28 in de nintedanib-groep in vergelijking met 7,81 in de placebogroep. Het aangepaste gemiddelde verschil tussen de groepen ten gunste van nintedanib was -3,53 (95%-BI: -6,14; -0,92; nominale p = 0,0081). De aangepaste gemiddelde absolute verandering in de L-PF-score voor het domein van symptomen van hoesten ten opzichte van baseline na 52 weken was -1,84 in de nintedanib-groep in vergelijking met 4,25 in de placebogroep. Het aangepaste gemiddelde verschil tussen de groepen ten gunste van nintedanib was -6,09 (95%-BI: -9,65; -2,53; nominale p = 0,0008).
Systemische sclerose gerelateerde interstitiële longziekte (SSc-ILD)
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met SSc-ILD in een dubbelblind, gerandomiseerd, placebogecontroleerd fase III-onderzoek (SENSCIS). Patiënten werden gediagnosticeerd met SSc-ILD op basis van de SSc-classificatiecriteria uit 2013 van de American
College of Rheumatology/ European League Against Rheumatism en op basis van een computertomografische thoraxscan met hoge resolutie (HRCT-scan) die in de voorafgaande
12 maanden werd uitgevoerd. In totaal werden 580 patiënten in een verhouding van 1:1 gerandomiseerd naar ofwel nintedanib 150 mg tweemaal daags of overeenkomende placebo gedurende tenminste 52 weken, van wie 576 patiënten werden behandeld. Randomisatie werd gestratificeerd volgens de status van anti-topo-isomeraseantilichamen (ATA). Individuele patiënten bleven de geblindeerde onderzoeksbehandeling krijgen gedurende maximaal 100 weken (mediane blootstelling aan nintedanib was 15,4 maanden; gemiddelde blootstelling aan nintedanib was 14,5 maanden).
Het primaire eindpunt was de jaarlijkse mate van afname van FVC over een periode van 52 weken. De belangrijkste secundaire eindpunten waren absolute verandering van de mRSS-score (modified Rodnan Skin Score) ten opzichte van baseline na 52 weken en absolute verandering van de SGRQ-totaalscore (Saint George’s Respiratory Questionnaire) ten opzichte van baseline na 52 weken.
In de gehele populatie was 75,2% van de patiënten vrouw. De gemiddelde (standaarddeviatie [SD; min.-max.]) leeftijd was 54,0 (12,2; 20-79) jaar. 51,9% van de patiënten had diffuse cutane systemische sclerose (SSc) en 48,1% beperkte cutane SSc. De gemiddelde (SD) tijd sinds het eerste optreden van niet-Raynaud symptomen was 3,49 (1,7) jaar. 49,0% van de patiënten kreeg bij baseline een stabiele behandeling met mycofenolaat (46,5% mycofenolaatmofetil; 1,9% mycofenolaatnatrium; 0,5% mycofenolzuur). Het veiligheidsprofiel bij patiënten met of zonder mycofenolaat bij baseline was vergelijkbaar.
Jaarlijkse mate van afname van de FVC
De jaarlijkse mate van afname van de FVC (ml) was over een periode van 52 weken significant verminderd met 41,0 ml bij patiënten die nintedanib kregen in vergelijking met patiënten die placebo kregen (tabel 11), wat overeenkomt met een relatief behandeleffect van 43,8%.
Tabel 11: Jaarlijkse mate van afname van de FVC (ml) over een periode van 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 287 | |||||||
| Mate1 (SE) van afname over 52 weken | -93,3 (13,5) | -52,4 (13,8) | |||||||
| Vergelijking met placebo | |||||||||
| Verschil1 | 41,0 | ||||||||
| 95%-BI | (2,9; 79,0) | ||||||||
| p-waarde | <0,05 | ||||||||
1 op basis van een regressiemodel met random coëfficiënt met vaste categorische effecten van behandeling,
ATA-status, geslacht, vaste continue effecten van tijd, FVC bij baseline [ml], leeftijd, lengte, en met inbegrip van interacties van tijd naar behandeling en van tijd naar baseline. Het random effect werd inbegrepen voor patiëntspecifieke intercept en tijd. Individuele patiënt variatie werd gemodelleerd volgens een ongestructureerde variantie-covariantiematrix. Interindividuele variabiliteit werd gemodelleerd volgens een variantie-covariantiematrix met variantiecomponenten
Het effect van nintedanib bij de vermindering van de jaarlijkse mate van afname van de FVC was vergelijkbaar voor alle vooraf gespecificeerde gevoeligheidsanalyses en er werd geen heterogeniteit gedetecteerd in vooraf gespecificeerde subgroepen (bijvoorbeeld leeftijd, geslacht en gebruik van mycofenolaat).
Daarnaast werden vergelijkbare effecten gezien bij andere eindpunten voor de longfunctie, zoals absolute verandering t.o.v. baseline in FVC in ml bij week 52 (figuur 5 en tabel 12) en mate van afname van voorspeld FVC-% over 52 weken (tabel 13) die de effecten van nintedanib op het vertragen van de progressie van SSc-ILD verder onderbouwen. Bovendien was bij minder patiënten in de nintedanib-groep een absolute FVC-afname > 5% van de voorspelde waarde (20,6% in de nintedanib-groep versus 28,5% in de placebogroep; OR=0,65; p=0,0287). De relatieve FVC-afname in ml > 10% was vergelijkbaar voor beide groepen (16,7% in de nintedanib-groep versus 18,1% in de placebogroep; OR=0,91; p=0,6842). In deze analyses werd voor ontbrekende FVC-waarden bij week 52 de slechtste waarde van de patiënt tijdens de behandeling ingevoerd.
Een verkennende analyse van gegevens tot 100 weken (maximale duur van behandeling in SENSCIS) suggereerde dat het effect van nintedanib op het vertragen van de progressie van SSc-ILD tijdens de behandeling ook na 52 weken gehandhaafd bleef.
Figuur 5: Gemiddelde (SEM) waargenomen FVC-verandering ten opzichte van baseline (ml) over een periode van 52 weken
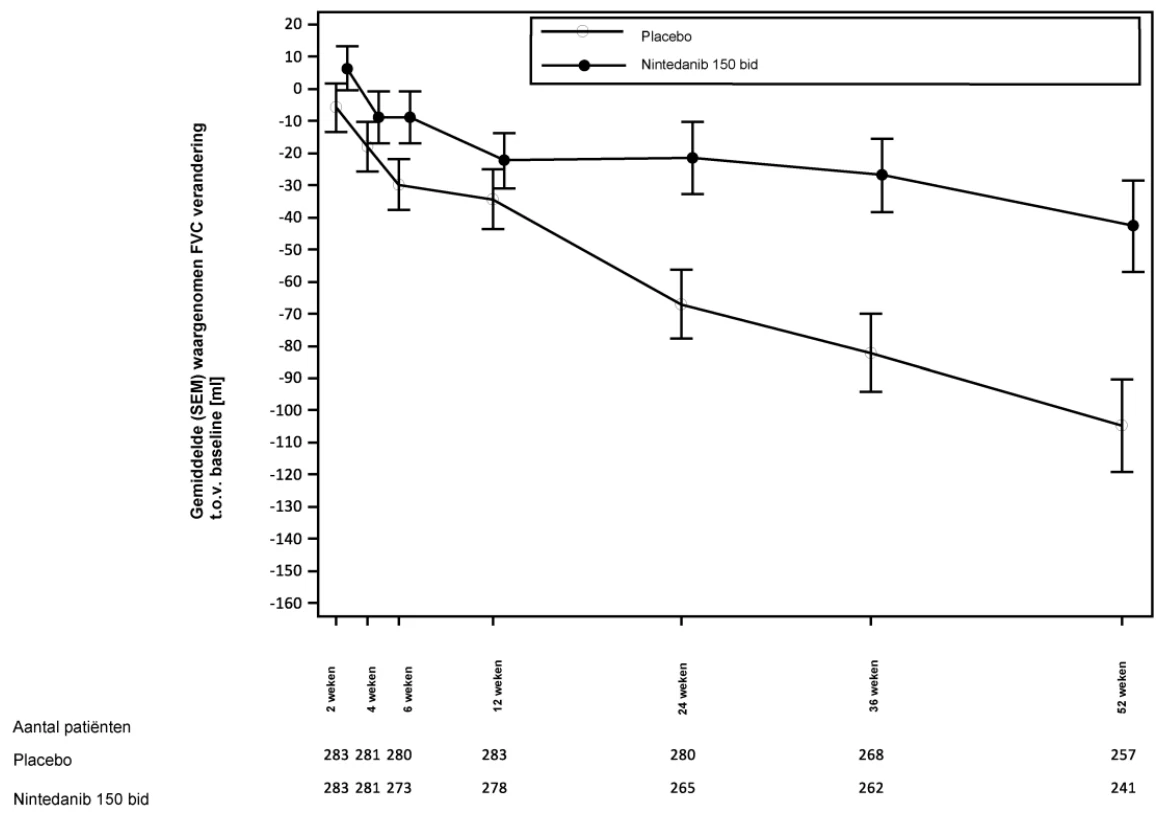
bid = tweemaal daags
Tabel 12: Absolute verandering van FVC (ml) bij week 52 ten opzichte van baseline
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 288 | ||||||||
| Gemiddelde (SD) bij baseline | 2541,0 (815,5) | 2458,5 (735,9) | ||||||||
| Gemiddelde1 (SE) verandering bij week 52 t.o.v. baseline | -101,0 (13,6) | -54,6 (13,9) | ||||||||
| Vergelijking met placebo | ||||||||||
| Gemiddelde1 | 46,4 | |||||||||
| 95%-BI | (8,1; 84,7) | |||||||||
| p-waarde | < 0,05 | |||||||||
1 op basis van MMRM (Mixed Model for Repeated Measures) met vaste categorische effecten van ATA-status, bezoek, interactie van behandeling naar bezoek, interactie van baseline naar bezoek interactie, leeftijd, geslacht en lengte. Het bezoek was de herhaalde maat. Individuele patiëntvariatie werd gemodelleerd volgens een ongestructureerde variantie-covariantiestructuur. Het gecorrigeerde gemiddelde werd gebaseerd op alle geanalyseerde patiënten in het model (niet alleen op de patiënten met een baselinewaarde en meting bij week 52)
Tabel 13: Jaarlijkse mate van afname van de FVC (% voorspeld) over een periode van 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 287 | |||||||
| Mate1 (SE) van afname over 52 weken | -2,6 (0,4) | -1,4 (0,4) | |||||||
| Vergelijking met placebo | |||||||||
| Verschil1 | 1,15 | ||||||||
| 95%-BI | (0,09; 2,21) | ||||||||
| p-waarde | < 0,05 | ||||||||
1 op basis van een random coëfficiënt regressiemodel met vaste categorische effecten van behandeling, ATA-status, vaste continue effecten van tijd, FVC bij baseline [% voorspeld], en met inbegrip van interacties van behandeling naar tijd en van baseline naar tijd. Het random effect werd inbegrepen voor patiëntspecifieke intercept en tijd. Individuele patiëntvariatie werd gemodelleerd volgens een ongestructureerde variantie-covariantiematrix. Interindividuele variabiliteit werd gemodelleerd volgens een variantie-covariantiematrix met variantiecomponenten
Verandering ten opzichte van baseline in de mRSS-score (Modified Rodnan Skin Score) bij week 52
De gecorrigeerde gemiddelde absolute verandering ten opzichte van baseline in mRSS-score bij week 52 was vergelijkbaar tussen de nintedanib groep (-2,17 (95%-BI -2,69; -1,65)) en de placebogroep
(-1,96 (95%-BI -2,48; -1,45)). Het gecorrigeerde gemiddelde verschil tussen de behandelingsgroepen was -0,21 (95%-BI -0,94; 0,53; p = 0,5785).
Verandering ten opzichte van baseline in de SGRQ-totaalscore (St. George’s Respiratory Questionnaire) bij week 52
De gecorrigeerde gemiddelde absolute verandering ten opzichte van baseline in de SGRQ-totaalscore bij week 52 was vergelijkbaar tussen de nintedanib-groep (0,81 (95%-BI -0,92; 2,55)) en die in de placebogroep (-0,88 (95%-BI -2,58; 0,82)). Het gecorrigeerde gemiddelde verschil tussen de behandelingsgroepen was 1,69 (95%-BI -0,73; 4,12; p = 0,1711).
Overlevingsanalyse
Mortaliteit voor het gehele onderzoek was vergelijkbaar tussen de nintedanib-groep (N = 10; 3,5%) en de placebogroep (N = 9; 3,1%). De analyse van de tijd tot overlijden voor het gehele onderzoek resulteerde in een HR van 1,16 (95%-BI 0,47; 2,84; p = 0,7535).
QT-interval
In een gericht onderzoek bij patiënten met niercelkanker werden QT/QTc-metingen gedaan. Deze toonden aan dat een enkelvoudige orale dosis van 200 mg nintedanib evenals meervoudige orale doses van 200 mg nintedanib tweemaal daags toegediend gedurende 15 dagen het QTcF-interval niet verlengden.
Pediatrische patiënten
Klinisch significante, progressief fibroserende interstitiële longziektes (ILD’s) en systemische sclerose gerelateerde interstitiële longziekte (SSc-ILD) bij kinderen en adolescenten van 6 tot en met 17 jaar oud
De klinische veiligheid en werkzaamheid van nintedanib bij kinderen en adolescenten van 6 tot en met
17 jaar met klinisch significante fibroserende interstitiële longziekte (ILD) zijn onderzocht in een verkennend, gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek (InPedILD 1199.337).
De patiënten werden gerandomiseerd in een verhouding van 2:1 voor het krijgen van ofwel nintedanib tweemaal daags (doses aangepast aan gewicht, inclusief het gebruik van een capsule van 25 mg) ofwel overeenkomende placebo gedurende 24 weken, gevolgd door een open-label behandeling met nintedanib van variabele duur. Het gebruik van standaardzorg, indien klinisch geïndiceerd geacht door de behandelend arts, was toegestaan.
De primaire doelstellingen van het InPedILD-onderzoek waren het evalueren van de blootstelling aan de dosis en veiligheid van nintedanib bij kinderen en adolescenten met klinisch significante fibroserende ILD. De werkzaamheid is enkel geëvalueerd als secundaire doelstelling.
In de InPedILD-studie werden kinderen en adolescenten in de leeftijd van 6 tot en met 17 jaar met klinisch significante fibroserende ILD en een FVC van ten minste 25% van voorspeld opgenomen. De patiënten werden geclassificeerd als patiënten met fibroserende ILD op basis van bewijs van fibrose op twee HRCT-scans (met één HRCT-scan uitgevoerd binnen de voorafgaande 12 maanden) of bewijs van fibrose middels een longbiopsie en één HRCT-scan die binnen de voorafgaande 12 maanden was uitgevoerd.
Klinische significante ziekte was gedefinieerd als een Fan-score van ≥ 3 of gedocumenteerd bewijs voor klinische progressie in een willekeurig tijdsbestek. Het bewijs voor klinische progressie was gebaseerd op een relatieve afname in FVC van ≥ 10% van voorspeld, een relatieve afname in FVC van
5-10% van voorspeld met verergering van symptomen, verergering van fibrose op HRCT of andere metingen van klinische verergering toegeschreven aan progressieve pulmonale fibrose (bijv. verhoogde zuurstof afhankelijkheid, afgenomen diffusiecapaciteit) hoewel dit geen inclusiecriteria was voor patiënten met een Fan-score van ≥ 3.
In totaal werden 39 patiënten gerandomiseerd (61,5% vrouw). Kenmerken bij baseline:
- 6-11 jaar: 12 patiënten, 12-17 jaar: 27 patiënten. De gemiddelde [standaarddeviatie (SD)] leeftijd was 12,6 (3,3) jaar.
- Het gemiddelde (SD) gewicht was 42,2 kg (17,8 kg); 6-11 jaar: 26,6 kg (10,4 kg), 12-17 jaar: 49,1 kg (16,0 kg).
- De algehele gemiddelde BMI-voor-leeftijd-Z-score (SD) bij baseline was -0,6 (1,8).
- De algehele gemiddelde FVC-Z-score (SD) bij baseline was -3,5 (1,9).
De meest voorkomende enkelvoudige onderliggende ILD-diagnoses bij de geïncludeerde patiënten waren:
- ‘Deficiëntie van surfactant-eiwit’ (nintedanib: 26,9%; placebo: 38,5%)
- ‘Systemische sclerose’ (nintedanib: 15,4%; placebo: 23,1%)
- ‘Toxische/radiatie-/geneesmiddelgeïnduceerde pneumonitis’ (nintedanib: 11,5%; placebo: 7,7%)
- ‘Chronische hypersensitiviteitspneumonitis’ werd gemeld voor 2 patiënten (nintedanib: 7,7%)
De overige onderliggende ILD-diagnoses die gemeld werden voor telkens 1 patiënt waren:
- Fibrose na HSCT
- Juveniele RA
- Juveniele idiopathische artritis
- Dermatomyositis (DM)
- Desquamatieve interstitiële pneumonitis
- Influenza H1N1
- Onduidelijk (chronische diffuse pulmonaire longziekte)
- COPA-syndroom
- COPA-genmutatie
- Niet-gedifferentieerde bindweefselaandoening
- Postinfectieuze bronchiolitis obliterans
- Niet-gespecificeerde ILD
- Idiopathische
- STING-geassocieerde vasculopathie
De resultaten voor de primaire eindpunten waren:
Blootstelling aan nintedanib:
- de blootstelling aan nintedanib beschreven als AUCτ,ss gebaseerd op monstername bij steady state was globaal gelijk bij kinderen en adolescenten en vergelijkbaar met de AUCτ,ss die bij volwassenen werd waargenomen (zie rubriek 5.2)
Tijdens de behandeling optredende bijwerkingen (week 24):
- nintedanib-groep: 84,6% van de patiënten (6-11 jaar: 75,0%; 12-17 jaar: 88,9%)
- placebogroep: 84,6% van de patiënten (6-11 jaar: 100%; 12-17 jaar: 77,8%)
De verandering ten opzichte van baseline in voorspeld FVC% (geforceerde vitale capaciteit) is onderzocht als secundair werkzaamheidseindpunt. Resultaten (figuur 6):
Week 24:
- nintedanib-groep: aangepaste gemiddelde verandering = 0,31 (95%-BI: -2,36; 2,98)
- placebogroep: aangepaste gemiddelde verandering = -0,89 (95%-BI: -4,61; 2,82)
- verschil in voorspeld FVC% 1,21 (95%-BI: -3,40; 5,81) in het voordeel van nintedanib
Week 52:
- groep gerandomiseerd naar nintedanib: aangepaste gemiddelde verandering = 0,79 (95%-BI: -2,95; 4,53)
- groep gerandomiseerd naar placebo: aangepaste gemiddelde verandering = -0,98 (95%-BI: -6,26; 4,30)
Voor het eindpunt voorspeld FVC-% en een aantal andere verkennende effectiviteitseindpunten werd een hoge variabiliteit in respons op de behandeling met nintedanib waargenomen onder pediatrische patiënten.
Figuur 6: Aangepast gemiddelde (SE) van absolute verandering ten opzichte van baseline in voorspeld FVC% over 52 weken – behandelde set*
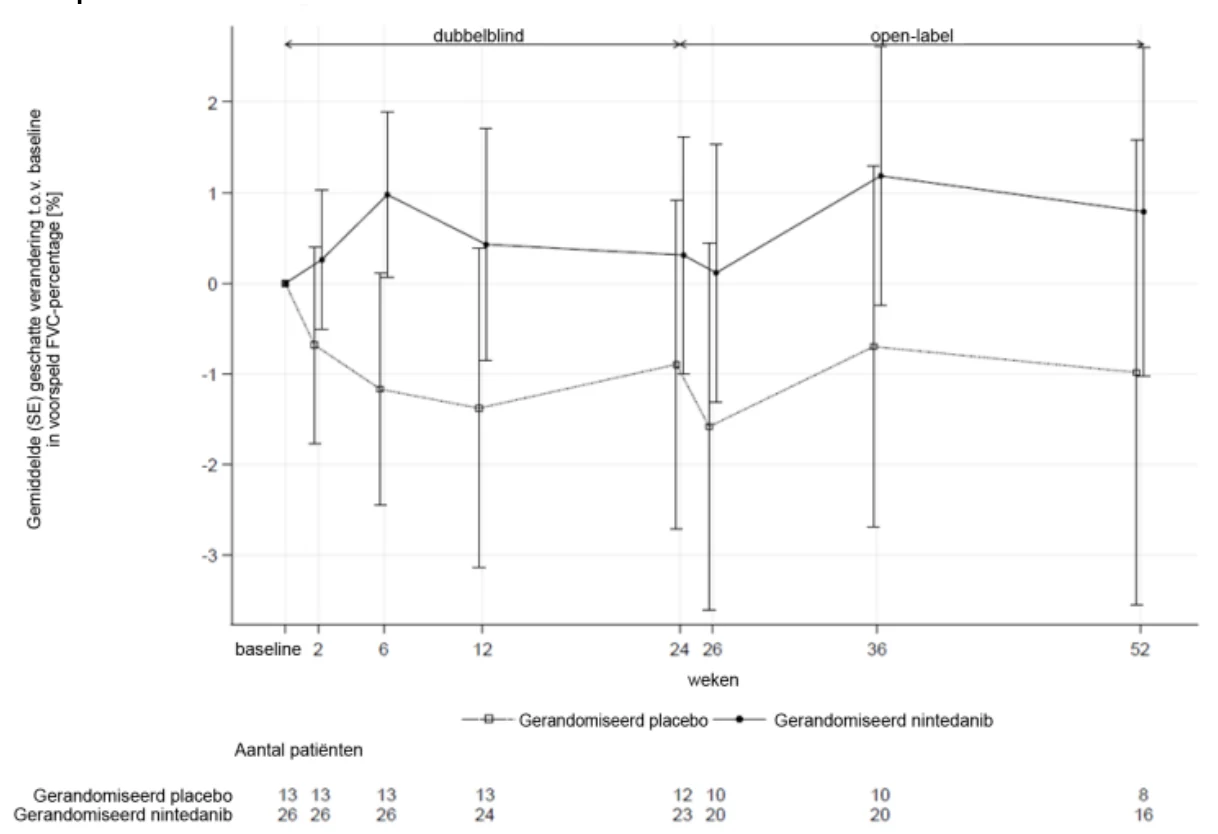
* na 24 weken behandeling kregen alle patiënten nintedanib in het open-label gedeelte van het onderzoek
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het nintedanib-bevattende referentieproduct in alle subgroepen van pediatrische patiënten met IPF. Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het nintedanib-bevattende referentieproduct bij pediatrische patiënten in de leeftijd jonger dan 6 jaar met fibroserende ILDs (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De maximale plasmaconcentratie van nintedanib als zachte gelatinecapsule, na orale inname met voedsel, werd bereikt na ongeveer 2 tot 4 uur (spreiding 0,5-8 uur). Bij gezonde vrijwilligers was de absolute biologische beschikbaarheid van een dosis van 100 mg 4,69% (90%-BI: 3,615-6,078).
Transportereffecten en een aanzienlijk first-pass metabolisme beperken de absorptie en de biologische beschikbaarheid. De blootstelling aan nintedanib nam dosisproportioneel toe in het dosisbereik
50-450 mg eenmaal daags en 150-300 mg tweemaal daags. Steady-state concentraties in plasma werden uiterlijk binnen één week na toediening bereikt.
Bij inname met voedsel nam de blootstelling aan nintedanib toe met ongeveer 20% in vergelijking met inname op de nuchtere maag (BI: 95,3-152,5%) en werd de absorptie vertraagd (mediane tmax nuchter:
2,00 uur; met voedsel: 3,98 uur).
In een in-vitro-onderzoek had het mengen van nintedanib-capsules met een kleine hoeveelheid appelmoes of chocoladepudding gedurende maximaal 15 minuten geen invloed op de farmaceutische kwaliteit. Wanneer de blootstelling aan het zachte voedsel langer duurde, werd opzwelling en vervorming van de capsules ten gevolge van de wateropname door het capsule-omhulsel van gelatine gezien. Daarom wordt niet verwacht dat het innemen van de capsules met zacht voedsel het klinische effect verandert wanneer ze direct worden ingenomen.
In een studie naar de relatieve biologische beschikbaarheid van een enkelvoudige dosis nintedanib bij gezonde mannelijke volwassen proefpersonen, toegediend als één zachte gelatinecapsule van 100 mg of als vier zachte gelatinecapsules van 25 mg, was de biologische beschikbaarheid bij beide behandelingen vergelijkbaar.
Distributie
De dispositiekinetiek van nintedanib verloopt ten minste in twee fases. Na intraveneuze infusie werd een groot distributievolume gezien (Vss: 1050 l; 45,0% gCV).
De in-vitro-eiwitbinding van nintedanib in menselijk plasma was hoog, met een gebonden fractie van
97,8%. Aangenomen wordt dat serumalbumine het belangrijkste bindende eiwit is. Nintedanib wordt bij voorkeur in het plasma gedistribueerd met een bloed/plasmaverhouding van 0,869.
Biotransformatie
De belangrijkste metabole reactie voor nintedanib is hydrolytische splitsing door esterases, wat resulteert tot de vrije-zuurgroep BIBF 1202. BIBF 1202 wordt vervolgens door UGT-enzymen (uridine-5’-difosfo-glucuronosyltransferase-enzymen), namelijk UGT 1A1, UGT 1A7, UGT 1A8 en UGT 1A10, geglucuronideerd tot BIBF 1202-glucuronide.
Slechts een klein deel van de biotransformatie van nintedanib verliep via CYP-routes, met CYP3A4 als het belangrijkste betrokken enzym. De belangrijkste CYP-afhankelijke metaboliet kon in het humane ADME-onderzoek niet worden gedetecteerd in het plasma. In vitro was het CYP-afhankelijke metabolisme goed voor ongeveer 5% in vergelijking met ongeveer 25% estersplitsing. In preklinisch onderzoek werd ook geen remming of inductie van CYP-enzymen door nintedanib, BIBF 1202 en BIBF 1202-glucuronide gezien. Geneesmiddelinteracties tussen nintedanib en CYP-substraten, CYP-remmers of CYP-inductoren worden daarom niet verwacht.
Eliminatie
De totale plasmaklaring na intraveneuze infusie was hoog (CL: 1390 ml/min, 28,8% gCV). Uitscheiding in de urine van de onveranderde werkzame stof binnen 48 uur was ongeveer 0,05% van de dosis (31,5% gCV) na orale toediening en ongeveer 1,4% van de dosis (24,2% gCV) na intraveneuze toediening; de renale klaring was 20 ml/min (32,6% gCV). De belangrijkste eliminatieroute van geneesmiddelgerelateerde radioactiviteit na orale toediening van [14C]-nintedanib was uitscheiding via gal en feces (93,4% van de dosis, 2,61% gCV). Het aandeel van de renale uitscheiding in de totale klaring was laag (0,649% van de dosis, 26,3% gCV). Binnen 4 dagen na toediening werd de totale terugwinning als volledig beschouwd (meer dan 90%). De terminale halfwaardetijd van nintedanib lag tussen 10 en 15 uur (gCV-% ongeveer 50%).
Lineariteit/non-lineariteit
De farmacokinetiek (PK) van nintedanib kan als lineair in de tijd worden beschouwd (d.w.z. gegevens van enkelvoudige doses kunnen worden geëxtrapoleerd naar gegevens van meervoudige doses). Accumulatie na meervoudige toedieningen was 1,04-voudig voor de Cmax en 1,38-voudig voor de AUCτ. Dalconcentraties van nintedanib bleven stabiel gedurende meer dan één jaar.
Transport
Nintedanib is een substraat van P-gp. Voor de mogelijke interactie van nintedanib met deze transporter, zie rubriek 4.5. Van nintedanib is aangetoond dat het in vitro geen substraat of remmer is van OATP-1B1, OATP-1B3, OATP-2B1, OCT-2 of MRP-2. Nintedanib was ook geen substraat van
BCRP. In vitro werd slechts een zwak remmend potentieel waargenomen op OCT-1, BCRP en P-gp, wat klinisch weinig relevant wordt geacht. Hetzelfde geldt voor nintedanib als substraat van OCT-1.
Farmacokinetische populatieanalyse bij speciale patiëntengroepen
De farmacokinetische eigenschappen van nintedanib bij gezonde vrijwilligers, bij patiënten met IPF, bij patiënten met andere progressief fibroserende ILD’s, bij patiënten met SSc-ILD en bij patiënten met kanker waren vergelijkbaar. Op basis van de resultaten van een farmacokinetische populatieanalyse (PopPK-analyse) bij patiënten met IPF en niet-kleincellige longkanker (NSCLC) (N=1191) en beschrijvende onderzoeken, werd de blootstelling aan nintedanib niet beïnvloed door geslacht (gecorrigeerd voor het lichaamsgewicht), lichte en matig ernstige nierinsufficiëntie (geschat op basis van creatinineklaring), alcoholgebruik, of P-gp genotype.
De PopPK-analyses duidden op matige effecten op de blootstelling aan nintedanib afhankelijk van leeftijd, lichaamsgewicht en etniciteit (zie hieronder). Op basis van de grote interindividuele variabiliteit in waargenomen blootstelling worden deze geringe effecten niet klinisch relevant geacht (zie rubriek 4.4).
Leeftijd
De blootstelling aan nintedanib nam lineair toe met de leeftijd. De AUCτ,ss daalde met 16% voor een
45-jarige patiënt en nam toe met 13% voor een 76-jarige patiënt ten opzichte van een patiënt met de mediane leeftijd van 62 jaar. De leeftijd in de analyse liep van 29 tot 85 jaar; ongeveer 5% van de populatie was ouder dan 75 jaar. Op basis van een PopPK-model werd een toename in blootstelling aan nintedanib van ongeveer 20-25% waargenomen bij patiënten ≥ 75 jaar in vergelijking met patiënten jonger dan 65 jaar.
Pediatrische patiënten
Op basis van de analyse van farmacokinetische gegevens van onderzoek InPedILD (1199.337) resulteerde orale toediening van nintedanib volgens het op gewicht gebaseerde doseringsalgoritme in een blootstelling binnen het bereik dat bij volwassen patiënten werd waargenomen. De waargenomen geometrische gemiddelde blootstellingen beschreven als AUCτ,ss (geometrische variatiecoëfficiënt) waren 175 ng/ml uur (85,1%) en 167 ng/ml uur (83,6%) bij respectievelijk 10 patiënten in de leeftijd van 6 tot en met 11 jaar oud en 23 patiënten in de leeftijd van 12 tot en met 17 jaar oud.
Analyses van blootstelling-respons van de gegevens uit studie InPedILD duidden op een Emax-achtig verband tussen blootstelling en voorspeld FVC% alsook FVC-Z-score, ondersteund door gegevens van volwassenen. Voor voorspeld FVC% bedroeg de EC50 4,4 ng/ml (relatieve standaardfout: 28,6%), terwijl de EC50 voor de FVC-Z-score 5,0 ng/ml bedroeg (relatieve standaardfout: 75,3%).
Nintedanib is niet onderzocht bij kinderen en adolescenten met leverinsufficiëntie.
Bij kinderen en adolescenten met fibroserende ILD en een lichte leverinsufficiëntie (Child-Pugh-klasse A) duiden farmacokinetische populatiemodellen erop dat de aanbevolen doseringsverlagingen (zie rubriek 4.2) zouden leiden tot blootstellingen die consistent zijn met blootstellingen aan nintedanib bij volwassen patiënten met een lichte leverinsufficiëntie (Child-Pugh-klasse A) bij de respectievelijke aanbevolen verlaagde dosering.
Lichaamsgewicht
Er werd een omgekeerde correlatie gezien tussen lichaamsgewicht en blootstelling aan nintedanib. De
AUCτ,ss nam toe met 25% voor een patiënt van 50 kg (5e percentiel) en daalde met 19% voor een patiënt van 100 kg (95e percentiel) ten opzichte van een patiënt met het mediane gewicht van 71,5 kg.
Etniciteit
De populatiegemiddelde blootstelling aan nintedanib (gecorrigeerd voor het lichaamsgewicht) was 33-50% hoger bij Chinese, Taiwanese en Indiase patiënten en 16% hoger bij Japanse patiënten, terwijl deze 16-22% lager was bij Koreanen in vergelijking met personen van Europese afkomst. Gegevens over personen van Afrikaanse afkomst waren zeer beperkt, maar in hetzelfde bereik als voor personen van Europese afkomst.
Leverinsufficiëntie
In een gerichte fase I-studie met een enkelvoudige dosis was bij vrijwilligers met lichte leverinsufficiëntie de blootstelling aan nintedanib op basis van de Cmax en de AUC 2,2 maal hoger (respectievelijk Child-Pugh A; 90%-BI 1,3 – 3,7 voor de Cmax en 1,2 – 3,8 voor de AUC) dan bij gezonde proefpersonen. Bij vrijwilligers met matig-ernstige leverinsufficiëntie (Child-Pugh B) was de blootstelling op basis van de Cmax 7,6-maal hoger (90%-BI 4,4 – 13,2) en op basis van de AUC 8,7-maal hoger (90%-BI 5,7 - 13,1) dan bij gezonde vrijwilligers.
Er zijn geen personen met ernstige leverinsufficiëntie (Child-Pugh C) onderzocht.
Gelijktijdige behandeling met pirfenidon
In een gerichte farmacokinetische studie werd gelijktijdige behandeling met nintedanib en pirfenidon onderzocht bij patiënten met IPF. Groep 1 kreeg een enkele dosis van 150 mg nintedanib voor en na opwaartse titratie tot 801 mg pirfenidon driemaal daags bij steady-state (N=20 behandelde patiënten).
Groep 2 kreeg een behandeling bij steady-state van 801 mg pirfenidon driemaal daags en had een farmacokinetische profilering voor en na ten minste 7 dagen van gelijktijdige behandeling met 150 mg nintedanib tweemaal daags (N=17 behandelde patiënten). In groep 1 waren de aangepaste geometrische gemiddelde ratio’s (90% betrouwbaarheidsinterval (BI)) respectievelijk 93% (57%-151%) en 96% (70%-131%) voor de Cmax en de AUC0-tz van nintedanib (n=12 voor intra-individuele vergelijking). In groep 2 waren de aangepaste geometrische gemiddelde ratio’s (90%-BI) respectievelijk 97% (86%-110%) en 95% (86%-106%) voor de Cmax en de AUCτ,ss van pirfenidon (n=12 voor intra-individuele vergelijking).
Op basis van deze resultaten is er geen bewijs van een relevante farmacokinetische geneesmiddelinteractie tussen nintedanib en pirfenidon bij gelijktijdige toediening (zie rubriek 4.4).
Gelijktijdige behandeling met bosentan
In een gerichte farmacokinetische studie werd gelijktijdige behandeling met nintedanib en bosentan onderzocht bij gezonde vrijwilligers. De personen kregen een enkele dosis van 150 mg nintedanib voor en na meervoudige dosering van 125 mg bosentan tweemaal daags bij steady-state. De aangepaste geometrische gemiddelde ratio’s (90% betrouwbaarheidsinterval (BI)) waren 103% (86%-124%) en 99% (91%-107%) voor respectievelijk de Cmax en de AUC0-tz van nintedanib (n=13). Dit duidt erop dat gelijktijdige toediening van nintedanib met bosentan de farmacokinetiek van nintedanib niet wijzigt.
Gelijktijdige behandeling met orale, hormonale anticonceptiva
In een gerichte farmacokinetische studie kregen vrouwelijke patiënten met SSc-ILD een enkele dosis van een combinatie van 30 microgram ethinylestradiol en 150 microgram levonorgestrel vóór en na tweemaal daagse dosering van 150 mg nintedanib gedurende ten minste 10 dagen. De aangepaste geometrische gemiddelde ratio’s (90% betrouwbaarheidsinterval (BI)) waren respectievelijk 117% (108%-127%; Cmax) en 101% (93%-111%; AUC0-tz) voor ethinylestradiol en 101% (90%-113%; Cmax) en 96% (91%-102%; AUC0-tz) voor levonorgestrel (n=15). Dit duidt erop dat gelijktijdige toediening van nintedanib geen relevant effect heeft op de plasmablootstelling van ethinylestradiol en levonorgestrel.
Verband tussen blootstelling en respons
Analyses van blootstelling-respons van patiënten met IPF en andere progressief fibroserende ILD’s duidden op een zwak verband tussen blootstelling aan nintedanib in plasma en ALAT- en/of ASAT-verhogingen. De feitelijk toegediende dosis zou de kans op het ontwikkelen van diarree van welke intensiteit dan ook, beter kunnen voorspellen, ook als blootstelling in plasma als risicobepalende factor niet kon worden uitgesloten (zie rubriek 4.4).
Voor analyses van blootstelling-respons bij pediatrische patiënten, zie subrubriek Pediatrische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
Toxiciteitsstudies met enkelvoudige doses bij ratten en muizen duidden op een laag acuut toxisch potentieel van nintedanib. In toxicologische studies met herhaalde dosering bij jonge ratten werden irreversibele veranderingen van het tandglazuur en de dentine waargenomen bij de continu snelgroeiende snijtanden, maar niet in de premolaren of molaren. Bovendien werd verdikking van de epifysaire schijven tijdens de botgroeifasen waargenomen; deze was reversibel na stopzetting. Deze veranderingen zijn bekend van andere VEGFR-2-remmers en kunnen worden beschouwd als klasse-effecten.
Diarree en braken gepaard gaande met een verminderde voedselconsumptie en verlies van lichaamsgewicht, werden waargenomen in toxiciteitsstudies bij niet-knaagdieren.
Er was geen bewijs van leverenzymverhogingen bij ratten, honden en cynomolgusapen. Lichte leverenzymverhogingen, die niet het gevolg waren van ernstige bijwerkingen zoals diarree, werden alleen waargenomen bij resusapen.
Reproductietoxiciteit
Bij ratten werden embryo-foetale letaliteit en teratogene effecten waargenomen bij blootstellingsniveaus lager dan de blootstelling bij mensen bij de maximale aanbevolen humane dosering (MRHD) van 150 mg tweemaal daags. Ook bij subtherapeutische blootstellingsniveaus werden effecten op de ontwikkeling van het axiale skelet en de ontwikkeling van de grote slagaders geconstateerd.
Bij konijnen werden embryo-foetale letaliteit en teratogene effecten waargenomen bij een blootstelling ongeveer 3 maal hoger dan de MRHD maar dubieuze effecten op de embryo-foetale ontwikkeling van het axiale skelet en het hart werden reeds waargenomen bij een blootstelling van minder dan de
MRHD van 150 mg tweemaal daags.
Bij onderzoek naar de pre- en postnatale ontwikkeling bij ratten werden effecten op de pre- en postnatale ontwikkeling gezien bij een blootstelling lager dan de MRHD.
Onderzoek bij ratten naar het effect op de mannelijke vruchtbaarheid en de vroege embryonale ontwikkeling tot innesteling van de vrucht liet geen effect zien op het mannelijk voortplantingsstelsel en de mannelijke vruchtbaarheid.
Bij ratten werden kleine hoeveelheden radiogelabeld nintedanib en/of zijn metabolieten uitgescheiden in de melk (≤ 0,5% van de toegediende dosis).
Het 2 jaar durende carcinogeniciteitsonderzoek bij muizen en ratten heeft geen aanwijzingen opgeleverd voor een carcinogeen potentieel van nintedanib.
Genotoxiciteitsonderzoek duidde niet op een mutageen potentieel van nintedanib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Middellangeketentriglyceriden
Hard vet
Polyglyceryl-3-dioleaat
Capsule-omhulsel
Gelatine
Glycerol
Titaandioxide (E171)
IJzeroxide rood (E172)
IJzeroxide geel (E172)
Gezuiverd water
Drukinkt
Nintedanib Teva 100 mg
Schellak
Karmijn (E120)
Propyleenglycol (E1520)
Simeticon
Nintedanib Teva 150 mg
Schellak
Zwart ijzeroxide (E172)
Propyleenglycol (E1520)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking en andere instructies
Nintedanib Teva 100 mg, zachte capsules
30 x 1 zachte capsules in OPA/Alu/PVC-Aluminium geperforeerde eenheidsafleververpakkingen
60 x 1 zachte capsules in OPA/Alu/PVC-Aluminium geperforeerde eenheidsafleververpakkingen
Nintedanib Teva 150 mg, zachte capsules
30 x 1 zachte capsules in OPA/Alu/PVC-Aluminium geperforeerde eenheidsafleververpakkingen
60 x 1 zachte capsules in OPA/Alu/PVC-Aluminium geperforeerde eenheidsafleververpakkingen
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bij aanraking van de inhoud van de capsule, moeten de handen onmiddellijk met veel water worden afgespoeld (zie rubriek 4.2).
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva Nederland B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 131943, zachte capsules 100 mg
RVG 131944, zachte capsules 150 mg
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 februari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.1, 4.2, 4.4, 4.5, 4.8, 5.1 en 5.2: 27 maart 2026
0226.4v.RH