


SmPC (samenvatting van de productkenmerken) - Imatinib Glenmark 400 mg filmomhulde tablet
1. NAAM VAN HET GENEESMIDDEL
Imatinib Glenmark 400 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 400 mg imatinib (als mesilaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Donkergele tot bruin-oranje, ovale, filmomhulde tabletten, 21,6 mm lang & 10,6 mm breed (± 5 %) met een breuklijn aan een kant en ‘400’ aan de andere kant. De tablet kan worden verdeeld in gelijke doses.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Imatinib Glenmark is geïndiceerd voor de behandeling van
- volwassen patiënten en kinderen met nieuw gediagnosticeerde Philadelphia chromosoom (bcr-abl) positieve (Ph+) chronische myeloïde leukemie (CML) voor wie beenmergtransplantatie niet wordt overwogen als eerstelijnsbehandeling.
- volwassen patiënten en kinderen met Ph+ CML in chronische fase na het falen van de interferon-alfatherapie of in acceleratiefase of in de blastaire crisis.
- volwassen patiënten en kinderen met nieuw gediagnosticeerde Philadelphia chromosoom positieve acute lymfoblastaire leukemie (Ph+ ALL) geïntegreerd met chemotherapie.
- volwassen patiënten met recidiverende of refractaire Ph+ ALL als monotherapie.
- volwassen patiënten met myelodysplastische/myeloproliferatieve ziekten (MDS/MPD) geassocieerd met herschikkingen van het platelet-derived growth factor receptor (PDGFR) gen.
- volwassen patiënten met hypereosinofiel syndroom (HES) in een gevorderd stadium en/of chronische eosinofiele leukemie (CEL) met FIP1L1-PDGFRα herschikking.
Het effect van imatinib op het resultaat van beenmergtransplantatie is niet vastgesteld.
Imatinib Glenmark is geïndiceerd voor
de behandeling van volwassen patiënten met Kit (CD 117) positieve niet-reseceerbare en/of
gemetastaseerde maligne gastrointestinale stromale tumoren (GIST).
- de adjuvante behandeling van volwassen patiënten die een significant risico hebben op recidief na resectie van Kit (CD117)-positieve GIST. Patiënten met een laag of zeer laag risico op recidief dienen geen adjuvante behandeling te krijgen
- de behandeling van volwassen patiënten met niet reseceerbare dermatofibrosarcoma protuberans (DFSP) en volwassen patiënten met terugkerende en/of gemetas taseerde DFSP die niet in aanmerking komen voor chirurgie.
Bij volwassen en pediatrische patiënten is de doeltreffendheid van imatinib gebaseerd op algemene hematologische en cytogenetische responscijfers en progressievrije overleving bij CML, op hematologische en cytogenetische responscijfers in Ph+ ALL, MDS/MPD, op hematologische responscijfers in HES/CEL en op objectieve responscijfers bij volwassen patiënten met nietreseceerbare en/of gemetastaseerde GIST en DFSP en op recidief-vrije overleving bij adjuvante GIST.
De ervaring met imatinib bij patiënten met MDS/MPD geassocieerd met PDGFR-gen herschikkingen is zeer beperkt (zie rubriek 5.1).Er zijn geen gecontroleerde onderzoeken die een klinisch voordeel of een verlengde overleving aantonen voor deze ziekten, behalve bij nieuw gediagnosticeerde CML in de chronische fase.
4.2 Dosering en wijze van toediening
De therapie dient zoals gebruikelijk te worden geïnitieerd door een arts met ervaring in de behandeling van patiënten met hematologische maligniteiten en maligne sarcomen.
Voor andere doseringen dan 400 mg en 800 mg (zie de onderstaande doseringsaanbevelingen hieronder) is een 100 mg deelbare tablet beschikbaar.
Voor doseringen van 400 mg en hoger (zie de doseringsaanbevelingen hieronder) is een tablet van 400 mg deelbaar tablet beschikbaar.
Om het risico van maagdarmirritaties te voorkomen dient de voorgeschreven dosis oraal tijdens een maaltijd met een groot glas water te worden toegediend. Doses van 400 mg of 600 mg dienen eenmaal daags te worden toegediend, terwijl een dagelijkse dosis van 800 mg als tweemaal daags 400 mg, in de ochtend en in de avond, dient te worden toegediend.
Voor patiënten die de filmomhulde tabletten niet kunnen doorslikken, kunnen de tabletten in een glas niet-bruisend niet-bruisend water of appelsap worden opgelost. Het benodigde aantal tabletten dient in het geschikte volume drank te worden gedaan (ongeveer 50 ml voor een tablet van 100 mg en 200 ml voor een tablet van 400 mg) en met een lepel te worden geroerd. De suspensie dient onmiddellijk na volledige desintegratie van de tablet(ten) te worden toegediend.
Dosering voor CML bij volwassen patiënten
De aanbevolen dosis van Imatinib is 400 mg/dag voor volwassen patiënten in de chronische fase van CML. De chronische fase van CML wordt gedefinieerd als voldaan is aan alle volgende criteria: blasten <15% in bloed en beenmerg, perifere bloedbasofielen <20%, bloedplaatjes >100 x 109 /l.
De aanbevolen dosis van Imatinib Glenmark is 600 mg/dag voor volwassen patiënten in de acceleratiefase. De acceleratiefase wordt gedefinieerd door de aanwezigheid van één van de volgende criteria: blasten ≥15% maar <30% in bloed of beenmerg, blasten en promyelocyten samen ≥30% in bloed of beenmerg (mits <30% blasten), perifere bloedbasofielen ≥20%, bloedplaatjes <100 x 109/l, onafhankelijk van de behandeling.
De aanbevolen dosis Imatinib Glenmark is 600 mg/dag voor volwassen patiënten in blastaire crisis. Blastaire crisis wordt gedefinieerd als blasten ≥ 30 % in bloed of een extramedullaire ziekte anders dan hepatosplenomegalie.
Behandelingsduur: In klinische onderzoeken werd de behandeling met imatinib werd voortgezet tot progressie van de ziekte. Het effect van stoppen met de behandeling na het bereiken van een complete cytogenetische respons is niet onderzocht.
Dosisverhogingen van 400 mg tot 600 mg of 800 mg bij patiënten met de ziekte in chronische fase of van 600 mg tot een maximum van 800 mg (tweemaal daags een dosis van 400 mg) bij patiënten in de acceleratiefase of in de blastaire crisis kunnen worden overwogen bij het ontbreken van ernstige bijwerkingen op het geneesmiddel en ernstige niet-leukemie-gerelateerde neutropenie of trombocytopenie onder de volgende omstandigheden: bij progressie van de ziekte (opelk tijdstip), wanneer na een behandeling van ten minste 3 maanden geen bevredigende hematologische respons is bereikt; wanneer na een behandeling van 12 maanden geen cytogenetische respons is bereikt; of verlies van een eerder bereikte hematologische en/of cytogenetische respons. Patiënten dienen na dosisverhoging nauwlettend te worden gemonitord, gezien de mogelijkheid op een toegenomen incidentie van bijwerkingen bij hogere doseringen.
Dosering voor CML bij kinderen
De dosering voor kinderen dient gebaseerd te zijn op lichaamsoppervlakte (mg/m2) te zijn. De dagelijkse dosis van 340 mg/m2 wordt aanbevolen voor kinderen met CML in een chronisch stadium en CML in een gevorderd stadium (waarbij de totale dosis van 800 mg niet mag worden overschreden). Behandeling kan worden gegeven als een eenmaal daagse dosis of als alternatief kan de dagelijkse dosis worden verdeeld in twee toedieningen – één in de ochtend en één in de avond. De dosisaanbeveling is op dit moment gebaseerd op een klein aantal pediatrische patiënten (zie rubriek 5.1 en 5.2).
Er is geen ervaring in de behandeling van kinderen die jonger zijn dan 2 jaar oud.
Dosisverhogingen van 340 mg/m2 per dag tot 570 mg/m2 per dag (waarbij de totale dosis van 800 mg niet mag worden overschreden) kunnen worden overwogen bij kinderen bij het uitblijven van ernstige bijwerkingen op het geneesmiddel en ernstige niet-leukemie-gerelateerde neutropenie of trombocytopenie onder de volgende omstandigheden: ziekteprogressie (op enig moment); wanneer na een behandeling van ten minste 3 maanden geen bevredigende hematologische respons is bereikt; wanneer na een behandeling van 12 maanden geen cytogenetische respons is bereikt; of verlies van een eerder bereikte hematologische en/of cytogenetische respons. Patiënten dienen na dosisverhoging nauwlettend te worden gemonitord, gezien de mogelijkheid op een toegenomen incidentie van bijwerkingen bij hogere doseringen.
Dosering voor Ph+ ALL bij volwassen patiënten
De aanbevolen dosis van Imatinib Glenmark is 600 mg/dag voor volwassen patiënten met Ph+ ALL. Hematologen die gespecialiseerd zijn in de behandeling van deze ziekte dienen toezicht te houden op alle behandelingsfasen van de therapie.
Behandelingsschema: bestaande gegevens hebben de doeltreffendheid en veiligheid van imatinib aangetoond, wanneer een dosis van 600 mg/dag werd toegediend in combinatie met chemotherapie in de inductie-, consolidatie- en onderhoudsfase (zie rubriek 5.1) voor volwassen patiënten met nieuw gediagnosticeerd Ph+ ALL. De duur van de Imatinibbehandeling kan variëren met het gekozen behandelingsprogramma, maar in het algemeen geven langere blootstellingen aan Imatinib Glenmark betere resultaten.
Voor volwassen patiënten met recidiverende of refractaire Ph+ ALL is Imatinib Glenmark monotherapie in een dosering van 600 mg/dag veilig en doeltreffend en kan het worden gegeven totdat progressie van de ziekte optreedt.
Dosering voor Ph+ ALL bij kinderen
De dosering voor kinderen dient gebaseerd te zijn op de lichaamsoppervlakte (mg/m2). De dosis van 340 mg/m2 per dag wordt aanbevolen voor kinderen met Ph+ ALL (totale dosis niet hoger dan 600 mg).
Dosering voor MDS/MPD
De aanbevolen dosis van Imatinib Glenmark is 400 mg/dag voor volwassen patiënten met MDS/MPD.
Behandelingsduur: In het enige klinische onderzoek dat tot nu toe is uitgevoerd, werd de behandeling met imatinib voortgezet tot ziekteprogressie (zie rubriek 5.1). Ten tijde van de analyse bedroeg de behandelingsduur mediaan 47 maanden (24 dagen - 60 maanden).
Dosering voor HES/CEL
De aanbevolen dosis van Imatinib Glenmark is 100 mg/dag voor volwassen patiënten met HES/CEL.
Een dosisverhoging van 100 mg naar 400 mg mag voor deze patiënten worden overwogen in afwezigheid van bijwerkingen als evaluaties een onvoldoende respons op de behandeling aantonen.
De behandeling dient te worden voortgezet zolang de patiënt er baat bij heeft.
Dosering voor GIST
De aanbevolen dosis van Imatinib Glenmark is 400 mg/dag voor volwassen patiënten met niet-reseceerbare en/of gemetastaseerde maligne GIST.
Er bestaan beperkte gegevens over het effect van dosisverhogingen van 400 mg tot 600 mg of 800 mg bij patiënten die progressie van de ziekte vertonen bij de lagere dosis (zie rubriek 5.1).
Behandelingsduur: In klinische onderzoeken bij GIST-patiënten, werd de behandeling met imatinib voortgezet tot progressie van de ziekte. Op het moment van de analyse, was de mediane behandelingsduur 7 maanden (7 dagen tot 13 maanden). Het effect van stopzetten van de behandeling na het bereiken van een respons is niet onderzocht.
De aanbevolen Imatinib Glenmark-dosis is 400 mg/dag voor de adjuvante behandeling van volwassen patiënten volgend op resectie van GIST. De optimale behandelingsduur is nog niet bepaald. De duur van de behandeling in het klinisch onderzoek voor de onderbouwing van deze indicatie was 36 maanden (zie rubriek 5.1).
Dosering voor DFSP
De aanbevolen dosis van Imatinib Glenmark is 800 mg/dag voor volwassen patiënten met DFSP.
Dosisaanpassing in geval van bijwerkingen
Niet-hematologische bijwerkingen
Wanneer zich een ernstige niet-hematologische bijwerking ontwikkelt door het gebruik van Imatinib Glenmark, moet de behandeling worden onderbroken tot de bijwerking is verdwenen. Daarna kan de behandeling worden hervat, zoals voorgeschreven afhankelijk van de aanvankelijke ernst van de bijwerking.
Bij het optreden van verhogingen van bilirubine > 3 x de “Institutional Upper Limit of Normaal’ (IULN) of van levertransaminasen > 5 x IULN, dient te worden gestopt met Imatinib Glenmark tot bilirubinespiegels zijn teruggekeerd tot < 1,5 x IULN en transaminasespiegels tot < 2,5 x IULN. De behandeling met Imatinib Glenmark kan vervolgens worden voortgezet op een gereduceerde dagelijkse dosis. Bij volwassenen dient de dosis te worden verlaagd van 400 tot 300 mg of van 600 tot 400 mg of van 800 mg tot 600 mg en bij kinderen van 340 tot 260 mg/m2/dag.
Hematologische bijwerkingen
Dosisverlaging of onderbreking van de behandeling vanwege ernstige neutropenie en trombocytopenie worden aanbevolen, zoals aangegeven in de onderstaande tabel.
Dosisaanpassingen in geval van neutropenie en trombocytopenie:
HES/CEL (startdosis 100 mg) | ANC <1,0 x 10⁹/l en/of bloedplaatjes <50 x 109/l |
≥1,5 x 10⁹/l en bloedplaatjes ≥75 x 109/l.
|
|---|---|---|
Chronische fase CML MDS/MPD en GIST (startdosis 400 mg) HES/CEL (bij dosis 400 mg) | ANC <1,0 x 10⁹/l en/of bloedplaatjes <50 x 109/l |
≥1,5 x 10⁹/l en bloedplaatjes ≥75 x 109/l.
|
Chronisch stadium CML bij kinderen (in een dosis van 340 mg/m2) | ANC < 1,0 x 10⁹/l en/of trombocyten < 50 x 109/l |
|
| Acceleratiefase CML en blastaire crisis en Ph+ ALL (aanvangsdosis 600 mg) | aANC < 0,5 x 10⁹/l en/of trombocyten < 10 x 109/l |
|
| Acceleratiefase CML en blastaire crisis bij kinderen (aanvangsdosis 340 mg/m2) | aANC < 0,5 x 10⁹/l en/of trombocyten < 10 x 109/l |
|
DFSP (met een dosis van 800 mg) | ANC <1,0 x 10⁹/l en/of bloedplaatjes <50 x 109/l |
≥75 x 109/l.
400 mg. |
| ANC = absolute neutrofielentelling | ||
| a optredend na een behandeling van ten minste 1 maand | ||
Speciale patiëntgroepen
Pediatrische patiënten: Er is geen ervaring bij kinderen jonger dan 2 jaar met CML en bij kinderen jonger dan 1 jaar met Ph+ ALL (zie rubriek 5.1). De ervaring bij kinderen met MDS/MPD, DFSP, GIST en HES/CEL zeer beperkt.
De veiligheid en werkzaamheid van imatinib bij kinderen jonger dan 18 jaar met MDS/MPD, DFSP, GIST en HES/CEL zijn niet vastgesteld in klinische studies. De momenteel beschikbare, gepubliceerde gegevens worden samengevat in rubriek 5.1, maar er kan geen doseringsadvies worden gedaan.
Leverfunctiestoornis: Imatinib wordt voornamelijk via de lever gemetaboliseerd. Patiënten met milde, matige of ernstige leverfunctiestoornis dienen de minimaal aanbevolen dosis van 400 mg per dag te ontvangen. De dosis kan worden verlaagd wanneer hij niet wordt verdragen (zie rubriek 4.4, 4.8 en 5.2).
Leverfunctiestoornis classificatie:
| Leverfunctiestoornis | Leverfunctietests |
|---|---|
| Mild | Totaal bilirubine: = 1,5 ULN AST: >ULN (kan normaal zijn of <ULN indien totaal bilirubine >ULN is) |
| Matig | Totaal bilirubine: >1,5–3,0 ULN AST: elke |
| Ernstig | Totaal bilirubine: >3-10 ULN AST: elke |
ULN = gebruikelijke “Upper Limit of Normal” AST = aspartaataminotransferase | |
Nierinsufficiëntie: De minimale aanbevolen dosis van 400 mg per dag dient als startdosis te worden gegeven aan patiënten met nierfunctiestoornissen of aan patiënten die gedialyseerd worden. Nochtans is bij deze patiënten voorzichtigheid geboden. De dosis kan worden verlaagd indien de behandeling niet wordt verdragen. Indien de behandeling wordt verdragen, kan de dosis bij gebrek aan werkzaamheid worden verhoogd (zie rubriek 4.4 en 5.2).
Ouderen: De farmacokinetiek van imatinib werd niet in het bijzonder bestudeerd bij ouderen. Er werden geen significante leeftijdsgebonden farmacokinetische verschillen waargenomen bij volwassen patiënten in klinische onderzoeken welke meer dan 20 % patiënten van 65 jaar en ouder omvatten. Er is geen specifieke dosisaanbeveling noodzakelijk voor ouderen.
4.3 Contra-indicaties
Overgevoeligheid voor het werkzaam bestanddeel of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Er bestaat een kans op geneesmiddeleninteracties wanneer imatinib wordt toegediend samen met andere geneesmiddelen. Voorzichtigheid is geboden wanneer imatinib wordt ingenomen samen met proteaseremmers, azoolantimycotica, bepaalde macroliden (zie rubriek 4.5), CYP3A4 substraten met een beperkt therapeutisch bereik (bv. cyclosporine, pimozide, tacrolimus, sirolimus, ergotamine, di-ergotamine, fentanyl, alfentanil, terfenadine, bortezomib, docetaxel, kinidine) of warfarine en andere coumarine-derivaten (zie rubriek 4.5).
Gelijktijdig gebruik van imatinib en geneesmiddelen die CYP3A4 induceren (bijv. dexamethason, fenytoïne, carbamazepine, rifampicine, fenobarbital of Hypericum perforatum, ook bekend als sint-janskruid) kan blootstelling aan imatinib significant verminderen, en potentieel het risico op therapeutisch falen verhogen. Daarom dient gelijktijdig gebruik van krachtige CYP3A4-inductoren en imatinib te worden vermeden (zie rubriek 4.5).
Hypothyreoïdie
Klinische gevallen van hypothyreoïdie zijn gerapporteerd bij patiënten die thyroïdectomie hebben ondergaan en die levothyroxine-substitutie hebben gekregen tijdens de behandeling met imatinib (zie rubriek 4.5). Bij dergelijke patiënten dienen de spiegels van thyroïd stimulerend hormoon (TSH-spiegels) nauwlettend te worden gemonitord.
Hepatotoxiciteit
Het metabolisme van imatinib is voornamelijk hepatisch en slechts 13 % van de uitscheiding vindt plaats via de nieren. Bij patiënten met leverfunctiestoornis (mild, matig of ernstig), dienen perifere bloedtellingen en de leverenzymen zorgvuldig te worden gemonitord (zie rubriek 4.2, 4.8 en 5.2). Notie moet worden genomen van het feit dat GIST-patiënten levermetastasen kunnen hebben die tot een hepatische stoornis kunnen leiden.
Gevallen van leverbeschadiging, inclusief leverfalen en levernecrose, zijn waargenomen bij imatinib. Wanneer imatinib werd gecombineerd met chemotherapieregimes in hoge doses werd een verhoging van ernstige leverreacties waargenomen. De leverfunctie dient zorgvuldig te worden gemonitord in situaties waar imatinib wordt gecombineerd met chemotherapieregimes waarvan ook bekend is dat zij geassocieerd is met leverfunctiestoornis (zie rubriek 4.5 en 4.8).
Vochtophoping
Het vóórkomen van ernstige vochtophoping (pleurale effusie, oedeem, longoedeem, ascites, oppervlakkig oedeem) is gerapporteerd bij ongeveer 2,5 % van nieuw gediagnosticeerde CML-patiënten die imatinib gebruikten. Daarom wordt met klem aanbevolen om patiënten regelmatig te wegen. Een onverwachte snelle gewichtstoename dient zorgvuldig onderzocht te worden en indien nodig moet men aangepaste ondersteunende zorg verlenen en therapeutische maatregelen nemen. In klinische onderzoeken was er een verhoogde incidentie van deze gevallen bij ouderen personen en bij patiënten met een voorgeschiedenis van een hartaandoening. Daarom is voorzichtigheid geboden bij patiënten met een hartdisfunctie.
Patiënten met een hartaandoening
Patiënten met een hartaandoening, risicofactoren voor hartfalen of een voorgeschiedenis van nierfalen dienen zorgvuldig te worden gemonitord en elke patiënt met tekenen of symptomen die overeenkomen met hart- of nierfalen dient geëvalueerd en behandeld te worden.
Bij patiënten met hypereosinofiel syndroom (HES) met occulte infiltratie van HES-cellen binnen het myocard, zijn geïsoleerde gevallen van cardiogene shock/linker ventriculaire disfunctie geassocieerd met HES-celdegranulatie bij de initiatie van behandeling met imatinib. Men nam waar dat de aandoening omkeerbaar was met de toediening van systemische corticosteroïden, circulatoire ondersteunende maatregelen en tijdelijk stoppen met imatinib. Aangezien cardiale bijwerkingen soms zijn gemeld met imatinib, dient een zorgvuldige beoordeling van de baten/risico van de imatinib behandeling te worden overwogen in de HES/CEL populatie vóór de start van de behandeling.
Myelodysplastische/myeloproliferatieve ziekten met PDGFR-gen herschikkingen kunnen worden geassocieerd met hoge eosinofielconcentraties. Onderzoek door een cardioloog, het maken van een echocardiogram en bepaling van serumtroponine moeten daarom worden overwogen bij patiënten met HES/CEL en bij patiënten met MDS/MPD geassocieerd met hoge eosinofiel concentraties, voordat imatinib wordt ingenomen. Als één van beide afwijkt, dienen vervolgonderzoek aan de cardioloog en het profylactisch gebruik van systemische steroïden (1–2 mg/kg) gedurende één tot twee weken gelijktijdig met imatinib te worden overwogen bij de start van de behandeling.
Gastro-intestinaal hemorragie
In de studie bij patiënten met niet-reseceerbare en/of metastatische GIST, werden zowel gastro-intestinale als intratumorale hemorragieën gerapporteerd (zie rubriek 4.8). Gebaseerd op de beschikbare gegevens werden geen predisponerende factoren (bijv. tumorgrootte, tumorlocatie, coagulatiestoornissen) geïdentificeerd waardoor patiënten met GIST een hoger risico voor een van beide type hemorragie zouden hebben. Aangezien toegenomen vascularisatie en neiging tot bloeden deel uitmaken van de aard en het klinisch verloop van GIST, dienen standaardgebruiken en procedures voor het monitoring en de behandeling van hemorragieën bij alle patiënten te worden gevolgd.
Bovendien is “gastric antral vascular ectasia” (GAVE of watermeloenmaag), een zeldzame oorzaak van gastro-intestinale hemorragie, gemeld bij postmarketingervaring bij patiënten met CML, ALL en andere aandoeningen (zie rubriek 4.8). Indien nodig kan stoppen met de behandeling met Imatinib Glenmark overwogen worden.
Tumorlysissyndroom
Vanwege het mogelijk voorkomen van tumorlysissyndroom (TLS), worden correctie van klinisch significante dehydratie en behandeling van hoge urinezuurwaarden aanbevolen vóór de initiatie van imatinib (zie rubriek 4.8).
Hepatitis B-reactivering
Reactivering van hepatitis B bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten Bcr-abl-tyrosinekinaseremmers hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met Imatinib Glenmark, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van hepatitis B dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve hepatitis B-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met Imatinib Glenmark noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Fototoxiciteit
Blootstelling aan direct zonlicht moet vermeden of tot een minimum beperkt worden, vanwege het risico op fototoxiciteit geassocieerd met een behandeling met imatinib. Patiënten moeten worden geïnstrueerd om maatregelen te nemen zoals beschermende kleding en zonnebrandcrème met een hoge beschermingsfactor (SPF).
Trombotische microangiopathie
Bcr-abl-tyrosinekinaseremmers (TKI’s) zijn geassocieerd met trombotische microangiopathie (TMA), waaronder individuele meldingen van gevallen voor Imatinib Glenmark (zie rubriek 4.8). In geval van laboratoriumuitslagen of klinische bevindingen die geassocieerd worden met TMA bij een patiënt die behandeld wordt met Imatinib Glenmark, dient de behandeling met Imatinib Glenmark te worden gestaakt en moet er een grondige beoordeling op TLA worden uitgevoerd, waaronder een bepaling van ADAMTS13-activiteit en anti-ADAMTS13-antilichamen. Als anti-ADAMTS13-antilichamen zijn gestegen in combinatie met een lage ADAMTS13-activiteit, dient de behandeling met Imatinib Glenmark niet opnieuw te worden gestart.
Laboratoriumtests
Volledige bloedtellingen moeten regelmatig uitgevoerd worden tijdens de behandeling met imatinib. Behandeling van CML-patiënten met imatinib is in verband gebracht met neutropenie of trombocytopenie. Het vóórkomen van deze cytopenieën is waarschijnlijk gerelateerd aan de fase van de ziekte die behandeld wordt, en deze kwamen vaker voor bij patiënten in de acceleratiefase van CML of blastaire crisis dan bij patiënten in de chronische fase van CML. De behandeling met imatinib kan onderbroken worden of de dosis kan verminderd worden, zoals aanbevolen in rubriek 4.2.
De leverfunctie (transaminasen, bilirubine, alkalische fosfatase) dient regelmatig gecontroleerd te worden bij patiënten die imatinib krijgen.
De imatinib plasma blootstelling blijkt bij patiënten met een gestoorde nierfunctie hoger te zijn dan bij patiënten met een normale nierfunctie, waarschijnlijk als gevolg van een verhoogde alfa-zuur glycoproteïne (AGP) plasmaspiegel, een imatinib bindend eiwit, bij deze patiënten. Aan patiënten met nierfunctiestoornissen dient de minimum startdosis te worden gegeven. Patiënten met ernstige nierfunctiestoornissen dienen met voorzichtigheid te worden behandeld. De dosis kan worden verlaagd wanneer deze niet wordt verdragen (zie rubriek 4.2 en 5.2).
Langetermijnbehandeling met imatinib kan gepaard gaan met een klinisch significante afname van de nierfunctie. De nierfunctie moet daarom worden gecontroleerd voor de start met imatinibtherapie en moet nauwgezet worden opgevolgd gedurende de behandeling, vooral bij patiënten met risicofactoren voor nierinsufficiëntie. Als nierinsufficiëntie wordt waargenomen, moet een geschikt behandelplan worden ingesteld in overeenstemming met de standaard behandelingsrichtlijnen.
Pediatrische patiënten
Er zijn gevallen van groeivertraging gemeld bij kinderen en jonge adolescenten die imatinib kregen. In een observationele studie in de pediatrische CML-populatie, werd een statistisch significante daling (maar van onbepaalde klinische relevantie) van de mediane score voor de standaarddeviatie van de lengte gemeld na 12 en 24 maanden behandeling in twee kleine subgroepen, onafhankelijk van puberteitsstatus of geslacht. Soortgelijke resultaten werden waargenomen in een observationele studie in de pediatrische ALL-populatie. Een nauwlettende opvolging van de groei van kinderen die met imatinib worden behandeld, is aanbevolen (zie rubriek 4.8).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Werkzame stoffen die imatinibplasmaconcentraties kunnen verhogen:
Stoffen die de cytochroom P450 iso-enzym CYP3A4-activiteit (bijv. proteaseremmers zoals indinavir, lopinavir/ritonavir, ritonavir, saquinavir, telaprevir, nelfinavir, boceprevir; azoolantimycotica met inbegrip van ketoconazol, itraconazol, posaconazol, voriconazol; bepaalde macroliden zoals erytromycine, claritromycine en telitromycine) remmen zouden metabolisme kunnen verlagen en imatinib-concentraties kunnen verhogen. Er was een significante verhoging in blootstelling aan imatinib (de gemiddelde Cmax en AUC van imatinib steeg respectievelijk met 26 % en 40 %) bij gezonde proefpersonen bij gelijktijdige toediening met een enkele dosis ketoconazol (een CYP3A4-remmer). Men dient voorzichtig te zijn met het gelijktijdig toedienen van imatinib en inhibitoren van de CYP3A4-familie.
Werkzame stoffen die imatinibplasmaconcentraties kunnen verlagen:
Stoffen die inductoren zijn van CYP3A4-activiteit (bijv. dexamethason, fenytoïne, carbamazepine, rifampicine, fenobarbital, fosfenytoïne, primidon of Hypericum perforatum, ook bekend als sint-janskruid) kunnen blootstelling aan imatinib significant verminderen, en potentieel het risico op therapeutisch falen verhogen. Voorbehandeling met meerdere doses rifampicine 600 mg, gevolgd door een enkele dosis van 400 mg imatinib resulteerde in het verlagen van Cmax en AUC(0-∞) met ten minste 54 % en 74 % van de respectievelijke waarden zonder behandeling met rifampicine. Soortgelijke resultaten werden waargenomen bij patiënten met maligne gliomen die werden behandeld met imatinib terwijl zij enzym-inducerende anti-epileptica (EIAED's) zoals carbamazepine, oxcarbazepine en fenytoïne innamen. De plasma-AUC voor imatinib daalde met 73 % in vergelijking met patiënten die geen EIAED's gebruikten. Gelijktijdig gebruik van rifampicine of andere krachtige CYP3A4-inductoren en imatinib dient te worden vermeden.
Werkzame stoffen waarvan de plasmaconcentratie door imatinib kan worden veranderd
Imatinib verhoogt de gemiddelde Cmax en AUC van simvastatine (CYP3A4-substraat) respectievelijk 2- en 3,5-voudig, hetgeen wijst op een remming van de CYP3A4 door imatinib. Daarom is voorzichtigheid geboden bij toediening van imatinib met CYP3A4-substraten met een smal therapeutisch venster (bijv. ciclosporine pimozide, tacrolimus, sirolimus, ergotamine, diergotamine, fentanyl, alfentanil, terfenadine, bortezomib, docetaxel en kinidine). Imatinib kan de plasmaconcentratie van andere CYP3A4-gemetaboliseerde geneesmiddelen (bijv. triazolo-benzodiazepinen, dihydropyridinecalciumkanaalblokkers, bepaalde HMG-CoA-reductaseremmers, d.w.z. statinen, enz.) verhogen.
Omwille van bekende verhoogde risico’s op bloeding samen met het gebruik van imatinib (bv. hemorragie) zouden patiënten die anti-coagulatie nodig hebben, heparinederivaten met laagmoleculair gewicht moeten krijgen of standaard heparine in plaats van coumarine-derivaten zoals warfarine.
In vitro inhibeert imatinib het cytochroom P450 iso-enzym CYP2D6-activiteit in concentraties die overeenkomen met die van invloed zijn op CYP3A4-activiteit. Imatinib tweemaal daags 400 mg had een remmend effect op CYP2D6-gemedieerd metoprololmetabolisme, waarbij metoprolol Cmax en AUC met ongeveer 23 % (90 % BI [1,16-1,30]) worden verhoogd. Dosisaanpassingen blijken niet nodig te zijn wanneer imatinib samen met CYP2D6-substraten wordt toegediend. Voorzichtigheid is echter geboden met CYP2D6-substraten met een smal therapeutisch venster zoals metoprolol. Bij patiënten die worden behandeld met metoprolol dient klinisch monitoren te worden overwogen.
In vitro remt imatinib paracetamol O-glucuronidering met Ki-waarde van 58,5 micromol/l. In vivo is deze remming is niet waargenomen na toediening van imatinib 400 mg en paracetamol 1000 mg. Hogere doses imatinib en paracetamol zijn niet onderzocht.
Daarom is voorzichtigheid geboden bij gelijktijdig gebruik van hoge doses imatinib en paracetamol.
Bij thyroïdectomiepatiënten die levothyroxine ontvangen kan de plasmablootstelling aan levothyroxine zijn verlaagd wanneer imatinib gelijktijdig wordt toegediend (zie rubriek 4.4). Daarom is voorzichtigheid geboden. Echter, het mechanisme van de waargenomen interactie is op dit moment niet bekend.
Bij patiënten met Ph+ ALL is er klinische ervaring met gelijktijdige toediening van imatinib en chemotherapie (zie rubriek 5.1), maar geneesmiddelinteracties tussen imatinib en chemotherapieregimes zijn niet goed gekarakteriseerd. Bijwerkingen van imatinib, d.w.z. hepatotoxiciteit, myelosuppressie of andere, kunnen toenemen en er is gerapporteerd dat gelijktijdig gebruik met L-asparaginase in verband zou kunnen worden gebracht met toegenomen hepatotoxiciteit (zie rubriek 4.8). Daarom zijn bij het gebruik van imatinib in combinatie speciale voorzorgen nodig.
Imatinib kan de klaring van methotrexaat vertragen, vooral wanneer methotrexaat in hoge doses (>500 mg/m²) wordt gebruikt. Voorzichtigheid is geboden bij gelijktijdige toediening van Imatinib Glenmark en methotrexaat.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moet aangeraden worden om effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste 15 dagen na het stoppen van de behandeling met Imatinib Glenmark.
Zwangerschap
Er zijn beperkte gegevens over het gebruik van imatinib bij zwangere vrouwen. Er zijn post-marketing meldingen van spontane abortussen en congenitale afwijkingen bij kinderen van vrouwen die Imatinib genomen hadden. Uit dieronderzoek is echter reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de foetus is niet bekend. Imatinib dient niet tijdens de zwangerschap te worden gebruikt, tenzij dit strikt noodzakelijk is. Wanneer het tijdens de zwangerschap wordt gebruikt, moet de patiënt worden geïnformeerd over het mogelijke risico voor de foetus.
Borstvoeding
Er is beperkte informatie over de uitscheiding van imatinib in moedermelk. Onderzoeken bij twee borstvoeding gevende vrouwen hebben aangetoond dat zowel imatinib als zijn werkzame metaboliet kan worden uitgescheiden in moedermelk. De bij een enkele patiënt onderzochte melk-plasmaverhouding werd bepaald op 0,5 voor imatinib en 0,9 voor de metaboliet, hetgeen wees op een hogere uitscheiding van de metaboliet in de melk. Gezien de gecombineerde concentratie van imatinib en zijn metaboliet en de maximale dagelijkse melkinname door zuigelingen, is de verwachting dat de totale blootstelling laag is (~10 % van een therapeutische dosis). Echter, aangezien de effecten van een blootstelling aan een lage dosis imatinib van een zuigeling onbekend zijn, dienen vrouwen geen borstvoeding te geven tijdens de behandeling en gedurende ten minste 15 dagen na het stoppen van de behandeling met Imatinib Glenmark.
Vruchtbaarheid
In niet-klinische studies werd de vruchtbaarheid van mannelijke en vrouwelijke ratten niet beïnvloed hoewel er effecten op voortplantingsparameters werden waargenomen (zie rubriek 5.3). Studiesbij patiënten die imatinib krijgen en het effect ervan op vruchtbaarheid en gametogenese zijn niet uitgevoerd. Patiënten die zich zorgen maken over hun vruchtbaarheid tijdens een behandeling met imatinib moeten hun arts raadplegen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Patiënten moeten ervan op de hoogte worden gebracht dat zij tijdens de behandeling met imatinib bijwerkingen kunnen ondervinden zoals duizeligheid, wazig zien of slaperigheid. Daarom dient geadviseerd te worden voorzichtig te zijn bij het besturen van een auto of het bedienen van machines.
4.8 Bijwerkingen
Patiënten met maligne tumoren in een gevorderd stadium kunnen talloze verwarrende medische aandoeningen hebben waardoor causaliteit van bijwerkingen moeilijk te bepalen is. Dit als gevolg van de verscheidenheid aan symptomen in verband met de onderliggende ziekte, de progressie en de gelijktijdige toediening van talloze geneesmiddelen.
In klinische onderzoeken bij CML werd stoppen met geneesmiddelen als gevolg van geneesmiddelgerelateerde bijwerkingen waargenomen bij 2,4 % van de nieuw gediagnosticeerde patiënten, 4 % van de patiënten in de late chronische fase na het falen van interferontherapie, 4 % van de patiënten in de acceleratiefase na het falen van interferontherapie en 5 % van blastaire crisis-patiënten na het falen van interferontherapie. Bij GIST werd bij 4 % van de patiënten gestopt met het onderzoeksgeneesmiddel ten gevolge geneesmiddel-gerelateerde bijwerkingen.
De bijwerkingen waren vergelijkbaar bij alle indicaties, met twee uitzonderingen. Er werd meer myelosuppressie gezien bij CML-patiënten dan bij GIST, dat is waarschijnlijk het gevolg van de onderliggende ziekte. In het onderzoek bij patiënten met niet-reseceerbare en/of gemetastaseerde GIST, ondervonden 7 (5 %) patiënten CTC-graad 3/4 GI-bloedingen (3 patiënten), intra-tumorale bloedingen (3 patiënten) of beide (1 patiënt). GI-tumorlocaties kunnen de bron zijn geweest van de GI-bloedingen (zie rubriek 4.4). GI- en tumorale bloeding kunnen ernstig en soms fataal zijn. De meest gerapporteerde (> 10 %) geneesmiddelgerelateerde bijwerkingen waren in beide settings milde misselijkheid, braken, diarree, buikpijn, vermoeidheid, myalgie, spierkrampen en uitslag. Oppervlakkige oedemen waren een vaak voorkomende bevinding in alle onderzoeken en werden voornamelijk beschreven als periorbitale oedemen of oedemen in de onderste ledematen. Deze oedemen waren echter zelden ernstig en kunnen onder controle worden gehouden met diuretica, andere ondersteunende maatregelen of door het verlagen van de imatinib-dosis.
Wanneer imatinib werd gecombineerd met chemotherapie in hoge doses bij patiënten met Ph+ ALL, werd levertoxiciteit van voorbijgaande aard in de vorm van transaminaseverhoging en hyperbilirubinemie waargenomen. Rekening houdend met de beperkte veiligheidsdatabank, zijn de bijwerkingen tot nu toe gemeld bij kinderen in overeenstemming met het bekende veiligheidsprofiel bij volwassen patiënten met Ph+ ALL. De veiligheidsdatabank voor kinderen met Ph+ ALL is erg beperkt. Toch zijn er geen nieuwe veiligheidsproblemen geïdentificeerd.
Diverse bijwerkingen zoals pleurale effusie, ascites, longoedeem en snelle gewichtstoename met of zonder oppervlakkig oedeem kunnen collectief worden beschreven als “vochtretentie”. Deze bijwerkingen kunnen gewoonlijk onder controle worden gehouden door tijdelijk te stoppen met imatinib en met diuretica en andere passende ondersteunende verzorgingsmaatregelen. Een aantal van dezebijwerkingen kunnen echter ernstig of levensbedreigend zijn. Enkele patiënten met met een complexe klinische voorgeschiedenis van pleurale effusie, congestief hart- en nierfalen, n tijdens een blastaire crisis. Er waren geen speciale veiligheidsbevindingen in pediatrische klinische trials.
Bijwerkingen
Bijwerkingen die vaker werden gerapporteerd dan een geïsoleerd geval worden hieronder vermeld, per systeem/orgaanklasse en per frequentie. Frequentiecategorieën worden gedefinieerd met behulp van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar frequentie, beginnend met de meest voorkomende.
Bijwerkingen en hun frequenties zijn gemeld in Tabel 1
Tabel 1 Samenvatting van bijwerkingen in tabelvorm
| Infecties en parasitaire aandoeningen | |
|---|---|
| Soms: | Herpes zoster, herpes simplex, nasofaryngitis, pneumonie1, sinusitis, cellulitis, infectie van de bovenste luchtwegen, influenza, urineweginfectie, gastro-enteritis, sepsis |
| Zelden: | Schimmelinfectie |
| Niet bekend: | Hepatitis B-reactivering* |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |
| Zelden: | Tumorlysissyndroom |
| Niet bekend: | Tumorbloeding/tumornecrose* |
| Immuunsysteemaandoeningen | |
| Niet bekend: | Anafylactische shock* |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak: | Neutropenie, trombocytopenie, anemie |
| Vaak: | Pancytopenie, febriele neutropenie |
| Soms: | Trombocytemie, lymfopenie, beenmergdepressie, eosinofilie, lymfadenopathie |
| Zelden: | Hemolytische anemie, Trombotische microangiopathie |
| Voedings- en stofwisselingsstoornissen | |
| Vaak: | Anorexia |
| Soms: | Hypokaliëmie, toegenomen eetlust, hypofosfatemie, verminderde eetlust, dehydratie, jicht, hyperurikemie, hypercalciëmie, hyperglykemie, hyponatriëmie |
| Zelden: | Hyperkaliëmie, hypomagnesiëmie |
| Psychische stoornissen | |
| Vaak: | Insomnie |
| Soms: | Depressie, verminderd libido, gevoel van angst |
| Zelden: | Verwarde toestand |
| Zenuwstelselaandoeningen | |
| Zeer vaak: | Hoofdpijn2 |
| Vaak: | Duizeligheid, paresthesie, smaakverandering, hypoesthesie |
| Soms: | Migraine, somnolentie, syncope, perifere neuropathie, geheugenstoornis, sciatica, ‘restless legs’ syndroom, tremor, cerebrale hemorragie |
| Zelden: | Verhoogde intracraniële druk, convulsies, neuritis optica |
| Niet bekend: | Cerebraal oedeem* |
| Oogaandoeningen | |
| Vaak: | Ooglidoedeem, verhoogde traansecretie, conjunctivale hemorragie, conjunctivitis, droeg ogen, wazig zien |
| Soms: | Oogirritatie, oogpijn, orbitaal oedeem, sclerale hemorragie, retinale hemorragie, blefaritis, macula-oedeem |
| Zelden: | Cataract, glaucoom, papillo-oedeem |
| Niet bekend: | Vitreale bloeding* |
| Evenwichtsorgaan- en ooraandoeningen | |
| Soms: | Vertigo, tinnitus, gehoorverlies |
| Hartaandoeningen | |
| Soms: | Palpitaties, tachycardie, congestief hartfalen3, longoedeem |
| Zelden: | Aritmie, atriumfibrilleren, hartstilstand, myocardinfarct, angina pectoris, pericardiale effusie |
| Niet bekend: | Pericarditis*, harttamponade* |
| Bloedvataandoeningen4 | |
| Vaak: | Blozen, hemorragie |
| Soms: | Hypertensie, hematoom, subduraal hematoom, perifere koudheid, hypotensie, fenomeen van Raynaud |
| Niet bekend: | Trombose/embolie* |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Vaak: | Dyspneu, epistaxis, hoesten |
| Soms: | Pleurale effusie5, faryngolaryngeale pijn, faryngitis |
| Zelden: | Pleuritische pijn, longfibrose, longhypertensie, longhemorragie |
| Niet bekend: | Acuut respiratoir falen11 *, interstitiële longaandoening* |
| Maagdarmstelselaandoeningen | |
| Zeer vaak: | Misselijkheid, diarree, braken, dyspepsie, buikpijn6 |
| Vaak: | Flatulentie, abdominale distentie, gastro-oesofageale reflux, constipatie, droge mond, gastritis |
| Soms: | Stomatitis, mondulceratie, gastro-intestinale hemorragie7, eructatie, melaena, oesofagitis, ascites, maagzweer, hematemesis, cheilitis, dysfagie, pancreatitis |
| Zelden: | Colitis, ileus, inflammatoire darmziekte |
| Niet bekend: | Ileus/darmobstructie*, gastro-intestinale perforatie*, diverticulitis*, “gastric antral vascular ectasia” (GAVE)* |
..
| Lever- en galaandoeningen | |
|---|---|
| Vaak: | Verhoogde leverenzymen |
| Soms: | Hyperbilirubinemie, hepatitis, geelzucht |
| Zelden: | Leverfalen8, levernecrose |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak: | Periorbitaal oedeem, dermatitis/eczeem/uitslag |
| Vaak: | Pruritus, gezichtsoedeem, droge huid, erytheem, alopecia, nachtelijk zweten, fotosensibiliteitsreactie |
| Soms: | Pustulaire uitslag, contusie, verhoogd zweten, urticaria, ecchymose, verhoogde neiging tot bloeduitstorting, hypotrichose, huidhypopigmentatie, exfoliatieve dermatitis, onychoclasis, folliculitis, petechiae, psoriasis, purpura, huidhyperpigmentatie, bulleuze erupties, panniculitis12 |
| Zelden: | Acute febriele neutrofiele dermatose (syndroom van Sweet), nagelverkleuring, angioneurotisch oedeem, vesiculaire uitslag, erythema multiforme, leucocytoclastische vasculitis, syndroom van Stevens-Johnson, acute gegeneraliseerde exanthemateuze pustulose (AGEP), pemphigus* |
| Niet bekend: | Palmoplantair erytrodysesthesiesyndroom*, lichenoïde keratose*, lichen planus*, toxische epidermale necrolyse*, medicamenteuze rash met eosinofilie en systemische symptomen (DRESS)*, pseudoporfyrie* |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak: | Spierspasme en kramp, skeletspierpijn inclusief myalgie9, artralgie, botpijn10 |
| Vaak: | Zwelling van gewrichten |
| Soms: | Gewrichts- en spierstijfheid, osteonecrose* |
| Zelden: | Spierzwakte, artritis, rabdomyolyse/myopathie |
| Niet bekend: | Groeivertraging bij kinderen* |
| Nier- en urinewegaandoeningen | |
| Soms: | Nierpijn, hematurie, acuut nierfalen, verhoogde urinefrequentie |
| Niet bekend: | Chronisch nierfalen |
Afwijkingen in laboratoriumtests
Hematologie
Bij CML zijn cytopenieën, met name neutropenie en trombocytopenie, een constante bevinding geweest in alle onderzoeken, met de suggestie van een hogere frequentie in hoge doses > 750 mg (fase-I onderzoek). Het optreden van cytopenieën was echter ook duidelijk afhankelijk van het stadium van de ziekte, waarbij de frequentie van graad 3 of 4 neutropenieën (ANC < 1,0 x 10⁹/l) en trombocytopenieën (trombocytentelling < 50 x 109/l) tussen de 4 en 6 keer hoger was in blastaire crisis en acceleratiefase (respectievelijk 59–64 % en 44–63 % voor neutropenie en trombocytopenie) in vergelijking met nieuw gediagnosticeerde patiënten in chronische fase CML (16,7 % neutropenie en 8,9% trombocytopenie). Bij nieuw gediagnosticeerde chronische fase CML werden graad 4 neutropenie (ANC < 0,5 x 10⁹/l) en trombocytopenie (trombocytentelling < 10 x 109/l) waargenomen bij respectievelijk 3,6 % en < 1 % van de patiënten. De mediane duur van de neutropenische en trombocytopenische episodes varieerde gewoonlijk van respectievelijk 2 tot 3 weken en van 3 tot 4 weken. Deze incidenten kunnen gewoonlijk worden behandeld door hetzij een verlaging van de dosis of een onderbreking van de behandeling met imatinib, maar kunnen in zeldzame gevallen leiden tot permanent stoppen met de behandeling. Bij pediatrische patiënten met CML waren de meest frequente opgemerkte toxiciteiten graad 3 of 4 cytopenieën waaronder neutropenie, trombocytopenie en anemie. Deze treden over het algemeen op binnen de eerste paar maanden van de behandeling.
| Voortplantingsstelsel- en borstaandoeningen | ||
|---|---|---|
| Soms: | Gynaecomastie, erectiele disfunctie, menorragie, onregelmatige menstruatie, seksuele disfunctie, tepelpijn, borstvergroting, scrotum oedeem | |
| Zelden: | Hemorragisch corpus luteum/hemorragische ovariumcyste | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak: | Vochtretentie en oedeem, vermoeidheid | |
| Vaak: | Zwakte, pyrexie, anasarca, koude rillingen, koortsrillingen | |
| Soms: | Pijn op de borst, malaise | |
| Onderzoeken | ||
| Zeer vaak: | Gewichtstoename | |
| Vaak: | Gewichtsafname | |
| Soms: | Bloedcreatinine verhoogd, bloedcreatinefosfokinase verhoogd, bloedlactaatdehydrogenase verhoogd, alkalische fosfatase in bloed verhoogd | |
| Zelden: | Bloedamylase verhoogd | |
* Deze reactietypes zijn met name meldingen uit postmarketingervaring met Imatinib. Deze omvatten zowel spontane meldingen als ernstige bijwerkingen uit lopende studies, de “expanded access” programma’s, klinische farmacologiestudies en explorerende studies voor niet-geregistreerde indicaties. Omdat deze bijwerkingen zijn gemeld in een populatie met onduidelijke grootte, is het niet altijd mogelijk om een betrouwbare schatting te maken van hun frequentie of om een causaal verband met imatinibblootstelling vast te stellen 1 Pneumonie werd het meest gerapporteerd bij patiënten met getransformeerde CML en bij patiënten met GIST. 2 Hoofdpijn kwam het meest voor bij GIST-patiënten. 3 Op een patiënt-jaarbasis werden cardiale voorvallen inclusief congestief hartfalen vaker waargenomen bij patiënten met getransformeerde CML dan bij patiënten met chronische CML. 4 Blozen kwam het meest voor bij GIST-patiënten en bloeding (hematoom, hemorragie) kwam het meest voor bij patiënten met GIST en met getransformeerde CML (CML-AP en CML-BC). 5 Pleurale effusie werd vaker gerapporteerd bij patiënten met GIST en bij patiënten met getransformeerde CML (CML-AP en CML-BC) dan bij patiënten met chronische CML. 6+7 Buikpijn en gastro-intestinale hemorragie werden het meest waargenomen bij GIST-patiënten. 8 Er zijn een aantal fatale gevallen van leverfalen en van levernecrose gerapporteerd. 9 Pijn van de skeletspieren gedurende de behandeling met imatinib of na het stoppen van de behandeling werd postmarketing waargenomen. 10 Pijn van de skeletspieren en gerelateerde bijwerkingen werden vaker waargenomen bij patiënten met CML dan bij GIST-patiënten. 11 Fatale gevallen zijn gemeld bij patiënten met gevorderde ziekte, ernstige infecties, ernstige neutropenie en andere ernstige bijkomende aandoeningen. 12 Met inbegrip van erythema nodosum. | ||
In het onderzoek bij patiënten met niet-reseceerbare en/of gemetastaseerde GIST, werd graad 3 en 4 anemie gerapporteerd bij respectievelijk 5,4 % en 0,7 % van de patiënten. Bij tenminste enkelen van deze patiënten zou dit gerelateerd kunnen zijn aan gastro-intestinale of intra-tumorale bloedingen. Graad 3 en 4 neutropenie werd waargenomen in respectievelijk 7,5 % en 2,7 % van de patiënten, en graad 3 trombocytopenie in 0,7 % van de patiënten. Geen enkele patiënt ontwikkelde graad 4 trombocytopenie. De dalingen in witte bloedcel- (WBC) en neutrofielentelling trad voornamelijk op tijdens de eerste zes weken van de behandeling, met waarden die daarna relatief stabiel bleven.
Biochemie
Ernstige verhoging van transaminasen (<5 %) of bilirubine (<1 %) werd waargenomen bij CML-patiënten en werd gewoonlijk behandeld met dosisverlaging of onderbreking (de mediane duur van deze episodes was ongeveer één week). Bij minder dan 1 % van de CML-patiënten werd de behandeling permanent gestopt vanwege abnormale leverfunctiewaarden. Bij GIST-patiënten (onderzoek B2222) werd 6,8 % van graad 3 of 4 ALT (alanine-aminotransferase) verhogingen en 4,8 % van graad 3 of 4 AST (aspartaataminotransferase) verhogingen waargenomen. De bilirubineverhoging was lager dan 3 %.
Er zijn gevallen van cytolytische en cholestatische hepatitis en leverfalen; in sommige van deze gevallen was het resultaat fataal, waaronder één patiënt op paracetamol in hoge dosis.
Beschrijving van geselecteerde bijwerkingen
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
Ervaring met hogere doses dan de aanbevolen therapeutische dosis is beperkt. Geïsoleerde gevallen van overdosering van imatinib zijn gemeld, zowel spontaan als in de literatuur. In geval van overdosering dient de patiënt te worden geobserveerd en passende symptomatische behandeling te worden gegeven. Over het algemeen was het gerapporteerde resultaat in deze gevallen “verbeterd” of “hersteld”. Incidenten die bij afwijkende dosisbereik werden gerapporteerd zijn als volgt:
Volwassen populatie
1200 tot 1600 mg (duur variërend van 1 tot 10 dagen): Misselijkheid, braken, diarree, uitslag, erytheem, oedeem, zwelling, vermoeidheid, spierspasme, trombocytopenie, pancytopenie, buikpijn, hoofdpijn, verminderde eetlust.
1800 tot 3200 mg (tot 3200 mg per dag gedurende 6 dagen): Zwakte, myalgie, verhoogde creatinefosfokinase, verhoogde bilirubine, gastro-intestinale pijn.
6400 mg (eenmalige dosis): Eén geval dat in de literatuur werd gerapporteerd van één patiënt die misselijkheid, braken, buikpijn, pyrexie, gezichtszwelling, verlaagde neutrofielentelling, verhoogde transaminasen ondervond.
8 tot 10 g (eenmalige dosis): Braken en gastro-intestinale pijn zijn gerapporteerd.
Pediatrische patiënten
Eén 3 jaar oude jongen die werd blootgesteld aan een eenmalige dosis van 400 mg ervoer symptomen als braken, diarree en anorexia en een andere 3 jaar oude jongen die werd blootgesteld aan een eenmalige dosis van 980 mg had een verlaagd aantal witte bloedcellen en diarree.
In geval van overdosering dient de patiënt te worden geobserveerd en passende ondersteunende behandeling te worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, BCR-ABL-proteïne-tyrosinekinaseremmers, ATC code: L01EA01
Werkingsmechanisme
Imatinib is een laagmoleculair proteïne-tyrosinekinaseremmer die krachtig de activiteit van het Bcr-Abl tyrosinekinase (TK) remt, evenals een aantal receptor-TK's: Kit, de receptor voor stamcelfactor (SCF) waarvoor wordt gecodeerd door het c-Kit proto-oncogeen, de discoïdinedomeinreceptoren (DDR1 en DDR2), de kolonie-stimulerende factorreceptor (CSF-1R) en de aan bloedplaatjes ontleende groeifactorreceptoren alfa en bèta (PDGFR-alfa en PDGFR-bèta). Imatinib kan ook cellulaire processen die worden gemedieerd door activering van deze receptorkinasen remmen.
Farmacodynamische effecten
Imatinib is een proteïne-tyrosinekinaseremmer die het Bcr-Abl tyrosinekinase krachtig remt zowel op in vitro, als op cellulair en in vivo niveau. De verbinding remt selectief proliferatie en induceert apoptose in Bcr-Abl positieve cellijnen evenals ”verse” leukemische cellen uit Philadelphia-chromosoompositieve CML en acute lymfoblastische leukemie (ALL) patiënten.
In vivo vertoont de verbinding anti-tumoractiviteit als enkelvoudige stof in diermodellen met behulp van Bcr-Abl positieve tumorcellen.
Imatinib is ook een krachtige inhibitor van receptor tyrosine kinases gericht op de platelet-derived growth factor (PDGF), PDGF-R, en stamcelfactor (SCF), c-Kit, en het inhibeert PDGF- en SCF- gemedieerde cellulaire processen. In vitro inhibeert imatinib de proliferatie en induceert het apoptose in gastro-intestinale stromale tumor (GIST) cellen, die een activerende kit mutatie tot uitdrukking brengen. Constitutieve activatie van de PDGF receptor of de Abl proteïne-tyrosine kinases als een gevolg van fusie met diverse partner eiwitten of constitutieve productie van PDGF zijn betrokken bij de pathogenese van MDS/MPD, HES/CEL en DFSP. Imatinib remt de signalering en proliferatie van cellen voortvloeiend uit ontregelde PDGFR en Abl kinase activiteit.
Klinische onderzoeken bij chronische myeloïde leukemie
De werkzaamheid van imatinib is gebaseerd op algemene hematologische en cytogenetische responspercentages en progressievrije overleving. Er zijn geen gecontroleerde onderzoeken die een klinisch voordeel aantonen, zoals een verbetering van de symptomen verbonden met de ziekte of een verlengde overleving, behalve bij nieuw gediagnosticeerde CML in de chronische fase.
Drie uitgebreide, internationale, open-label, niet-gecontroleerde fase II-studies werden uitgevoerd bij patiënten met Philadelphia chromosoom positieve (Ph+) CML in de gevorderde, blastaire of acceleratiefase van de ziekte, andere Ph+ leukemieën of met CML in de chronische fase maar waarbij voorafgaande interferon-alpha (IFN) therapie faalde. Eén uitgebreide, open-label, multicenter, internationaal gerandomiseerd fase III-studie werd uitgevoerd bij patiënten met nieuw gediagnosticeerde Ph+ CML. Bovendien werden kinderen behandeld in twee fase I-studies en één fase II-studie.
Bij alle klinische studies waren 38-40 % van de patiënten > 60 jaar oud en 10-12 % van de patiënten waren >70 jaar oud.
Chronische fase, nieuw gediagnosticeerd: deze fase III-studie bij volwassen patiënten vergeleek de behandeling met het mono-agens imatinib met een combinatie van interferon-alfa (IFN) en cytarabine (Ara-C). Patiënten die gebrek aan respons vertoonden (gebrek aan complete hematologische respons (CHR) bij 6 maanden, toegenomen WBC, geen belangrijke cytogenetische respons (MCyR) bij 24 maanden), verlies van respons (verlies van CHR of MCyR) of ernstige intolerantie voor de behandeling, mochten de alternatieve behandelingsarm volgen. In de imatinib-arm werden de patiënten behandeld met 400 mg/dag. In de IFN-arm werden de patiënten behandeld met een doeldosis van 5 MIU/m2/dag IFN subcutaan in combinatie met subcutaan Ara-C 20 mg/m2/dag gedurende 10 dagen/maand.
Een totaal van 1.106 patiënten werd gerandomiseerd, 553 in elke arm. De basislijn karakteristieken waren in evenwicht tussen beide armen. De mediane leeftijd was 51 jaar (interval 18–70 jaar), met 21,9% van de patiënten ≥60 jaar. Er waren 59% mannen en 41% vrouwen; 89,9% caucasische en 4,7% zwarte patiënten. Zeven jaar nadat de laatste patiënt was geïncludeerd, bedroeg de mediane duur van de eerstelijnsbehandeling 82 en 8 maanden in respectievelijk de Imatinib en IFN-armen. De mediane duur van de tweedelijnsbehandeling met Imatinib was 64 maanden. In het algemeen was de gemiddelde geleverde dagdosering bij patiënten die eerstelijn Imatinib kregen 406 ± 76 mg. Het primaire werkzaamheidseindpunt van de studie is progressievrije overleving. Progressie werd gedefinieerd als één van de volgende gevallen: progressie tot acceleratiefase of blastaire crisis, overlijden, verlies van CHR of MCyR, of bij patiënten die geen CHR verkregen een toename in WBC ondanks gepaste therapeutische behandeling. Belangrijke cytogenetische respons, hematologische respons, moleculaire respons (evaluatie van minimale residuele ziekte), tijd tot acceleratiefase of blastaire crisis en overleving zijn de belangrijkste secundaire eindpunten. De responsgegevens zijn weergegeven in Tabel 2.
Tabel 2 Respons bij nieuw gediagnosticeerde CML Studie (84-maands gegevens)
| (Beste respons waarden) | Imatinib n=553 | IFN+Ara-C n=553 |
|---|---|---|
Hematologische respons CHR rate n (%) [95% BI] | 534 (96.6%)* [94.7%, 97.9%] | 313 (56.6%)* [52.4%, 60.8%] |
Cytogenetische respons Belangrijke respons n (%) [95% BI] Complete CyR n (%) Partiële CyR n (%) | 490 (88.6%)* [85.7%, 91.1%] 456 (82.5%)* 34 (6.1%) | 129 (23.3%)* [19.9%, 27.1%] 64 (11.6%)* 65 (11.8%) |
Moleculaire respons** Belangrijke respons bij 12 maanden (%) Belangrijke respons bij 24 maanden (%) Belangrijke respons bij 84 maanden (%) | 153/305=50.2% 73/104=70.2% 102/116=87.9% | 8/83=9.6% 3/12=25% 3/4=75% |
* p<0.001, Fischer’s exact test ** moleculaire responspercentages zijn gebaseerd op de beschikbare monsters Hematologische respons criteria (elke responses te bevestigen na ≥4 weken): WBC < 10 x 109/l, bloedplaatjes < 450 x 109/l, myelocyt+metamyelocyt < 5% in bloed, geen blasten en promyelocyten in bloed, basofielen < 20%, geen extramedullaire verwikkelingen Cytogenetische respons criteria: compleet (0% Ph+ metafasen), partieel (1–35%), gering (36–65%) of minimaal (66–95%). Een belangrijke respons (0–35%) combineert zowel de complete als de partiële respons. Belangrijke moleculaire respons criteria: in het perifeer bloed reductie van ≥ 3 logaritmen in de hoeveelheid van Bcr-Abl transcripten (gemeten door “real-time quantitative reverse transcriptase PCR assay”) versus een gestandaardiseerde uitgangswaarde. | ||
Complete hematologische respons, belangrijke cytogenetische respons en complete cytogenetische respons op eerstelijnsbehandeling werden geschat met behulp van de Kaplan-Meier benadering, waarbij non-responses waren geschrapt ten tijde van het laatste onderzoek. Met gebruikmaking van deze benadering, verbeterden de geschatte cumulatieve responscijfers voor de eerstelijnsbehandeling met Imatinib van 12 maanden behandeling tot 84 maanden behandeling als volgt: CHR van 96,4% tot 98,4% en CCyR van 69,5% tot 87,2%.
Na 7 jaar follow-up waren er 93 (16,8%) gevallen van progressie in de Imatinib arm: 37 (6,7%) betroffen progressie tot de acceleratiefase/blastaire crisis, 31 (5,6%) verlies van MCyR, 15 (2,7%) verlies van CHR of toename in WBC en 10 (1,8%) gevallen van overlijden die niet aan CML waren gerelateerd. Daarentegen waren er 165 (29,8%) voorvallen in de IFN+Ara-C arm, waarvan 130 optraden tijdens eerstelijnsbehandeling met IFN+Ara-C.
Het geschatte aantal patiënten dat vrij is van progressie tot de acceleratiefase of de blastaire crisis bij 84 maanden is significant hoger in de Imatinib-arm in vergelijking met de IFN-arm (92,5% versus 85,1%, p<0,001). Het jaarlijkse aantal progressies tot de acceleratiefase of blastaire crisis verminderde met de tijdsduur dat men in behandeling was en was minder dan 1% in het vierde en het vijfde jaar. De geschatte progressievrije overleving bij 84 maanden was 81,2% in de Imatinib-arm en 60,6% in de controle-arm (p<0,001). De jaarlijkse progressie van welk type ook voor Imatinib nam eveneens af in de loop van de tijd.
Een totaal van 71 (12,8%) respectievelijk 85 (15,4%) patiënten overleden in de Imatinib en IFN+Ara-C groepen. Bij 84 maanden is de geschatte overleving 86,4% (83, 90) vs. 83,3% (80, 87) in de gerandomiseerde Imatinib respectievelijk de IFN+Ara-C groepen (p=0,073, log-rank test). Dit ‘tijd tot gebeurtenis’ eindpunt is sterk beïnvloed door de hoge crossover van IFN+Ara-C naar Imatinib. Het effect van de Imatinib behandeling op de overleving in de chronische fase van nieuw gediagnosticeerde CML is verder onderzocht in een retrospectieve analyse van de bovenvermelde Imatinib gegevens met de primaire gegevens van een andere fase III-studie met IFN+Ara-C (n=325) in een identiek behandelschema. In deze retrospectieve analyse was de superioriteit van Imatinib over IFN+Ara-C in de algehele overleving aangetoond (p<0,001); binnen 42 maanden waren 47 (8,5%) Imatinib patiënten en 63 (19,4%) IFN+Ara-C patiënten overleden.
In deze studie waren dosisverhogingen toegestaan van 400 mg per dag naar 600 mg per dag, en vervolgens van 600 mg per dag naar 800 mg per dag. Na 42 maanden follow-up ondervonden 11 patiënten een bevestigd verlies (binnen 4 weken) van hun cytogenetische respons. Van deze 11 patiënten kregen 4 patiënten een dosisverhoging tot 800 mg per dag, 2 van hen herwonnen een cytogenetisch respons (1 partiële en 1 complete, de laatste bereikte ook een moleculaire respons), terwijl van de 7 patiënten die geen dosisverhoging kregen, slechts één een complete cytogenetische respons herwon. Het percentage van sommige bijwerkingen was hoger bij de 40 patiënten bij wie de dosis was verhoogd tot 800 mg per dag in vergelijking met de patiëntenpopulatie vóór de verhoging van de dosis (n=551). De vaker voorkomende bijwerkingen waren gastro-intestinale hemorragieën, conjunctivitis en verhoging van transaminasen of bilirubine. Andere bijwerkingen werden gemeld met lagere of gelijke frequentie.
Chronische fase, Interferon-falen: 532 volwassen patiënten werden behandeld met een startdosis van 400 mg. De patiënten werden onderverdeeld in drie hoofdcategorieën: hematologisch falen (29%), cytogenetisch falen (35%), of intolerantie t.o.v. interferon (36%). De patiënten hadden gedurende een voorafgaande mediane periode van 14 maanden IFN therapie gekregen met doses ≥25 x 106 IU per week en waren allen in de late chronische fase beland, met een mediane tijd vanaf de diagnose van 32 maanden. De primaire werkzaamheidsvariabele van de studie was de mate van een belangrijke cytogenetische respons (complete plus partiële respons, 0 tot 35% Ph+ metafases in het beenmerg).
In deze studie bereikte 65% van de patiënten een belangrijke cytogenetische respons die compleet was bij 53% (43% bevestigd) van de patiënten (Tabel 3). Een complete hematologische respons werd bereikt bij 95% van de patiënten.
Acceleratiefase: 235 volwassen patiënten met de ziekte in de acceleratiefase werden in de studie opgenomen. De eerste 77 patiënten startten met 400 mg, het protocol werd vervolgens gewijzigd om hogere doseringen toe te staan en de overgebleven 158 patiënten startten met 600 mg.
De primaire werkzaamheidsvariabele was de mate van hematologische respons, uitgedrukt hetzij als een complete hematologische respons, geen bewijzen van leukemie (dit is klaring van blasten van het merg en het bloed, maar zonder volledig perifeer bloedherstel zoals bij complete respons), of als een terugkeer naar de chronische fase van CML. Een bevestigde hematologische respons werd bereikt bij 71,5% van de patiënten (Tabel 3). Belangrijk te melden was dat ook 27,7% van de patiënten een belangrijke cytogenetische respons bereikte, die compleet was bij 20,4% (16% bevestigd) van de patiënten. Voor patiënten behandeld met 600 mg is de huidige schatting van de mediane progressievrije-overleving en algemene overleving respectievelijk 22,9 en 42,5 maanden.
Myeloïde blastaire crisis: Er werden 260 patiënten met myeloïde blastaire crisis opgenomen. 95 (37 %) had eerder chemotherapie ontvangen voor behandeling van hetzij acceleratiefase of blastaire crisis (“voorbehandelde patiënten”) terwijl 165 (63 %) van hen deze therapie niet had gekregen (“niet-behandelde patiënten”). De eerste 37 patiënten startten met 400 mg, het protocol werd vervolgens aangepast om een hogere dosis mogelijk te maken en de resterende 223 patiënten startten met 600 mg.
De primaire werkzaamheidsvariabele was de mate van hematologische respons, uitgedrukt als een complete hematologische respons, geen bewijzen van leukemie, of als een terugkeer naar de chronische fase CMLmet gebruik van dezelfde criteria als voor de studie in de acceleratiefase. Bij deze studie bereikte 31 % van de patiënten een hematologische respons (36 % bij voorheen niet-behandelde patiënten en 22 % bij eerder behandelde patiënten). Het responspercentage was ook hoger bij de patiënten die werden behandeld met 600 mg (33 %) in vergelijking met de patiënten die werden behandeld met 400 mg (16 %, p = 0,0220). De huidige schatting van de mediane overleving van de voorheen niet-behandelde en behandelde patiënten is respectievelijk 7,7 en 4,7 maanden.
Lymfoïde blastaire crisis: er werd een beperkt aantal patiënten ingesloten in fase-1 onderzoeken (n=10). Het hematologische responspercentage was 70 % met een duur van 2–3 maanden.
Tabel 3 Respons bij CML studies bij volwassenen
Studie 0110 37-maands gegevens Chronische fase, IFN falen (n=532) | Studie 0109 40,5-maands gegevens Acceleratiefase (n=235) | Onderzoek 0102 38-maands gegevens Myeloïde blastaire crisis (n = 260) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
% van patiënten (BI95 %) | |||||||||||||||||
| Hematologische respons1 | 95% (92,3–96,3) | 71% (65,3–77,2) | 31 % (25,2–36,8) | ||||||||||||||
| Complete hematologische respons (CHR) | 95% | 42% | 8 % | ||||||||||||||
| Geen bewijzen van leukemie (NEL) | Niet van toepassing | 12% | 5 % | ||||||||||||||
| Terugkeer naar chronische fase (RTC) | Niet van toepassing | 17% | 18 % | ||||||||||||||
| Belangrijke cytogenetische respons2 | 65% (61,2–69,5) | 28% (22,0–33,9) | 15 % (11,2–20,4) | ||||||||||||||
| Complete | 53% | 20% | 7 % | ||||||||||||||
| (Bevestigd3) [95 % BI] | (43%) [38,6–47,2] | (16%) [11,3–21,0] | (2 %) [0,6–4,4] | ||||||||||||||
| Partieel | 12% | 7% | 8 % | ||||||||||||||
1 Hematologische responscriteria (elke respons te bevestigen na > 4 weken): CHR Studie 0110 [WBC <10 x 109/l, bloedplaatjes <450 x 109/l, myelocyten+metamyelocyten <5% in bloed, geen blasten en promyelocyten in bloed, basofielen <20%, geen extramedullaire verwikkelingen] en in studies 0102 en 0109 [ANC ≥ 1,5 x 10⁹/l, bloedplaatjes ≥ 100 x 109/l, geen bloed blasten, BM blasten <5% en geen extramedullaire ziekte] NEL Zelfde criteria als voor CHR maar ANC ≥ 1 x 10⁹/l en bloedplaatjes ≥ 20 x 109/l (enkel 0102 en 0109) RTC <15% blasten BM en PB, <30% blasten+promyelocyten in BM en PB, <20% basofielen in PB, geen andere extramedullaire ziekte dan milt en lever (enkel voor 0102 en 0109). BM = beenmerg, PB = perifeer bloed 2 Cytogenetische respons criteria: Een belangrijke respons combineert zowel de complete als de partiële respons: complete (0% Ph+ metafases), partiële (1–35%) 3 Complete cytogenetische respons, bevestigd door een tweede cytogenetische beenmerg-evaluatie uitgevoerd tenminste 1 maand na het initiële beenmergonderzoek. | |||||||||||||||||
Pediatrische patiënten: Een totaal van 26 patiënten jonger dan 18 jaar met ofwel chronische fase CML (n=11) of CML in blastaire crisis of Ph+ acute leukemieën (n=15) werd ingesloten in een dosisoplopende fase I-onderzoek Dit was een populatie van zwaar voorbehandelde patiënten, aangezien 46 % voorafgaande BMT had ondergaan en 73 % een voorafgaande multi-agens chemotherapie. De patiënten werden behandeld met imatinib-doses van 260 mg/m2/dag (n = 5), 340 mg/m2/dag (n=9), 440 mg/m2/dag (n = 7) en 570 mg/m2/dag (n = 5). Van de 9 patiënten met CML in chronische fase waarvan cytogenetische gegevens beschikbaar waren, verkregen respectievelijk 4 (44 %) en 3 (33 %) een volledige en partiële cytogenetische respons, meet een MCyR van 77 %.
In totaal 51 pediatrische patiënten met nieuw gediagnosticeerde en niet-behandelde CML in chronische fase werden opgenomen in een open-label, multicenter, eenarmig fase II onderzoek. Patiënten werden behandeld met imatinib 340 mg/m2/dag, zonder onderbrekingen in afwezigheid van dosisbeperkende toxiciteit. Behandeling met imatinib induceert een snelle respons bij nieuw gediagnosticeerde pediatrische CML-patiënten met een CHR van 78 % na een behandeling van 8 weken. Het hoge CHR-percentage ging vergezeld van de ontwikkeling van een volledige cytogenetische respons (CCyR) van 65 % wat vergelijkbaar is met de resultaten zoals gezien bij volwassenen. Bovendien werd partiële cytogenetische respons (PCyR) waargenomen bij 16 % voor een MCyR van 81 %. De meerderheid van de patiënten die een CCyR bereikten, ontwikkelde de CCyR tussen maand 3 en 10 met een mediane tijd tot respons op basis van de Kaplan-Meier raming van 5,6 maanden.
Het Europees Geneesmiddelenbureau heeft afgezien van de verplichting om de resultaten van onderzoeken met imatinib in alle subsets van de pediatrische patiënten bij Philadelphia-chromosoom (bcr-abl translocatie)- positieve chronische myeloïde leukemie te overleggen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Klinische onderzoeken bij Ph+ ALL
Nieuw gediagnosticeerd Ph+ ALL: Imatinib, gebruikt als enig middel, induceerde een significant hogere complete hematologische respons dan chemotherapie (96,3% vs. 50%; p = 0,0001) in een gecontroleerd onderzoek (ADE10) naar imatinib versus chemotherapie inductie bij 55 nieuw gediagnosticeerde patiënten van 55 jaar en ouder. Wanneer salvagetherapie met imatinib werd toegediend bij patiënten die niet of slecht reageerden op chemotherapie, bereikten 9 (81,8%) van de 11 patiënten een complete hematologische respons. Dit klinisch effect werd geassocieerd met een hogere reductie in bcr-abl transcripten bij de met imatinib behandelde patiënten in vergelijking met de chemotherapie-arm na 2 weken therapie (p=0,02). Alle patiënten kregen imatinib en consolidatiechemotherapie (zie Tabel 4) na inductie en de niveaus van bcr-abl transcripten waren gelijk in de twee armen na 8 weken. Zoals verwacht op basis van de onderzoeksopzet werd geen verschil waargenomen in remissieduur, ziektevrije overleving of algehele overleving, hoewel patiënten met een complete moleculaire respons die minimale residuele ziekte hadden, een betere uitkomst hadden in termen van remissieduur (p = 0,01) en ziektevrije overleving (p = 0,02).
De resultaten die zijn waargenomen in een groep van 211 nieuw gediagnosticeerde Ph+ ALL patiënten in vier ongecontroleerde klinische onderzoeken (AAU02, ADE04, AJP01 en AUS01) zijn consistent met de hierboven beschreven resultaten. Imatinib in combinatie met chemotherapieinductie (zie Tabel 4) resulteerde in een complete hematologische respons van 93% (147 van 158 evalueerbare patiënten) en in een belangrijke cytogenetische respons van 90% (19 van 21 evalueerbare patiënten). De complete moleculaire respons was 48% (49 van 102 evalueerbare patiënten). In twee onderzoeken (AJP01 en AUS01) waren ziektevrije overleving (DFS) en algehele overleving (OS) steeds langer dan 1 jaar en ze waren superieur ten opzichte van historische controles (DFS p<0,001; OS p<0,0001).
Tabel 4 Chemotherapie gebruikt in combinatie met imatinib
| Onderzoek ADE10 | |
|---|---|
| Voorfase | DEX 10 mg/m2 oraal, dag 1-5; CP 200 mg/m2 i.v., dag 3, 4, 5; MTX 12 mg intrat hecaal, dag 1 |
| Remissie-inductie | DEX 10 mg/m2 oraal, dag 6-7, 13-16; VCR 1 mg i.v., daf 7, 14; IDA 8 mg/m2 i.v. (0,5 uur), dag 7, 8, 14, 15; CP 500 mg/m2 i.v.(1 uur) dag 1; Ara-C 60 mg/m2 i.v., dag 22-25, 29-32 |
| Consolidatietherapie | MTX 500 mg/m2 i.v. (24 uur), dag 1, 15; 6-MP 25 mg/m2 oraal, dag 1-20 |
| I, III, V | |
Consolidatietherapie II, IV | Ara-C 75 mg/m2 i.v. (1 uur), dag 1-5; VM26 60 mg/m2 i.v. (1 uur), dag 1-5 |
| Onderzoek AAU02 | |
Inductietherapie (de novo Ph+ ALL) | Daunorubicine 30 mg/m2 i.v., dag 1-3, 15-16; VCR 2 mg totale dosis i.v., dag 1, 8, 15, 22; CP 750 mg/m2 i.v., dag 1, 8; prednison 60 mg/m2 oraal, dag 1-7, 15-21; IDA 9 mg/m2 oraal, dag 1-28; MTX 15 mg intrathecaal, dag 1, 8, 15, 22; Ara-C 40 mg intrathecaal, dag 1, 8, 15, 22; methylprednisolon 40 mg intrathecaal, dag 1, 8, 15, 22 |
Consolidatie (de novo Ph+ ALL) | Ara-C 1.000 mg/m2/12 h i.v. (3 uur), daf 1-4; mitoxantron 10 mg/m2 i.v. dag 3-5; MTX 15 mg intrathecaal, dag 1; methylprednisolon 40 mg intrathecaal, dag 1 |
| Onderzoek ADE04 | |
| Voorfase | DEX 10 mg/m2 oraal, dag 1-5; CP 200 mg/m2 i.v., dag 3-5; MTX 15 mg intrathecaal, dag 1 |
| Inductietherapie I | DEX 10 mg/m2 oraal, dag 1-5; VCR 2 mg i.v., dag 6, 13, 20; daunorubicine 45 mg/m2 i.v., dag 6-7, 13-14 |
| Inductietherapie II | CP 1 g/m2 i.v. (1 uur), dag 26, 46; Ara-C 75 mg/m2 i.v. (1 uur), dag 28-31, 35-38, 42-45; 6-MP 60 mg/m2 oral, dag 26-46 |
| Consolidatietherapie | DEX 10 mg/m2 oral, days 1-5; vindesine 3 mg/m2 i.v., day 1; MTX 1.5 g/m2 i.v. (24 h), day 1; etoposide 250 mg/m2 i.v. (1 h) days 4-5; Ara-C 2x 2 g/m2 i.v. (3 h, q 12 h), day 5 |
| Onderzoek AJP01 | |
| Inductietherapie | CP 1,2 g/m2 i.v. (3 uur), dag 1; daunorubicine 60 mg/m2 i.v. (1 uur), dag 1-3; vincristine 1,3 mg/m2 i.v., dag 1, 8, 15, 21; prednisolon 60 mg/m2 /dag oral |
| Consolidatietherapie | Alternerende chemotherapie cyclus: hoge dosis chemotherapie met MTX 1 g/m2 i.v. (24 uur), dag 1, en Ara-C 2 g/m2 i.v. (elke 12 uur), dag 2-3, gedurende 4 cycli |
| Onderhoud | VCR 1,3 g/m2 i.v., dag 1; prednisolon 60 mg/m2 oraal, dag 1-5 |
| Onderzoek AUS01 | |
Inductie-consolidatie therapie | Hyper-CVAD regime: CP 300 mg/m2 i.v. (3 uur, elke 12 uur), dag 1-3; vincristine 2 mg i.v., dag 4, 11; doxorubicine 50 mg/m2 i.v. (24 uur), dag 4; DEX 40 mg/dag op dag 1-4 en 11-14, afgewisseld met MTX 1 g/m2 i.v. (24 uur), dag 1, Ara-C 1 g/m2 i.v. (2 uur, elke 12 uur), dag 2-3 (totaal van 8 cycli) |
| Onderhoud | VCR 2 mg i.v. maandelijks gedurende 13 maanden; prednisolon 200 mg oraal, 5 dagen per maand gedurende 13 maanden |
| Alle behandelingen omvatten toediening van steroïden voor CNS prophylaxe. | |
Ara-C: cytosine arabinoside; CP: cyclofosfamide; DEX: dexamethason; MTX: methotrexaat; 6-MP: 6-mercaptopurine; VM26: teniposide; VCR: vincristine; IDA: idarubicine; i.v.: intraveneus | |
Pediatrische patiënten: In studie I2301 werden in totaal 93 pediatrische, adolescente en jongvolwassen patiënten (van 1 tot 22 jaar oud) met Ph+ ALL geïncludeerd in een open-label, multicentrum, sequentiële cohort-, niet-gerandomiseerde fase III-studie en behandeld met imatinib (340 mg/m2/dag) in combinatie met intensieve chemotherapie na inductietherapie. Imatinib werd met tussenpozen toegediend in cohorten 1-5, met toenemende duur en vroegere start van imatinib van cohort tot cohort; cohort 1 kreeg de laagste intensiteit en cohort 5 kreeg de hoogste intensiteit van imatinib (langste duur in dagen met continue dagelijkse dosering van imatinib gedurende de eerste chemotherapiekuren). Continue dagelijkse blootstelling aan imatinib in het begin van de behandelingskuur in combinatie met chemotherapie bij cohort 5-patiënten (n=50) verbeterde de 4-jaars voorvalvrije overleving (event-free survival (EFS)) in vergelijking met historische controles (n=120), die standaard chemotherapie kregen zonder imatinib (respectievelijk 69,6% vs. 31,6%). De geschatte 4-jaars OS bij cohort 5-patiënten was 83,6% in vergelijking met 44,8% bij historische controles. 20 van de 50 (40%) patiënten in cohort 5 kregen een hematopoietische stamceltransplantatie.
Tabel 5 Chemotherapieregimes gebruikt in combinatie met imatinib in studie I2301
Consolidatie blok 1 (3 weken) | VP-16 (100 mg/m2/dag, i.v.): dagen 1-5 Ifosfamide (1,8 g/m2/dag, i.v.): dagen 1-5 MESNA (360 mg/m2/dosis q3h, x 8 doses/dag, i.v.): dagen 1-5 G-CSF (5 μg/kg, SC): dagen 6-15 of tot ANC >1500 post nadir IT Methotrexaat (aangepast voor de leeftijd): ENKEL op dag 1 Drievoudige IT-therapie (aangepast voor de leeftijd): dag 8, 15 |
|---|---|
Consolidatie blok 2 (3 weken) | Methotrexaat (5 g/m2 gedurende 24 uur, i.v.): dag 1 Leucovorin (75 mg/m2 na 36 uur, i.v.; 15 mg/m2 i.v. of PO q6h x 6 doses)iii: dagen 2 en 3 Drievoudige IT-therapie (aangepast voor de leeftijd): dag 1 ARA-C (3 g/m2/dosis q12h x 4, i.v.): dagen 2 en 3 G-CSF (5 μg/kg, SC): dagen 4-13 of tot ANC >1500 post nadir |
Reïnductie blok 1 (3 weken) | VCR (1,5 mg/m2/dag, i.v.): dagen 1, 8 en 15 DAUN (45 mg/m2/dag bolus, i.v.): dagen 1 en 2 CPM (250 mg/m2/dosis q12h x 4 doses, i.v.): dagen 3 en 4 PEG-ASP (2500 IU/m2, IM): dag 4 G-CSF (5 μg/kg, SC): dagen 5-14 of tot ANC >1500 post nadir Drievoudige IT-therapie (aangepast voor de leeftijd): dagen 1 en 15 DEX (6 mg/m2/dag, PO): dagen 1-7 en 15-21 |
Intensivering blok 1 (9 weken) | Methotrexaat (5 g/m2 gedurende 24 uur, i.v.): dagen 1 en 15 Leucovorin (75 mg/m2 na 36 uur, i.v.; 15 mg/m2 i.v. of PO q6h x 6 doses)iii: dagen 2, 3, 16 en 17 Drievoudige IT-therapie (aangepast voor de leeftijd): dagen 1 en 22 VP-16 (100 mg/m2/dag, i.v.): dagen 22-26 CPM (300 mg/m2/dag, i.v.): dagen 22-26 MESNA (150 mg/m2/dag, i.v.): dagen 22-26 G-CSF (5 μg/kg, SC): dagen 27-36 of tot ANC >1500 post nadir ARA-C (3 g/m2, q12h, i.v.): dagen 43, 44 L-ASP (6000 IU/m2, IM): dag 44 |
|---|---|
Reïnductie blok 2 (3 weken) | VCR (1,5 mg/m2/dag, i.v.): dagen 1, 8 en 15 DAUN (45 mg/m2/dag bolus, i.v.): dagen 1 en 2 CPM (250 mg/m2/dosis q12h x 4 doses, iv): dagen 3 en 4 PEG-ASP (2500 IU/m2, IM): dag 4 G-CSF (5 μg/kg, SC): dagen 5-14 of tot ANC >1500 post nadir Drievoudige IT-therapie (aangepast voor de leeftijd): dagen 1 en 15 DEX (6 mg/m2/dag, PO): dagen 1-7 en 15-21 |
Intensivering blok 2 (9 weken) | Methotrexaat (5 g/m2 gedurende 24 uur, i.v.): dagen 1 en 15 Leucovorin (75 mg/m2 na 36 uur, i.v.; 15 mg/m2 i.v. of PO q6h x 6 doses)iii: dagen 2, 3, 16 en 17 Drievoudige IT-therapie (aangepast voor de leeftijd): dagen 1 en 22 VP-16 (100 mg/m2/dag, i.v.): dagen 22-26 CPM (300 mg/m2/dag, i.v.): dagen 22-26 MESNA (150 mg/m2/dag, i.v.): dagen 22-26 G-CSF (5 μg/kg, SC): dagen 27-36 of tot ANC >1500 post nadir ARA-C (3 g/m2, q12h, i.v.): dagen 43, 44 L-ASP (6000 IU/m2, IM): dag 44 |
Onderhoud (8-wekencycli) Cycli 1–4 | MTX (5 g/m2 gedurende 24 uur, i.v.): dag 1 Leucovorin (75 mg/m2 na 36 uur, i.v.; 15 mg/m2 i.v. of PO q6h x 6 doses)iii: dagen 2 en 3 Drievoudige IT-therapie (aangepast voor de leeftijd): dagen 1, 29 VCR (1,5 mg/m2, i.v.): dagen 1, 29 DEX (6 mg/m2/dag PO): dagen 1-5; 29-33 6-MP (75 mg/m2/dag, PO): dagen 8-28 Methotrexaat (20 mg/m2/week, PO): dagen 8, 15, 22 VP-16 (100 mg/m2, i.v.): dagen 29-33 CPM (300 mg/m2, i.v.): dagen 29-33 MESNA i.v.: dagen 29-33 G-CSF (5 μg/kg, SC): dagen 34-43 |
Onderhoud (8-wekencycli) Cyclus 5 | Craniale bestraling (alleen Blok 5) 12 Gy in 8 fracties voor alle patiënten die bij diagnose CNS1 en CNS2 zijn 18 Gy in 10 fracties voor patiënten die bij diagnose CNS3 zijn VCR (1,5 mg/m2/dag, i.v.): dagen 1, 29 DEX (6 mg/m2/dag, PO): dagen 1-5; 29-33 6-MP (75 mg/m2/dag, PO): dagen 11-56 (geen 6-MP toedienen gedurende de 6-10 dagen van craniale bestraling, te beginnen op dag 1 van Cyclus 5. Start 6-MP de 1e dag na het afronden van de craniale bestraling.) Methotrexaat (20 mg/m2/week, PO): dagen 8, 15, 22, 29, 36, 43, 50 |
Onderhoud (8-wekencycli) Cycli 6-12 | VCR (1,5 mg/m2/dag, i.v.): dagen 1, 29 DEX (6 mg/m2/dag, PO): dagen 1-5; 29-33 6-MP (75 mg/m2/dag, PO): dagen 1-56 Methotrexaat (20 mg/m2/week, PO): dagen 1, 8, 15, 22, 29, 36, 43, 50 |
G-CSF = granulocytenkoloniestimulerende factor, VP-16 = etoposide, MTX = methotrexaat, i.v. = intraveneus, SC = subcutaan, IT = intrathecaal, PO = oraal, IM = intramusculair, ARA-C = cytarabine, CPM = cyclofosfamide, VCR = vincristine, DEX = dexamethason, DAUN = daunorubicine, 6-MP = 6-mercaptopurine, E.Coli L-ASP = L-asparaginase, PEG-ASP = PEG asparaginase, MESNA= 2-mercapto-ethaansulfonaatnatrium, iii= of tot MTX-niveau <0,1 µM is, q6h = elke 6 uur, Gy= Gray | |
Studie AIT07 was een multicentrum, open-label, gerandomiseerde, fase II/III-studie waarin 128 patiënten (1 tot <18 jaar) werden geïncludeerd en behandeld met imatinib in combinatie met chemotherapie. Veiligheidsgegevens van deze studie lijken in lijn te zijn met het veiligheidsprofiel van imatinib bij Ph+ ALL-patiënten.
Recidiverende/refractaire Ph+ ALL: Wanneer imatinib werd gebruikt als enig middel bij patiënten met recidiverende/refractaire Ph+ ALL, resulteerde dit bij 53 van 411 patiënten die evalueerbaar waren voor respons, in een hematologische respons van 30% (9% complete respons) en een belangrijke cytogenetische respons van 23%. (Opgemerkt dient te worden dat 353 van de 411 patiënten waren behandeld in een “expanded access” programma zonder dat primaire responsgegevens waren verzameld). De mediane tijd tot progressie in de algehele populatie van 411 patiënten met recidiverende /refractaire Ph+ ALL varieerde van 2,6 tot 3,1 maanden, en de mediane algehele overleving in de 401 evalueerbare patiënten varieerde van 4,9 tot 9 maanden. De gegevens waren vergelijkbaar wanneer een heranalyse werd uitgevoerd waarin alleen patiënten van 55 jaar of ouder werden opgenomen.
Klinische onderzoeken bij MDS/MPD
Ervaring met imatinib bij deze indicatie is zeer beperkt en is gebaseerd op hematologische en cytogenetische responscijfers. Er zijn geen gecontroleerde onderzoeken die een klinisch voordeel of toegenomen overleving aantonen. Eén open label, multicentra, fase II klinisch onderzoek (onderzoek B2225) werd uitgevoerd, waarin imatinib werd onderzocht bij verschillende patiëntenpopulaties die leden aan levensbedreigende ziekten, geassocieerd met Abl, Kit of PDGFR proteïne-tyrosine kinases. Dit onderzoek omvatte 7 patiënten met MDS/MPD, die werden behandeld met 400 mg imatinib per dag. Drie patiënten hadden een complete hematologische respons (CHR) en één patiënt had een partiële hematologische respons (PHR). Ten tijde van de oorspronkelijke analyse ontwikkelden drie van de vier patiënten met gedetecteerde PDGFR-gen herschikkingen een hematologische respons (2 CHR en 1 PHR). De leeftijd van deze patiënten varieerde van 20 tot 72 jaar.
Een observationele registratie (studie L2401) werd uitgevoerd om veiligheids- en werkzaamheidsgegevens op lange termijn te verzamelen bij patiënten met myeloproliferatieve neoplasmen met PDGFR-β-herschikking die behandeld werden met Imatinib. De 23 patiënten die opgenomen werden in dit register kregen een mediane dagelijkse dosis Imatinib van 264 mg (bereik: 100 tot 400 mg) gedurende een mediane duur van 7,2 jaar (bereik 0,1 tot 12,7 jaar). Omwille van het observationele karakter van dit register, waren hematologische, cytogenetische en moleculaire evaluatiegegevens beschikbaar voor respectievelijk 22, 9 en 17 van de 23 opgenomen patiënten. Indien conservatief wordt aangenomen dat patiënten voor wie gegevens ontbreken non-responders waren, werd CHR waargenomen bij 20/23 (87%) patiënten, CCyR bij 9/23 (39,1%) patiënten en MR bij 11/23 (47,8%) patiënten. Wanneer het responspercentage werd berekend op basis van patiënten met ten minste één geldige evaluatie, was het responspercentage voor CHR, CCyR en MR respectievelijk 20/22 (90,9%), 9/9 (100%) en 11/17 (64,7%).
Bovendien werden nog eens 24 patiënten met MDS/MPD vermeld in 13 publicaties. 21 patiënten werden behandeld met 400 mg imatinib per dag, terwijl de andere 3 patiënten lagere doses kregen. Bij elf patiënten werd PDGFR-gen herschikkingen gevonden, 9 van hen bereikten een CHR en 1 een PHR. De leeftijd van deze patiënten varieerde van 2 tot 79 jaar. In een recente publicatie wees de bijgewerkte informatie van 6 van deze 11 patiënten uit dat al deze patiënten in cytogenetische remissie bleven (bereik 32-38 maanden). In dezelfde publicatie werden langetermijn follow-up gegevens van 12 MDS/MPD patiënten met PDGFR-gen herschikkingen gemeld (5 patiënten van onderzoek B2225). Deze patiënten kregen imatinib gedurende een mediaan van 47 maanden (bereik 24 dagen – 60 maanden). Bij 6 van deze patiënten is de follow-up nu langer dan 4 jaar. Elf patiënten bereikten snel CHR; bij tien was sprake van complete verdwijning van cytogenetische afwijkingen en een verlaging of verdwijning van fusietranscripten zoals gemeten met RT-PCR. De hematologische en cytogenetische responsen bleven gehandhaafd gedurende een mediaan van 49 maanden (bereik 19-60) respectievelijk 47 maanden (bereik 16-59). De algehele overleving is 65 maanden sinds de diagnose (bereik 25-234). Imatinibtoediening aan patiënten zonder de genetische translocatie resulteerde in het algemeen niet in een verbetering.
Er zijn geen gecontroleerde studies uitgevoerd bij pediatrische patiënten met MDS/MPD. In 4 publicaties werden 5 gevallen gerapporteerd van MDS/MPD in samenhang met herschikkingen van het PDGFR-gen. De patiënten waren 3 maanden tot 4 jaar oud en imatinib werd gegeven in een dosering van 50 mg dagelijks of in een dosering van 92,5 tot 340 mg/m² dagelijks. Bij alle patiënten werden een volledige hematologische respons, een cytogenetische respons en/of een klinische respons verkregen.
Klinische onderzoeken bij HES/CEL
Eén open label, multicentra, fase II klinisch onderzoek (onderzoek B2225) werd uitgevoerd waarin imatinib werd getest bij verschillende patiëntenpopulaties die leden aan levensbedreigende ziekten, geassocieerd met Abl, Kit of PDGFR proteïne-tyrosine kinases. In deze studie werden 14 patiënten met HES/CEL behandeld met 100 mg tot 1.000 mg imatinib per dag. Nog eens 162 patiënten met HES/CEL, vermeld in 35 gepubliceerde case reports en case series, kregen imatinib met een dosis van 75 mg tot 800 mg per dag. Cytogenetische afwijkingen werden beoordeeld bij 117 van de totale populatie van 176 patiënten. Bij 61 van deze 117 patiënten werd FIP1L1-PDGFRα fusie kinase vastgesteld. Al deze patiënten met FIP1L1-PDGFRα fusie kinase bereikten een complete hematologische respons. Het FIP1L1-PDGFRα fusie kinase was of negatief of onbekend bij 115 patiënten, van wie 62 (54%) een complete (n = 46) of een partiële (n = 16) hematologische respons bereikten.Noge eens vier HES patiënten in andere 3 gepubliceerde rapporten bleken FIP1L1- PDGFRα-positief te zijn. Alle 65 FIP1L1-PDGFRα fusie kinase positieve patiënten bereikten een CHR die maanden aanhield (bereik van 1+ tot 44+ maanden geschrapt ten tijde van de rapportage). Zoals vermeld in een recente publicatie bereikten 21 van deze 65 patiënten ook complete moleculaire remissie met een mediane follow-up van 28 maanden (bereik 13-67 maanden). De leeftijd van deze patiënten varieerde van 25 tot 72 jaar. Bovendien werden verbeteringen in symptomatologie en andere orgaandisfunctie afwijkingen gemeld in de case reports door de onderzoekers. Verbeteringen werden gemeld in de volgende orgaanstelsels: hart, zenuwstelsel, huid/onderhuid, ademhalingsstel-sel/borstkas/mediastinum, skeletspier/bindweefsel/bloedvat, en maagdarmstelsel.
Er zijn geen gecontroleerde studies uitgevoerd bij pediatrische patiënten met HES/CEL. In 3 publicaties werden 3 gevallen van HES en CEL in samenhang met herschikkingen van het PDGFRgen gerapporteerd. De patiënten waren 2 tot 16 jaar oud en imatinib werd gegeven in een dosering van 300 mg/m² dagelijks of in een dosering van 200 tot 400 mg dagelijks. Bij alle patiënten werden een volledige hematologische respons, een volledige cytogenetische respons en/of een volledige moleculaire respons behaald.
Klinische studies bij niet-reseceerbare en/of gemetastaseerde GIST
Eén fase II open-label, gerandomiseerde, ongecontroleerde multinationale studie werd uitgevoerd bij patiënten met niet-reseceerbare of gemetastaseerde maligne gastro-intestinale stromale tumoren (GIST). In deze studie werden 147 patiënten opgenomen en gerandomiseerd op ofwel 400 mg ofwel 600 mg oraal eenmaal per dag, tot 36 maanden. Deze patiënten varieerden in leeftijd van 18 tot 83 jaar en hadden een pathologische diagnose van Kit-positieve maligne GIST die niet-reseceerbaar en/of gemetastaseerd was. Er werd routinematig immunohistochemie uitgevoerd met Kit antilichaam (A4502, konijn polyclonaal antiserum, 1:100; DAKO Corporation, Carpinteria, CA) volgens analyse met een avidine-biotine-peroxidase complex methode na antigen herstel.
Het primaire bewijs van werkzaamheid was gebaseerd op objectieve responscijfers. Tumoren moesten meetbaar zijn op tenminste in één plaats van de ziekte, en respons werd gedefinieerd op basis van de criteria van de Southwestern Oncology Group (SWOG). De resultaten zijn weergegeven in Tabel 6.
Tabel 6 Beste tumorrespons in studie STIB2222 (GIST)
| Beste respons | Alle doses (n=147) 400 mg (n=73) 600 mg (n=74) n (%) |
|---|---|
Complete respons Partiële respons Stabiele ziekte Progressieve ziekte Niet evalueerbaar Onbekend | 1 (0,7) 98 (66,7) 23 (15,6) 18 (12,2) 5 (3,4) 2 (1,4) |
Er waren geen verschillen in responscijfers tussen de twee doseringsgroepen. Een significant aantal patiënten bij wie de ziekte stabiel was op het moment van de interim analyse, bereikte een partiële respons met langere behandeling (mediane follow-up 31 maanden). Mediane tijd tot respons was 13 weken (95% BI 12–23). Mediane tijd tot therapiefalen in responders was 122 weken (95% BI 106–147), terwijl dit in de gehele studiepopulatie 84 weken (95% BI 71–109) bedroeg. De mediane algemene overleving is niet bereikt. De Kaplan-Meier schatting voor overleving na 36 maanden follow-up is 68%.
In twee klinische studies (studie B2222 en een intergroepstudie S0033) werd de dagelijkse dosis imatinib verhoogd tot 800 mg bij patiënten die progressie vertoonden op een lagere dagelijkse dosis van 400 mg of 600 mg. De dagelijkse dosis werd verhoogd tot 800 mg bij in totaal 103 patiënten; 6 patiënten bereikten een partiële respons en 21 stabilisatie van hun ziekte na dosisverhoging voor een algemeen klinisch voordeel van 26%. Uit de beschikbare veiligheidsgegevens blijkt het verhogen van de dosis tot 800 mg per dag bij patiënten die progressie vertonen op de lagere doses van 400 mg of 600 mg het veiligheidsprofiel van imatinib niet te beïnvloeden.
Klinische studies bij adjuvante GIST
In de adjuvante setting werd imatinib onderzocht in een multicenter, dubbelblinde, langetermijn, placebogecontroleerde fase III-studie (Z9001) met 773 patiënten. De leeftijd van deze patiënten varieerde van 18 tot 91 jaar. Patiënten met een histologische diagnose van primaire GIST met expressie van Kit-eiwit door middel van immunochemie en een tumorgrootte ≥ 3 cm maximale dimensie, met complete resectie van primaire GIST binnen 14-70 dagen vóór registratie, werden geïncludeerd. Na resectie van de primaire GIST werden de patiënten gerandomiseerd naar een van de twee armen: imatinib 400 mg/dag of overeenkomend placebo gedurende één jaar.
Het primaire eindpunt van de studie was recidief-vrije overleving (RFS), gedefinieerd als de tijd vanaf de dag van randomisatie tot de dag van recidief of overlijden door welke oorzaak dan ook.
Imatinib verlengde RFS significant, met 75% van de patiënten recidief-vrij op 38 maanden in de imatinib groep ten opzichte van 20 maanden in de placebogroep (95% BIs, respectievelijk [30 - niet te schatten] en [14 - niet te schatten]); (hazard ratio = 0,398 [0,259-0,610], p<0,0001). Op één jaar was de algehele RFS significant beter voor imatinib (97,7%) ten opzichte van placebo (82,3%), (p<0,0001). Het risico op recidief was dus verminderd met ongeveer 89% in vergelijking met placebo (hazard ratio = 0,113 [0,049-0,264]).
Het risico op een recidief bij patiënten na chirurgische ingreep van hun primaire GIST werd retrospectief beoordeeld op basis van de volgende prognostische factoren: tumorgrootte, mitotische index, tumorlocatie. Gegevens van de mitotische index waren beschikbaar voor 556 van de 713 “intention-to-treat” (ITT) populatie. De resultaten van subgroepanalyses volgens de “United States National Institute of Health” (NIH) en de “Armed Forces Institute of Pathology” (AFIP) risicoclassificatie worden getoond in Tabel 7. Er werd geen voordeel waargenomen in de groepen met een laag en zeer laag risico. Er werd geen voordeel in algehele overleving waargenomen.
Tabel 7 Samenvatting van studie Z9001 RFS analyses volgens NIH en AFIP risicoclassificatie
Risico criteria | Niveau van risico | % patiënten | Aantal gebeurtenissen / aantal patiënten | Algemene hazard ratio (95% BI)* | RFS (%) | ||||
|---|---|---|---|---|---|---|---|---|---|
| 12 maanden | 24 maanden | ||||||||
| Imatinib vs placebo | Imatinib vs placebo | Imatinib vs placebo | |||||||
| NIH | Laag Matig Hoog | 29,5 25,7 44,8 | 0/86 vs. 2/90 4/75 vs. 6/78 21/140 vs. 51/127 | N.S. 0,59 (0,17; 2,10) 0,29 (0,18; 0,49) 9 | 100 vs. 98,7 100 vs. 94,8 94,8 vs. 64,0 | 100 vs. 95,5 97,8 vs. 89,5 80,7 vs. 46,6 | |||
| AFIP | Zeer laag Laag Matig Hoog | 20,7 25,0 24,6 29,7 | 0/52 vs. 2/63 2/70 vs. 0/69 2/70 vs. 11/67 16/84 vs. 39/81 | N.S. N.S. 0,16 (0,03; 0,70) 0,27 (0,15; 0,48) | 100 vs. 98,1 100 vs. 100 97,9 vs. 90,8 98,7 vs. 56,1 | 100 vs. 93,0 97,8 vs. 100 97,9 vs. 73,3 79,9 vs. 41,5 | |||
* Volledige follow-up periode; N.S. – Niet schatbaar
Een tweede multicenter, open-label fase III-studie (SSG XVIII/AIO) vergeleek 12 maanden behandeling met imatinib 400 mg/dag vs. 36 maanden behandeling. Patiënten voldeden na een chirurgische resectie van GIST aan één van de volgendevoorwaarden: tumordiameter >5 cm en mitotische telling >5/50 ‘high power fields’ (HPF); of tumordiameter >10 cm en elke mitotische telling; of tumor van elke grootte met mitotische telling >10/50 HPF; of tumoren gescheurd in de peritoneale holte. Een totaal van 397 patiënten gaf toestemming voor deelname aan de studie en werd gerandomiseerd voor de studie (199 patiënten in de 12-maanden-arm en 198 patiënten in de 36-maanden arm). De mediane leeftijd was 61 jaar (bereik 22 tot 84 jaar). De mediane duur van follow-up was 54 maanden (vanaf de datum van randomisatie tot data cut-off), met een totaal van 83 maanden tussen de randomisatie van de eerste patiënt en de cut-off datum.
Het primaire eindpunt van de studie was recidief-vrije overleving (RFS), gedefinieerd als de tijd vanaf de dag van randomisatie tot de dag van recidief of overlijden door welke oorzaak dan ook.
Zesendertig (36) maanden behandeling met imatinib verlengde de RFS significant in vergelijking met 12 maanden imatinib-behandeling (met totale hazard ratio (HR) = 0,46 [0,32, 0,65], p<0,0001) (Tabel 8, Figuur 1).
Bovendien verlengde zesendertig (36) maanden behandeling met imatinib de algehele overleving (OS) significant in vergelijking met 12 maanden imatinib-behandeling (HR = 0,45 [0,22, 0,89], p=0,0187) (Tabel 8, Figuur 2).
Een langere duur van de behandeling (>36 maanden) kan de start van verdere recidieven uitstellen. De invloed van deze waarneming op de algehele overleving blijft echter onbekend.
Het totaal aantal overledenen was 25 voor de 12-maanden behandelingsarm en 12 voor de 36-maanden behandelingsarm.
Een behandeling met imatinib gedurende 36 maanden was superieur ten opzichte van een behandeling gedurende 12 maanden in de ITT analyse, d.w.z. met inbegrip van de volledige studiepopulatie. In een geplande subgroepanalyse per mutatietype, was de HR 0,35 [95% BI: 0,22, 0,56] voor RFS voor een behandeling van 36 maanden bij patiënten met mutaties van exon 11. Er kunnen geen conclusies getrokken worden voor andere minder vaak voorkomende mutatiesubgroepen omwille van het laag aantal geobserveerde voorvallen.
Tabel 8 12-maanden en 36-maanden imatinib-behandeling (SSGXVIII/AIO Studie)
| 12-maanden behandelingsarm | 36-maanden behandelingsarm | |
|---|---|---|
| RFS | %(BI) | %(BI) |
| 12 maanden | 93.7 (89.2-96.4) | 95.9 (91.9-97.9) |
| 24 maanden | 75.4 (68.6-81.0) | 90.7 (85.6-94.0) |
| 36 maanden | 60.1 (52.5-66.9) | 86.6 (80.8-90.8) |
| 48 maanden | 52.3 (44.0-59.8) | 78.3 (70.8-84.1) |
| 60 maanden | 47.9 (39.0-56.3) | 65.6 (56.1-73.4) |
| Overleving | ||
| 36 maanden | 94.0 (89.5-96.7) | 96.3 (92.4-98.2) |
| 48 maanden | 87.9 (81.1-92.3) | 95.6 (91.2-97.8) |
| 60 maanden | 81.7 (73.0-87.8) | 92.0 (85.3-95.7) |
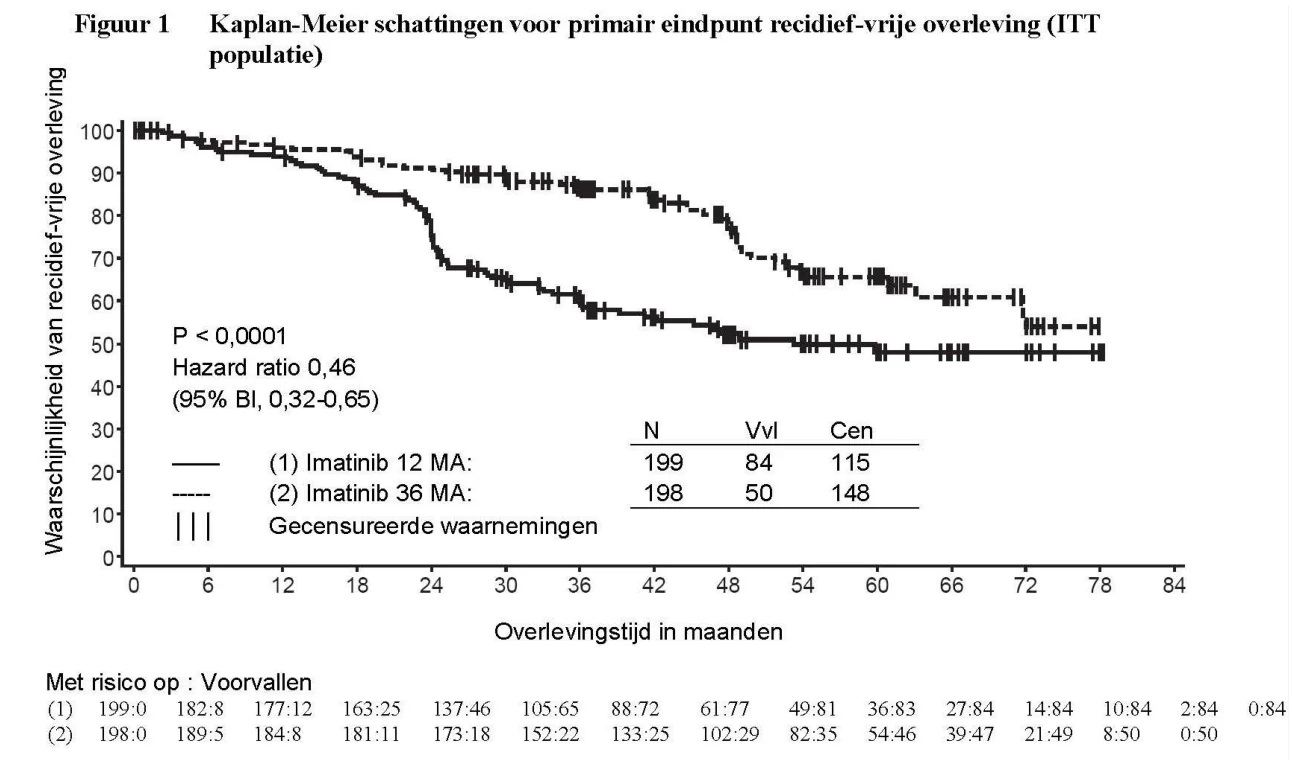
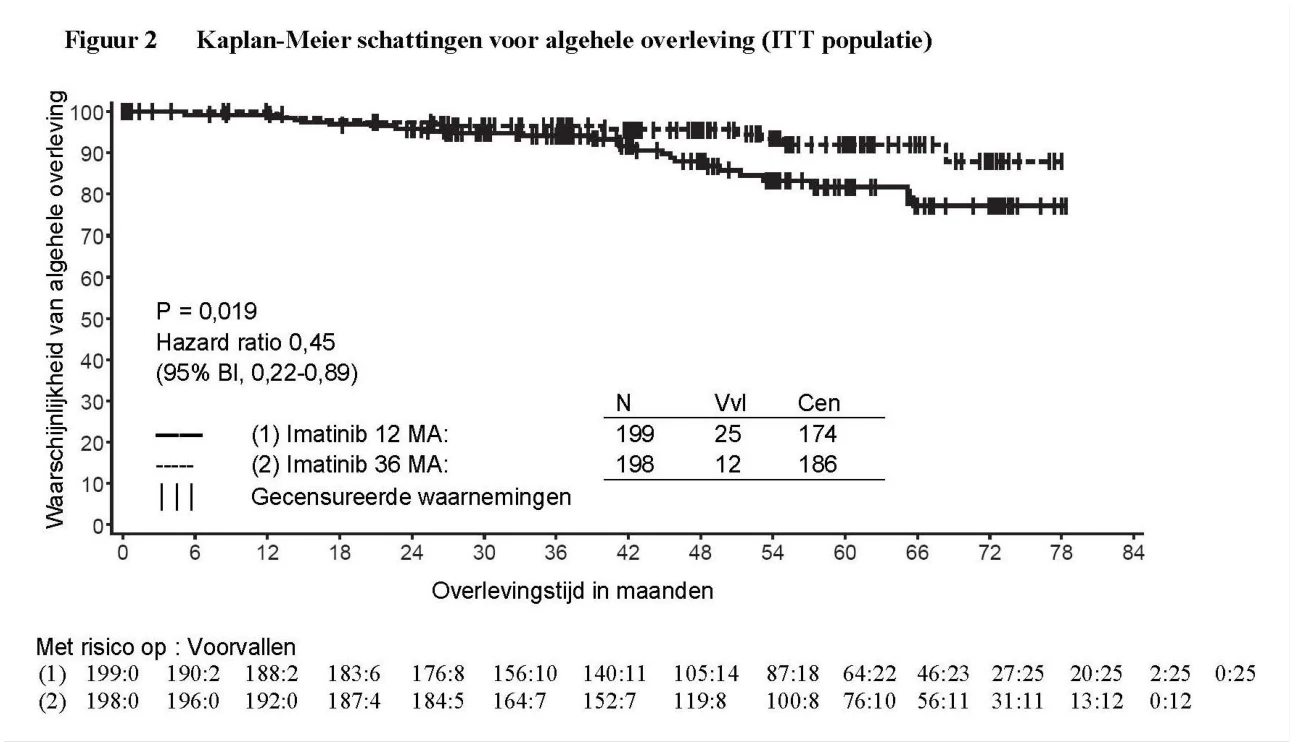
Er zijn geen gecontroleerde studies uitgevoerd bij pediatrische patiënten met een c-Kit-positieve GIST. In 7 publicaties werden 17 gevallen van GIST (met of zonder mutaties van Kit en PDGFR) gerapporteerd. De patiënten waren 8 tot 18 jaar oud en imatinib werd gegeven in zowel een adjuvante als gemetastaseerde setting in een dosering van 300 tot 800 mg per dag. Bij de meeste pediatrische patiënten die werden behandeld wegens GIST, ontbraken gegevens over c-kit- of PDGFR-mutaties, wat kan hebben geleid tot wisselende klinische resultaten.
Klinische onderzoeken bij DFSP
Eén fase II, open label, multicenter, klinisch onderzoek (onderzoek B2225) werd uitgevoerd met 12 patiënten met DFSP die werden behandeld met 800 mg imatinib per dag. De leeftijd van de DFSP patiënten varieerde van 23 tot 75 jaar; DFSP was gemetastaseerd, lokaal recidiverend na initiële resectieve chirurgie en ongeschikt geacht voor verdere resectieve ingreep op het moment van deelname aan het onderzoek. Het primaire bewijs van werkzaamheid was gebaseerd op objectieve responscijfers. 9 van de 12 geïncludeerde patiënten toonden een respons, 1 een complete en 8 een partiële. 3 van de partiële responders werden vervolgens ziektevrij door middel van chirurgie. De mediane behandelingsduur in onderzoek B2225 was 6,2 maanden, met een maximale duur van 24,3 maanden. Nog eens 6 DFSP patiënten die werden behandeld met imatinib werden in 5 gepubliceerde case reports gemeld, hun leeftijd varieerde van 18 maanden tot 49 jaar. De volwassen patiënten die werden gemeld in de gepubliceerde literatuur waren behandeld met 400 mg (4 gevallen) of 800 mg (1 geval) imatinib per dag. Vijf (5) patiënten vertoonden een respons, 3 compleet en 2 partieel. De mediane behandelingsduur in de gepubliceerde literatuur varieerde tussen 4 weken en meer dan 20 maanden. De translocatie t(17:22)[(q22:q13)], of het genproduct ervan, was aanwezig in bijna alle responders op Imatinibbehandeling.
Er zijn geen gecontroleerde studies uitgevoerd bij pediatrische patiënten met DFSP. In 3 publicaties werden 5 patiënten met DFSP en herschikkingen van het PDGFR-gen gerapporteerd. Het ging om pasgeborenen en patiënten tot 14 jaar oud en imatinib werd gegeven in een dosering van 50 mg dagelijks of in een dosering van 400 tot 520 mg/m2 dagelijks. Bij alle patiënten werden een partiële en/of volledige respons behaald.
5.2 Farmacokinetische eigenschappen
Farmacokinetiek van imatinib
De farmacokinetiek van imatinib is geëvalueerd over een doseringsinterval van 25 tot 1.000 mg. Plasma farmacokinetische profielen werden op dag 1 en op dag 7 of dag 28 geanalyseerd; op dat moment hadden de plasmaconcentraties de steady-state bereikt.
Absorptie
De gemiddelde absolute biologische beschikbaarheid voor imatinib is 98 %. Na een orale dosis was er een hoge variabiliteit in imatinib AUC-plasmaspiegels tussen patiënten. Bij toediening bij een maaltijd met een hoog vetgehalte werd de absorptie van imatinib minimaal gereduceerd (11 % verlaging in Cmax en verlenging van tmax met 1,5 u), met een kleine verlaging in AUC (7,4%) in vergelijking met nuchtere omstandigheden. Het effect van een eerdere gastro-intestinale chirurgische ingreep op geneesmiddelabsorptie is niet onderzocht.
Distributie
In klinisch relevante concentraties van imatinib, was binding aan plasmaproteïnen ongeveer 95 % op basis van in vitro-experimenten, voornamelijk aan albumine en alfa-zuur-glycoproteïne, met weinig binding aan lipoproteïne.
Biotransformatie
De voornaamste circulerende metaboliet bij mensen is het N-gedemethyleerd piperazinederivaat, dat een soortgelijke in vitro-potentie vertoont als de stamverbinding. De plasma-AUC voor deze metaboliet bleek slechts 16 % van de AUC voor imatinib te zijn. De plasmaproteïnebinding van de N-gedemethyleerde metaboliet komt overeen met die van de stamverbinding.
Imatinib en de N-demethyl-metaboliet namen samen 65 % van de circulerende radioactiviteit (AUC(0-48u)) voor hun rekening. De resterende circulerende radioactiviteit omvatte een aantal ondergeschikte metabolieten.
De in vitro-resultaten toonden aan dat CYP3A4 het belangrijkste humane P450 enzym was dat de biotransformatie van imatinib katalyseerde. Van een reeks van mogelijke comedicaties (acetaminofen, aciclovir, allopurinol, amfotericine, cytarabine, erytromycine, fluconazol, hydroxyureum, norfloxacine, penicilline V) vertoonden alleen erytromycine (IC50 50 µM) en fluconazol (IC50 118 µM) een inhibitie op het imatinib metabolisme, dat klinische relevantie zou kunnen hebben.
Imatinib bleek in vitro een competitieve remmer te zijn van markersubstraten voor CYP2C9, CYP2D6 en CYP3A4/5. Ki-waarden in humane levermicrosomen waren respectievelijk 27, 7,5 en 7,9 μmol/l. Maximale plasmaconcentraties van imatinib in patiënten zijn 2–4 μmol/l, dientengevolge is een remming van CYP2D6- en/of CYP3A4/5-gemedieerd metabolisme van gelijktijdige toegediende geneesmiddelen mogelijk. Imatinib verstoorde de biotransformatie van 5-fluorouracil niet, maar het remde paclitaxelmetabolisme als gevolg van competitieve remming van CYP2C8 (Ki = 34,7 µM). Deze Ki-waarde is veel hoger dan de verwachte plasmaspiegels van imatinib bij patiënten, dientengevolge wordt er geen interactie verwacht na gelijktijdige toediening van hetzij 5-fluorouracil of paclitaxel en imatinib.
Eliminatie
Op basis van de recuperatie van de verbinding(en) na een orale 14C-gelabelde dosis imatinib werd ongeveer 81 % van de dosis binnen 7 dagen teruggevonden in de faeces (68 % van de dosis) en urine (13 % van de dosis). Onveranderde imatinib nam 25 % van de dosis voor zijn rekening (5 % urine, 20 % feces), waarbij het restant metabolieten waren.
Plasmafarmacokinetiek
Na orale toediening aan gezonde vrijwilligers, was de t½ ongeveer 18 uur, hetgeen aangeeft dat eenmaal daagse dosering voldoende is. De verhoging in gemiddelde AUC met hogere dosis was lineair en dosisproportioneel binnen het doseringsinterva; van 25–1.000 mg imatinib na orale toediening. Er was geen verandering in de kinetiek van imatinib na herhaalde dosering en de accumulatie was 1,5–2,5-voudig bij steady-state bij eenmaal daagse dosering.
Farmacokinetiek bij GIST-patiënten
Bij GIST-patiënten was de steady state blootstelling 1,5-maal hoger dan deze waargenomen voor CML patiënten bij dezelfde dosis (400 mg dagelijks). Gebaseerd op een preliminaire populatiefarmacokinetische analyse bij GIST-patiënten, waren er drie variabelen (albumine, WBC en bilirubine) waarvoor een statistisch significant verband werd gevonden met de imatinib farmacokinetiek. Verlaagde albumine waarden veroorzaakten een verminderde klaring (CL/f); en hogere WBC waarden leidden tot een vermindering van CL/f. Nochtans, deze verbanden zijn niet voldoende uitgesproken om een dosisaanpassing te rechtvaardigen. In deze patiëntenpopulatie, zou de aanwezigheid van levermetastasen mogelijk kunnen leiden tot leverinsufficiëntie en gereduceerd metabolisme.
Populatiefarmacokinetiek
Op basis van populatiefarmacokinetische analyse bij CML-patiënten, was er weinig effect van leeftijd op het distributievolume (12 % verhoging bij patiënten > 65 jaar oud). Deze verandering wordt niet gezien als klinisch significant. Het effect van lichaamsgewicht op de klaring van imatinib is zodanig dat voor een patiënt die 50 kg weegt, de gemiddelde klaring naar verwachting 8,5 l/u is, terwijl voor een patiënt die 100 kg weegt de klaring zal stijgen tot 11,8 l/u. Deze veranderingen worden niet gezien als voldoende om een dosisaanpassing op basis van kg lichaamsgewicht te rechtvaardigen. Er is geen effect van geslacht op de kinetiek van imatinib.
Farmacokinetiek bij kinderen
Zoals bij volwassen patiënten werd imatinib snel geabsorbeerd na orale toediening bij pediatrische patiënten in zowel fase 1- als fase II-onderzoeken. Met een dosering bij kinderen van 260 en 340 mg/m2/dag werd een gelijkwaardige blootstelling, bereikt als met respectievelijk, 400 mg en 600 mg bij volwassen patiënten. Uit de vergelijking van de AUC(0-24) op dag 8 en dag 1 op bij het doseringsniveau van 340 mg/m2/dag bleek een 1,7-voudige geneesmiddelaccumulatie na herhaalde eenmaal daagse toedieningen.
Op basis van gepoolde populatiefarmacokinetische analyse bij pediatrische patiënten met hematologische aandoeningen (CML, Ph+ ALL of andere hematologische aandoeningen behandeld met imatinib), neemt de klaring van imatinib toe met toenemend lichaamsoppervlak (Body Surface Area (BSA)). Na correctie voor het BSA-effect hadden andere demografische parameters zoals leeftijd, lichaamsgewicht en Body Mass Index geen klinisch significante effecten op de blootstelling aan imatinib. De analyse bevestigde dat blootstelling aan imatinib bij pediatrische patiënten die 260 mg/m² eenmaal per dag kregen (niet meer dan 400 mg eenmaal daags) of 340 mg/m² eenmaal per dag (niet meer dan 600 mg eenmaal daags) vergelijkbaar was met de blootstelling bij volwassen patiënten die imatinib 400 mg of 600 mg eenmaal per dag kregen.
Orgaanfunctiestoornis
Imatinib en de metabolieten ervan worden niet in significante mate uitgescheiden via de nier. Patiënten met milde en matige nierfunctiestoornis blijken een hogere plasmablootstelling te hebben dan patiënten met normale nierfunctie. De toename is ongeveer 1,5 tot 2-voudig, hetgeen overeenkomt met een 1,5-voudige verhoging van plasma-AGP, waaraan imatinib sterk bindt. De klaring van het vrije geneesmiddel van imatinib komt waarschijnlijk overeen tussen patiënten met een nierfunctiestoornis en die met een normale nierfunctie, aangezien renale uitscheiding alleen een geringe eliminatieroute voor imatinib vertegenwoordigt (zie rubriek 4.2 en 4.4).
Hoewel de resultaten van farmacokinetische analyse aantoonden dat er aanzienlijke variatie is tussen proefpersonen, steeg de gemiddelde blootstelling aan imatinib niet bij patiënten met verschillende maten van leverfunctiestoornis in vergelijking met patiënten met normale leverfunctie (zie rubriek 4.2, 4.4 en 4.8).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het preklinisch veiligheidsprofiel van imatinib werd beoordeeld bij ratten, honden, apen en konijnen.
Toxiciteitsonderzoeken met meerdere doses toonden milde tot matige hematologische veranderingen bij ratten, honden en apen, vergezeld van beenmergveranderingen bij ratten en honden.
De lever was een doelorgaan bij ratten en honden. Milde tot matige verhogingen in transaminasen en lichte dalingen in cholesterol-, triglyceriden-, totale proteïne- en albuminespiegels werden bij beide diersoorten waargenomen. Er werden geen histopathologische veranderingen gezien in de lever van ratten. Ernstige levertoxiciteit werd opgemerkt bij honden die gedurende 2 weken werden behandeld, met verhoogde leverenzymen, hepatocellulaire necrose, galbuisnecrose en galbuishyperplasie.
Niertoxiciteit werd waargenomen bij apen die gedurende 2 weken werden behandeld, met focale mineralisatie en dilatatie van de niertubuli en tubulaire nefrose. Verhoogd ‘blood urea nitrogen’ (BUN) en creatinine werden bij een aantal van deze dieren waargenomen. Bij ratten werd hyperplasie van het transitionaal epithelium in de nierpapilla en in de urineblaas waargenomen bij doses > 6 mg/kg in het 13 weken durende onderzoek, zonder veranderingen in serum- of urineparameters. Een verhoogd percentage van opportunistische infecties werd waargenomen bij chronische behandeling met imatinib.
In een 39-weken durend onderzoek met apen, werd geen NOAEL (‘no observed adverse effect level’) op de laagste dosis van 15 mg/kg vastgesteld, ongeveer een derde van de humane maximumdosis van 800 mg gebaseerd op het lichaamsoppervlak. Behandeling resulteerde in verergering van normaal onderdrukte malaria-infecties bij deze dieren.
Imatinib werd niet als genotoxisch beschouwd bij tests in een in vitro bacteriële cel-assay (Ames-test), een in vitro zoogdiercel-assay (muislymfoom) en een in vivo micronucleustest bij ratten. Voor imatinib werden positieve genotoxische effecten verkregen in een in vitro zoogdiercel-assay (Chinees hamsterovarium) voor clastogeniciteit (chromosoomafwijking) in aanwezigheid van metabole activatie. Twee intermediaire producten van het productieproces, die ook aanwezig zijn in het eindproduct, zijn positief voor mutagenese in de Ames-assay. Een van deze intermediaire producten was ook positief in de muislymfoom-assay.
In fertiliteitsonderzoek, waarbij mannelijke ratten gedurende 70 dagen voorafgaand aan dekking werden gedoseerd, waren het gewicht van testiculaire en epididymis en het percentage van beweeglijk sperma verlaagd bij 60 mg/kg, ongeveer gelijk aan de maximale klinische dosis van 800 mg/dag, op basis van lichaamsoppervlak. Dit werd niet waargenomen bij doses ≤ 20 mg/kg. Een lichte tot matige verlaging in de spermatogenese werd ook waargenomen bij de hond bij orale doses ≥ 30 mg/kg. Wanneer vrouwelijke ratten 14 dagen voor dekking en verder tot dag 6 tot de gestatiedag werden gedoseerd, was er geen effect op dekking of op het aantal drachtige vrouwtjes. Bij een dosis van 60 mg/kg, vertoonden vrouwelijke ratten aanzienlijk post-implantatie foetusverlies en een kleiner aantal levende foetussen. Dit werd niet waargenomen bij doses ≤ 20 mg/kg.
Bij een oraal pre- en postnataal ontwikkelingsonderzoek bij ratten, werd een rode vaginale afscheiding waargenomen in de groep van 45 mg/kg/dag op hetzij gestatiedag 14 of dag 15. Bij dezelfde dosis steeg het aantal doodgeboren pups evenals het aantal dat stierf tussen postpartum dagen 0 en 4. Bij de F1-nakomelingen waren bij het zelfde dosisniveau de gemiddelde lichaamsgewichten verlaagd vanaf de geboorte tot uiteindelijk overlijden en het aantal nesten dat criterium voor preputiale scheiding bereikte iets verlaagd. F1-vruchtbaarheid werd niet beïnvloed, terwijl een verhoogd aantal resorpties en een verlaagd aantal levensvatbare foetussen werd waargenomen bij 45 mg/kg/dag. De ‘no observed effect level’ (NOEL) voor zowel de moederdieren als de F1-generatie was 15 mg/kg/dag (een kwart van de maximale dosis voor mensen van 800 mg).
Imatinib was teratogeen bij ratten bij toediening tijdens organogenese bij doses ≥ 100 mg/kg, ongeveer gelijk aan de maximale klinische dosis van 800 mg/dag, op basis van het lichaamsoppervlak. Teratogene effecten omvatten exencefalie of encefalocele, afwezige/gereduceerde frontale en afwezige pariëtale botten. Deze effecten werden niet waargenomen bij doses ≤ 30 mg/kg.
Er werden geen nieuwe doelorganen geïdentificeerd in de ontwikkelingstoxicologiestudie bij jonge ratten (dag 10 tot 70 postpartum) ten opzichte van de bekende doelorganen bij volwassen ratten. In de toxicologiestudie bij jonge ratten werden effecten op groei, vertraging in vaginale opening en preputiale scheiding waargenomen bij ongeveer 0,3 tot 2 maal de gemiddelde pediatrische blootstelling bij de hoogste aanbevolen dosis van 340 mg/m2. Verder werd mortaliteit waargenomen bij jonge ratten (omstreeks de periode van spenen) bij ongeveer 2 maal de gemiddelde pediatrische blootstelling bij de hoogste aanbevolen dosis van 340 mg/m2.
In het 2-jaar durende carcinogeniciteitsonderzoek bij ratten resulteerde toediening van imatinib van 15, 30 en 60 mg/kg/dag in een statistisch significante verlaging van de levensduur van mannetjes bij 60 mg/kg/dag en vrouwtjes bij ≥ 30 mg/kg/dag. Histopathologisch onderzoek van dode dieren lieten cardiomyopathie (beide geslachten), chronisch progressieve nefropathie (vrouwtjes) en preputiale klierpapillomen zien als voornaamste doodsoorzaken of redenen voor doden. Doelorganen voor neoplastische veranderingen waren de nieren, urineblaas, urethra, preputiale en clitorale klier, dunne darm, bijschildklieren, bijnieren en niet-glandulaire maag.
Papilloom/carcinoom van de preputiale/clitorale klier werden waargenomen vanaf 30 mg/kg/dag, wat ongeveer 0,5 of 0,3 keer de humane dagelijkse blootstelling vertegenwoordigd (op basis van AUC) bij respectievelijk 400 mg/dag of 800 mg/dag en 0,4 keer de dagelijkse blootstelling bij kinderen (op basis van AUC) bij 340 mg/m2/dag. De ‘no observed effect level’ (NOEL) was 15 mg/kg/dag. Het nieradenoom/carcinoom, het urineblaas- en urethra papilloom, de adenocarcinomen van de dunne darm, de bijschildklieradenomen, de benigne en maligne medullaire tumoren van de bijnieren en de niet-glandulaire maagpapillomen/carcinomen werden genoteerd bij 60 mg/kg/dag, vertegenwoordigden ongeveer 1,7 of 1 keer de humane dagelijkse blootstelling (op basis van AUC) bij respectievelijk 400 mg/dag of 800 mg/dag en 1,2 keer de dagelijkse blootstelling bij kinderen (op basis van AUC) bij 340 mg/m2/dag. De ‘no observed effect level’ (NOEL) was 30 mg/kg/dag.
Het mechanisme en de relevantie van deze bevindingen in het carcinogeniciteitsonderzoek bij de rat zijn nog niet opgehelderd voor de mens.
Niet-neoplastische laesies die niet werden geïdentificeerd in eerdere preklinische onderzoeken waren het cardiovasculaire systeem, pancreas, endocriene organen en tanden. De belangrijkste veranderingen omvatten harthypertrofie en dilatatie, leidend tot tekenen van hartinsufficiëntie bij sommige dieren.
Het werkzame bestanddeel imatinib vertoont een milieurisico voor sedimentorganismen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern:
Microkristallijne cellulose (E460)
Laag-gesubstitueerde hydroxypropylcellulose (E463)
Povidon (E1201)
Crospovidon (Type A) (E1202)
Siliciumdioxide, colloïdaal watervrij
Magnesiumstearaat (E572)
Tabletomhulling:
Hypromellose (E464)
Macrogol 400
Talk (E553b)
IJzeroxiderood (E172)
IJzeroxidegeel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PE/PVDC/aluminium blisterpakkingen
Verpakkingen bevatten
10, 30, 60 of 90 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Glenmark Pharmaceuticals s.r.o.
Hvězdova 1716/2b, 140 78 Praha 4
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 111196
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 februari 2013
Datum van laatste verlenging: 15 januari 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.5: 23 juli 2026