


SmPC (samenvatting van de productkenmerken) - Vargatef
1. NAAM VAN HET GENEESMIDDEL
Vargatef 100 mg zachte capsules
Vargatef 150 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Vargatef 100 mg zachte capsules
Elke zachte capsule bevat 100 mg nintedanib (als esilaat).
Hulpstoffen met bekend effect
Elke capsule bevat 1,2 mg sojalecithine.
Vargatef 150 mg zachte capsules
Elke zachte capsule bevat 150 mg nintedanib (als esilaat).
Hulpstoffen met bekend effect
Elke capsule bevat 1,8 mg sojalecithine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule).
Vargatef 100 mg zachte capsules
Perzikkleurige, ondoorzichtige, langwerpige zachte gelatinecapsules (ong. 16 x 6 mm) aan één kant gemarkeerd met het Boehringer Ingelheim-bedrijfslogo en “100”.
Vargatef 150 mg zachte capsules
Bruinkleurige, ondoorzichtige, langwerpige zachte gelatinecapsules (ong. 18 x 7 mm) aan één kant gemarkeerd met het Boehringer Ingelheim-bedrijfslogo en “150”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vargatef is geïndiceerd in combinatie met docetaxel voor de behandeling van volwassen patiënten met lokaal gevorderd, gemetastaseerd of lokaal gerecidiveerd niet-kleincellig longcarcinoom (NSCLC) met adenocarcinoomhistologie na eerstelijnschemotherapie.
4.2 Dosering en wijze van toediening
Behandeling met Vargatef moet worden gestart en gecontroleerd door een arts met ervaring in het gebruik van antikankertherapieën.
Dosering
De aanbevolen dosering nintedanib is 200 mg tweemaal daags met een tussenpoos van ongeveer 12 uur, toegediend op dag 2 tot en met 21 van een standaard 21-daagse docetaxel behandelingscyclus.
Vargatef mag niet op dezelfde dag ingenomen worden als die van de toediening van chemotherapie met docetaxel (= dag 1).
Als een dosis nintedanib wordt gemist, moet toediening hervat worden op de volgende geplande tijd in de aanbevolen dosering. De individuele dagelijkse doses van nintedanib mogen niet verder dan de aanbevolen dosering worden verhoogd om gemiste doses goed te maken. De aanbevolen maximale dagelijkse dosis van 400 mg mag niet worden overschreden.
Patiënten kunnen de therapie met nintedanib voortzetten na stopzetting van docetaxel zolang klinisch voordeel wordt waargenomen of totdat onaanvaardbare toxiciteit optreedt.
Zie voor dosering, wijze van toediening en dosisaanpassingen van docetaxel de desbetreffende productinformatie voor docetaxel.
Dosisaanpassingen
Als eerste maatregel voor de beheersing van bijwerkingen (zie tabel 1 en 2) moet behandeling met nintedanib tijdelijk worden onderbroken tot de specifieke bijwerking is afgenomen tot een niveau dat voortzetting van de therapie mogelijk maakt (tot graad 1 of baseline).
Nintedanib-behandeling kan worden hervat met een lagere dosis. Dosisaanpassingen in stappen van 100 mg per dag (d.w.z. een vermindering van 50 mg per toediening) op basis van de individuele veiligheid en verdraagbaarheid worden aanbevolen zoals beschreven in tabel 1 en tabel 2.
In geval van verder aanhouden van de bijwerking(en), d.w.z. als een patiënt 100 mg tweemaal per dag niet verdraagt, moet de behandeling met Vargatef definitief worden gestaakt. In geval van specifieke verhogingen van aspartaataminotransferase (ASAT)-/alanineaminotransferase (ALAT)-waarden tot > 3 × bovengrens van normaal (upper limit of normal, ULN) in combinatie met een toename van totaal bilirubine tot ≥ 2 × ULN en alkalische fosfatase (AF) < 2 × ULN (zie tabel 2) moet behandeling met Vargatef worden onderbroken. Tenzij er een alternatieve oorzaak is vastgesteld, moet behandeling met Vargatef definitief worden gestaakt (zie ook rubriek 4.4).
Tabel 1: Aanbevolen dosisaanpassingen voor Vargatef (nintedanib) in geval van diarree, braken en andere niet-hematologische of hematologische bijwerkingen
| CTCAE* bijwerking | Dosisaanpassing |
Diarree ≥ graad 2 gedurende meer dan 7 opeenvolgende dagen ondanks antidiarreebehandeling OF Diarree ≥ graad 3 ondanks antidiarreebehandeling | Na onderbreking van de behandeling en herstel tot graad 1 of baseline, dosisverlaging van 200 mg tweemaal daags naar 150 mg tweemaal daags en – als een 2e dosisverlaging noodzakelijk wordt geacht – van 150 mg tweemaal daags naar 100 mg tweemaal daags. |
Braken ≥ graad 2 EN/OF Misselijkheid ≥ graad 3 ondanks behandeling met anti-emeticum | |
| Andere niet-hematologische of hematologische bijwerking van ≥ graad 3 |
* CTCAE: Common Terminology Criteria for Adverse Events
Tabel 2: Aanbevolen dosisaanpassingen voor Vargatef (nintedanib) in geval van ASAT- en/of
ALAT- en bilirubineverhogingen
| ASAT/ALAT- en bilirubineverhogingen | Dosisaanpassing |
Verhoging van ASAT- en/of ALAT-waarden tot > 2,5 × ULN in combinatie met verhoging van totaal bilirubine tot ≥ 1,5 × ULN OF Verhoging van ASAT- en/of ALAT-waarden tot > 5 × ULN | Na onderbreking van de behandeling en herstel van transaminasewaarden naar ≤ 2,5 × ULN in combinatie met bilirubine naar normaal, dosisverlaging van 200 mg tweemaal daags naar 150 mg tweemaal daags en – indien een 2e dosisverlaging noodzakelijk wordt geacht – van 150 mg tweemaal daags naar 100 mg tweemaal daags. |
| Verhoging van ASAT- en/of ALAT-waarden tot > 3 × ULN in combinatie met een toename van totaal bilirubine tot ≥ 2 × ULN en AF < 2 × ULN | Tenzij er een alternatieve oorzaak is vastgesteld, moet behandeling met Vargatef definitief worden gestaakt. |
ASAT: aspartaataminotransferase; ALAT: alanineaminotransferase
AF: alkalische fosfatase; ULN: bovengrens van normaal (upper limit of normal)
Speciale patiëntengroepen
Pediatrische patiënten
De veiligheid en werkzaamheid van Vargatef bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld.
Oudere patiënten (≥ 65 jaar)
Bij oudere patiënten zijn geen algemene verschillen in veiligheid en werkzaamheid waargenomen. In het hoofdonderzoek 1199.13 waren 85 patiënten (12,9% van de patiënten met adenocarcinoomhistologie) ≥ 70 jaar oud (mediane leeftijd: 72 jaar; bereik: 70-80 jaar) (zie rubriek 5.1).
Er is geen aanpassing van de initiële dosering vereist bij oudere patiënten (zie rubriek 5.2).
Etniciteit en lichaamsgewicht
Op basis van farmacokinetische (PK) populatieanalyses zijn er geen a priori dosisaanpassingen van Vargatef nodig (zie rubriek 5.2). Veiligheidsgegevens voor patiënten van Afrikaanse en Afro-Amerikaanse afkomst zijn beperkt.
Nierinsufficiëntie
Minder dan 1% van een enkelvoudige dosis nintedanib wordt uitgescheiden via de nieren (zie rubriek 5.2). Aanpassing van de aanvangsdosis bij patiënten met een lichte tot matig ernstige nierinsufficiëntie is niet nodig. De veiligheid, werkzaamheid en farmacokinetiek van nintedanib zijn niet onderzocht bij patiënten met een ernstige nierinsufficiëntie (< 30 ml/min creatinineklaring).
Leverinsufficiëntie
Nintedanib wordt hoofdzakelijk geëlimineerd via biliaire/fecale excretie (> 90%). De blootstelling nam toe bij patiënten met een leverinsufficiëntie (Child-Pugh A, Child-Pugh B; zie rubriek 5.2). Op basis van klinische gegevens is geen aanpassing van de aanvangsdosis noodzakelijk bij patiënten met een lichte leverinsufficiëntie (Child-Pugh A). De beperkte veiligheidsgegevens die beschikbaar zijn van 9 patiënten met een matig ernstige leverinsufficiëntie (Child-Pugh B) zijn onvoldoende om deze populatie te karakteriseren. De veiligheid, werkzaamheid en farmacokinetiek van nintedanib zijn niet onderzocht bij patiënten met een ernstige leverinsufficiëntie (Child-Pugh C). Behandeling met Vargatef van patiënten met een matig ernstige (Child-Pugh B) en ernstige (Child-Pugh C) leverinsufficiëntie wordt niet aanbevolen (zie rubrieken 4.4 en 5.2).
Wijze van toediening
Vargatef capsules moeten oraal worden ingenomen, bij voorkeur met voedsel, in hun geheel met water doorgeslikt en mogen niet worden gekauwd. De capsule mag niet worden geopend of fijngemalen (zie rubriek 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor nintedanib, voor pinda’s of soja, of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Gastro-intestinale aandoeningen
Diarree was de frequentst gemelde gastro-intestinale bijwerking en viel in de tijd nauw samen met de toediening van docetaxel (zie rubriek 4.8). In de klinische studie LUME-Lung 1 (zie rubriek 5.1) had de meerderheid van de patiënten lichte tot matig ernstige diarree.
In de postmarketingperiode zijn voor nintedanib ernstige gevallen gemeld van diarree, die leidden tot dehydratie en elektrolytstoornissen. Diarree dient bij de eerste tekenen te worden behandeld met voldoende hydratatie en antidiarroïca, bijvoorbeeld loperamide, en kan onderbreking, dosisverlaging of staken van de behandeling met Vargatef vereisen (zie rubriek 4.2).
Misselijkheid en braken, meestal licht tot matig van ernst, waren frequent gemelde gastro-intestinale bijwerkingen (zie rubriek 4.8). Onderbreking, dosisverlaging of staken van de behandeling met Vargatef (zie rubriek 4.2) kan ondanks een gepaste ondersteunende zorg nodig zijn. Ondersteunende zorg bij misselijkheid en braken kan bestaan uit geneesmiddelen met anti-emetische eigenschappen, bijvoorbeeld glucocorticoïden, antihistaminica of 5-HT3-receptorantagonisten en voldoende hydratatie.
In het geval van dehydratie is toediening van elektrolyten en vloeistoffen vereist. De plasmaspiegels van elektrolyten moeten worden gecontroleerd indien relevante gastro-intestinale bijwerkingen optreden. Onderbreking, dosisverlaging of staken van de behandeling met Vargatef kan nodig zijn (zie rubriek 4.2).
Neutropenie en sepsis
Een hogere frequentie van neutropenie van CTCAE graad ≥ 3 werd waargenomen bij patiënten behandeld met Vargatef in combinatie met docetaxel in vergelijking met behandeling met alleen docetaxel.
Daaropvolgende complicaties zoals sepsis of febriele neutropenie zijn waargenomen (waaronder gevallen met fatale afloop).
Tijdens de behandeling dient het bloedbeeld te worden gecontroleerd, in het bijzonder tijdens de gecombineerde behandeling met docetaxel. Frequente controle van het volledige bloedbeeld dient te worden uitgevoerd bij het begin van elke behandelingscyclus en rond de laagst gemeten waarde voor patiënten behandeld met nintedanib in combinatie met docetaxel, en zoals klinisch geïndiceerd na de toediening van de laatste combinatiecyclus.
Leverfunctie
Op basis van verhoogde blootstelling is het risico op bijwerkingen mogelijk verhoogd bij patiënten met een leverfunctiestoornis (Child-Pugh A: zie rubrieken 4.2 en 5.2). Er zijn beperkte veiligheidsgegevens beschikbaar van 9 patiënten met hepatocellulair carcinoom en een matig ernstige leverinsufficiëntie, geklassificeerd als Child-Pugh B. Hoewel er geen onverwachte veiligheidsbevindingen werden gemeld bij deze patiënten, zijn de gegevens onvoldoende om een aanbeveling te doen voor behandeling van patiënten met een matig ernstige leverinsufficiëntie. De werkzaamheid van nintedanib is niet onderzocht bij patiënten met een matig ernstige leverinsufficiëntie (Child-Pugh B). De veiligheid, werkzaamheid en farmacokinetiek van nintedanib zijn niet onderzocht bij patiënten met een ernstige leverinsufficiëntie (Child-Pugh C). Behandeling met Vargatef wordt niet aanbevolen bij patiënten met een matig ernstige of ernstige leverinsufficiëntie (zie rubriek 4.2).
Gevallen van geneesmiddelgeïnduceerd leverletsel, waaronder ernstig leverletsel met een fatale afloop, zijn waargenomen bij behandeling met nintedanib. Verhogingen van leverenzymen (ALAT, ASAT, AF, gammaglutamyltransferase (gamma-GT)) en bilirubine waren in de meerderheid van de gevallen omkeerbaar door dosisverlaging of onderbreking van de behandeling.
Transaminase-, AF- en bilirubinespiegels moeten worden onderzocht vóór aanvang van de combinatiebehandeling met Vargatef plus docetaxel. De waarden moeten worden gecontroleerd zoals klinisch geïndiceerd of periodiek tijdens de behandeling, d.w.z. in de combinatiefase met docetaxel bij het begin van elke behandelingscyclus en maandelijks ingeval Vargatef wordt voortgezet als monotherapie na stopzetting van docetaxel.
Als relevante verhogingen van leverenzymen worden gemeten, kan onderbreking, dosisverlaging of staken van de behandeling met Vargatef noodzakelijk zijn (zie rubriek 4.2). Andere oorzaken van de verhoogde leverenzymen moeten worden onderzocht en respectieve maatregelen moeten worden genomen als dat nodig is. In geval van specifieke veranderingen in leverwaarden (ASAT/ALAT > 3 × ULN; totaal bilirubine ≥ 2 × ULN en AF < 2 × ULN) moet behandeling met Vargatef worden onderbroken. Tenzij er een andere oorzaak is vastgesteld, moet behandeling met Vargatef definitief worden gestaakt (zie rubriek 4.2).
Patiënten met een laag lichaamsgewicht (< 65 kg), patiënten van Aziatische afkomst en vrouwelijke patiënten hebben een hoger risico op leverenzymstijgingen. Blootstelling aan nintedanib nam lineair toe met de leeftijd van de patiënt, wat ook kan resulteren in een verhoogd risico op het ontwikkelen van leverenzymstijgingen (zie rubriek 5.2). Nauwgezette controle wordt aanbevolen bij patiënten met deze risicofactoren.
Nierfunctie
Gevallen van een nierinsufficiëntie/nierfalen, in sommige gevallen met fatale afloop, zijn gemeld met het gebruik van nintedanib (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd tijdens behandeling met nintedanib, waarbij bijzondere aandacht moet worden besteed aan de patiënten die risicofactoren vertonen voor een nierinsufficiëntie/nierfalen. In geval van een nierinsufficiëntie/nierfalen, moet een aanpassing van de therapie worden overwogen (zie rubriek 4.2 Dosisaanpassingen).
Bloeding
VEGFR-remming kan een verhoogd risico op bloeden met zich meebrengen. In de klinische studie (LUME-Lung 1; zie rubriek 5.1) met Vargatef was de bloedingsfrequentie bij beide behandelingsarmen vergelijkbaar (zie rubriek 4.8). Een lichte tot matig ernstige bloedneus vertegenwoordigde het meest voorkomende bloedingsincident. De meerderheid van de fatale bloedingsincidenten was tumorgerelateerd. Er waren geen onevenwichtigheden wat betreft respiratoire of fatale bloedingen en er is geen intracerebrale bloeding gemeld.
Patiënten met recente pulmonale bloeding (> 2,5 ml rood bloed) evenals patiënten met centraal gelegen tumoren met radiologisch bewijs van de lokale invasie van grote bloedvaten of radiologisch bewijs van holtevormende of necrotische tumoren waren uitgesloten van klinische studies. Daarom wordt het niet aanbevolen om deze patiënten te behandelen met Vargatef.
In de postmarketingperiode zijn niet-ernstige en ernstige bloedingsvoorvallen gemeld, waarvan enkele met fatale afloop, zowel bij patiënten die werden behandeld met antistollingsmiddelen of andere geneesmiddelen die bloedingen kunnen veroorzaken als bij patiënten die daar niet mee werden behandeld (zie voor gegevens van klinische studies ook ‘Antistollingstherapie’ hieronder). In het geval van bloeding dient op basis van het klinische oordeel een dosisaanpassing, onderbreking of staken van de behandeling overwogen te worden (zie rubriek 4.2). De bloedingsvoorvallen in de postmarketingperiode betreffen onder andere, maar zijn niet beperkt tot, het maag-darmstelsel, het ademhalingsstelsel en organen van het centrale zenuwstelsel, waarbij die in het ademhalingsstelsel het vaakst voorkomen.
Antistollingstherapie
Er zijn geen gegevens van klinische studies beschikbaar voor patiënten met een erfelijke aanleg voor bloedingen of voor patiënten die een volledige dosis antistollingsbehandeling krijgen vóór aanvang van de behandeling met Vargatef (zie voor postmarketingervaring ‘Bloeding’ hierboven). Bij patiënten op chronische, laaggedoseerde laagmoleculaire heparines of acetylsalicylzuur werd geen verhoogde frequentie van bloedingen waargenomen. Patiënten die trombo-embolische voorvallen ontwikkelden tijdens de behandeling en die antistollingsbehandeling nodig hadden, mochten Vargatef blijven gebruiken en vertoonden geen verhoogde frequentie van bloedingsvoorvallen. Patiënten die gelijktijdig antistollingsmiddelen innemen, zoals warfarine of fenprocoumon, dienen regelmatig te worden gecontroleerd op veranderingen in protrombinetijd, internationale genormaliseerde ratio (INR) en klinische bloedingsepisodes.
Hersenmetastase
Stabiele hersenmetastase
Er werd geen verhoogde frequentie van cerebrale bloeding waargenomen bij patiënten met adequaat voorbehandelde hersenmetastasen die gedurende ≥ 4 weken vóór aanvang van de behandeling met Vargatef stabiel waren. Dergelijke patiënten moeten echter nauwgezet worden gecontroleerd op tekenen en symptomen van cerebrale bloedingen.
Actieve hersenmetastase
Patiënten met actieve hersenmetastase werden uitgesloten van klinische studies en worden niet aanbevolen voor behandeling met Vargatef.
Veneuze trombo-embolie
Patiënten die behandeld worden met Vargatef, hebben een verhoogd risico op veneuze trombo-embolie, waaronder longembolie en diepe veneuze trombose. Patiënten dienen nauwgezet gecontroleerd te worden op trombo-embolische voorvallen. Voorzichtigheid is met name geboden bij patiënten met bijkomende risicofactoren voor trombo-embolische voorvallen. Vargatef moet worden gestaakt bij patiënten met levensbedreigende veneuze trombo-embolische reacties.
Arteriële trombo-embolische voorvallen
De frequentie van arteriële trombo-embolische voorvallen was vergelijkbaar tussen de twee behandelingsarmen in het fase 3-onderzoek 1199.13 (LUME-Lung 1). Patiënten met een recente voorgeschiedenis van myocardinfarct of beroerte werden uitgesloten van dit onderzoek. Een verhoogde frequentie van arteriële trombo-embolische voorvallen werd echter waargenomen bij patiënten met idiopathische pulmonale fibrose (IPF) behandeld met nintedanib-monotherapie. Voorzichtigheid dient te worden betracht bij het behandelen van patiënten met een hoger cardiovasculair risico, waaronder bekende coronaire hartziektes. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen of symptomen van acute myocardischemie ontwikkelen.
Aneurysmata en arteriae dissecantia
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysmata en/of arteriae dissecantia bevorderen. Voordat een behandeling met Vargatef wordt gestart, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Gastro-intestinale perforaties en ischemische colitis
De frequentie van een gastro-intestinale perforatie was vergelijkbaar tussen de behandelingsarmen in het klinische onderzoek. Op basis van het werkingsmechanisme kunnen patiënten behandeld met Vargatef echter een verhoogd risico op gastro-intestinale perforaties hebben. Gevallen van gastro-intestinale perforaties en ischemische colitis, waarvan sommige met fatale afloop, zijn gemeld in de postmarketingperiode met nintedanib. Bijzondere voorzichtigheid is geboden bij de behandeling van patiënten met een eerdere buikoperatie of een recente geschiedenis van een perforatie van een hol orgaan. Vargatef mag daarom pas ten minste 4 weken na een zware operatie worden gestart. Therapie met Vargatef moet definitief worden gestaakt bij patiënten die een gastro-intestinale perforatie ontwikkelen. Bij patiënten die ischemische colitis ontwikkelen, moet behandeling met Vargatef worden gestaakt. Zodra de ischemische colitis volledig is verdwenen en de toestand van de patiënt en andere risicofactoren zorgvuldig zijn beoordeeld, kan in uitzonderlijke gevallen opnieuw met Vargatef worden gestart.
Proteïnurie in het nefrotische bereik
Zeer weinig gevallen van proteïnurie in het nefrotische bereik zijn gemeld in de postmarketingperiode. Histologische bevindingen bij individuele gevallen kwamen overeen met glomerulaire microangiopathie met of zonder niertrombose. Omkering van symptomen is waargenomen nadat Vargatef was stopgezet. Onderbreking van de behandeling dient overwogen te worden bij patiënten die tekenen of symptomen van nefrotisch syndroom ontwikkelen.
Posterieur-reversibel-encefalopathiesyndroom (PRES)
Enkele gevallen van het posterieur-reversibel-encefalopathiesyndroom (PRES) zijn gemeld in de postmarketingperiode.
PRES is een neurologische aandoening (bevestigd met MRI-beeldvorming) waarbij zich hoofdpijn, hypertensie, visusstoornissen, convulsies, lethargie, verwardheid en andere visus- en neurologische stoornissen kunnen voordoen, en die fataal kan zijn. PRES is gemeld bij andere VEGF-remmers. Indien PRES wordt vermoed, moet de behandeling met nintedanib worden stopgezet. Er is niets bekend over het opnieuw starten van therapie met nintedanib bij patiënten die eerder PRES kregen. De aanbeveling hierover moet aan de arts worden overgelaten.
Complicatie met wondgenezing
Op basis van het werkingsmechanisme kan nintedanib wondgenezing beïnvloeden. In de LUME-Lung 1-studie werd geen verhoogde frequentie van verminderde wondgenezing waargenomen. Er zijn geen gerichte onderzoeken uitgevoerd die het effect van nintedanib op wondgenezing onderzochten. Behandeling met Vargatef mag daarom alleen worden gestart of – in geval van perioperatieve onderbreking – worden hervat als klinisch is geoordeeld dat adequate wondgenezing plaatsvindt.
Effect op het QT-interval
Er werd voor nintedanib geen verlenging van het QT-interval waargenomen in het klinisch onderzoeksprogramma (zie rubriek 5.1).
Omdat van verschillende andere tyrosinekinaseremmers bekend is dat ze een effect hebben op het QT-interval, moet zorgvuldigheid worden betracht bij de toediening van nintedanib bij patiënten die een verlenging van het QTc-interval kunnen ontwikkelen.
Allergische reactie
Voedingsproducten op basis van soja staan bekend om het veroorzaken van allergische reacties, waaronder ernstige anafylaxie bij personen met soja-allergie. Patiënten met een bekende allergie voor pinda-eiwit hebben een verhoogd risico op ernstige reacties op sojapreparaten.
Speciale populaties
In onderzoek 1199.13 (LUME-Lung 1) was er een hogere frequentie van ernstige ongewenste voorvallen bij patiënten die waren behandeld met nintedanib plus docetaxel met een lichaamsgewicht van minder dan 50 kg vergeleken met patiënten met een gewicht ≥ 50 kg; het aantal patiënten met een lichaamsgewicht van minder dan 50 kg was echter klein. Nauwgezette controle wordt daarom aanbevolen bij patiënten die < 50 kg wegen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
P-glycoproteïne (P-gp)
Nintedanib is een substraat van P-gp (zie rubriek 5.2). Gelijktijdige toediening met de krachtige P-gp-remmer ketoconazol verhoogde de blootstelling aan nintedanib 1,61-voudig op basis van de AUC en 1,83-voudig op basis van de Cmax bij een gerichte geneesmiddelinteractiestudie. In een geneesmiddelinteractiestudie met de krachtige P-gp-inductor rifampicine daalde de blootstelling aan nintedanib tot 50,3% op basis van de AUC en tot 60,3% op basis van de Cmax na gelijktijdige toediening met rifampicine in vergelijking met toediening van alleen nintedanib. Indien gelijktijdig toegediend met nintedanib, kunnen krachtige P-gp-remmers (bijv. ketoconazol of erytromycine) de blootstelling aan nintedanib verhogen. In dergelijke gevallen dienen de patiënten nauwgezet gecontroleerd te worden op verdraagbaarheid van nintedanib. Beheersing van bijwerkingen kan onderbreking, dosisverlaging of staken van de behandeling met Vargatef vereisen (zie rubriek 4.2).
Krachtige P-gp-inductoren (bijv. rifampicine, carbamazepine, fenytoïne en sint-janskruid) kunnen de blootstelling aan nintedanib verlagen. Gelijktijdige toediening met nintedanib moet zorgvuldig worden overwogen.
Cytochroom (CYP)-enzymen
Slechts een klein deel van de biotransformatie van nintedanib bestond uit CYP-routes. Nintedanib en zijn metabolieten, de vrije zuurgroep BIBF 1202 en zijn BIBF 1202-glucuronide, remden of induceerden geen CYP-enzymen in preklinische studies (zie rubriek 5.2). De waarschijnlijkheid van geneesmiddelinteracties met nintedanib gebaseerd op CYP-metabolisme wordt daarom als gering beschouwd.
Gelijktijdige toediening met andere geneesmiddelen
Gelijktijdige toediening van nintedanib met docetaxel (75 mg/m²) veranderde de farmacokinetiek van beide geneesmiddelen niet in een relevante mate.
Gelijktijdige toediening van nintedanib met orale hormonale anticonceptiva leidde niet tot een relevante mate van wijzigingen in de farmacokinetiek van orale hormonale anticonceptiva (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Nintedanib kan foetale schade veroorzaken bij de mens (zie rubriek 5.3). Vrouwen die zwanger kunnen worden, moeten worden geadviseerd niet zwanger te worden tijdens behandeling met Vargatef en uitermate effectieve anticonceptiemethoden te gebruiken bij het instellen van Vargatef, tijdens en tot ten minste 3 maanden na de laatste dosis Vargatef. Nintedanib heeft geen relevante invloed op de plasmablootstelling van ethinylestradiol en levonorgestrel (zie rubriek 5.2). De werkzaamheid van orale hormonale anticonceptiva kan verminderd zijn na braken en/of diarree of andere aandoeningen waarbij de absorptie mogelijk wordt beïnvloed. Vrouwen die orale hormonale anticonceptiva nemen en die deze aandoeningen ondervinden, moeten worden geadviseerd om een alternatieve, uitermate effectieve anticonceptiemethode te gebruiken.
Zwangerschap
Er zijn geen gegevens over het gebruik van nintedanib bij zwangere vrouwen, maar uit preklinisch dieronderzoek is reproductietoxiciteit van deze werkzame stof gebleken (zie rubriek 5.3). Omdat nintedanib ook bij de mens foetale schade kan veroorzaken, mag het niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand behandeling noodzakelijk maakt. Zwangerschapstesten moeten in elk geval vóór de behandeling met Vargatef worden uitgevoerd.
Vrouwelijke patiënten dienen te worden geadviseerd hun arts of apotheker te informeren wanneer zij zwanger worden tijdens de behandeling met Vargatef.
Als de patiënt zwanger wordt wanneer ze Vargatef gebruikt, moet ze op de hoogte worden gebracht van het mogelijke gevaar voor de foetus. Beëindiging van de behandeling met Vargatef moet dan worden overwogen.
Borstvoeding
Er is geen informatie over de uitscheiding van nintedanib en zijn metabolieten in de moedermelk. Preklinische studies duidden erop dat kleine hoeveelheden nintedanib en zijn metabolieten (≤ 0,5% van de toegediende dosis) werden uitgescheiden in de melk van zogende ratten. Risico voor het kind dat borstvoeding krijgt, kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Vargatef.
Vruchtbaarheid
Op basis van preklinische onderzoeken is er geen bewijs voor aantasting van de mannelijke vruchtbaarheid (zie rubriek 5.3). Er zijn geen gegevens bij mens of dier beschikbaar over mogelijke effecten van nintedanib op de vrouwelijke vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vargatef heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen te worden geadviseerd voorzichtig te zijn tijdens het rijden of bij het bedienen van machines gedurende de behandeling met Vargatef.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsgegevens die in de rubrieken hierna worden gepresenteerd, zijn gebaseerd op de wereldwijde, dubbelblinde, gerandomiseerde fase 3-hoofdstudie 1199.13 (LUME-Lung 1) die de behandeling met nintedanib plus docetaxel tegen placebo plus docetaxel vergeleek bij patiënten met lokaal gevorderd, of gemetastaseerd, of terugkerend NSCLC na eerstelijnschemotherapie en op gegevens uit de postmarketingperiode. De frequentst gemelde bijwerkingen specifiek voor nintedanib waren diarree, verhoogde leverenzymwaarden (ALAT en ASAT) en braken. Tabel 3 geeft een samenvatting van de bijwerkingen volgens systeem/orgaanklasse (SOC). Voor de behandeling van geselecteerde bijwerkingen, zie rubriek 4.4. Informatie over geselecteerde bijwerkingen waargenomen in de LUME-Lung 1-studie worden hieronder beschreven.
Lijst van bijwerkingen in tabelvorm
Tabel 3 vat de frequenties van bijwerkingen samen die werden gerapporteerd in het hoofdonderzoek LUME-Lung 1 voor patiënten met NSCLC met adenocarcinoomhistologie (n = 320) of in de postmarketingperiode. Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep zijn de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3: Samenvatting van bijwerkingen per frequentiecategorie
| Systeem/ orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Niet bekend |
| Infecties en parasitaire aandoeningen | Febriele neutropenie, abcessen, sepsis | |||
Bloed- en lymfestelsel-aandoeningen | Neutropenie (waaronder febriele neutropenie) | Trombo-cytopenie | ||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust, verstoorde elektrolytenbalans | Dehydratie, gewicht verlaagd | ||
| Zenuwstelsel-aandoeningen | Perifere neuropathie | Hoofdpijn1) | Posterieur-reversibel-encefalo-pathie-syndroom | |
Hart- aandoeningen | Myocard-infarct (zie rubriek 4.4) | |||
Bloedvat- aandoeningen | Bloeding1) (zie rubriek 4.4) | Veneuze trombo- embolie3), hypertensie | Aneurysma en arteriële dissectie | |
Maagdarm-stelsel- aandoeningen | Diarree, braken, nausea, buikpijn | Perforatie1) Pancreatitis2) | Colitis | |
| Lever- en gal-aandoeningen | Alanineaminotransferase (ALAT) verhoogd, Aspartaataminotransferase (ASAT) verhoogd, Bloed alkalische fosfatase (AF) verhoogd | Hyper- bilirubinemie, verhoogd gamma- glutamyl- transferase (gamma-GT) | Genees- middel- geïnduceerd leverletsel | |
Huid- en onderhuid-aandoeningen | Mucositis (waaronder stomatitis), rash, alopecia1) | Pruritus | ||
Nier- en urineweg- aandoeningen | Proteïnurie1) | Nierfalen (zie |
- 1) In klinische studies was de frequentie niet verhoogd bij patiënten behandeld met nintedanib plus docetaxel in vergelijking met placebo plus docetaxel.
- 2)
Voorvallen van pancreatitis zijn gemeld bij patiënten die nintedanib innamen voor de behandeling van IPF en
NSCLC. De meerderheid van deze voorvallen werden gemeld voor patiënten met de indicatie IPF.
- 3) Gevallen van longembolie zijn gemeld.
Beschrijving van geselecteerde bijwerkingen
Diarree
In de nintedanib-arm kwam diarree voor bij 43,4% (≥ graad 3: 6,3%) van de patiënten met adenocarcinoom. De meerderheid van de bijwerkingen verscheen in nauwe temporele relatie met de toediening van docetaxel. De meeste patiënten herstelden van diarree na onderbreking van de behandeling, behandeling met antidiarroïca en verlaging van de dosis nintedanib.
Voor aanbevolen maatregelen en aanpassingen van de dosis in geval van diarree, zie respectievelijk rubrieken 4.4 en 4.2.
Leverenzymverhogingen en hyperbilirubinemie
Levergerelateerde bijwerkingen traden op bij 42,8% van de met nintedanib behandelde patiënten. Ongeveer een derde van deze patiënten had levergerelateerde bijwerkingen met een ernst ≥ graad 3. Bij patiënten met verhoogde leverparameters was het gebruik van het vastgestelde, stapsgewijze dosisverlagingsschema de passende maatregel en stopzetting van de behandeling was slechts nodig bij 2,2% van de patiënten. Bij de meerderheid van de patiënten waren verhogingen van leverparameters omkeerbaar.
Voor informatie over speciale populaties, aanbevolen maatregelen en aanpassingen van de dosering bij leverenzym- en bilirubineverhogingen, zie respectievelijk rubrieken 4.4 en 4.2.
Neutropenie, febriele neutropenie en sepsis
Sepsis en febriele neutropenie zijn gemeld als complicaties volgend op neutropenie. De percentages van sepsis (1,3%) en febriele neutropenie (7,5%) waren verhoogd bij behandeling met nintedanib in vergelijking met de placebogroep. Het is belangrijk dat het bloedbeeld van de patiënt gecontroleerd wordt tijdens de behandeling, met name tijdens de combinatiebehandeling met docetaxel (zie rubriek 4.4).
Bloeding
In de postmarketingperiode zijn niet-ernstige en ernstige bloedingsvoorvallen gemeld, waarvan enkele met fatale afloop, zowel bij patiënten die werden behandeld met antistollingsmiddelen of andere geneesmiddelen die bloedingen kunnen veroorzaken als bij patiënten die daar niet mee werden behandeld. De bloedingsvoorvallen in de postmarketingperiode betreffen onder andere, maar zijn niet beperkt tot, het maag-darmstelsel, het ademhalingsstelsel en organen van het centrale zenuwstelsel, waarbij die in het ademhalingsstelsel het vaakst voorkomen (zie ook rubriek 4.4).
Perforatie
Zoals verwacht vanwege zijn werkingsmechanisme, kan perforatie optreden bij patiënten behandeld met nintedanib. De frequentie van patiënten met gastro-intestinale perforatie was echter laag.
Perifere neuropathie
Perifere neuropathie is ook een bekend probleem bij de behandeling met docetaxel. Perifere neuropathie werd gemeld bij 16,5% van de patiënten in de placeboarm en bij 19,1% van de patiënten in de nintedanib-arm.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum of specifieke behandeling voor een overdosering van nintedanib. De hoogste enkelvoudige dosis van nintedanib toegediend in fase I-studies was 450 mg eenmaal daags. Daarnaast hadden 2 patiënten een overdosering van maximaal 600 mg tweemaal daags tot maximaal acht dagen. Waargenomen bijwerkingen kwamen overeen met het bekende veiligheidsprofiel van nintedanib, d.w.z. verhoogde leverenzymen en gastro-intestinale symptomen. Beide patiënten herstelden van deze bijwerkingen. In geval van overdosering moet de behandeling worden onderbroken en moet worden gestart met gepaste algemene ondersteunende maatregelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX09.
Werkingsmechanisme
Nintedanib is een drievoudige angiokinaseremmer die kinaseactiviteit blokkeert van vasculaire endotheliale groeifactorreceptoren (VEGFR 1-3), van bloedplaatjes afgeleide groeifactorreceptoren (PDGFR α en ß) en fibroblastgroeifactorreceptoren (FGFR 1-3). Nintedanib bindt competitief aan de adenosinetrifosfaat (ATP)-bindingsholte van deze receptoren en blokkeert de intracellulaire signalering die cruciaal is voor de proliferatie en overleving van endotheliale alsook perivasculaire cellen (pericyten en vasculaire gladde spiercellen). Bovendien worden Fms-achtig tyrosineproteïnekinase (Flt)-3, lymfocytspecifiek tyrosineproteïnekinase (Lck) en proto-oncogeen tyrosineproteïnekinase Src (Src) geremd.
Farmacodynamische effecten
Tumorangiogenese is een essentieel kenmerk dat bijdraagt aan tumorgroei, progressie en metastasevorming en wordt voornamelijk getriggerd door het vrijkomen van proangiogene factoren die worden afgescheiden door de tumorcel (d.w.z. VEGF en bFGF) om endotheliale alsook perivasculaire cellen van de gastheer aan te trekken om toevoer van zuurstof en voedingsstoffen via het vasculaire systeem van de gastheer te vergemakkelijken. In preklinische ziektemodellen verstoorde nintedanib als monotherapie effectief de vorming en instandhouding van het vasculaire systeem van de tumor, wat resulteerde in remming van de tumorgroei en tumorstilstand. Specifiek leidde behandeling van tumorxenograften met nintedanib tot een snelle vermindering van de dichtheid van de microvaten van de tumor, van de dekking van pericyten op de vaten en van perfusie van de tumor.
Metingen met dynamisch contrastversterkte magnetische-resonantiebeeldvorming (DCE-MRI) toonden een antiangiogeen effect van nintedanib bij mensen. Het was niet duidelijk dosisafhankelijk, maar de meeste reacties werden waargenomen bij doses van ≥ 200 mg. Logistische regressie toonde een statistisch significant verband aan tussen het antiangiogene effect en blootstelling aan nintedanib. DCE-MRI-effecten werden 24-48 uur na de eerste inname van het geneesmiddel gezien en bleven behouden of waren zelfs toegenomen na een continue behandeling gedurende een aantal weken. Er werd geen correlatie gevonden tussen de DCE-MRI-respons en de daaropvolgende klinisch significante vermindering van doellaesiegrootte, maar DCE-MRI-respons werd wel in verband gebracht met stabilisatie van de ziekte.
Klinische werkzaamheid en veiligheid
Werkzaamheid in de fase 3-hoofdstudie LUME-Lung 1
De werkzaamheid en veiligheid van Vargatef werden onderzocht bij 1.314 volwassen patiënten met lokaal gevorderd, gemetastaseerd of gerecidiveerd NSCLC na één eerdere lijn van chemotherapie. ‘Lokaal recidief’ werd gedefinieerd als lokaal herhaald optreden van de tumor zonder metastasen bij opname in het onderzoek. Het onderzoek omvatte 658 patiënten (50,1%) met adenocarcinoom, 555 patiënten (42,2%) met plaveiselcelcarcinoom en 101 patiënten (7,7%) met een andere tumorhistologie.
Patiënten werden gerandomiseerd (1:1) naar nintedanib 200 mg oraal tweemaal daags in combinatie met 75 mg/m2 intraveneus docetaxel elke 21 dagen (n = 655) of placebo oraal tweemaal daags in combinatie met 75 mg/m2 docetaxel elke 21 dagen (n = 659). Randomisatie werd gestratificeerd naar Eastern Cooperative Oncology Group (ECOG)-status (0 versus 1), voorbehandeling met bevacizumab (ja versus nee), hersenmetastase (ja versus nee) en tumorhistologie (plaveiselcel- versus niet-plaveiselceltumorhistologie).
Patiëntkenmerken waren naar histologie evenwichtig verdeeld tussen de behandelingsarmen in de totale populatie en in de subgroepen. In de totale populatie was 72,7% van de patiënten man. De meerderheid van de patiënten was niet-Aziatisch (81,6%); de mediane leeftijd was 60,0 jaar; de baseline-ECOG-prestatiestatus was 0 (28,6%) of 1 (71,3%); één patiënt had een baseline-ECOG-prestatiestatus van 2. Vijf komma acht procent (5,8%) van de patiënten had stabiele hersenmetastase bij inclusie in het onderzoek en 3,8% was eerder behandeld met bevacizumab. Het stadium van de ziekte werd op het moment van diagnose bepaald met behulp van Union Internationale Contre le Cancer (UICC)/American Joint Committee on Cancer (AJCC) editie 6 of editie 7. In de totale populatie had 16,0% van de patiënten ziektestadium < IIIB/IV, had 22,4% ziektestadium IIIB en had 61,6% ziektestadium IV. Bij aanvang van het onderzoek had 9,2% van de patiënten een lokaal terugkerend ziektestadium zoals beoordeeld bij baseline. Van de patiënten met tumor met adenocarcinoomhistologie had 15,8% ziektestadium < IIIB/IV, had 15,2% ziektestadium IIIB en had 69,0% ziektestadium IV.
5,8% van de adenocarcinoompatiënten had bij aanvang van het onderzoek lokaal terugkerend ziektestadium zoals beoordeeld bij baseline.
Het primaire eindpunt was progressievrije overleving (progression-free survival, PFS) zoals beoordeeld door een onafhankelijke toetsingscommissie (independent review committee, IRC) gebaseerd op de intention-to-treat (ITT)-populatie en getest door histologie. Totale overleving (overall survival, OS) was het belangrijkste secundaire eindpunt. Andere werkzaamheidsresultaten waren objectieve respons, ziektecontrole, verandering in tumorgrootte en gezondheidsgerelateerde kwaliteit van leven.
De toevoeging van nintedanib aan docetaxel leidde tot een statistisch significante vermindering van het risico op progressie of overlijden met 21% van de totale populatie (hazardratio (HR) 0,79; 95%-betrouwbaarheidsinterval (BI): 0,68-0,92; p = 0,0019) zoals bepaald door de onafhankelijke toetsingscommissie. Dit resultaat werd bevestigd in de follow-upanalyse van PFS (HR 0,85; 95%-BI: 0,75-0,96; p = 0,0070) die alle gebeurtenissen, verzameld op het moment van de definitieve OS-analyse, omvatte. Analyse van totale overleving in de totale populatie bereikte geen statistische significantie (HR 0,94; 95%-BI: 0,83-1,05).
Hierbij moet worden opgemerkt dat vooraf geplande analyses naar histologie alleen in de adenocarcinoompopulatie een statistisch significant verschil in OS lieten zien tussen behandelingsarmen (tabel 4).
Zoals getoond in tabel 4 leidde de toevoeging van nintedanib aan docetaxel voor de adenocarcinoompopulatie tot een statistisch significante vermindering van het risico van progressie of overlijden met 23% (HR 0,77; 95%-BI: 0,62-0,96). In lijn met deze waarnemingen lieten gerelateerde onderzoekseindpunten zoals ziektecontrole en verandering in de grootte van de tumor significante verbeteringen zien.
Tabel 4: Werkzaamheidsresultaten voor onderzoek LUME-Lung 1 voor patiënten met een adenocarcinoomhistologie
| Vargatef + docetaxel | Placebo + docetaxel | |
| Progressievrije overleving (PFS)* – primaire analyse | ||
| Patiënten, n | 277 | 285 |
| Aantal sterfgevallen of progressies, n (%) | 152 (54,9) | 180 (63,2) |
| Mediane PFS [maanden] | 4,0 | 2,8 |
| HR (95%-BI) | 0,77 (0,62; 0,96) | |
| Gestratificeerde log-rangtest p-waarde** | 0,0193 | |
| Progressievrije overleving (PFS) *** – Follow-upanalyse | ||
| Patiënten, n | 322 | 336 |
| Aantal sterfgevallen of progressies, n (%) | 255 (79,2) | 267 (79,5) |
| Mediane PFS [maanden] | 4,2 | 2,8 |
| HR (95%-BI) | 0,84 (0,71; 1,00) | |
| Gestratificeerde log-rangtest p-waarde** | 0,0485 | |
| Ziektecontrole [%] | 60,2 | 44,0 |
| Oddsratio (95%-BI)+ | 1,93 (1,42; 2,64) | |
| p-waarde+ | < 0,0001 | |
| Objectieve respons [%] | 4,7 | 3,6 |
| Oddsratio (95%-BI)+ | 1,32 (0,61; 2,93) | |
| p-waarde+ | 0,4770 | |
| Tumorafname [%]° | -7,76 | -0,97 |
| p-waarde° | 0,0002 | |
| Totale overleving (OS)*** | ||
| Patiënten, n | 322 | 336 |
| Aantal sterfgevallen, n (%) | 259 (80,4) | 276 (82,1) |
| Mediane OS [maanden] | 12,6 | 10,3 |
| HR (95%-BI) | 0,83 (0,70; 0,99) | |
| Gestratificeerde log-rangtest p-waarde* | 0,0359 | |
HR: hazardratio; BI: betrouwbaarheidsinterval
* Primaire PFS-analyse uitgevoerd nadat 713 PFS-gebeurtenissen waren waargenomen op basis van
IRC-beoordeling in de totale ITT-populatie (332 gebeurtenissen bij adenocarcinoompatiënten). ** Gestratificeerd naar baseline-ECOG-PS (0 versus 1), hersenmetastasen bij baseline (ja versus nee) en voorgaande behandeling met bevacizumab (ja versus nee).
*** OS-analyse en PFS-follow-upanalyse uitgevoerd nadat in de totale ITT-populatie 1.121 overlijdensgevallen waren waargenomen (535 gebeurtenissen bij adenocarcinoompatiënten).
+ Oddsratio en p-waarde werden verkregen uit een logistisch regressiemodel gecorrigeerd voor baseline-ECOG-prestatiescore (0 versus 1).
° Gecorrigeerd gemiddelde van de beste percentuele verandering t.o.v. de baseline en p-waarde gegenereerd uit een ANOVA-model gecorrigeerd voor baseline-ECOG-PS (0 versus 1), hersenmetastasen bij baseline (ja versus nee) en voorafgaande behandeling met bevacizumab (ja versus nee).
Een statistisch significante verbetering in OS ten voordele van behandeling met nintedanib plus docetaxel werd aangetoond bij patiënten met adenocarcinoom met een 17% verlaging van het risico op overlijden (HR 0,83; p = 0,0359) en een mediane OS-verbetering met 2,3 maanden (10,3 versus 12,6 maanden; figuur 1).
Figuur 1: Kaplan-Meier-curve voor de totale overleving voor patiënten met
adenocarcinoomhistologie per behandelingsgroep in studie LUME-Lung 1
Een vooraf gespecificeerde evaluatie werd uitgevoerd bij de populatie van adenocarcinoompatiënten van wie wordt aangenomen dat ze in het onderzoek werden geïncludeerd met een bijzonder slechte behandelingsprognose, namelijk patiënten die vóór inclusie in het onderzoek gedurende of kort na eerstelijnstherapie progressie vertoonden. Deze populatie omvatte de adenocarcinoompatiënten die bij baseline verergering vertoonden en in het onderzoek werden opgenomen minder dan 9 maanden sinds de start van hun eerstelijnstherapie. Behandeling van deze patiënten met nintedanib in combinatie met docetaxel verminderde het overlijdensrisico met 25%, vergeleken met placebo plus docetaxel (HR 0,75; 95%-BI: 0,60-0,92; p = 0,0073). Mediane OS verbeterde met 3 maanden (nintedanib: 10,9 maanden; placebo: 7,9 maanden). In een post-hocanalyse bij adenocarcinoompatiënten met progressie en die ≥ 9 maanden na het begin van hun eerstelijnstherapie in het onderzoek werden geïncludeerd, bereikte het verschil geen statistische significantie (HR voor OS: 0,89; 95%-BI 0,66-1,19).
Het gedeelte adenocarcinoompatiënten met stadium < IIIB/IV bij diagnose was klein en evenwichtig verdeeld over de behandelingsarmen (placebo: 54 patiënten (16,1%); nintedanib: 50 patiënten (15,5%)). De HR voor deze patiënten voor PFS en OS was respectievelijk 1,24 (95%-BI: 0,68; 2,28) en 1,09 (95%-BI: 0,70; 1,70). De steekproefgrootte was echter klein; er was geen significante interactie en het BI was breed en omvatte de HR voor OS van de totale adenocarcinoompopulatie.
Kwaliteit van leven
Behandeling met nintedanib veranderde niet significant de tijd tot verergering van de vooraf gespecificeerde symptomen hoesten, kortademigheid en pijn, maar resulteerde in een significante verslechtering in de diarreesymptoomschaal. Toch werd het totale behandelingsvoordeel van nintedanib waargenomen zonder dat zelfgerapporteerde kwaliteit van leven nadelig werd beïnvloed.
Effect op het QT-interval
QT/QTc-metingen werden geregistreerd en geanalyseerd aan de hand van een gericht onderzoek waarin nintedanib-monotherapie met sunitinib-monotherapie werd vergeleken bij patiënten met niercelcarcinoom. In dit onderzoek verlengden enkelvoudige orale doses van 200 mg nintedanib 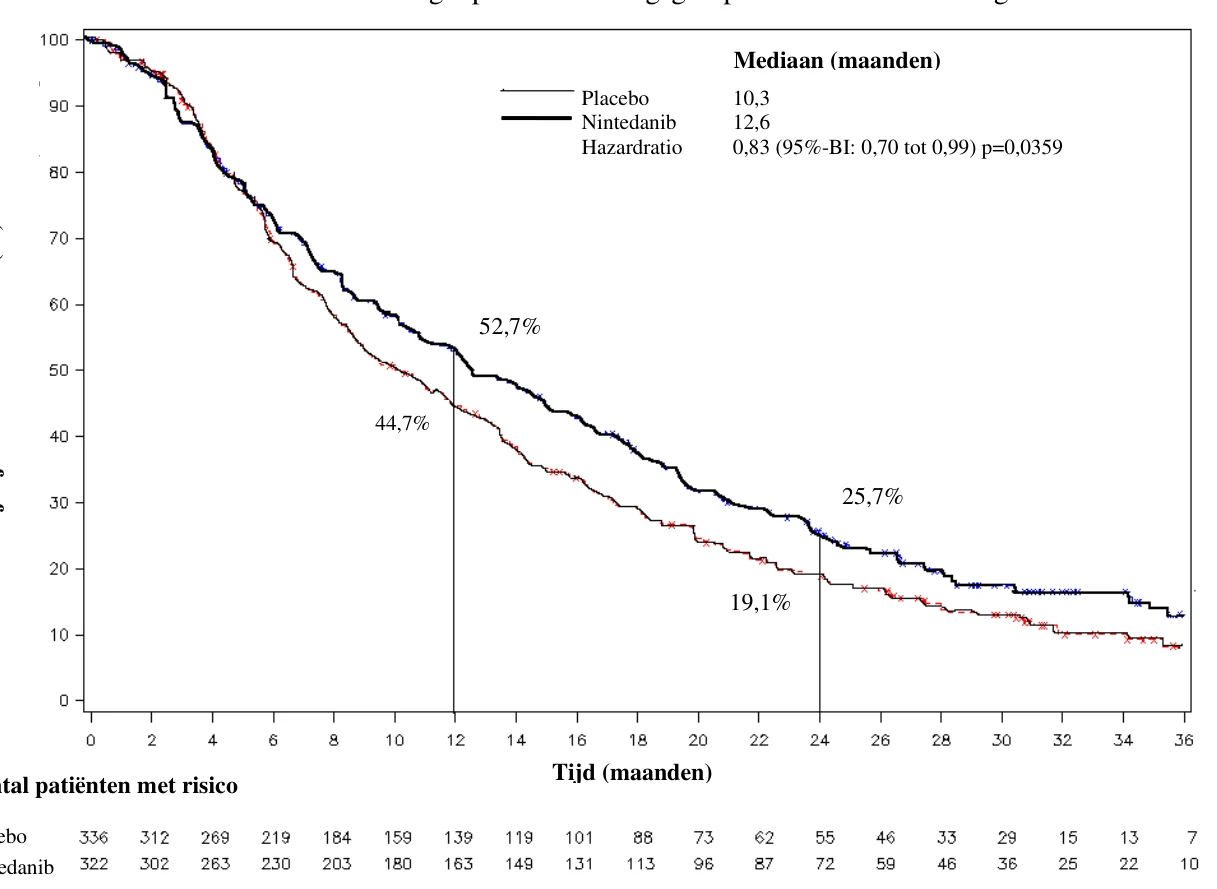
| Aantal patiënten met risico | |
| Placebo | |
Nintedanib
rleven (%) | ||
| Waarschijnlijkheid van ove | ||
evenals meerdere orale doses van 200 mg nintedanib tweemaal daags toegediend gedurende 15 dagen het QTcF-interval niet. Een grondige QT-studie naar nintedanib toegediend in combinatie met docetaxel is echter niet uitgevoerd.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Vargatef in alle subgroepen van pediatrische patiënten met niet-kleincellig longcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Nintedanib bereikte maximale plasmaconcentraties ongeveer 2-4 uur na orale toediening als zachte gelatinecapsule ingenomen in gevoede toestand (spreiding 0,5-8 uur). De absolute biologische beschikbaarheid van een dosis van 100 mg was 4,69% (90%-BI: 3,615-6,078) bij gezonde vrijwilligers. Absorptie en biologische beschikbaarheid worden verlaagd door transportereffecten en substantieel first-pass metabolisme. De blootstelling aan nintedanib nam dosisproportioneel toe in het dosisbereik 50-450 mg eenmaal daags en 150-300 mg tweemaal daags. Steady-state plasmaconcentraties werden uiterlijk binnen één week na dosering bereikt.
Na inname van voedsel nam de blootstelling aan nintedanib met ongeveer 20% toe in vergelijking met toediening in nuchtere toestand (BI: 95,3-152,5%) en absorptie werd vertraagd (mediane tmax nuchter: 2,00 uur; in gevoede toestand: 3,98 uur).
In een in-vitro-onderzoek had het mengen van nintedanib-capsules met een kleine hoeveelheid appelmoes of chocoladepudding gedurende maximaal 15 minuten geen invloed op de farmaceutische kwaliteit. Bij langere blootstelling aan zacht voedsel zijn, als gevolg van de opname van water door het omhulsel van de gelatinecapsule, zwelling en vervorming van de capsules waargenomen. Daarom wordt niet verwacht dat het innemen van de capsules met zacht voedsel het klinische effect verandert wanneer ze direct worden ingenomen.
Distributie
Nintedanib volgt ten minste een bifasische dispositiekinetiek. Na intraveneuze infusie werd een groot distributievolume (Vss: 1.050 l; 45,0% gCV) waargenomen.
De in-vitro-eiwitbinding van nintedanib in menselijk plasma was hoog, met een gebonden fractie van 97,8%. Serumalbumine wordt beschouwd als het belangrijkste bindende eiwit. Nintedanib wordt preferentieel in plasma gedistribueerd met een bloed/plasmaverhouding van 0,869.
Biotransformatie
De overheersende metabolische reactie voor nintedanib is hydrolytische splitsing door esterases, resulterend in de vrije zuurgroep BIBF 1202. BIBF 1202 wordt vervolgens door UGT-enzymen, namelijk UGT 1A1, UGT 1A7, UGT 1A8 en UGT 1A10, in BIBF 1202-glucuronide geglucuronideerd.
Slechts een klein deel van de biotransformatie van nintedanib bestond uit CYP-routes, met CYP3A4 als het belangrijkste betrokken enzym. De belangrijkste CYP-afhankelijke metaboliet kon niet worden gedetecteerd in plasma in de ADME-studie bij de mens. In vitro was het CYP-afhankelijke metabolisme goed voor ongeveer 5% in vergelijking met ongeveer 25% estersplitsing. In preklinische in-vivo-experimenten vertoonde BIBF 1202 geen werkzaamheid ondanks zijn activiteit op doelreceptoren van het bestanddeel.
Eliminatie
De totale plasmaklaring na intraveneuze infusie was hoog (CL: 1.390 ml/min; 28,8% gCV). Uitscheiding in de urine van onveranderde werkzame stof binnen 48 uur was ongeveer 0,05% van de dosis (31,5% gCV) na orale toediening en ongeveer 1,4% van de dosis (24,2% gCV) na intraveneuze toediening; de renale klaring was 20 ml/min (32,6% gCV). De belangrijkste route van eliminatie van geneesmiddelgerelateerde radioactiviteit na orale toediening van [14C]-nintedanib was via fecale/biliaire excretie (93,4% van de dosis; 2,61% gCV).
Het aandeel van renale excretie in de totale klaring was laag (0,649% van de dosis; 26,3% gCV). De totale terugwinning werd als voltooid beschouwd (boven 90%) binnen 4 dagen na toediening. De terminale halfwaardetijd van nintedanib was tussen 10 en 15 uur (gCV% ongeveer 50%).
Lineariteit/non-lineariteit
De farmacokinetiek van nintedanib kan met betrekking tot de tijd als lineair worden beschouwd (d.w.z. gegevens van enkelvoudige doses kunnen worden geëxtrapoleerd naar gegevens van meervoudige doses). Accumulatie na meervoudige toedieningen was 1,04-voudig voor de Cmax en 1,38-voudig voor de AUCτ. Nintedanib-dalconcentraties bleven stabiel gedurende meer dan een jaar.
Overige informatie over geneesmiddelinteracties
Metabolisme
Geneesmiddelinteracties tussen nintedanib en CYP-substraten, CYP-remmers of CYP-inductoren worden niet verwacht, omdat in preklinische studies nintedanib, BIBF 1202 en BIBF 1202-glucuronide de CYP-enzymen niet remden of induceerden, noch werd nintedanib in een relevante mate door CYP-enzymen gemetaboliseerd.
Transport
Nintedanib is een substraat van P-gp. Voor de mogelijke interactie van nintedanib met deze transporter, zie rubriek 4.5. Van nintedanib werd aangetoond dat het in vitro geen substraat of remmer is van OATP-1B1, OATP-1B3, OATP-2B1, OCT-2 of MRP-2. Nintedanib was ook geen substraat van BCRP. Slechts een zwak remmend vermogen op OCT-1, BCRP en P-gp werd in vitro waargenomen, wat als geringe klinisch relevantie wordt beschouwd. Hetzelfde geldt voor nintedanib dat een substraat van OCT 1 is.
Farmacokinetische/farmacodynamische relatie(s)
In verkennende farmacokinetische bijwerkinganalyses lijkt hogere blootstelling aan nintedanib te zijn geassocieerd met verhogingen van leverenzymen, maar niet met gastro-intestinale bijwerkingen. PK-werkzaamheidsanalyses werden niet uitgevoerd voor klinische eindpunten. Logistische regressie onthulde een statistisch significant verband tussen blootstelling aan nintedanib en DCE-MRI-respons.
Farmacokinetische populatieanalyse bij speciale patiëntengroepen
De farmacokinetische eigenschappen van nintedanib waren vergelijkbaar bij gezonde vrijwilligers, patiënten met kanker en patiënten van de doelpopulatie. Blootstelling aan nintedanib werd niet beïnvloed door het geslacht (voor lichaamsgewicht gecorrigeerd), een lichte en matig ernstige nierinsufficiëntie (geschat aan de hand van creatinineklaring), levermetastasen, ECOG-prestatiescore, alcoholgebruik en P-gp-genotype.
PK-populatieanalyses gaven matige effecten aan op blootstelling aan nintedanib afhankelijk van leeftijd, lichaamsgewicht en etniciteit (zie hieronder). Op basis van de hoge interindividuele variabiliteit in de blootstelling waargenomen in de klinische studie LUME-Lung-1worden deze effecten niet als klinisch relevant beschouwd. Nauwlettend toezicht is echter aanbevolen bij patiënten met een aantal van deze risicofactoren (zie rubriek 4.4).
Leeftijd
Blootstelling aan nintedanib nam lineair toe met de leeftijd. De AUCτ,ss daalde met 16% voor een 45-jarige patiënt (5e percentiel) en nam toe met 13% voor een 76-jarige patiënt (95e percentiel) ten opzichte van een patiënt met de mediane leeftijd van 62 jaar. Het leeftijdsbereik dat door de analyse werd bestreken, was 29 tot 85 jaar; ongeveer 5% van de populatie was ouder dan 75 jaar.
Lichaamsgewicht
Er werd een omgekeerde correlatie tussen lichaamsgewicht en blootstelling aan nintedanib waargenomen. De AUCτ,ss nam toe met 25% voor een patiënt van 50 kg (5e percentiel) en daalde met 19% voor een patiënt van 100 kg (95e percentiel) ten opzichte van een patiënt met het mediane gewicht van 71,5 kg.
Etniciteit
De gemiddelde blootstelling aan nintedanib voor de populatie was 33-50% hoger bij Chinese, Taiwanese en Indiase patiënten en 16% hoger bij Japanse patiënten, terwijl deze 16-22% lager was bij Koreanen in vergelijking met witte mensen (voor lichaamsgewicht gecorrigeerd). Op basis van de hoge interindividuele variabiliteit van blootstelling worden deze effecten niet als klinisch relevant beschouwd. Gegevens voor zwarte personen waren zeer beperkt, maar vielen in hetzelfde bereik als voor witte personen.
Leverinsufficiëntie
In een gericht fase I-onderzoek met een enkelvoudige dosis was bij vrijwilligers met een lichte leverinsufficiëntie de blootstelling aan nintedanib op basis van de Cmax en de AUC a 2,2 keer hoger (respectievelijk Child-Pugh A; 90%-BI 1,3-3,7 voor de Cmax en 1,2-3,8 voor de AUC) dan bij gezonde proefpersonen. Bij vrijwilligers met een matig ernstige leverinsufficiëntie (Child-Pugh B) was de blootstelling op basis van de Cmax 7,6 maal hoger (90%-BI 4,4-13,2) en op basis van de AUC 8,7 maal hoger (90%-BI 5,7-13,1) dan bij gezonde vrijwilligers. Er zijn geen personen met een ernstige leverinsufficiëntie (Child-Pugh C) onderzocht.
Gelijktijdige behandeling met orale hormonale anticonceptiva
In een gerichte farmacokinetische studie kregen vrouwelijke patiënten met SSc-ILD een enkele dosis van een combinatie van 30 µg ethinylestradiol en 150 µg levonorgestrel vóór en na tweemaal daagse toediening van 150 mg nintedanib gedurende ten minste 10 dagen. De aangepaste geometrische gemiddelde ratio’s (betrouwbaarheidsinterval (BI) 90%) waren respectievelijk 117% (108% - 127%; Cmax) en 101% (93% - 111%; AUC0-tz) voor ethinylestradiol en 101% (90% - 113%; Cmax) en 96% (91% - 102%; AUC0-tz) voor levonorgestrel (n = 15). Dit duidt erop dat gelijktijdige toediening van nintedanib geen relevant effect heeft op de plasmablootstelling van ethinylestradiol en levonorgestrel.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
Toxiciteitsstudies bij enkelvoudige dosering bij ratten en muizen lieten een laag acuut toxisch potentieel van nintedanib zien. In toxicologische studies bij herhaalde dosering bij ratten hielden bijwerkingen (bijv. verdikking van epifysairschijven, laesies van de snijtanden) vooral verband met het werkingsmechanisme (d.w.z. VEGFR-2-remming) van nintedanib. Deze wijzigingen zijn bekend van andere VEGFR-2-remmers en kunnen worden beschouwd als klasse-effecten.
Diarree en braken, gepaard gaande met een verminderde voedselconsumptie en verlies van lichaamsgewicht, werden waargenomen in toxiciteitsstudies bij niet-knaagdieren.
Er was geen bewijs van leverenzymverhogingen bij ratten, honden en cynomolgusapen. Lichte leverenzymverhogingen, die niet het gevolg waren van ernstige bijwerkingen zoals diarree, werden alleen waargenomen bij resusapen.
Reproductietoxiciteit
Een studie van mannelijke vruchtbaarheid en vroege embryonale ontwikkeling tot innesteling bij ratten liet geen effect op het mannelijke voortplantingsstelsel en de mannelijke vruchtbaarheid zien.
Bij ratten werden bij blootstellingsniveaus onder humane blootstelling, bij de maximale aanbevolen humane dosis (maximum recommended human dose, MRHD) van 200 mg b.i.d. embryofoetale letaliteit en teratogene effecten waargenomen. Bij subtherapeutische blootstellingsniveaus werden eveneens effecten op de ontwikkeling van het axiale skelet en op de ontwikkeling van de grote slagaderen waargenomen.
Bij konijnen werd bij een blootstelling ongeveer 8 maal hoger dan bij de MRHD embryofoetale letaliteit waargenomen. Teratogene effecten op de aortabogen in combinatie met het hart en het urogenitale stelsel werden opgemerkt bij een blootstelling die 4 maal hoger was dan de MRHD en op de embryofoetale ontwikkeling van het axiale skelet bij een blootstelling 3 maal hoger dan de MRHD.
Bij ratten werden kleine hoeveelheden radiogelabeld nintedanib en/of zijn metabolieten uitgescheiden in de melk (≤ 0,5% van de toegediende dosis).
Genotoxiciteitsonderzoek duidde niet op een mutageen potentieel van nintedanib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Triglyceriden, middellange keten
Hard vet
Sojalecithine (E322)
Capsuleomhulsel
Gelatine
Glycerol (85%)
Titaandioxide (E171)
IJzeroxide rood (E172)
IJzeroxide geel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium blisterverpakkingen die elk 10 capsules bevatten.
Vargatef 100 mg zachte capsules
Verpakkingsgrootten: 60 of 120 capsules, of multiverpakking van 120 (2 × 60) capsules (2 dozen met elk 60 capsules, ingepakt in plasticfolie).
Vargatef 150 mg zachte capsules
Verpakkingsgrootte: 60 capsules
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bij aanraking van de inhoud van de capsule, moeten de handen onmiddellijk met veel water worden afgespoeld (zie rubriek 4.2).
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vargatef 100 mg zachte capsules
EU/1/14/954/001
EU/1/14/954/002
EU/1/14/954/003
Vargatef 150 mg zachte capsules
EU/1/14/954/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 november 2014
Datum van laatste verlenging: 26 augustus 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.