


SmPC (samenvatting van de productkenmerken) - Wakix
1. NAAM VAN HET GENEESMIDDEL
Wakix 4,5 mg filmomhulde tabletten
Wakix 18 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Wakix 4.5 mg filmomhulde tablet
Elke tablet bevat pitolisanthydrochloride overeenkomend met 4,45 mg pitolisant.
Wakix 18 mg filmomhulde tablet
Elke tablet bevat pitolisanthydrochloride overeenkomend met 17,8 mg pitolisant.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Wakix 4.5 mg filmomhulde tablet
Witte, ronde, biconvexe filmomhulde tablet, 3,7 mm diameter, gemarkeerd met “5” aan één zijde.
Wakix 18 mg filmomhulde tablet
Witte, ronde, biconvexe filmomhulde tablet, 7,5 mm diameter, gemarkeerd met “20” aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Wakix is geïndiceerd voor gebruik bij volwassenen, adolescenten en kinderen vanaf 6 jaar voor de behandeling van narcolepsie met of zonder kataplexie (zie ook rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling moet worden opgestart door een arts die ervaring heeft in de behandeling van slaapstoornissen.
Dosering
Volwassenen
Wakix moet in de laagste werkzame dosis worden gebruikt, afhankelijk van de reactie en tolerantie van de individuele patiënt, volgens een opwaarts titratieschema, zonder de dosis van 36 mg/dag te overschrijden:
- Week 1: aanvangsdosis van 9 mg (twee tabletten van 4,5 mg) per dag.
- Week 2: de dosis mag worden verhoogd tot 18 mg (één tablet van 18 mg) per dag of verlaagd tot 4,5 mg (één tablet van 4,5 mg) per dag.
- Week 3: de dosis mag worden verhoogd tot 36 mg (twee tabletten van 18 mg) per dag.
De dosis kan op elk ogenblik worden verlaagd (tot 4,5 mg per dag) of verhoogd (tot 36 mg per dag) afhankelijk van de beoordeling van de arts en de reactie van de patiënt.
De totale dagelijkse dosis moet worden toegediend als een enkelvoudige dosis ’s morgens bij het ontbijt.
Behoud van werkzaamheid
Aangezien de werkzaamheidsgegevens op lange termijn beperkt zijn (zie rubriek 5.1), moet de verdere werkzaamheid van de behandeling regelmatig door de arts beoordeeld worden.
Speciale populaties
Ouderen
Er zijn beperkte gegevens bij oudere patiënten beschikbaar. Daarom moet de dosering aangepast worden volgens de nier- en leverstatus.
Nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis moet de maximum dagelijkse dosis 18 mg bedragen.
Leverfunctiestoornis
Bij patiënten met een matige leverfunctiestoornis (Child-Pugh B) kan twee weken na het aanvangen van de behandeling de dagelijkse dosis verhoogd worden zonder een maximale dosis van 18 mg te overschrijden (zie rubriek 5.2).
Pitolisant is gecontra-indiceerd voor gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C) (zie rubriek 4.3).
Er is geen dosisaanpassing nodig voor patiënten met een lichte leverfunctiestoornis.
Pediatrische patiënten
Wakix moet worden gebruikt in de optimale dosis, afhankelijk van de individuele respons en tolerantie van de patiënt, volgens een verhoogd titratieschema, zonder de dosis van 36 mg/dag te overschrijden (18 mg/dag voor kinderen die minder dan 40 kg wegen).
- Week 1: aanvangsdosis van 4,5 mg (één tablet van 4,5 mg) per dag.
- Week 2: de dosis mag worden verhoogd tot 9 mg (twee tabletten van 4,5 mg) per dag.
- Week 3: de dosis mag worden verhoogd tot 18 mg (één tablet van 18 mg) per dag.
- Week 4: bij kinderen die 40 kg of meer wegen, kan de dosis worden verhoogd tot 36 mg (twee tabletten van 18 mg) per dag.
De dosis kan op elk moment worden verlaagd (tot 4,5 mg per dag) of verhoogd (tot 36 mg per dag bij kinderen die 40 kg of meer wegen of 18 mg per dag bij kinderen die minder dan 40 kg wegen) op basis van de beoordeling van de arts en de reactie van de patiënt.
De totale dagelijkse dosis moet worden toegediend als een enkelvoudige dosis ’s morgens bij het ontbijt.
Patiënten met vertraagde metabolisatie
In vergelijking met CYP2D6 versnelde metabolisatie, wordt een hogere systemische blootstelling (tot 3 maal) waargenomen bij personen met CYP2D6 vertraagde metabolisatie. In het opwaartse titratieschema, moet bij de dosistoename rekening worden gehouden met deze hogere blootstelling.
Wijze van toediening
Voor oraal gebruik.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Ernstige leverfunctiestoornis (Child-Pugh C).
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Psychische stoornissen
Pitolisant moet met de nodige voorzichtigheid worden toegediend bij patiënten met een voorgeschiedenis van psychische stoornissen, zoals ernstige angst of zware depressie met suïcidale gedachten. Zelfmoordgedachten zijn gemeld bij patiënten met een psychiatrische voorgeschiedenis die werden behandeld met pitolisant.
Nier- of leverfunctiestoornis
Pitolisant moet met de nodige voorzichtigheid worden toegediend bij patiënten met nierinsufficiëntie of matige leverinsufficiëntie (Child-Pugh B) en het doseringsschema moet worden aangepast volgens rubriek 4.2.
Gastro-intestinale stoornissen
Er zijn gastro-intestinale stoornissen gemeld bij het gebruik van pitolisant, daarom moet het met de nodige voorzichtigheid worden toegediend bij patiënten met zuurgerelateerde maagaandoeningen (zie rubriek 4.8) of wanneer het samen wordt toegediend met prikkelende stoffen voor de maag, zoals corticosteroïden of NSAID’s.
Voedingsstoornissen
Pitolisant moet met de nodige voorzichtigheid worden toegediend bij patiënten met ernstige obesitas of met ernstige anorexie (zie rubriek 4.8). In geval van significante gewichtsveranderingen moet de behandeling opnieuw geëvalueerd worden door de arts.
Hartstoornissen
In twee speciale QT-studies veroorzaakten supratherapeutische doses van pitolisant (3-6 keer de therapeutische dosis, dat wil zeggen 108 mg tot 216 mg) lichte tot matige verlenging van het QTc-interval (10-13 ms). Uit klinische onderzoeken kwam geen specifiek signaal met betrekking tot de cardiale veiligheid naar voren bij therapeutische doses van pitolisant. Desondanks moeten patiënten met een hartziekte die tegelijkertijd andere QT-verlengende geneesmiddelen innemen of middelen waarvan bekend is dat deze het risico op repolarisatiestoornissen verhogen, of patiënten die tegelijkertijd geneesmiddelen innemen die de Cmax en AUC-verhouding van pitolisant significant verhogen (zie rubriek 4.5), of patiënten met ernstige nier- of matige leverfunctiestoornis (zie rubriek 4.4), nauwlettend worden opgevolgd (zie rubriek 4.5).
Epilepsie
Convulsies werden gemeld bij hoge doses in diermodellen (zie rubriek 5.3). In klinische studies werd één verergering van epilepsie gemeld bij één epilepsiepatiënt. Voorzichtigheid is geboden bij patiënten met ernstige epilepsie.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en ten minste gedurende 21 dagen na stopzetting van de behandeling (op basis van de halfwaardetijd van pitolisant/metabolieten). Pitolisant kan de doeltreffendheid van hormonale anticonceptie verminderen. Daarom moet er een alternatieve methode voor doeltreffende anticonceptie worden gebruikt als de vrouwelijke patiënt hormonale anticonceptie gebruikt (zie rubriek 4.5 en 4.6).
Geneesmiddeleninteracties
De combinatie van pitolisant met substraten van CYP3A4 met een smalle therapeutische breedte moet worden vermeden (zie rubriek 4.5).
Reboundeffect
Er werd geen reboundeffect gemeld tijdens klinische studies. Stopzetting van de behandeling moet echter worden opgevolgd.
Misbruik van het geneesmiddel
Pitolisant vertoonde afwezigheid van of een laag risico op misbruik volgens klinische gegevens (specifiek onderzoek naar het risico op misbruik bij mensen bij doses van 36 tot 216 mg bij volwassenen, en waargenomen misbruikgerelateerde bijwerkingen in fase III-studies).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Antidepressiva
Tri- of tetracyclische antidepressiva (bijv. imipramine, clomipramine, mirtazapine) kunnen de werkzaamheid van pitolisant verminderen omdat ze een remmende werking vertonen op de histamine-H1-receptor en mogelijk het effect van endogene histamine dat wordt vrijgegeven in de hersenen door de behandeling, teniet doen.
Antihistaminica
Antihistaminica (H1-receptorantagonisten) die de bloed-hersenbarrière passeren (bijv. feniraminemaleaat, chloorfeniramine, difenhydramine, promethazine, mepyramine, doxylamine) kunnen de werkzaamheid van pitolisant verzwakken.
QT-verlengende stoffen of stoffen waarvan bekend is dat ze het risico op repolarisatiestoornissen verhogen
Combinatie met pitolisant moet nauwlettend opgevolgd worden (zie rubriek 4.4).
Farmacokinetische interacties
Geneesmiddelen die een invloed hebben op de metabolisering van pitolisant
- Enzyminducerende agentia
De gelijktijdige toediening van pitolisant met rifampicine in meerdere doses deed de gemiddelde Cmax en AUC-verhouding van pitolisant significant dalen met respectievelijk ongeveer 39% en 50%. Daarom moet de gelijktijdige toediening van pitolisant met krachtige CYP3A4-inductoren (bijv. rifampicine, fenobarbital, carbamazepine, fenytoïne) voorzichtig gebeuren. Met sint-janskruid (Hypericum perforatum) dient men voorzichtig te zijn wanneer het gelijktijdig met pitolisant wordt ingenomen omwille van het sterke CYP3A4-inducerende effect ervan. Klinische monitoring is noodzakelijk wanneer beide werkzame stoffen worden gecombineerd en mogelijk ook een dosisaanpassing tijdens deze combinatie en één week na de behandeling met de inductor. In een klinische multidosis studie, zorgt de combinatie van pitolisant en probenecide voor een verhoogde AUC van pitolisant van ongeveer 34%.
- CYP2D6-remmers
De gelijktijdige toediening van pitolisant met paroxetine deed de gemiddelde Cmax en AUC0-72h -verhouding van pitolisant significant stijgen met respectievelijk ongeveer 47% en 105%. Gezien de tweevoudige stijging van blootstelling aan pitolisant dient de gelijktijdige toediening ervan met CYP2D6-remmers (bijv. paroxetine, fluoxetine, venlafaxine, duloxetine, bupropion, kinidine, terbinafine, cinacalcet) met voorzichtigheid te gebeuren. Een dosisaanpassing tijdens de combinatie zou ook kunnen worden overwogen.
Geneesmiddelen waarbij pitolisant invloed kan hebben op de metabolisering
- CYP3A4- en CYP2B6-substraten
Op basis van in-vitrogegevens kunnen pitolisant en de belangrijkste metabolieten ervan CYP3A4 en CYP2B6 induceren bij therapeutische concentraties en door extrapolatie, CYP2C, UGT’s en P-gp. Er zijn geen klinische gegevens beschikbaar over de omvang van deze interactie. Daarom moet de combinatie van pitolisant met substraten van CYP3A4 en met een smalle therapeutische breedte (bijv. immunosuppressiva, docetaxel, kinaseremmers, cisapride, pimozide, halofantrine) worden vermeden (zie rubriek 4.4). Met andere substraten van CYP3A4, CYP2B6 (bijv. efavirenz, bupropion), CYP2C (bijv. repaglinide, fenytoïne, warfarine), P-gp (bijv. dabigatran, digoxine) en UGT (bijv. morfine, paracetamol, irinotecan) moet de werkzaamheid ervan nauwlettend klinisch worden opgevolgd.
Met orale anticonceptiemiddelen moet de combinatie met pitolisant worden vermeden en moet een andere betrouwbare anticonceptiemethode worden gebruikt.
- Substraten van OCT1
Pitolisant vertoont meer dan 50% inhibitie tegenover OCT1 (organische kationtransporter 1) bij 1,33 µm, de geëxtrapoleerde IC50 van pitolisant bedraagt 0,795 µm.
Zelfs al is de klinische relevantie van dit effect niet vastgesteld, wordt toch aanbevolen voorzichtigheid te betrachten wanneer pitolisant wordt toegediend met een substraat van OCT1 (bijv. metformine (biguanides)) (zie rubriek 5.2).
De combinatie van pitolisant met modafinil of natriumoxybaat, gangbare behandelingen voor narcolepsie, werd geëvalueerd bij gezonde vrijwilligers in therapeutische doseringen. Er werd geen relevante farmacokinetische interactie tussen geneesmiddelen waargenomen met modafinil of met natriumoxybaat.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en ten minste gedurende 21 dagen na stopzetting van de behandeling (op basis van de halfwaardetijd van pitolisant/metabolieten). Pitolisant/metabolieten kunnen de doeltreffendheid van hormonale anticonceptie verminderen. Daarom moet er een alternatieve methode voor doeltreffende anticonceptie worden gebruikt als de vrouw hormonale anticonceptie gebruikt (zie rubriek 4.5).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van pitolisant bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken, waaronder teratogeniciteit. Bij ratten werd aangetoond dat pitolisant/metabolieten de placenta passeren (zie rubriek 5.3).
Pitolisant mag niet tijdens de zwangerschap worden gebruikt, tenzij de mogelijke voordelen zwaarder wegen dan het potentiële risico voor de foetus.
Borstvoeding
Uit dieronderzoek blijkt dat pitolisant/metabolieten in de moedermelk wordt/worden uitgescheiden. Daarom moet borstvoeding worden gestaakt tijdens behandeling met pitolisant (zie rubriek 4.3).
Vruchtbaarheid
De resultaten van dieronderzoek duiden op effecten op spermaparameters, zonder significante impact op het voortplantingsvermogen bij mannetjes en een daling van het percentage levende foetussen bij behandelde vrouwtjes (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pitolisant heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Patiënten die pitolisant gebruiken en abnormaal slaperig zijn, moeten erop worden gewezen dat hun niveau van alertheid mogelijk niet naar normaal terugkeert. Patiënten met extreme slaperigheid overdag, waaronder gebruikers van pitolisant, moeten frequent opnieuw worden beoordeeld op hun mate van slaperigheid en, waar gepast moet hen geadviseerd worden om niet te rijden en om andere mogelijk gevaarlijke activiteiten te vermijden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequente bijwerkingen die zijn gemeld met pitolisant bij volwassen patiënten waren slapeloosheid (8,4%), hoofdpijn (7,7%), misselijkheid (4,8%), angst (2,1%), prikkelbaarheid (1,8%), duizeligheid (1,4%), depressie (1,3%), tremor (1,2%), slaapstoornissen (1,1%), vermoeidheid (1,1%), braken (1,0%), vertigo (1,0%), dyspepsie (1,0%), gewichtstoename (0,9%), pijn in de bovenbuik (0,9%). De ernstigste bijwerkingen zijn een abnormale gewichtsafname (0,09%) en spontane abortus (0,09%).
Tabel met bijwerkingen
De volgende bijwerkingen zijn gemeld met pitolisant tijdens klinische studies met narcolepsie en andere indicaties waren ingeschreven en zijn hieronder weergegeven als MedDRA voorkeursterm per systeem/orgaanklasse en frequentie; de frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000); binnen elke frequentie worden de bijwerkingen in volgorde van afnemende ernst voorgesteld:
| MedDRA Systeem/Orgaan klasse | Vaak | Soms | Zelden |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust Verhoogde eetlust Vochtretentie | Anorexie Hyperfagie Eetluststoornis |
| Psychische stoornissen | Slapeloosheid Angst Prikkelbare stemming Depressie Slaapstoornis | Agitatie Hallucinatie Visuele/auditieve hallucinatie Stemmingsstoornis Abnormale dromen Slaapstoornissen Doorslaapstoornis Inslaapstoornis Te vroeg ontwaken Zenuwachtigheid Gespannenheid Apathie Nachtmerrie Rusteloosheid Paniekaanval Verminderd libido Verhoogd libido Zelfmoordgedachten | Abnormaal gedrag Verwardheid Depressieve stemming Prikkelbaarheid Obsessieve gedachten Dysforie Hypnopompische hallucinatie Depressief symptoom Hypnagoge hallucinatie Geestelijke aftakeling |
| Zenuwstelselaandoeningen | Hoofdpijn Duizeligheid Tremor | Dyskinesie Evenwichtsstoornis Kataplexie Aandachtsstoornis Dystonie Aan-uitverschijnsel Hypersomnie Migraine Psychomotorische hyperactiviteit Rustelozebenensyndroom Somnolentie Epilepsie Bradykinesie Paresthesie | Bewustzijnsverlies Spanningshoofdpijn Geheugenstoornis Slechte slaapkwaliteit |
| Oogaandoeningen | Verminderde gezichtsscherpte Blefarospasme | ||
| Evenwichtsorgaan- en ooraandoeningen | Draaiduizeligheid | Tinnitus | |
| Hartaandoeningen | Extrasystolen Bradycardie | ||
| Bloedvataandoeningen | Hypertensie Hypotensie Opvlieger | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Geeuwen | ||
Maag- darmstelselaandoeningen | Nausea Braken Dyspepsie | Droge mond Buikpijn Diarree Buikklachten Pijn in de bovenbuik Constipatie Gastro-oesofageale refluxziekte | Opgeblazen gevoel Dysfagie Flatulentie Odynofagie Enterocolitis |
Maagontsteking Gastro-intestinale pijn Hyperaciditeit Orale paresthesie Maagklachten | |||
Huid- en onderhuidaandoeningen | Erytheem Pruritus Rash Hyperhidrose Zweten | Toxische huiderupties Fotogevoeligheid | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Rugpijn Stijve spieren Zwakke spieren Musculoskeletale pijn Myalgie Pijn in ledemaat | Nekpijn Musculoskeletale pijn in de borst | |
Nier- en urinewegaandoeningen | Pollakisurie | ||
| Zwangerschap, perinatale periode en puerperium | Spontane abortus | ||
| Voortplantingsstelsel- en borstaandoeningen | Metrorragie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Asthenie Pijn op de borst Zich abnormaal voelen Malaise Oedeem Perifeer oedeem | Pijn Nachtelijk zweten Beklemmend gevoel op de borst |
| Onderzoeken | Gewichtstoename Gewichtsverlies Verhoogde leverenzymen QT-verlenging elektrocardiogram Verhoogde hartslag Verhoogde gamma-glutamyltransferase | Verhoogde creatine-fosfokinase Abnormale algemene lichamelijke toestand Afwijking in repolarisatie van elektrocardiogram T-golf inversie van elektrocardiogram |
Beschrijving van geselecteerde bijwerkingen
Hoofdpijn en slapeloosheid
Tijdens klinische studies zijn episoden van hoofdpijn en slapeloosheid gemeld (7,7% tot 8,4%). De meeste van deze bijwerkingen waren licht tot matig. Als de symptomen aanhouden, moet een lagere dagelijkse dosis of stopzetting van de behandeling worden overwogen.
Maagaandoeningen
Maagaandoeningen veroorzaakt door hyperaciditeit zijn gemeld tijdens klinische studies bij 3,5% van de patiënten die pitolisant kregen. Deze effecten waren meestal licht tot matig. Als ze aanhouden, moet een corrigerende behandeling met protonpompremmers worden gestart.
Pediatrische patiënten (6 tot 17 jaar)
De pediatrische populatie is onderzocht in een dubbelblind multicenter gerandomiseerd, placebogecontroleerd onderzoek; in totaal werden 73 kinderen en adolescenten met narcolepsie met of zonder kataplexie gedurende 8 weken behandeld met pitolisant.
De frequentie, het type en de ernst van de bijwerkingen bij kinderen en adolescenten waren vergelijkbaar met die bij volwassenen. De meest frequent gerapporteerde gerelateerde bijwerkingen in deze populatie waren hoofdpijn (11%), slapeloosheid (5,5%) en hypertensie (2,7%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in Appendix V.
4.9 Overdosering
Symptomen
Symptomen bij een overdosis van Wakix kunnen onder meer hoofdpijn, slapeloosheid, prikkelbaarheid, nausea en buikpijn zijn.
Behandeling
In geval van een overdosis worden ziekenhuisopname en bewaking van de vitale functies aanbevolen. Er is geen duidelijk geïdentificeerd tegengif.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Alle overige preparaten voor het centrale zenuwstelsel, ATC-code: N07XX11.
Werkingsmechanisme
Pitolisant is een krachtige, oraal actieve histamine H3-receptorantagonist/inverse agonist die door blokkering van histamineautoreceptoren, de activiteit bevordert van histaminerge neuronen van de hersenen, dit is een groot arousalsysteem met wijdverspreide projecties naar alle delen van de hersenen. Pitolisant moduleert ook verschillende neurotransmittersystemen, waardoor de afgifte van acetylcholine, noradrenaline en dopamine in de hersenen wordt verhoogd. Er werd echter geen toename van de afgifte van dopamine in het striatale complex, waaronder de nucleus accumbens, aangetoond voor pitolisant.
Farmacodynamische effecten
Bij narcoleptische patiënten met of zonder kataplexie verbetert pitolisant het niveau en de duur van de wakkere toestand en alertheid overdag, beoordeeld door objectieve metingen van het vermogen om wakker te blijven (bijv. Maintenance of Wakefulness Test (MWT)) en van de aandacht (bijv. Sustained Attention to Response Task (SART)).
Klinische werkzaamheid en veiligheid
Volwassen populatie
Narcolepsie (met of zonder kataplexie) is een chronische aandoening. De werkzaamheid van pitolisant tot 36 mg eenmaal per dag voor de behandeling van narcolepsie met of zonder kataplexie werd vastgesteld in twee belangrijke 8 weken durende multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde studies met parallelle groepen (Harmony I en Harmony CTP). Harmony Ibis, een studie met een vergelijkbare opzet, was beperkt tot 18 mg eenmaal daags. Langetermijngegevens over de veiligheid van pitolisant bij deze indicatie zijn beschikbaar in de open-label langetermijnstudie HARMONY III.
De hoofdstudie (Harmony 1), dubbelblinde, gerandomiseerde, placebo- en modafinilgecontroleerde (400 mg/dag) studies met parallelle groepen met flexibele dosisaanpassing, omvatte 94 patiënten (31 patiënten behandeld met pitolisant, 30 met placebo en 33 met modafinil). De dosering werd gestart met 9 mg eenmaal per dag en werd verhoogd volgens de werkzaamheidsrespons en tolerantie tot 18 mg of 36 mg eenmaal per dag met een interval van 1 week. De meeste patiënten (60%) bereikten de dosering van 36 mg eenmaal per dag. Om de werkzaamheid van pitolisant op extreme slaperigheid overdag (EDS, Excessive Daytime Sleepiness) te beoordelen, werd de Epworth Slaperigheidsschaal (ESS) gebruikt als primair werkzaamheidscriterium. De resultaten met pitolisant waren significant hoger dan deze in de placebogroep (gemiddeld verschil: -3,33; 95%-BI [-5,83 tot -0,83]; p < 0,05), maar verschilden niet significant van de resultaten in de modafinil-groep (gemiddeld verschil: 0,12; 95%-BI [-2,5 tot 2,7]). Het wakker-zijn-effect van de twee werkzame stoffen werd vastgesteld op een vergelijkbaar percentage (Figuur 1).
Figuur 1: Veranderingen in Epworth Slaperigheidsschaalscore (ESS) (gemiddelde ± SEM) van baseline tot week 8 in de studie Harmony 1
Het effect op Epworth (ESS) werd ondersteund in twee laboratoriumtests inzake de alertheid en aandacht (Maintenance of Wakefulness Test (MWT) (p = 0,044) en Sustained Attention to Response (SART) (p = 0,053, niet significant, maar wel bijna).
De frequentie van kataplexieaanvallen bij patiënten die dit symptoom vertoonden, was significant verminderd (p = 0,034) met pitolisant (-65%) vergeleken met placebo (-10%). Het aantal dagelijkse kataplexieaanvallen (geometrisch gemiddelde) bedroeg 0,52 bij baseline en 0,18 tijdens het laatste bezoek voor pitolisant en 0,43 bij baseline en 0,39 tijdens het laatste bezoek voor placebo, met een relatief risico rR = 0,38 [0,16 ; 0,93] (p = 0,034).
De tweede hoofdstudie (Harmony Ibis) omvatte 165 patiënten (67 behandeld met pitolisant, 33 met placebo en 65 met modafinil). De studieopzet was vergelijkbaar met de studie Harmony I, behalve dat de maximumdosis voor pitolisant die werd bereikt door 75% van de patiënten 18 mg eenmaal daags bedroeg in plaats van 36 mg in Harmony I. Aangezien een belangrijke disbalans leidde tot vergelijking van resultaten met of zonder clustergroepering van centra, vertoonde de meeste conservatieve benadering niet-significante daling van de ESS-score met pitolisant vergeleken met placebo 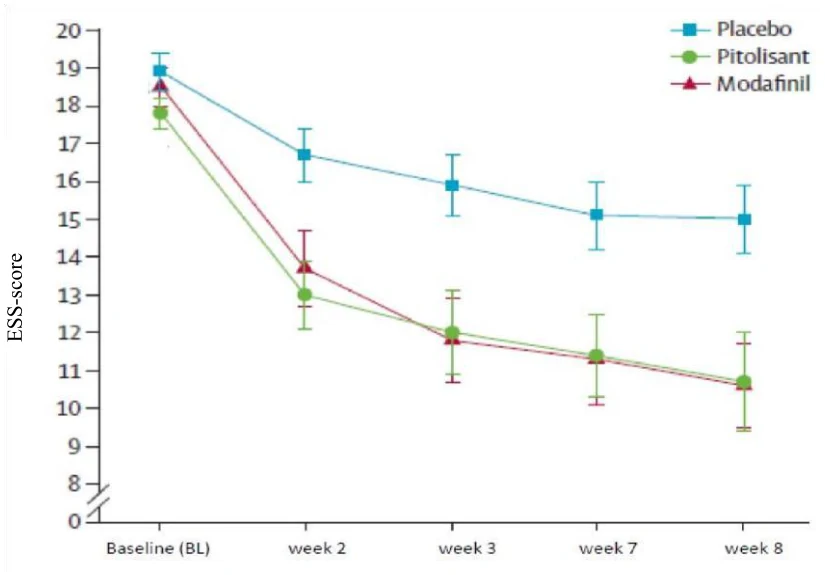 (pitolisant-placebo=-1,94 met p = 0,065). De resultaten van de kataplexiepercentages bij 18 mg eenmaal daags waren niet consistent met die van de eerste hoofdstudie (36 mg eenmaal daags).
Verbetering van de twee objectieve tests van het wakker zijn en de aandacht, MWT en SART, met pitolisant was significant versus placebo (respectievelijk p = 0,009 en p = 0,002) en niet-significant versus modafinil (respectievelijk p = 0,713 en p = 0,294).
Harmony CTP, een ondersteunende, dubbelblinde, gerandomiseerde studie met parallelle groepen van pitolisant versus placebo, werd ontworpen voor het vaststellen van de werkzaamheid van pitolisant bij patiënten met kataplexie met een hoge frequentie bij narcolepsie. Het primaire werkzaamheidseindpunt was de verandering in het gemiddeld aantal kataplexieaanvallen per week tussen de 2 weken bij baseline en de 4 weken van de stabiele behandelingsperiode aan het einde van de studie. 105 narcoleptische patiënten met wekelijkse kataplexieaanvallen met een hoge frequentie bij baseline werden opgenomen (54 patiënten behandeld met pitolisant en 51 met placebo). De dosering werd gestart met 4,5 mg eenmaal per dag en werd verhoogd, volgens de werkzaamheidsrespons en tolerantie tot 9 mg, 18 mg of 36 mg eenmaal per dag met een interval van 1 week. De meeste patiënten (65%) bereikten de dosering van 36 mg eenmaal per dag.
Voor het primaire werkzaamheidseindpunt, het wekelijkse aantal kataplexie-episoden (WRC, Weekly Rate of Cataplexy episodes), waren de resultaten met pitolisant significant superieur aan die in de placebogroep (p < 0,0001), met een progressieve daling van 64% ten opzichte van baseline tot het einde van de behandeling (Figuur 2). Bij baseline bedroeg het geometrische gemiddelde van WRC 7,31 (mediaan = 6,5 [4,5; 12]) en 9,15 (mediaan = 8,5 [5,5; 15,5]) in respectievelijk de placebo- en pitolisantgroep. Tijdens de stabiele periode (tot het einde van de behandeling) daalde het geometrische gemiddelde WRC tot 6,79 (mediaan = 6 [3; 15]) en 3,28 (mediaan = 3 [1,3; 6]) in respectievelijk de placebo- en pitolisantgroep bij patiënten die ten minste één kataplexie-episode hadden doorgemaakt. De geobserveerde WRC in de pitolisantgroep bedroeg ongeveer de helft van de WRC in de placebogroep: de effectgrootte van pitolisant vergeleken met placebo werd samengevat door het relatieve risico rR(Pt/Pb), rR = 0,512; 95%-BI [0,435 tot 0,603]; p < 0,0001). De effectgrootte van pitolisant vergeleken met placebo op basis van een model voor WRC gebaseerd op BOCF met centrum als een vast effect bedroeg 0,581, 95%-BI [0,493 tot 0,686]; p < 0,0001.
Figuur 2: Veranderingen in wekelijkse kataplexie-episoden (geometrisch gemiddelde) van baseline tot week 7 in de studie Harmony CTP
*p < 0,0001 vs placebo
Het effect van pitolisant op EDS werd ook beoordeeld in deze populatie met behulp van de ESS-score. In de pitolisantgroep daalde ESS significant tussen baseline en het einde van de behandeling vergeleken met placebo met een geobserveerde gemiddelde verandering van -1,9 ± 4,3 en -5,4 ± 4,3 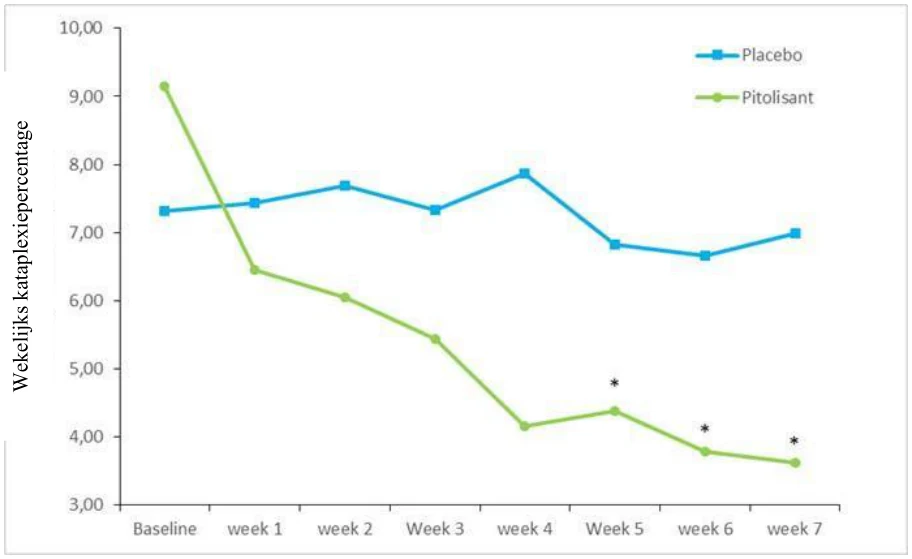 (gemiddelde ± SA) voor respectievelijk placebo en pitolisant, (p < 0,0001) (Figuur 3). Dit effect op EDS werd bevestigd door de resultaten op de Maintenance of Wakefulness Test (MWT). Het geometrische gemiddelde van de verhoudingen (MWTEinde/MWTBaseline) bedroeg 1,8 (95%-BI 1,19; 2,71, p = 0,005). De MWT-waarde in de pitolisantgroep was 80% hoger dan in de placebogroep.
Figuur 3: Veranderingen in Epworth Slaperigheidsschaalscore (ESS) (gemiddelde ± SEM) van baseline tot week 7 in de studie Harmony CTP
De open-label, fase-III-langetermijnstudie (HARMONY III) beoordeelde de veiligheid op lange termijn van pitolisant bij patiënten die leden aan narcolepsie (met of zonder kataplexie) gedurende 12 maanden en met een verlenging van maximaal 5 jaar. 102 narcoleptische patiënten met of zonder kataplexie werden opgenomen in de follow-up-periode die 12 maanden duurde. 68 patiënten voltooiden de eerste periode van 12 maanden. 45, 38, 34 en 14 patiënten voltooiden respectievelijk de follow-up-periodes van 2, 3, 4 en 5 jaar.
De maximale dosis die tijdens de studie werd ontvangen, was 36 mg per dag bij 85% van de patiënten. Na 12 maanden behandeling zijn de verbeteringen in EDS, beoordeeld aan de hand van de ESS-score van de resterende patiënten, van dezelfde orde van grootte als die waargenomen tijdens de andere onderzoeken die verricht werden bij narcoleptische patiënten. De afname van de gemiddelde ESS-score (SD) was -3,62 (4,63) na 1 jaar tijd.
Na een behandeling van 12 maanden met pitolisant is de frequentie van symptomen zoals slaapaanvallen, slaapverlamming, kataplexie en hallucinaties verbeterd.
Er werd geen groot veiligheidsrisico vastgesteld. De waargenomen veiligheidsresultaten waren vergelijkbaar met die gerapporteerd in eerdere onderzoeken waarbij pitolisant slechts gedurende maximaal 3 maanden werd gegeven in een dosis van 36 mg eenmaal daags.
Pediatrische patiënten
De werkzaamheid van pitolisant tot 36 mg eenmaal daags is onderzocht voor de behandeling van narcolepsie met of zonder kataplexie bij kinderen vanaf 6 jaar tot 18 jaar in een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd, parallel groepsonderzoek van 8 weken. 110 patiënten (72 patiënten in de groep met pitolisant, 38 in de placebogroep) waren betrokken bij het onderzoek. De dosering werd gestart met 4,5 mg eenmaal per dag en werd verhoogd, overeenkomstig de werkzaamheidsrespons en tolerantie, tot 18 mg of 36 mg eenmaal per dag met een interval van 1 week. Patiënten met een gewicht van minder dan 40 kg bleven bij een maximale dosis van 18 mg. De meeste patiënten (60%) bereikten de dosering van 36 mg eenmaal per dag. 35 patiënten (31,8%) waren 6 tot 11 jaar oud en 75 patiënten (68,2%) waren 12 tot 18 jaar oud. Om de werkzaamheid van pitolisant bij overmatige slaperigheid overdag (EDS) en kataplexie (CTP) te beoordelen, werd de totaalscore van de Ullanlinna-narcolepsieschaal (UNS) gebruikt als primair werkzaamheidscriterium, beoordeeld als de verandering vanaf baseline, tot het einde van de dubbelblinde periode. Het geschatte gemiddelde verschil (SE) [95%-BI] volgens de kleinste-kwadratenmethode van UNS tussen 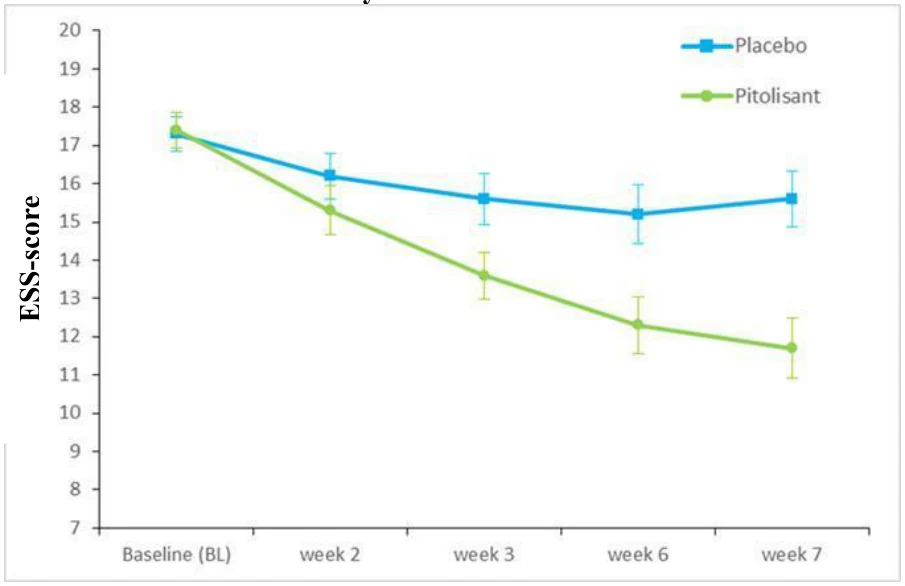 behandelingsgroepen (pitolisant minus placebo) was -3,69 (1,37) [-6,38; -0,99], p=0,0073. Secundaire eindpunten waren onder meer de Paediatric Daytime Sleepiness Scale (PDSS), de UNS-kataplexie (CTP) subscore en de WRC. Het geschatte gemiddelde verschil (SE) [95%-BI] volgens de kleinste-kwadratenmethode van de totale PDSS-score tussen behandelgroepen (pitolisant minus placebo) was -3,41 (1,07) [-5,52; -1,31], p=0,0015. In de subgroep patiënten met narcolepsie type 1, bij wie bij inclusie geen minimaal niveau van kataplexie vereist was (N=61 in de groep met pitolisant; N=29 in de placebogroep) was het geschatte gemiddelde verschil (SE) [95%-BI] volgens de kleinste-kwadratenmethode van de UNS-CTP-subscore tussen behandelingsgroepen (pitolisant minus placebo) -1,77 (0,78) [-3,29; -0,24], p=0,0229, en was de verhouding tussen de WRC in de pitolisant-groep en de WRC in de placebogroep, gecorrigeerd voor de uitgangswaarde in het voordeel van pitolisant (0,42 [95%-BI: 0,18; 1,01], p=0,0540).
Tabel 1: overzicht van werkzaamheidsresultaten na 8 weken in de fase 3 pediatrische studie
| Placebo (n= 38) | Pitolisant (n= 72) | |
| Ullanlinna-narcolepsieschaal (UNS) | ||
| Totaalscore | ||
Gemiddelde bij baseline (SD) Gemiddelde bij einde van de behandeling (SD) Gemiddelde verschil volgens de kleinste-kwadratenmethode (SE) – verandering ten opzichte van baseline Schatting, 95%-BI p-waarde | 23,68 (9,08) 21,77 (9,25) -2,60 (1,35) | 24,63 (7,80) 18,23 (8,14) -6,29 (1,14) -3,69 (-6,38; -0,99) 0,0073 |
| Paediatric Daytime Sleepiness Score (PDSS) | ||
Gemiddelde bij baseline (SD) Gemiddelde bij einde van de behandeling (SD) Gemiddelde verschil volgens de kleinste-kwadratenmethode (SE) – verandering ten opzichte van baseline Schatting, 95%-BI p-waarde | 20,00 (3,49) 17,96 (5,60) -2,11 (0,89) | 20,16 (3,64) 14,57 (5,37) -5,53 (0,66) -3,41 (-5,52; -1,31) 0,0015 |
| Placebo (n= 29) | Pitolisant (n= 61) | |
| UNS-Kataplexie Subscore* | ||
Gemiddelde bij baseline (SD) Gemiddelde bij einde van de behandeling (SD) Gemiddelde verschil volgens de kleinste-kwadratenmethode (SE) – verandering ten opzichte van baseline Schatting, 95%-BI p-waarde | 9,03 (4,33) 8,07 (4,62) -1,12 (0,64) | 8,93 (3,96) 6,02 (4,00) -2,88 (0,44) -1,77 (-3,29; -0,24) 0,0229 |
| Weekly Cataplexy Rate (WRC)* | ||
Gemiddelde bij baseline (SD) Gemiddelde verschil volgens de kleinste-kwadratenmethode (SE) – verandering ten opzichte van baseline Schatting, 95%-BI p-waarde | 13,44 (26,92) 5,05 (0,37) | 8,63 (17,73) 2,14 (0,27) 0,42 (0,18; 1,01) 0,0540 |
*alleen gemeten bij patiënten met type I narcolepsie Figuur 4 Verandering in de gemiddelde totaalscore op de Ullanlinna-narcolepsieschaal
(gemiddelde ± SEM) van baseline tot het einde van de behandeling (volledige analyseset)
Baseline= [V1-score (D-14) + V2-score (D0)] /2
Einde van de behandeling= [V6-score (D49) + V7-score (D56)] /2
SEM=standaardfout van het gemiddelde
5.2 Farmacokinetische eigenschappen
De blootstelling aan pitolisant bij gezonde vrijwilligers werd beoordeeld in studies met meer dan 200 proefpersonen die doses pitolisant kregen in enkelvoudige toediening tot 216 mg en gedurende een periode tot 28 dagen.
Absorptie
Pitolisant wordt goed en snel geabsorbeerd waarbij de piekplasmaconcentratie ongeveer drie uur na toediening wordt bereikt.
Distributie
Pitolisant vertoont hoge serumproteïnebinding (> 90%) en vertoont bij benadering een gelijke distributie tussen rode bloedcellen en plasma.
Biotransformatie
De metabolisatie van pitolisant bij de mens is volledig bekend. De belangrijkste niet-geconjugeerde metabolieten zijn gehydroxyleerde derivaten op verschillende posities en gesplitste vormen van pitolisant die leiden tot de inactieve belangrijke carboxylzuurmetaboliet gevonden in urine en in serum. Ze worden gevormd onder invloed van CYP3A4 en CYP2D6. Verschillende geconjugeerde metabolieten werden geïdentificeerd, waarbij de belangrijkste (inactieve) twee glycineconjugaten van de zuurmetaboliet van pitolisant en een glucuronide van een ketonmetaboliet van monohydroxy onverzadigd pitolisant zijn.
Op levermicrosomen remmen pitolisant en de belangrijkste metabolieten ervan de activiteiten van de cytochromen CYP1A2, CYP2C9, CYP2C19, CYP2C8, CYP2B6, CYP2E1 of CYP3A4 en van uridine 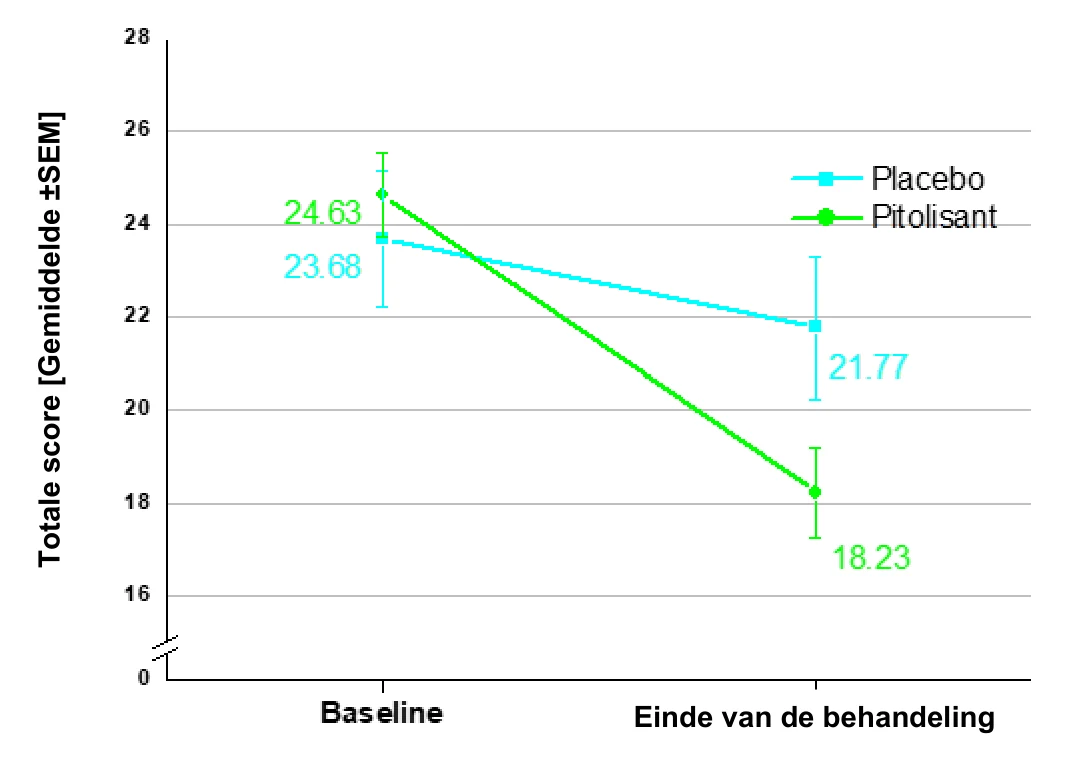
 difosfaat glucuronosyl transferases isovormen UGT1A1, UGT1A4, UGT1A6, UGT1A9 en UGT2B7 niet significant tot de concentratie van 13,3 µm, een niveau dat aanzienlijk hoger is dan de niveaus die worden bereikt met de therapeutische dosis. Pitolisant is een remmer van CYP2D6 met matige werkzaamheid (IC50 = 2,6 µm).
Pitolisant induceert CYP3A4, CYP1A2 en CYP2B6 in vitro. Er worden klinisch relevante interacties verwacht met CYP3A4- en CYP2B6-substraten en door extrapolatie, UGT’s, CYP2C- en P-gp-substraten (zie rubriek 4.5).
Onderzoeken in-vitro geven aan dat pitolisant noch een substraat noch een remmer van humaan P-glycoproteïne en borstkankerresistentie-eiwit BCRP is. Pitolisant is geen substraat van OATP1B1, OATP1B3. Pitolisant is geen significante remmer van OAT1, OAT3, OCT2, OATP1B1, OATP1B3, MATE1 of MATE2K in de geteste concentraties. Pitolisant vertoont meer dan 50% inhibitie tegenover OCT1 (organische kationtransporter 1) bij 1,33 µm, de geëxtrapoleerde IC50 van pitolisant bedraagt 0,795 µm (zie rubriek 4.5).
Eliminatie
Pitolisant heeft een plasmahalfwaardetijd van 10-12 uur. Bij herhaalde toedieningen wordt de steady-state bereikt na 5-6 dagen toediening, hetgeen leidt tot een verhoogd serumniveau rond 100%. De variabiliteit tussen de individuen is eerder hoog, waarbij sommige vrijwilligers een afwijkend hoog profiel vertonen (zonder tolerantieproblemen).
De eliminatie gebeurt hoofdzakelijk via urine (bij benadering 63%) door een inactieve niet-geconjugeerde metaboliet (BP2.951) en een glycinegeconjugeerde metaboliet. 25% van de dosis wordt uitgescheiden door uitgeademde lucht en een kleine fractie (<3%) werd teruggevonden in de feces, waar de hoeveelheid pitolisant of BP2.951 verwaarloosbaar was.
Lineariteit/non-lineariteit
Wanneer de dosis pitolisant werd verdubbeld van 27 tot 54 mg, steeg de AUC0-∞ met ongeveer 2,3.
Speciale populaties
Ouderen
Bij 68- tot 80-jarige patiënten was de farmacokinetiek van pitolisant niet verschillend vergeleken met jongere patiënten (18 tot 45 jaar). Bij patiënten ouder dan 80 jaar vertoonde de kinetiek een lichte variatie zonder klinische relevantie. Er zijn beperkte gegevens bij oudere patiënten beschikbaar. Daarom moet de dosering aangepast worden volgens de nier- en leverstatus (zie rubriek 4.2 en 4.4).
Nierfunctiestoornis
Bij patiënten met een verminderde nierfunctie (fases 2 tot 4 volgens de internationale classificatie van chronische nierziekte, d.w.z. creatinineklaring tussen 15 en 89 ml/min), hadden Cmax en AUC de neiging te stijgen met een factor 2,5 zonder enige impact op de halfwaardetijd (zie rubriek 4.2).
Leverfunctiestoornis
Bij patiënten met een lichte leverfunctiestoornis (Child-Pugh A) waren er geen significante veranderingen in farmacokinetiek vergeleken met normale gezonde vrijwilligers. Bij patiënten met een matige leverfunctiestoornis (Child-Pugh B) steeg AUC met een factor 2,4, terwijl de halfwaardetijd verdubbelde (zie rubriek 4.2). De farmacokinetiek van pitolisant na herhaalde toediening bij patiënten met een leverfunctiestoornis is nog niet geëvalueerd.
Patiënten met CYP2D6 vertraagde metabolisatie
Blootstelling aan pitolisant was groter in personen met een vertraagde metabolisatie van CYP2D6 na een enkelvoudige dosis en in een steady state; Cmax en AUC(0-tau) waren ongeveer 2,7 maal en 3,2 maal groter op Dag 1 en 2,1 maal en 2,4 maal op Dag 7. De serumhalfwaardetijd van pitolisant was langer in personen met een CYP2D6 vertraagde metabolisatie in vergelijking met personen met een snelle metabolisatie.
Ras
Het effect van ras op de metabolisering van pitolisant is nog niet geëvalueerd.
Pediatrische patiënten
De farmacokinetiek van pitolisant bij een dosis van 18 mg bij kinderen van 6 tot 18 jaar met narcolepsie is onderzocht in een multicenter onderzoek met een enkele dosis. In een farmacokinetische populatieanalyse met een model dat uitgaat van lichaamsgewicht is, vergeleken met volwassen patiënten, de systemische blootstelling aan pitolisant bij een dosis van 18 mg, geschat op basis van Cmax en AUC0-10 uur, ongeveer drie keer hoger bij kinderen met een lichaamsgewicht van minder dan 40 kg en ongeveer twee keer hoger bij adolescenten met een lichaamsgewicht hoger dan 40 kg. Daarom moet de dosistitratie worden gestart met de laagste dosis van 4,5 mg, en beperkt worden tot 18 mg bij kinderen die minder dan 40 kg wegen (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Na 1 maand bij muizen, 6 maanden bij ratten en 9 maanden bij apen bedroeg de dosis waarbij geen bijwerkingen optraden (NOAEL, No Observed Adverse Effect Level) respectievelijk 75, 30 en 12 mg/kg/dag, p.o., met veiligheidsmarges van respectievelijk 9, 1 en 0,4 vergeleken met de geneesmiddelenblootstelling bij therapeutische dosis bij de mens. Bij ratten kwamen tijdelijke omkeerbare convulsieve episoden voor bij Tmax , die grotendeels te wijten waren aan een metaboliet die overvloedig voorkwam bij deze species, maar niet bij de mens. Bij apen werden, bij de hoogste doses, tijdelijke czs-gerelateerde klinische tekenen waaronder emesis, tremoren en convulsies gemeld. Bij de hoogste doses werden er geen histopathologische veranderingen geregistreerd bij apen en ratten vertoonden beperkte histopathologische veranderingen in sommige organen (lever, twaalfvingerige darm, thymus, bijnier en long).
Pitolisant was niet genotoxisch of carcinogeen.
Er werd een teratogeen effect van pitolisant geobserveerd bij toxische doses voor het moederdier (veiligheidsmarge van teratogeniciteit < 1 bij ratten en konijnen). Bij hoge doses induceerde pitolisant afwijkingen in de morfologie van het sperma en verlaagde het de motiliteit zonder enig significant effect op de vruchtbaarheidsindices bij mannelijke ratten. Het verlaagde ook het percentage levende bevruchte eitjes en verhoogde het aantal verliezen na innesteling bij vrouwelijke ratten (veiligheidsmarge van 1). Het veroorzaakte een vertraging in de postnatale ontwikkeling (veiligheidsmarge van 1).
Er werd aangetoond dat pitolisant/metabolieten bij dieren de placenta passeren.
Juveniele toxiciteitsstudies bij ratten toonden aan dat de toediening van pitolisant in de hoge doses een dosisgerelateerde mortaliteit en convulsieve episode induceerde die te wijten kunnen zijn aan een metaboliet die overvloedig aanwezig is bij ratten, maar niet bij de mens.
Pitolisant blokkeerde het hERG-kanaal bij een IC50 hoger dan de therapeutische concentraties en induceerde een lichte QTc-verlenging bij honden.
In preklinische studies werden studies inzake de afhankelijkheid van het geneesmiddel en het misbruik van het geneesmiddel uitgevoerd bij muizen, apen en ratten. Er kon echter geen eindconclusie worden getrokken uit onderzoeken naar de verdraagbaarheid, afhankelijkheid en zelftoediening.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Microkristallijne cellulose
Crospovidon type A
Talk
Magnesiumstearaat
Colloïdaal watervrij silicium
Coating
Poly(vinylalcohol)
Titaniumdioxide (E171)
Macrogol 3350
Talk
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Fles: 4 jaar
Blisterverpakking: 3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Fles:
Hoge-dichtheidpolyethyleen (HDPE) fles met een verzegelde, kindveilige, polypropyleen schroefdop voorzien van droogmiddel (silicagel).
Fles met 30 of 90 filmomhulde tabletten.
Wakix 4,5 mg
Verkrijgbaar in verpakkingen met 1 fles met 30 tabletten.
Wakix 18 mg
Verkrijgbaar in verpakkingen met 1 fles met 30 tabletten of in verpakkingen met 1 fles met 90 tabletten of in multiverpakkingen met 90 (3 flacessenmet 30) tabletten.
Blisterverpakking:
OPA/Al/PVC//Al blisterverpakking met 28, 30 of 90 filmomhulde tabletten.
Wakix 4,5 mg
Verkrijgbaar in verpakkingen met 2 blisters van 14 tabletten of in verpakkingen met 2 blisters van 15 tabletten.
Wakix 18 mg
Verkrijgbaar in verpakkingen met 2 blisters van 14 tabletten, in verpakkingen met 2 blisters van 15 tabletten, of in verpakkingen met 6 blisters van 15 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bioprojet Pharma
115, rue d’Aboukir
75002 Paris
Frankrijk
Tel: +33 (0)1 47 03 66 33
Fax: +33 (0)1 47 03 66 30
e-mail: contact@bioprojet.com
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1068/001-009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31/03/2016
Datum van laatste verlenging: 17/12/2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.