


SmPC (samenvatting van de productkenmerken) - Qalsody
1. NAAM VAN HET GENEESMIDDEL
Qalsody 100 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 15 ml bevat 100 mg tofersen.
Elke ml bevat 6,7 mg tofersen.
Hulpstof met bekend effect
Elke injectieflacon van 15 ml bevat 52 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie
Heldere, kleurloze tot lichtgele oplossing met een pH van 6,7 tot 7,7.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Qalsody is geïndiceerd voor de behandeling van volwassenen met amyotrofische laterale sclerose (ALS), geassocieerd met een mutatie in het superoxidedismutase 1-gen (SOD1-gen).
4.2 Dosering en wijze van toediening
Behandeling met tofersen mag uitsluitend worden ingesteld door een arts met ervaring in de behandeling van ALS.
Qalsody moet worden toegediend door, of onder toezicht van, beroepsbeoefenaren in de gezondheidszorg met ervaring in het uitvoeren van lumbaalpuncties.
Dosering
De aanbevolen dosering is 100 mg tofersen per behandeling.
Een behandeling met tofersen moet worden ingesteld met 3 oplaaddoses die met een tussenperiode van 14 dagen worden toegediend.
Een onderhoudsdosis moet daarna om de 28 dagen worden toegediend.
Gemiste of uitgestelde doses
Als de tweede oplaaddosis wordt uitgesteld of is gemist, moet tofersen zo snel mogelijk worden toegediend en moet de derde oplaaddosis 14 dagen later worden toegediend. Als de derde oplaaddosis wordt uitgesteld of is gemist, moet tofersen zo snel mogelijk worden toegediend en moet de eerste onderhoudsdosis 28 dagen later worden toegediend.
Als een onderhoudsdosis wordt uitgesteld of is gemist, moet tofersen zo snel mogelijk worden toegediend. Volgende onderhoudsdoses moeten vanaf de laatste dosis om de 28 dagen worden toegediend.
Duur van de behandeling
De noodzaak van voortzetting van de behandeling moet regelmatig op individuele basis worden beoordeeld en overwogen, afhankelijk van de klinische toestand van de patiënt en de respons van de patiënt op de behandeling.
Bijzondere populaties
Ouderen
Ervaring met het gebruik van tofersen bij ouderen is beperkt. Op basis van de beschikbare klinische gegevens wordt echter verwacht dat de werkzaamheid en veiligheid van tofersen vergelijkbaar zijn met die bij andere onderzochte leeftijdsgroepen.
Er zijn geen aanwijzingen voor specifieke dosisoverwegingen op basis van leeftijd wanneer tofersen wordt toegediend.
Verminderde nierfunctie
Tofersen is niet onderzocht bij patiënten met een nierfunctiestoornis.
Verminderde leverfunctie
Tofersen is niet onderzocht bij patiënten met een leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van Qalsody bij pediatrische patiënten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Qalsody is bestemd voor intrathecaal gebruik door middel van lumbaalpunctie.
- Het wordt aanbevolen te zorgen voor intrathecale toegang voordat de plastic dop van de injectieflacon wordt verwijderd en de dosis tofersen wordt opgetrokken.
Vlak vóór toediening moet de plastic dop van de injectieflacon worden verwijderd en moet een naald voor niet-spinale anesthesie worden aangebracht op de spuit voor het optrekken van tofersen uit de injectieflacon. Via het midden van de verzegeling wordt de naald van de spuit in de injectieflacon ingebracht om de vereiste dosis van 15 ml (overeenkomend met 100 mg) uit de injectieflacon op te trekken.
- Qalsody mag niet worden verdund.
- Externe filters, waaronder bacteriële filters of deeltjesfilters, zijn niet vereist.
Het wordt aanbevolen om vóór toediening van tofersen ongeveer 10 ml cerebrospinaal vocht
(CSV) te verwijderen met een naald voor lumbaalpunctie.
- Tofersen wordt toegediend als een intrathecale bolusinjectie met een naald voor lumbaalpunctie over een periode van 1 tot 3 minuten.
Instructie voor voorbereiding op de procedure:
- Indien geïndiceerd op basis van de klinische situatie van de patiënt, kan sedatie worden overwogen.
- Indien geïndiceerd op basis van de klinische situatie van de patiënt, kan beeldvorming voor het loodsen van de intrathecale toediening van tofersen worden overwogen.
- Voordat de dop van de injectieflacon op de aluminium verzegeling wordt verwijderd, moet worden bevestigd dat de patiënt er klaar voor is. Een ongeopende injectieflacon kan opnieuw in de koelkast worden geplaatst. Voor de totale tijd die is toegestaan, zie rubriek 6.3.
- Om ernstige complicaties als gevolg van de procedure te voorkomen, moeten patiënten vóór en na intrathecale injectie worden gecontroleerd op de aanwezigheid van potentiële aandoeningen die verband houden met een lumbaalpunctie.
Na injectie wordt aanbevolen de zorgstandaard te volgen voor behandeling na een lumbaalpunctie.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Procedure voor de lumbaalpunctie
Het risico bestaat dat bijwerkingen optreden die het gevolg zijn van de lumbaalpunctieprocedure (bijv. hoofdpijn, rugpijn, postlumbaalpunctiesyndroom, infectie).
Myelitis en/of radiculitis
Ernstige gevallen van myelitis en radiculitis zijn gemeld bij patiënten die werden behandeld met tofersen. Als zich symptomen voordoen die overeenkomen met deze bijwerkingen, moeten een diagnostische beoordeling en een behandeling worden ingesteld in overeenstemming met de zorgstandaard.
Verhoogde intracraniale druk en/of papiloedeem
Ernstige gevallen van verhoogde intracraniale druk en/of papiloedeem zijn gemeld bij patiënten die werden behandeld met tofersen. Als zich symptomen voordoen die overeenkomen met deze bijwerkingen, moeten een diagnostische beoordeling en een behandeling worden ingesteld in overeenstemming met de zorgstandaard.
Trombocytopenie en stollingsafwijkingen
Trombocytopenie en stollingsafwijkingen, waaronder acute ernstige trombocytopenie, zijn waargenomen na subcutane of intraveneuze toediening van antisense-oligonucleotiden. Indien klinisch geïndiceerd, wordt aanbevolen vóór toediening van tofersen laboratoriumtests te laten uitvoeren naar bloedplaatjes en stolling.
Renale toxiciteit
Renale toxiciteit is waargenomen na subcutane en intraveneuze toediening van antisense-oligonucleotiden. Indien klinisch geïndiceerd, wordt aanbevolen een test te laten uitvoeren op eiwit in urine (bij voorkeur op een monster van de eerste ochtendurine). Bij persisterende verhoogde eiwitwaarden in urine moet verdere evaluatie worden overwogen.
Hulpstoffen
Natrium
Dit geneesmiddel bevat 52 mg natrium per 15 ml, overeenkomend met 3% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Kalium
Dit geneesmiddel bevat kalium, minder dan 1 mmol (39 mg) per dosis van 15 ml, dat wil zeggen dat het in wezen ‘kaliumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De gelijktijdige toediening van andere intrathecale geneesmiddelen met tofersen is niet onderzocht en de veiligheid van deze combinaties is niet bekend.
Tofersen is geen inductor of remmer van CYP450-gemedieerd oxidatief metabolisme; daarom zou het geen wisselwerking moeten hebben met andere geneesmiddelen die een interactie vertonen met deze metabole routes.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van tofersen bij zwangere vrouwen. Dieronderzoek, waarbij tofersen niet farmacologisch actief is, duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Tofersen wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Er zijn geen gegevens over het gebruik van tofersen tijdens borstvoeding bij mensen. Uit beschikbare farmacodynamische gegevens bij dieren blijkt dat tofersen in melk wordt uitgescheiden (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met tofersen moet worden gestaakt of onthouden, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over potentiële effecten op de vruchtbaarheid bij mensen. Toxiciteitsonderzoeken bij dieren duidden erop dat tofersen schijnbaar geen schadelijke effecten heeft op de mannelijke of vrouwelijke vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tofersen heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die een visuele stoornis ontwikkelen tijdens behandeling met tofersen, moeten erop attent worden gemaakt dat zij geen voertuig mogen besturen of machines mogen bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstige bijwerkingen bij met tofersen behandelde deelnemers waren myelitis (4,1%), intracraniale druk verhoogd en/of papiloedeem (2,7%), radiculitis (1,4%) en aseptische meningitis (1,4%). De vaakst voorkomende bijwerkingen die gemeld werden bij met tofersen behandelde deelnemers die 100 mg kregen (n = 147), waren pijn (68,7%), artralgie (36,7%), vermoeidheid (30,6%), CSV wittebloedceltelling verhoogd (27,9%), CSV eiwit verhoogd (26,5%), myalgie (22,4%) en pyrexie (20,4%).
Lijst met bijwerkingen in tabelvorm
De bijwerkingen worden vermeld gerangschikt naar systeem/orgaanklasse en frequentie aan de hand van de volgende conventie: Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen bij met Qalsody behandelde deelnemers in onderzoek 101 en onderzoek 102
| Systeem/orgaanklasse (SOC) | Bijwerking | Frequentie | ||
| Zenuwstelselaandoeningen | CSV wittebloedceltelling verhoogd* | Zeer vaak | ||
| CSV eiwit verhoogd | Zeer vaak | |||
| Papiloedeem‡ | Vaak | |||
| Neuralgie | Vaak | |||
| Aseptische meningitis | †† | Vaak | ||
| Radiculitis† | Vaak | |||
| Myelitis§ | Vaak | |||
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Zeer vaak | ||
| Myalgie | Zeer vaak | |||
| Skeletspierstijfheid | Vaak | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn‡‡ | Zeer vaak | ||
| Vermoeidheid | Zeer vaak | |||
| Pyrexie | Zeer vaak | |||
* CSV wittebloedceltelling verhoogd omvat de voorkeurstermen CSV wittebloedceltelling verhoogd en pleocytose. † Radiculitis omvat de voorkeurstermen radiculopathie en lumbale radiculopathie.
‡ Papiloedeem omvat de voorkeurstermen papiloedeem en intracraniale druk verhoogd. Zie de vermelding bij Beschrijving van geselecteerde bijwerkingen.
§ Myelitis omvat de voorkeurstermen myelitis, myelitis transversa en neurosarcoïdose. Zie de vermelding bij Beschrijving van geselecteerde bijwerkingen.
†† Aseptische meningitis omvat de voorkeurstermen meningitis chemisch en meningitis aseptisch. Zie de vermelding bij
Beschrijving van geselecteerde bijwerkingen.
‡‡ Pijn omvat de voorkeurstermen pijn, rugpijn en pijn in extremiteit.
Beschrijving van geselecteerde bijwerkingen
Procedure voor de lumbaalpunctie
Er zijn bijwerkingen waargenomen die verband houden met de toediening van tofersen via een lumbaalpunctie. De bijwerkingen die vaak samengaan met een lumbaalpunctie zijn hoofdpijn, rugpijn, postlumbaalpunctiesyndroom, infectie. De incidentie en ernst van deze voorvallen kwamen overeen met de voorvallen die te verwachten zijn met een lumbaalpunctie.
Myelitis en/of radiculitis
In de klinische onderzoeken meldden 6 deelnemers die tofersen 100 mg kregen, ernstige bijwerkingen van myelitis (4,1%). Het aantal doses tofersen ontvangen voordat myelitis optrad, varieerde van 5 tot 58 doses. Vier deelnemers waren symptomatisch en 2 deelnemers waren asymptomatisch. Vijf deelnemers hadden abnormale bevindingen bij beeldvorming met magnetische resonantie (MRI) die verband hielden met het voorval en één deelnemer had een normale MRI. Twee deelnemers staakten de behandeling, waarna het voorval verdween. Bij de andere 4 deelnemers leidde het voorval niet tot staking van de behandeling (zie rubriek 4.4).
Twee deelnemers die tofersen 100 mg kregen, meldden ernstige bijwerkingen van radiculitis (1,4%). Het aantal doses tofersen ontvangen voordat radiculitis optrad, varieerde van 1 dosis tot 24 doses. Beide bijwerkingen waren symptomatisch. Eén deelnemer had abnormale MRI-bevindingen die verband hielden met het voorval en één deelnemer had een normale MRI. Geen enkele deelnemer staakte de behandeling; de bijwerkingen verdwenen met restverschijnselen bij één deelnemer en zonder restverschijnselen bij de tweede deelnemer (zie rubriek 4.4).
Verhoogde intracraniale druk en/of papiloedeem
Vier deelnemers die tofersen 100 mg kregen, meldden ernstige bijwerkingen van een verhoogde intracraniale druk en/of papiloedeem (2,7%). Het aantal doses tofersen ontvangen voordat verhoogde intracraniale druk en/of papiloedeem optrad, varieerde van 7 tot 18 doses. Alle 4 bijwerkingen van verhoogde intracraniale druk en/of papiloedeem waren symptomatisch. Vier deelnemers hadden een MRI zonder bevindingen die verband hielden met het voorval. Eén bijwerking leidde uiteindelijk tot definitieve staking van behandeling met tofersen, één bijwerking leidde tot onderbreking van de behandeling met tofersen. Alle bijwerkingen konden worden behandeld volgens de zorgstandaard (zie rubriek 4.4).
Aseptische of chemische meningitis
Twee deelnemers die tofersen 100 mg kregen, meldden ernstige bijwerkingen van aseptische of chemische meningitis (1,4%). Het aantal doses tofersen ontvangen voordat aseptische of chemische meningitis optrad, varieerde van 5 tot 7 doses. Beide bijwerkingen van aseptische of chemische meningitis waren symptomatisch. Eén deelnemer had een MRI zonder bevindingen die verband hielden met het voorval. Eén deelnemer staakte de behandeling met tofersen, de andere deelnemer niet.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken werden geen gevallen van overdosering in verband met tofersen gemeld.
In het geval van een overdosering moet ondersteunende medische zorg worden verstrekt, waaronder het raadplegen van een beroepsbeoefenaar in de gezondheidszorg en nauwlettende observatie van de klinische status van de patiënt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen voor het zenuwstelsel, ATC-code: N07XX22
SOD1-ALS is een voornamelijk autosomaal-dominante aandoening die ongeveer 2% van de ALS-populatie treft. Mutaties in het SOD1-gen leiden tot accumulatie van een toxische vorm van het SOD1-eiwit. Er zijn meer dan 200 unieke SOD1-mutaties geïdentificeerd die in verband worden gebracht met ALS, met een mediane ziekteduur van ongeveer 2,3 jaar.
Werkingsmechanisme
Het menselijke SOD1-gen codeert voor een veel voorkomend dimeer enzym, koper/zink-superoxidedismutase (Cu/ZnSOD of SOD1), dat de transmutatie katalyseert van superoxide (O2-) tot zuurstof (O2) en waterstofperoxide (H2O2). Bij SOD1-ALS-patiënten leiden mutaties in het SOD1-gen tot accumulatie van een toxische vorm van het SOD1-eiwit, wat leidt tot axonaal letsel en neurodegeneratie.
Tofersen is een antisense-oligonucleotide (ASO) dat complementair is aan een deel van de 3′UTR (untranslated region; het niet-coderende gebied aan het 3'-uiteinde) van het mRNA voor humaan SOD1 en bindt aan het mRNA via Watson-Crick-basenparing (hybridisatie). Deze hybridisatie van tofersen aan het overeenkomstige mRNA leidt tot RNase-H-gemedieerde degradatie van het mRNA voor SOD1, wat de synthese van de hoeveelheid SOD1-eiwit vermindert.
Farmacodynamische effecten
Totaal SOD1-eiwit in CSV
Totaal SOD1 in CSV werd gemeten in deel C van onderzoek 101 (VALOR) en in onderzoek 102 als een indirecte maatstaf voor de mate van binding van het geneesmiddel aan het doel-RNA.
In week 28 in deel C van onderzoek 101 werd bij de ITT-populatie een daling van 35% waargenomen voor totaal SOD1-eiwit in CSV (verhouding van het geometrisch gemiddelde ten opzichte van de uitgangssituatie) bij de met tofersen behandelde groep versus een daling van 2% ten opzichte van de uitgangssituatie bij de overeenkomstige deelnemers die placebo kregen (verschil in verhoudingen van het geometrische gemiddelde voor tofersen ten opzichte van placebo: 34% (95%-BI: 23%; 43%)). Het totale SOD1 in CSV daalde tot ongeveer dag 56, waarna de waarden in de loop van de tijd constant bleven.
Neurofilament lichte keten (NfL) in plasma als biomarker
Neurofilament lichte keten (NfL) in plasma werd gemeten in deel C van onderzoek 101 (VALOR) en in onderzoek 102 als een marker voor axonaal letsel en neurodegeneratie.
In week 28 van deel C van onderzoek 101 was het gemiddelde NfL in plasma verminderd met 55% (verhouding van het geometrisch gemiddelde ten opzichte van de uitgangssituatie) bij de met tofersen behandelde deelnemers (ITT), vergeleken met een stijging met 12% bij de placebo (verschil in verhoudingen van het geometrisch gemiddelde voor tofersen ten opzichte van placebo: 60% (95%-BI: 51%; 67%)). De NfL-waarden in plasma daalden tot ongeveer dag 113, waarna de waarden in de loop van de tijd constant bleven. De dalingen van NfL in CSV waren consistent met de waarden die werden waargenomen in plasma.
Figuur 1: Deel C van onderzoek 101 en onderzoek 102: gecorrigeerde verhouding van het geometrisch gemiddelde voor NfL in plasma ten opzichte van de uitgangswaarden per onderzoeksweek voor de ITT-populatie
Afkortingen: NfL = neurofilament lichte keten; ANCOVA = covariantieanalyse; MI = meervoudige imputatie;
KKM = kleinste-kwadratenmethode.
Opmerking 1: Uitgangssituatie is gedefinieerd als de waarde op dag 1 vóór toediening van het onderzoeksgeneesmiddel. Als de waarde van dag 1 ontbreekt, wordt de dichtstbijzijnde niet-ontbrekende waarde (met inbegrip van het screeningsbezoek) vóór de eerste dosis gebruikt als de uitgangswaarde.
Opmerking 2: Waarden onder de kwantificatiegrens (below limit of quantitation, BLQ) worden bij berekeningen gesteld op de helft van de ondergrens van kwantificatie (lower limit of quantitation, LLOQ; 4,9 pg/ml). Voor ontbrekende gegevens wordt meervoudige imputatie gebruikt.
Opmerking 3: De ITT-analyse is gebaseerd op het ANCOVA-model met logaritmisch getransformeerde gegevens
(natuurlijk logaritme). Het model omvat covariabelen voor de overeenkomende uitgangswaarde, d.w.z. logwaarde, ziekteduur sinds optreden van het eerste symptoom bij de uitgangssituatie, en gebruik van riluzol of edaravone.
Opmerking 4: In de tabel onderaan staat het aantal deelnemers met waargenomen, niet-ontbrekende gegevens bij elk bezoek.
Hartelektrofysiologie
ECG-metingen en de waarden in de groep met 100 mg tofersen (n = 41) waren vergelijkbaar met die in de placebogroep (n = 34) in deel C van onderzoek 101. De incidentie van afwijkingen bij ECG-metingen was hoger in de tofersengroep vergeleken met de placebogroep, met in de tofersengroep 8 deelnemers (11,3%) met een maximale toename > 30 tot 60 ms ten opzichte van de uitgangssituatie volgens de Fridericia-formule (QTcF), vergeleken met 2 deelnemers (5,6%) in de placebogroep. De klinische significantie van dit onevenwicht is niet bekend. Geen enkele deelnemer in de tofersengroep of placebogroep vertoonde een toename van QTcF > 60 ms ten opzichte van de uitgangssituatie en geen enkele deelnemer vertoonde een maximale QTcF na de uitgangssituatie van > 480 ms.
Immunogeniciteit
Antigeneesmiddelantilichamen (anti-drug antibodies, ADA’s) werden zeer vaak gedetecteerd. Er werden geen aanwijzingen waargenomen dat ADA’s invloed hebben op de werkzaamheid of veiligheid. 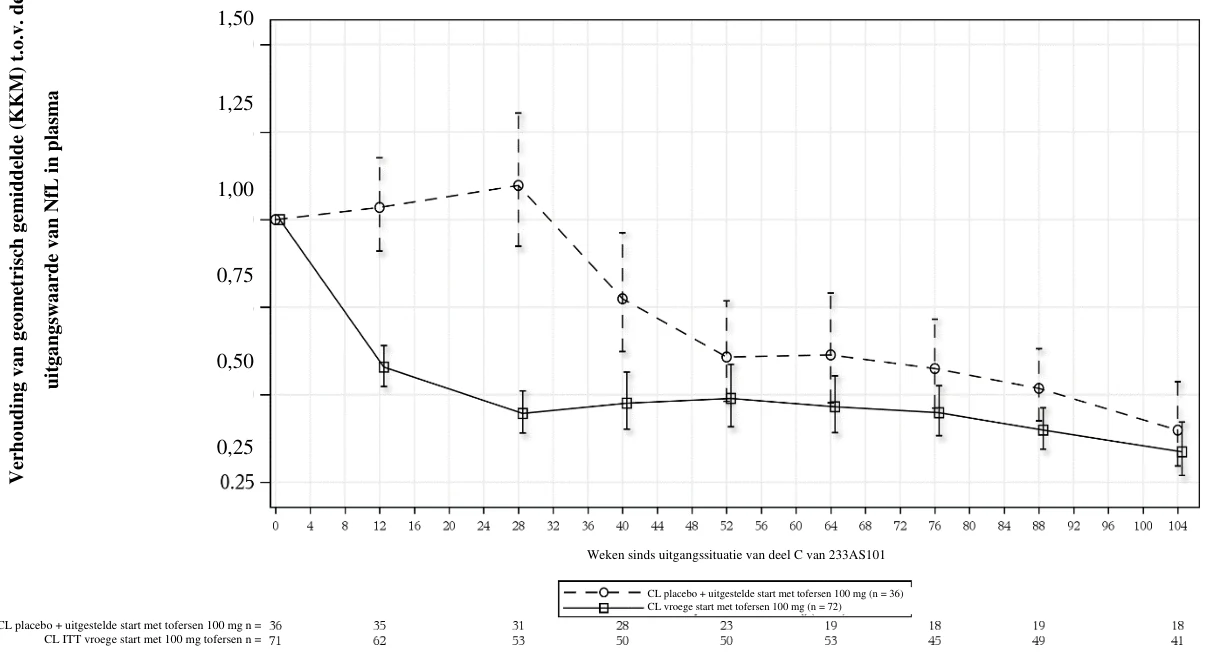
CL placebo + uitgestelde start met tofersen 100 mg n =
Klinische werkzaamheid en veiligheid
De werkzaamheid van tofersen werd beoordeeld in een 28 weken durend, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek (deel C van onderzoek 101) bij deelnemers van 23 tot 78 jaar oud met een zwakte die toe te schrijven was aan ALS en een SOD1-mutatie die door een centraal laboratorium was bevestigd. Honderdacht (108) deelnemers werden 2:1 gerandomiseerd naar behandeling met tofersen 100 mg of met placebo gedurende 24 weken (3 oplaaddoses, gevolgd door 5 onderhoudsdoses). Tweeënveertig (42) unieke SOD1-mutaties werden onderzocht, waarbij p.Ile114Thr (n = 20), p.Ala5Val (n = 17), p.Gly94Cys (n = 6) en p.His47Arg (n = 5) het vaakst voorkwamen. Gelijktijdig gebruik van riluzol en/of edaravone was toegestaan voor deelnemers die een stabiele dosis gebruikten gedurende respectievelijk ten minste 30 dagen en 60 dagen vóór de uitgangssituatie van het onderzoek.
De ziektekenmerken in de uitgangssituatie bij de totale intent-to-treat-populatie (ITT-populatie) waren doorgaans vergelijkbaar bij de met tofersen behandelde deelnemers (n = 72) en de met placebo behandelde deelnemers (n = 36), met een totale uitgangsscore voor de ALS Functional Rating Scale–Revised (ALSFRS-R) van 36,9 (SD: 5,9) in de tofersengroep en 37,3 (SD: 5,81) in de placebogroep. De tofersengroep had een kortere mediane tijd vanaf het optreden van het eerste symptoom (11,4 maanden; bereik: 1,7; 145,7) dan de placebogroep (14,6 maanden; bereik: 2,4; 103,2) en een hogere mediane concentratie NfL in plasma in de uitgangssituatie (78,5 pg/ml; bereik: 5 tot 329) dan de placebogroep (64,6 pg/ml; bereik: 8 tot 370).
Het primaire werkzaamheidseindpunt was de verandering in week 28 ten opzichte van de uitgangssituatie voor de totale ALSFRS-R-score. De resultaten waren numeriek in het voordeel van tofersen, maar waren niet statistisch significant (ITT-populatie: gecorrigeerd gemiddeld verschil tofersen-placebo [95%-BI]: 1,4 [-1,3; 4,1]). Er werden numeriek grotere verschillen waargenomen tussen tofersen en placebo gedurende 28 weken bij patiënten met NfL-waarden in de uitgangssituatie boven de mediaan [gemiddeld verschil (95% CI) 3,9, (-1,0;8,9)] vergeleken met patiënten met NfL-waarden in de uitgangssituatie onder de mediaan [0,6, (-1,3,4,2)]. Secundaire klinische uitkomsten bereikten ook geen statistische significantie.
Ten behoeve van opvolging op lange termijn hadden deelnemers die deel C van onderzoek 101 hadden voltooid, de gelegenheid deel te gaan nemen aan een open-label verlengingsonderzoek (onderzoek 102) waarin alle deelnemers tofersen 100 mg kregen. In totaal namen 95 (88%) deelnemers deel aan onderzoek 102, van wie n = 63 in de groep met vroege start (early start, ES-groep: deelnemers die in deel C van onderzoek 101 waren gerandomiseerd naar behandeling met tofersen) en n = 32 in de placebogroep/groep met late start (delayed start, DS-groep: deelnemers die in deel C van onderzoek 101 waren gerandomiseerd naar behandeling met placebo). Op het moment van de definitieve geïntegreerde analyse had 33,3% (12/36) van de deelnemers in de placebogroep/groep met late start en 47,2% (34/72) van de deelnemers in de groep met vroege start onderzoek 102 voltooid, met een mediane gelegenheid van opvolging van 4,9 jaar (bereik: 3,6 tot 5,4 jaar) voor de twee onderzoeken. Een vroeger begin met de behandeling met tofersen (ES-groep) ging gepaard met trends van een vermindering in de afname gemeten met de ALSFRS-R, percentage van de voorspelde SVC en HHD-megascore in vergelijking met de placebogroep/groep met late start van de behandeling met tofersen (DS-groep), hoewel de verschillen niet statistisch significant waren.
Vroeger begin met de behandeling met tofersen (ES-groep) ging gepaard met een schijnbare reductie van het risico op overlijden of permanente beademing (HR [95%-BI]: 0,64 [0,28; 1,46]) en het risico op overlijden (HR [95%-BI]: 0,52 [0,20; 1,36]). De mediane tijd tot een voorval kon niet worden geschat vanwege het beperkte aantal waargenomen voorvallen. Bij de deelnemers aan de geïntegreerde analyse van deel C van onderzoek 101 en onderzoek 102, bij wie het waarschijnlijker was dat zij snellere ziekteprogressie hadden (op basis van de hogere gehalten NfL in plasma in de uitgangssituatie), bedroeg de mediane tijd tot overlijden of permanente beademing in de ES-groep 253,6 weken, ten opzichte van 76,0 weken in de placebogroep/groep met late start. Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tofersen in alle subgroepen van pediatrische patiënten met ALS (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’. Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van tofersen bij enkelvoudige en meervoudige dosering, toegediend via intrathecale injectie, werd gekarakteriseerd in plasma en CSV van volwassen ALS-deelnemers met een SOD1-mutatie en in autopsieweefsel van overleden deelnemers van het klinisch onderzoek (n = 3).
Absorptie
| De maximale dalconcentratie in het CSV trad op bij de derde dosis; wat de laatste dosis was van de | ||||
| oplaadperiode. Er was weinig tot geen accumulatie bij maandelijkse dosering na de oplaadfase; de | ||||
| accumulatieratio blijkt minder dan het dubbele te zijn. Tofersen wordt snel overgebracht van het CSV | ||||
| naar de systemische circulatie, met een mediane tijd tot plasmawaarden met maximale concentratie | ||||
| (Tmax) die varieerde van | 2 tot 6 uur | |||
na intrathecale (IT) toediening. Er was geen accumulatie in uitkomstmaten voor de plasmablootstelling (Cmax en AUC) na maandelijkse toediening van een onderhoudsdosis.
Distributie
Intrathecaal toegediend tofersen werd in grote mate gedistribueerd in het CZS en bereikte therapeutische waarden in de beoogde ruggenmergweefsels. De mediane AUC in plasma bij 100 mg (gegevens van deel C van onderzoek 101) na de eerste dosis bedroeg 13.973,1 ng/ml*u; de mediane maximale concentratie in plasma (Cmax) bedroeg 824,3 ng/ml en trad op tussen 4 en 6 uur na de dosis. Het mediane distributievolume in plasma werd geschat op 48,7 l (124% VC) in onderzoek 101 en 102; en bedroeg 43,0 l (123% VC) in de groep met een dosis van 100 mg. De farmacokinetische analyse toont aan dat intrathecaal toegediend tofersen in grote mate wordt gedistribueerd in weefsels van het centraal zenuwstelsel (CZS) en snel wordt overgebracht vanuit het CSV naar de systemische circulatie.
| Binding aan plasma-eiwit | |||||
| Tofersen wordt in grote mate gebonden aan humane plasma-eiwitten (≥ 98% gebonden) bij klinisch | |||||
| relevante of hogere plasmaconcentraties (0,1 en 3 µg/ml), wat de glomerulaire filtratie beperkt en | |||||
| uitscheiding van de werkzame stof via de urine vermindert. | De kans op geneesmiddeleninteracties | ||||
| vanwege de competitie met binding aan plasma-eiwit is zeer klein | |||||
.
Biotransformatie
Tofersen wordt gemetaboliseerd door exonuclease (3'- en 5')-gemedieerde hydrolyse en is geen substraat voor of remmer of inductor van CYP450-enzymen.
Eliminatie
De primaire eliminatieroute is naar verwachting uitscheiding via de urine van ongewijzigd tofersen en zijn metabolieten. Hoewel de halfwaardetijd in CZS-weefsel niet kan worden gemeten bij mensen, werd de gemiddelde terminale eliminatiehalfwaardetijd wel gemeten in het CZS-weefsel van Java-apen; deze bleek 31 tot 40 dagen te zijn. De mediane plasmaklaring bij deelnemers aan onderzoek 101 en 102 werd geschat op 8,20 l/u (47,3% VC), en bedroeg 6,02 l/u (48,2% VC) bij een dosis van 100 mg.
Lineariteit/non-lineariteit
In CSV stijgt de farmacokinetiek van IT toegediend tofersen minder dan dosisevenredig voor een dosis die varieert van 20 mg tot 100 mg.
In plasma stijgt de farmacokinetiek van IT toegediend tofersen meer dan dosisevenredig voor een dosis die varieert van 20 mg tot 100 mg.
Immunogeniciteit
De aanwezigheid van antigeneesmiddelantilichamen (ADA’s) leek te leiden tot een daling van de plasmaklaring met 37,9%.
Kenmerken bij specifieke patiëntenpopulaties
Ouderen
Van de 166 patiënten die tofersen kregen in klinische onderzoeken waren in totaal 22 patiënten 65 jaar en ouder, onder wie 2 patiënten van 75 jaar en ouder. Er werden geen verschillen over het geheel waargenomen in de klinische farmacokinetiek tussen deze patiënten, maar de gegevens zijn beperkt.
Verminderde nierfunctie
De farmacokinetiek van tofersen bij patiënten met een verminderde nierfunctie is niet onderzocht.
Verminderde leverfunctie
De farmacokinetiek van tofersen bij patiënten met een verminderde leverfunctie is niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogenese
Er is met tofersen geen onderzoek naar carcinogeniciteit uitgevoerd.
Mutagenese
Tofersen vertoonde geen aanwijzingen voor mutageniciteit op basis van niet-klinische onderzoeken naar genotoxiciteit (Ames-test naar bacteriële mutageniciteit in vitro, chromosoomafwijkingen in vitro en micronucleustests in vivo bij muizen).
Reproductietoxiciteit
Onderzoeken naar reproductietoxicologie zijn uitgevoerd met subcutane toediening van tofersen aan muizen en konijnen. In een onderzoek naar de vruchtbaarheid en embryofoetale ontwikkeling bij muizen hadden mannelijke muizen in de groep met een hoge dosis van 30 mg/kg (> 50 maal de humane blootstelling [AUC] na 100 mg tofersen) minimale tot lichte degeneratie van de tubuli seminiferi, dilatatie van de tubuli seminiferi, retentie van spermatiden, apoptose van epitheelcellen, toegenomen cellulair débris in de testes en hypospermie in de epididymis. Er waren echter geen tofersengerelateerde bijwerkingen op het paringsvermogen, de vruchtbaarheid of de spermaparameters. Bij vrouwelijke muizen was er geen tofersengerelateerde mortaliteit of vroege worp en er waren geen effecten op het paringsvermogen of de vruchtbaarheid. Er werden geen tofersengerelateerde bijwerkingen waargenomen op de embryofoetale ontwikkeling bij muizen en konijnen (bij blootstellingen meer dan 40 keer de humane blootstelling bij de maximale aanbevolen humane dosis (MRHD)). In een onderzoek naar perinatale/postnatale reproductie bij muizen waren er bij de hoogste dosis die werd onderzocht (30 mg/kg) geen bijwerkingen op de F0-vrouwtjesdieren of op de groei en ontwikkeling van de F1-jongen. Tofersen werd gedetecteerd in monsters van de melk van alle muizen die tofersen kregen toegediend. Tofersen is niet farmacologisch actief bij muizen en konijnen, waardoor de geldigheid van deze onderzoeken beperkt is, omdat schadelijke effecten die verband houden met neerwaartse regulering van SOD1 daarbij niet kunnen worden geëvalueerd.
Bij microscopische beoordeling van reproductieweefsels van zowel mannetjesdieren als vrouwtjesdieren in de 13 weken en 39 weken durende onderzoeken naar toxicologie bij niet-humane primaten (NHP), waarbij tofersen farmacologisch actief is, werden geen effecten op de reproductieweefsels gevonden.
Toxicologie
In een onderzoek naar toxicologie bij herhaalde dosering (9 maanden) werd intrathecale toediening van tofersen bij volwassen Java-apen doorgaans goed verdragen. De enige uitzondering was een vrouwtjesdier in de groep met hoge dosis (35 mg; overeenkomend met 350 mg via intrathecale injectie bij mensen) dat gedrag vertoonde dat beschreven wordt als spierkrampen, dorsiflexie van kop/nek, en houding met opisthotonusachtige kromming van de rug na intrathecale toediening. Op een elektro-encefalogram (EEG) was te zien dat er geen sprake was van epileptische aanvallen. Het dosisniveau waarbij geen bijwerking werd waargenomen (no observed adverse effect levels, NOAEL’s) in de onderzoeken naar chronische toxicologie bij herhaalde dosering was 150 mg/kg bij subcutane toediening aan muizen en 12 mg bij intrathecale toediening aan de 9 maanden oude niet-humane primaten. Uitgaande van de niet-humane primaten als de gevoeligste diersoort wordt uit een dosis van 12 mg na omrekening de humane equivalente dosis (HED) verkregen van 120 mg (op basis van opschaling van het volume van CSV van aap naar mens). De veiligheidsmarge (1,2-voudig) voor de intrathecale doses bij apen naar intrathecale doses bij mensen is gebaseerd op de geconverteerde HED, rekening houdend met het volumeverschil in CSV (ongeveer een factor 10 tussen mensen en apen). Er werden derhalve geen toxiciteitseffecten waargenomen bij dosisniveaus die overeenkomen met 120 mg bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumfosfaat
Kaliumchloride
Calciumchloridedihydraat
Magnesiumchloridehexahydraat
Natriumchloride
Natriumdiwaterstoffosfaatdihydraat
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
60 maanden.
Tijdelijke bewaarcondities
De injectieflacon met Qalsody in zijn oorspronkelijke doos kan tot 14 dagen worden bewaard bij kamertemperatuur (bewaren beneden 30 °C).
Ongeopende injectieflacons met Qalsody kunnen uit de koelkast worden genomen en zo nodig opnieuw in de koelkast worden geplaatst. Ongeopende injectieflacons kunnen gedurende maximaal 6 dagen niet langer dan 6 uur per dag bij kamertemperatuur uit de oorspronkelijke doos worden gehouden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor tijdelijke bewaarcondities van ongeopende injectieflacons van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van 20 ml van helder type I-glas met stop van chloorbutylrubber en een aluminium verzegeling met plastic flip-off-dopje.
Qalsody is verkrijgbaar in een verpakking van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bij de bereiding en intrathecale toediening van tofersen moet een aseptische techniek worden gebruikt.
Uitsluitend voor eenmalig gebruik.
Instructies voor voorbereiding van de injectieflacon:
- Laat de gekoelde injectieflacon vóór toediening op kamertemperatuur (25 °C) komen zonder externe warmtebron.
- De injectieflacon niet schudden.
- Qalsody bevat geen conserveermiddelen. Nadat de oplossing in de spuit is opgetrokken, moet deze onmiddellijk worden toegediend (binnen 4 uur na verwijdering ervan uit de koelkast) bij kamertemperatuur; anders moet de oplossing worden weggegooid.
- De oplossing moet visueel worden geïnspecteerd voordat de oplossing uit de injectieflacon wordt opgetrokken. De oplossing mag praktisch geen zichtbare deeltjes bevatten. Alleen een heldere en kleurloze tot lichtgele oplossing mag worden toegediend. Als dat niet het geval is, mag de injectieflacon niet worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Biogen Netherlands B.V.
Prins Mauritslaan 13
1171 LP Badhoevedorp
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1783/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 29 mei 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu